


SmPC (samenvatting van de productkenmerken) - Tivdak
1. NAAM VAN HET GENEESMIDDEL
Tivdak 40 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén flacon met poeder voor concentraat voor oplossing voor infusie bevat 40 mg tisotumab vedotine.
Na reconstitutie bevat elke ml oplossing voor infusie 10 mg tisotumab vedotine.
Tisotumab vedotine bestaat uit een volledig humaan IgG1-kappa-antilichaam, geconjugeerd aan monomethylauristatine E (MMAE) door middel van een proteasesplitsbare vc (valine-citrulline)-linker.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Witte tot gebroken witte gelyofiliseerde koek of poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tivdak is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerde of gemetastaseerde baarmoederhalskanker met ziekteprogressie tijdens of na systemische behandeling (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
| De behandeling met Tivdak dient te worden |
gestart door en onder toezicht te staan van een arts met
| ervaring in het gebruik van antikankerbehandelingen. |
Voorafgaand aan de eerste infusie en indien klinisch aangewezen dient een oogarts een oogheelkundig onderzoek uit te voeren, waaronder meting van de gezichtsscherpte en een spleetlamponderzoek (zie ‘Oogzorg’ aan het einde van deze rubriek en rubriek 4.4).
Dosering
De aanbevolen dosering van Tivdak is 2 mg/kg (tot maximaal 200 mg voor patiënten ≥100 kg) om de 3 weken, tot ziekteprogressie of onaanvaardbare toxiciteit.
Dosisaanpassingen
Het schema met aanbevolen dosisverlagingen voor Tivdak wordt weergegeven in tabel 1. Bij patiënten die 0,9 mg/kg niet kunnen verdragen, dient het gebruik van Tivdak definitief te worden gestaakt.
Tabel 1: Schema voor dosisverlagingen
| Dosisniveau | |
| Startdosering | 2 mg/kg (tot maximaal 200 mg) |
| Eerste dosisverlaging | 1,3 mg/kg (tot maximaal 130 mg) |
| Tweede dosisverlaging | 0,9 mg/kg (tot maximaal 90 mg) |
De aanbevolen dosisaanpassingen voor bijwerkingen worden weergegeven in tabel 2. Patiënten dienen zo snel mogelijk te worden doorverwezen naar een oogarts voor een beoordeling van nieuwe of verergerende oculaire symptomen (zie rubriek 4.4).
Tabel 2: Dosisaanpassingen
| Bijwerking | Ernst* | Optreden | Dosisaanpassing |
| Keratitis | Graad 1 | Elk optreden | Dosis onderbreken tot klinisch stabiel, daarna behandeling hervatten met dezelfde dosis. |
| Graad 2 | Eerste optreden | Dosis onderbreken tot graad ≤1, daarna behandeling hervatten op het volgende lagere dosisniveau. | |
| Tweede optreden | Dosis onderbreken tot graad ≤1, daarna behandeling hervatten op het volgende lagere dosisniveau. Indien geen herstel tot graad ≤1, definitief staken. | ||
| Derde optreden | Definitief staken. | ||
| Graad 3 of 4 | Elk optreden | Definitief staken. | |
| Conjunctivale ulceratie | Graad 1 of 2 | Eerste optreden | Dosis onderbreken tot klinisch stabiel, daarna behandeling hervatten op het volgende lagere dosisniveau. |
| Tweede optreden of vaker | Dosis onderbreken tot klinisch stabiel, daarna behandeling hervatten op het volgende lagere dosisniveau. Indien stabilisatie of verbetering uitblijft, definitief staken. | ||
| Graad 3 of 4 | Elk optreden | Definitief staken. | |
Conjunctivale of corneale littekenvorming of symblepharon | Alle graden | Elk optreden | Definitief staken. |
| Bijwerking | Ernst* | Optreden | Dosisaanpassing |
| Conjunctivitis en andere oculaire reacties | Graad 1 | Elk optreden | Dosering onderbreken tot klinisch stabiel, daarna behandeling hervatten met dezelfde dosis. |
| Graad 2 | Eerste optreden | Dosering onderbreken tot graad ≤1, daarna behandeling hervatten met dezelfde dosis. | |
| Tweede optreden | Dosering onderbreken tot graad ≤1, daarna behandeling hervatten op het volgende lagere dosisniveau. Indien geen herstel tot graad ≤1, definitief staken. | ||
| Derde optreden | Definitief staken. | ||
| Graad 3 of 4 | Elk optreden | Definitief staken. | |
Perifere neuropathie | Graad 2 of 3 | Elk optreden (initieel of verergering van reeds bestaande aandoening) | Dosering onderbreken tot graad ≤1, daarna behandeling hervatten op het volgende lagere dosisniveau. |
| Graad 4 | Elk optreden | Definitief staken. | |
Ernstige bijwerkingen van de huid (waaronder Stevens-Johnson-syndroom - SJS) | Vermoed (alle graden) | Elk optreden | Dosering onmiddellijk onderbreken en een specialist raadplegen om de diagnose te bevestigen. |
| Bevestigde graad 3 of 4 | Elk optreden | Definitief staken. |
*Toxiciteit is beoordeeld volgens de Common Terminology Criteria voor bijwerkingen van het National Cancer Institute versie 5.0 (NCI-CTCAE v5.0), waarbij graad 1 licht is, graad 2 matig, graad 3 ernstig en graad 4 levensbedreigend
Overgeslagen doses
Als een geplande dosis Tivdak wordt overgeslagen, dient deze zo snel mogelijk te worden toegediend. De planning van de toediening dient te worden aangepast om het juiste interval tussen de doses te behouden.
Oogzorg
Patiënten dienen zich aan de volgende aanbevelingen te houden om het risico op oculaire bijwerkingen te verminderen (zie rubriek 4.4).
Oculaire evaluatie door de behandelende zorgverlener
Voorafgaand aan elke infusie dient de behandelende zorgverlener de ogen van de patiënt te inspecteren, waaronder controle van normale oogbewegingen, en te vragen naar eventuele oculaire tekenen of symptomen. In het geval van oculaire tekenen of symptomen dient de patiënt te worden doorverwezen naar een oogarts (zie rubriek 4.4).
Topische oogdruppels in de vorm van corticosteroïden zonder conserveringsmiddel (bijv. dexamethason 0,1% driemaal per dag of het equivalent zoals voorgeschreven) Patiënten dienen de instructie te krijgen om 3 keer per dag 1 druppel in elk oog toe te dienen, te beginnen 1 dag voorafgaand aan elke infusie, en de toediening gedurende 3 dagen na elke infusie voort te zetten zoals voorgeschreven.
Topische vaatvernauwende oogdruppels zonder conserveringsmiddel (bijv. brimonidinetartraat 0,2% drie druppels per oog of het equivalent zoals voorgeschreven)
De druppels dienen onmiddellijk voorafgaand aan elke infusie in elk oog te worden toegediend.
Coldpacks
Na toediening van de oogdruppels dienen voorafgaand aan de start van de infusie koelende oogkussentjes te worden aangebracht en deze dienen tijdens de infusie en tot 30 minuten na de infusie op de ogen te blijven zitten.
Topische smerende oogdruppels zonder conserveringsmiddel
Patiënten dienen de instructie te krijgen meerdere keren per dag smerende oogdruppels toe te dienen gedurende de hele behandeling en gedurende 30 dagen na de laatste dosis Tivdak.
Contactlenzen
Patiënten dienen het advies te krijgen gedurende de hele duur van de behandeling geen contactlenzen te dragen, tenzij dat wordt geadviseerd door hun oogarts.
Speciale populaties
Ouderen
Aanpassing van de dosis is niet nodig bij patiënten ≥65 jaar (zie rubriek 5.2).
Verminderde nierfunctie
Aanpassing van de dosis is niet nodig bij patiënten met een licht verminderde (creatinineklaring [CrCL] >60-90 ml/min) of matig verminderde (CrCL 30-60 ml/min) nierfunctie. Tisotumab vedotine is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie (CrCL 15-<30 ml/min) of een terminale nierziekte (CrCL <15 ml/min) (zie rubriek 5.2).
Verminderde leverfunctie
Aanpassing van de dosis is niet nodig bij patiënten met een licht verminderde leverfunctie (totaal bilirubine van >1 tot 1,5 × de bovengrens van normaal (upper limit of normal, ULN) en elke aspartaataminotransferase (ASAT)-waarde, of totaal bilirubine ≤ULN en ASAT >ULN, zoals gedefinieerd met de criteria van het National Cancer Institute voor een verminderde leverfunctie). Bij de behandeling van patiënten met een licht verminderde leverfunctie is echter voorzichtigheid geboden, omdat de blootstelling bij patiënten met een licht verminderde leverfunctie naar verwachting stijgt. Tisotumab vedotine is niet onderzocht bij patiënten met een matig of ernstig verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Tivdak bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Tivdak is bestemd voor intraveneus gebruik. De aanbevolen dosis moet worden toegediend door middel van een intraveneuze infusie gedurende 30 minuten. Tisotumab vedotine mag niet worden toegediend als intraveneuze push- of bolusinjectie.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Oculaire bijwerkingen
In klinische onderzoeken bij patiënten met baarmoederhalskanker zijn oculaire bijwerkingen opgetreden bij patiënten die met tisotumab vedotine werden behandeld (zie rubriek 4.8). De vaakst voorkomende oculaire bijwerkingen waren conjunctivitis, droog oog, keratitis en blefaritis.
Voorafgaand aan de eerste infusie en indien klinisch aangewezen dienen patiënten te worden doorverwezen naar een oogarts voor een volledig oogonderzoek (waaronder gezichtsscherpte en spleetlamponderzoek). Voorafgaand aan elke infusie dient de behandelende zorgverlener de ogen van de patiënt te inspecteren, waaronder controle van normale oogbewegingen, en te vragen naar eventuele oculaire tekenen of symptomen. Patiënten dienen te worden gecontroleerd op nieuwe of verergerende oculaire tekenen en symptomen, en indien daartoe aanleiding bestaat zo snel mogelijk te worden doorverwezen naar een oogarts. Patiënten dienen de instructie te krijgen eventuele nieuwe of verergerende oculaire tekenen en symptomen onmiddellijk te melden. Afhankelijk van de ernst van de bijwerking dient Tivdak te worden onderbroken, de dosis ervan te worden verlaagd of het gebruik definitief te worden gestaakt (zie rubriek 4.2).
Patiënten dienen zich te houden aan de aanbevelingen in de subrubriek ‘Oogzorg’ van rubriek 4.2 om het risico op oculaire bijwerkingen te verminderen (zie rubriek 4.2).
Perifere neuropathie
Perifere neuropathie is opgetreden met tisotumab vedotine, waaronder voorvallen van graad 3 (zie rubriek 4.8).
Patiënten dienen te worden gecontroleerd op algemene symptomen van neuropathie, zoals paresthesie, een tintelend of branderig gevoel, neuropathische pijn, spierzwakte of dysesthesie. Bij patiënten die nieuw ontstane of verergerende perifere neuropathie krijgen, dient de dosis mogelijk te worden onderbroken of verlaagd of dient het gebruik van Tivdak definitief te worden gestaakt (zie rubriek 4.2).
Ernstige bijwerkingen van de huid
Bij patiënten die worden behandeld met tisotumab vedotine kunnen ernstige bijwerkingen van de huid, waaronder voorvallen van letaal of levensbedreigend SJS, optreden. Patiënten dienen te worden gecontroleerd op tekenen en symptomen van ernstige bijwerkingen van de huid, waaronder schietschijfletsels, verergerende huidreacties, blaarvorming of afschilfering van de huid, pijnlijke wondjes in de mond, neus, keel of het genitale gebied, koorts of griepachtige symptomen, en gezwollen lymfeknopen. Indien tekenen of symptomen van ernstige bijwerkingen van de huid optreden, dient het gebruik van Tivdak onmiddellijk te worden onderbroken totdat de etiologie van de reactie is bepaald. Vroegtijdige raadpleging van een specialist wordt aanbevolen voor een grotere diagnostische nauwkeurigheid en gepaste behandeling. Het gebruik van Tivdak dient definitief te worden gestaakt bij bevestigde ernstige bijwerkingen van de huid van graad 3 of 4, waaronder SJS (zie rubriek 4.2).
Embryofoetale toxiciteit
Gebaseerd op het werkingsmechanisme en bevindingen uit dieronderzoek kan tisotumab vedotine schade aan de foetus veroorzaken bij toediening aan een zwangere vrouw, waaronder embryofoetale toxiciteit en structurele misvormingen (zie rubriek 4.6 en 5.3). Vóór aanvang van de behandeling met Tivdak dient de zwangerschapsstatus van vrouwen die zwanger kunnen worden te worden gecontroleerd. Vrouwen die zwanger kunnen worden dienen het advies te krijgen om effectieve anticonceptie te gebruiken tijdens de behandeling met Tivdak en gedurende 2 maanden na de laatste dosis (zie rubriek 4.6).
Van klinische onderzoeken uitgesloten patiënten
Patiënten met de volgende aandoeningen werden uitgesloten van klinische onderzoeken: klinisch significante actieve oogoppervlakaandoening, een eerdere episode van cicatriciële conjunctivitis of oculair SJS, perifere neuropathie van graad ≥2, klinisch significante bloedingsproblemen of -risico’s of cardiovasculaire risico’s (zie rubriek 5.1). Bij een gebrek aan gegevens dient tisotumab vedotine bij deze populaties met voorzichtigheid te worden gebruikt, na bij iedere patiënt de mogelijke voordelen zorgvuldig te hebben afgewogen tegen de mogelijke risico’s.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Formele onderzoeken naar geneesmiddelinteracties met tisotumab vedotine zijn niet uitgevoerd.
CYP3A4-remmers, -substraten en -inductoren
Onderzoeken naar geneesmiddelinteracties
Klinische onderzoeken
Krachtige CYP3A4-remmers: ketoconazol (een krachtige CYP3A4-remmer) gelijktijdig toegediend met een ander antilichaam-geneesmiddelconjugaat (antibody-drug conjugate, ADC) dat MMAE bevat, verhoogde de blootstelling aan MMAE, zonder verandering in blootstelling aan ADC. Gelijktijdig gebruik van krachtige remmers van CYP3A4 met tisotumab vedotine zal waarschijnlijk resulteren in vergelijkbare effecten op ongeconjugeerde MMAE en ADC. Voorzichtigheid is geboden in het geval van behandeling met krachtige CYP3A4-remmers. Patiënten dienen nauwlettend te worden gecontroleerd op bijwerkingen wanneer tisotumab vedotine gelijktijdig wordt toegediend met krachtige CYP3A4-remmers
| (bijv. boceprevir, claritromycine, cobicistat, indinavir, itraconazol, | |
| nefazodon, nelfinavir, posaconazol, ritonavir, saquinavir, telaprevir, telitromycine, voriconazol). | |
Krachtige CYP3A4-inductoren: rifampicine (een krachtige CYP3A4-inductor) gelijktijdig toegediend met een ander ADC dat MMAE bevat, verhoogde de blootstelling aan MMAE, zonder verandering in blootstelling aan ADC. Gelijktijdig gebruik van krachtige inductoren van CYP3A4 met tisotumab vedotine zal waarschijnlijk resulteren in vergelijkbare effecten op ongeconjugeerde MMAE en ADC.
Gevoelige CYP3A4-substraten: een ander ADC dat MMAE bevat gelijktijdig toegediend met midazolam (een gevoelig CYP3A4-substraat) had geen invloed op de blootstelling aan midazolam. Naar verwachting verandert ook tisotumab vedotine de blootstelling aan geneesmiddelen die worden gemetaboliseerd door CYP3A4-enzymen niet.
In-vitro-onderzoeken
Transporteiwitsystemen: MMAE is een substraat van P-glycoproteïne (P-gp), maar geen remmer van P-gp.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen en mannen
Vóór aanvang van de behandeling met Tivdak dient de zwangerschapsstatus van vrouwen die zwanger kunnen worden te worden gecontroleerd. Vrouwen die zwanger kunnen worden, dienen het advies te krijgen om effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende ten minste 2 maanden na stopzetting van de behandeling.
Mannen met vrouwelijke partners die zwanger kunnen worden, dienen het advies te krijgen om effectieve anticonceptie te gebruiken tijdens behandeling en gedurende ten minste 4 maanden na de laatste dosis Tivdak.
Zwangerschap
Er zijn geen gegevens over het gebruik van tisotumab vedotine bij zwangere vrouwen.
Gebaseerd op het werkingsmechanisme en bevindingen uit dieronderzoek kan tisotumab vedotine embryofoetale schade veroorzaken bij toediening aan een zwangere vrouw, waaronder embryofoetale toxiciteit en structurele misvormingen (zie rubriek 5.3).
Tivdak mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met tisotumab vedotine noodzakelijk maakt.
Borstvoeding
Het is niet bekend of tisotumab vedotine in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens de behandeling met Tivdak en gedurende ten minste 3 weken na de laatste dosis.
Vruchtbaarheid
Gebaseerd op bevindingen uit dieronderzoek kan tisotumab vedotine de vruchtbaarheid bij mannen en vrouwen verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tisotumab vedotine heeft een matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vanwege mogelijke bijwerkingen zoals oculaire bijwerkingen en perifere neuropathie (zie rubriek 4.4 en 4.8) dienen patiënten het advies te krijgen om voorzichtig te zijn bij het besturen van voertuigen of het bedienen van machines totdat ze er zeker van zijn dat Tivdak geen nadelige invloed op hen heeft. Bij het beoordelen van het vermogen van de patiënt om taken uit te voeren die beoordelings-, motorische of cognitieve vaardigheden vereisen, dient rekening te worden gehouden met de klinische toestand van de patiënt.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Tenzij anders vermeld zijn de frequenties van de bijwerkingen gebaseerd op de frequenties van bijwerkingen ongeacht de oorzaak, vastgesteld bij 425 patiënten die in klinische onderzoeken werden blootgesteld aan ten minste één dosis tisotumab vedotine 2 mg/kg intraveneus gedurende een mediane duur van 3,7 maanden.
De vaakst voorkomende bijwerkingen (≥25%) waren perifere neuropathie (39%), nausea (37%), bloedneus (33%), conjunctivitis (32%), alopecia (31%), anemie (27%) en diarree (25%).
Ernstige (graad ≥3) bijwerkingen traden op bij 56% van de patiënten. De vaakst voorkomende ernstige bijwerkingen (≥2%) waren anemie (10%), perifere neuropathie (6%), vermoeidheid (5%), buikpijn (3%), neutropenie (3%), braken (2%), asthenie (2%) en diarree (2%).
Ernstige bijwerkingen traden op bij 37% van de patiënten. De vaakst voorkomende ernstige bijwerkingen (≥2%) waren buikpijn (2%), constipatie (2%), pyrexie (2%), perifere neuropathie (2%) en braken (2%). Letale bijwerkingen traden op bij 2% van de patiënten.
Bijwerkingen die leidden tot stopzetting van de behandeling traden op bij 15% van de patiënten die tisotumab vedotine kregen; de vaakst voorkomende bijwerkingen die leidden tot stopzetting van de behandeling (≥2%) waren perifere neuropathie (7%), conjunctivitis (2%) en keratitis (2%).
Bijwerkingen die leidden tot onderbreking van de dosis traden op bij 37% van de patiënten; de vaakst voorkomende bijwerkingen die leidden tot onderbreking van de dosis (≥2%) waren conjunctivitis (6%), perifere neuropathie (6%) en keratitis (3%).
Bijwerkingen die leidden tot verlaging van de dosis traden op bij 25% van de patiënten; de vaakst voorkomende bijwerkingen die leidden tot verlaging van de dosis (≥2%) waren perifere neuropathie (6%), conjunctivitis (5%) en keratitis (3%).
Tabel met bijwerkingen
De bijwerkingen die werden waargenomen tijdens klinische onderzoeken voor tisotumab vedotine worden vermeld per systeem/orgaanklasse volgens MedDRA en voorkeursterm (zie tabel 3). Binnen elke systeem/orgaanklasse worden de bijwerkingen vermeld onder de frequentiecategorieën van: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt in volgorde van afnemende frequentie.
Tabel 3: Bijwerkingen
| Systeem/orgaanklasse | Frequentiecategorie | Bijwerking |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie |
| Vaak | Neutropenie | |
| Soms | Febriele neutropenie | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust |
| Zenuwstelselaandoeningen | Zeer vaak | Perifere neuropathie1 |
| Oogaandoeningen | Zeer vaak | Conjunctivitis, droog oog2, keratitis |
| Vaak | Oogirritatie3, blefaritis, keratitis punctata, ulceratieve keratitis, oog pruritus, oculaire hyperemie, conjunctivaal ulcus, entropion, conjunctiva hyperemie, episcleritis, Meibom-ontsteking | |
| Soms | Cornea-erosie, trichiasis, fluoresceïne hoornvlieskleuring aanwezig, conjunctivaal litteken, keratopathie, conjunctiva-aandoening, conjunctiva-erosie, ooglidoedeem, madarose, disfunctie van klieren van Meibom, periorbitaal oedeem, symblepharon, chalazion, conjunctivale schaafwond, conjunctivaal oedeem, corneadegeneratie, hoornvliesirritatie, cornea-opaciteit, cornealitteken, corneaverdunning, erytheem van het ooglid, schilferige ooglidrand, niet-infectieuze conjunctivitis, zwelling van ooglid | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Bloedneus |
| Maagdarmstelselaandoeningen | Zeer vaak | Nausea4, diarree5, constipatie, buikpijn6, braken |
Huid- en onderhuidaandoeningen | Zeer vaak | Alopecia, rash7, pruritus |
| Soms | Erythema multiforme, bulleuze dermatitis, Stevens-Johnson-syndroom | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid, pyrexie, asthenie |
1 Perifere neuropathie omvat perifere sensorische neuropathie, neuropathie perifeer, paresthesie, perifere sensimotorische neuropathie, spierzwakte, perifere motorische neuropathie, hypo-esthesie, loopstoornis, neuralgie, branderig gevoel, demyeliniserende polyneuropathie, neurotoxiciteit, polyneuropathie, gevoelsverlies en brandend gevoel van de huid
2 Droog oog omvat droog oog en traanproductie verhoogd
3 Oogirritatie omvat oogafscheiding, oogpijn, oogirritatie en oogoedeem
4 Nausea omvat nausea en braakneiging
5 Diarree omvat diarree en gastro-enteritis
6 Buikpijn omvat buikpijn, bovenbuikpijn, abdominaal ongemak, pijn laag in de onderbuik en buikgevoeligheid
7 Rash omvat rash, rash maculo-papulair, erytheem, eczeem, rash vlekkerig, acneïforme dermatitis, pustuleuze rash, urticaria, dermatitis, dermatitis allergisch, rash erythemateus, huidirritatie en huidtoxiciteit
Beschrijving van geselecteerde bijwerkingen
Oculaire bijwerkingen
In klinische onderzoeken traden oculaire bijwerkingen op bij 55% van de 425 patiënten met baarmoederhalskanker die werden behandeld met tisotumab vedotine. De vaakst voorkomende oculaire bijwerkingen waren conjunctivitis (32%), droog oog (17%), keratitis (12%) en blefaritis (5%). Oculaire bijwerkingen van graad 3 traden op bij 3% van de patiënten. Gevallen van ulceratieve keratitis van graad 3 werden gemeld bij 1,2% van de patiënten. Oculaire bijwerkingen van graad 4 traden op bij 0,2% van de patiënten, waaronder ulceratieve keratitis.
De mediane tijd tot het ontstaan van het eerste voorval van een oculaire bijwerking van welke graad dan ook bedroeg 1,2 maanden (spreiding: 0 tot 17,1). Oculaire bijwerkingen leidden tot stopzetting van de behandeling bij 6%, onderbreking van de dosis bij 13% en verlaging van de dosis bij 12% van de patiënten. Bij de patiënten met oculaire bijwerkingen waren de bijwerkingen bij de laatste follow-up bij 59% volledig verdwenen en bij 31% gedeeltelijk verbeterd. Van de patiënten die bij de laatste follow-up nog steeds oculaire bijwerkingen hadden, had 28% van de patiënten maximaal graad 1, 10% maximaal graad 2 en 3% maximaal graad 3. Bij patiënten bij wie de voorvallen verdwenen, bedroeg de mediane tijd tot verdwijnen 0,59 maand (spreiding: 0 tot 12,6) (zie rubriek 4.4).
Perifere neuropathie
In klinische onderzoeken trad perifere neuropathie op bij 39% van de 425 patiënten met baarmoederhalskanker die werden behandeld met tisotumab vedotine; 6% was van graad 3. De vaakst voorkomende voorvallen van perifere neuropathie van alle graden waren perifere sensorische neuropathie (23%), neuropathie perifeer (5%), paresthesie (4%), perifere sensimotorische neuropathie (3%) en spierzwakte (3%).
De mediane tijd tot het ontstaan van het eerste voorval van perifere neuropathie van welke graad dan ook bedroeg 2,4 maanden (spreiding: 0 tot 11,3). Bij de patiënten met perifere neuropathie was dit bij de laatste follow-up bij 18% volledig verdwenen en bij 21% gedeeltelijk verbeterd. Van de patiënten die bij de laatste follow-up nog steeds perifere neuropathie hadden, had 45% van de patiënten maximaal graad 1, 27% maximaal graad 2 en 10% maximaal graad 3. Bij patiënten bij wie de voorvallen verdwenen, bedroeg de mediane tijd tot verdwijnen 0,72 maand (spreiding: 0 tot 20,7) (zie rubriek 4.4).
Ernstige bijwerkingen van de huid
In klinische onderzoeken traden ernstige bijwerkingen van de huid op bij 1,6% van de 425 patiënten met baarmoederhalskanker die werden behandeld met tisotumab vedotine, waaronder erythema multiforme (0,7%), bulleuze dermatitis (0,5%) en SJS (0,5%). Ernstige bijwerkingen van de huid van graad ≥3 traden op bij 0,5% van de patiënten, onder wie 1 patiënt met een fatale afloop.
De mediane tijd tot het ontstaan van het eerste voorval van ernstige bijwerkingen van de huid bedroeg 0,2 maand (spreiding: 0,1 tot 0,9). Bij de patiënten met ernstige bijwerkingen van de huid waren deze bij de laatste follow-up bij 43% volledig verdwenen. Bij patiënten bij wie de voorvallen verdwenen, bedroeg de mediane tijd tot verdwijning 0,79 maand (spreiding: 0,5 tot 2,3).
Gastro-intestinale bijwerkingen
Nausea, diarree, constipatie, buikpijn en braken waren de vaakst voorkomende gastro-intestinale aandoeningen van alle graden die werden gemeld bij de 425 patiënten met baarmoederhalskanker die werden behandeld met tisotumab vedotine. Nausea trad op bij 37% van de patiënten en was van graad ≥3 bij 1% van de patiënten. Diarree trad op bij 25% van de patiënten en was van graad ≥3 bij 2% van de patiënten. Constipatie trad op bij 24% van de patiënten en was van graad ≥3 bij 1% van de patiënten. Buikpijn trad op bij 22% van de patiënten en was van graad ≥3 bij 3% van de patiënten. Braken trad op bij 20% van de patiënten en was van graad ≥3 bij 2% van de patiënten.
Speciale populaties
Ouderen
Van de 425 patiënten met baarmoederhalskanker die in klinische onderzoeken werden behandeld met tisotumab vedotine, waren er 60 (14%) ≥65 jaar. Bijwerkingen van graad ≥3 traden op bij 60% van de patiënten ≥65 jaar en bij 55% van de patiënten <65 jaar. Ernstige bijwerkingen traden op bij 35% van de patiënten ≥65 jaar en bij 38% van de patiënten <65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen antidotum bekend voor overdosering met tisotumab vedotine. In het geval van overdosering dient de patiënt nauwlettend te worden gecontroleerd op bijwerkingen en dient een ondersteunende behandeling te worden toegediend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, overige monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX23
Werkingsmechanisme
Tisotumab vedotine is een antilichaam-geneesmiddelconjugaat (ADC) dat zich richt tegen weefselfactor (tissue factor, TF), een eiwit op het oppervlak van cellen dat vergeleken met normaal weefsel in verhoogde concentraties op verscheidene solide tumoren tot expressie wordt gebracht. Het kleine molecuul, MMAE, is een microtubuli-ontregelend middel, dat door middel van een protease-splitsbare linker aan het antilichaam is gebonden. Tisotumab vedotine bindt aan tumorcellen die TF tot expressie brengen, het ADC-TF-complex wordt geïnternaliseerd en er komt lokaal MMAE vrij door proteolytische splitsing. MMAE ontregelt het netwerk van microtubuli van actief delende cellen, wat leidt tot stillegging van de celdeling en apoptotische celdood.
Met tisotumab en/of tisotumab vedotine is in-vitro directe cytotoxiciteit in cellen waarin TF tot expressie komt, bystander cytotoxiciteit, antilichaam-afhankelijke cellulaire cytotoxiciteit, antilichaam-afhankelijke cellulaire fagocytose en immunogene celdood aangetoond.
Immunogeniciteit
Antilichamen tegen het geneesmiddel (anti-drug antibodies, ADA’s) werden vaak gedetecteerd (5% in klinische onderzoeken). Er werden geen aanwijzingen voor de impact van ADA’s op de farmacokinetiek, werkzaamheid of veiligheid waargenomen. De gegevens zijn echter nog beperkt.
Cardiale elektrofysiologie
Het effect van tisotumab vedotine (2 mg/kg om de 3 weken) op het QTc-interval werd geëvalueerd bij 153 patiënten. Bij de dosis van 2 mg/kg om de 3 weken had tisotumab vedotine geen klinisch betekenisvol effect op de verlenging van het QTc-interval.
Klinische werkzaamheid en veiligheid
Baarmoederhalskanker
SGNTV-003
De werkzaamheid van tisotumab vedotine werd geëvalueerd in een open-label, multicentrisch, gerandomiseerd fase 3-onderzoek (SGNTV-003) bij 502 patiënten met gerecidiveerde of gemetastaseerde baarmoederhalskanker die een of twee eerdere systemische behandelingen hadden gekregen, waaronder doublet-chemotherapie (patiënten zonder eerdere blootstelling aan platina waren toegestaan) met of zonder bevacizumab en een anti-PD-1/PD-L1-middel indien ze in aanmerking kwamen en beschikbaar waren. De patiënten werden gerandomiseerd in een verhouding van 1:1 naar 2 mg/kg intraveneuze tisotumab vedotine om de 3 weken of chemotherapie naar keuze van de onderzoeker (topotecan, vinorelbine, gemcitabine, irinotecan of pemetrexed) tot ziekteprogressie of onaanvaardbare toxiciteit.
De randomisatie werd gestratificeerd naar ECOG-prestatiestatus (0 vs. 1), eerdere toediening van bevacizumab (ja vs. nee), regio (VS, EU, overige) en eerdere toediening van anti-PD-1 of anti-PD-L1 (ja vs. nee). Beoordelingen van de tumorrespons werden gedurende de eerste 30 weken uitgevoerd om de 6 weken en daarna om de 12 weken.
Patiënten werden van het onderzoek uitgesloten als ze een primaire neuro-endocriene, lymfoïde of sarcomatoïde histologie, een klinisch significante actieve aandoening van het oogoppervlak, een eerdere episode van cicatriciële conjunctivitis of oculair SJS, perifere neuropathie van graad ≥2, klinisch significante bloedingsproblemen of -risico’s, waaronder bekende stollingsstoornissen, diffuse alveolaire hemorragie als gevolg van vasculitis en bekende hemorragische diathese, of significante cardiovasculaire problemen of risico’s hadden.
Het primaire eindpunt van het onderzoek was totale overleving (overall survival, OS). De belangrijkste secundaire eindpunten waren progressievrije overleving (progression free survival, PFS) en het percentage bevestigde objectieve respons (objective response rate, ORR) zoals beoordeeld door de onderzoeker met behulp van RECIST v1.1.
Van de 502 gerandomiseerde patiënten was de mediane leeftijd 50 jaar (spreiding: 26 tot 80); 49% was wit, 36% was Aziatisch en 2% was zwart. Zeventien procent van de patiënten was ≥65 jaar. Twintig procent van de patiënten was van Spaans/Portugese of Latijns-Amerikaanse afkomst. Drieënzestig procent van de patiënten had plaveiselcelcarcinoom, 32% had adenocarcinoom en 5% had een adenosquameuze histologie. De ECOG-prestatiestatus was 0 (54%) of 1 (46%). Eenenzestig procent van de patiënten had 1 eerdere lijn systemische behandeling gekregen en 38% 2 eerdere lijnen systemische behandeling. Zes patiënten (1,2%) hadden geen eerdere behandeling met platina-bevattende chemotherapie gehad en 496 patiënten (99%) hadden wel een eerdere behandeling met platina-bevattende chemotherapie gehad bij recidief of metastase. Vierenzestig procent van de patiënten had bevacizumab gekregen en 27% van de patiënten had een anti-PD-1 of anti-PD-L1 in het kader van hun eerdere systemische behandeling gekregen.
Bij een mediane follow-upduur van 10,8 maanden (95%-BI: 10,3 tot 11,6), werd in SGNTV-003 een statistisch significante verbetering in de OS, PFS en ORR aangetoond voor patiënten die werden behandeld met tisotumab vedotine vergeleken met chemotherapie. De werkzaamheidsresultaten zijn samengevat in tabel 4 en figuur 1 en 2.
Tabel 4. Werkzaamheidsresultaten in SGNTV-003
| Eindpunt | Tisotumab vedotine N=253 | Chemotherapie N=249 |
| Totale overleving | ||
| Aantal (%) patiënten met voorvallen | 123 (48,6) | 140 (56,2) |
| Mediaan in maanden (95%-BI) | 11,5 (9,8; 14,9) | 9,5 (7,9; 10,7) |
| Hazardratio (95%-BI) | 0,70 (0,54; 0,89) | |
| 2-zijdige p-waarde | 0,00381 | |
| Progressievrije overleving2 | ||
| Aantal (%) patiënten met voorvallen | 198 (78,3) | 194 (77,9) |
| Mediaan in maanden (95%-BI) | 4,2 (4,0; 4,4) | 2,9 (2,6; 3,1) |
| Hazardratio (95%-BI) | 0,67 (0,54; 0,82) | |
| 2-zijdige p-waarde | <0,00013 | |
| Percentage bevestigde objectieve respons (CR + PR)2 | ||
| ORR (%) (95%-BI) | 17,8 (13,3; 23,1) | 5,2 (2,8; 8,8) |
| Duur van de respons4 | ||
| Mediaan in maanden (95%-BI) | 5,3 (4,2; 8,3) | 5,7 (2,8; NB) |
BI = betrouwbaarheidsinterval; CR = complete respons; NB = niet bereikt; ORR = percentage objectieve respons; PR = partiële respons.
1 De drempel voor statistische significantie is 0,0226 (2-zijdig)
2 Geëvalueerd door beoordeling van de onderzoeker met RECIST v1.1 3 De drempel voor statistische significantie is 0,0453 (2-zijdig)
4 Gebaseerd op patiënten met een beste objectieve respons, zoals bevestigde complete of partiële respons (n=45 voor tisotumab vedotine, n=13 voor chemotherapie)
Figuur 1. Kaplan-Meier-curve voor totale overleving
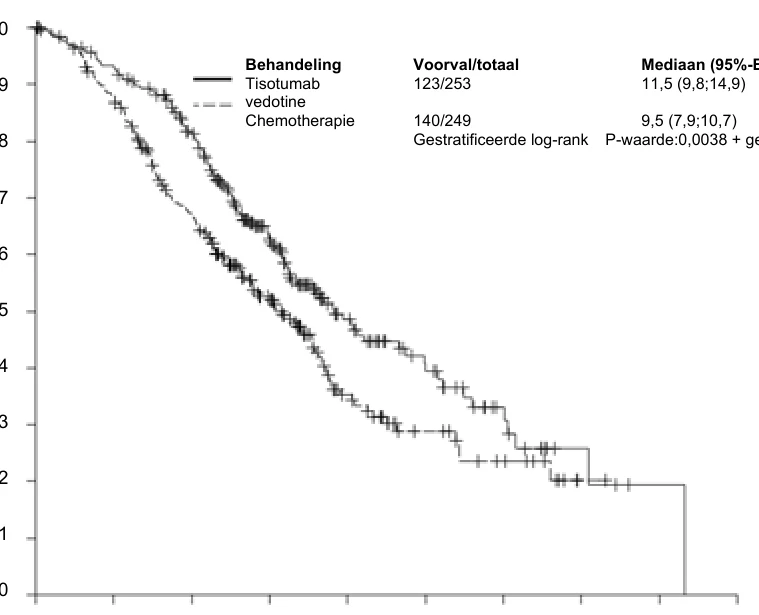
1,0
Mediaan (95%-Bl) HR (95%-Bl)
0,9 0,70 (0,54; 0,89)
0,8 Gestratificeerde log-rank P-waarde:0,0038 + gecensureerd
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
0 3 6 9 12 15 18 21 24 27 Tijd (maanden) Proefpersonen met risico
Tisotumab vedotine 253 234 191 109 52 29 14 4 1 0 Chemotherapie 249 212 150 87 37 19 11 1 0 0
Figuur 2. Kaplan-Meier-curve voor progressievrije overleving
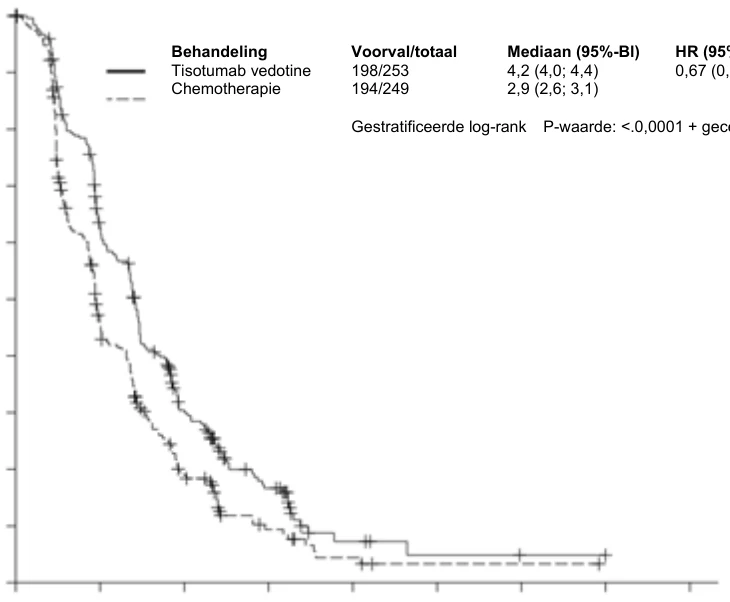
1,0
Mediaan (95%-Bl) HR (95%-Bl)
0,9 0,67 (0,54; 0,82)
0,8 Gestratificeerde log-rank P-waarde: <.0,0001 + gecensureerd
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0 0 3 6 9 12 15 18 21 24 Tijd (maanden)
Proefpersonen met risico
Tisotumab vedotine 253 148 62 25 5 2 1 0 0 Chemotherapie 249 96 34 11 4 1 1 0 0
De werkzaamheidsresultaten voor de OS en PFS kwamen in de vooraf gespecificeerde patiëntensubgroepen over het algemeen overeen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Tivdak in alle subgroepen van pediatrische patiënten met baarmoederhalskanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Distributie
Gebaseerd op een farmacokinetische populatie-analyse wordt het centrale distributievolume van tisotumab vedotine geschat op 3,10 l.
In-vitro lag de binding van MMAE aan humane plasma-eiwitten tussen de 68 en 82%.
Biotransformatie
Het katabolisme van tisotumab vedotine is niet onderzocht bij mensen; naar verwachting ondergaat het echter katabolisme tot kleine peptiden, aminozuren, ongeconjugeerde MMAE en aan ongeconjugeerde MMAE verwante metabolieten. Tisotumab vedotine zet MMAE vrij door middel van proteolytische splitsing en MMAE wordt in vitro voornamelijk gemetaboliseerd door CYP3A4. In-vivo-gegevens bij dieren en mensen wijzen erop dat slechts een klein deel van het MMAE dat vrijkomt van tisotumab vedotine wordt gemetaboliseerd. De concentraties MMAE-metabolieten zijn niet gemeten in plasma van mensen.
Eliminatie
Gebaseerd op een farmacokinetische populatie-analyse bedraagt de mediane terminale halfwaardetijd van tisotumab vedotine ongeveer 4,04 dagen en de terminale halfwaardetijd van MMAE ongeveer 2,56 dagen. De lineaire klaring van tisotumab vedotine is geschat op 1,42 l/dag en na een dosis van 2 mg/kg wordt naar schatting ongeveer 60% van de dosis geëlimineerd door lineaire klaring. De klaring van ongeconjugeerde MMAE is geschat op 42,8 l/dag. De eliminatie van MMAE blijkt te worden beperkt door de snelheid waarmee het vrijkomt uit tisotumab vedotine.
Excretie
De excretie van tisotumab vedotine is niet volledig gekarakteriseerd. Na een enkelvoudige dosis van een ander ADC dat MMAE bevat, werd 17% van de totale MMAE over een periode van 1 week teruggevonden in de feces en 6% in de urine, voornamelijk als ongewijzigd geneesmiddel. Na toediening van tisotumab vedotine wordt een vergelijkbaar excretieprofiel van MMAE verwacht.
Specifieke populaties
Ouderen
Gebaseerd op een farmacokinetische populatie-analyse heeft leeftijd (21 tot 81 jaar) geen klinisch betekenisvol effect op de farmacokinetiek van tisotumab vedotine.
Geslacht
Gebaseerd op een farmacokinetische populatie-analyse heeft geslacht geen klinisch betekenisvol effect op de farmacokinetiek van tisotumab vedotine.
Verminderde nierfunctie
Gebaseerd op een farmacokinetische populatie-analyse werden geen klinisch betekenisvolle verschillen in blootstellingen aan tisotumab vedotine en MMAE waargenomen bij patiënten met een licht verminderde (creatinineklaring; CrCL >60-90 ml/min, n=142) of matig verminderde (CrCL 30-60 ml/min, n=42) nierfunctie vergeleken met patiënten met een normale nierfunctie. Het effect van een ernstig verminderde nierfunctie of terminaal nierfalen met of zonder dialyse op de farmacokinetiek van tisotumab vedotine en ongeconjugeerde MMAE is onbekend.
Verminderde leverfunctie
Gebaseerd op een farmacokinetische populatie-analyse werden geen klinisch betekenisvolle verschillen in blootstellingen aan tisotumab vedotine waargenomen bij patiënten met een licht verminderde leverfunctie (totaal bilirubine >1 tot 1,5 × ULN en elke ASAT, of totaal bilirubine ≤ULN en ASAT >ULN, n=58) vergeleken met patiënten met een normale leverfunctie, terwijl de blootstellingen aan MMAE bij een licht verminderde leverfunctie 37% hoger waren dan bij een normale leverfunctie. Het effect van een matig of ernstig verminderde leverfunctie of levertransplantatie op de farmacokinetiek van tisotumab vedotine of ongeconjugeerde MMAE is onbekend.
Farmacokinetische/farmacodynamische relaties
In een blootstelling-responsanalyse bij 2 mg/kg om de 3 weken ging een hogere blootstelling aan tisotumab vedotine gepaard met een hogere incidentie van sommige bijwerkingen (bijv. oculaire bijwerkingen van graad ≥2) en ging een lagere blootstelling gepaard met een lagere werkzaamheid.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
Er werden onderzoeken naar toxiciteit bij herhaalde dosering uitgevoerd met tisotumab vedotine bij ongeveer 2,3-4,3 keer de humane oppervlakte onder de curve (area under the curve, AUC) met de aanbevolen klinische dosis. In een onderzoek met herhaalde dosering bij apen (13 weken durend) werden huidletsels opgemerkt bij ≥3 mg/kg. Tegen het einde van een 6 weken durende herstelperiode waren de huidveranderingen volledig omkeerbaar. Bij zowel ratten als cynomolgus-apen leidde toediening van MMAE en tisotumab vedotine (alleen apen die een dosis ≥3 mg/kg kregen) tot omkeerbare beenmergtoxiciteit en ermee gepaard gaande effecten op perifere bloedcellen. Na behandeling met tisotumab vedotine bij apen (13 weken) werden rode of gezwollen ogen en conjunctiva (met of zonder afscheiding) en/of conjunctivitis waargenomen bij 5 mg/kg. Deze bevindingen waren na een 6 weken durende herstelperiode omkeerbaar.
Carcinogeniciteit
Er is geen onderzoek met tisotumab vedotine of MMAE naar carcinogeniciteit bij dieren uitgevoerd.
Genotoxiciteit
In het in-vivo-onderzoek bij ratten met een beenmergmicronucleustest was MMAE positief voor genotoxiciteit middels een aneugenisch mechanisme.
Reproductie- en ontwikkelingstoxiciteit
Er is geen specifiek vruchtbaarheidsonderzoek bij dieren met tisotumab vedotine of MMAE uitgevoerd. De resultaten van onderzoeken naar toxiciteit bij herhaalde dosering wijzen er echter op dat tisotumab vedotine de mannelijke en vrouwelijke vruchtbaarheid kan verminderen.
De resultaten van een 13 weken durend onderzoek naar toxiciteit bij herhaalde dosering bij cynomolgus-apen die tisotumab vedotine kregen toegediend, hebben seminifereuze tubulaire atrofie van de testes en afwezigheid van sperma, een afgenomen spermagehalte en epitheliale vacuolatie in de epididymides aangetoond. De veranderingen gingen gepaard met een afgenomen omvang van de testes, en er werden een verminderde of totaal afwezige spermatelling en spermamotiliteit waargenomen bij doses van 1, 3 en 5 mg/kg, wat overeenkomt met 0,5 tot 4 keer de systemische blootstelling bij de mens (gebaseerd op de AUC) bij de klinisch aanbevolen dosis. Er was een gedeeltelijk herstel van de testes- en epididymidesbevindingen bij 3 en 5 mg/kg, en volledig herstel bij 1 mg/kg na een periode van 6 weken na de dosis.
In onderzoeken naar toxiciteit bij herhaalde dosering met andere ADC’s die MMAE bevatten werden effecten op de eierstokken waargenomen. Een lichte tot matige afname in of afwezigheid van secundaire en tertiaire ovariële follikels werd waargenomen bij jonge vrouwelijke cynomolgus-apen bij doses ≥3 mg/kg per week gedurende 4 weken. Zes weken na het einde van de toediening vertoonden deze effecten bewijs voor herstel en werden er geen veranderingen in primordiale follikels waargenomen.
Met tisotumab vedotine is geen reproductieonderzoek bij dieren uitgevoerd om het effect op de reproductie en foetale ontwikkeling te evalueren. Gebaseerd op het werkingsmechanisme en de bevindingen uit dieronderzoek zou tisotumab vedotine embryofoetale schade kunnen veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Intraveneuze toediening van MMAE aan drachtige ratten tijdens de organogenese (dag 6 en 13 van de dracht) leidde tot een toename van het totale aantal resorpties, verlies na de innesteling, vroeggeboorte, verlies van levensvatbare foetussen en teratogene embryofoetale toxiciteit bij een dosis van 0,2 mg/kg (ongeveer 0,5 keer de AUC bij de mens met de aanbevolen dosis).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
L-histidinehydrochloridemonohydraat
Sacharose
D-mannitol
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende flacon
5 jaar
Gereconstitueerde oplossing in de flacon
De chemische en fysische stabiliteit tijdens gebruik van de gereconstitueerde oplossing zijn aangetoond gedurende maximaal 24 uur bij 2°C tot 8°C of gedurende maximaal 8 uur bij 9°C tot 25°C.
Vanuit microbiologisch oogpunt dient de gereconstitueerde oplossing onmiddellijk te worden gebruikt, tenzij de reconstitutiemethode het risico op microbiële contaminatie uitsluit. Indien de gereconstitueerde oplossing niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -condities tijdens gebruik onder de verantwoordelijkheid van de gebruiker.
Verdunde oplossing in de infuuszak
De chemische en fysische stabiliteit tijdens gebruik van de verdunde oplossing zijn aangetoond voor de perioden vermeld in tabel 5.
Vanuit microbiologisch oogpunt dient de verdunde oplossing onmiddellijk te worden gebruikt, tenzij de verdunningsmethode het risico op microbiële contaminatie uitsluit. Indien de verdunde oplossing niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -condities tijdens gebruik onder de verantwoordelijkheid van de gebruiker.
Tabel 5: Gekoelde bewaarcondities voor verdunde Tivdak-oplossing
Oplosmiddel gebruikt om de oplossing voor infusie te bereiden | Bewaarcondities voor verdunde Tivdak-oplossing (inclusief infusietijd) |
| Natriumchloride 9 mg/ml (0,9%) voor injectie | Maximaal 18 uur bij 2°C tot 8°C |
| Dextrose 50 mg/ml (5%) voor injectie | Maximaal 24 uur bij 2°C tot 8°C |
| Ringer-lactaatoplossing voor injectie | Maximaal 12 uur bij 2°C tot 8°C |
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C).
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Flacon van 10 ml van type I-glas met grijze butylrubber stop, plug en bovenkant, 20 mm afdichting met zilverkleurige aluminium dop en granaatrode schijf. Elke doos bevat 1 flacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Reconstitutie in flacon met enkelvoudige dosis
- 1. Volg de procedures voor de correcte hantering en verwijdering van cytotoxische geneesmiddelen.
- 2. Gebruik een passende aseptische techniek voor de reconstitutie en de bereiding van toe te dienen oplossingen.
- 3. Bereken de aanbevolen dosis gebaseerd op het werkelijke lichaamsgewicht van de patiënt om het aantal benodigde flacons te bepalen.
- 4.
Reconstitueer elke flacon van 40 mg met 4 ml steriel water voor injectie, resulterend in
10 mg/ml Tivdak.
- 5. Draai elke flacon zachtjes rond totdat de inhoud volledig is opgelost. Laat de gereconstitueerde flacon(s) rusten. De flacon niet schudden. Niet blootstellen aan direct zonlicht.
- 6. Parenterale geneesmiddelen dienen vóór toediening visueel geïnspecteerd te worden op deeltjes en verkleuring, indien de oplossing en houder dat toelaten. De gereconstitueerde oplossing dient helder tot enigszins opaalachtig, kleurloos tot bruingeel en vrij van zichtbare deeltjes te zijn. Voer flacons met zichtbare deeltjes of verkleuring af.
- 7. Gebaseerd op de berekende dosishoeveelheid dient de gereconstitueerde oplossing uit de flacon(s) onmiddellijk aan de infuuszak te worden toegevoegd. Dit product bevat geen conserveringsmiddel. Indien het niet onmiddellijk wordt gebruikt, kunnen gereconstitueerde flacons gedurende maximaal 24 uur vóór verdunning gekoeld worden bewaard bij 2°C tot 8°C of op kamertemperatuur (9°C tot 25°C) gedurende maximaal 8 uur vóór verdunning. Niet in de vriezer bewaren. Voer ongebruikte flacons met gereconstitueerde oplossing na de aanbevolen bewaartijd af.
Verdunning in infuuszak
- 8. Trek de berekende dosishoeveelheid van de gereconstitueerde oplossing uit de flacon(s) op en breng deze over naar een infuuszak.
- 9.
Verdun Tivdak met een van de volgende producten: dextrose 50 mg/ml (5%), natriumchloride
9 mg/ml (0,9%) of Ringer-lactaatoplossing voor injectie. De infuuszak dient groot genoeg te zijn om voldoende verdunningsmiddel te bevatten voor een uiteindelijke concentratie van 0,7 mg/ml tot 2,4 mg/ml Tivdak.
- 10.
Meng de verdunde oplossing door de infuuszak voorzichtig om te keren. De zak niet schudden.
Niet blootstellen aan direct zonlicht.
- 11.
Inspecteer de infuuszak vóór het gebruik visueel op deeltjes of verkleuring. De
gereconstitueerde oplossing dient helder tot enigszins opaalachtig, kleurloos tot bruingeel en vrij van zichtbare deeltjes te zijn. De infuuszak niet gebruiken indien deeltjes of verkleuring worden/wordt waargenomen.
- 12. Indien in een flacon met een enkelvoudige dosis een ongebruikt gedeelte achtergebleven is, dient dit te worden afgevoerd.
Toediening
- 13. Bevestig de toediening van steroïde en vaatvernauwende oogdruppels (zie rubriek 4.2).
- 14. Breng na toediening van de vaatvernauwende oogdruppels coldpacks volledig over de ogen aan, en laat ze tijdens de infusie en tot 30 minuten na de infusie op hun plaats. Verwissel de coldpacks gedurende de infusie, indien nodig, om ervoor te zorgen dat het ooggebied koel blijft (zie rubriek 4.2).
- 15. Dien het infuus onmiddellijk toe gedurende 30 minuten via een intraveneuze lijn met een in-line filter van 0,2 micrometer.
- 16. Indien het infuus niet onmiddellijk wordt toegediend, bewaar de verdunde Tivdak-oplossing dan in de koelkast zoals vermeld in tabel 5 (zie rubriek 6.3). Voer de oplossing af indien de bewaartijd deze grenzen overschrijdt. Niet in de vriezer bewaren. Nadat de verdunde Tivdak-infusieoplossing uit de koelkast is gehaald, dient de toediening binnen 4 uur (inclusief de infusietijd) te worden voltooid.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Genmab A/S
Carl Jacobsens Vej 30
2500 Valby
Denemarken
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1911/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 28 maart 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.