


SmPC (samenvatting van de productkenmerken) - Blincyto
1. NAAM VAN HET GENEESMIDDEL
BLINCYTO 38,5 microgram poeder voor concentraat en oplossing voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Een injectieflacon met poeder bevat 38,5 microgram blinatumomab.
Reconstitutie met water voor injecties resulteert in een finale blinatumomabconcentratie van 12,5 microgram/ml.
Blinatumomab wordt geproduceerd in ovariumcellen van de Chinese hamster met behulp van recombinant-DNA-technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat en oplossing voor oplossing voor infusie.
BLINCYTO-poeder (poeder voor concentraat): wit tot gebroken wit poeder.
Oplossing (stabilisator): kleurloze tot gelige, heldere oplossing met een pH van 7,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
BLINCYTO is geïndiceerd als monotherapie voor de behandeling van volwassenen met CD19-positieve, recidiverende of refractaire precursor B-cel acute lymfoblastische leukemie (ALL). Patiënten met Philadelphia-chromosoom-positieve precursor B-cel ALL moeten zonder succes zijn behandeld met ten minste 2 tyrosinekinaseremmers (TKI's) en geen alternatieve behandelingsmogelijkheden hebben.
BLINCYTO is geïndiceerd als monotherapie voor de behandeling van volwassenen met Philadelphia-chromosoom-negatieve, CD19-positieve precursor B-cel ALL, in eerste of tweede complete remissie, met minimale restziekte (MRD) groter dan of gelijk aan 0,1%.
BLINCYTO is geïndiceerd als monotherapie voor de behandeling van pediatrische patiënten van 1 maand of ouder met Philadelphia-chromosoom-negatieve, CD19-positieve precursor B-cel ALL, die refractair of recidief is na minimaal twee eerdere behandelingen of die recidief is na een eerdere allogene hematopoëtische stamceltransplantatie.
BLINCYTO is geïndiceerd als monotherapie voor de behandeling van pediatrische patiënten van 1 maand of ouder met hoog-risico eerste recidief Philadelphia-chromosoom-negatieve, CD19-positieve precursor B-cel ALL als onderdeel van de consolidatietherapie (zie rubriek 4.2).
BLINCYTO is geïndiceerd als monotherapie als onderdeel van consolidatietherapie voor de behandeling van volwassen patiënten met nieuw gediagnosticeerde
Philadelphia-chromosoom-negatieve, CD19-positieve precursor B-cel ALL.
4.2 Dosering en wijze van toediening
Behandeling dient te worden ingesteld onder begeleiding en toezicht van artsen met ervaring op het gebied van de behandeling van hematologische maligniteiten. Aan patiënten die worden behandeld met BLINCYTO moet de informatiebrochure voor patiënten en verzorgers en de patiëntenkaart worden gegeven.
Voor de behandeling van recidiverende of refractaire precursor B-cel ALL wordt ziekenhuisopname aanbevolen bij instelling van de behandeling gedurende minimaal de eerste 9 dagen van de eerste cyclus en de eerste 2 dagen van de tweede cyclus.
Voor de behandeling van Philadelphia-chromosoom-negatieve, MRD-positieve precursor B-cel ALL wordt ziekenhuisopname aanbevolen bij instelling van de behandeling gedurende minimaal de eerste 3 dagen van de eerste cyclus en de eerste 2 dagen van de daaropvolgende cycli.
Voor de behandeling van precursor B-cel ALL in de consolidatiefase wordt ziekenhuisopname aanbevolen gedurende de eerste 3 dagen van de eerste cyclus en de eerste 2 dagen van de tweede cyclus.
Bij patiënten met een voorgeschiedenis of aanwezigheid van klinisch relevante pathologie van het centraal zenuwstelsel (CZS) (zie rubriek 4.4) wordt ziekenhuisopname aanbevolen gedurende minimaal de eerste 14 dagen van de eerste cyclus. Ziekenhuisopname wordt aanbevolen gedurende minimaal de eerste 2 dagen van de tweede cyclus en klinische beoordeling dient gebaseerd te zijn op de tolerantie voor BLINCYTO tijdens de eerste cyclus. Voorzichtigheid is geboden aangezien gevallen zijn waargenomen van laat optreden van eerste neurologische voorvallen.
Bij de start van alle daaropvolgende cycli en bij hervatting (bijv. als de behandeling gedurende 4 uur of langer onderbroken is geweest) wordt toezicht door een beroepsbeoefenaar in de gezondheidszorg of ziekenhuisopname aanbevolen.
Dosering
Recidiverende of refractaire precursor B-cel ALL
Patiënten met recidiverende of refractaire precursor B-cel ALL mogen 2 behandelingscycli ondergaan. Eén afzonderlijke behandelingscyclus bestaat uit een continue infusie gedurende 28 dagen (4 weken). Tussen opeenvolgende behandelingscycli is er een behandelingsvrij interval van 14 dagen (2 weken).
Patiënten bij wie na 2 behandelingscycli een complete remissie (CR/CRh*) is bereikt, mogen tot 3 extra cycli consolidatiebehandeling met BLINCYTO ondergaan. Dit geschiedt op basis van de beoordeling van de baten en risico’s voor iedere individuele patiënt.
De aanbevolen dagelijkse dosis is afhankelijk van het lichaamsgewicht (zie tabel 1). Patiënten die 45 kg of meer wegen, ontvangen een vaste dagelijkse dosis en voor patiënten die minder dan 45 kg wegen, wordt de dagelijkse dosis berekend aan de hand van het lichaamsoppervlak (BSA) van de patiënt.
Tabel 1. Aanbevolen dosering BLINCYTO voor recidiverende of refractaire precursor B-cel ALL
| Lichaams-gewicht | Cyclus 1 | Daaropvolgende cycli | |||
| Dag 1-7 | Dag 8-28 | Dag 29-42 | Dag 1-28 | Dag 29-42 | |
45 kg of meer (vaste dosering) | 9 mcg/dag via continue infusie | 28 mcg/dag via continue infusie | Behandelings vrij interval van 14 dagen | 28 mcg/dag via continue infusie | Behandelings-vrij interval van 14 dagen |
Minder dan 45 kg (op BSA gebaseerde dosering) | 5 mcg/m2/dag via continue infusie (mag 9 mcg/ dag niet overschrijden) | 15 mcg/m2/da g via continue infusie (mag 28 mcg/ dag niet overschrijden) | 15 mcg/m2/dag via continue infusie (mag 28 mcg/ dag niet overschrijden) | ||
Aanbevelingen voor premedicatie en aanvullende medicatie
Bij volwassen patiënten moet er 1 uur voorafgaand aan de start van elke behandelingscyclus met BLINCYTO 20 mg dexamethason intraveneus worden toegediend.
Bij pediatrische patiënten moet er 6 tot 12 uur voorafgaand aan de start met BLINCYTO (cyclus 1, dag 1) 10 mg/m2 (niet meer dan 20 mg) dexamethason oraal of intraveneus worden toegediend. Dit moet worden gevolgd door 5 mg/m2 dexamethason oraal of intraveneus binnen 30 minuten voorafgaand aan de start van BLINCYTO (cyclus 1, dag 1).
Gebruik van antipyretica (bijv. paracetamol) wordt aanbevolen om pyrexie gedurende de eerste 48 uur van elke behandelingscyclus te verminderen.
Voorafgaand aan en tijdens behandeling met BLINCYTO wordt profylactische intrathecale chemotherapie aanbevolen ter preventie van recidief ALL in het centraal zenuwstelsel.
Voorbehandeling voor patiënten met een hoge tumorlast
Behandel patiënten met ≥ 50% leukemische blasten in het beenmerg of > 15.000 leukemische blasten per microliter perifeer bloed met dexamethason (niet meer dan 24 mg/dag).
MRD-positieve precursor B-cel ALL
Wanneer het gebruik van BLINCYTO wordt overwogen als behandeling voor Philadelphia-chromosoom-negatieve, MRD-positieve precursor B-cel ALL, moet kwantificeerbare MRD worden bevestigd met een gevalideerd assay met minimale gevoeligheid van 10-4 (zie rubriek 5.1). Klinische MRD-testen, ongeacht de techniek, moeten worden uitgevoerd door een gekwalificeerd laboratorium dat bekend is met de techniek en de gevestigde technische richtlijnen opvolgt.
Patiënten mogen 1 cyclus inductiebehandeling ondergaan, gevolgd door maximaal 3 extra cycli consolidatiebehandeling met BLINCYTO. Eén afzonderlijke inductie- of
consolidatiebehandelingscyclus met BLINCYTO bestaat uit een continue intraveneuze infusie gedurende 28 dagen (4 weken), gevolgd door een behandelingsvrij interval van 14 dagen (2 weken) (42 dagen in totaal). De meerderheid van de patiënten met een respons op blinatumomab bereikt een respons na 1 cyclus (zie rubriek 5.1). Daarom moeten de baten en de risico's van doorgaan met de behandeling bij patiënten die geen hematologische en/of klinische verbetering laten zien na 1 behandelingscyclus door de behandelend arts worden beoordeeld. Zie tabel 2 voor de aanbevolen dagelijkse dosis.
Tabel 2. Aanbevolen dosering BLINCYTO voor volwassen patiënten met MRD-positieve precursor B-cel ALL
| Lichaamsgewicht | Behandelingscyclus/cycli | |
| Dag 1-28 | Dag 29-42 | |
| 45 kg of meer (vaste dosering) | 28 mcg/dag | Behandelingsvrij interval van 14 dagen |
Minder dan 45 kg (op BSA gebaseerde dosering) | 15 mcg/m2/dag (mag 28 mcg/dag niet overschrijden) | Behandelingsvrij interval van 14 dagen |
Aanbevelingen voor premedicatie en aanvullende medicatie
Er moet 1 uur voorafgaand aan de start van elke behandelingscyclus met BLINCYTO 100 mg prednison of equivalent (bijv. dexamethason 16 mg) intraveneus worden toegediend.
Gebruik van antipyretica (bijv. paracetamol) wordt aanbevolen om pyrexie gedurende de eerste 48 uur van elke behandelingscyclus te verminderen.
Voorafgaand aan en tijdens behandeling met BLINCYTO wordt profylactische intrathecale chemotherapie aanbevolen ter preventie van recidief ALL in het centraal zenuwstelsel.
Precursor B-cel ALL in de consolidatiefase
BLINCYTO wordt toegediend met een infuuspomp als continue intraveneuze infusie met een constante infusiesnelheid. Eén afzonderlijke behandelingscyclus bestaat uit een continue infusie gedurende 28 dagen (4 weken), gevolgd door een behandelingsvrij interval van 14 dagen (2 weken). De patiënten kunnen maximaal 4 cycli consolidatiebehandeling met BLINCYTO ondergaan.
Zie tabel 3 voor de aanbevolen dagelijkse dosis voor volwassenen afhankelijk van het lichaamsgewicht. Patiënten die 45 kg of meer wegen, ontvangen een vaste dosis en voor patiënten die minder dan 45 kg wegen, wordt de dosis berekend aan de hand van het lichaamsoppervlak (BSA) van de patiënt.
Tabel 3. Aanbevolen dosering BLINCYTO voor volwassenen voor precursor B-cel ALL in de consolidatiefase
| Lichaamsgewicht | Consolidatiecycli (cyclus 1-4) | |
| Dag 1-28 | Dag 29-42 | |
| 45 kg of meer (vaste dosering) | 28 mcg/dag | Behandelingsvrij interval van 14 dagen |
Minder dan 45 kg (op BSA gebaseerde dosering) | 15 mcg/m2/dag (mag 28 mcg/dag niet overschrijden) | Behandelingsvrij interval van 14 dagen |
Aanbevelingen voor premedicatie en aanvullende medicatie
Bij volwassen patiënten moet er binnen 1 uur voorafgaand aan de start van elke behandelingscyclus met BLINCYTO 20 mg dexamethason intraveneus worden toegediend.
Voorafgaand aan en tijdens behandeling met BLINCYTO wordt profylactische intrathecale chemotherapie aanbevolen ter preventie van recidief ALL in het centraal zenuwstelsel.
Hoog-risico eerste recidief precursor B-cel ALL
Pediatrische patiënten met hoog-risico eerste recidief precursor B-cel ALL mogen 1 behandelingscyclus met BLINCYTO ondergaan na inductie en 2 cycli consolidatiechemotherapie. Eén afzonderlijke behandelingscyclus bestaat uit een continue infusie gedurende 28 dagen (4 weken). Zie tabel 4 voor de aanbevolen dagelijkse dosis afhankelijk van het lichaamsgewicht voor pediatrische patiënten.
Tabel 4. Aanbevolen dosering BLINCYTO voor pediatrische patiënten met hoog-risico eerste recidief precursor B-cel ALL na inductiechemotherapie
| Eén consolidatiecyclus | Lichaamsgewicht 45 kg of meer (vaste dosering) | Lichaamsgewicht minder dan 45 kg (op BSA gebaseerde dosering) |
| Dag 1-28 | 28 mcg/dag | 15 mcg/m2/dag (mag 28 mcg/dag niet overschrijden) |
Aanbevelingen voor premedicatie en aanvullende medicatie
Bij pediatrische patiënten moet voorafgaand aan de eerste dosis BLINCYTO 5 mg/m2 dexamethason (maximaal 20 mg) worden toegediend in de eerste cyclus en bij het herstarten van een infusie na een onderbreking van 4 uur of langer in de eerste cyclus.
Voorafgaand aan en tijdens behandeling met BLINCYTO wordt profylactische intrathecale chemotherapie aanbevolen ter preventie van recidief ALL in het centraal zenuwstelsel.
Dosisaanpassingen voor alle indicaties
Er moet overwogen worden om behandeling met BLINCYTO te onderbreken of te staken in geval van de volgende ernstige (graad 3) of levensbedreigende (graad 4) toxiciteiten (zie rubriek 4.4): cytokineafgiftesyndroom, tumorlysissyndroom, neurologische toxiciteit, verhoogde leverenzymwaarden en andere klinisch relevante toxiciteiten.
Als de onderbreking van de behandeling na het optreden van een bijwerking niet langer dan 7 dagen duurt, hervat dan dezelfde cyclus tot een totaal van 28 infusiedagen, inclusief de dagen voor en na de onderbreking van die cyclus. Als de onderbreking als gevolg van een bijwerking langer duurt dan 7 dagen, start dan een nieuwe cyclus. Als het langer dan 14 dagen duurt voordat de toxiciteit is verdwenen, staak dan de behandeling met BLINCYTO permanent, tenzij anders vermeld in de onderstaande tabel 5.
Tabel 5. Aanbevelingen voor behandeling van toxiciteit (exclusief ICANS)
| Toxiciteit | Graad* | Handelingswijze voor patiënten die 45 kg of meer wegen | Handelingswijze voor patiënten die minder dan 45 kg wegen |
Cytokineaf-giftesyndroom, tumorlysis- syndroom | Graad 3 | BLINCYTO onderbreken tot herstel, dan BLINCYTO hervatten met 9 mcg/dag. Dosering na 7 dagen verhogen tot 28 mcg/dag, mits de toxiciteit niet opnieuw optreedt. | BLINCYTO onderbreken tot herstel, dan BLINCYTO hervatten met 5 mcg/m2/dag. Dosering na 7 dagen verhogen tot 15 mcg/m2/dag, mits de toxiciteit niet opnieuw optreedt. |
| Graad 4 | BLINCYTO permanent staken. | BLINCYTO permanent staken. |
| Toxiciteit | Graad* | Handelingswijze voor patiënten die 45 kg of meer wegen | Handelingswijze voor patiënten die minder dan 45 kg wegen |
Neurologische toxiciteit (exclusief ICANS) | Graad 3 | BLINCYTO onderbreken tot verbetering tot ten hoogste graad 1 (licht) gedurende minstens 3 dagen, dan BLINCYTO hervatten met 9 mcg/dag. Dosis na 7 dagen verhogen tot 28 mcg/dag, mits de toxiciteit niet opnieuw optreedt. Voor hervatting voorbehandelen met een dosis van 24 mg dexamethason. Vervolgens dexamethason stapsgewijs en verspreid over 4 dagen verlagen. BLINCYTO permanent staken als de toxiciteit optrad bij 9 mcg/dag of als het langer dan 7 dagen duurt voordat deze verdwijnt. | BLINCYTO onderbreken tot verbetering tot ten hoogste graad 1 (licht) gedurende minstens 3 dagen, dan BLINCYTO hervatten met 5 mcg/m2/dag. Dosering na 7 dagen verhogen tot 15 mcg/m2/dag, mits de toxiciteit niet opnieuw optreedt. BLINCYTO permanent staken als de toxiciteit optrad bij 5 mcg/m2/dag of als het langer dan 7 dagen duurt voordat deze verdwijnt. |
| Graad 4 | BLINCYTO permanent staken. | BLINCYTO permanent staken. | |
| Verhoogde leverenzym-waarden | Graad 3 | Indien klinisch relevant, BLINCYTO onderbreken tot verbetering tot ten hoogste graad 1 (licht), dan BLINCYTO hervatten met 9 mcg/dag. Dosis na 7 dagen verhogen tot 28 mcg/dag, mits de toxiciteit niet opnieuw optreedt. | Indien klinisch relevant, BLINCYTO onderbreken tot verbetering tot ten hoogste graad 1 (licht), dan BLINCYTO hervatten met 5 mcg/m2/dag. Dosering na 7 dagen verhogen tot 15 mcg/m2/dag, mits de toxiciteit niet opnieuw optreedt. |
| Graad 4 | Overwegen om BLINCYTO permanent te staken. | Overwegen om BLINCYTO permanent te staken. | |
Overige klinisch relevante bijwerkingen (naar oordeel van de behandelende arts) | Graad 3 | BLINCYTO onderbreken tot verbetering tot ten hoogste graad 1 (licht), dan BLINCYTO hervatten met 9 mcg/dag. Dosis na 7 dagen verhogen tot 28 mcg/dag, mits de toxiciteit niet opnieuw optreedt. | BLINCYTO onderbreken tot verbetering tot ten hoogste graad 1 (licht), dan BLINCYTO hervatten met 5 mcg/m2/dag. Dosering na 7 dagen verhogen tot 15 mcg/m2/dag, mits de toxiciteit niet opnieuw optreedt. |
| Graad 4 | Overwegen om BLINCYTO permanent te staken. | Overwegen om BLINCYTO permanent te staken. |
* Op basis van de Common Terminology Criteria for Adverse Events (CTCAE) van het NCI, versie 4.0. Graad 3 is ernstig en graad 4 is levensbedreigend.
Tabel 6. Aanbevelingen voor behandeling van immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
| Graada | Symptomenb | Handelingswijze |
| Graad 1 | ICE-score 7-9c CAPD-score 1-8* of verminderd bewustzijnd: wordt spontaan wakker. | BLINCYTO onderbreken tot herstel van ICANS. Controleer op neurologische symptomen en overweeg consultatie met een neuroloog voor verdere beoordeling en behandeling. Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) voor profylaxe tegen convulsies. Handelingswijze voor patiënten ≥ 45 kg: Overweeg behandeling met dexamethason tot maximaal 8 mg/dosis, maximaal 3 doses toegediend over 24 uur. Geef bij hervatting premedicatie met maximaal 20 mg dexamethason 1-3 uur voordat opnieuw wordt gestart met BLINCYTO. Handelingswijze voor patiënten < 45 kg: Overweeg behandeling met dexamethason in een totale dagelijkse dosis van maximaal 0,2-0,4 mg/kg/dag (maximaal 24 mg/dag). Geef bij hervatting premedicatie met 5 mg/m2 dexamethason (maximale dosis 20 mg) 1-3 uur voordat opnieuw wordt gestart met BLINCYTO. |
| Graada | Symptomenb | Handelingswijze |
| Graad 2 | ICE-score 3-6c CAPD-score 1-8* of verminderd bewustzijnd: wordt wakker bij aanspreken. | BLINCYTO onderbreken. Dien dexamethason toe: Voor patiënten ≥ 45 kg: Dien dexamethason toe als 8 mg/dosis, maximaal 3 doses/dag (maximaal 24 mg/dag) gedurende maximaal 2 dagen of totdat het voorval herstelt, afhankelijk van wat eerder is. Voor patiënten < 45 kg: Dien dexamethason toe in een totale dagelijkse dosis van ten minste 0,2-0,4 mg/kg/dag (maximaal 24 mg per dag) toegediend verdeeld over 3 doses gedurende maximaal 2 dagen of totdat het voorval herstelt, afhankelijk van wat eerder is. Controleer op neurologische symptomen en overweeg consultatie met een neuroloog en andere specialisten voor verdere beoordeling en behandeling. Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) voor profylaxe tegen convulsies. Handelingswijze voor patiënten ≥ 45 kg: BLINCYTO onderbreken tot herstel van ICANS, dan BLINCYTO hervatten met 9 mcg/dag. Dosis na 7 dagen verhogen tot 28 mcg/dag, mits de toxiciteit niet opnieuw optreedt. Geef bij hervatting premedicatie met maximaal 20 mg dexamethason 1-3 uur voordat opnieuw wordt gestart met BLINCYTO. Handelingswijze voor patiënten < 45 kg: BLINCYTO onderbreken tot herstel van ICANS, dan BLINCYTO hervatten met 5 mcg/m2/dag. Dosis na 7 dagen verhogen tot 15 mcg/m2/dag, mits de toxiciteit niet opnieuw optreedt. Geef bij hervatting premedicatie met 5 mg/m2 dexamethason (maximale dosis 20 mg) 1-3 uur voordat opnieuw wordt gestart met BLINCYTO. |
Graada Symptomenb Handelingswijze
Graad 3 ICE-score 0-2c
CAPD ≥ 9
of verminderd bewustzijnd:
wordt alleen wakker na
tactiele stimulus,
of convulsiesd, als een van het volgende optreedt:
een klinische convulsie,
focaal of gegeneraliseerd, die snel herstelt, of
niet-epileptische aanval op
elektro-encefalogram (EEG) die verdwijnt na interventie,
of verhoogde intracraniële druk:
focaal/lokaal oedeem op
neurologische
beeldvormingd
BLINCYTO onderbreken.
Dien dexamethason toe:
Voor patiënten ≥ 45 kg:
Dien dexamethason toe als 8 mg/dosis, 3 doses/dag (maximaal 24 mg/dag) tot het voorval herstelt tot graad 1 of minder en bouw dan af zoals klinisch geïndiceerd.
Voor patiënten < 45 kg:
Dien dexamethason toe in een totale dagelijkse dosis van ten minste 0,2-0,4 mg/kg/dag (maximaal 24 mg per dag) tot het voorval herstelt tot graad 1 of minder en bouw dan af zoals klinisch geïndiceerd.
Controleer op neurologische symptomen en overweeg consultatie met een neuroloog en andere specialisten voor verdere beoordeling en behandeling.
Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) voor profylaxe tegen convulsies.
Bied ondersteunende behandeling, die mogelijk intensive care kan omvatten.
Handelingswijze voor patiënten ≥ 45 kg: BLINCYTO onderbreken tot herstel van ICANS, dan BLINCYTO hervatten met 9 mcg/dag. Dosis na 7 dagen verhogen tot 28 mcg/dag, mits de toxiciteit niet opnieuw optreedt. Geef bij hervatting premedicatie met maximaal 20 mg dexamethason 1-3 uur voordat opnieuw wordt gestart met BLINCYTO. BLINCYTO permanent staken als de toxiciteit optrad bij 9 mcg/dag of als het langer dan 7 dagen duurt voordat deze verdwijnt.
Handelingswijze voor patiënten < 45 kg: BLINCYTO onderbreken tot herstel van ICANS, dan BLINCYTO hervatten met 5 mcg/m2/dag. Dosis na 7 dagen verhogen tot 15 mcg/m2/dag, mits de toxiciteit niet opnieuw optreedt. Geef bij hervatting premedicatie met 5 mg/m2 dexamethason (maximaal 20 mg/dag) 1-3 uur voordat opnieuw wordt gestart met BLINCYTO. BLINCYTO permanent staken als de toxiciteit optrad bij 5 mcg/m2/dag of als het langer dan 7 dagen duurt voordat deze verdwijnt.
Handelingswijze voor alle patiënten: BLINCYTO permanent staken als er meer dan één convulsie optreedt.
| Graada | Symptomenb | Handelingswijze |
| Graad 4 | ICE-score 0c Niet in staat om CAPD uit te voeren* of verminderd bewustzijnd, als een van het volgende optreedt:
of convulsiesd, als een van het volgende optreedt:
of motorische bevindingend:
of verhoogde intracraniële druk/hersenoedeemd, met tekenen/symptomen als:
| Staak BLINCYTO permanent. Dien dexamethason toe: Voor patiënten ≥ 45 kg: Dien dexamethason toe als 8 mg/dosis, 3 doses/dag tot het voorval herstelt tot graad 1 of minder en bouw dan af zoals klinisch geïndiceerd. Als alternatief kan intraveneuze toediening van methylprednisolon van 1.000 mg per dag gedurende 3 dagen worden overwogen; bouw dan af zoals klinisch geïndiceerd. Voor patiënten < 45 kg: Dien dexamethason toe in een totale dagelijkse dosis van ten minste 0,2-0,4 mg/kg/dag tot het voorval herstelt tot graad 1 of minder en bouw dan af zoals klinisch geïndiceerd. Als alternatief kan intraveneuze toediening van methylprednisolon van 30 mg/kg/dag (maximaal 1.000 mg/dag) in verdeelde doses gedurende 3 dagen worden overwogen; bouw dan af zoals klinisch geïndiceerd. Controleer op neurologische symptomen en overweeg consultatie met een neuroloog en andere specialisten voor verdere beoordeling en behandeling. Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) voor profylaxe tegen convulsies. Bied ondersteunende behandeling, die mogelijk intensive care kan omvatten. |
Gebruik ICE-score (immuun-effectorcel-geassocieerde encefalopathie) bij patiënten van 12 jaar of ouder. Gebruik de CAPD (Cornell Assessment of Paediatric Delirium) bij patiënten jonger dan 12 jaar. Raadpleeg Lee, et al, 2019 voor meer informatie over CAPD.
a Gebaseerd op de gradering van ICANS van de American Society for Transplantation and Cellular Therapy (ASTCT) uit 2019.
b Behandeling wordt bepaald door het ernstigste voorval dat niet is toe te schrijven aan een andere oorzaak. c Als de patiënt wekbaar is en het mogelijk is om een ICE-beoordeling uit te voeren, beoordeel dan: Oriëntatie (georiënteerd in jaar, maand, stad, ziekenhuis = 4 punten); Benoemen (benoemen van 3 objecten, bijv. wijzen naar klok, pen, knoop = 3 punten); Opdrachten uitvoeren (bijv: “laat me 2 vingers zien” of “sluit uw ogen en steek uw tong uit” = 1 punt); Schrijven (vermogen om een standaardzin op te schrijven = 1 punt); en Aandacht (terugtellen van 100 in stappen van 10 = 1 punt). Als een patiënt niet wekbaar is en geen ICE-beoordeling kan worden uitgevoerd (ICANS graad 4) = 0 punten.
d Niet toe te schrijven aan een andere oorzaak.
e Alle verwijzingen naar toediening van dexamethason betreffen dexamethason of andere gelijkwaardige geneesmiddelen.
* Scores tussen 1 en 8 kunnen staan voor geen beperking, ICANS graad 1 of graad 2 en moeten worden gecombineerd met een klinische beoordeling.
Speciale populaties
Ouderen
Er is geen dosisaanpassing noodzakelijk voor oudere patiënten (≥ 65 jaar), zie rubriek 5.1. Er is beperkte ervaring met BLINCYTO bij patiënten ≥ 75 jaar.
Verminderde nierfunctie
Op basis van farmacokinetische analyses is er geen dosisaanpassing noodzakelijk bij patiënten met een lichte tot matige nierfunctiestoornis (zie rubriek 5.2). De veiligheid en werkzaamheid van BLINCYTO zijn niet onderzocht bij patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
Op basis van farmacokinetische analyses wordt geen effect verwacht van blootstelling aan blinatumomab op de baseline leverfunctie en is er geen aanpassing van de startdosering noodzakelijk (zie rubriek 5.2). De veiligheid en werkzaamheid van BLINCYTO zijn niet onderzocht bij patiënten met een ernstig verminderde leverfunctie.
Pediatrische patiënten
Er is beperkte ervaring met BLINCYTO bij kinderen van < 1 jaar. De gegevens die momenteel beschikbaar zijn voor kinderen, worden beschreven in rubriek 4.8 en 5.1.
Wijze van toediening
BLINCYTO is voor intraveneus gebruik.
Voor instructies over hantering en bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Dien BLINCYTO toe met een infuuspomp als continue intraveneuze infusie met een constante infusiesnelheid gedurende maximaal 96 uur. De pomp moet programmeerbaar en vergrendelbaar zijn, geen elastomeren bevatten en over een alarm beschikken.
Het startvolume (270 ml) is hoger dan het aan de patiënt toegediende volume (240 ml) ter compensatie van het primen van de infuuslijn en om te garanderen dat de patiënt de volledige dosis BLINCYTO krijgt.
Infundeer de bereide finale BLINCYTO-oplossing voor infusie volgens de instructies op het etiket op de geprepareerde infuuszak bij een van de volgende constante infusiesnelheden:
- een infusiesnelheid van 10 ml/u gedurende 24 uur
- een infusiesnelheid van 5 ml/u gedurende 48 uur
- een infusiesnelheid van 3,3 ml/u gedurende 72 uur
- een infusiesnelheid van 2,5 ml/u gedurende 96 uur
Dien de bereide finale BLINCYTO-oplossing voor infusie toe via een intraveneuze lijn die een steriel, niet-pyrogeen inlinefilter met lage eiwitbinding (poriegrootte 0,2 micrometer) bevat.
Belangrijke opmerking: spoel de BLINCYTO-infuuslijn niet, met name bij het wisselen van de infuuszakken. Spoelen tijdens het wisselen van de infuuszakken of bij voltooiing van de infusie kan leiden tot overmatige dosering en bijbehorende complicaties. Bij toediening via een multi-lumen veneuze katheter moet BLINCYTO via een apart lumen worden geïnfundeerd.
De infusieduur wordt bepaald door de behandelende arts, met inachtneming van de frequentie waarmee de infuuszak verwisseld moet worden en het gewicht van de patiënt. De beoogde therapeutische dosis BLINCYTO die wordt toegediend, verandert niet.
Verwisselen van de infuuszak
Om redenen van steriliteit moet de infuuszak minstens elke 96 uur door een beroepsbeoefenaar in de gezondheidszorg worden verwisseld.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Het geven van borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Neurologische voorvallen inclusief ICANS
Er zijn neurologische voorvallen waargenomen, waaronder voorvallen met een dodelijke afloop. Neurologische voorvallen van graad 3 (CTCAE versie 4.0) of hoger (ernstig of levensbedreigend) inclusief ICANS na de initiatie van de toediening van blinatumomab waren onder andere encefalopathie, toevallen, spraakstoornissen, bewustzijnsstoornissen, verwardheid en desoriëntatie, alsook coördinatie- en evenwichtsstoornissen. De mediane tijd tot het eerste voorval bij patiënten die last hadden van neurologische voorvallen was binnen de eerste 2 weken van de behandeling. Het merendeel van de voorvallen was van voorbijgaande aard na onderbreking van de behandeling en leidde zelden tot het staken van de behandeling met BLINCYTO.
Oudere patiënten kunnen gevoeliger zijn voor ernstige neurologische voorvallen zoals een cognitieve stoornis, encefalopathie en verwardheid.
Patiënten met neurologische klachten en verschijnselen in de anamnese (zoals duizeligheid, hypo-esthesie, hyporeflexie, tremor, dysesthesie, paresthesie en geheugenstoornis) vertoonden een hoger percentage neurologische voorvallen (zoals tremor, duizeligheid, verwardheid, encefalopathie en ataxie). De mediane tijd tot het eerste neurologische voorval bij deze patiënten was binnen de eerste behandelingscyclus.
Er is beperkte ervaring bij patiënten met eerder doorgemaakte of bestaande, klinische relevante aandoeningen van het CZS (bijv. epilepsie, toevallen, parese, afasie, cerebrovasculair accident, ernstig hersenletsel, dementie, de ziekte van Parkinson, cerebellaire aandoening, organisch hersensyndroom en psychose), aangezien deze werden uitgesloten van deelname aan klinische onderzoeken. Er bestaat mogelijk een hoger risico op neurologische voorvallen in deze populatie. De mogelijke voordelen van behandeling moeten zorgvuldig worden afgewogen tegen het risico op neurologische voorvallen en er moet uiterste voorzichtigheid worden betracht bij toediening van BLINCYTO aan deze patiënten.
Er is beperkte ervaring met blinatumomab bij patiënten met gedocumenteerde, actieve ALL in het CZS of in de liquor cerebrospinalis (CSF). Er zijn echter in klinische onderzoeken patiënten met blinatumomab behandeld nadat de CSF is ontdaan van de blasten met op het CZS gerichte therapie (zoals intrathecale chemotherapie). Behandeling met BLINCYTO kan daarom worden ingesteld op het moment dat er in de CSF geen blasten meer aanwezig zijn.
Patiënten met het syndroom van Down kunnen bij een behandeling met BLINCYTO een hoger risico lopen op toevallen. Voor deze patiënten moet een toevallenprofylaxe worden overwogen voordat wordt gestart met BLINCYTO.
Aanbevolen wordt om voorafgaand aan instelling van de behandeling met BLINCYTO bij patiënten een neurologisch onderzoek uit te voeren en om patiënten klinisch te monitoren op klachten en verschijnselen van neurologische voorvallen inclusief ICANS (bijv. met een schrijftest die onderdeel kan zijn van een uitgebreide neurologische beoordeling). Voor de behandeling van dergelijke klachten en verschijnselen kan het noodzakelijk zijn de behandeling met BLINCYTO tijdelijk te onderbreken of permanent te staken en/of te behandelen met corticosteroïden (zie rubriek 4.2). In geval van een toeval wordt secundaire profylaxe met een geschikt anti-epilepticum (bijv. levetiracetam) aanbevolen.
Infecties
Bij patiënten onder behandeling met blinatumomab zijn ernstige infecties waargenomen, waaronder sepsis, pneumonie, bacteriëmie, opportunistische infecties en infecties op de katheterplaats, waarvan sommige levensbedreigend of fataal. Bij volwassen patiënten met een Eastern Cooperative Oncology Group performance status (ECOG-score) van 2 bij baseline was sprake van een hogere incidentie van ernstige infecties in vergelijking met patiënten met een ECOG-score van < 2. Er is beperkte ervaring met BLINCYTO bij patiënten met een actieve, niet onder controle gebrachte infectie.
Patiënten onder behandeling met BLINCYTO moeten klinisch gecontroleerd worden op klachten en verschijnselen van infectie en dienen in voorkomende gevallen passend behandeld te worden. Voor de behandeling van infecties kan het noodzakelijk zijn de behandeling met BLINCYTO tijdelijk te onderbreken of te staken (zie rubriek 4.2).
Cytokineafgiftesyndroom en infusiereacties
Er is bij patiënten onder behandeling met BLINCYTO melding gemaakt van cytokineafgiftesyndroom (CRS), dat levensbedreigend of fataal (graad ≥ 4) kan zijn (zie rubriek 4.8).
Ernstige bijwerkingen die kunnen duiden op CRS waren onder andere pyrexie, asthenie, hoofdpijn, hypotensie, verhoogd totaal bilirubinegehalte en misselijkheid; soms leidden deze voorvallen tot staking van de behandeling met BLINCYTO. De mediane tijd tot het optreden van een geval van CRS was 2 dagen. Patiënten dienen nauwgezet gecontroleerd te worden op klachten en verschijnselen van een dergelijk voorval.
CRS gaat vaak gepaard met gedissemineerde intravasale bloedstolling (DIC) en capillaireleksyndroom (CLS, bijv. hypotensie, hypoalbuminemie, oedeem en hemoconcentratie) (zie rubriek 4.8). Patiënten met capillaireleksyndroom moeten onmiddellijk worden behandeld.
Soms is in het kader van CRS melding gemaakt van hemofagocytaire lymfohistiocytose (HLH)/macrofaagactivatiesyndroom (MAS).
Infusiereacties kunnen klinisch niet te onderscheiden zijn van manifestaties van CRS (zie rubriek 4.8). De infusiereacties traden doorgaans snel op, binnen 48 uur na het begin van de infusie. Sommige patiënten meldden echter uitgestelde infusiereacties of infusiereacties in latere cycli. Patiënten moeten nauwlettend gecontroleerd worden op infusiereacties, in het bijzonder aan het begin van de eerste en de tweede behandelingscyclus, en in voorkomende gevallen passend behandeld worden. Gebruik van antipyretica (bijv. paracetamol) wordt aanbevolen om pyrexie gedurende de eerste 48 uur van elke cyclus te helpen verminderen. Om het risico op CRS te beperken, is het belangrijk om BLINCYTO te starten (cyclus 1, dag 1-7) met de aanbevolen startdosering vermeld in rubriek 4.2.
Voor de behandeling van dergelijke voorvallen kan het noodzakelijk zijn de behandeling met BLINCYTO tijdelijk te onderbreken of te staken (zie rubriek 4.2).
Hemofagocytaire lymfohistiocytose/immuun-effectorcel-geassocieerd hemofagocytaire lymfohistiocytose-achtig syndroom (IEC-HS)
Hemofagocytaire lymfohistiocytose (HLH)/immuun-effectorcel-geassocieerd hemofagocytaire lymfohistiocytose-achtig syndroom (IEC-HS) is waargenomen bij patiënten die BLINCYTO kregen toegediend. HLH is een levensbedreigend syndroom dat wordt gekenmerkt door koorts, hyperferritinemie, hepatomegalie en/of splenomegalie, cytopenieën, coagulopathie met hypofibrinogenemie, hemofagocytose en transaminitis. IEC-HS verwijst naar HLH-achtige toxiciteiten die voorkomen in verband met immuun-effectorcel-therapieën, gekarakteriseerd door een hyperactief immuunsysteem en een ontregelde cytokineproductie, wat leidt tot multisystemische ontstekingen en disfunctionele organen. HLH/IEC-HS moet worden overwogen wanneer de presentatie van CRS atypisch of langdurig is. Patiënten moeten worden gecontroleerd op klinische tekenen en symptomen van HLH/IEC-HS. Bij vermoeden van HLH/IEC‑HS moet BLINCYTO worden onderbroken voor diagnostisch onderzoek waaronder evaluatie van alternatieve oorzaken van HLH zoals infecties, maligniteiten en auto-immuunziekten. Een snelle start met een HLH/IEC-HS-behandeling (bijv. corticosteroïden, immunosuppressieve of cytokine-gerichte therapie en ondersteunende zorg) moet de institutionele of gepubliceerde richtlijnen volgen.
Tumorlysissyndroom
Er is bij patiënten onder behandeling met BLINCYTO tumorlysissyndroom (TLS) waargenomen, dat levensbedreigend of fataal (graad ≥ 4) kan zijn.
Er moeten ter preventie en behandeling van TLS tijdens de behandeling met BLINCYTO passende profylactische maatregelen worden getroffen, waaronder agressieve hydratatie en behandeling van hyperurikemie (zoals allopurinol of rasburicase), in het bijzonder bij patiënten met een hoog aantal leukocyten in het bloed of een hoge tumorlast. Patiënten dienen nauwgezet gecontroleerd te worden op klachten en verschijnselen van TLS, inclusief controle van de nierfunctie en vochtbalans gedurende de eerste 48 uur na de eerste infusie. In klinische onderzoeken was bij patiënten met een matig verminderde nierfunctie sprake van een verhoogde incidentie van TLS, in vergelijking met patiënten met een licht verminderde of normale nierfunctie. Voor de behandeling van dergelijke voorvallen kan het noodzakelijk zijn de behandeling met BLINCYTO tijdelijk te onderbreken of te staken (zie rubriek 4.2).
Neutropenie en febriele neutropenie
Er zijn bij patiënten onder behandeling met BLINCYTO neutropenie en febriele neutropenie waargenomen, waaronder levensbedreigende gevallen. Gedurende de infusie van BLINCYTO moeten laboratoriumparameters (waaronder, maar niet beperkt tot, het aantal witte bloedcellen en het absolute aantal neutrofielen) regelmatig worden gecontroleerd, in het bijzonder gedurende de eerste 9 dagen van de eerste cyclus, en afwijkingen passend worden behandeld.
Verhoogde leverenzymwaarden
Behandeling met BLINCYTO is in verband gebracht met voorbijgaande verhogingen van de leverenzymwaarden. Het merendeel van deze voorvallen werd waargenomen in de eerste week na instelling van de behandeling en het was niet noodzakelijk om de behandeling met BLINCYTO tijdelijk te onderbreken of te staken (zie rubriek 4.8).
Voorafgaand aan de start en tijdens de behandeling met BLINCYTO dienen de waarden van alanineaminotransferase (ALAT), aspartaataminotransferase (ASAT), gammaglutamyltranspeptidase (GGTP) en totaal bilirubine in het bloed te worden gecontroleerd, in het bijzonder gedurende de eerste 48 uur van de eerste 2 cycli. Voor de behandeling van dergelijke voorvallen kan het noodzakelijk zijn de behandeling met BLINCYTO tijdelijk te onderbreken of te staken (zie rubriek 4.2).
Pancreatitis
Er is bij patiënten onder behandeling met BLINCYTO in klinische onderzoeken en nadat het in de handel is gebracht, melding gemaakt van levensbedreigende of fatale pancreatitis. Behandeling met hoge dosis corticosteroïden kan in sommige gevallen hebben bijgedragen tot de pancreatitis.
Patiënten dienen nauwgezet te worden gecontroleerd op klachten en verschijnselen van pancreatitis. Patiëntonderzoek kan lichamelijk onderzoek, laboratoriumonderzoek van serumamylase en serumlipase en beeldvormend onderzoek van het abdomen, zoals echo en andere passende diagnostische maatregelen omvatten. Voor de behandeling van pancreatitis kan het noodzakelijk zijn de behandeling met BLINCYTO tijdelijk te onderbreken of te staken (zie rubriek 4.2).
Leuko-encefalopathie, met inbegrip van progressieve multifocale leuko-encefalopathie
Er zijn bij patiënten onder behandeling met BLINCYTO op MRI-scans van de hersenen veranderingen waargenomen die duiden op leuko-encefalopathie, in het bijzonder bij patiënten die voorheen werden behandeld met craniale bestraling en antileukemische chemotherapie (waaronder systemisch methotrexaat in hoge doses of cytarabine intrathecaal). De klinische significantie van deze op MRI-scans zichtbare veranderingen is niet bekend.
Vanwege de mogelijkheid van progressieve multifocale leuko-encefalopathie (PML), moeten patiënten worden gecontroleerd op klachten en verschijnselen. Overweeg om in geval van verdachte voorvallen met een neuroloog te overleggen, een MRI-scan van de hersenen te maken en onderzoek van de liquor cerebrospinalis (CSF) uit te voeren, zie rubriek 4.8.
CD19-negatief, recidiverend
CD19-negatieve precursor B-cel ALL is gerapporteerd bij patiënten met een recidief die BLINCYTO kregen. Er moet met name worden gekeken naar de beoordeling van CD19-expressie ten tijde van beenmergtesten.
Cellijnwisseling van ALL naar acute myeloïde leukemie (AML)
Cellijnwisseling van ALL naar AML is zelden gerapporteerd bij patiënten met een recidief die BLINCYTO kregen. Dit is inclusief patiënten zonder immunofenotypering en/of cytogenetische afwijkingen ten tijde van de eerste diagnose. Alle patiënten met een recidief moeten worden gecontroleerd op de aanwezigheid van AML.
Inentingen
Er is geen onderzoek verricht naar de veiligheid van immunisatie met levend-virus-vaccins tijdens of na behandeling met BLINCYTO. Vaccinatie met levend-virus-vaccins wordt niet aanbevolen gedurende minstens 2 weken voorafgaand aan de start van de behandeling met BLINCYTO, tijdens de behandeling en nog voordat het aantal B-lymfocyten na de laatste behandelingscyclus is gestabiliseerd tot binnen het normale bereik.
Vanwege het risico op depletie van B-cellen bij pasgeborenen na blootstelling aan blinatumomab tijdens de zwangerschap, moeten pasgeborenen gecontroleerd worden op depletie van B-cellen en moeten vaccinaties met levend-virus-vaccins uitgesteld worden totdat het aantal B-cellen van de pasgeborene is hersteld (zie rubriek 4.6).
Contraceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende minstens 48 uur na de behandeling met BLINCYTO (zie rubriek 4.6).
Medicatiefouten
Er zijn medicatiefouten waargenomen bij behandeling met BLINCYTO. Het is van groot belang om de instructies voor bereiding (waaronder reconstitutie en verdunning) en toediening strikt op te volgen om medicatiefouten (waaronder onder- en overdosering) tot een minimum te beperken (zie rubriek 4.2).
Hulpstoffen met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per infusie van 24 uur, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Resultaten van een in-vitro test met humane hepatocyten duiden erop dat blinatumomab geen invloed heeft op de activiteit van CYP450-enzymen.
Initiatie van behandeling met BLINCYTO veroorzaakt gedurende de eerste behandelingsdagen een voorbijgaande afgifte van cytokinen, die de werking van CYP450-enzymen zou kunnen onderdrukken. Bij patiënten onder behandeling met geneesmiddelen die substraten van CYP450 en transporteiwitten zijn en die een smalle therapeutische index hebben, dienen in deze periode bijwerkingen (bijv. warfarine) of de geneesmiddelconcentraties (bijv. ciclosporine) gemonitord te worden. Indien nodig moet de dosis van het gelijktijdig gebruikte geneesmiddel worden aangepast.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende minstens 48 uur na de behandeling met blinatumomab (zie rubriek 4.4).
Zwangerschap
Er zijn geen onderzoeken naar reproductietoxiciteit uitgevoerd met blinatumomab. Bij een onderzoek naar embryofoetale ontwikkelingstoxiciteit, uitgevoerd bij muizen, passeerde het muriene surrogaatmolecuul de placenta en induceerde dit geen embryofoetale toxiciteit of teratogeniteit (zie rubriek 5.3). De verwachte depletie van B- en T-cellen werd waargenomen bij de drachtige muizen, maar hematologische effecten bij foetussen werden niet beoordeeld.
Er zijn geen gegevens over het gebruik van blinatumomab bij zwangere vrouwen.
Blinatumomab mag niet tijdens de zwangerschap worden gebruikt tenzij het potentiële voordeel opweegt tegen het potentiële risico voor de foetus.
In geval van blootstelling tijdens de zwangerschap kan depletie van B-cellen bij pasgeborenen verwacht worden vanwege de farmacologische eigenschappen van het product. Bijgevolg moeten pasgeborenen gecontroleerd worden op depletie van B-cellen en vaccinaties met levend-virus-vaccins uitgesteld worden totdat het aantal B-cellen van de pasgeborene is hersteld (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of blinatumomab/metabolieten in de moedermelk wordt/worden uitgescheiden. Gebaseerd op de farmacologische eigenschappen van blinatumomab kan een risico voor pasgeborenen/zuigelingen niet worden uitgesloten. Bijgevolg is als voorzorgsmaatregel borstvoeding gecontra-indiceerd tijdens en gedurende minstens 48 uur na de behandeling met blinatumomab.
Vruchtbaarheid
Er zijn geen onderzoeken uitgevoerd ter beoordeling van de effecten van blinatumomab op de vruchtbaarheid. In toxiciteitsonderzoeken met een looptijd van 13 weken met het muriene surrogaatmolecuul waren er geen bijwerkingen op de voortplantingsorganen van mannelijke en vrouwelijke muizen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Blinatumomab heeft grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er kunnen zich verwardheid en desoriëntatie, coördinatie- en evenwichtsstoornissen, risico op toevallen en bewustzijnsstoornissen voordoen (zie rubriek 4.4). Vanwege het risico op neurologische voorvallen zouden patiënten onder behandeling met blinatumomab moeten afzien van autorijden en gevaarlijke werkzaamheden of activiteiten, zoals het besturen of bedienen van zware of mogelijke gevaarlijke machines, zolang blinatumomab wordt toegediend. Patiënten moeten worden gewezen op de mogelijkheid van het optreden van neurologische voorvallen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen die in deze rubriek worden beschreven, zijn vastgesteld in klinische onderzoeken bij patiënten met precursor B-cel ALL (N = 1.045).
De ernstigste bijwerkingen die zich tijdens de behandeling met blinatumomab kunnen voordoen, zijn onder andere: infecties (22,6%), neurologische voorvallen (12,2%), neutropenie/febriele neutropenie (9,1%), cytokineafgiftesyndroom (2,7%) en tumorlysissyndroom (0,8%).
De meest voorkomende bijwerkingen waren: pyrexie (70,8%), infecties – pathogenen niet gespecificeerd (41,4%), infusiegerelateerde reacties (33,4%), hoofdpijn (32,7%), misselijkheid (23,9%), anemie (23,3%), trombocytopenie (21,6%), oedeem (21,4%), neutropenie (20,8%), febriele neutropenie (20,4%), diarree (19,7%), braken (19,0%), huiduitslag (18,0%), verhoogde leverenzymwaarden (17,2%), hoest (15,0%), bacteriële infectieziekten (14,1%), tremor (14,1%), cytokineafgiftesyndroom (13,8%), leukopenie (13,8%), constipatie (13,5%), verlaagde immunoglobulinen (13,4%), virale infectieziekten (13,3%), hypotensie (13,0%), rugpijn (12,5%), koude rillingen (11,7%), buikpijn (10,6%), tachycardie (10,6%), slapeloosheid (10,4%), pijn in een extremiteit (10,1%) en schimmelinfecties (9,6%).
Samenvatting van de bijwerkingen in tabelvorm
De bijwerkingen staan hieronder weergegeven op basis van systeem/orgaanklasse en frequentiecategorie. De frequentiecategorieën zijn vastgesteld op basis van het ruwe incidentiecijfer dat voor elke bijwerking werd gerapporteerd in klinische onderzoeken bij patiënten met precursor B-cel ALL (N = 1.045). Binnen elke frequentiegroep staan de bijwerkingen weergegeven in volgorde van afnemende ernst.
| MedDRA-systeem/orgaan-klasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) |
| Infecties en parasitaire aandoeningen | Bacteriële infectiesa, b Virusinfectiesa, b Infecties – pathogenen niet gespecificeerda, b | Sepsis Pneumonie Schimmelinfectiesa, b |
| MedDRA-systeem/orgaan-klasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) |
Bloed- en lymfestelselaandoeningen | Febriele neutropenie Anemie1 Neutropenie2 Trombocytopenie3 Leukopenie4 | Leukocytose5 Lymfopenie6 | Lymfadenopathie Hemofagocytaire lymfohistiocytose (HLH) |
| Immuunsysteem-aandoeningen | Cytokineafgiftesyndrooma | Hypersensitiviteit | Cytokinestorm |
Voedings- en stofwisselingsstoornissen | Tumorlysissyndroom | ||
| Psychische stoornissena | Slapeloosheid18 | Toestand van verwardheid18 Desoriëntatie18 | |
| Zenuwstelselaandoeningena | Hoofdpijn18 Tremor18 | Encefalopathie18 Afasie18 Paresthesie18 Insult18 Cognitieve stoornis18 Geheugenstoornis Duizeligheid18 Somnolentie18 Hypo-esthesie18 Hersenzenuwaandoeningb Ataxie18 Immuun-effectorcel- geassocieerd neurotoxiciteitssyndroom (ICANS) | Spraakstoornis18 |
| Hartaandoeningen | Tachycardie7 | ||
| Bloedvataandoeningen | Hypotensie8 Hypertensie9 | Blozen | Capillairelek-syndroom |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoest | Dyspneu Productieve hoest Respiratoir falen Piepende ademhaling | Inspannings-dyspneu Acuut respiratoir falen |
| Maagdarmstelselaan-doeningen | Misselijkheid Diarree Overgeven Constipatie Buikpijn | Pancreatitisa | |
| Lever- en galaandoeningen | Hyperbilirubinemiea, 10 | ||
Huid- en onderhuidaandoeningen | Huiduitslag11 | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn Pijn in een extremiteit | Botpijn | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie12 Koude rillingen Oedeem13 | Pijn op de borst14 Pijn | |
| Onderzoeken | Verhoogde leverenzymwaardena, 15 Verlaagde immunoglobulinen16 | Gewichtstoename Verhoogd alkalische fosfatase in het bloed | |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reacties17 |
a Zie voor aanvullende informatie “Beschrijving van geselecteerde bijwerkingen”.
b MedDRA High Level Group Terms (MedDRA versie 23.0).
Termen die hetzelfde medische concept of dezelfde medische aandoening vertegenwoordigen werden gegroepeerd en gemeld als een enkele bijwerking in de tabel hierboven. De termen die horen bij de relevante bijwerking zijn hieronder weergegeven:
1 Anemie omvat anemie en verlaagd hemoglobine.
2 Neutropenie omvat neutropenie en verlaagd aantal neutrofielen.
3 Trombocytopenie omvat verlaagd aantal bloedplaatjes en trombocytopenie.
4 Leukopenie omvat leukopenie en verlaagd aantal witte bloedcellen.
5 Leukocytose omvat leukocytose en verhoogd aantal witte bloedcellen.
6 Lymfopenie omvat verlaagd aantal lymfocyten en lymfopenie.
7 Tachycardie omvat sinustachycardie, supraventriculaire tachycardie, tachycardie, atriale tachycardie en ventriculaire tachycardie.
8 Hypotensie omvat verlaagde bloeddruk en hypotensie.
9 Hypertensie omvat verhoogde bloeddruk en hypertensie.
10 Hyperbilirubinemie omvat verhoogd bilirubine in het bloed en hyperbilirubinemie. 11 Huiduitslag omvat erytheem, huiduitslag, erythemateuze huiduitslag, gegeneraliseerde huiduitslag, maculaire huiduitslag, maculopapulaire huiduitslag, pruritische huiduitslag, huiduitslag op de katheterplaats, pustuleuze huiduitslag, genitale huiduitslag, papulaire huiduitslag en vesiculaire huiduitslag.
12 Pyrexie omvat verhoogde lichaamstemperatuur en pyrexie.
13 Oedeem omvat beenmergoedeem, periorbitaal oedeem, ooglidoedeem, oogoedeem, lipoedeem, faciaal oedeem, gelokaliseerd oedeem, gegeneraliseerd oedeem, oedeem, perifeer oedeem, oedeem op de infusieplaats, oedeem in de nieren, oedeem in het scrotum, genitaal oedeem, pulmonaal oedeem, laryngeaal oedeem, angio-oedeem, circumoraal oedeem en lymfoedeem.
14 Pijn op de borst omvat ongemak ter hoogte van de borst, pijn op de borst, skeletspierstelselpijn op de borst en niet-cardiale pijn op de borst.
15 Verhoogde leverenzymwaarden omvat verhoogd alanineaminotransferase, verhoogd aspartaataminotransferase, verhoogd gammaglutamyltransferase, verhoogde leverenzymwaarden, verhoogde leverfunctietest en verhoogde transaminasen.
16 Verlaagde immunoglobulinen omvat verlaagd immunoglobuline G in het bloed, verlaagd immunoglobuline A in het bloed, verlaagd immunoglobuline M in het bloed, verlaagde globulinen, hypogammaglobulinemie, hypoglobulinemie en verlaagde immunoglobulinen.
17 Infusiegerelateerde reacties is een samengestelde term die de term infusiegerelateerde reactie omvat en de volgende voorvallen die tijdens de eerste 48 uur na de infusie optreden en ≤ 2 dagen aanhouden: pyrexie, cytokineafgiftesyndroom, hypotensie, myalgie, acute nierbeschadiging, hypertensie, huiduitslag, tachypneu, zwelling van het gezicht, gezichtsoedeem en erythemateuze huiduitslag.
18 Voorvallen kunnen teken van ICANS zijn.
Beschrijving van geselecteerde bijwerkingen
Neurologische voorvallen inclusief ICANS
In het gerandomiseerde klinische fase 3-onderzoek (N = 267) en het eenarmige klinische fase 2-onderzoek (N = 189) met patiënten met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL die met BLINCYTO behandeld werden, deden zich bij 66,0% van de patiënten één of meer neurologische bijwerkingen voor (met inbegrip van psychische stoornissen), voornamelijk met betrokkenheid van het CZS. Ernstige neurologische bijwerkingen en neurologische bijwerkingen van graad 3 of hoger werden waargenomen bij respectievelijk 11,6% en 12,1% van de patiënten, met encefalopathie, tremor, afasie en toestand van verwardheid als meest voorkomende ernstige bijwerkingen. De meerderheid van neurologische voorvallen (80,5%) was echter klinisch reversibel en verdween na onderbreking van de behandeling met BLINCYTO. De mediane tijd tot het eerste voorval was binnen de eerste 2 weken van de behandeling. Eén geval van encefalopathie met fatale afloop is gemeld tijdens een vroeger eenarmig klinisch fase 2-onderzoek.
Neurologische voorvallen werden gemeld voor 62,2% van de volwassen patiënten met Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL (N = 45). Ernstige neurologische voorvallen en neurologische voorvallen van graad ≥ 3 werden beide gemeld bij 13,3% van de volwassen patiënten met Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL.
Neurologische voorvallen werden gemeld voor 71,5% van de volwassen patiënten met MRD-positieve precursor B-cel ALL (N = 137). Bij 22,6% van de patiënten waren deze voorvallen ernstig. Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 16,1% en 2,2% van de volwassen patiënten met MRD-positieve precursor B-cel ALL.
Neurologische voorvallen werden gemeld bij 61,2% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase waarin BLINCYTO afwisselend werd toegediend met chemotherapie (N = 147). Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 28,6% en 2,0% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase.
ICANS, inclusief ICANS van graad 3 en hoger, werden gemeld in klinische onderzoeken en na het in de handel brengen. De vaakst gemelde klinische manifestaties van ICANS waren verwarde toestand, afasie, desoriëntatie, veranderd bewustzijn, dysartrie, encefalopathie, convulsie, psychische toestandsveranderingen, somnolentie en dysgrafie.
De waargenomen tijd tot het eerste optreden van ICANS varieerde van 0 tot 299 dagen, waarbij de meeste gevallen van ICANS zich voordeden binnen de eerste drie weken.
Zie rubriek 4.2 voor de klinische behandeling van neurologische voorvallen en ICANS.
Infecties
Er is bij patiënten onder behandeling met BLINCYTO melding gemaakt van (graad ≥ 4) virusinfecties, bacteriële infecties en schimmelinfecties die levensbedreigend waren of een dodelijke afloop hadden. Daarnaast is reactivatie van latente virussen (bijv. polyoomvirus (BK)) waargenomen tijdens het klinische fase 2-onderzoek bij volwassenen met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL. Bij patiënten met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL met een ECOG-score van ≥ 2 bij baseline was sprake van een hogere incidentie van ernstige infecties in vergelijking met patiënten met een ECOG-score van < 2.
Infecties werden gemeld bij 34,7% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase waarin BLINCYTO afwisselend werd toegediend met chemotherapie (N = 147). Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 28,6% en 10,2% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase.
Zie rubriek 4.4 voor de klinische behandeling van infecties.
Cytokineafgiftesyndroom (CRS)
In het gerandomiseerde klinische fase 3-onderzoek (N = 267) en het eenarmige klinische fase 2-onderzoek (N = 189) met patiënten met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL die met BLINCYTO behandeld werden, deed zich bij 14,7% van de patiënten CRS voor. Bij 2,4% van de patiënten zijn ernstige gevallen van CRS gemeld, met een mediane tijd tot optreden van 2 dagen.
Cytokineafgiftesyndroom werd gemeld bij 8,9% van de volwassen patiënten met Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL (N = 45). Bij 2,2% van de patiënten waren deze voorvallen ernstig. Er werden geen voorvallen van graad ≥ 3 of ≥ 4 gemeld.
Cytokineafgiftesyndroom werd gemeld voor 2,9% van de volwassen patiënten met MRD-positieve precursor B-cel ALL (N = 137). Voorvallen van graad 3 en ernstige voorvallen werden beide gemeld voor 1,5% van de volwassen patiënten met MRD-positieve precursor B-cel ALL; er werden geen voorvallen van graad ≥ 4 gemeld.
Cytokineafgiftesyndroom werd gemeld bij 15,6% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase waarin BLINCYTO afwisselend werd toegediend met chemotherapie (N = 147). Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 4,1% en 0,7% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase.
Bij 1 patiënt in het klinische fase 2-onderzoek met volwassen patiënten met
Philadelphia-chromosoom-negatieve recidiverende of refractaire precursor B-cel ALL en bij 1 patiënt in het klinische fase 2-onderzoek met volwassen patiënten met MRD-positieve precursor B-cel ALL werd het capillaireleksyndroom waargenomen. Het capillaireleksyndroom werd niet waargenomen bij volwassen patiënten in het klinische fase 2-onderzoek met patiënten met
Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL. Het capillaireleksyndroom werd gemeld bij 1 patiënt (0,7%) met CD19-positieve precursor B-cel ALL in de consolidatiefase waarin BLINCYTO afwisselend werd toegediend met chemotherapie (N = 147); het voorval was graad 3.
Zie rubriek 4.4 voor de klinische behandeling van CRS.
Verhoogde leverenzymwaarden
In het gerandomiseerde klinische fase 3-onderzoek (N = 267) en het eenarmige klinische fase 2-onderzoek (N = 189) met patiënten met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL die met BLINCYTO werden behandeld, is bij 22,4% van de patiënten melding gemaakt van verhoogde leverenzymwaarden en bijhorende tekenen/symptomen. Ernstige bijwerkingen en bijwerkingen van graad 3 of hoger (zoals verhoogde waarden van ALAT, ASAT en bilirubine in bloed) zijn waargenomen bij respectievelijk 1,5% en 13,6% van de patiënten. De mediane tijd tot het optreden van het eerste voorval was 4 dagen vanaf de start van de behandeling met BLINCYTO.
Verhoogde leverenzymwaarden werden gemeld bij 17,8% van de volwassen patiënten met Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL (N = 45). Bij 2,2% van de patiënten waren deze voorvallen ernstig. Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 13,3% en 6,7% van de volwassen patiënten met
Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL.
Verhoogde leverenzymen werden gemeld voor 12,4% van de volwassen patiënten met MRD-positieve precursor B-cel ALL (N = 137). Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 8,0% en 4,4% van de volwassen patiënten met MRD-positieve precursor B-cel ALL.
Verhoogde leverenzymen werden gemeld bij 15,6% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase waarin BLINCYTO afwisselend werd toegediend met chemotherapie (N = 147). Voorvallen van graad ≥ 3 en graad ≥ 4 werden respectievelijk gemeld voor 8,8% en 2,7% van de volwassen patiënten met CD19-positieve precursor B-cel ALL in de consolidatiefase.
De hepatische bijwerkingen waren doorgaans van korte duur en verdwenen ook weer snel, vaak ook wanneer behandeling met BLINCYTO ononderbroken werd voortgezet.
Zie rubriek 4.4 voor de klinische behandeling van verhoogde leverenzymwaarden.
Pancreatitis
Er is bij patiënten onder behandeling met BLINCYTO in klinische onderzoeken en nadat het in de handel is gebracht, melding gemaakt van levensbedreigende of fatale pancreatitis. De mediane tijd tot optreden was 7,5 dagen. Zie rubriek 4.4 voor de klinische behandeling van pancreatitis.
Leuko-encefalopathie, met inbegrip van progressieve multifocale leuko-encefalopathie
Er is melding gemaakt van leuko-encefalopathie. Bij patiënten met bevindingen op MRI-/CT-scans van de hersenen die duidden op leuko-encefalopathie, was sprake van gelijktijdige, ernstige bijwerkingen, waaronder toestand van verwardheid, tremor, cognitieve stoornis, encefalopathie en convulsies. Hoewel de mogelijkheid bestaat dat zich progressieve multifocale leuko-encefalopathie (PML) ontwikkelt, is er in klinische onderzoeken geen bevestigd geval van PML gemeld.
Pediatrische patiënten
De veiligheid en werkzaamheid van BLINCYTO zijn onderzocht bij pediatrische patiënten met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL in twee open-label onderzoeken: een fase I/II-onderzoek met één groep (MT103-205) en een gerandomiseerd, gecontroleerd fase III-onderzoek (20120215).
Onderzoek MT103-205 was een dosisescalatie/evaluatieonderzoek bij pediatrische patiënten met recidiverende of refractaire precursor B-cel ALL in een eenarmig
fase 1/2-dosisescalatie‑/dosisevaluatieonderzoek (MT103-205), waarbij 70 patiënten in de leeftijd van 7 maanden tot 17 jaar werden behandeld met het aanbevolen dosisregime.
De meest frequent gerapporteerde ernstige bijwerkingen waren pyrexie (11,4%), febriele neutropenie (11,4%), cytokineafgiftesyndroom (5,7%), sepsis (4,3%), hulpmiddelgerelateerde infectie (4,3%), overdosis (4,3%), convulsies (2,9%), respiratoir falen (2,9%), hypoxie (2,9%), pneumonie (2,9%) en multi-orgaanfalen (2,9%).
De bijwerkingen bij pediatrische patiënten die met BLINCYTO werden behandeld, waren in type vergelijkbaar met die bij volwassen patiënten. Bijwerkingen die vaker werden waargenomen (≥ 10% verschil) bij de pediatrische populatie vergeleken met de volwassen populatie waren anemie, trombocytopenie, leukopenie, pyrexie, infusiegerelateerde reacties, gewichtstoename en hypertensie.
Het type en de frequentie van bijwerkingen waren vergelijkbaar in alle verschillende pediatrische subgroepen (geslacht, leeftijd en geografisch gebied).
Bij een dosis hoger dan de aanbevolen dosis in onderzoek MT103-205 deed zich een geval van hartfalen met dodelijke afloop voor in het kader van levensbedreigend cytokineafgiftesyndroom (CRS) en tumorlysissyndroom (TLS), zie rubriek 4.4.
BLINCYTO is ook onderzocht bij pediatrische patiënten met hoog-risico eerste recidief precursor B-cel ALL in een gerandomiseerd, gecontroleerd, open-label fase 3-onderzoek (20120215), waarbij 54 patiënten in de leeftijd van 1 tot 18 jaar werden behandeld met het aanbevolen dosisregime voor hoog-risico eerste recidief precursor B-cel ALL. Het veiligheidsprofiel van BLINCYTO in onderzoek 20120215 is consistent met dat van de onderzochte pediatrische populatie met recidiverende of refractaire precursor B-cel ALL.
Andere speciale populaties
Er is beperkte ervaring met BLINCYTO bij patiënten van 75 jaar of ouder. Over het algemeen was de veiligheid vergelijkbaar bij oudere patiënten (≥ 65 jaar) en patiënten jonger dan 65 jaar onder behandeling met BLINCYTO. Oudere patiënten kunnen echter meer ontvankelijk zijn voor het optreden van ernstige neurologische voorvallen, zoals cognitieve stoornis, encefalopathie en verwardheid.
Oudere patiënten met MRD-positieve ALL, die behandeld worden met BLINCYTO, kunnen in vergelijking met jongere patiënten een verhoogd risico op hypogammaglobulinemie hebben. Het wordt aanbevolen de immunoglobulineniveaus van oudere patiënten tijdens behandeling met BLINCYTO te monitoren.
De veiligheid van BLINCYTO is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie.
Immunogeniciteit
In klinische onderzoeken bij volwassen ALL-patiënten die behandeld werden met BLINCYTO had minder dan 2% een positieve testuitslag voor antistoffen gericht tegen blinatumomab. Van de patiënten die antilichamen gericht tegen blinatumomab hadden ontwikkeld, had de meerderheid neutraliserende activiteit in vitro. Er zijn geen antistoffen gericht tegen blinatumomab gedetecteerd in klinische onderzoeken bij pediatrische patiënten met recidiverende of refractaire ALL die werden behandeld met blinatumomab.
De vorming van antilichamen gericht tegen blinatumomab kan de farmacokinetiek van BLINCYTO beïnvloeden.
Over het geheel genomen ondersteunt het totale klinische bewijs de bevinding dat de antilichamen gericht tegen blinatumomab niet wijzen op enige klinische impact op de veiligheid of werkzaamheid van BLINCYTO.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn overdoseringen waargenomen, waaronder één patiënt die 133 maal de aanbevolen therapeutische dosis BLINCYTO kreeg toegediend in een kort tijdsbestek. Overdoseringen leidden tot bijwerkingen die overeenkwamen met die bij de aanbevolen therapeutische dosis en waren onder andere koorts, tremor en hoofdpijn. In geval van overdosering moet de infusie tijdelijk worden onderbroken en moeten patiënten worden gemonitord. Er kan overwogen worden om behandeling met BLINCYTO bij de correcte therapeutische dosis te hervatten wanneer alle symptomen van toxiciteit zijn verdwenen, echter niet eerder dan 12 uur na onderbreking van de infusie (zie rubriek 4.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oncolytica – overige monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX07.
Werkingsmechanisme
Blinatumomab is een bispecifiek T-cel-engager molecuul dat zich specifiek bindt aan CD19 dat tot expressie komt op het oppervlak van cellen van de B-cellijn en aan CD3 dat tot expressie komt op het oppervlak van T-cellen. Het activeert endogene T-cellen door CD3 in het T-cel receptor complex (TCR) te binden aan CD19 op zowel goedaardige als kwaadaardige B-cellen. De antitumorale werking van blinatumomab als immunotherapie is niet afhankelijk van T-cellen met een specifiek TCR of van peptide-antigenen die gepresenteerd worden door tumorcellen, maar is polyklonaal van aard en onafhankelijk van humane leukocytenantigenen (HLA) op doelcellen. Blinatumomab medieert de vorming van een cytolytische synaps tussen de T-cel en de tumorcel, waarbij proteolytische enzymen vrijkomen om zowel delende als rustende doelcellen te doden. Blinatumomab gaat gepaard met een tijdelijke up-regulatie van celadhesiemoleculen, productie van cytolytische eiwitten, afgifte van inflammatoire cytokines en proliferatie van T-cellen, wat uiteindelijk leidt tot vernietiging van CD19-positieve cellen.
Farmacodynamische effecten
Bij de onderzochte patiënten zijn consistente immuno-farmaco-dynamische responsen waargenomen. Tijdens de continue intraveneuze infusie gedurende 4 weken werd de farmacodynamische respons gekenmerkt door T-celactivatie en initiële herdistributie, snelle perifere B-celdepletie en een verhoogd cytokinegehalte van voorbijgaande aard.
Na de start van infusie van blinatumomab of na dosisescalatie trad herdistributie op van perifere T-cellen (d.w.z. adhesie van T-cellen aan vaatendotheel en/of transmigratie in weefsel). Bij het merendeel van de patiënten daalde het aantal T-cellen aanvankelijk binnen 1 tot 2 dagen, om vervolgens binnen 7 tot 14 dagen weer toe te nemen tot baselineniveau. Bij enkele patiënten werd een toename van het aantal T-cellen tot boven baseline waargenomen (T-celexpansie).
Bij het merendeel van de patiënten daalde het aantal perifere B-cellen snel tot een niet detecteerbaar niveau bij behandeling met doseringen ≥ 5 mcg/m2/dag of ≥ 9 mcg/dag. Er werd tijdens de behandelingsvrije periode van 2 weken tussen behandelingscycli geen herstel van het aantal perifere B-cellen waargenomen. Incomplete depletie van B-cellen trad op bij doseringen van 0,5 mcg/m2/dag en 1,5 mcg/m2/dag en bij enkele non-responders bij hogere doseringen.
Er zijn geen perifere lymfocyten gemeten bij pediatrische patiënten.
Cytokines, waaronder IL-2, IL-4, IL-6, IL-8, IL-10, IL-12, TNF-α en IFN-γ, werden gemeten en IL-6, IL-10 en IFN-γ waren het meest verhoogd. In de eerste 2 dagen na de start van infusie van blinatumomab werden voorbijgaande verhogingen van cytokinegehalten waargenomen. De verhoogde cytokinegehalten keerden binnen 24 tot 48 uur tijdens de infusie terug naar baseline. Bij daaropvolgende behandelingscycli trad verhoging van cytokinegehalten op bij minder patiënten en met lagere intensiteit vergeleken met de eerste 48 uur van de eerste behandelingscyclus.
Klinische werkzaamheid en veiligheid
Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL
Er werden tijdens de hieronder beschreven klinische fase 2- en fase 3-onderzoeken in totaal 456 patiënten in de leeftijd ≥ 18 jaar met recidiverende of refractaire precursor B-cel ALL blootgesteld aan BLINCYTO.
De veiligheid en werkzaamheid van BLINCYTO in vergelijking met standaard chemotherapie werden onderzocht in een gerandomiseerd, open-label, multicentrisch fase 3-onderzoek (TOWER). Patiënten die voor deelname in aanmerking kwamen, waren patiënten van 18 jaar of ouder met een ECOG-status ≤ 2 en met recidiverende of refractaire precursor B-cel ALL (> 5% blasten in het beenmerg en ofwel recidief op enig moment na allogene hematopoëtische stamceltransplantatie (HSCT), ofwel onbehandeld eerste recidief met een eerste remissieduur < 12 maanden ofwel refractair bij laatste behandeling).
Patiënten werden 2:1 gerandomiseerd naar BLINCYTO of naar 1 van de 4 vooraf bepaalde door de onderzoeker geselecteerde standaard chemotherapieregimes. Randomisatie werd gestratificeerd op leeftijd (< 35 jaar versus ≥ 35 jaar oud), eerdere salvagetherapie (ja versus nee) en eerdere allogene HSCT (ja versus nee) op het moment van toestemming. De demografische gegevens en de baseline kenmerken waren goed in balans tussen de beide armen (zie tabel 7).
Tabel 7. Demografische gegevens en baseline kenmerken in fase 3-onderzoek (TOWER)
| Kenmerk | BLINCYTO (N = 271) | Standaard chemotherapie (N = 134) |
| Leeftijd | ||
| Mediaan, jaren (min, max) | 37 (18,80) | 37 (18,78) |
| Gemiddelde, jaren (SD) | 40,8 (17,1) | 41,1 (17,3) |
| ≥ 65 jaar, n (%) | 33 (12,2) | 15 (11,2) |
| Eerdere salvagetherapie | 164 (60,5) | 80 (59,7) |
| 0 | 114 (42,1) | 65 (48,5) |
| 1 | 91 (33,6) | 43 (32,1) |
| ≥ 2 | 66 (24,3) | 26 (19,4) |
| Eerdere alloHSCT | 94 (34,7) | 46 (34,3) |
| ECOG-status - n (%) | ||
| 0 | 96 (35,4) | 52 (38,8) |
| 1 | 134 (49,4) | 61 (45,5) |
| 2 | 41 (15,1) | 20 (14,9) |
| Refractaire status - n (%) | ||
| Primair refractair | 46 (17,0) | 27 (20,1) |
| Refractair voor salvagetherapie | 87 (32,1) | 34 (25,4) |
| Maximum blasten in beenmerg centraal/lokaal - n (%) | ||
| ≥ 50% | 201 (74,2) | 104 (77,6) |
alloHSCT = allogene hematopoëtische stamceltransplantatie
BLINCYTO werd als continue intraveneuze infusie toegediend. In de eerste cyclus was de startdosering 9 mcg/dag gedurende week 1 en vervolgens 28 mcg/dag gedurende de resterende 3 weken. De streefdosering van 28 mcg/dag werd in cyclus 2 en daaropvolgende cycli toegediend vanaf dag 1 van elke cyclus. In geval van bijwerkingen was het mogelijk om de dosering aan te passen. Het gemiddelde aantal volledige behandelingscycli was 2,0 bij de 267 patiënten die met BLINCYTO behandeld werden. Het gemiddelde aantal behandelingscycli bij de 109 patiënten die standaard chemotherapie kregen was 1,3.
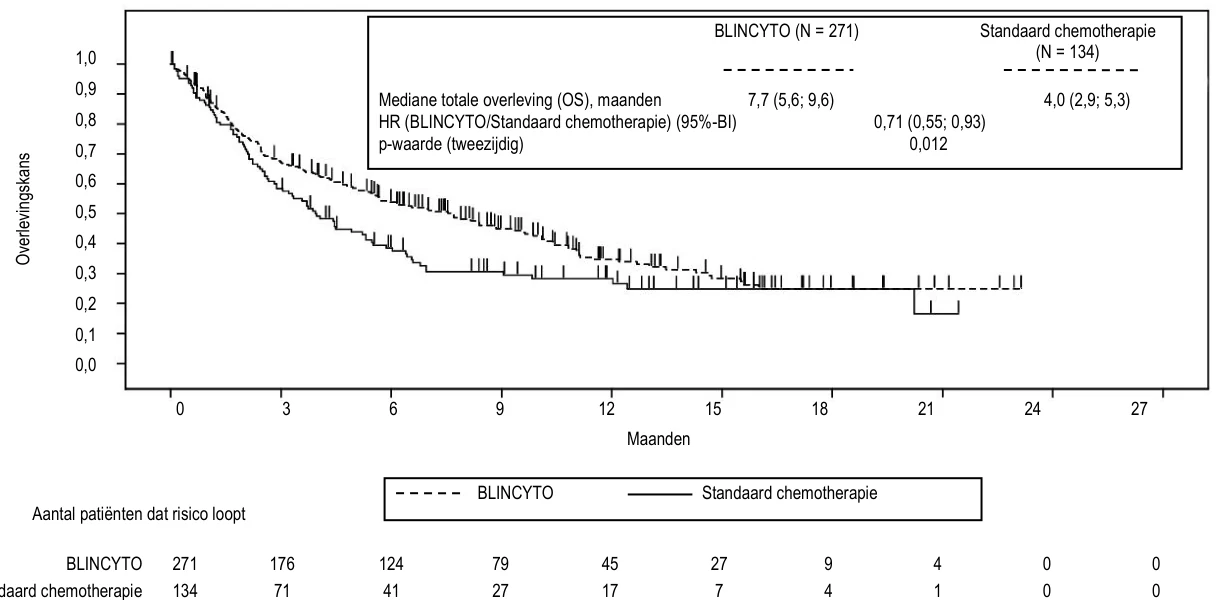
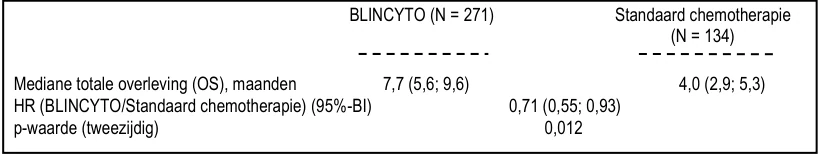
Het primaire eindpunt was totale overleving. De mediane totale overleving was 4,0 maanden (95%-BI: 2,9; 5,3) in de standaard chemotherapie-arm in vergelijking met 7,7 maanden (95%-BI: 5,6; 9,6) in de BLINCYTO-arm. De hazard ratio (95%-BI) tussen de behandelingsarmen was 0,71 (0,55; 0,93) in het voordeel van BLINCYTO en liet een reductie zien in hazard ratio in de BLINCYTO-arm van 29% (p-waarde = 0,012 (gestratificeerde log-rank toets)), zie figuur 1. Consistentie in de totale overlevingsresultaten is aangetoond in subgroepen per stratificatiefactor.
Consistente resultaten werden waargenomen na censurering ten tijde van HSCT. De mediane totale overleving, gecensureerd ten tijde van HSCT, was 6,9 maanden (95%-BI: 5,3; 8,8) in de BLINCYTO-groep en 3,9 maanden (95%-BI: 2,8; 4,9) in de standaardgroep (HR: 0,66; 95%-BI: 0,50; 0,88; p-waarde = 0,004). Het mortaliteitspercentage na alloHSCT bij alle responders die geen antileukemische therapie ontvingen, was 10/38 (26,3%; 95%-BI: 13,4; 43,1) in de BLINCYTO-groep en 3/12 (25%; 95%-BI: 5,5; 57,2) in de standaardgroep. Het mortaliteitspercentage bij 100 dagen na alloHSCT was 4/38 (12,4%; 95%-BI: 4,8%; 29,9%) in de BLINCYTO-groep en 0/12 (0%; 95%-BI: niet in te schatten) in de standaardgroep. Werkzaamheidsresultaten van andere belangrijke eindpunten in de studie zijn samengevat in tabel 8.
Figuur 1. Kaplan-Meier-curve van totale overleving
Tabel 8. Werkzaamheidsresultaten van patiënten ≥ 18 jaar oud met Philadelphia-chromosoom-negatieve recidiverende of refractaire precursor B-cel ALL (TOWER)
| BLINCYTO (N = 271) | Standaard chemotherapie (N = 134) | |
| Complete remissie (CR) | ||
| CRa/CRh*b/CRic, n (%) [95%-BI] | 119 (43,9) (37,9; 50,0) | 33 (24,6) (17,6; 32,8) |
| Behandelingsverschil [95%-BI] | 19,3 (9,9; 28,7) | |
| p-waarde | < 0,001 | |
| CR, n (%) [95%-BI] | 91 (33,6) (28,0; 39,5) | 21 (15,7) (10,0; 23,0) |
| Behandelingsverschil [95%-BI] | 17,9 (9,6; 26,2) | |
| p-waarde | < 0,001 | |
| Voorvalvrije overlevingd | ||
| 6-maandsschatting % [95%-BI] | 30,7 (25,0; 36,5) | 12,5 (7,2; 19,2) |
| 18-maandsschatting % [95%-BI] | 9,5 (5,1; 15,6) | 7,9 (3,7; 14,2) |
| HR [95%-BI] | 0,55 (0,43; 0,71) | |
Duur hematologische respons Mediane tijd tot voorval [95%-BI] | ||
| CR | 8,3 (5,7; 10,7) | 7,8 (2,2; 19,0) |
| CR/CRh*/CRi | 7,3 (5,8; 9,9) | 4,6 (1,8; 19,0) |
| MRDe-respons voor CR/CRh*/Cri | ||
| MRD evalueerbare patiënten (%) [95%-BI]f | 74/97 (76,3) (66,6; 84,3) | 16/33 (48,5) (30,8; 66,5) |
Duur MRD-respons Mediane tijd tot voorval [95%-BI] | 4,5 maanden (3,6; 9,0) | 3,8 maanden (1,9; 19,0) |
| Postbaseline alloHSCT - n (%) | ||
| Totaal aantal proefpersonen | 65 (24) | 32 (23,9) |
| Hematologische responders (CR/CRh*/CRi) | 50 (42,0) | 18 (54,5) |
Tijd tot alloHSCT bij alle getransplanteerde patiënten Mediane tijd tot voorval (Interkwartiele bereik) | 3,7 maanden (3,0; 5,3) (N = 65) | 3,1 maanden (2,6; 4,3) (N = 32) |




 GRH0358 v1

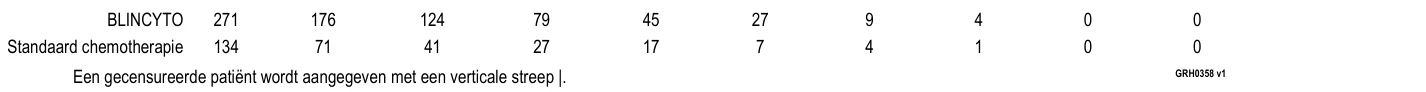
Standaard chemotherapie
 Een gecensureerde patiënt wordt aangegeven met een verticale streep |.
| BLINCYTO (N = 271) | Standaard chemotherapie (N = 134) | |
Tijd tot alloHSCTbij CR/CRh*/Cri-responders Mediane tijd tot voorval [95%-BI] (KM estimate) | 11,3 maanden (5,2; NE) (N = 119) | 3,6 maanden (2,3; 7,2) (N = 33) |
| 100-dagen mortaliteitsratio na alloHSCT | ||
| n/N (%), [95%-BI] | 4/38, 12,4% (4,8; 29,9) | 0/12, 0,0% (0,0; NE) |
a CR was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en volledig herstel van het perifere bloedbeeld (bloedplaatjes > 100.000/microliter en absoluut aantal neutrofielen [ANC] > 1.000/microliter).
b CRh* (complete remissie met gedeeltelijk hematologisch herstel) was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en gedeeltelijk herstel van het perifere bloedbeeld (bloedplaatjes > 50.000/microliter en ANC > 500/microliter).
c CRi (complete remissie met onvolledig hematologisch herstel) was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en onvolledig herstel van het perifere bloedbeeld (bloedplaatjes > 100.000/microliter of ANC > 1.000/microliter).
d Voorvalvrije overleving werd berekend van datum van randomisatie tot de datum van de ziektebeoordeling die een recidief aantoont na het bereiken van CR/CRh*/CRi of overlijden, wat als eerste optreedt. Proefpersonen die er niet in slagen om CR/CRh*/CRi te bereiken binnen 12 weken na de start van de behandeling worden beschouwd als treatment failures en een voorvalvrije overleving toegewezen van 1 dag. e MRD (minimum residual disease)-respons was gedefinieerd als MRD via PCR of flowcytometrie < 1 × 10⁻⁴. f Patiënten die CR/CRh*/CRi bereikten en een evalueerbare MRD-beoordeling hadden na baseline.
Gezondheidsgerelateerde kwaliteit van leven
In dit open-label onderzoek werd door patiënten gemelde ‘Health related quality of life’ (gezondheidsgerelateerde kwaliteit van leven, HRQoL) gemeten, gebruikmakende van de ‘European Organisation for research and Treatment of Cancer Quality of Life Questionnaire – Core 30 (EORTC QLQ-C30)’. In een post-hoc sensitiviteitsanalyse verlengde BLINCYTO in vergelijking met standaard chemotherapie, de tijd tot klinisch betekenisvolle verslechtering van HRQoL op consistente wijze (≥ 10 punten slechter dan bij baseline) voor de totale gezondheidsstatus [mediaan BLINCYTO versus standaard: 8,1 maanden versus 1,0 maand; HR = 0,60 (95%-BI = 0,42; 0,85)], functionaliteitsschalen, symptoomschalen en individuele onderwerpen. Omdat de resultaten voor de gezondheidsgerelateerde kwaliteit van leven worden gebaseerd op een post-hoc sensitiviteitsanalyse, moeten de resultaten met voorzichtigheid worden geïnterpreteerd.
BLINCYTO werd ook beoordeeld in een open-label, multicentrisch, eenarmig fase 2-onderzoek met 189 patiënten (MT103-211). Patiënten die voor deelname in aanmerking kwamen, waren patiënten van 18 jaar of ouder met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL (recidiverend met een eerste remissieduur van ≤ 12 maanden na eerste salvagetherapie, of recidiverend of refractair na eerste salvagetherapie, of recidiverend binnen 12 maanden na allogene hematopoëtische stamceltransplantatie (HSCT), en bij ≥ 10% blasten in het beenmerg).
Premedicatie, BLINCYTO-dosering per behandelingscyclus en toedieningswijze waren hetzelfde als in het fase 3-onderzoek. Patiënten werden voorbehandeld met verplichte cerebrospinale liquor profylaxe bestaande uit een intrathecaal regime in overeenstemming met de ziekenhuisrichtlijnen of nationale richtlijnen, binnen 1 week voor de start van de behandeling met BLINCYTO. BLINCYTO werd als continue intraveneuze infusie toegediend. In de eerste cyclus was de startdosering 9 mcg/dag gedurende week 1, en vervolgens 28 mcg/dag gedurende de resterende 3 weken. De streefdosering van 28 mcg/dag werd in cyclus 2 en daaropvolgende cycli toegediend vanaf dag 1 van elke cyclus. In geval van bijwerkingen was het mogelijk de dosering aan te passen. De behandelde populatie omvatte 189 patiënten aan wie minstens 1 infusie met BLINCYTO werd toegediend; het gemiddelde aantal cycli per patiënt was 1,6. Patiënten die reageerden op behandeling met BLINCYTO, maar die later een recidief doormaakten, kregen de mogelijkheid om opnieuw met BLINCYTO te worden behandeld. Van de behandelde patiënten was de mediane leeftijd 39 jaar (spreiding: 18 tot 79 jaar, inclusief 25 patiënten ≥ 65 jaar), hadden 64 van de 189 (33,9%) HSCT ondergaan voorafgaand aan behandeling met BLINCYTO, en hadden 32 van de 189 (16,9%) meer dan 2 eerdere salvagetherapieën ondergaan.
Het primaire eindpunt was het percentage complete remissie/complete remissie met gedeeltelijk hematologisch herstel (CR/CRh*) in 2 behandelingscycli met BLINCYTO. 81 van de 189 patiënten (42,9%) hadden in 2 behandelingscycli CR/CRh* bereikt, waarbij het merendeel van de responsen (64 van de 81) in de eerste behandelingscyclus optrad. Bij de populatie ouderen (≥ 65 jaar) bereikten 11 van de 25 patiënten (44,0%) CR/CRh* in de eerste 2 behandelingscycli (zie rubriek 4.8 voor de veiligheid bij oudere patiënten). Vier patiënten bereikten CR tijdens consolidatiecycli, wat resulteerde in een cumulatief percentage CR van 35,4% (67/189; 95%-BI: 28,6% - 42,7%). Tweeëndertig van de 189 patiënten (17%) ondergingen allogene HSCT na met BLINCYTO geïnduceerde CR/CRh* (zie tabel 9).
Tabel 9. Werkzaamheidsresultaten bij patiënten ≥ 18 jaar met
Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL (MT103-211)
| n (%) N = 189 | 95%-BI | |
| Complete remissie (CR)1/Complete remissie met gedeeltelijk hematologisch herstel (CRh*)2 | 81 (42,9%) | [35,7% – 50,2%] |
| CR | 63 (33,3%) | [26,7% – 40,5%] |
| CRh* | 18 (9,5%) | [5,7% – 14,6%] |
| Blastenvrij hypoplastisch of aplastisch beenmerg3 | 17 (9,0%) | [5,3% – 14,0%] |
| Partiële remissie4 | 5 (2,6%) | [0,9% – 6,1%] |
| Recidiefvrije5 overleving (RFS) voor CR/CRh* | 5,9 maanden | [4,8 tot 8,3 maanden] |
| Totale overleving | 6,1 maanden | [4,2 tot 7,5 maanden] |
1 CR was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en volledig herstel van het perifere bloedbeeld (bloedplaatjes > 100.000/microliter en absoluut aantal neutrofielen [ANC] > 1.000/microliter).
2 CRh* was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en gedeeltelijk herstel van het perifere bloedbeeld (bloedplaatjes > 50.000/microliter en ANC > 500/microliter). 3 Blastenvrij hypoplastisch of aplastisch beenmerg was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte, onvoldoende herstel van het perifere bloedbeeld: bloedplaatjes ≤ 50.000/microliter en/of ANC ≤ 500/microliter.
4 Partiële remissie was gedefinieerd als 6% tot 25% blasten in het beenmerg met een vermindering van ten minste 50% ten opzichte van baseline.
5 Recidief was gedefinieerd als hematologisch recidief (meer dan 5% blasten in het beenmerg na CR) of extramedullair recidief.
In een vooraf gespecificeerde exploratieve analyse hadden 60 van de 73 patiënten met CR/CRh* (82,2%) evalueerbaar voor minimale restziekte (MRD) tevens een respons ten aanzien van MRD (gedefinieerd als MRD op PCR < 1 × 10⁻⁴).
Bij patiënten die eerder allogene HSCT hadden ondergaan was sprake van vergelijkbare responspercentages met patiënten die geen HSCT hadden ondergaan, bij oudere patiënten waren de responspercentages vergelijkbaar met die van jongere patiënten en er werd geen wezenlijk verschil waargenomen tussen remissiepercentages op basis van het aantal lijnen van eerdere salvagebehandelingen.
Bij patiënten met extramedullaire ziekte buiten het CZS/de testes (gedefinieerd als minstens 1 laesie ≥ 1,5 cm) ten tijde van de screening (N = 8/189) waren de klinische responspercentages (25% [95%-BI 3,2 – 65,1]) lager dan bij patiënten zonder bewijs van extramedullaire ziekte (N = 181, 43,6% [95%-BI 36,3 – 51,2]) (zie figuur 2).
Patiënten met de hoogste tumorlast, gemeten aan de hand van het percentage blasten bij baseline (≥ 90%), behaalden nog steeds een klinisch relevante respons met een percentage CR/CRh* van 21,6% (95%-BI: 12,9 - 32,7) (zie figuur 2). Patiënten met een lage tumorlast (< 50%) reageerden het beste op behandeling met BLINCYTO, met een percentage CR/CRh* van 72,9% (95%-BI: 59,7 - 83,6).
Figuur 2. Forestplot van het percentage CR/CRh* tijdens de eerste 2 cycli van onderzoek MT103-211 (primaire analyseset)
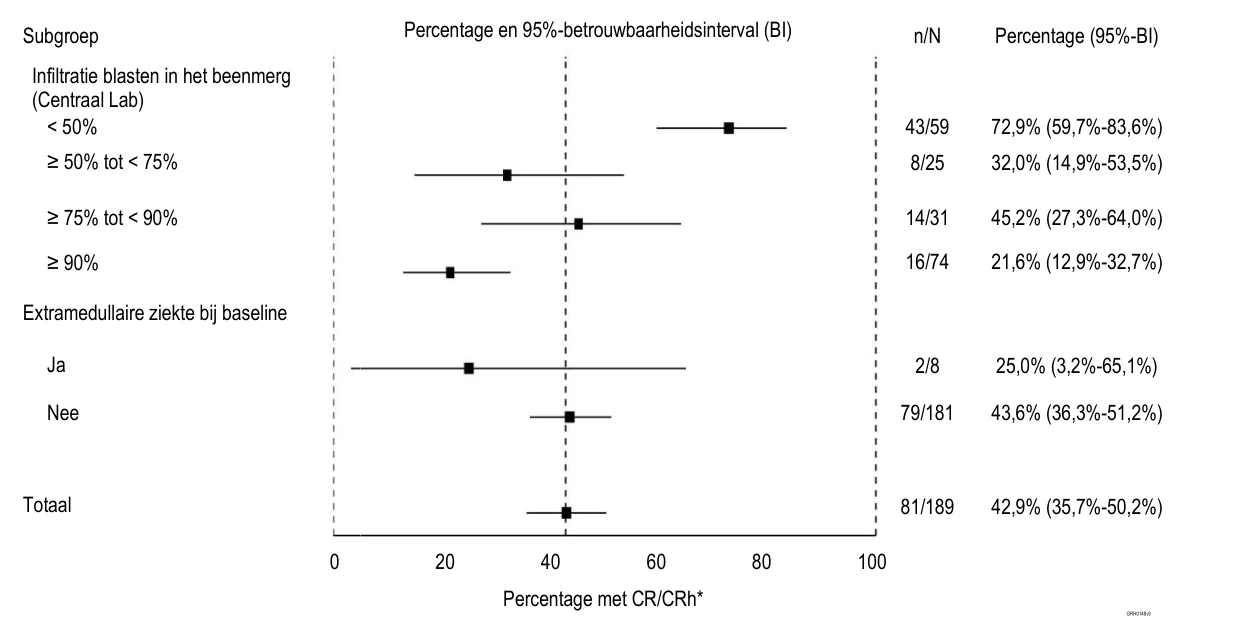
n = aantal patiënten die CR of CRh* bereikten tijdens de eerste 2 behandelingscycli in de gespecificeerde subgroep.
N = totaal aantal patiënten in de gespecificeerde subgroep.
Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel ALL bij volwassen patiënten
De veiligheid en werkzaamheid van BLINCYTO werden onderzocht in een open-label, multicentrisch, eenarmig fase 2-onderzoek (ALCANTARA). Geschikte patiënten waren ≥ 18 jaar met Philadelphia-chromosoom-positieve precursor B-cel ALL: recidiverend of refractair voor ten minste 1 tyrosinekinaseremmer (TKI) van de tweede generatie of later; of intolerant voor een TKI van de tweede generatie, en intolerant of refractair voor imatinib mesylaat.
BLINCYTO werd als continue intraveneuze infusie toegediend. In de eerste cyclus was de startdosering 9 mcg/dag gedurende week 1, en vervolgens 28 mcg/dag gedurende de resterende 3 weken. De dosering van 28 mcg/dag werd in cyclus 2 en daaropvolgende cycli toegediend vanaf dag 1 van elke cyclus. In geval van bijwerkingen was het mogelijk om de dosering aan te passen. De behandelde populatie omvatte 45 patiënten aan wie minstens één infusie met BLINCYTO werd toegediend; het gemiddelde aantal behandelingscycli was 2,2 (zie tabel 10 voor demografische patiëntgegevens en baseline kenmerken).
Tabel 10. Demografische gegevens en baseline kenmerken in fase 2-onderzoek (ALCANTARA)
| Kenmerk | BLINCYTO (N = 45) |
| Leeftijd | |
| Mediaan, jaren (min, max) | 55 (23, 78) |
| Gemiddelde, jaren (SD) | 52,8 (15) |
| ≥ 65 jaar en < 75 jaar, n (%) | 10 (22,2) |
| ≥ 75 jaar, n (%) | 2 (4,4) |
| Mannen, n (%) | 24 (53,3) |
| Kenmerk | BLINCYTO (N = 45) |
| Ras, n (%) | |
| Aziatisch | 1 (2,2) |
| Zwart (of Afro-Amerikaans) | 3 (6,7) |
| Overig | 2 (4,4) |
| Blank | 39 (86,7) |
| Ziektegeschiedenis, n (%) | |
| Eerdere behandeling met TKIa | |
| 1 | 7 (15,6) |
| 2 | 21 (46,7) |
| ≥ 3 | 17 (37,8) |
| Eerdere salvagetherapie | 31 (61,9) |
| Eerdere alloHSCTb | 20 (44,4) |
| Blasten in beenmergc, n (%) | |
| ≥ 50% tot < 75% | 6 (13,3) |
| ≥ 75% | 28 (62,2) |
a Aantal patiënten met onsuccesvolle behandeling met ponatinib = 23 (51,1%)
b alloHSCT = allogene hematopoëtische stamceltransplantatie
c centraal beoordeeld
Het primaire eindpunt was het percentage CR/CRh* in 2 behandelingscycli met BLINCYTO. Zestien van de 45 (35,6%) patiënten bereikte CR/CRh* in de eerste 2 behandelingscycli. Van de 16 patiënten met CR/CRh* in de eerste 2 cycli bereikten 12 van de 14 patiënten (85,7%) met een CR en 2 van de 2 patiënten (100%) met een CRh* ook een complete MRD-respons (zie tabel 11).
Twee patiënten bereikten CR tijdens verdere cycli, wat resulteerde in een cumulatief percentage CR van 35,6% (16 van de 45; 95%-BI: 21,9 – 51,2). Vijf van de 16 patiënten (31,3%) ondergingen allogene HSCT na met BLINCYTO geïnduceerde CR/CRh*.
Tabel 11. Werkzaamheidsresultaten bij patiënten ≥ 18 jaar met
Philadelphia-chromosoom-positieve, recidiverende of refractaire precursor B-cel acute lymfoblastische leukemie (ALL) (ALCANTARA)
| N = 45 | |
| Complete remissie (CR)a/Complete remissie met gedeeltelijk hematologisch herstel (CRh*)b, n (%) [95%-BI] | 16 (35,6) [21,9; 51,2] |
| CR | 14 (31,1) [18,2; 46,6] |
| CRh* | 2 (4,4) [0,5; 15,1] |
| CRic (zonder CRh*), n (%) [95%-BI] | 2 (4,4) [0,5; 15,1] |
| Blastenvrij hypoplastisch of aplastisch beenmerg (zonder CRi)d, n (%) [95%-BI] | 3 (6,7) [1,4; 18,3] |
| Partiële remissiee, n (%) [95%-BI] | 2 (4,4) [0,5; 15,1] |
| Complete MRD-responsf, n (%), [95%-BI] | 18 (40,0) [25,7; 55,7] |
| Mediane recidiefvrijeg overleving (RFS) voor CR/CRh* [95%-BI] | 6,7 maanden [4,4 tot NEh] |
| Mediane totale overleving [95%-BI] | 7,1 maanden [5,6 tot NEh] |
a CR was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en volledig herstel van het perifere bloedbeeld (bloedplaatjes > 100.000/microliter en absoluut aantal neutrofielen [ANC] > 1.000/microliter).
b CRh* was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en gedeeltelijk herstel van het perifere bloedbeeld (bloedplaatjes > 50.000/microliter en ANC > 500/microliter).
c CRi (complete remissie met onvolledig hematologisch herstel) was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte en onvolledig herstel van het perifere bloedbeeld (bloedplaatjes > 100.000/microliter of ANC > 1.000/microliter).
d Blastenvrij hypoplastisch of aplastisch beenmerg was gedefinieerd als ≤ 5% blasten in het beenmerg, geen bewijs van ziekte, onvoldoende herstel van het perifere bloedbeeld: bloedplaatjes ≤ 50.000/microliter en/of ANC ≤ 500/microliter.
e Partiële remissie was gedefinieerd als 6% tot 25% blasten in het beenmerg met een vermindering van ten minste 50% ten opzichte van baseline.
f Complete MRD-respons was gedefinieerd als de afwezigheid van detecteerbare MRD, bevestigd in een assay met minimale gevoeligheid van 10-4.
g Recidief was gedefinieerd als hematologisch recidief (meer dan 5% blasten in het beenmerg na CR) of extramedullair recidief.
h NE = niet in te schatten.
Patiënten met de hogere tumorlast, gemeten aan de hand van het percentage blasten in het beenmerg bij baseline (≥ 50%), behaalden nog steeds een klinisch relevante respons met een percentage CR/CRh* van 26,5% (95%-BI: 12,9 – 44,4). Patiënten met een lage tumorlast (< 50%) reageerden het beste op behandeling met BLINCYTO, met een percentage CR/CRh* van 63,6% (95%-BI: 30,8 – 89,1). Bij patiënten met hogere aantallen witte bloedcellen in het perifere bloed (≥ 3,0 × 10⁹/l) was het responspercentage 27,3% (95%-BI: 10,7 - 50,2) en bij patiënten met een lager aantal witte bloedcellen (< 3,0 × 10⁹/l) was het responspercentage 43,5% (95%-BI: 23,2 - 65,5).
De behandelingseffecten in evalueerbare subgroepen (bijv. mutatiestatus, aantal eerdere TKI's, eerdere HSCT-status en recidief zonder eerdere HSCT) waren in het algemeen consistent met de resultaten in de algehele populatie. Bij patiënten met T315I-mutatie, andere mutaties of aanvullende cytogenetische afwijkingen was het responspercentage vergelijkbaar met dat bij patiënten zonder deze mutaties of afwijkingen.
MRD-positieve precursor B-cel ALL
De veiligheid en werkzaamheid van BLINCYTO bij volwassen patiënten met MRD-positieve precursor B-cel ALL werden geëvalueerd in een open-label, eenarmig, multicentrisch fase 2-onderzoek (BLAST). Patiënten die in aanmerking kwamen, waren patiënten van 18 jaar of ouder zonder eerdere HSCT, die ten minste 3 cycli met standaard ALL-inductietherapie hadden ondergaan, in complete hematologische remissie waren (gedefinieerd als < 5% blasten in beenmerg, absoluut aantal neutrofielen ≥ 1.000/microliter, bloedplaatjes ≥ 50.000/microliter, en hemoglobinegehalte ≥ 9 g/dl) en moleculair falen of moleculair recidief hadden (gedefinieerd als MRD ≥ 10-3), zie tabel 12. De MRD-status ten tijde van screening werd bepaald aan de hand van beenmergaspiraties met flowcytometrie of polymerasekettingreactie (PCR), met een minimale gevoeligheid van 10-4 op basis van evaluaties op de plaatselijke locatie. De MRD-gehaltes werden vervolgens bevestigd door een centraal laboratorium aan de hand van PCR. De uiteindelijke interpretatie van de MRD-resultaten is uitgevoerd volgens de richtlijnen van EuroMRD Consortium.
Tabel 12. Demografische gegevens en baseline kenmerken in MRD-onderzoek (BLAST)
| Kenmerk | BLINCYTO (N = 116) |
| Leeftijd | |
| Mediaan, jaren (min, max) | 45 (18, 76) |
| Gemiddelde, jaren (SD) | 44,6 (16,4) |
| ≥ 65 jaar, n (%) | 15 (12,9) |
| Mannen, n (%) | 68 (58,6) |
| Ras, n (%) | |
| Aziatisch | 1 (0,9) |
| Anders (gemengd) | 1 (0,9) |
| Blank | 102 (87,9) |
| Onbekend | 12 (10,3) |
| Recidieve voorgeschiedenis, n (%) | |
| Patiënten in 1e CR | 75 (64,7) |
| Patiënten in 2e CR | 39 (33,6) |
| Patiënten in 3e CR | 2 (1,7) |
| MRD-niveau ten tijde van baseline*, n (%) | |
| ≥ 10-1 en < 1 | 9 (7,8) |
| Kenmerk | BLINCYTO (N = 116) |
| ≥ 10-2 en < 10-1 | 45 (38,8) |
| ≥ 10-3 en < 10-2 | 52 (44,8) |
| < 10-3 | 3 (2,6) |
| Lager dan onderste bepaalbaarheidsgrens | 5 (4,3) |
| Onbekend | 2 (1,7) |
* Centraal getoetst in een assay met minimale gevoeligheid van 10-4
BLINCYTO werd als continue intraveneuze infusie toegediend. Patiënten kregen BLINCYTO toegediend in een constante dosering van 15 mcg/m2/dag (gelijkwaardig aan de aanbevolen dosering van 28 mcg/dag) gedurende alle behandelingscycli. De patiënten ondergingen maximaal 4 behandelingscycli. In geval van bijwerkingen was het mogelijk om de dosering aan te passen. De behandelde populatie omvatte 116 patiënten aan wie minstens 1 infusie met BLINCYTO werd toegediend; het gemiddelde aantal voltooide behandelingscycli was 1,8 (bereik: 1 tot 4).
Het primaire eindpunt was het aandeel patiënten dat een complete MRD-respons bereikte in één behandelingscyclus met BLINCYTO. Achtentachtig van de 113 (77,9%) evalueerbare patiënten bereikten een complete MRD-respons na één behandelingscyclus; zie tabel 13. Twee deelnemers behaalden een complete MRD-respons na 1 extra cyclus met BLINCYTO. De MRD-responspercentages per leeftijd en het MRD-gehalte bij de baselinesubgroepen waren consistent met de resultaten in de algehele populatie. De recidiefvrije overleving bij patiënten met Philadelphia-chromosoom-negatieve precursor B-cel ALL, bij 18 maanden, gecensureerd ten tijde van HSCT of post-BLINCYTO-chemotherapie, was 54% (33%, 70%). De recidiefvrije overleving bij 18 maanden, niet gecensureerd ten tijde van HSCT of post-BLINCYTO-chemotherapie, was 53% (44%, 62%).
Tabel 13. Werkzaamheidsresultaten van patiënten van ≥ 18 jaar met MRD-positieve precursor B-cel ALL (BLAST)
| Complete MRD-responsa, n/N (%), [95%-BI] | 88/113b (77,9) [69,1; 85,1] |
| ≥ 65 jaar oud | 12/15 (80,0) [51,9; 95,7] |
| Patiënten in 1e CR | 60/73 (82,2) [71,5; 90,2] |
| Patiënten in 2e CR | 27/38 (71,1) [54,1; 84,6] |
| Patiënten in 3e CR | 1/2 (50,0) [1,3; 98,7] |
| Duur van complete MRD-respons [95%-BI] | 17,3 maanden [12,6; 23,3] |
a Complete MRD-respons was gedefinieerd als de afwezigheid van detecteerbare MRD, bevestigd in een assay met minimale gevoeligheid van 10-4.
b Honderddertien patiënten (97,4%; 113/116) werden opgenomen in de volledige analyseset van het primaire eindpunt.
Precursor B-cel ALL in de consolidatiefase
De werkzaamheid van BLINCYTO in de consolidatiefase van de behandeling van precursor B-cel ALL bij volwassen en pediatrische patiënten werd onderzocht in onderzoek E1910 en onderzoek 20120215. De werkzaamheidsresultaten van onderzoek E1910 worden hieronder beschreven en de onderzoeken bij kinderen en jongvolwassenen worden beschreven in de rubriek pediatrische patiënten.
In onderzoek E1910 (20129152) werden de veiligheid en werkzaamheid van BLINCYTO beoordeeld in een gerandomiseerd, gecontroleerd fase III-onderzoek bij volwassen patiënten met nieuw gediagnosticeerde Philadelphia-chromosoom-negatieve precursor B-cel ALL. In aanmerking komende patiënten kregen inductiechemotherapie. Na de inductie gingen patiënten met een complete hematologische remissie (CR) of CR met onvolledig herstel van het perifere bloedbeeld (CRi) verder met het onderzoek en kregen ze geïntensiveerde chemotherapie. Na de geïntensiveerde behandeling werden 286 patiënten gerandomiseerd naar of ingedeeld bij BLINCYTO afgewisseld met consolidatiechemotherapie (n = 152) of standaardzorg met alleen consolidatiechemotherapie (n = 134). De chemotherapieregimes die in onderzoek E1910 werden gebruikt, waren gebaseerd op het protocol van UKALL12/ECOG2993. Elke behandelgroep kreeg een onderhoudsbehandeling voor een totale behandelingsduur van 2,5 jaar na de start van de intensivering. Randomisatie werd gestratificeerd op MRD-status (MRD-negativiteit werd gedefinieerd als < 1 × 10⁻⁴), leeftijd (< 55 jaar versus ≥ 55 jaar), CD20-status, gebruik van rituximab, en voornemen om allogene stamceltransplantatie (SCT) te ondergaan.
De onderzoeksbehandeling in de BLINCYTO-groep bestond uit 4 cycli blinatumomab en 4 cycli chemotherapie in de volgende opeenvolging. Dit omvatte 2 cycli BLINCYTO (elke cyclus bestond uit 28 mcg/dag BLINCYTO toegediend als continue intraveneuze infusie gedurende 28 dagen met een behandelingsvrij interval van 14 dagen tussen cycli), gevolgd door 3 cycli consolidatiechemotherapie, een derde cyclus BLINCYTO gevolgd door een extra cyclus consolidatiechemotherapie en vervolgens een vierde cyclus BLINCYTO. In een post-hoc-analyse bij proefpersonen die geen HSCT kregen, werd een numeriek hogere OS waargenomen bij patiënten die 4 cycli in plaats van 1-2 cycli BLINCYTO kregen in frontline consolidatie. Patiënten kregen gemiddeld 3,04 cycli BLINCYTO. Wanneer een patiënt overging tot allogene SCT, werd het sterk aangemoedigd om patiënten die waren gerandomiseerd naar blinatumomab, beide cycli blinatumomab-behandeling te geven voordat werd overgegaan tot allogene SCT. De groep met standaardzorg in het onderzoek kreeg 4 cycli consolidatiechemotherapie. Patiënten in elke groep kregen hetzelfde aantal cycli en doses consolidatiechemotherapie. Patiënten die waren gerandomiseerd naar de groep met standaardzorg konden verder overgaan naar allogene SCT of naar consolidatiechemotherapie.
Demografische gegevens en kenmerken bij baseline waren vergelijkbaar in de behandelgroepen. Demografische gegevens en kenmerken worden weergegeven in tabel 14.
Tabel 14. Demografische gegevens en kenmerken (E1910)
| Kenmerk | Groep met BLINCYTO (N = 152) | Groep met standaardzorg (N = 134) | ||
MRD-positief (N = 40) | MRD-negatief (N = 112) | MRD-positief (N = 22) | MRD-negatief (N = 112) | |
| Leeftijd | ||||
| Gemiddeld, jaren (min, max) | 49,6 (30, 69) | 50,2 (30, 70) | ||
| Mannen, n (%) | 69 (45,4) | 70 (52,2) | ||
| Ras, n (%) | ||||
| Inheems Amerikaans of inheems Alaskaans | 2 (1,3) | 1 (0,7) | ||
| Aziatisch | 4 (2,6) | 2 (1,5) | ||
Zwart (of Afro-Amerikaans) | 12 (7,9) | 5 (3,7) | ||
| Hispanic (of latino) | 21 (13,8) | 15 (11,2) | ||
| Inheems Hawaïaans of van andere eilanden van de Grote Oceaan | 1 (0,7) | 0 (0,0) | ||
| Wit | 117 (77,0) | 110 (82,1) | ||
| Allogene SCTa ontvangen, n (%) | 37 (24,3) | 28 (20,9) | ||
| Kenmerk | Groep met BLINCYTO (N = 152) | Groep met standaardzorg (N = 134) | ||
MRD-positief (N = 40) | MRD-negatief (N = 112) | MRD-positief (N = 22) | MRD-negatief (N = 112) | |
| Gemiddeld aantal cycli BLINCYTO bij patiënten die allogene SCTa kregen, n (cycli) | 15 (1,93) | 22 (1,95) | ||
| Gemiddeld aantal cycli BLINCYTO bij patiënten die geen allogene SCTa kregen, n (cycli) | 21 (2,90) | 89 (3,30) | ||
a allogene SCT = allogene stamceltransplantatie
Het primaire eindpunt was totale overleving (OS) bij patiënten die MRD-negatief waren. Secundaire eindpunten omvatten recidiefvrije overleving (RFS) bij patiënten die MRD-negatief waren, OS en RFS bij patiënten die MRD-positief waren.
Het onderzoek toonde een verbetering aan van OS en RFS. De gestratificeerde hazard ratio's en Kaplan-Meier-schattingen voor OS en RFS bij patiënten die MRD-negatief of MRD-positief waren en bij alle patiënten ongeacht MRD-status, worden weergegeven in tabel 15. Het Kaplan-Meier-plot voor OS bij patiënten die MRD-negatief waren wordt weergegeven in figuur 3. Het Kaplan-Meier-plot voor OS bij alle patiënten ongeacht MRD-status wordt weergegeven in figuur 4.
Figuur 3. Kaplan-Meier voor totale overleving bij patiënten die MRD-negatief waren bij randomisatie (voorafgaand aan de start van consolidatie) (E1910)
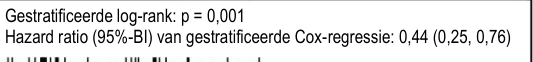

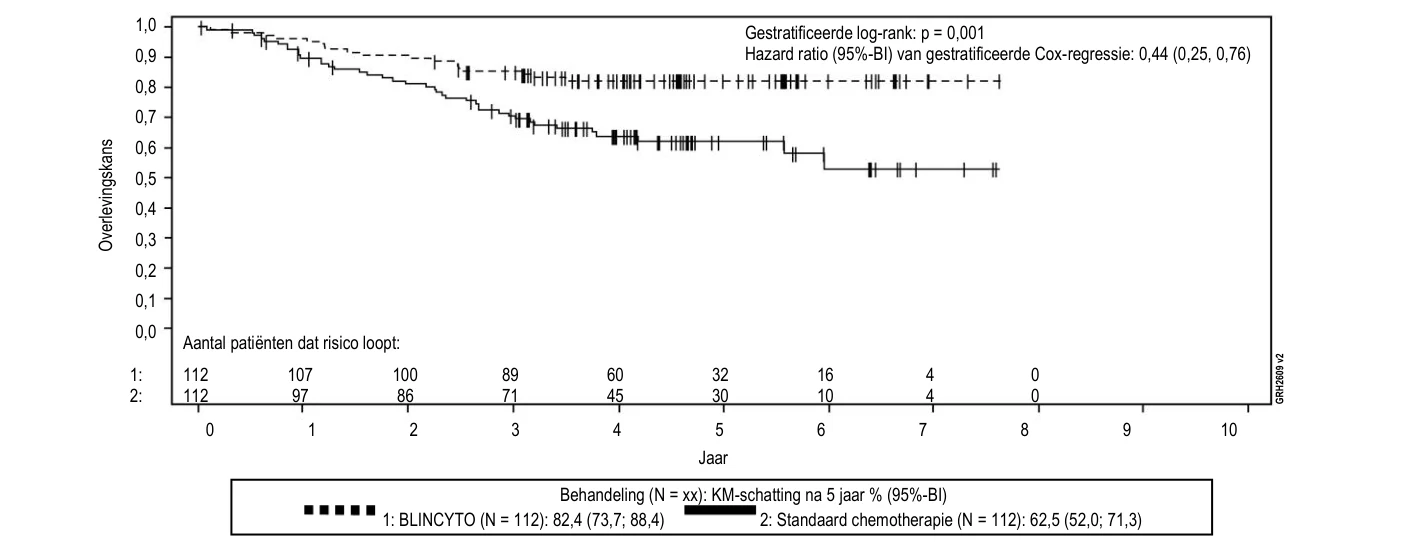
KM = Kaplan-Meier, BI = betrouwbaarheidsinterval, N = aantal patiënten in de analyseset, censurering wordt aangegeven door een verticale streep.
Figuur 4. Kaplan-Meier voor totale overleving bij patiënten die MRD-positief en MRD-negatief waren bij randomisatie (voorafgaand aan de start van consolidatie) (E1910)
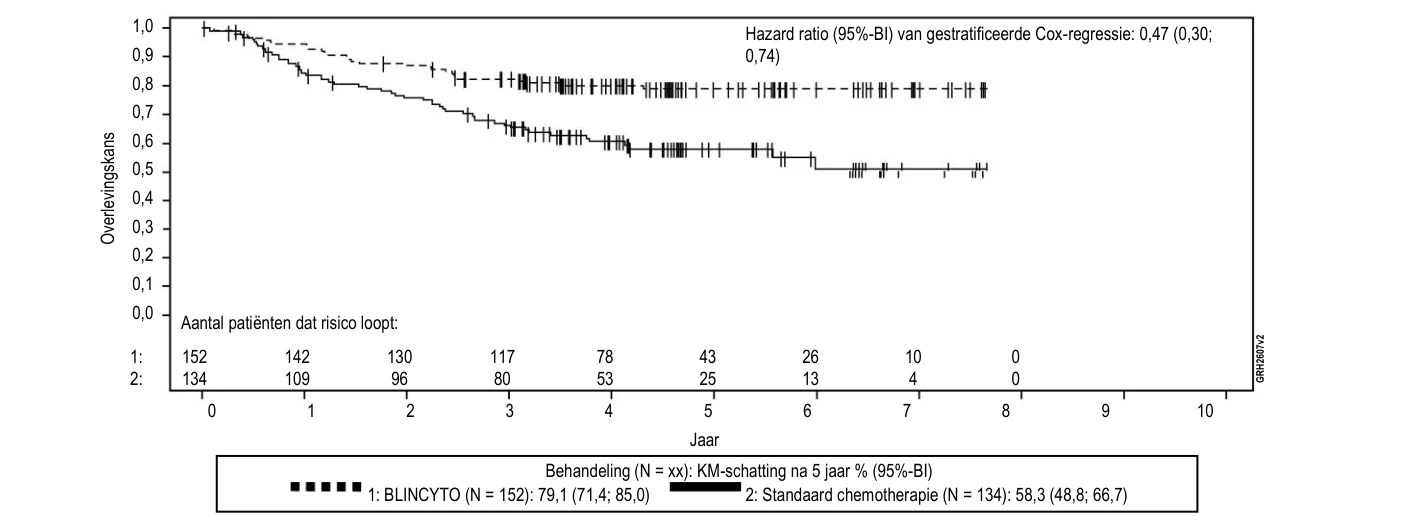
KM = Kaplan-Meier, BI = betrouwbaarheidsinterval, N = aantal patiënten in de analyseset, censurering wordt aangegeven door een verticale streep.
Tabel 15. Totale overleving en recidiefvrije overleving bij MRD-negatieve en MRD-positieve patiënten (E1910)
| Groep met BLINCYTO | Groep met standaardzorg | |
| MRD-negatief | ||
| Aantal patiënten | 112 | 112 |
| Mediane follow-upduur (jaar)a,b | 4,5 | 4,5 |
| Totale overleving | ||
| Kaplan-Meier-schatting na 5 jaar (%) [95%-BI] | 82,4 [73,7; 88,4] | 62,5 [52,0; 71,3] |
| Hazard ratio [95%-BI]c | 0,44 [0,25; 0,76] | |
| p-waarde | 0,003 | |
| Recidiefvrije overleving | ||
| Kaplan-Meier-schatting na 5 jaar (%) [95%-BI] | 77,0 [67,8; 83,8] | 60,5 [50,1; 69,4] |
| Hazard ratio [95%-BI]d | 0,53 [0,32; 0,88] | |
| MRD-positief | ||
| Aantal patiënten | 40 | 22 |
| Mediane follow-upduur (jaar)e,b | 4,6 | 5,0 |
| Totale overleving | ||
| Kaplan-Meier-schatting na 5 jaar (%) [95%-BI] | 70,1 [52,0; 82,5] | 37,8 [17,8; 57,7] |
| Hazard ratio [95%-BI]f | 0,40 [0,14; 1,12] | |
| Recidiefvrije overleving | ||
| Kaplan-Meier-schatting na 5 jaar (%) [95%-BI] | 71,8 [54,8; 83,3] | 39,4 [19,3; 59,0] |
| Hazard ratio [95%-BI]g | 0,37 [0,13; 1,03] | |
| Groep met BLINCYTO | Groep met standaardzorg | |
| Gecombineerd MRD-negatief en MRD-positief | ||
| Aantal patiënten | 152 | 134 |
| Mediane follow-upduur (jaar)a,b, e | 4,5 | 4,5 |
| Totale overleving | ||
| Kaplan-Meier-schatting na 5 jaar (%) [95%-BI] | 79,1 [71,4; 85,0] | 58,3 [48,8; 66,7] |
| Hazard ratio [95%-BI]f | 0,47 [0,30; 0,74] | |
| Recidiefvrije overleving | ||
| Kaplan-Meier-schatting na 5 jaar (%) [95%-BI] | 75,6 [67,8; 81,8] | 57,2 [47,9; 65,4] |
| Hazard ratio [95%-BI]g | 0,53 [0,35; 0,81] | |
De volledige analyseset omvat alle gerandomiseerde of toegewezen patiënten die centraal zijn beoordeeld als MRD-negatief of MRD-positief na inductie- en intensiveringschemotherapie. BI = betrouwbaarheidsinterval. Recidiefvrije overleving (RFS) wordt berekend vanaf het moment van randomisatie of registratie tot recidief of tot overlijden ongeacht de oorzaak. Totale overleving (OS) wordt berekend vanaf het moment van randomisatie of registratie tot overlijden ongeacht de oorzaak.
MRD-positief wordt gedefinieerd als MRD-waarde ≥ 1 × 10⁻⁴ en MRD-negatief als MRD-waarde < 1 × 10⁻⁴. a Jaren worden berekend als dagen vanaf de datum van randomisatie tot de datum van voorval/censurering, gedeeld door 365,25.
b Tijd tot follow-uptijd van censureringsmaten wordt berekend door het omkeren van de statusindicator voor censurering en voorvallen.
c De schattingen van de hazard ratio worden verkregen uit een gestratificeerd Cox-regressiemodel. Een hazard ratio < 1,0 geeft een lager dan gemiddeld overlijdenspercentage en een langere overleving aan voor patiënten in de groep met BLINCYTO vergeleken met patiënten in de groep met standaard zorg.
d De schattingen van hazard ratio worden verkregen uit een gestratificeerd Cox-regressiemodel. Een hazard ratio < 1,0 geeft een lager dan gemiddeld voorvalpercentage en een langere recidiefvrije overleving aan voor patiënten in de groep met BLINCYTO vergeleken met patiënten in de groep met standaard zorg. e Jaren worden berekend als dagen vanaf de datum van randomisatie of registratie tot de datum van voorval/censurering, gedeeld door 365,25.
f De schattingen van hazard ratio worden verkregen uit een gestratificeerd 'Cox proportional hazards'-model. Een hazard ratio < 1,0 geeft een lager dan gemiddeld overlijdenspercentage en een langere overleving aan voor patiënten in de groep met BLINCYTO vergeleken met patiënten in de groep met standaard zorg. g De schattingen van hazard ratio worden verkregen uit een gestratificeerd 'Cox proportional hazards'-model. Een hazard ratio < 1,0 geeft een lager dan gemiddeld voorvalpercentage en een langere recidiefvrije overleving aan voor patiënten in de groep met BLINCYTO vergeleken met patiënten in de groep met standaard zorg.
Pediatrische patiënten
De veiligheid en werkzaamheid van BLINCYTO zijn vastgesteld bij pediatrische patiënten met Philadelphia-chromosoom-negatieve, recidiverende of refractaire precursor B-cel ALL in twee open-label onderzoeken: een fase I/II-onderzoek met één groep (MT103-205) en een gerandomiseerd, gecontroleerd fase III-onderzoek (20120215).
De veiligheid en werkzaamheid van BLINCYTO in vergelijking met standaard considolatiechemotherapie werden onderzocht in een gerandomiseerd, gecontroleerd, open-label, multicentrisch onderzoek (20120215). Patiënten die in aanmerking kwamen, waren tussen 28 dagen en 18 jaar oud, hadden hoog-risico eerste recidief Philadelphia-chromosoom-negatieve, precursor B-cel ALL en < 25% blasten in het beenmerg. Hoogrisicopatiënten werden gedefinieerd volgens de criteria van IntReALL. Patiënten met klinisch relevante CZS-pathologie waarvoor behandeling nodig is (bijv. niet-stabiele epilepsie) of met bewijs van huidige betrokkenheid van het CZS bij ALL, werden uit het onderzoek uitgesloten. Patiënten werden ingeschreven en gerandomiseerd na inductie en na 2 cycli consolidatiechemotherapie.
Patiënten werden 1:1 gerandomiseerd naar BLINCYTO of een derde cyclus standaard consolidatiechemotherapie (hoog-risico consolidatie 3, HC3). Patiënten in de BLINCYTO-arm ontvingen één cyclus BLINCYTO als continue intraveneuze infusie van 15 mcg/m2/dag gedurende 4 weken (de maximale dagelijkse dosis mocht 28 mcg/dag niet overschrijden). In geval van bijwerkingen was het mogelijk om de dosering aan te passen. Randomisatie werd gestratificeerd naar leeftijd (< 1 jaar, 1 tot 9 jaar, en > 9 jaar), de beenmergstatus zoals bepaald aan het eind van de tweede cyclus consolidatiechemotherapie en de MRD-status zoals bepaald aan het eind van de inductie (blasten < 5% met MRD-niveau < 10-3, blasten < 5% met MRD-niveau ≥ 10-3, en blasten ≥ 5% en < 25%). De demografische gegevens en de baseline kenmerken waren goed in balans tussen de beide armen (zie tabel 16). Geen van de patiënten had eerder HSCT ondergaan.
Tabel 16. Demografische gegevens en baseline kenmerken in onderzoek 20120215
| Kenmerk | BLINCYTO (N = 54) | Standaard chemotherapie (N = 54) |
| Leeftijd, n (%) | ||
| < 1 jaar | 0 (0,0) | 0 (0,0) |
| 1 tot 9 jaar | 39 (72,2) | 38 (70,4) |
| ≥ 10 tot 18 jaar | 15 (27,8) | 16 (29,6) |
| Mannen, n (%) | 30 (55,6) | 22 (40,7) |
| Ras, n (%) | ||
| Inheems Amerikaans of inheems Alaskaans | 0 (0,0) | 0 (0,0) |
| Aziatisch | 1 (1,9) | 3 (5,6) |
| Zwart (of Afro-Amerikaans) | 0 (0,0) | 3 (5,6) |
| Inheems Hawaïaans of van andere eilanden van de Grote Oceaan | 0 (0,0) | 0 (0,0) |
| Overig | 3 (5,6) | 5 (9,3) |
| Blank | 50 (92,6) | 43 (79,6) |
| Optreden en soort genetische afwijking, n (%) | ||
| Nee | 34 (63,0) | 29 (53,7) |
| Ja | 20 (37,0) | 25 (46,3) |
| Hyperdiploïdie | 6 (11,1) | 6 (11,1) |
| Hypodiploïdie | 1 (1,9) | 0 (0,0) |
| t(v;11q23)/MLL-herschikt | 0 (0,0) | 4 (7,4) |
| t(12;21)(p13;q22)/TEL-AML1 | 2 (3,7) | 3 (5,6) |
| t(1;19)(q23;p13,3)/E2A-PBX1 | 2 (3,7) | 2 (3,7) |
| t(5;14)(q31;32)/IL3-IGH | 0 (0,0) | 0 (0,0) |
| Overig | 9 (16,7) | 10 (18,5) |
| Extramedullaire ziekte bij recidief, n (%) | ||
| Nee | 44 (81,5) | 40 (74,1) |
| Ja | 10 (18,5) | 14 (25,9) |
| Cytomorfologie, n (%) | ||
| Blasten < 5% | 54 (100,0) | 51 (94,4) |
| Blasten ≥ 5% en < 25% | 0 (0,0) | 2 (3,7) |
| Blasten ≥ 25% | 0 (0,0) | 0 (0,0) |
| Niet evalueerbaar | 0 (0,0) | 1 (1,9) |
| MRD PCR-waarde, n (%) | ||
| ≥ 10-4 | 10 (18,5) | 13 (24,1) |
| < 10-4 | 20 (37,0) | 22 (40,7) |
| Tijd van eerste diagnose tot recidief (maand), n (%) | ||
| < 18 maanden | 19 (35,2) | 22 (40,7) |
| ≥ 18 maanden en ≤ 30 maanden | 32 (59,3) | 28 (51,9) |
| > 30 maanden | 3 (5,6) | 4 (7,4) |
N = aantal patiënten in de analyseset; n = aantal patiënten met waargenomen gegevens; MRD = minimale restziekte; PCR = polymerasekettingreactie.
Het primaire eindpunt was voorvalvrije overleving. Het onderzoek toonde statistisch significante verbetering in de voorvalvrije overleving voor patiënten die werden behandeld met BLINCYTO in vergelijking met de standaard consolidatiechemotherapie. De behandelingseffecten in subgroepen (d.w.z. leeftijd, tumorlast/MRD-status, tijd van eerste diagnose tot recidief) waren over het algemeen consistent met de resultaten in de algehele populatie. Zie figuur 5 en tabel 17 voor de werkzaamheidsresultaten na primaire analyse van onderzoek 20120215.
Figuur 5. Kaplan-Meier-curve voor voorvalvrije overleving
BI = betrouwbaarheidsinterval, HC3 = hoog-risico consolidatie 3, N = aantal patiënten in de analyseset, NE = niet in te schatten.
Tabel 17. Werkzaamheidsresultaten voor pediatrische patiënten met hoog-risico eerste recidief precursor B-cel ALL (20120215)
BLINCYTO (N = 54) | Standaard chemotherapie (N = 54) | |
| Voorvalvrije overlevinga | ||
| Voorvallen (%) | 18 (33,3) | 31 (57,4) |
| Mediaan, maanden [95%-BI] | NEb [12,0; NEb] | 7,4 [4,5; 12,7] |
| Hazard ratio [95%-BI]c | 0,36 [0,19; 0,66] | |
| p-waarded | < 0,001 | |
| Totale overleving | ||
| Aantal overlijdens (%) | 8 (14,8) | 16 (29,6) |
| 36-maandsschatting % [95%-BI] | 81,1 [65,5; 90,2] | 55,8 [36,9; 71,0] |
| Hazard ratio [95%-BI]c,d | 0,43 [0,18; 1,01] | |
| p-waardee,f | 0,047 | |
| MRD-responsg | ||
| Aantal MRD-responsen, n1/n2h (%) | 44/49 (89,8) | 26/48 (54,2) |
| [[95%-BI] | [77,8; 96,6] | [39,2; 68,6] |
| p-waardef,i | < 0,001 | |
Opmerking: werkzaamheidsresultaten van primaire analyse (sluitingsdatum gegevens: 17 juli 2019). a Voorvalvrije overleving werd berekend van de datum van randomisatie tot de datum van recidief of een tumorlast van ≥ 5% en < 25% blasten na het bereiken van complete remissie (CR), geen CR aan het eind van de behandeling, secundaire maligniteit of overlijden door welke oorzaak dan ook, naargelang wat zich het eerst voordoet.
b NE = niet in te schatten.
c Op basis van gestratificeerd Cox-model.
d De bijgewerkte hazard ratio voor OS (sluitingsdatum gegevens: 14 september 2020) was 0,33 (95%-BI: 0,15 tot 0,72).
e De p-waarde werd afgeleid aan de hand van een gestratificeerde log-ranktoets.
f Eindpunt niet formeel getest. De p-waarde werd niet aangepast voor multipliciteit. 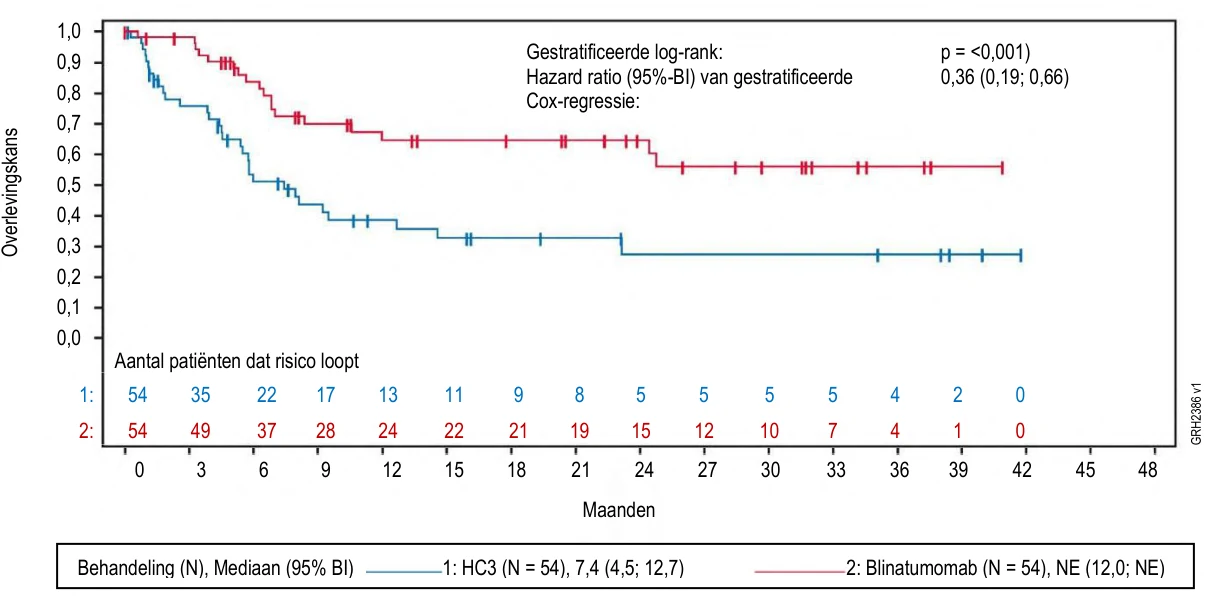

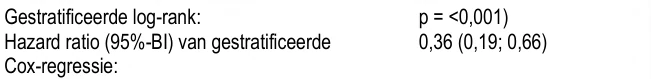



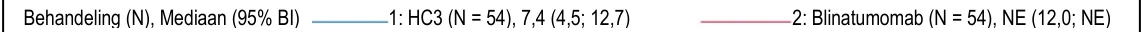 g MRD (minimum residual disease)-respons was gedefinieerd als MRD via PCR < 1 × 10⁻⁴. h n1: aantal patiënten dat MRD-respons bereikte na een baseline MRD ≥ 10-4 of < 10-4; n2: aantal beoordeelde patiënten.
i De p-waarde werd afgeleid aan de hand van de Cochran-Mantel-Haenszel-test.
De totale mediane follow-up-tijd voor voorvalvrije overleving was 51,9 maanden (95%-BI: 47,2; 62,1). Bij patiënten die de standaard consolidatiechemotherapie (HC3) ontvingen, was de Kaplan-Meier-schatting van voorvalvrije overleving na 5 jaar 27,6% (95%-BI: 16,2; 40,3) in vergelijking met 57,8% (95%-BI: 42,5; 70,4) voor patiënten die BLINCYTO ontvingen en was de hazard ratio (95%-BI) 0,35 (0,20; 0,61).
De mediane follow-up-tijd voor OS was 55,2 maanden voor de algehele populatie en was vergelijkbaar tussen de behandelingsarmen. De Kaplan-Meier-schatting na 5 jaar van OS was 41,4% (95%-BI: 26,3 tot 55,9) in de chemotherapie-arm (HC3) en 78,4% (95%-BI: 64,2 tot 87,4) in de BLINCYTO-arm en de hazard ratio (95%-BI) was 0,33 (0,16; 0,66). De mediane tijd tot transplantatie was 1,7 dagen (bereik: 1 tot 4 maanden) in de HC3-arm en 1,9 maanden (bereik: 1 tot 3 maanden) in de BLINCYTO-arm.
Een numeriek hogere incidentie van postbaseline alloHSCT werd gemeld bij de BLINCYTO-arm in vergelijking met de HC3-arm; 82,5% van de patiënten (47 van de 57) in de HC3-arm en 94,4% van de patiënten (51 van de 54) in de BLINCYTO-arm. In de HC3-arm ontvingen 39 van de 57 patiënten (68,4%) een transplantaat terwijl zij in complete remissie waren en in de BLINCYTO-arm ontvingen 51 van de 54 patiënten (94,4%) een transplantaat terwijl zij in complete remissie waren.
Bij 100 dagen na transplantatie bereikte het mortaliteitspercentage 3,9% (95%-BI: 1,0; 14,8) in de BLINCYTO-arm en 5,1% (95%-BI: 1,3 tot 19,0) in de chemotherapie-arm (HC3). De mediane tijd tot overlijden volgens Kaplan-Meier was 1.558,0 dagen in de HC3-arm (95%-BI: 431,0 dagen tot NE) en werd niet bereikt in de blinatumomab-arm (95%-BI: NE; NE).
De veiligheid en werkzaamheid van BLINCYTO werden ook onderzocht in een open-label, multicentrisch, eenarmig onderzoek bij 93 pediatrische patiënten met recidiverende of refractaire precursor B-cel ALL (tweede of later recidief in het beenmerg, recidief na een allogene HSCT, of refractair voor andere behandelingen, en ook met > 25% blasten in het beenmerg) (MT103-205). Dit onderzoek bestond uit twee delen: een dosisbereikonderzoek voor het bepalen van het juiste doseringsregime, gevolgd door een eenarmig werkzaamheidsonderzoek met gebruik van dit doseringsregime.
BLINCYTO werd als continue intraveneuze infusie toegediend. In het dosisbereikonderzoek werden doseringen tot 30 mcg/m2/dag onderzocht. De aanbevolen dosering voor de farmacokinetische (PK) expansie en het werkzaamheidsonderzoek werd bepaald op 5 mcg/m2/dag op dag 1-7 en 15 mcg/m2/dag op dag 8-28 voor cyclus 1, en 15 mcg/m2/dag op dag 1-28 voor daaropvolgende cycli. In geval van bijwerkingen was het mogelijk om de dosering aan te passen. Patiënten die reageerden op behandeling met BLINCYTO, maar die later een recidief doormaakten, kregen de mogelijkheid om opnieuw met BLINCYTO te worden behandeld.
De behandelde populatie (in het dosisbereik-, PK-expansie- en werkzaamheidsdeel van het onderzoek) bestond uit 70 patiënten die minimaal 1 infuus met BLINCYTO kregen toegediend in de aanbevolen dosis; het gemiddelde aantal behandelingscycli was 1,5. Van de behandelde patiënten was de mediane leeftijd 8 jaar (spreiding: 7 maanden tot 17 jaar), 40 van de 70 (57,1%) hadden een allogene HSCT ondergaan voordat ze BLINCYTO kregen, en 39 van de 70 (55,7%) hadden refractaire ziekte. De meeste patiënten hadden een hoge tumorlast (≥ 50% leukemische blasten in het beenmerg) bij baseline met een mediaan van 75,5% blasten in het beenmerg.
Twintig van de 70 (28,6%) patiënten bereikten in de eerste 2 behandelingscycli CR/CRh*, waarbij 17 van de 20 responsen (85%) in de eerste behandelingscyclus optraden. Vier patiënten bereikten M1-beenmerg, maar het herstel van hun perifere bloedbeeld voldeed niet aan de criteria voor CR of CRh*. Elf van de 20 patiënten (55%) die CR/CRh* bereikten, kregen een allogene HSCT. De CR/CRh* voor patiënten jonger dan 2 jaar was 40,0% (4/10), voor patiënten van 2 tot 6 jaar 30,0% (6/20) en voor patiënten van 7 tot 17 jaar 25,0% (10/40). Drie patiënten van < 1 jaar die refractair waren voor eerdere behandeling en zonder eerdere allogene HSCT kregen één cyclus BLINCYTO in een dosering van 5-15 mcg/m2/dag. Geen van de 3 patiënten van < 1 jaar bereikte een CR/CRh*, 1 patiënt had progressieve ziekte (OS 2,3 maanden) en 2 waren non-responders (OS respectievelijk 1,1 maanden en 8,7 maanden). Het type bijwerkingen dat werd waargenomen bij zuigelingen was vergelijkbaar met die bij de totale populatie pediatrische patiënten. Zie tabel 18 voor de werkzaamheidsresultaten.
Tabel 18. Werkzaamheidsresultaten van patiënten van < 18 jaar met recidiverende of refractaire precursor B-cel ALL (MT103-205)
| N = 70 | |
| CRa/CRh*b, n (%) [95%-BI] | 20 (28,6%) [18,4% – 40,6%] |
| CR, n (%) [95%-BI] | 11 (15,7%) [8,1% – 26,4%] |
| CRh*, n (%) [95%-BI] | 9 (12,9%) [6,1% – 23,0%] |
| Complete MRD-respons voor CR/CRh*c, n1/n2d (%) [95%-BI] | 11/20 (55,0%) [31,5 – 76,9] |
| CR, n1/n2d (%) [95%-BI] | 6/11 (54,5%) [23,4 – 83,3] |
| CRh*, n1/n2d (%) [95%-BI] | 5/9 (55,6%) [21,2 – 86,3] |
| Mediane recidiefvrijee overleving (RFS)e voor CR/CRh* [95%-BI] | 6,8 maanden [2,2 tot 12,0 maanden] |
| Mediane totale overleving [95%-BI] | 7,5 maanden [4,0 tot 11,8 maanden] |
| 100-dagen mortaliteitsratio na alloHSCTf | |
| n/N (%), [95%-BI] | 1/6 (16,7%) [2,5% – 72,7%] |
a CR was gedefinieerd als M1-merg (≤ 5% blasten in het beenmerg), geen bewijs van circulerende blasten of extramedullaire ziekte en volledig herstel van het perifere bloedbeeld (bloedplaatjes > 100.000/microliter en absoluut aantal neutrofielen [ANC] > 1.000/microliter) en geen recidief binnen 28 dagen. b CRh* was gedefinieerd als M1-merg (≤ 5% blasten in het beenmerg), geen bewijs van circulerende blasten of extramedullaire ziekte en gedeeltelijk herstel van het perifere bloedbeeld (bloedplaatjes > 50.000/microliter en ANC > 500/microliter) en geen recidief binnen 28 dagen.
c Complete MRD-respons: was gedefinieerd als een detecteerbare aanwijzing voor leukemische cellen via PCR of flowcytometrie.
d n1: aantal patiënten dat MRD-respons bereikte en de respectieve remissiestatus; n2: aantal patiënten dat de respectieve remissiestatus bereikte. Eén CR/CRh*-responder met ontbrekende MRD-gegevens werd als een MRD-non-responder beschouwd.
e Recidief was gedefinieerd als hematologisch recidief (meer dan 25% blasten in het beenmerg na CR) of extramedullair recidief.
f Alleen patiënten met HSCT in CR/CRh*-remissie (zonder gebruik van middelen tegen leukemie voorafgaand aan HSCT) worden opgenomen in het onderzoek.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van blinatumomab lijkt bij volwassen patiënten lineair te zijn over een doseringsbereik van 5 tot 90 mcg/m2/dag (ongeveer equivalent aan 9-162 mcg/dag). Bij continue intraveneuze infusie werd de steady-state-serumconcentratie (Css) binnen een dag bereikt en bleef deze stabiel in de tijd. De stijging van de gemiddelde Css was ongeveer proportioneel aan de dosering in het geteste bereik. Bij de klinische doseringen van 9 mcg/dag en 28 mcg/dag voor de behandeling van recidiverende of refractaire ALL was de gemiddelde (SD) Css respectievelijk 228 (356) pg/ml en 616 (537) pg/ml. De farmacokinetiek van blinatumomab bij patiënten met MRD-positieve precursor B-cel ALL was vergelijkbaar met de farmacokinetiek bij patiënten met recidiverende of refractaire ALL. De farmacokinetiek van blinatumomab in de consolidatiefase bij volwassenen met precursor B-cel ALL, inclusief patiënten met nieuw gediagnosticeerde ALL en eerste recidief van ALL, was vergelijkbaar met de farmacokinetiek bij volwassen patiënten met recidiverende of refractaire ALL.
Distributie
Het geschatte gemiddelde (standaarddeviatie - SD) verdelingsvolume gebaseerd op de terminale fase (Vz) was 5,27 (4,37) l bij continue intraveneuze infusie van blinatumomab.
Biotransformatie
De metabole route van blinatumomab is niet bepaald. Net als andere eiwittherapeutica wordt blinatumomab naar verwachting via katabole routes afgebroken tot kleinere peptiden en aminozuren.
Eliminatie
De geschatte gemiddelde (SD) systemische klaring bij continue intraveneuze infusie bij patiënten die in klinische onderzoeken blinatumomab kregen toegediend, bedroeg 3,10 (2,94) l/u. De gemiddelde (SD) halfwaardetijd was 2,20 (1,34) uur. Bij de geteste klinische doseringen werden verwaarloosbare hoeveelheden blinatumomab in de urine uitgescheiden.
Speciale populaties
Er zijn geen klinisch betekenisvolle verschillen waargenomen in de farmacokinetiek van blinatumomab op basis van leeftijd, geslacht, ras, etnische afkomst, Philadelphia-chromosoomstatus, of licht (totaal bilirubine ≤ bovengrens van normaal [ULN] en ASAT > ULN of totaal bilirubine > 1 tot 1,5 × ULN en elke ASAT-waarde) of matig verminderde nierfunctie (totaal bilirubine > 1,5 tot 3 × ULN en elke ASAT-waarde). Het lichaamsoppervlak (0,4 tot 2,9 m2) heeft invloed op de farmacokinetiek van blinatumomab, wat een op BSA gebaseerde dosering voor patiënten < 45 kg ondersteunt.
Verminderde nierfunctie
Er zijn geen formele farmacokinetische onderzoeken met blinatumomab uitgevoerd bij patiënten met een verminderde nierfunctie.
Uit farmacokinetische analyses bleek dat de gemiddelde klaringswaarden van blinatumomab met een factor 2 verschilden tussen patiënten met een matig verminderde nierfunctie en patiënten met een normale nierfunctie. Doordat er echter een grote variabiliteit tussen patiënten kon worden onderscheiden (CV% tot 98,4%) en de klaringswaarden bij patiënten met een verminderde nierfunctie in wezen binnen het bereik lagen dat werd waargenomen bij patiënten met een normale nierfunctie, valt er geen klinisch betekenisvolle invloed van de nierfunctie op de klinische uitkomsten te verwachten. Het effect van een ernstig verminderde nierfunctie op de farmacokinetiek van blinatumomab is niet onderzocht.
Verminderde leverfunctie
Er zijn geen formele farmacokinetische onderzoeken met blinatumomab uitgevoerd bij patiënten met een verminderde leverfunctie. Het effect van een verminderde leverfunctie op de klaring van blinatumomab werd beoordeeld met een farmacokinetische populatie-analyse bij patiënten met een licht tot matig verminderde leverfunctie vergeleken met een normale leverfunctie aan de hand van de criteria die zijn gedefinieerd door de National Cancer Institute Organ Dysfunction Working Group. Er werden geen klinisch betekenisvolle verschillen gevonden in de klaring van blinatumomab tussen patiënten met een licht en matig verminderde leverfunctie en patiënten met een normale leverfunctie. Het effect van een ernstig verminderde leverfunctie op de farmacokinetiek van blinatumomab is niet onderzocht
Pediatrische patiënten
De farmacokinetiek van blinatumomab lijkt bij pediatrische patiënten lineair te zijn over een doseringsbereik van 5 tot 30 mcg/m2/dag. Bij de aanbevolen doseringen van 5 en 15 mcg/m2/dag voor de behandeling van recidiverende of refractaire precursor B-cel ALL waren de gemiddelde (SD) steady-state-concentratiewaarden (Css) respectievelijk 162 (179) en 533 (392) pg/ml. Het geschatte gemiddelde (SD) volume voor distributie (Vz), klaring (CL) en terminale halfwaardetijd (t1/2,z) waren respectievelijk 4,14 (3,32) l/m2, 1,65 (1,62) l/uur/m2 en 2,14 (1,44) uur.
De farmacokinetiek van blinatumomab in de consolidatiefase bij pediatrische patiënten met precursor B-cel ALL, inclusief patiënten met een eerste recidief van precursor B-cel ALL, was vergelijkbaar met die van pediatrische patiënten met recidiverende of refractaire precursor B-cel ALL.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Onderzoeken naar toxiciteit bij herhaalde dosering, uitgevoerd met blinatumomab en het muriene surrogaatmolecuul, brachten de verwachte farmacologische effecten aan het licht (waaronder afgifte van cytokines, daling van het aantal leukocyten, B-celdepletie, daling van het aantal T-cellen, verminderde cellulariteit in lymfoïde weefsels). Deze veranderingen bleken reversibel na staking van de behandeling.
Er zijn geen onderzoeken naar reproductietoxiciteit uitgevoerd met blinatumomab. Bij een onderzoek naar embryofoetale ontwikkelingstoxiciteit, uitgevoerd bij muizen, passeerde het muriene surrogaatmolecuul in beperkte mate de placenta (foetale/maternale serumconcentratie ratio < 1%) en induceerde dit geen embryofoetale toxiciteit of teratogeniteit. De verwachte depletie van B- en T-cellen werd waargenomen bij drachtige muizen, maar hematologische effecten bij foetussen werden niet beoordeeld. Er zijn geen onderzoeken uitgevoerd ter beoordeling van behandelingsgerelateerde effecten op de vruchtbaarheid. In toxiciteitsonderzoeken met het muriene surrogaatmolecuul kwamen geen effecten op mannelijke en vrouwelijke voortplantingsorganen naar voren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Citroenzuurmonohydraat (E330)
Trehalosedihydraat
Lysinehydrochloride
Polysorbaat 80 (E433)
Natriumhydroxide (voor pH-aanpassing)
Oplossing (stabilisator)
Citroenzuurmonohydraat (E330)
Lysinehydrochloride
Polysorbaat 80 (E433)
Natriumhydroxide (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacons
5 jaar
Gereconstitueerde oplossing
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 24 uur bij 2 °C – 8 °C of gedurende 4 uur bij 27 °C of lager.
Vanuit microbiologisch oogpunt dient de gereconstitueerde oplossing direct te worden verdund, tenzij de reconstitutiemethode het risico op microbiële contaminatie uitsluit. Als de oplossing niet direct wordt verdund, vallen de bewaartijden en bewaarcondities tijdens gebruik onder de verantwoordelijkheid van de gebruiker.
Verdunde oplossing (bereide infuuszak)
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 10 dagen bij 2 °C – 8 °C of gedurende 96 uur bij 27 °C of lager.
Vanuit microbiologisch oogpunt dienen de bereide infuuszakken direct te worden gebruikt. Als de infuuszak niet direct wordt gebruikt, vallen de bewaartijden en bewaarcondities voorafgaand aan gebruik onder de verantwoordelijkheid van de gebruiker en zijn deze normaliter niet langer dan 24 uur bij 2 °C – 8 °C, tenzij verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C – 8 °C).
Niet in de vriezer bewaren.
De injectieflacons bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke verpakking BLINCYTO bevat 1 injectieflacon met poeder voor concentraat voor oplossing voor infusie en 1 injectieflacon met oplossing (stabilisator):
38,5 microgram blinatumomab poeder in een injectieflacon (type I-glas) met een stop
(elastomeerrubber), verzegeling (aluminium) en een flip-off-dop en
10 ml oplossing in een injectieflacon (type I-glas) met een stop (elastomeerrubber), verzegeling
(aluminium) en een flip-off-dop.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Aseptische bereiding
De infusie moet strikt aseptisch worden bereid. De bereiding van BLINCYTO moet:
onder aseptische omstandigheden worden uitgevoerd door opgeleid personeel in
overeenstemming met de richtlijnen voor goede klinische praktijken ten aanzien van de aseptische bereiding van parenterale producten;
- plaatsvinden in een laminaire-flowkast of biologische veiligheidskast met toepassing van de standaard voorzorgsmaatregelen voor het veilig hanteren van intraveneuze stoffen.
Het is van groot belang om de instructies voor bereiding en toediening in deze rubriek strikt op te volgen om medicatiefouten (waaronder onder- en overdosering) tot een minimum te beperken.
Andere instructies
BLINCYTO is compatibel met infuuszakken/pompcassettes van polyolefine,
di-ethylhexylftalaat-vrij PVC (DEHP-vrij PVC) of ethylvinylacetaat (EVA).
- Aan het eind van de infusie dient al het ongebruikte geneesmiddel of afvalmateriaal te worden vernietigd overeenkomstig lokale voorschriften.
Bereiding van de oplossing voor infusie
De volgende materialen heeft u ook nodig, maar zijn niet in de verpakking inbegrepen:
- Steriele wegwerpinjectiespuiten voor eenmalig gebruik
- Naald(en) 21-23 G (aanbevolen)
- Water voor injecties
Infuuszak met 250 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie
- Gebruik een voorgevulde infuuszak van 250 ml om het aantal aseptische transfers tot een minimum te beperken. De doseringsberekeningen voor BLINCYTO zijn gebaseerd op een gebruikelijke overfill van 265 tot 275 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
Gebruik uitsluitend infuuszakken/pompcassettes van polyolefine, diethylhexylftalaat-vrij
PVC (DEHP-vrij PVC) of ethylvinylacetaat (EVA).
Intraveneuze lijn van polyolefine, DEHP-vrij PVC of EVA met een steriel, niet-pyrogeen inlinefilter met lage eiwitbinding (poriegrootte 0,2 micrometer).
- Zorg ervoor dat de lijn compatibel is met de infuuspomp.
Reconstitueer BLINCYTO met water voor injecties. Reconstitueer BLINCYTO-injectieflacons niet met de oplossing (stabilisator).
Gebruik alleen de oplossing in de zak met de FINALE bereide BLINCYTO-oplossing voor infusie om de intraveneuze infuuslijn te primen. Niet primen met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
Reconstitutie van BLINCYTO
- 1. Bepaal het aantal BLINCYTO-injectieflacons dat nodig is voor een dosis en de infusieduur.
- 2.
Reconstitueer met een injectiespuit elke injectieflacon BLINCYTO-poeder voor concentraat met 3 ml water voor injecties. Spuit het water langs de wanden van de BLINCYTO-injectieflacon en niet rechtstreeks op het gelyofiliseerde poeder.
Reconstitueer BLINCYTO-poeder voor concentraat niet met de oplossing
(stabilisator).
- Toevoeging van het water voor injecties aan het poeder voor concentraat resulteert in een totaal volume van 3,08 ml met een uiteindelijke BLINCYTO-concentratie van 12,5 mcg/ml.
- 3.
Draai de inhoud voorzichtig rond om overmatige schuimvorming te voorkomen.
- Niet schudden.
- 4.
Controleer de gereconstitueerde oplossing visueel op deeltjes of verkleuring, zowel tijdens het reconstitueren als voorafgaand aan de voorbereiding van de infuuszak. De uiteindelijke oplossing moet helder tot licht opaal, kleurloos tot gelig zijn.
- De oplossing niet gebruiken als deze troebel is of bezinksel bevat.
Bereiding van de BLINCYTO-infuuszak
Controleer de voorgeschreven dosering en infusieduur voor elke BLINCYTO-infuuszak. Om fouten te beperken gebruikt u de specifieke volumes zoals beschreven in tabel 19 en 20 om de BLINCYTO-infuuszak te bereiden.
- Tabel 19 voor patiënten die 45 kg of meer wegen
- Tabel 20 voor patiënten die minder dan 45 kg wegen
- Gebruik een infuuszak voorgevuld met 250 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie die doorgaans een totaal volume van 265 tot 275 ml bevat.
- Breng met een injectiespuit op aseptische wijze 5,5 ml van de oplossing (stabilisator) over in de infuuszak om deze te coaten. Meng de inhoud van de zak voorzichtig om schuimvorming te voorkomen. Gooi de resterende oplossing (stabilisator) weg.
Breng met een injectiespuit op aseptische wijze het vereiste volume gereconstitueerde
BLINCYTO-oplossing over naar de infuuszak met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie en de oplossing (stabilisator). Meng de inhoud van de zak voorzichtig om schuimvorming te voorkomen.
- Zie tabel 19 voor patiënten die 45 kg of meer wegen voor het specifieke volume gereconstitueerde BLINCYTO.
Zie tabel 20 voor patiënten die minder dan 45 kg wegen (op BSA gebaseerde dosering)
voor het specifieke volume gereconstitueerde BLINCYTO.
- Gooi de injectieflacon met alle ongebruikte gereconstitueerde BLINCYTO-oplossing weg.
- Verwijder alle lucht uit de infuuszak. Dit is vooral van belang bij het gebruik van een ambulante infuuspomp.
- Bevestig onder aseptische omstandigheden de intraveneuze lijn met het steriele 0,2-micron inlinefilter aan de infuuszak. Zorg ervoor dat de intraveneuze lijn compatibel is met de infuuspomp.
- Prime de intraveneuze infuuslijn alleen met de oplossing in de zak met de FINALE bereide BLINCYTO-oplossing voor infusie.
- Bewaar de oplossing gekoeld bij 2 °C - 8 °C als deze niet onmiddellijk wordt gebruikt.
Tabel 19. Voor patiënten die 45 kg of meer wegen: volumes natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, oplossing (stabilisator) en aan de infuuszak toe te voegen gereconstitueerde BLINCYTO-oplossing
| Natriumchloride 9 mg/ml (0,9%) oplossing voor injectie (startvolume) | 250 ml (gebruikelijk overfillvolume van 265 tot 275 ml) | |||||||
| Oplossing (stabilisator) (vast volume voor infusieduur van 24, 48, 72 en 96 uur) | 5,5 ml | |||||||
| Infusieduur | Dosering | Infusiesnelhei d | Gereconstitueerde BLINCYTO | |||||
| Volume | Injectieflacons | |||||||
| 24 uur | 9 mcg/dag | 10 ml/uur | 0,83 ml | 1 | ||||
| 28 mcg/dag | 10 ml/uur | 2,6 ml | 1 | |||||
| 48 uur | 9 mcg/dag | 5 ml/uur | 1,7 ml | 1 | ||||
| 28 mcg/dag | 5 ml/uur | 5,2 ml | 2 | |||||
| 72 uur | 9 mcg/dag | 3,3 ml/uur | 2,5 ml | 1 | ||||
| 28 mcg/dag | 3,3 ml/uur | 8 ml | 3 | |||||
| 96 uur | 9 mcg/dag | 2,5 ml/uur | 3,3 ml | 2 | ||||
| 28 mcg/dag | 2,5 ml/uur | 10,7 ml | 4 | |||||
Tabel 20. Voor patiënten die minder dan 45 kg wegen: volumes natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, oplossing (stabilisator) en aan de infuuszak toe te voegen gereconstitueerde BLINCYTO-oplossing
| Natriumchloride 9 mg/ml (0,9%) oplossing voor injectie (startvolume) | 250 ml (gebruikelijk overfillvolume van 265 tot 275 ml) | |||||
| Oplossing (stabilisator) (vast volume voor infusieduur van 24, 48, 72 en 96 uur) | 5,5 ml | |||||
| Infusieduur | Dosering | Infusiesnelheid | BSA (m2)* | Gereconstitueerde BLINCYTO | ||
| Volume | Injectieflacons | |||||
| 24 uur | 5 mcg/m2/ dag | 10 ml/uur | 1,5 – 1,59 | 0,7 ml | 1 | |
| 1,4 – 1,49 | 0,66 ml | 1 | ||||
| 1,3 – 1,39 | 0,61 ml | 1 | ||||
| 1,2 – 1,29 | 0,56 ml | 1 | ||||
| 1,1 – 1,19 | 0,52 ml | 1 | ||||
| 1 – 1,09 | 0,47 ml | 1 | ||||
| 0,9 – 0,99 | 0,43 ml | 1 | ||||
| 0,8 – 0,89 | 0,38 ml | 1 | ||||
| 0,7 – 0,79 | 0,33 ml | 1 | ||||
| 0,6 – 0,69 | 0,29 ml | 1 | ||||
| 0,5 – 0,59 | 0,24 ml | 1 | ||||
| 0,4 – 0,49 | 0,2 ml | 1 | ||||
| 24 uur | 15 mcg/m2/ dag | 10 ml/uur | 1,5 – 1,59 | 2,1 ml | 1 | |
| 1,4 – 1,49 | 2 ml | 1 | ||||
| 1,3 – 1,39 | 1,8 ml | 1 | ||||
| 1,2 – 1,29 | 1,7 ml | 1 | ||||
| 1,1 – 1,19 | 1,6 ml | 1 | ||||
| 1 – 1,09 | 1,4 ml | 1 | ||||
| 0,9 – 0,99 | 1,3 ml | 1 | ||||
| 0,8 – 0,89 | 1,1 ml | 1 | ||||
| 0,7 – 0,79 | 1 ml | 1 | ||||
| 0,6 – 0,69 | 0,86 ml | 1 | ||||
| 0,5 – 0,59 | 0,72 ml | 1 | ||||
| 0,4 – 0,49 | 0,59 ml | 1 | ||||
| Natriumchloride 9 mg/ml (0,9%) oplossing voor injectie (startvolume) | 250 ml (gebruikelijk overfillvolume van 265 tot 275 ml) | |||||
| Oplossing (stabilisator) (vast volume voor infusieduur van 24, 48, 72 en 96 uur) | 5,5 ml | |||||
| Infusieduur | Dosering | Infusiesnelheid | BSA (m2)* | Gereconstitueerde BLINCYTO | ||
| Volume | Injectieflacons | |||||
| 48 uur | 5 mcg/m2/ dag | 5 ml/uur | 1,5 – 1,59 | 1,4 ml | 1 | |
| 1,4 – 1,49 | 1,3 ml | 1 | ||||
| 1,3 – 1,39 | 1,2 ml | 1 | ||||
| 1,2 – 1,29 | 1,1 ml | 1 | ||||
| 1,1 – 1,19 | 1 ml | 1 | ||||
| 1 – 1,09 | 0,94 ml | 1 | ||||
| 0,9 – 0,99 | 0,85 ml | 1 | ||||
| 0,8 – 0,89 | 0,76 ml | 1 | ||||
| 0,7 – 0,79 | 0,67 ml | 1 | ||||
| 0,6 – 0,69 | 0,57 ml | 1 | ||||
| 0,5 – 0,59 | 0,48 ml | 1 | ||||
| 0,4 – 0,49 | 0,39 ml | 1 | ||||
| 48 uur | 15 mcg/m2/ dag | 5 ml/uur | 1,5 – 1,59 | 4,2 ml | 2 | |
| 1,4 – 1,49 | 3,9 ml | 2 | ||||
| 1,3 – 1,39 | 3,7 ml | 2 | ||||
| 1,2 – 1,29 | 3,4 ml | 2 | ||||
| 1,1 – 1,19 | 3,1 ml | 2 | ||||
| 1 – 1,09 | 2,8 ml | 1 | ||||
| 0,9 – 0,99 | 2,6 ml | 1 | ||||
| 0,8 – 0,89 | 2,3 ml | 1 | ||||
| 0,7 – 0,79 | 2 ml | 1 | ||||
| 0,6 – 0,69 | 1,7 ml | 1 | ||||
| 0,5 – 0,59 | 1,4 ml | 1 | ||||
| 0,4 – 0,49 | 1,2 ml | 1 | ||||
| Natriumchloride 9 mg/ml (0,9%) oplossing voor injectie (startvolume) | 250 ml (gebruikelijk overfillvolume van 265 tot 275 ml) | |||||
| Oplossing (stabilisator) (vast volume voor infusieduur van 24, 48, 72 en 96 uur) | 5,5 ml | |||||
| Infusieduur | Dosering | Infusiesnelheid | BSA (m2)* | Gereconstitueerde BLINCYTO | ||
| Volume | Injectieflacons | |||||
| 72 uur | 5 mcg/m2/ dag | 3,3 ml/uur | 1,5 – 1,59 | 2,1 ml | 1 | |
| 1,4 – 1,49 | 2 ml | 1 | ||||
| 1,3 – 1,39 | 1,8 ml | 1 | ||||
| 1,2 – 1,29 | 1,7 ml | 1 | ||||
| 1,1 – 1,19 | 1,6 ml | 1 | ||||
| 1 – 1,09 | 1,4 ml | 1 | ||||
| 0,9 – 0,99 | 1,3 ml | 1 | ||||
| 0,8 – 0,89 | 1,1 ml | 1 | ||||
| 0,7 – 0,79 | 1 ml | 1 | ||||
| 0,6 – 0,69 | 0,86 ml | 1 | ||||
| 0,5 – 0,59 | 0,72 ml | 1 | ||||
| 0,4 – 0,49 | 0,59 ml | 1 | ||||
| 72 uur | 15 mcg/m2/ dag | 3,3 ml/uur | 1,5 – 1,59 | 6,3 ml | 3 | |
| 1,4 – 1,49 | 5,9 ml | 3 | ||||
| 1,3 – 1,39 | 5,5 ml | 2 | ||||
| 1,2 – 1,29 | 5,1 ml | 2 | ||||
| 1,1 – 1,19 | 4,7 ml | 2 | ||||
| 1 – 1,09 | 4,2 ml | 2 | ||||
| 0,9 – 0,99 | 3,8 ml | 2 | ||||
| 0,8 – 0,89 | 3,4 ml | 2 | ||||
| 0,7 – 0,79 | 3 ml | 2 | ||||
| 0,6 – 0,69 | 2,6 ml | 1 | ||||
| 0,5 – 0,59 | 2,2 ml | 1 | ||||
| 0,4 – 0,49 | 1,8 ml | 1 | ||||
| Natriumchloride 9 mg/ml (0,9%) oplossing voor injectie (startvolume) | 250 ml (gebruikelijk overfillvolume van 265 tot 275 ml) | |||||
| Oplossing (stabilisator) (vast volume voor infusieduur van 24, 48, 72 en 96 uur) | 5,5 ml | |||||
| Infusieduur | Dosering | Infusiesnelheid | BSA (m2)* | Gereconstitueerde BLINCYTO | ||
| Volume | Injectieflacons | |||||
| 96 uur | 5 mcg/m2/ dag | 2,5 ml/uur | 1,5 – 1,59 | 2,8 ml | 1 | |
| 1,4 – 1,49 | 2,6 ml | 1 | ||||
| 1,3 – 1,39 | 2,4 ml | 1 | ||||
| 1,2 – 1,29 | 2,3 ml | 1 | ||||
| 1,1 – 1,19 | 2,1 ml | 1 | ||||
| 1 – 1,09 | 1,9 ml | 1 | ||||
| 0,9 – 0,99 | 1,7 ml | 1 | ||||
| 0,8 – 0,89 | 1,5 ml | 1 | ||||
| 0,7 – 0,79 | 1,3 ml | 1 | ||||
| 0,6 – 0,69 | 1,2 ml | 1 | ||||
| 0,5 – 0,59 | 0,97 ml | 1 | ||||
| 0,4 – 0,49 | 0,78 ml | 1 | ||||
| 96 uur | 15 mcg/m2/ dag | 2,5 ml/uur | 1,5 – 1,59 | 8,4 ml | 3 | |
| 1,4 – 1,49 | 7,9 ml | 3 | ||||
| 1,3 – 1,39 | 7,3 ml | 3 | ||||
| 1,2 – 1,29 | 6,8 ml | 3 | ||||
| 1,1 – 1,19 | 6,2 ml | 3 | ||||
| 1 – 1,09 | 5,7 ml | 3 | ||||
| 0,9 – 0,99 | 5,1 ml | 2 | ||||
| 0,8 – 0,89 | 4,6 ml | 2 | ||||
| 0,7 – 0,79 | 4 ml | 2 | ||||
| 0,6 – 0,69 | 3,4 ml | 2 | ||||
| 0,5 – 0,59 | 2,9 ml | 2 | ||||
| 0,4 – 0,49 | 2,3 ml | 1 | ||||
BSA = ‘Body Surface Area’ (lichaamsoppervlak)
*De veiligheid van toediening van BLINCYTO bij een BSA van minder dan 0,4 m2 is niet vastgesteld.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1047/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 november 2015
Datum van laatste hernieuwing: 9 maart 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.