


SmPC (samenvatting van de productkenmerken) - Imjudo
1. NAAM VAN HET GENEESMIDDEL
IMJUDO 20 mg/ml concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml concentraat voor oplossing voor infusie bevat 20 mg tremelimumab. Eén injectieflacon met 1,25 ml concentraat bevat 25 mg tremelimumab.
Eén injectieflacon met 15 ml concentraat bevat 300 mg tremelimumab.
Tremelimumab is een humaan, tegen ‘cytotoxisch T-lymfocytgeassocieerd antigeen 4’ (CTLA-4) werkend, immunoglobuline G2 IgG2a monoklonaal antilichaam dat wordt geproduceerd in muizenmyeloomcellen met behulp van recombinant-DNA-technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere tot licht opalescente, kleurloze tot lichtgele oplossing zonder of vrijwel zonder zichtbare deeltjes. De oplossing heeft een pH van ongeveer 5,5 en een osmolaliteit van ongeveer 285 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
IMJUDO in combinatie met durvalumab is geïndiceerd voor de eerstelijnsbehandeling van volwassenen met gevorderd of irresectabel hepatocellulair carcinoom (HCC).
IMJUDO in combinatie met durvalumab en platinabevattende chemotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassenen met gemetastaseerde niet-kleincellige longkanker (NSCLC) zonder sensibiliserende EGFR-mutaties of ALK-positieve mutaties.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart en gecontroleerd door een arts met ervaring in de behandeling van kanker.
Dosering
De aanbevolen dosis IMJUDO wordt getoond in tabel 1. IMJUDO wordt toegediend als een intraveneuze infusie gedurende 1 uur.
Wanneer IMJUDO wordt toegediend in combinatie met andere therapeutische middelen, raadpleeg dan de samenvatting van de productkenmerken (SmPC) van deze therapeutische middelen voor meer informatie.
Tabel 1. Aanbevolen dosis IMJUDO
| Indicatie | Aanbevolen dosis IMJUDO | Duur van de behandeling |
| Gevorderd of irresectabel HCC | IMJUDO 300 mga toegediend als een enkele dosis in combinatie met durvalumab 1.500 mga op dag 1/cyclus 1, gevolgd door durvalumab monotherapie elke 4 weken. | Tot ziekteprogressie of onaanvaardbare toxiciteit. |
| Gemetastaseerde NSCLC | Tijdens platinabevattende chemotherapie: 75 mgb in combinatie met durvalumab 1.500 mg en platinabevattende chemotherapie om de 3 weken (21 dagen) gedurende 4 cycli (12 weken). Post platina-chemotherapie: Durvalumab 1.500 mg elke 4 weken en op histologie- gebaseerde pemetrexed als onderhoudsbehandelingc elke 4 weken. Een vijfde dosis IMJUDO 75 mgd,e moet worden gegeven in week 16 naast durvalumab dosis 6. | Tot een maximum van 5 doses. Patiënten kunnen minder dan vijf doses IMJUDO ontvangen in combinatie met durvalumab 1.500 mg en platinabevattende chemotherapie als er sprake is van ziekteprogressie of onaanvaardbare toxiciteit. |
a Voor IMJUDO: patiënten met HCC met een lichaamsgewicht van 40 kg of minder moeten een op het gewicht gebaseerde dosering ontvangen, equivalent aan IMJUDO 4 mg/kg tot het gewicht toeneemt tot boven 40 kg. Voor durvalumab: patiënten met een lichaamsgewicht van 30 kg of minder moeten een op het gewicht gebaseerde dosering ontvangen, equivalent aan durvalumab 20 mg/kg tot het gewicht toeneemt tot boven 30 kg. b Voor IMJUDO geldt dat patiënten met gemetastaseerde NSCLC met een lichaamsgewicht van 34 kg of minder een op het gewicht gebaseerde dosering moeten ontvangen, equivalent aan 1 mg/kg IMJUDO tot het gewicht toeneemt tot boven 34 kg. Voor durvalumab geldt dat patiënten met een lichaamsgewicht van 30 kg of minder een op het gewicht gebaseerde dosering moeten ontvangen, equivalent aan 20 mg/kg durvalumab tot het gewicht toeneemt tot boven 30 kg.
c Overweeg onderhoudstoediening met pemetrexed voor patiënten met niet-plaveiselcel tumoren die tijdens de platinabevattende chemotherapiefase zijn behandeld met pemetrexed en carboplatine/cisplatine. d In het geval van het uitstellen van doseringen kan na week 16 een vijfde dosis IMJUDO worden gegeven, naast durvalumab.
e Als patiënten minder dan 4 cycli platinabevattende chemotherapie krijgen, dan moeten naast durvalumab de resterende cycli van IMJUDO (tot een totaal van 5) worden gegeven tijdens de post platina-chemotherapiefase.
Dosisescalatie of -vermindering wordt niet aanbevolen tijdens de behandeling met IMJUDO in combinatie met durvalumab. Tijdelijk of permanent stoppen met de behandeling kan vereist zijn op basis van individuele veiligheid en verdraagbaarheid.
Richtlijnen voor de behandeling van immuungemedieerde bijwerkingen worden beschreven in tabel 2 (raadpleeg rubriek 4.4 voor meer behandelingsaanbevelingen, monitoring- en evaluatie-informatie). Zie ook de SmPC van durvalumab.
Tabel 2. Behandelingswijzigingen voor IMJUDO in combinatie met durvalumab
| Bijwerkingen | Ernsta | Behandelingswijzigingen |
Immuungemedieerde pneumonitis/interstitiële longziekte | Graad 2 | Stop tijdelijkb |
| Graad 3 of 4 | Stop permanent | |
| Immuungemedieerde hepatitis | ALAT of ASAT > 3 - ≤ 5 x ULN of totaal bilirubine > 1,5 - ≤ 3 x ULN | Stop tijdelijkb |
ALAT of ASAT >5 - ≤ 10 x ULN | Stop durvalumab tijdelijk en stop permanent met IMJUDO (indien van toepassing) | |
Gelijktijdig ALAT of ASAT > 3 x ULN en totaal bilirubine > 2 x ULNc | Stop permanent | |
ALAT of ASAT > 10 x ULN of totaal bilirubine > 3 x ULN | ||
Immuungemedieerde hepatitis bij HCC (of secundaire tumorbetrokkenheid van de lever met abnormale uitgangswaarden)d | ALAT of ASAT > 2,5 - ≤ 5 x BLV en ≤ 20 x ULN | Stop tijdelijkb |
ALAT of ASAT > 5 - 7 x BLV en ≤ 20 x ULN of gelijktijdig ALAT of ASAT 2,5 - 5 x BLV en ≤ 20 x ULN en totaal bilirubine > 1,5-< 2 x ULNc | Stop durvalumab tijdelijk en stop permanent met IMJUDO (indien van toepassing) | |
ALAT of ASAT > 7 x BLV of > 20 x ULN afhankelijk van wat zich het eerst voordoet of bilirubine > 3 x ULN | Stop permanent | |
| Immuungemedieerde colitis of diarree | Graad 2 | Stop tijdelijkb |
| Bijwerkingen | Ernsta | Behandelingswijzigingen |
| Graad 3 of 4 | Stop permanente | |
| Intestinale perforatie | ELKE graad | Stop permanent |
| Immuungemedieerde hyperthyroïdie, thyreoïditis | Graad 2-4 | Stop tijdelijk tot klinisch stabiel |
| Immuungemedieerde hypothyroïdie | Graad 2-4 | Geen wijzigingen |
Immuungemedieerde bijnierinsufficiëntie, hypofysitis/hypopituïtarisme | Graad 2-4 | Stop tijdelijk tot klinisch stabiel |
| Immuungemedieerde diabetes mellitus type 1 | Graad 2-4 | Geen wijzigingen |
| Immuungemedieerde nefritis | Graad 2 met serumcreatinine > 1,5-3 x (ULN of baseline) | Stop tijdelijkb |
Graad 3 met serumcreatinine > 3 x baseline of > 3-6 x ULN; graad 4 met serumcreatinine > 6 x ULN | Stop permanent | |
| Immuungemedieerde rash of dermatitis (inclusief pemfigoïd) | Graad 2 gedurende > 1 week of graad 3 | Stop tijdelijkb |
| Graad 4 | Stop permanent | |
| Immuungemedieerde myocarditis | Graad 2-4 | Stop permanent |
Immuungemedieerde myositis/polymyositis/rabdomyolyse | Graad 2 of 3 | Stop tijdelijkb,f |
| Graad 4 | Stop permanent | |
| Infusiegerelateerde reacties | Graad 1 of 2 | Onderbreek of verlaag de infusiesnelheid |
| Graad 3 of 4 | Stop permanent |
| Bijwerkingen | Ernsta | Behandelingswijzigingen |
| Immuungemedieerde myasthenia gravis | Graad 2-4 | Stop permanent |
| Immuungemedieerde myelitis transversa | Elke graad | Stop permanent |
| Immuungemedieerde meningitis | Graad 2 | Stop tijdelijkb |
| Graad 3 of 4 | Stop permanent | |
| Immuungemedieerde encefalitis | Graad 2-4 | Stop permanent |
| Immuungemedieerd Guillain-Barré-syndroom | Graad 2-4 | Stop permanent |
| Andere immuungemedieerde bijwerkingeng | Graad 2 of 3 | Stop tijdelijkb |
| Graad 4 | Stop permanent | |
| Niet-immuungemedieerde bijwerkingen | Graad 2 en 3 | Stop tijdelijk tot ≤ graad 1 of herstel naar baseline |
| Graad 4 | Stop permanenth |
a Common Terminology Criteria for Adverse Events, versie 4.03. ALAT: alanineaminotransferase; ASAT:
aspartaataminotransferase; ULN: bovengrens van normaal (upper limit of normal); BLV: uitgangswaarde (baseline value)
b Na tijdelijke stopzetting kunnen IMJUDO en/of durvalumab binnen 12 weken worden hervat als de bijwerkingen zijn verbeterd tot ≤ graad 1 en de dosis corticosteroïden is verlaagd tot ≤ 10 mg prednison of gelijkwaardig per dag. IMJUDO en durvalumab moeten permanent worden stopgezet voor recidiverende bijwerkingen van graad 3, indien van toepassing.
c Volg voor patiënten met een alternatieve oorzaak de aanbevelingen voor ASAT- of ALAT-verhogingen zonder gelijktijdige verhogingen van bilirubine.
d Als ASAT en ALAT bij baseline lager dan of gelijk aan de ULN zijn bij patiënten met leverbetrokkenheid, durvalumab tijdelijk of permanent stopzetten op basis van de aanbevelingen voor hepatitis zonder leverbetrokkenheid.
e Stop permanent met IMJUDO bij graad 3; de behandeling met durvalumab kan echter worden hervat zodra het voorval is verdwenen.
f Stop permanent met IMJUDO en durvalumab indien de bijwerking niet binnen 30 dagen verbetert tot ≤ graad 1 of als er tekenen zijn van respiratoire insufficiëntie.
g Omvat immune trombocytopenie, pancreatitis, cystitis niet-infectieus, immuungemedieerde artritis, uveïtis en polymyalgia rheumatica.
h Met uitzondering van graad 4 laboratoriumafwijkingen, waarbij de beslissing om te stoppen gebaseerd moet worden op begeleidende klinische tekenen/symptomen en klinisch oordeel.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (≥ 65 jaar) (zie rubriek 5.2). Gegevens over patiënten van 75 jaar of ouder met gemetastaseerde NSCLC zijn beperkt (zie rubriek 4.4).
Nierinsufficiëntie
Dosisaanpassing van IMJUDO wordt niet aanbevolen bij patiënten met lichte of matige nierinsufficiëntie. De gegevens van patiënten met ernstige nierinsufficiëntie zijn te beperkt om conclusies te trekken over deze populatie (zie rubriek 5.2).
Leverinsufficiëntie
Dosisaanpassing van IMJUDO wordt niet aanbevolen bij patiënten met lichte of matige leverinsufficiëntie. IMJUDO is niet onderzocht bij patiënten met ernstige leverinsufficiëntie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van IMJUDO bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld met betrekking tot HCC en NSCLC. Er zijn geen gegevens beschikbaar. Buiten de goedgekeurde indicaties is IMJUDO in combinatie met durvalumab onderzocht bij kinderen van 1 tot en met 17 jaar met neuroblastoom, solide tumor en sarcoom. Uit de resultaten van het onderzoek kon echter niet worden geconcludeerd dat de voordelen van dergelijk gebruik opwegen tegen de risico's. De momenteel beschikbare gegevens worden beschreven in rubrieken 5.1 en 5.2.
Wijze van toediening
IMJUDO is bestemd voor intraveneus gebruik, het wordt na verdunning toegediend als een intraveneuze infusie gedurende 1 uur (zie rubriek 6.6).
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
IMJUDO in combinatie met durvalumab
Wanneer IMJUDO wordt gegeven in combinatie met durvalumab bij gevorderde of uHCC, wordt IMJUDO toegediend als een aparte intraveneuze infusie gevolgd door durvalumab op dezelfde dag. Zie de SmPC van durvalumab voor informatie over toediening.
IMJUDO in combinatie met durvalumab en platinabevattende chemotherapie
Wanneer IMJUDO wordt gegeven in combinatie met durvalumab en platinabevattende chemotherapie bij NSCLC, wordt op de dag van toediening eerst IMJUDO gegeven, gevolgd door durvalumab en vervolgens platinabevattende chemotherapie.
Wanneer IMJUDO in week 16 als vijfde dosis wordt gegeven in combinatie met durvalumab en onderhoudstherapie met pemetrexed, dan wordt op de dag van toediening eerst IMJUDO gegeven, gevolgd door durvalumab en vervolgens de onderhoudstherapie met pemetrexed.
IMJUDO, durvalumab en platinabevattende chemotherapie worden toegediend als afzonderlijke intraveneuze infusies. IMJUDO en durvalumab worden elk over de duur van 1 uur gegeven. Raadpleeg de SmPC van platinabevattende chemotherapie voor toedieningsinformatie. Raadpleeg de SmPC van pemetrexed voor toedieningsinformatie voor de onderhoudstherapie. Voor elke infusie moeten afzonderlijke infuuszakken en filters worden gebruikt.
Tijdens cyclus 1 moet IMJUDO worden gevolgd door durvalumab vanaf ongeveer 1 uur (maximaal 2 uur) na het einde van de IMJUDO-infusie. De infusie met platinabevattende chemotherapie moet ongeveer 1 uur (maximaal 2 uur) na het einde van de infusie met durvalumab beginnen. Als er tijdens cyclus 1 geen klinisch significante problemen zijn, dan kunnen naar oordeel van de arts de volgende cycli van durvalumab onmiddellijk na IMJUDO worden gegeven en kan de periode tussen het einde van de infusie met durvalumab en het begin van de chemotherapie worden teruggebracht tot 30 minuten.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Raadpleeg rubriek 4.2, tabel 2 voor aanbevolen behandelingswijzigingen. Bij een vermoeden van immuungemedieerde bijwerkingen moet een adequate evaluatie worden uitgevoerd om de etiologie te bevestigen of alternatieve etiologieën uit te sluiten. Op basis van de ernst van de bijwerking moet IMJUDO in combinatie met durvalumab tijdelijk worden gestopt en moeten corticosteroïden worden toegediend. Bij een verbetering tot ≤ graad 1 moet afbouwen van de corticosteroïden worden gestart en gedurende ten minste 1 maand worden voortgezet. Overweeg een verhoging van de dosis corticosteroïden en/of het gebruik van aanvullende systemische immunosuppressiva als er sprake is van verslechtering of geen sprake van verbetering.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Immuungemedieerde pneumonitis
Immuungemedieerde pneumonitis of interstitiële longziekte, gedefinieerd als het gebruik van systemische corticosteroïden vereisend en zonder duidelijke andere etiologie, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op klachten en verschijnselen van pneumonitis. Vermoedelijke pneumonitis moet worden bevestigd met radiografische beeldvorming en andere infectieuze en ziektegerelateerde etiologieën moeten worden uitgesloten, en moet worden behandeld zoals aanbevolen in rubriek 4.2. Bij voorvallen van graad 2 moet worden gestart met een aanvangsdosis van 1-2 mg/kg/dag prednison of equivalent, gevolgd door afbouwen. Bij voorvallen van graad 3 of 4 moet worden gestart met een aanvangsdosis van 2-4 mg methylprednisolon/kg/dag of equivalent, gevolgd door afbouwen.
Immuungemedieerde hepatitis
Immuungemedieerde hepatitis, gedefinieerd als het gebruik van systemische corticosteroïden vereisend en zonder duidelijke andere etiologie, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Monitor de alanineaminotransferase-, aspartaataminotransferase-, totaal bilirubine- en alkalische fosfataseniveaus voorafgaand aan de start van de behandeling en voorafgaand aan elke volgende infusie. Aanvullende monitoring moet worden overwogen op basis van klinische beoordeling. Immuungemedieerde hepatitis moet worden behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of gelijkwaardig, gevolgd door afbouwen voor alle graden.
Immuungemedieerde colitis
Immuungemedieerde colitis of diarree, gedefinieerd als het gebruik van systemische corticosteroïden vereisend en zonder duidelijke andere etiologie, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Intestinale perforatie en dikke-darmperforatie werden gemeld bij patiënten die tremelimumab kregen in combinatie met durvalumab. Patiënten moeten worden gemonitord op klachten en verschijnselen van colitis/diarree en intestinale perforatie en worden behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of equivalent, gevolgd door afbouwen voor graad 2-4. Raadpleeg onmiddellijk een chirurg bij een vermoeden van intestinale perforatie van WELKE graad dan ook.
Immuungemedieerde endocrinopathieën
Immuungemedieerde hypothyroïdie, hyperthyroïdie en thyreoïditis
Immuungemedieerde hypothyroïdie, hyperthyroïdie en thyreoïditis traden op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie, en hypothyroïdie kan volgen op hyperthyroïdie (zie rubriek 4.8). Patiënten moeten worden gemonitord op abnormale uitslagen bij schildklierfunctietests voorafgaand aan en periodiek tijdens de behandeling en zoals geïndiceerd op basis van klinische beoordeling. Immuungemedieerde hypothyroïdie, hyperthyroïdie en thyreoïditis moeten worden behandeld zoals aanbevolen in rubriek 4.2. Start bij immuungemedieerde hypothyreoïdie met schildklierhormoonsubstitutie zoals klinisch geïndiceerd voor graad 2-4. Bij immuungemedieerde hyperthyreoïdie/thyreoïditis kan symptomatische behandeling worden geïmplementeerd voor graad 2-4.
Immuungemedieerde bijnierinsufficiëntie
Immuungemedieerde bijnierinsufficiëntie trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op klinische klachten en verschijnselen van bijnierinsufficiëntie. Voor symptomatische bijnierinsufficiëntie moeten patiënten worden behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of equivalent, gevolgd door afbouwen en een hormoonsubstitutie zoals klinisch geïndiceerd voor graad 2-4.
Immuungemedieerde diabetes mellitus type 1
Immuungemedieerde diabetes mellitus type 1, die zich eerst kan voordoen als diabetische ketoacidose die fataal kan zijn als deze niet vroeg wordt ontdekt, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op klinische klachten en verschijnselen van diabetes mellitus type 1. Voor symptomatische diabetes mellitus type 1 moeten patiënten worden behandeld zoals aanbevolen in rubriek 4.2. Behandeling met insuline kan worden gestart zoals klinisch geïndiceerd voor graad 2-4.
Immuungemedieerd(e) hypofysitis/hypopituïtarisme
Immuungemedieerd(e) hypofysitis of hypopituïtarisme trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op klinische klachten en verschijnselen van hypofysitis of hypopituïtarisme. Voor symptomatische hypofysitis of hypopituïtarisme moeten patiënten worden behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of equivalent, gevolgd door afbouwen en een hormoonsubstitutie zoals klinisch geïndiceerd voor graad 2-4.
Immuungemedieerde nefritis
Immuungemedieerde nefritis, gedefinieerd als het gebruik van systemische corticosteroïden vereisend en zonder duidelijke andere etiologie, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op abnormale uitslagen bij nierfunctietests voorafgaand aan en periodiek tijdens de behandeling en worden behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of equivalent, gevolgd door afbouwen voor graad 2-4.
Immuungemedieerde rash
Immuungemedieerde rash of dermatitis (inclusief pemfigoïd), gedefinieerd als het gebruik van systemische corticosteroïden vereisend en zonder duidelijke andere etiologie, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Voorvallen van Stevens-Johnson-syndroom of toxische epidermale necrolyse zijn gemeld bij patiënten behandeld met PD-1- en CTLA-4-remmers. Patiënten moeten worden gemonitord op klachten en verschijnselen van rash of dermatitis en behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of equivalent, gevolgd door afbouwen voor graad 2 gedurende > 1 week of graad 3 en 4.
Immuungemedieerde myocarditis
Immuungemedieerde myocarditis, die fataal kan zijn, trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab of met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op klachten en verschijnselen van immuungemedieerde myocarditis en behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 2-4 mg prednison/kg/dag of equivalent, gevolgd door afbouwen voor graad 2-4. Als ondanks corticosteroïden binnen 2 tot 3 dagen geen verbetering optreedt, start dan onmiddellijk met aanvullende immunosuppressieve therapie. Als de klachten zijn verholpen (graad 0), moet worden begonnen met het afbouwen van de corticosteroïden en moet dit gedurende ten minste 1 maand worden voortgezet.
Immuungemedieerde pancreatitis
Immuungemedieerde pancreatitis trad op bij patiënten die tremelimumab kregen in combinatie met durvalumab en chemotherapie (zie rubriek 4.8). Patiënten moeten worden gemonitord op klachten en verschijnselen van immuungemedieerde pancreatitis en worden behandeld zoals aanbevolen in rubriek 4.2.
Andere immuungemedieerde bijwerkingen
Op basis van het werkingsmechanisme van tremelimumab in combinatie met durvalumab, kunnen andere potentiële immuungemedieerde bijwerkingen optreden. De volgende immuungerelateerde bijwerkingen zijn waargenomen bij patiënten die werden behandeld met tremelimumab in combinatie met durvalumab of met durvalumab en chemotherapie: myasthenia gravis, myelitis transversa, myositis, polymyositis, rabdomyolyse, meningitis, encefalitis, Guillain-Barré-syndroom, immune trombocytopenie, cystitis niet-infectieus, immuungemedieerde artritis, uveïtis en polymyalgia rheumatica (zie rubriek 4.8). Patiënten moeten worden gemonitord op klachten en verschijnselen en worden behandeld zoals aanbevolen in rubriek 4.2. Corticosteroïden moeten worden toegediend met een aanvangsdosis van 1-2 mg prednison/kg/dag of equivalent, gevolgd door afbouwen voor graad 2-4.
Infusiegerelateerde reacties
Patiënten moeten worden gemonitord op klachten en verschijnselen van infusiegerelateerde reacties. Ernstige infusiegerelateerde reacties zijn gerapporteerd bij patiënten die tremelimumab kregen in combinatie met durvalumab (zie rubriek 4.8). Infusiegerelateerde reacties moeten worden behandeld zoals aanbevolen in rubriek 4.2. Bij een ernst van graad 1 of 2 kan premedicatie worden overwogen ter profylaxe van daaropvolgende infusiereacties. Voor graad 3 of 4: behandel ernstige infusiegerelateerde reacties volgens de institutionele zorgstandaard, de toepasselijke klinische praktijkrichtlijnen en/of maatschappelijke richtlijnen.
Ziektespecifieke voorzorg
Gemetastaseerde NSCLC
Er zijn beperkte gegevens beschikbaar bij oudere patiënten (≥ 75 jaar) die werden behandeld met tremelimumab in combinatie met durvalumab en platinabevattende chemotherapie (zie rubriek 4.8 en 5.1). Een zorgvuldige afweging van de potentiële voordelen en risico’s van dit regime op individuele basis wordt aanbevolen.
Patiënten uitgesloten van klinische onderzoeken
Gevorderd of irresectabel HCC
Patiënten met de volgende kenmerken werden uitgesloten van klinische onderzoeken: Child-Pugh-score B of C, poortadertrombose, levertransplantatie, ongecontroleerde hypertensie, voorgeschiedenis van of huidige hersenmetastasen, ruggenmergcompressie, co-infectie met virale hepatitis B en hepatitis C, actieve of eerdere gedocumenteerde gastro-intestinale (GI) bloeding binnen 12 maanden, ascites waarvoor niet-farmacologische interventie nodig is binnen 6 maanden, hepatische encefalopathie binnen 12 maanden vóór de start van de behandeling, actieve of eerder gedocumenteerde auto-immuun- of ontstekingsaandoeningen. In de afwezigheid van gegevens, moet tremelimumab met voorzichtigheid worden gebruikt in deze populaties, na zorgvuldige afweging van potentiële voordelen en risico’s op individuele basis.
Gemetastaseerde NSCLC
Patiënten met de volgende kenmerken werden uitgesloten van klinische studies: actieve of eerder gedocumenteerde auto-immuunziekte; actieve en/of onbehandelde hersenmetastasen; een voorgeschiedenis van immunodeficiëntie; toediening van systemische immunosuppressie binnen 14 dagen vóór het begin van tremelimumab of durvalumab, met uitzondering van een fysiologische dosis systemische corticosteroïden (< 10 mg/dag prednison of equivalent); ongecontroleerde gelijktijdige ziektes; actieve tuberculose of hepatitis B- of C- of HIV-infectie of patiënten die een levend verzwakt vaccin kregen binnen 30 dagen voor of na de start van tremelimumab of durvalumab. In de afwezigheid van gegevens, moet tremelimumab met voorzichtigheid worden gebruikt in deze populaties, na zorgvuldige afweging van potentiële voordelen en risico's op individuele basis.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het gebruik van systemische corticosteroïden of immunosuppressiva voorafgaand aan de start van tremelimumab, met uitzondering van een fysiologische dosis systemische corticosteroïden (≤ 10 mg/dag prednison of equivalent), wordt niet aanbevolen vanwege hun mogelijke verstoring van de farmacodynamische activiteit en werkzaamheid van tremelimumab. Systemische corticosteroïden of andere immunosuppressiva kunnen echter worden gebruikt na het starten van tremelimumab voor de behandeling van immuungerelateerde bijwerkingen (zie rubriek 4.4).
Er zijn geen formele farmacokinetische (FK) onderzoeken naar geneesmiddel-geneesmiddelinteractie uitgevoerd met tremelimumab. Omdat de primaire eliminatie van tremelimumab plaatsvindt via eiwitkatabolisme via het reticulo-endotheliaal systeem of doelgemedieerde dispositie, worden geen metabole geneesmiddel-geneesmiddelinteracties verwacht. FK geneesmiddelinteracties tussen tremelimumab in combinatie met durvalumab en platinabevattende chemotherapie werden beoordeeld in het POSEIDON-onderzoek, waarbij werd aangetoond dat er geen klinisch relevante FK interacties waren tussen tremelimumab, durvalumab, nab-paclitaxel, gemcitabine, pemetrexed, carboplatine of cisplatine bij gelijktijdige behandeling.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met tremelimumab en gedurende ten minste 3 maanden na de laatste dosis tremelimumab.
Zwangerschap
Er zijn geen gegevens over het gebruik van tremelimumab bij zwangere vrouwen. Op basis van het werkingsmechanisme en overdracht van humaan IgG2 via de placenta heeft tremelimumab het potentieel om het behoud van de zwangerschap te beïnvloeden en kan het foetale schade veroorzaken wanneer het aan een zwangere vrouw wordt toegediend. Onderzoeken bij dieren wijzen niet op directe of indirecte schadelijke effecten met betrekking tot reproductietoxiciteit (zie rubriek 5.3). IMJUDO wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en die geen effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste dosis.
Borstvoeding
Er is geen informatie over de aanwezigheid van tremelimumab in de moedermelk, de absorptie en effecten op het kind dat borstvoeding krijgt, en de effecten op de melkproductie. Van humaan IgG2 is bekend dat het wordt uitgescheiden in de moedermelk. Een risico voor het kind dat borstvoeding krijgt, kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens de behandeling met IMJUDO en gedurende ten minste 3 maanden na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over de mogelijke effecten van tremelimumab op de vruchtbaarheid bij mensen of dieren. Mononucleaire celinfiltratie in prostaat en baarmoeder werd echter waargenomen in
| toxiciteitsonderzoeken met herhaalde dosering (zie rubriek 5.3). De klinische relevantie van deze | |
| bevindingen voor de vruchtbaarheid is onbekend. | |
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tremelimumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
IMJUDO in combinatie met durvalumab
De veiligheid van tremelimumab 300 mg als enkele dosis in combinatie met durvalumab is gebaseerd op samengevoegde gegevens van 462 HCC-patiënten (HCC-pool) uit het HIMALAYA-onderzoek en een ander onderzoek bij HCC-patiënten, Studie 22. De meest voorkomende (> 10%) bijwerkingen waren rash (32,5%), pruritus (25,5%), diarree (25,3%), buikpijn (19,7%), aspartaataminotransferase verhoogd/alanine-aminotransferase verhoogd (18,0%), pyrexie (13,9%), hypothyroïdie (13,0%), hoesten/productieve hoest (10,8%) en oedeem perifeer (10,4%) (zie tabel 3).
De meest voorkomende (> 3%) ernstige bijwerkingen (NCI CTCAE graad ≥ 3) waren aspartaataminotransferase verhoogd/alanine-aminotransferase verhoogd (8,9%), lipase verhoogd (7,1%), amylase verhoogd (4,3%) en diarree (3,9%).
De meest voorkomende (> 2%) ernstige bijwerkingen waren colitis (2,6%), diarree (2,4%) en pneumonie (2,2%).
De frequentie van stopzetting van de behandeling vanwege bijwerkingen is 6,5%. De meest voorkomende bijwerkingen die leidden tot stopzetting van de behandeling waren hepatitis (1,5%) en aspartaataminotransferase verhoogd/alanine-aminotransferase verhoogd (1,3%).
IMJUDO in combinatie met durvalumab en chemotherapie
De veiligheid van tremelimumab in combinatie met durvalumab en chemotherapie is gebaseerd op gegevens bij 330 patiënten met gemetastaseerde NSCLC. De meest voorkomende (> 10%) bijwerkingen waren anemie (49,7%), nausea (41,5%), neutropenie (41,2%), vermoeidheid (36,1%), verminderde eetlust (28,2%), rash (25,8%), trombocytopenie (24,5%), diarree (21,5%), leukopenie (19,4%), constipatie (19,1%), braken (18,2%), aspartaataminotransferase verhoogd/alanine-aminotransferase verhoogd (17,6%), pyrexie (16,1%), infecties van de bovenste luchtwegen (15,5%), pneumonie (14,8%), hypothyroïdie (13,3%), artralgie (12,4%), hoest/productieve hoest (12,1%) en pruritus (10,9%).
De meest voorkomende (> 3%) ernstige bijwerkingen (NCI CTCAE graad ≥ 3) waren neutropenie (23,9%), anemie (20,6%), pneumonie (9,4%), trombocytopenie (8,2%), leukopenie (5,5%), vermoeidheid (5,2%), lipase verhoogd (3,9%) en amylase verhoogd (3,6%).
De meest voorkomende (> 2%) ernstige bijwerkingen waren pneumonie (11,5%), anemie (5,5%), trombocytopenie (3%), colitis (2,4%), diarree (2,4%), pyrexie (2,4%) en febriele neutropenie (2,1%).
Tremelimumab werd bij 4,5% van de patiënten stopgezet vanwege bijwerkingen. De meest voorkomende bijwerkingen die leidden tot stopzetting van de behandeling waren pneumonie (1,2%) en colitis (0,9%).
Tremelimumab werd bij 40,6% van de patiënten onderbroken als gevolg van bijwerkingen. De meest voorkomende bijwerkingen die leidden tot onderbreken van de behandeling waren neutropenie (13,6%), trombocytopenie (5,8%), leukopenie (4,5%), diarree (3,0%), pneumonie (2,7%), aspartaataminotransferase verhoogd/alanine-aminotransferase verhoogd (2,4%), vermoeidheid (2,4%), lipase verhoogd (2,4%), colitis (2,1%), hepatitis (2,1%) en rash (2,1%).
Lijst van bijwerkingen in tabelvorm
Tabel 3 geeft, tenzij anders aangegeven, een overzicht van de incidentie van bijwerkingen (adverse reactions, ADR’s) bij patiënten behandeld met tremelimumab 300 mg in combinatie met durvalumab in de HCC-pool van 462 patiënten en van IMJUDO in combinatie met durvalumab en platinabevattende chemotherapie in het POSEIDON-onderzoek, waarin 330 patiënten tremelimumab kregen. In het POSEIDON-onderzoek werden de patiënten blootgesteld aan tremelimumab gedurende een mediaan van 20 weken.
Bijwerkingen worden vermeld volgens systeem/orgaanklasse in MedDRA. Binnen elke systeem/orgaanklasse worden de bijwerkingen weergegeven op volgorde van afnemende frequentie. De overeenkomstige frequentiecategorie voor elke bijwerking wordt als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen weergegeven op volgorde van afnemende ernst.
Tabel 3. Bijwerkingen bij patiënten behandeld met tremelimumab in combinatie met durvalumab
Tremelimumab 75 mg in combinatie met durvalumab en platinabevattende chemotherapie | Tremelimumab 300 mg in combinatie met durvalumab | |||||
| Elke graad (%) | Graad 3-4 (%) | Elke graad (%) | Graad 3-4 (%) | |||
| Infecties en parasitaire aandoeningen | ||||||
Infecties van de bovenste luchtwegena | Zeer vaak | 15,5 | 0,6 | Vaak | 8,4 | 0 |
Tremelimumab 75 mg in combinatie met durvalumab en platinabevattende chemotherapie | Tremelimumab 300 mg in combinatie met durvalumab | |||||
| Elke graad (%) | Graad 3-4 (%) | Elke graad (%) | Graad 3-4 (%) | |||
| Pneumonieb | Zeer vaak | 14,8 | 7,3 | Vaak | 4,3 | 1,3 |
| Griep | Vaak | 3,3 | 0 | Vaak | 2,2 | 0 |
| Orale candidiasis | Vaak | 2,4 | 0,3 | Soms | 0,6 | 0 |
Tand- en orale wekedeleninfectiesc | Soms | 0,6 | 0,3 | Vaak | 1,3 | 0 |
| Bloed- en lymfestelselaandoeningen | ||||||
| Anemied | Zeer vaak | 49,7 | 20,6 | |||
| Neutropenied,e | Zeer vaak | 41,2 | 23,9 | |||
| Trombocytopenied,f | Zeer vaak | 24,5 | 8,2 | |||
| Leukopenied,g | Zeer vaak | 19,4 | 5,5 | |||
| Febriele neutropenied | Vaak | 3,0 | 2,1 | |||
| Pancytopenied | Vaak | 1,8 | 0,6 | |||
Immune trombocytopenie | Soms | 0,3 | 0 | Somsh | 0,3 | 0 |
| Endocriene aandoeningen | ||||||
| Hypothyroïdiei | Zeer vaak | 13,3 | 0 | Zeer vaak | 13,0 | 0 |
| Hyperthyroïdiej | Vaak | 6,7 | 0 | Vaak | 9,5 | 0,2 |
| Bijnierinsufficiëntie | Vaak | 2,1 | 0,6 | Vaak | 1,3 | 0,2 |
| Hypopituïtarisme/ Hypofysitis | Vaak | 1,5 | 0,3 | Soms | 0,9 | 0 |
| Thyreoïditisk | Vaak | 1,2 | 0 | Vaak | 1,7 | 0 |
| Diabetes insipidus | Soms | 0,3 | 0,3 | Zeldenl | <0,1 | 0 |
| Diabetes mellitus type 1 | Soms | 0,3 | 0,3 | Somsl | 0,3 | <0,1 |
| Oogaandoeningen | ||||||
| Uveïtis | Soms | 0,3 | 0 | Zeldenl | <0,1 | 0 |
| Voedings- en stofwisselingsstoornissen | ||||||
| Verminderde eetlustd | Zeer vaak | 28,2 | 1,5 | |||
| Zenuwstelselaandoeningen | ||||||
| Neuropathie perifeerd,m | Vaak | 6,4 | 0 | |||
| Encefalitisn | Soms | 0,6 | 0,6 | Zeldenl | <0,1 | 0 |
| Myasthenia gravis | Zeldeno | <0,1 | <0,1 | Soms | 0,4 | 0 |
| Guillain-Barré- syndroom | Zeldenp | <0,1 | 0 | Zeldenp | <0,1 | 0 |
| Meningitis | Zeldeno | 0,1 | 0 | Soms | 0,2 | 0,2 |
| Myelitis transversaq | Niet bekend | - | - | Niet bekend | - | - |
| Hartaandoeningen | ||||||
| Myocarditisr | Soms | 0,3 | 0 | Soms | 0,4 | 0 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||
| Hoesten/Productieve hoest | Zeer vaak | 12,1 | 0 | Zeer vaak | 10,8 | 0,2 |
| Pneumonitiss | Vaak | 4,2 | 1,2 | Vaak | 2,4 | 0,2 |
| Dysfonie | Vaak | 2,4 | 0 | Soms | 0,9 | 0 |
| Interstitiële longziekte | Soms | 0,6 | 0 | Soms | 0,2 | 0 |
| Maagdarmstelselaandoeningen | ||||||
| Nausead | Zeer vaak | 41,5 | 1,8 | |||
| Diarree | Zeer vaak | 21,5 | 1,5 | Zeer vaak | 25,3 | 3,9 |
| Constipatied | Zeer vaak | 19,1 | 0 | |||
Tremelimumab 75 mg in combinatie met durvalumab en platinabevattende chemotherapie | Tremelimumab 300 mg in combinatie met durvalumab | |||||
| Elke graad (%) | Graad 3-4 (%) | Elke graad (%) | Graad 3-4 (%) | |||
| Brakend | Zeer vaak | 18,2 | 1,2 | |||
| Stomatitisd,t | Vaak | 9,7 | 0 | |||
| Amylase verhoogd | Vaako | 8,5 | 3,6 | Vaak | 8,9 | 4,3 |
| Buikpijnu | Vaak | 7,3 | 0 | Zeer vaak | 19,7 | 2,2 |
| Lipase verhoogd | Vaako | 6,4 | 3,9 | Vaak | 10,0 | 7,1 |
| Colitisv | Vaak | 5,5 | 2,1 | Vaak | 3,5 | 2,6 |
| Pancreatitisw | Vaak | 2,1 | 0,3 | Vaak | 1,3 | 0,6 |
| Intestinale perforatie | Zeldenp | <0,1 | <0,1 | Zeldenp | <0,1 | <0,1 |
| Dikkedarmperforatie | Somsp | 0,1 | <0,1 | Somsp | 0,1 | <0,1 |
| Coeliakie | Zeldenp | 0,03 | 0,03 | Zeldenp | 0,03 | 0,03 |
| Lever- en galaandoeningen | ||||||
Aspartaat- aminotransferase verhoogd/Alanine- aminotransferase verhoogdx | Zeer vaak | 17,6 | 2,1 | Zeer vaak | 18,0 | 8,9 |
| Hepatitisy | Vaak | 3,9 | 0,9 | Vaak | 5,0 | 1,7 |
| Huid- en onderhuidaandoeningen | ||||||
| Alopeciad | Zeer vaak | 10,0 | 0 | |||
| Rashz | Zeer vaak | 25,8 | 1,5 | Zeer vaak | 32,5 | 3,0 |
| Pruritus | Zeer vaak | 10,9 | 0 | Zeer vaak | 25,5 | 0 |
| Dermatitisaa | Soms | 0,6 | 0 | Vaak | 1,3 | 0 |
| Nachtzweet | Soms | 0,6 | 0 | Vaak | 1,3 | 0 |
| Pemfigoïd | Soms | 0,3 | 0,3 | Soms | 0,2 | 0 |
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||
| Artralgie | Zeer vaak | 12,4 | 0,3 | |||
| Myalgie | Vaak | 4,2 | 0 | Vaak | 3,5 | 0,2 |
| Myositisbb | Soms | 0,3 | 0,3 | Soms | 0,6 | 0,2 |
| Polymyositisbb | Soms | 0,3 | 0,3 | Soms | 0,2 | 0,2 |
| Immuungemedieerde artritis | Somso | 0,2 | 0 | Soms | 0,6 | 0 |
| Polymyalgia rheumatica | Niet bekendcc | - | - | Soms | 0,6 | 0,2 |
| Nier- en urinewegaandoeningen | ||||||
| Bloed creatinine verhoogd | Vaak | 6,4 | 0,3 | Vaak | 4,5 | 0,4 |
| Dysurie | Vaak | 1,5 | 0 | Vaak | 1,5 | 0 |
| Nefritisdd | Soms | 0,6 | 0 | Soms | 0,6 | 0,4 |
Cystitis niet-infectieus | Soms | 0,3 | 0 | Zeldenl | <0,1 | 0 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||
| Vermoeidheidd | Zeer vaak | 36,1 | 5,2 | |||
| Pyrexie | Zeer vaak | 16,1 | 0 | Zeer vaak | 13,9 | 0,2 |
| Oedeem perifeeree | Vaak | 8,5 | 0 | Zeer vaak | 10,4 | 0,4 |
| Letsels, intoxicaties en verrichtingscomplicaties | ||||||
| Infusiegerelateerde reactieff | Vaak | 3,9 | 0,3 | Vaak | 1,3 | 0 |
a Omvat laryngitis, nasofaryngitis, faryngitis, rhinitis, sinusitis, tonsillitis, tracheobronchitis en bovenste-luchtweginfectie.
b Omvat pneumocystis jirovecii-pneumonie, pneumonie en bacteriële pneumonie. c Omvat periodontitis, tandpulpitis, tandabces en tandinfectie.
d Bijwerking alleen van toepassing op bijwerkingen door chemotherapie in het POSEIDON-onderzoek. e Omvat neutropenie en neutrofielentelling verlaagd.
f Omvat bloedplaatjestelling verlaagd en trombocytopenie.
g Omvat leukopenie en wittebloedceltelling verlaagd.
h Gemeld in onderzoeken buiten de HCC-pool. Frequentie is gebaseerd op het POSEIDON-onderzoek. I Omvat bloed thyreoïd-stimulerend hormoon verhoogd, hypothyroïdie en immuungemedieerde hypothyroïdie. j Omvat bloed thyreoïd-stimulerend hormoon verlaagd en hyperthyroïdie.
k Omvat auto-immunitaire thyreoïditis, immuungemedieerde thyreoïditis, thyreoïditis en thyreoïditis subacuut. l Gemeld in onderzoeken buiten de HCC-pool. Frequentie is gebaseerd op een gepoolde dataset van patiënten die waren behandeld met tremelimumab in combinatie met durvalumab.
m Omvat neuropathie perifeer, paresthesie en perifere sensorische neuropathie.
n Omvat encefalitis en encefalitis auto-immuun.
o Gemeld in onderzoeken buiten het POSEIDON-onderzoek. Frequentie is gebaseerd op een gepoolde dataset van patiënten die waren behandeld met tremelimumab in combinatie met durvalumab. p Gemeld in onderzoeken buiten het POSEIDON-onderzoek en de HCC-pool. Frequentie is gebaseerd op een gepoolde dataset van patiënten die waren behandeld met tremelimumab in combinatie met durvalumab. q Gemeld in onderzoeken buiten het POSEIDON-onderzoek en de HCC-pool.
r Omvat auto-immuunmyocarditis.
s Omvat immuungemedieerde pneumonitis en pneumonitis.
t Omvat slijmvliesontsteking en stomatitis.
u Omvat buikpijn, pijn laag in de onderbuik, bovenbuikpijn en flankpijn.
v Omvat colitis, enteritis en enterocolitis.
w Omvat auto-immune pancreatitis, pancreatitis en pancreatitis acuut.
x Omvat alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd, leverenzym verhoogd en transaminasen verhoogd.
y Omvat auto-immuunhepatitis, hepatitis, hepatocellulair letsel, hepatotoxiciteit, hepatitis acuut en immuungemedieerde hepatitis.
z Omvat eczeem, erytheem, rash, rash vlekkerig, rash maculo-papulair, rash papulair, rash pruritus en pustuleuze rash.
aa Omvat dermatitis en immuungemedieerde dermatitis.
bb Omvat rabdomyolyse, myositis en polymyositis.
cc Deze bijwerking is niet waargenomen in het POSEIDON-onderzoek, maar werd wel gemeld bij patiënten behandeld met tremelimumab in combinatie met durvalumab in klinische studies buiten de POSEIDON-dataset.
dd Omvat auto-immune nefritis en immuungemedieerde nefritis.
ee Omvat oedeem perifeer en perifere zwelling.
ff Omvat infusiegerelateerde reactie en urticaria.
Beschrijving van geselecteerde bijwerkingen
Tremelimumab wordt in verband gebracht met immuungemedieerde bijwerkingen. De meeste daarvan, waaronder ernstige reacties, verdwenen na het starten van geschikte medische therapie of het staken van tremelimumab. De gegevens voor de volgende immuungemedieerde bijwerkingen zijn gebaseerd op 2.280 patiënten uit negen onderzoeken over meerdere tumortypes, die tremelimumab 75 mg elke 4 weken of 1 mg/kg elke 4 weken kregen in combinatie met durvalumab 1.500 mg elke 4 weken, 20 mg/kg elke 4 weken of 10 mg/kg elke 2 weken. Deze gecombineerde veiligheidsdataset sluit het POSEIDON-onderzoek uit (en patiënten behandeld met tremelimumab in combinatie met durvalumab en platinabevattende chemotherapie). Details voor significante bijwerkingen voor tremelimumab bij toediening in combinatie met durvalumab en platinabevattende chemotherapie worden weergegeven als er klinisch relevante verschillen werden opgemerkt in vergelijking met tremelimumab in combinatie met durvalumab.
De onderstaande gegevens geven ook informatie weer voor significante bijwerkingen voor tremelimumab 300 mg in combinatie met durvalumab in de HCC-pool (n=462).
De richtlijnen voor het onder controle brengen van deze bijwerkingen worden beschreven in rubriek 4.4.
Immuungemedieerde pneumonitis
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde pneumonitis op bij 86 (3,8%) patiënten, waaronder van graad 3 bij 30 (1,3%) patiënten, graad 4 bij 1 (< 0,1%) patiënt en graad 5 (fataal) bij 7 (0,3%) patiënten. De mediane tijd tot aanvang was 57 dagen (bereik: 8-912 dagen). Alle patiënten kregen systemische corticosteroïden en 79 van de 86 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Zeven patiënten kregen ook andere immunosuppressiva. De behandeling werd gestaakt bij 39 patiënten. Herstel trad op bij 51 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde pneumonitis op bij 6 (1,3%) patiënten, waaronder van graad 3 bij 1 (0,2%) patiënt en graad 5 (fataal) bij 1 (0,2%) patiënt. De mediane tijd tot aanvang was 29 dagen (bereik: 5-774 dagen). Alle patiënten kregen systemische corticosteroïden en 5 van de 6 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Eén patiënt kreeg ook andere immunosuppressiva. De behandeling werd gestaakt bij 2 patiënten. Herstel trad op bij 3 patiënten.
Immuungemedieerde hepatitis
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde hepatitis op bij 80 (3,5%) patiënten, waaronder van graad 3 bij 48 (2,1%) patiënten, graad 4 bij 8 (0,4%) patiënten en graad 5 (fataal) bij 2 (< 0,1%) patiënten. De mediane tijd tot aanvang was 36 dagen (bereik: 1-533 dagen). Alle patiënten kregen systemische corticosteroïden en 68 van de 80 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Acht patiënten kregen ook andere immunosuppressiva. De behandeling werd gestaakt bij 27 patiënten. Herstel trad op bij 47 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde hepatitis op bij 34 (7,4%) patiënten, waaronder van graad 3 bij 20 (4,3%) patiënten, graad 4 bij 1 (0,2%) patiënt en graad 5 (fataal) bij 3 (0,6%) patiënten. De mediane tijd tot aanvang was 29 dagen (bereik: 13-313 dagen). Alle patiënten kregen systemische corticosteroïden en 32 van de 34 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Negen patiënten kregen ook andere immunosuppressiva. De behandeling werd gestaakt bij 10 patiënten. Herstel trad op bij 13 patiënten.
Immuungemedieerde colitis
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde colitis of diarree op bij 167 (7,3%) patiënten, waaronder van graad 3 bij 76 (3,3%) patiënten en graad 4 bij 3 (0,1%) patiënten. De mediane tijd tot aanvang was 57 dagen (bereik: 3-906 dagen). Alle patiënten kregen systemische corticosteroïden en 151 van de 167 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Tweeëntwintig patiënten kregen ook andere immunosuppressiva. De behandeling werd gestaakt bij 54 patiënten. Herstel trad op bij 141 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde colitis of diarree op bij 31 (6,7%) patiënten, waaronder van graad 3 bij 17 (3,7%) patiënten. De mediane tijd tot aanvang was 23 dagen (bereik: 2-479 dagen). Alle patiënten kregen systemische corticosteroïden en 28 van de 31 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Vier patiënten kregen ook andere immunosuppressiva. De behandeling werd gestaakt bij 5 patiënten. Herstel trad op bij 29 patiënten.
Intestinale perforatie werd waargenomen bij patiënten die tremelimumab kregen in combinatie met durvalumab (zelden) in onderzoeken buiten de HCC-pool.
Immuungemedieerde endocrinopathieën
Immuungemedieerde hypothyroïdie
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde hypothyreoïdie op bij 209 (9,2%) patiënten, waaronder van graad 3 bij 6 (0,3%) patiënten. De mediane tijd tot aanvang was 85 dagen (bereik: 1-624 dagen). Dertien patiënten kregen systemische corticosteroïden en 8 van de 13 kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). De behandeling werd gestaakt bij 3 patiënten. Herstel trad op bij 52 patiënten. Immuungemedieerde hypothyreoïdie werd voorafgegaan door immuungemedieerde hyperthyreoïdie bij 25 patiënten of immuungemedieerde thyreoïditis bij 2 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde hypothyroïdie op bij 46 (10,0%) patiënten. De mediane tijd tot aanvang was 85 dagen (bereik: 26-763 dagen). Eén patiënt kreeg een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Alle patiënten hadden andere therapie nodig, waaronder hormoonvervangingstherapie. Herstel trad op bij 6 patiënten. Immuungemedieerde hypothyroïdie werd voorafgegaan door immuungemedieerde hyperthyroïdie bij 4 patiënten.
Immuungemedieerde hyperthyroïdie
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde hyperthyreoïdie op bij 62 (2,7%) patiënten, waaronder van graad 3 bij 5 (0,2%) patiënten. De mediane tijd tot aanvang was 33 dagen (bereik: 4-176 dagen). Achttien patiënten kregen systemische corticosteroïden en 11 van de 18 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Drieënvijftig patiënten hadden andere therapie nodig (thiamazol, carbimazol, propylthiouracil, perchloraat, calciumantagonist of bètablokker). Eén patiënt staakte de behandeling vanwege hyperthyreoïdie. Herstel trad op bij 47 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde hyperthyroïdie op bij 21 (4,5%) patiënten, waaronder van graad 3 bij 1 (0,2%) patiënt. De mediane tijd tot aanvang was 30 dagen (bereik: 13-60 dagen). Vier patiënten kregen systemische corticosteroïden en alle vier de patiënten kregen hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Twintig patiënten hadden andere behandeling nodig (thiamazol, carbimazol, propylthiouracil, perchloraat, calciumkanaalblokker of bètablokker). Eén patiënt staakte de behandeling vanwege hyperthyroïdie. Herstel trad op bij 17 patiënten.
Immuungemedieerde thyreoïditis
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde thyreoïditis op bij 15 (0,7%) patiënten, waaronder van graad 3 bij 1 (< 0,1%) patiënt. De mediane tijd tot aanvang was 57 dagen (bereik: 22-141 dagen). Vijf patiënten kregen systemische corticosteroïden en 2 van de 5 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Dertien patiënten hadden andere therapie nodig, waaronder hormonale substitutietherapie, thiamazol, carbimazol, propylthiouracil, perchloraat, calciumantagonist of bètablokker. Geen van de patiënten staakte de behandeling vanwege immuungemedieerde thyreoïditis. Herstel trad op bij 5 patiënten.
In de HCC-pool (n = 462) trad immuungemedieerde thyreoïditis op bij 6 (1,3%) patiënten. De mediane tijd tot aanvang was 56 dagen (bereik: 7-84 dagen). Twee patiënten kregen systemische corticosteroïden en 1 van de 2 patiënten kreeg een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Alle patiënten hadden andere therapie nodig, waaronder hormoonvervangingstherapie. Herstel trad op bij 2 patiënten.
Immuungemedieerde bijnierinsufficiëntie
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde bijnierinsufficiëntie op bij 33 (1,4%) patiënten, waaronder van graad 3 bij 16 (0,7%) patiënten en van graad 4 bij 1 (< 0,1%) patiënt. De mediane tijd tot aanvang was 105 dagen (bereik: 20-428 dagen). Tweeëndertig patiënten kregen systemische corticosteroïden en 10 van de 32 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (ten minste 40 mg prednison of equivalent per dag). Bij één patiënt werd de behandeling gestaakt. Herstel trad op bij 11 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde bijnierinsufficiëntie op bij 6 (1,3%) patiënten, waaronder van graad 3 bij 1 (0,2%) patiënt. De mediane tijd tot aanvang was 64 dagen (bereik: 43-504 dagen). Alle patiënten kregen systemische corticosteroïden en 1 van de 6 patiënten kreeg een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Herstel trad op bij 2 patiënten.
Immuungemedieerde diabetes mellitus type 1
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) kwam immuungemedieerde diabetes mellitus type 1 voor bij 6 (0,3%) patiënten, waaronder van graad 3 bij 1 (< 0,1%) patiënt en graad 4 bij 2 (< 0,1%) patiënten. De mediane tijd tot aanvang was 58 dagen (bereik: 7-220 dagen). Alle patiënten hadden insuline nodig. De behandeling werd gestaakt bij 1 patiënt. Herstel trad op bij 1 patiënt.
Immuungemedieerde diabetes mellitus type 1 werd waargenomen bij patiënten die tremelimumab kregen in combinatie met durvalumab (soms) in onderzoeken buiten de HCC-pool.
Immuungemedieerd(e) hypofysitis/hypopituïtarisme
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerd(e) hypofysitis/hypopituïtarisme op bij 16 (0,7%) patiënten, waaronder van graad 3 bij 8 (0,4%) patiënten. De mediane tijd tot aanvang voor de voorvallen was 123 dagen (bereik: 63-388 dagen). Alle patiënten kregen systemische corticosteroïden en 8 van de 16 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Vier patiënten hadden ook endocriene therapie nodig. De behandeling werd gestaakt bij 2 patiënten. Herstel trad op bij 7 patiënten.
In de HCC-pool (n=462) trad immuungemedieerd(e) hypofysitis/hypopituïtarisme op bij 5 (1,1%) patiënten. De mediane tijd tot aanvang van de voorvallen was 149 dagen (bereik: 27-242 dagen). Vier patiënten kregen systemische corticosteroïden en 1 van de 4 patiënten kreeg een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Drie patiënten hadden ook endocriene therapie nodig. Herstel trad op bij 2 patiënten.
Immuungemedieerde nefritis
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde nefritis op bij 9 (0,4%) patiënten, waaronder van graad 3 bij 1 (< 0,1%) patiënt. De mediane tijd tot aanvang was 79 dagen (bereik: 39-183 dagen). Alle patiënten kregen systemische corticosteroïden en 7 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). De behandeling werd gestaakt bij 3 patiënten. Herstel trad op bij 5 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde nefritis op bij 4 (0,9%) patiënten, waaronder van graad 3 bij 2 (0,4%) patiënten. De mediane tijd tot aanvang was 53 dagen (bereik: 26-242 dagen). Alle patiënten kregen systemische corticosteroïden en 3 van de 4 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). De behandeling werd gestaakt bij 2 patiënten. Herstel trad op bij 3 patiënten.
Immuungemedieerde rash
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) trad immuungemedieerde rash of dermatitis (inclusief pemfigoïd) op bij 112 (4,9%) patiënten, waaronder van graad 3 bij 17 (0,7%) patiënten. De mediane tijd tot aanvang was 35 dagen (bereik: 1-778 dagen). Alle patiënten kregen systemische corticosteroïden en 57 van de 112 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). De behandeling werd gestaakt bij 10 patiënten. Herstel trad op bij 65 patiënten.
In de HCC-pool (n=462) trad immuungemedieerde rash of dermatitis (waaronder pemfigoïd) op bij 26 (5,6%) patiënten, waaronder van graad 3 bij 9 (1,9%) patiënten en van graad 4 bij 1 (0,2%) patiënt. De mediane tijd tot aanvang was 25 dagen (bereik: 2-933 dagen). Alle patiënten kregen systemische corticosteroïden en 14 van de 26 patiënten kregen een hooggedoseerde corticosteroïdenbehandeling (minstens 40 mg prednison of equivalent per dag). Eén patiënt kreeg andere immunosuppressiva. De behandeling werd gestaakt bij 3 patiënten. Herstel trad op bij 19 patiënten.
Infusiegerelateerde reacties
In de gecombineerde veiligheidsdatabase van tremelimumab in combinatie met durvalumab (n=2.280) traden infusiegerelateerde reacties op bij 45 (2,0%) patiënten, waaronder van graad 3 bij 2 (< 0,1%) patiënten. Er waren geen bijwerkingen van graad 4 of 5.
Laboratoriumafwijkingen
Bij patiënten die werden behandeld met tremelimumab in combinatie met durvalumab en platinabevattende chemotherapie in het POSEIDON-onderzoek (n=330), was het percentage patiënten dat een verschuiving van baseline naar een laboratoriumafwijking van graad 3 of 4 ondervond als volgt: 6,2% voor alanine-aminotransferase verhoogd, 5,2% voor aspartaataminotransferase verhoogd, 4,0% voor bloedcreatinine verhoogd, 9,4% voor amylase verhoogd en 13,6% voor lipase verhoogd. Het percentage patiënten bij wie ten opzichte van baseline een verandering in thyreoïdstimulerend hormoon (TSH) optrad van ≤ ULN naar > ULN was 24,8% en het percentage bij wie een verandering in TSH t.o.v. baseline optrad van ≥ LLN naar < LLN was 32,9%.
Klasse-effecten van immuuncheckpointremmers
Tijdens de behandeling met andere immuuncheckpointremmers zijn gevallen gemeld van de volgende bijwerkingen, die ook kunnen optreden tijdens de behandeling met tremelimumab: pancreatische exocriene insufficiëntie.
Immunogeniciteit
Zoals met alle therapeutische eiwitten, is er een potentieel voor immunogeniciteit. De immunogeniciteit van tremelimumab is gebaseerd op samengevoegde gegevens van 2075 patiënten die werden behandeld met tremelimumab 75 mg of 1 mg/kg en beoordeelbaar waren voor de aanwezigheid van antilichamen tegen het geneesmiddel (ADA’s). Tweehonderdtweeënvijftig patiënten (12,1%) testten positief op ADA’s die optraden tijdens de behandeling. Neutraliserende antilichamen tegen tremelimumab werden gedetecteerd bij 10,0% (208/2075) van de patiënten. De aanwezigheid van ADA’s had geen invloed op de farmacokinetiek van tremelimumab en er was geen merkbaar effect op de veiligheid.
In het HIMALAYA-onderzoek testten van de 182 patiënten die werden behandeld met tremelimumab 300 mg als enkele dosis in combinatie met durvalumab en die beoordeelbaar waren voor de aanwezigheid van ADA’s tegen tremelimumab, 20 (11,0%) patiënten positief op tijdens de behandeling optredende ADA’s. Neutraliserende antilichamen tegen tremelimumab werden gedetecteerd bij 4,4% (8/182) van de patiënten. De aanwezigheid van ADA’s had geen duidelijk effect op de farmacokinetiek of veiligheid.
In het POSEIDON-onderzoek testten van de 278 patiënten die werden behandeld met tremelimumab 75 mg in combinatie met durvalumab 1.500 mg om de 3 weken en platinabevattende chemotherapie en die evalueerbaar waren voor de aanwezigheid van ADA’s, 38 (13,7%) patiënten positief op tijdens de behandeling optredende ADA’s. Neutraliserende antilichamen tegen tremelimumab werden gedetecteerd bij 11,2% (31/278) van de patiënten. De aanwezigheid van ADA’s had geen duidelijk effect op de farmacokinetiek of veiligheid.
Ouderen
Gegevens van HCC-patiënten van 75 jaar of ouder zijn beperkt.
In het POSEIDON-onderzoek bij patiënten die werden behandeld met tremelimumab in combinatie met durvalumab en platinabevattende chemotherapie, werden enkele verschillen in veiligheid gemeld tussen oudere (≥ 65 jaar) en jongere patiënten. Veiligheidsgegevens van patiënten van 75 jaar of ouder zijn beperkt tot een totaal aantal van 74 patiënten. Bij 35 patiënten van 75 jaar of ouder die werden behandeld met tremelimumab in combinatie met durvalumab en platinabevattende chemotherapie, was er een hogere frequentie van ernstige bijwerkingen en stopzetting van elke onderzoeksbehandeling vanwege bijwerkingen (respectievelijk 45,7% en 28,6% ) ten opzichte van 39 patiënten van 75 jaar of ouder die alleen platinabevattende chemotherapie kregen (respectievelijk 35,9% en 20,5%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met tremelimumab. In geval van overdosering moeten patiënten nauwgezet gemonitord worden op klachten of verschijnselen van bijwerkingen en moet gepaste symptomatische behandeling onmiddellijk worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere monoklonale antilichamen en antilichaam-geneesmiddel conjugaten, ATC-code: L01FX20
Werkingsmechanisme
Cytotoxisch T-lymfocyten-antigeen-4 (CTLA-4) komt voornamelijk tot expressie op het oppervlak van T-lymfocyten. Interactie van CTLA-4 met zijn liganden, CD80 en CD86, beperkt effector-T-celactivering, via een aantal potentiële mechanismen, maar vooral door co-stimulerende signalering via CD28 te beperken.
Tremelimumab is een selectief, volledig humaan IgG2-antilichaam dat CTLA-4-interactie met CD80 en CD86 blokkeert, waardoor de activering en proliferatie van T-cellen wordt verbeterd, wat resulteert in een verhoogde T-celdiversiteit en verbeterde antitumoractiviteit.
| De combinatie van tremelimumab, een CTLA-4 remmer en durvalumab, een PD-L1-remmer resulteert | ||
| in verbeterde antitumorresponses in gemetastaseerde niet-kleincellige longkanker en hepatocellulair | ||
| carcinoom. | ||
Klinische werkzaamheid
HCC - HIMALAYA-onderzoek
De werkzaamheid van IMJUDO 300 mg als enkele dosis in combinatie met durvalumab werd geëvalueerd in het HIMALAYA-onderzoek, een gerandomiseerd, open-label, multicentrisch onderzoek bij patiënten met bevestigd uHCC die geen voorafgaande systemische behandeling voor HCC hadden gekregen. Het onderzoek includeerde patiënten met Barcelona Clinic Liver Cancer (BCLC) stadium C of B (niet in aanmerking komend voor locoregionale behandeling) en Child-Pugh Score klasse A.
Het onderzoek sloot patiënten uit met hersenmetastasen of een voorgeschiedenis van hersenmetastasen; co-infectie met virale hepatitis B en hepatitis C; actieve of eerder gedocumenteerde gastro-intestinale (GI) bloeding binnen 12 maanden; ascites waarvoor niet-farmacologische interventie nodig was binnen 6 maanden; hepatische encefalopathie binnen 12 maanden vóór de start van de behandeling; actieve of eerder gedocumenteerde auto-immuun- of ontstekingsaandoeningen.
Patiënten met oesofageale varices werden geïncludeerd, behalve patiënten met actieve of eerder gedocumenteerde GI-bloedingen binnen 12 maanden voorafgaand aan deelname aan het onderzoek.
De randomisatie werd gestratificeerd volgens macrovasculaire invasie (MVI) (ja vs. nee), etiologie van leverziekte (bevestigd hepatitis B-virus vs. bevestigd hepatitis C-virus vs. anderen) en ECOG-prestatiestatus (0 vs. 1). In het HIMALAYA-onderzoek werden 1171 patiënten 1:1:1 gerandomiseerd naar:
- Durvalumab 1.500 mg elke 4 weken
IMJUDO 300 mg als enkele dosis + durvalumab 1.500 mg; gevolgd door durvalumab
1.500 mg elke 4 weken
- Sorafenib 400 mg tweemaal daags
De tumoren werden gedurende de eerste 12 maanden iedere 8 weken beoordeeld en daarna iedere 12 weken. Gedurende de eerste 3 maanden na stopzetting van de behandeling werd de overleving maandelijks beoordeeld, daarna om de 2 maanden.
Het primaire eindpunt bij de vergelijking van IMJUDO 300 mg als een enkelvoudige dosis in combinatie met durvalumab vs. sorafenib was totale overleving (OS). Secundaire eindpunten omvatten progressievrije overleving (PFS), door de onderzoeker beoordeeld objectief responspercentage (ORR) en duur van respons (DoR) volgens RECIST v1.1.
De demografische gegevens en baseline ziektekenmerken waren tussen de onderzoeksarmen goed in balans. De baseline demografische gegevens van de totale onderzoekspopulatie waren als volgt: mannen (83,7%), leeftijd < 65 jaar (50,4%); blank (44,6%), Aziatisch (50,7%), zwart of Afro-Amerikaans (1,7%), overige rassen (2,3%); ECOG PS 0 (62,6%), Child-Pugh score klasse A (99,5%), macrovasculaire invasie (25,2%), extrahepatische verspreiding (53,4%), baseline AFP < 400 ng/ml (63,7%), baseline AFP ≥ 400 ng/ml (34,5%), virale etiologie; hepatitis B (30,6%), hepatitis C (27,2%), niet geïnfecteerd (42,2%), evalueerbare PD-L1-gegevens (86,3%), PD-L1 Tumour area positivity (TAP) ≥ 1% (38,9%), PD-L1 TAP < 1% (48,3%) [Ventana PD-L1 (SP263) assay].
Resultaten zijn weergegeven in tabel 4 en in figuur 1.
Tabel 4. Werkzaamheidsresultaten voor het HIMALAYA-onderzoek voor IMJUDO 300 mg met durvalumab vs. Sorafenib
IMJUDO 300 mg + durvalumab (n= 393) | Sorafenib (n= 389) | |
| Duur van de follow-up | ||
| Mediane follow-up (maanden)a | 33,2 | 32,2 |
| OS | ||
IMJUDO 300 mg + durvalumab (n= 393) | Sorafenib (n= 389) | |
| Aantal sterfgevallen (%) | 262 (66,7) | 293 (75,3) |
| Mediane OS (maanden) (95% BI) | 16,4 (14,2; 19,6) | 13,8 (12,3; 16,1) |
| HR (95% BI) | 0,78 (0,66; 0,92) | |
| p-waardeb | 0,0035 | |
| PFS | ||
| Aantal voorvallen (%) | 335 (85,2) | 327 (84,1) |
| Mediane PFS (maanden) (95% BI) | 3,78 (3,68; 5,32) | 4,07 (3,75; 5,49) |
| HR (95% BI) | 0,90 (0,77; 1,05) | |
| ORR | ||
| ORR n (%)c | 79 (20,1) | 20 (5,1) |
| Volledige respons n (%) | 12 (3,1) | 0 |
| Partiële respons n (%) | 67 (17,0) | 20 (5,1) |
| DoR | ||
| Mediane DoR (maanden) | 22,3 | 18,4 |
a Berekend volgens de omgekeerde Kaplan-Meier-techniek (met omgekeerde censor-indicator). b Op basis van een Lan-DeMets alfa-spendingfunctie met O’Brien Fleming-typegrens en het werkelijke aantal waargenomen gebeurtenissen, was de grens voor het verklaren van statistische significantie voor IMJUDO 300 mg + durvalumab vs. Sorafenib 0,0398 (Lan◦en◦DeMets 1983).
c Bevestigde volledige respons.
BI= Betrouwbaarheidsinterval
Figuur 1. Kaplan-Meier curve van OS
NSCLC – POSEIDON-onderzoek
Het POSEIDON-onderzoek was opgezet om de werkzaamheid van durvalumab met of zonder IMJUDO in combinatie met platinabevattende chemotherapie te evalueren. POSEIDON was een gerandomiseerd, open-label, multicentrisch onderzoek bij 1.013 patiënten met gemetastaseerde NSCLC zonder mutaties van sensibiliserende epidermalegroeifactorreceptor (EGFR) of anaplastisch-lymfoomkinase- (ALK-) genomische tumorafwijkingen. Patiënten met histologisch of cytologisch gedocumenteerde gemetastaseerde NSCLC kwamen in aanmerking voor inclusie. De patiënten hadden geen eerdere chemotherapie of enige andere systemische therapie voor gemetastaseerde NSCLC 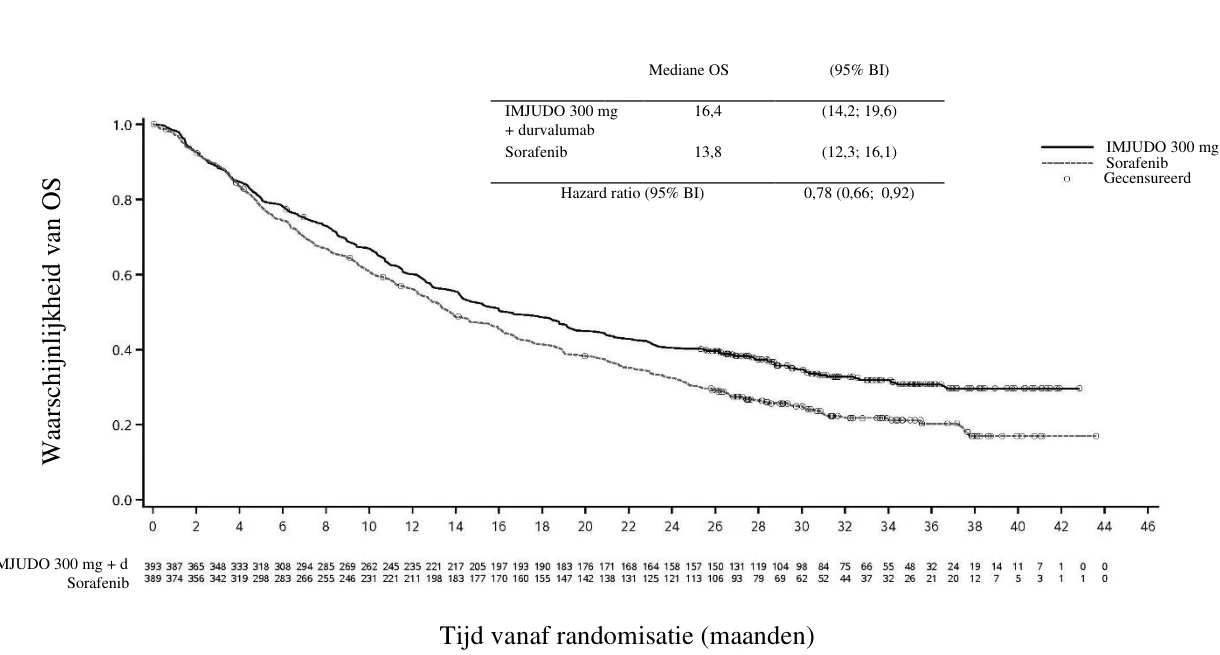
IMJUDO 300 mg + d
IMJUDO 300 mg + d
gekregen. Voorafgaand aan de randomisatie werd de PD-L1-status van de tumor van de patiënten bevestigd met behulp van de Ventana PD-L1 (SP263) assay. Bij inclusie hadden de patiënten een Wereldgezondheidsorganisatie/Eastern Cooperative Oncology Group-prestatiestatus (WHO/ECOG-PS) van 0 of 1.
Het onderzoek sloot patiënten uit met actieve of eerder gedocumenteerde auto-immuunziekte; actieve en/of onbehandelde hersenmetastasen; een voorgeschiedenis van immunodeficiëntie; toediening van systemische immunosuppressiva binnen 14 dagen vóór het begin van IMJUDO of durvalumab, met uitzondering van een fysiologische dosis systemische corticosteroïden; actieve tuberculose of hepatitis B- of C- of HIV-infectie; of patiënten die binnen 30 dagen voor of na de start van IMJUDO en/of durvalumab een levend verzwakt vaccin kregen (zie rubriek 4.4).
Randomisatie werd gestratificeerd voor tumorcellen (TC) PD-L1-expressie (TC ≥ 50% vs. TC < 50%), ziektestadium (Stadium IVA vs. Stadium IVB, volgens de 8e editie van het American Joint Committee on Cancer) en histologie (niet-plaveiselcel vs. plaveiselcel).
De patiënten werden 1:1:1 gerandomiseerd om te ontvangen:
- Arm 1: IMJUDO 75 mg met durvalumab 1.500 mg en platinabevattende chemotherapie elke 3 weken gedurende 4 cycli, gevolgd door durvalumab 1.500 mg elke 4 weken als monotherapie. Een vijfde dosis IMJUDO 75 mg werd gegeven in week 16 naast durvalumab dosis 6.
- Arm 2: Durvalumab 1.500 mg en platinabevattende chemotherapie elke 3 weken gedurende 4 cycli, gevolgd door durvalumab 1.500 mg elke 4 weken als monotherapie.
- Arm 3: Platinabevattende chemotherapie elke 3 weken gedurende 4 cycli. Patiënten konden naar inschatting van de onderzoeker 2 extra cycli krijgen (in totaal 6 cycli na randomisatie), zoals klinisch geïndiceerd.
De patiënten kregen een van de volgende platinabevattende chemotherapieregimes:
| |
| |
| weken. Tenzij gecontra-indiceerd door de onderzoeker, kon onderhoudsbehandeling | |
| met pemetrexed worden gegeven. | |
| |
| |
| carboplatine AUC 5-6 op dag 1 om de 3 weken. | |
| |
| |
| de 3 weken. | |
IMJUDO werd gegeven tot een maximum van 5 doseringen, tenzij er sprake was van ziekteprogressie of onaanvaardbare toxiciteit. Durvalumab en histologie-gebaseerde onderhoudsbehandeling met pemetrexed (indien van toepassing) werden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
Tumorbeoordelingen werden uitgevoerd in week 6 en week 12 vanaf de datum van randomisatie en vervolgens om de 8 weken tot bevestigde objectieve ziekteprogressie. Overlevingsbeoordelingen werden elke 2 maanden na het staken van de behandeling uitgevoerd.
De twee primaire eindpunten van de studie waren progressievrije overleving (PFS) en totale overleving (OS) voor durvalumab + platinabevattende chemotherapie (Arm 2) versus platinabevattende chemotherapie alleen (Arm 3). De belangrijkste secundaire eindpunten van de studie waren PFS en OS voor IMJUDO + durvalumab + platinabevattende chemotherapie (Arm 1) en platinabevattende chemotherapie alleen (Arm 3). De secundaire eindpunten omvatten onder andere het objectieve responspercentage (ORR) en de duur van respons (DoR). PFS, ORR en DoR werden beoordeeld met behulp van Blinded Independent Central Review (BICR) volgens RECIST v1.1.
De demografische en baseline ziektekenmerken waren goed in evenwicht tussen de onderzoeksarmen. De baseline demografie van de totale onderzoekspopulatie was als volgt: man (76,0%); leeftijd ≥ 65 jaar (47,1%), leeftijd ≥ 75 jaar (11,3%) mediane leeftijd 64 jaar (bereik: 27 tot 87 jaar); blank (55,9%), Aziatisch (34,6%), zwart of Afro-Amerikaans (2,0%), overige rassen (7,6%) waarvan niet-Spaans of Latino (84,2%); huidige roker of oud-roker (78,0%) en WHO/ECOG-PS 0 (33,4%), WHO/ECOG-PS 1 (66,5%). De ziektekenmerken waren als volgt: Stadium IVA (50,0%), Stadium IVB (49,6%), histologische subgroepen van plaveiselcel (36,9%), niet-plaveiselcel (62,9%), hersenmetastasen (10,5%), PD-L1-expressie TC ≥ 50% (28,8%), PD-L1-expressie TC < 50% (71,1%).
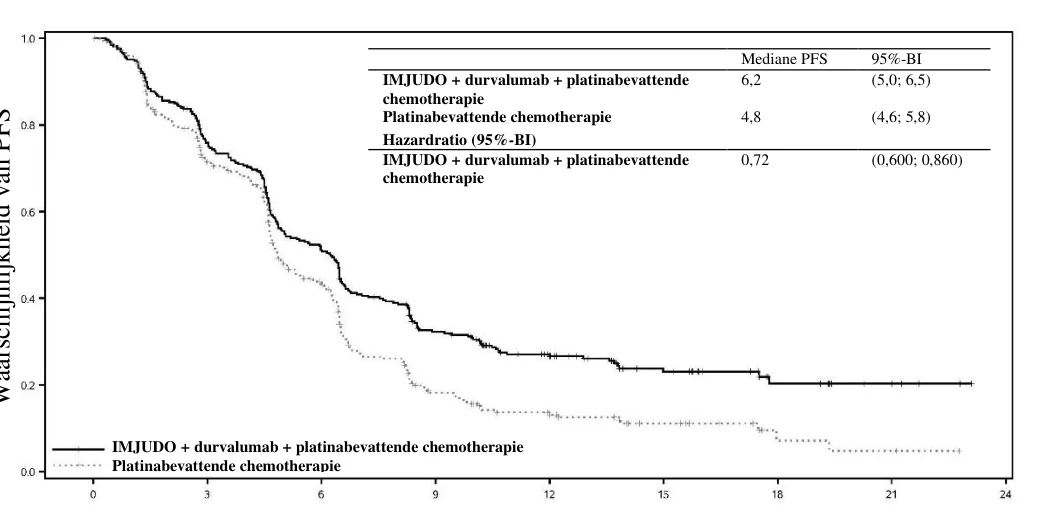
Het onderzoek liet een statistisch significante verbetering in OS zien met IMJUDO + durvalumab + platinabevattende chemotherapie (Arm 1) versus platinabevattende chemotherapie alleen (Arm 3). IMJUDO + durvalumab + platinabevattende chemotherapie liet een statistisch significante verbetering in PFS zien ten opzichte van platinabevattende chemotherapie alleen. De resultaten worden hieronder samengevat.
Tabel 5. Werkzaamheidsresultaten voor het POSEIDON-onderzoek
a Analyse van PFS bij afkapdatum 24 juli 2019 (mediane follow-up 10,15 maanden). Analyse van OS bij afkapdatum 12 maart 2021 (mediane follow-up 34,86 maanden). De grenzen voor het verklaren van werkzaamheid (Arm 1 vs. Arm 3: PFS 0,00735; OS 0,00797; 2-zijdig) werden bepaald door een Lan-DeMets alpha spending function die een O'Brien Fleming-benadering benadert. PFS werd beoordeeld door BICR volgens RECIST v1.1.
b HR worden afgeleid met behulp van een Cox pH-model gestratificeerd naar PD-L1, histologie en ziektestadium.
c 2-zijdige p-waarde op basis van een log-ranktest gestratificeerd naar PD-L1, histologie en ziektestadium. d Bevestigde objectieve respons.
e Post-hoc analyse.
NR=Niet bereikt, BI=betrouwbaarheidsinterval
Arm 1: IMJUDO + durvalumab + platinabevattende chemotherapie (n=338) | Arm 3: Platinabevattende chemotherapie (n=337) | |
| OSa | ||
| Aantal sterfgevallen (%) | 251 (74,3) | 285 (84,6) |
| Mediane OS (maanden) (95%-BI) | 14,0 (11,7; 16,1) | 11,7 (10,5; 13,1) |
| HR (95%-BI)b | 0,77 (0,650; 0,916) | |
| p-waardec | 0,00304 | |
| PFSa | ||
| Aantal voorvallen (%) | 238 (70,4) | 258 (76,6) |
| Mediane PFS (maanden) (95%-BI) | 6,2 (5,0; 6,5) | 4,8 (4,6; 5,8) |
| HR (95%-BI)b | 0,72 (0,600; 0,860) | |
| p-waardec | 0,00031 | |
| ORR n (%)d,e | 130 (38,8) | 81 (24,4) |
| Volledige respons n (%) | 2 (0,6) | 0 |
| Partiële respons n (%) | 128 (38,2) | 81 (24,4) |
Mediane DoR (maanden) (95%-BI)d,e | 9,5 (7,2; NR) | 5,1 (4,4; 6,0) |
Figuur 2. Kaplan-Meier curve van OS
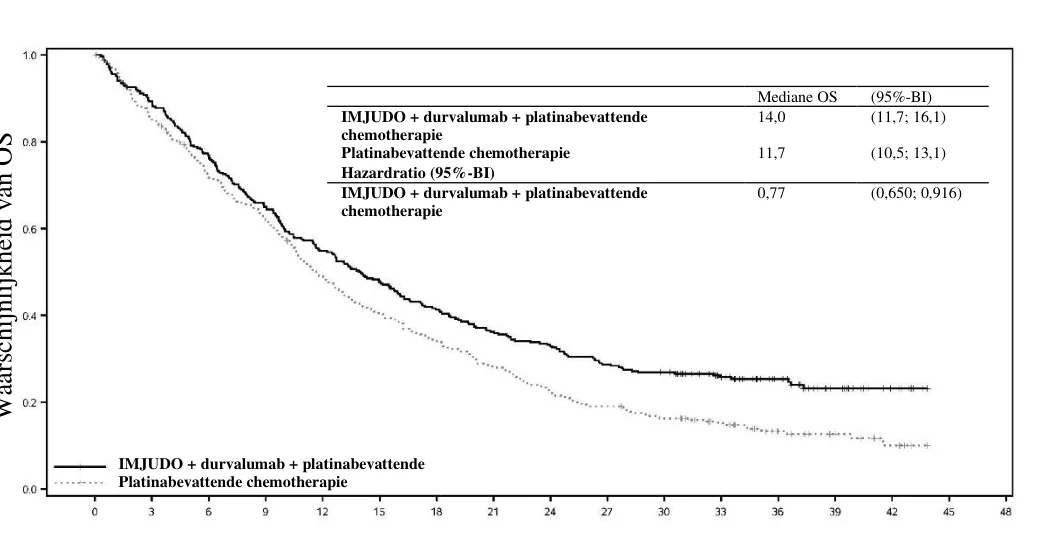
Aantal patiënten dat een risico loopt
Maand
0 3 6 9 12 15 18 21 24 27 30 33 36 39 42 45 IMJUDO + durvalumab + platinabevattende chemotherapie
338 298 256 217 183 159 137 120 109 95 88 64 41 20 9 0 Platinabevattende chemotherapie
337 284 236 204 160 132 111 91 72 62 52 38 21 13 6 0
Figuur 3. Kaplan-Meier curve van PFS
Aantal patiënten dat een risico loopt
Maanden
0 3 6 9 12 15 18 21 24 IMJUDO + durvalumab + platinabevattende chemotherapie
338 243 161 94 56 32 13 5 0 Platinabevattende chemotherapie
337 219 121 43 23 12 3 2 0
Waa
r
sch
ijn
lijk
h
eid
v
an
OS
Tijd vanaf randomisatie (maanden)
Waa
r
sch
ijn
lijk
h
eid
v
an
PFS
Tijd vanaf randomisatie (maanden)
Figuur 4 geeft een samenvatting weer van de effectiviteitsresultaten van OS naar tumor PD-L1-expressie in vooraf gespecificeerde subgroepanalyses.
Figuur 4. Forest plot van OS naar PD-L1-expressie voor IMJUDO + durvalumab + platinabevattende chemotherapie versus platinabevattende chemotherapie
Oudere patiënten
In totaal werden 75 patiënten van ≥ 75 jaar geïncludeerd in de armen van het POSEIDON-onderzoek, IMJUDO in combinatie met durvalumab en platinabevattende chemotherapie (n=35) en platinabevattende chemotherapie alleen (n=40). Een exploratieve HR van 1,05 (95%-BI: 0,64; 1,71) voor OS werd waargenomen voor IMJUDO in combinatie met durvalumab en platinabevattende chemotherapie vs. platinabevattende chemotherapie binnen deze onderzoekssubgroep. Vanwege het exploratieve karakter van deze subgroepanalyse kunnen geen definitieve conclusies worden getrokken, maar voorzichtigheid is geboden bij het overwegen van dit regime voor oudere patiënten.
Pediatrische patiënten
De veiligheid en werkzaamheid van IMJUDO in combinatie met durvalumab bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Onderzoek D419EC00001 was een multicenter, open-label dosisbepalings- en dosisexpansieonderzoek om de veiligheid, voorlopige werkzaamheid en farmacokinetiek van IMJUDO in combinatie met durvalumab gevolgd door durvalumab-monotherapie te evalueren bij pediatrische patiënten met gevorderde maligne solide tumoren (behalve primaire tumoren van het centraal zenuwstelsel) die ziekteprogressie vertoonden en voor wie geen standaardbehandeling bestaat. Aan de studie namen 50 pediatrische patiënten deel met een leeftijdscategorie van 1 tot en met 17 jaar met primaire tumorcategorieën: neuroblastoom, solide tumor en sarcoom. Patiënten kregen elke 4 weken gedurende 4 cycli IMJUDO 1 mg/kg ofwel in combinatie met durvalumab 20 mg/kg ofwel in combinatie met durvalumab 30 mg/kg, gevolgd door durvalumab als monotherapie elke 4 weken. In de dosisbepalingsfase werd de combinatietherapie met IMJUDO en durvalumab voorafgegaan door een enkele cyclus durvalumab; acht patiënten in deze fase stopten echter met de behandeling voordat ze IMJUDO kregen. Van de 50 patiënten die aan het onderzoek deelnamen, kregen er dus 42 IMJUDO in combinatie met durvalumab en 8 alleen durvalumab. In de dosisexpansiefase werd een ORR (objective response rate) van 5,0% (1 op de 20 patiënten) gerapporteerd in de analyseset die kon worden beoordeeld op respons. Er werden geen nieuwe 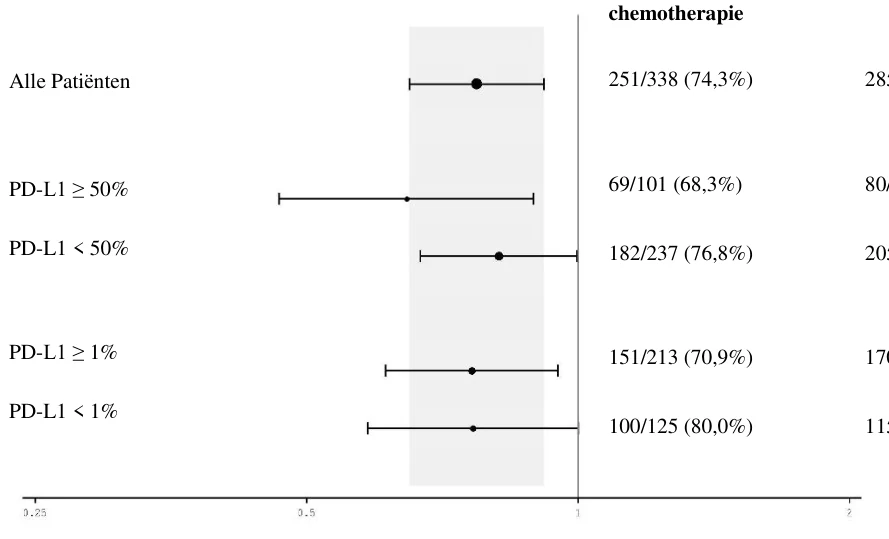
Hazardratio (95%-BI)
Aantal voorvallen/patiënten (%) IMJUDO + durvalumab
+ platinabevattende
Platinabevattende chemotherapie HR (95%-BI)
285/337 (84,6%) 0,77 (0,65; 0,92)
80/97 (82,5%) 0,65 (0,47; 0,89)
205/240 (85,4%) 0,82 (0,67; 1,00)
170/207 (82,1%) 0,76 (0,61; 0,95)
115/130 (88,5%) 0,77 (0,58; 1,00) veiligheidssignalen waargenomen ten opzichte van de bekende veiligheidsprofielen van IMJUDO en durvalumab bij volwassenen. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek (FK) van tremelimumab werd beoordeeld voor tremelimumab als monotherapie, in combinatie met durvalumab en in combinatie met platinabevattende chemotherapie.
De FK van tremelimumab werd onderzocht bij patiënten met doseringen variërend van 75 mg tot 750 mg of 10 mg/kg, die eenmaal per 4 of 12 weken intraveneus als monotherapie werden toegediend, of in een enkele dosis van 300 mg. De FK-blootstelling verhoogde dosisproportioneel (lineaire FK) bij doses ≥ 75 mg. ‘Steady-state’ werd bereikt na ongeveer 12 weken. Op basis van een FK-populatie-analyse met patiënten (n=1.605) die iedere 3 of 4 weken tremelimumab als monotherapie of in combinatie met andere geneesmiddelen kregen in het dosisbereik van ≥ 75 mg (of 1 mg/kg), waren de geschatte tremelimumab-klaring (CL) en het distributievolume (Vd) respectievelijk 0,309 l/dag en 6,33 l. De terminale halfwaardetijd was ongeveer 14,2 dagen. De primaire eliminatieroutes van tremelimumab zijn eiwitkatabolisme via het reticulo-endotheliaal systeem of doelgemedieerde dispositie.
Speciale populaties
Leeftijd (18–87 jaar), lichaamsgewicht (34-149 kg), geslacht, positieve anti-
geneesmiddelenantilichaam (ADA)-status, albuminespiegels, LDH-niveaus, creatininespiegels, tumortype, ras en ECOG/WHO-status hadden geen klinisch significant effect op de FK van tremelimumab.
Nierinsufficiëntie
Lichte (creatinineklaring [CrCL] 60 tot 89 ml/min) en matige nierinsufficiëntie (creatinineklaring [CrCL] 30 tot 59 ml/min) hadden geen klinisch significant effect op de FK van tremelimumab. Het effect van ernstige nierinsufficiëntie (CrCL 15 tot 29 ml/min) op de FK van tremelimumab is onbekend; de mogelijke noodzaak van een dosisaanpassing kan niet worden vastgesteld. Aangezien IgG-monoklonale antilichamen echter niet primair via de nieren worden geklaard, wordt niet verwacht dat een verandering in de nierfunctie de blootstelling aan tremelimumab zal beïnvloeden.
Leverinsufficiëntie
Lichte leverinsufficiëntie (bilirubine ≤ ULN en ASAT > ULN of bilirubine > 1,0 tot 1,5 × ULN en gelijk welke ASAT) en matige leverinsufficiëntie (bilirubine > 1,5 tot 3 x ULN en gelijk welke ASAT) hadden geen klinisch significant effect op de FK van tremelimumab. Het effect van ernstige leverinsufficiëntie (bilirubine > 3,0 x ULN en gelijk welke ASAT) op de FK van tremelimumab is onbekend; de mogelijke noodzaak van een dosisaanpassing kan niet worden vastgesteld. Echter, omdat IgG monoklonale antilichamen niet primair worden geklaard via de lever, heeft een verandering in de leverfunctie naar verwachting geen invloed op de blootstelling aan tremelimumab.
Pediatrische patiënten
De FK van tremelimumab in combinatie met durvalumab werd geëvalueerd in een onderzoek bij 50 pediatrische patiënten met een leeftijdscategorie van 1 tot en met 17 jaar in onderzoek D419EC00001. Patiënten kregen elke 4 weken gedurende 4 cycli tremelimumab 1 mg/kg ofwel in combinatie met durvalumab 20 mg/kg ofwel in combinatie met durvalumab 30 mg/kg, gevolgd door durvalumab als monotherapie elke 4 weken. Gebaseerd op een farmacokinetische populatieanalyse was de systemische blootstelling aan tremelimumab bij pediatrische patiënten ≥ 35 kg die elke 4 weken tremelimumab 1 mg/kg kregen vergelijkbaar met de blootstelling bij volwassenen die elke 4 weken tremelimumab 1 mg/kg kregen, terwijl bij pediatrische patiënten < 35 kg de systemische blootstelling lager was in vergelijking met volwassenen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Diertoxicologie
In het chronische 6 maanden durende onderzoek bij cynomolgusapen was behandeling met tremelimumab geassocieerd met dosisgerelateerde incidentie van aanhoudende diarree en rash, korstjes en open zweren, die dosisbeperkend waren. Deze klinische symptomen waren ook geassocieerd met verminderde eetlust en lichaamsgewicht en gezwollen perifere lymfeklieren. Histopathologische bevindingen die correleerden met de waargenomen klinische symptomen omvatten reversibele chronische ontsteking in de blinde darm en dikke darm, mononucleaire celinfiltratie in de huid en hyperplasie in lymfoïde weefsels.
Een dosisafhankelijke toename van de incidentie en ernst van mononucleaire celinfiltratie met of zonder mononucleaire celontsteking werd waargenomen in speekselklier, alvleesklier (acinair), schildklier, bijschildklier, bijnier, hart, slokdarm, tong, periportaal levergebied, skeletspier, prostaat, baarmoeder, hypofyse, oog (conjunctiva, extra-oculaire spieren) en choroïde plexus van de hersenen. Er werd geen NOAEL gevonden in dit onderzoek bij dieren die werden behandeld met de laagste dosis van 5 mg/kg/week, maar de tussenliggende dosis van 15 mg/kg week werd beschouwd als de hoogste niet-ernstig toxische dosis (HNSTD). Deze dosis zorgde voor een op blootstelling gebaseerde veiligheidsmarge van 1,77-5,33 tot klinisch relevante blootstelling op basis van een klinisch doseringsregime van ofwel een enkelvoudige dosis van 300 mg ofwel 75 mg elke 3 weken.
Carcinogeniciteit en mutageniciteit
Het carcinogene en genotoxische potentieel van tremelimumab is niet geëvalueerd.
Reproductieve toxicologie
In toxiciteitsonderzoeken bij herhaalde dosering werd mononucleaire celinfiltratie in prostaat en baarmoeder waargenomen. Aangezien er geen vruchtbaarheidsonderzoeken bij dieren zijn uitgevoerd met tremelimumab, is de relevantie van deze bevindingen voor de vruchtbaarheid niet bekend. In reproductieonderzoeken was de toediening van tremelimumab aan drachtige Cynomolgus-apen tijdens de periode van organogenese niet geassocieerd met maternale toxiciteit of effecten op zwangerschapsverliezen, foetaal gewicht of externe, viscerale, skeletafwijkingen of gewicht van geselecteerde foetale organen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinehydrochloridemonohydraat
Trehalosedihydraat
Dinatriumedetaatdihydraat
Polysorbaat 80
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar bij 2°C – 8°C.
Verdunde oplossing
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende maximaal 28 dagen bij 2°C tot 8°C en gedurende maximaal 48 uur bij kamertemperatuur (tot 25°C) vanaf het moment van bereiding.
Vanuit microbiologisch oogpunt moet de bereide oplossing voor infusie onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de opslagtijden en -omstandigheden voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker en zouden deze normaal gesproken niet langer zijn dan 24 uur bij 2°C tot 8°C of 12 uur bij kamertemperatuur (tot 25°C), tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
Gebrek aan microbiële groei in de bereide oplossing voor infusie is aangetoond gedurende maximaal 28 dagen bij 2°C tot 8°C en gedurende maximaal 48 uur bij kamertemperatuur (tot 25°C) vanaf het moment van bereiding.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Er zijn twee verpakkingsgrootten IMJUDO verkrijgbaar:
- 1,25 ml (in totaal 25 mg tremelimumab) concentraat in een type I glazen injectieflacon met een elastomeer stop en een violette flip-off aluminium afdichting. Verpakkingsgrootte van 1 injectieflacon met één dosis.
- 15 ml (in totaal 300 mg tremelimumab) concentraat in een type I glazen injectieflacon met een elastomeer stop en een donkerblauwe flip-off aluminium afdichting. Verpakkingsgrootte van 1 injectieflacon met één dosis.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding van de oplossing
IMJUDO wordt geleverd als een injectieflacon met één dosis en bevat geen conserveermiddelen; aseptische techniek moet in acht worden genomen.
- Inspecteer het geneesmiddel visueel op deeltjes en verkleuring. IMJUDO is een heldere tot licht opalescente, kleurloze tot lichtgele oplossing. Gooi de injectieflacon weg als de oplossing troebel of verkleurd is of als er zichtbare deeltjes worden waargenomen. De injectieflacon niet schudden.
- Trek de vereiste hoeveelheid op uit de injectieflacon(s) met IMJUDO en breng deze over in een intraveneuze zak met 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie, of 50 mg/ml (5%) glucoseoplossing voor injectie. Meng de verdunde oplossing door deze voorzichtig om te keren. De eindconcentratie van de verdunde oplossing moet tussen 0,1 mg/ml en 10 mg/ml liggen. De oplossing niet bevriezen of schudden.
- Zorg ervoor dat de bereide oplossing steriel is.
- Ga na het optrekken van het geneesmiddel niet nogmaals de injectieflacon in.
- Eventueel in de injectieflacon achtergebleven restant weggooien.
Toediening
- Dien de infusieoplossing intraveneus toe gedurende 60 minuten via een intraveneuze lijn met een steriel, laag-eiwitbindend 0,2 of 0,22 micron inline filter.
- Dien geen andere geneesmiddelen gelijktijdig toe via dezelfde infusielijn.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1713/001 25 mg injectieflacon
EU/1/22/1713/002 300 mg injectieflacon
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 februari 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.