


SmPC (samenvatting van de productkenmerken) - Blenrep
1. NAAM VAN HET GENEESMIDDEL
Blenrep 70 mg poeder voor concentraat voor oplossing voor infusie
Blenrep 100 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Belantamab mafodotin is een antilichaam-geneesmiddelconjugaat (antibody-drug conjugate, ADC) dat belantamab, een geafucosyleerd gehumaniseerd monoklonaal IgG1k-antilichaam bevat dat specifiek is voor B-celmaturatie-antigeen (BCMA), geproduceerd met recombinante DNA-technologie in een zoogdiercellijn (ovariumcellen van Chinese hamster) en dat geconjugeerd is met maleimidocaproyl-monomethyl-auristatine F (mcMMAF).
Blenrep 70 mg poeder voor concentraat voor oplossing voor infusie
Eén injectieflacon met poeder bevat 70 mg belantamab mafodotin.
Na reconstitutie met 1,4 ml water voor injectie bevat elke ml oplossing 50 mg belantamab mafodotin.
Hulpstof met bekend effect
Elke injectieflacon met gereconstitueerde oplossing bevat 0,28 mg polysorbaat 80 per 1,4 ml optrekbare oplossing.
Blenrep 100 mg poeder voor concentraat voor oplossing voor infusie
Eén injectieflacon met poeder bevat 100 mg belantamab mafodotin.
Na reconstitutie met 2 ml water voor injectie bevat elke ml oplossing 50 mg belantamab mafodotin.
Hulpstof met bekend effect
Elke injectieflacon met gereconstitueerde oplossing bevat 0,4 mg polysorbaat 80 per 2 ml optrekbare oplossing.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat).
Gelyofiliseerd wit tot geel poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Blenrep is geïndiceerd voor gebruik bij volwassenen voor de behandeling van recidief of refractair multipel myeloom:
- in combinatie met bortezomib en dexamethason bij patiënten die ten minste één eerdere behandeling hebben ondergaan; en
- in combinatie met pomalidomide en dexamethason bij patiënten die ten minste één eerdere, lenalidomide bevattende behandeling hebben ondergaan.
4.2 Dosering en wijze van toediening
De behandeling met Blenrep wordt ingesteld en gemonitord door artsen met ervaring in de behandeling van multipel myeloom.
Aanbevolen ondersteunende zorg
Patiënten moeten voorafgaand aan elk van de eerste 4 doses van de behandeling met Blenrep en vervolgens op klinische indicatie een oogheelkundig onderzoek ondergaan (waaronder beoordeling van de gezichtsscherpte en spleetlamponderzoek), uitgevoerd door een oogspecialist (zie rubriek 4.4).
Dosering
De toediening van Blenrep moet voortgezet worden volgens het aanbevolen schema tot het optreden van ziekteprogressie of onaanvaardbare toxiciteit. Blenrep wordt toegediend in combinatie met andere behandelingen (zie tabel 1). Voor andere geneesmiddelen die samen met Blenrep toegediend worden, zie rubriek 5.1 en de actuele Samenvatting van de productkenmerken van de desbetreffende geneesmiddelen.
Tabel 1: aanbevolen startdoseringsschema voor Blenrep in combinatie met andere behandelingen
| Combinatieregime | Aanbevolen startdoseringsschema |
| Met bortezomib en dexamethason (BVd)a (cyclusduur = 3 weken) | Toediening van 2,5 mg/kg eens per 3 weken |
| Met pomalidomide en dexamethason (BPd) (cyclusduur = 4 weken) | Cyclus 1: eenmalige toediening van 2,5 mg/kg Vanaf cyclus 2: toediening van 1,9 mg/kg eens per 4 weken |
a Bortezomib en dexamethason worden tijdens de eerste 8 cycli toegediend.
Als een geplande dosis Blenrep wordt overgeslagen om een andere reden dan bijwerkingen, wordt aanbevolen om Blenrep te hervatten met de start van de volgende geplande behandelingscyclus.
Als een geplande dosis Blenrep wordt overgeslagen vanwege bijwerkingen, wordt aanbevolen om Blenrep te hervatten met de start van de volgende geplande behandelingscyclus na herstel van de bijwerkingen (zie tabel 3).
Dosisaanpassingen
Dosisaanpassingen zijn bij bijna alle patiënten nodig voor beheersing van de veiligheid en verdraagbaarheid. De dosisverlagingsniveaus voor Blenrep staan in tabel 2. Aanbevolen dosisaanpassingen voor de behandeling van bijwerkingen staan in tabel 3.
Tabel 2: dosisverlagingsschema voor Blenrep
| In combinatie met bortezomib en dexamethason | In combinatie met pomalidomide en dexamethason | |
Aanbevolen startdoseringsschema | 2,5 mg/kg elke 3 weken | eenmalig 2,5 mg/kg tijdens cyclus 1, daarna, vanaf cyclus 2, 1,9 mg/kg elke 4 weken |
| Dosisverlagingsniveau 1 | 1,9 mg/kg elke 3 weken | 1,9 mg/kg elke 8 weken |
| Dosisverlagingsniveau 2 | N.v.t.a | 1,4 mg/kg elke 8 weken |
N.v.t. = niet van toepassing.
a Er is geen dosisverlagingsniveau 2.
Oculaire bijwerkingen
Oculaire voorvallen werden gegradeerd op basis van bevindingen uit oogonderzoek, bestaande uit de combinatie van bevindingen uit cornea-onderzoek en de best gecorrigeerde gezichtsscherpte (best corrected visual acuity, BCVA). De behandelend arts moet de bevindingen uit het oogonderzoek van de patiënt doornemen alvorens de Blenrep-dosis te bepalen.
De bevindingen uit cornea-onderzoek kunnen wel of niet gepaard gaan met veranderingen in de BCVA. De ernst van oculaire bijwerkingen wordt gedefinieerd op basis van het ernstigst aangetaste oog, omdat mogelijk niet beide ogen in gelijke mate aangedaan zijn. Voor artsen is het belangrijk om bij het evalueren van dosisuitstel en dosisverlagingen niet alleen bevindingen uit het cornea-onderzoek, maar ook veranderingen in de gezichtsscherpte en gemelde symptomen in acht te nemen.
Verhoog de dosis niet opnieuw na het toepassen van een dosisverlaging vanwege oculaire bijwerkingen. Het opnieuw verhogen van de dosis bij niet-oculaire bijwerkingen moet, indien van toepassing, op basis van het klinisch oordeel van de arts plaatsvinden.
Tabel 3: aanbevolen dosisaanpassingen bij bijwerkingen
| Bijwerking | Ernsta | Aanbevolen dosisaanpassingen |
Oculaire bijwerkingenb (zie rubriek 4.4) | Licht (graad 1) Bevinding(en) uit het cornea-onderzoek Lichte oppervlakkige keratopathie punctata met verslechtering ten opzichte van baseline, met of zonder symptomen. Verandering in BCVA Afname ten opzichte van baseline van 1 regel ten aanzien van de Snellen equivalente gezichtsscherpte. | De behandeling dient te worden voortgezet met de huidige dosis. |
Bijwerking Ernsta Aanbevolen dosisaanpassingen
Matig (graad 2) Bevinding(en) uit het cornea-onderzoek
Matige oppervlakkige keratopathie punctata, vlekkerige
microcystachtige neerslag, perifere subepitheliale waas of een nieuwe perifere stromatroebeling.
Verandering in BCVA
Afname ten opzichte van baseline van 2 of 3 regels (en een Snellen equivalente gezichtsscherpte die niet slechter is dan 20/200).
Of
Ernstig (graad 3) Bevinding(en) uit het cornea-onderzoek
Ernstige
oppervlakkige
keratopathie punctata, diffuse
microcystachtige neerslag waarbij de centrale cornea
betrokken is, centrale subepitheliale waas of een nieuwe centrale stromatroebeling.
Verandering in BCVA
Afname ten opzichte van baseline met meer dan 3 regels (en een Snellen equivalente gezichtsscherpte die niet slechter is dan 20/200).
Onderbreek de behandeling tot zowel bij de bevindingen uit het cornea-onderzoek als de BCVA verbetering is opgetreden tot graad 1 of beter. Hervat de behandeling met
dosisverlagingsniveau 1 conform tabel 2. Als er toxiciteit wordt vastgesteld vóór
doseringscyclus 2 voor BPd, verlaag de Blenrep-dosis dan tot 1,9 mg/kg elke 4 weken voor cyclus 2 en alle daaropvolgende cycli.
Cornea-epitheeldefect zoals cornea-ulcera of verandering in BCVA die slechter is dan 20/200 (graad 4)
Bevinding(en) uit het cornea-onderzoek
Onderbreek de behandeling tot zowel bij de bevindingen uit het cornea-onderzoek als de BCVA verbetering is opgetreden tot graad 1 of beter. Hervat de behandeling met
dosisverlagingsniveau 1 voor BVd en dosisverlagingsniveau 2 voor BPd conform tabel 2, indien van toepassing.
| Bijwerking | Ernsta | Aanbevolen dosisaanpassingen |
Cornea-epitheeldefect zoals cornea-ulcera.b Verandering in BCVA Afname tot een Snellen equivalente gezichtsscherpte die slechter is dan 20/200. | Overweeg de behandeling definitief te staken bij verergerende symptomen die niet reageren op passende behandeling. | |
| Trombocytopeniec (zie rubriek 4.4) | Graad 3 | Zonder bloeding:
Met bloeding:
Overweeg aanvullende ondersteunende behandeling (bijv. transfusie), op basis van klinische indicatie en conform de lokale praktijk. |
| Graad 4 | Onderbreek de behandeling. Overweeg opnieuw te starten als herstel tot graad 3 of beter is opgetreden, en alleen als er geen sprake is van een actieve bloeding op het moment dat opnieuw met de behandeling gestart wordt. Hervat Blenrep bij patiënten die voorheen een dosis van 2,5 mg/kg kregen, met een dosis van 1,9 mg/kg. Hervat Blenrep bij patiënten die een dosis van 1,9 mg/kg of lager kregen, met dezelfde dosis als voorheen. | |
Infusiegerelateerde reacties (zie | Graad 2 | Onderbreek het infuus en bied ondersteunende behandeling. Hervat op een minimaal 50% lagere infuussnelheid zodra de symptomen zijn afgenomen tot graad 1 of beter en overweeg eventueel gebruik van premedicatie. |
| Graad 3 | Onderbreek het infuus en bied ondersteunende behandeling. Hervat de toediening zodra herstel is opgetreden, met een lagere infuussnelheid. Overweeg voor toekomstige infusen gebruik van premedicatie. | |
| Graad 4 | Staak Blenrep definitief.
|
| Bijwerking | Ernsta | Aanbevolen dosisaanpassingen |
| een anafylactische of levensbedreigende infusiereactie en start passende spoedhulp. | ||
| Pneumonitis (zie rubriek 4.8) | Graad ≥ 3 | Staak Blenrep definitief. |
Andere bijwerkingen (zie rubriek 4.8) | Graad 3 | Onderbreek Blenrep tot verbetering tot graad 1 of beter is opgetreden. Hervat Blenrep bij patiënten die voorheen een dosis van 2,5 mg/kg kregen, met een dosis van 1,9 mg/kg. Hervat Blenrep bij patiënten die een dosis van 1,9 mg/kg of lager kregen, met dezelfde dosis als voorheen. |
| Graad 4 | Overweeg Blenrep definitief te staken. Als de behandeling wordt voortgezet, onderbreek Blenrep dan tot verbetering tot graad 1 of beter is opgetreden. Hervat Blenrep bij patiënten die voorheen een dosis van 2,5 mg/kg kregen, met een dosis van 1,9 mg/kg. Hervat Blenrep bij patiënten die een dosis van 1,9 mg/kg of lager kregen, met dezelfde dosis als voorheen. |
BCVA = best gecorrigeerde gezichtsscherpte; BPd = Blenrep met pomalidomide en dexamethason; BVd = Blenrep met bortezomib en dexamethason.
a Niet-oculaire bijwerkingen zijn geclassificeerd volgens de National Cancer Institute Common Terminology Criteria for Adverse Events (CTCAE).
b Een corneadefect kan leiden tot cornea-ulcera. Deze dienen direct en op klinische indicatie door een oogspecialist behandeld te worden. Een cornea-ulcus betreft per definitie een epitheeldefect met onderliggende stroma-infiltratie.
c Als de trombocytopenie als ziektegerelateerd wordt aangemerkt, niet met bloeding gepaard gaat en met transfusie hersteld wordt tot een plaatjestelling > 25 x 109/l, kan voortzetting van de behandeling met gebruik van de huidige dosis overwogen worden.
Speciale populaties
Ouderen
Er wordt geen dosisaanpassing aanbevolen voor patiënten van 65 jaar of ouder (zie rubriek 4.8 en 5.2).
Verminderde nierfunctie
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een licht verminderde nierfunctie (eGFR 60-89 ml/min), matig verminderde nierfunctie (eGFR 30-59 ml/min), ernstig verminderde nierfunctie (eGFR < 30 ml/min waarbij geen dialyse vereist is) of eindstadium nierfalen (eGFR < 15 ml/min waarbij dialyse vereist is) (zie rubriek 5.2).
Verminderde leverfunctie
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een licht verminderde leverfunctie (totaal bilirubine hoger dan de bovengrens van normaal [upper limit of normal, ULN] en ≤ 1,5 × ULN ongeacht welke waarde voor aspartaataminotransferase [ASAT], of totaal bilirubine ≤ ULN met ASAT > ULN). Over patiënten met een matig verminderde leverfunctie (totaal bilirubine hoger dan 1,5 × ULN en ≤ 3,0 × ULN ongeacht welke ASAT-waarde) of over patiënten met een ernstig verminderde leverfunctie (totaal bilirubine > 3,0 × ULN ongeacht welke ASAT-waarde) zijn beperkte gegevens beschikbaar waarmee een dosisaanbeveling onderbouwd kan worden; Blenrep dient bij deze patiënten alleen te worden gebruikt als de mogelijke voordelen zwaarder wegen dan de mogelijke risico’s (zie rubriek 5.2).
Lichaamsgewicht
De dosering van Blenrep wordt gebaseerd op het werkelijke lichaamsgewicht bij baseline, en Blenrep is onderzocht bij patiënten met een lichaamsgewicht van 37 tot 170 kg (zie rubriek 5.2). Bij veranderingen in lichaamsgewicht > 10% tijdens de behandeling moet de dosis opnieuw berekend worden, op basis van het werkelijke lichaamsgewicht op het moment van toediening.
Pediatrische patiënten
Er is geen relevante toepassing van Blenrep bij pediatrische patiënten voor de behandeling van recidief of refractair multipel myeloom.
Wijze van toediening
Blenrep is uitsluitend bestemd voor intraveneuze infusie en wordt met behulp van een intraveneuze infuuspomp met een infuusset van polyvinylchloride of polyolefine toegediend gedurende circa 30 minuten. In het geval van een infusiegerelateerde reactie (infusion-related reaction, IRR) kan de toedieningstijd verlengd worden tot meer dan 30 minuten, op voorwaarde dat de totale gebruiksduur, die zowel de bereiding als de toediening van de dosis omvat, de toegestane periode van 6 uur niet overschrijdt.
Blenrep mag niet worden toegediend als een intraveneuze push- of bolusinjectie.
Blenrep moet voorafgaand aan de toediening verdund worden.
Het is niet nodig de verdunde oplossing te filteren. Als de verdunde oplossing wel gefilterd wordt, wordt een filter van 0,2 µm of 0,22 µm op basis van polyethersulfoon (PES) aanbevolen.
Voor instructies over verdunning, te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel, hantering en verwijdering van de injectieflacons, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Oculaire bijwerkingen
Oculaire bijwerkingen (bijv. wazig zien, droog oog, oogirritatie en fotofobie) zijn gemeld bij gebruik van Blenrep. De vaakst gemelde bevindingen uit cornea-onderzoek omvatten oppervlakkige keratopathie punctata, microcystachtige epitheliale veranderingen en waas, met of zonder veranderingen in de gezichtsscherpte of symptomen. Klinisch relevante veranderingen in de gezichtsscherpte kunnen gepaard gaan met tijdelijke moeite met autorijden of het bedienen van machines (zie rubriek 4.7 en 4.8). Patiënten moeten het advies krijgen om tijdelijk af te zien van activiteiten als autorijden of het bedienen van machines indien zich visuele symptomen voordoen (zie rubriek 4.7) en om eventuele veranderingen in het gezichtsvermogen onmiddellijk te melden. Regelmatige oogheelkundige controle wordt aanbevolen.
Artsen moeten patiënten ook aanmoedigen om eventuele oculaire symptomen aan hen te melden. Er dienen oogonderzoeken, waaronder beoordeling van de gezichtsscherpte en spleetlamponderzoek, uitgevoerd te worden voorafgaand aan elk van de eerste 4 doses Blenrep, en tijdens de behandeling op klinische indicatie.
Patiënten moeten het advies krijgen om tijdens de behandeling ten minste 4 keer per dag kunsttranen zonder conserveringsmiddelen toe te dienen. Patiënten moeten tot het einde van de behandeling het gebruik van contactlenzen vermijden. Het is wel toegestaan om bandagelenzen te gebruiken onder toezicht van een oogarts.
Bij patiënten waar sprake is van bevindingen uit het cornea-onderzoek (keratopathieën zoals oppervlakkige keratopathie punctata of microcystachtige neerslag) met of zonder veranderingen in de gezichtsscherpte, is mogelijk een dosisaanpassing (uitstel en/of verlaging) of staking van de behandeling nodig op grond van de ernst van de bevindingen (zie tabel 3).
Gevallen met veranderingen in de subbasale zenuwplexus van de cornea (bijv. fragmentatie van zenuwvezels en verlies van zenuwvezels) resulterend in hypo-esthesie van de cornea en gevallen van cornea-ulcera (ulceratieve en infectieuze keratitis) zijn gemeld (zie rubriek 4.8). Deze dienen direct en op klinische indicatie door een oogspecialist behandeld te worden. Behandeling met Blenrep dient onderbroken te worden tot het cornea-ulcus is hersteld (zie tabel 3).
Trombocytopenie
Trombocytopenische voorvallen (trombocytopenie en plaatjestelling verlaagd) zijn gemeld bij gebruik van Blenrep. Trombocytopenie kan leiden tot ernstige bloedingen, waaronder gastro-intestinale en intracraniale bloedingen (zie rubriek 4.8).
Gedurende de behandeling dient frequent controle van het volledige bloedbeeld, met differentiële telling van bloedcellen en telling van bloedplaatjes, plaats te vinden. Patiënten die trombocytopenie van graad 3 of 4 krijgen of die een gelijktijdige behandeling met anticoagulantia krijgen, moeten mogelijk vaker gecontroleerd worden en bij hen moet mogelijk uitstel of verlaging van de dosis plaatsvinden (zie tabel 3). Er kan ondersteunende behandeling (bijv. plaatjestransfusies) geboden worden volgens standaard medische praktijk.
Infusiegerelateerde reacties
Infusiegerelateerde reacties (IRR’s) zijn gemeld bij gebruik van Blenrep. De meeste IRR’s waren graad 1 of 2 en gingen nog dezelfde dag over (zie rubriek 4.8.) Als een infusiegerelateerde reactie van graad 2 of hoger optreedt tijdens de toediening, verlaag dan de infuussnelheid of stop het infuus, afhankelijk van de ernst van de symptomen. Stel passende medische behandeling in en start het infuus opnieuw, met een lagere snelheid, wanneer de toestand van de patiënt stabiel is. Als een IRR van graad 2 of hoger optreedt, overweeg dan voor volgende infusen het gebruik van premedicatie (zie tabel 3).
Pneumonitis
Gevallen van pneumonitis, waaronder dodelijke voorvallen, zijn waargenomen met Blenrep. Bij patiënten met nieuwe of verergerende onverklaarde pulmonale symptomen (bijv. hoesten, dyspneu) moet evaluatie plaatsvinden om mogelijke pneumonitis te kunnen uitsluiten. In het geval van vermoedelijke of bevestigde pneumonitis van graad 3 of hoger wordt aangeraden om Blenrep te staken en passende behandeling in te stellen.
Reactivatie van hepatitis B-virus
Reactivatie van hepatitis B-virus (HBV) kan optreden bij patiënten die behandeld worden met geneesmiddelen die gericht zijn tegen B-cellen, waaronder Blenrep, en kan in sommige gevallen resulteren in fulminante hepatitis, leverfalen en sterfte. Patiënten met aanwijzingen voor positieve HBV-serologie moeten conform klinische richtlijnen gecontroleerd worden op klinische verschijnselen en op laboratoriumonderzoek gebaseerde tekenen van HBV-reactivatie. Bij patiënten bij wie reactivatie van HBV optreedt tijdens behandeling met Blenrep, moet de behandeling met Blenrep onderbroken worden en moeten de patiënten in overeenstemming met klinische richtlijnen behandeld worden.
Hulpstoffen met bekend effect
Polysorbaat 80
Dit geneesmiddel bevat polysorbaat 80 (E433), dat allergische reacties kan veroorzaken. Elke injectieflacon met 70 mg bevat 0,28 mg polysorbaat 80 (E433) in 1,4 ml optrekbare gereconstitueerde oplossing, en elke injectieflacon met 100 mg bevat 0,4 mg polysorbaat 80 (E433) in 2 ml optrekbare gereconstitueerde oplossing.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op grond van in-vitro- en klinische gegevens bestaat er een laag risico van farmacokinetische of farmacodynamische geneesmiddelinteracties voor belantamab mafodotin. Klinische farmacokinetische beoordelingen van belantamab mafodotin in combinatie met bortezomib, lenalidomide, pomalidomide en/of dexamethason wezen niet op klinisch relevante geneesmiddelinteracties tussen belantamab mafodotin en deze geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die kinderen kunnen krijgen/Anticonceptie bij vrouwen en mannen
Vrouwen
De zwangerschapsstatus van vrouwen die kinderen kunnen krijgen, moet gecontroleerd worden voordat de behandeling met Blenrep wordt gestart. Vrouwen die kinderen kunnen krijgen, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Blenrep en gedurende ten minste 4 maanden na de laatste dosis.
Mannen
Mannen met vrouwelijke partners die kinderen kunnen krijgen, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Blenrep en gedurende ten minste 6 maanden na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van belantamab mafodotin bij zwangere vrouwen. Op grond van het werkingsmechanisme van het cytotoxische bestanddeel monomethyl-auristatine F (MMAF) kan belantamab mafodotin embryo-foetale schade veroorzaken wanneer het wordt toegediend aan een zwangere vrouw (zie rubriek 5.3). Van humane immunoglobulinen (IgG) is bekend dat ze de placenta passeren en daardoor kan belantamab mafodotin, aangezien het een IgG is, overgedragen worden van de moeder op de zich ontwikkelende foetus.
Blenrep wordt niet aanbevolen voor gebruik tijdens de zwangerschap, tenzij het verwachte voordeel voor de moeder zwaarder weegt dan het mogelijke risico voor de foetus. Als een zwangere vrouw behandeld moet worden, moet ze duidelijk voorgelicht worden over het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of belantamab mafodotin in de moedermelk wordt uitgescheiden. Immunoglobuline G (IgG) is in kleine hoeveelheden aanwezig in de moedermelk. Doordat belantamab mafodotin een gehumaniseerd monoklonaal IgG-antilichaam is en op grond van het werkingsmechanisme, kan het mogelijk ernstige bijwerkingen veroorzaken bij met moedermelk gevoede pasgeborenen of zuigelingen van behandelde moeders.
Blenrep mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven, en borstvoeding moet vermeden worden gedurende ten minste 3 maanden na de laatste dosis Blenrep.
Vruchtbaarheid
Op grond van bevindingen bij dieren en het werkingsmechanisme kan belantamab mafodotin de vruchtbaarheid verminderen bij vrouwen en mannen die kinderen kunnen krijgen (zie rubriek 5.3).
Om die reden kunnen artsen voorlichting geven over vruchtbaarheidsbehoud aan vrouwen en mannen die met Blenrep behandeld worden en in de toekomst kinderen willen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Blenrep heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Patiënten moeten het advies krijgen voorzichtig te zijn wanneer ze rijden of machines bedienen tijdens behandeling met Blenrep, aangezien de behandeling het gezichtsvermogen van patiënten kan aantasten en hun rijvaardigheid of vermogen om machines te bedienen kan beïnvloeden vanwege een effect op de gezichtsscherpte en andere oculaire bijwerkingen (zie rubriek 4.4 en 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen (alle graden) waren bevindingen uit cornea-onderzoek (waaronder keratopathie) (84%), scherpzien gereduceerd (81%), trombocytopenie (62%), gezichtsvermogen wazig (52%), droog oog (36%), vreemd-lichaamgevoel in ogen (32%), fotofobie (30%), oogirritatie (28%), neutropenie (27%), anemie (23%), diarree (23%), neuropathieën (23%) en oogpijn (21%).
De meest voorkomende ernstige bijwerkingen (alle graden) waren pneumonie (9%), pyrexie (4%), COVID-19 (3%), COVID-19 pneumonie (3%) en trombocytopenie (2%).
Het aandeel deelnemers dat stopte met de behandeling vanwege bijwerkingen was 24%. De meest voorkomende bijwerking die tot stopzetting van de behandeling leidde, betrof oculaire voorvallen (7%).
De frequentie van dosisverlaging vanwege bijwerkingen was 63%. De meest voorkomende bijwerkingen die tot dosisverlaging leidden, waren oculaire voorvallen (39%), trombocytopenie (12%), verlaagde bloedplaatjes (6%), insomnia (5%), perifere sensorische neuropathie (5%), perifere neuropathie (5%), neutropenie (4%), vermoeidheid (3%) en verlaagde neutrofielen (2%).
De frequentie van dosisuitstel vanwege bijwerkingen was 83%. De meest voorkomende bijwerkingen die tot dosisuitstel leidden, waren oculaire voorvallen (67%), trombocytopenie (16%), COVID-19 (11%), verlaagde bloedplaatjes (8%), neutropenie (8%), bovenste-luchtweginfectie (7%), pneumonie (7%), diarree (4%), pyrexie (4%), verlaagde neutrofielen (4%), perifere sensorische neuropathie (4%), bronchitis (3%), COVID-19 pneumonie (3%), cataract (3%), perifere neuropathie (3%) en alanine-aminotransferase verhoogd (3%).
Overzicht van bijwerkingen in tabelvorm
De bijwerkingfrequenties zijn gebaseerd op de frequenties van ongewenste voorvallen door welke oorzaak dan ook, bij aan belantamab mafodotin blootgestelde patiënten met multipel myeloom, waarbij, na zorgvuldige beoordeling, een causaal verband tussen het geneesmiddel en het ongewenste voorval op zijn minst een redelijke mogelijkheid bleek te zijn.
De veiligheid van belantamab mafodotin is beoordeeld bij meer dan 7500 patiënten met multipel myeloom. Deze patiënten omvatten 516 patiënten die belantamab mafodotin kregen als onderdeel van een uit drie middelen bestaande combinatiebehandeling bij de onderzoeken DREAMM-6 (een fase 1/2, open-label dosisverkenningsonderzoek), DREAMM-7 en DREAMM-8, 312 patiënten die belantamab mafodotin als monotherapie kregen bij de onderzoeken DREAMM-2 en DREAMM-3, en omvatten patiënten die belantamab mafodotin kregen na het op de markt komen.
De bijwerkingen zijn in tabel 4 per systeem/orgaanklasse en frequentie weergegeven.
Binnen elke frequentiegroep zijn de bijwerkingen vermeld op volgorde van afnemende ernst. De frequenties zijn als volgt gedefinieerd:
Zeer vaak: ≥ 1/10
Vaak: ≥ 1/100, < 1/10
Soms: ≥ 1/1.000, < 1/100
Zelden: ≥ 1/10.000, < 1/1.000
Zeer zelden: < 1/10.000
Niet bekend: de frequentie kan met de beschikbare gegevens niet worden bepaald
Tabel 4: bijwerkingen bij patiënten met multipel myeloom die behandeld werden met belantamab mafodotin bij klinische onderzoeken en na het op de markt komen
| Systeem/orgaankl asse | Bijwerking | Frequentie | Incidentie (%) | |
| Alle graden | Graad 3-4 | |||
| Infecties en parasitaire aandoeningen | COVID-19 | Zeer vaak | 18 | 3 |
| Bovenste luchtweginfectie | Zeer vaak | 15 | < 1 | |
| Pneumonie | Zeer vaak | 13 | 7 | |
| Urineweginfectie | Vaak | 9 | 2 | |
| Bronchitis | Vaak | 5 | < 1 | |
| COVID-19 pneumonie | Vaak | 3 | 2 | |
| Hepatitis B reactivatie | Soms | < 1 | < 1 | |
Bloed- en lymfestelselaandoe ningen | Trombocytopeniea | Zeer vaak | 62 | 47 |
| Neutropenieb | Zeer vaak | 27 | 22 | |
| Anemie | Zeer vaak | 23 | 12 | |
| Lymfopeniec | Zeer vaak | 10 | 7 | |
| Leukopenied | Vaak | 9 | 4 | |
| Febriele neutropenie | Vaak | 1 | 1 | |
| Immuunsysteema andoeningen | Hypogammaglobulinemie | Vaak | 2 | < 1 |
Voedings- en stofwisselingsstoor nissen | Verminderde eetlust | Vaak | 8 | < 1 |
| Psychische stoornissen | Insomnia | Zeer vaak | 13 | 1 |
| Zenuwstelselaand oeningen | Neuropathieëne | Zeer vaak | 23 | 2 |
| Oogaandoeningen | Bevindingen uit cornea-onderzoek (waaronder keratopathie)f,g | Zeer vaak | 84 | 62 |
| Systeem/orgaankl asse | Bijwerking | Frequentie | Incidentie (%) | |
| Alle graden | Graad 3-4 | |||
| Scherpzien gereduceerdf | Zeer vaak | 81 | 50 | |
| Wazig zien | Zeer vaak | 52 | 13 | |
| Droog oog | Zeer vaak | 36 | 5 | |
| Vreemd-lichaamgevoel in ogen | Zeer vaak | 32 | 2 | |
| Fotofobie | Zeer vaak | 30 | 1 | |
| Oogirritatie | Zeer vaak | 28 | 3 | |
| Oogpijn | Zeer vaak | 21 | < 1 | |
| Cataract | Zeer vaak | 13 | 4 | |
| Gezichtsvermogen afgenomen | Vaak | 8 | 5 | |
| Traanproductie verhoogd | Vaak | 5 | < 1 | |
| Diplopie | Vaak | 3 | < 1 | |
| Oog pruritus | Vaak | 2 | < 1 | |
| Ongemak in het oog | Vaak | 1 | < 1 | |
| Cornea ulcush | Vaak | 1 | < 1 | |
| Hypo-esthesie van cornea | Niet bekend | - | - | |
| Ademhalingsstelse l-, borstkas- en mediastinumaand oeningen | Hoest | Zeer vaak | 11 | < 1 |
| Dyspneu | Vaak | 9 | 1 | |
| Pneumonitis | Soms | < 1 | < 1 | |
| Maagdarmstelsela andoeningen | Diarree | Zeer vaak | 23 | 2 |
| Nausea | Zeer vaak | 17 | < 1 | |
| Constipatie | Zeer vaak | 15 | < 1 | |
| Braken | Vaak | 7 | < 1 | |
Lever- en galaandoeningen | Verhoogd aspartaataminotransferase | Zeer vaak | 15 | 2 |
| Verhoogd alanine-aminotransferase | Zeer vaak | 13 | 3 | |
Verhoogd gammaglutamyltransferase | Zeer vaak | 11 | 5 | |
| Porto-sinusoïdale vasculaire aandoeningi | Soms | < 1 | < 1 | |
Huid- en onderhuidaandoe ningen | Rash | Vaak | 4 | < 1 |
Skeletspierstelsel- en bindweefselaando eningen | Artralgie | Zeer vaak | 11 | < 1 |
| Rugpijn | Zeer vaak | 11 | 1 | |
| Verhoogde creatinefosfokinase | Vaak | 3 | 1 | |
Nier- en urinewegaandoeni ngen | Albuminuriej | Vaak | 3 | < 1 |
Algemene aandoeningen en toedieningsplaatss toornissen | Vermoeidheid | Zeer vaak | 19 | 3 |
| Pyrexie | Zeer vaak | 18 | < 1 | |
| Asthenie | Vaak | 6 | 1 | |
Letsels, intoxicaties en | Infusiegerelateerde reactiesk | Zeer vaak | 11 | < 1 |
| Systeem/orgaankl asse | Bijwerking | Frequentie | Incidentie (%) | |
| Alle graden | Graad 3-4 | |||
| verrichtingscompl icaties | ||||
a Omvat trombocytopenie en verlaagde bloedplaatjes.
b Omvat neutropenie en verlaagde neutrofielen.
c Omvat lymfopenie en verlaagde lymfocyten.
d Omvat leukopenie en verlaagde witte bloedcellen.
e Omvat perifere sensorische neuropathie, perifere neuropathie, neuralgie, polyneuropathie, perifere motorische neuropathie, sensorisch verlies, perifere sensorische motorische neuropathie. f Gebaseerd op bevindingen uit oogonderzoek.
g Omvat oppervlakkige keratopathie punctata, microcystachtige epitheliale veranderingen, gespikkeld spiraalvorming aankleuringspatroon, subepitheliale waas, cornea-epitheeldefecten en stromatroebeling met of zonder veranderingen in de gezichtsscherpte.
h Omvat infectieuze keratitis en ulceratieve keratitis.
i Tekenen of symptomen kunnen afwijkende leverfunctiewaarden, portale hypertensie, varices en ascites omvatten.
j Omvat albuminurie, albumine urine aanwezig, urine albumine/creatinine ratio verhoogd en micro-albuminurie.
k Omvat bijwerkingen waarvan is vastgesteld dat ze verband houden met de infusie. Infusiereacties kunnen bestaan uit, maar zijn niet beperkt tot, koorts, koude rillingen, diarree, nausea, asthenie, hypertensie, lethargie en tachycardie.
Beschrijving van geselecteerde bijwerkingen
Oculaire bijwerkingen
In gepoolde datasets van 3 onderzoeken met belantamab mafodotin in combinatie met andere behandelingen (n = 516), DREAMM-6 (een fase 1/2, open-label dosisverkenning), DREAMM-7 en DREAMM-8, waren oculaire voorvallen gemeld en deze omvatten bevindingen uit oogonderzoek en oculaire bijwerkingen.
De meest voorkomende (> 25%) waren scherpzien gereduceerd (90%), bevindingen uit cornea-onderzoek op basis van de bevindingen uit oogonderzoek (89%), wazigzien (62%), droog oog (44%), vreemd-lichaamgevoel in ogen (40%), fotofobie (37%), oogirritatie (35%) en oogpijn (27%).
Bevindingen uit cornea-onderzoek (keratopathieën zoals oppervlakkige keratopathie punctata en microcystachtige neerslag) werden op basis van de bevindingen uit oogonderzoek gemeld als graad 1 bij 5% van de patiënten, als graad 2 bij 14%, als graad 3 bij 59% en als graad 4 bij 12%. Gevallen van cornea-ulcus (ulceratieve en infectieuze keratitis) werden gemeld bij < 1% van de patiënten (n = 5). Door 86% van de patiënten werd ten minste 1 bevinding uit cornea-onderzoek of BCVA-gerelateerd voorval (graad ≥ 2) gemeld.
Tabel 5 toont een samenvatting ten aanzien van verminderd gezichtsvermogen bij patiënten met een normale baseline (Snellen equivalente gezichtsscherpte van 20/25 of beter in ten minste één oog) en bevindingen uit cornea-onderzoek, afkomstig uit gepoolde gegevens die betrekking hebben op belantamab mafodotin in combinatie met andere behandelingen.
Tabel 5: Mediane duur en herstel van eerste oculaire voorvallen bij klinische onderzoeken (DREAMM-6, DREAMM-7, DREAMM-8; n = 516)
| Bilaterale afname in BCVA | Bevindingen uit cornea-onderzoek (voorvallen van graad 2+) | ||
| 20/50 of slechter | 20/200 of slechter | ||
| Patiënten met voorval, n (%) | 161 (31) | 8 (2) | 423 (82) |
| Mediane tijd tot eerste optreden (dagen) | 85 | 99 | 43 |
| Verbetering van eerste voorvala, n (%) | 155 (96) | 8 (100) | n.v.t. |
| Herstel van eerste voorvalb, n (%) | 145 (90)c | 6 (75)c | 355 (84)d |
| Mediane tijd tot herstel van eerste voorval, dagen (spreiding) | 57 (8, 908) | 86,5 (22, 194) | 106 (8, 802) |
| Aanhoudend eerste voorvalb, n (%) | 16 (10) | 2 (25) | 68 (16) |
| Voortgezette behandeling en lopende follow-up, n (%) | 3 (2) | - | 4 (< 1) |
| Stopgezette behandeling en lopende follow-up, n (%) | 2 (1) | - | 8 (2) |
| Stopgezette behandeling en beëindigde follow-up, n (%) | 11 (7) | 2 (25) | 56 (13) |
N.v.t. = niet van toepassing.
a Verbetering werd gedefinieerd als geen BCVA meer van 20/50, of 20/200, of slechter in ten minste één oog.
b Op de afkapdatum voor gegevensanalyse (data cut-off) (DREAMM-6: 28 FEB 2023; DREAMM-7: 02 OKT 2023; DREAMM-8: 29 JAN 2024).
c Herstel ten aanzien van de BCVA werd gedefinieerd als een BCVA van 20/25 of beter in ten minste één oog.
d Herstel ten aanzien van bevindingen uit cornea-onderzoek werd gedefinieerd als graad 1 of beter op basis van de bevindingen uit oogonderzoek.
Infusiegerelateerde reacties
Voor DREAMM-6, DREAMM-7 en DREAMM-8 (n = 516) samen was de incidentie van IRR’s 6%. Bijna alle IRR’s werden gemeld als IRR van graad 1 (2%) of graad 2 (4%), en bij < 1% was sprake van een IRR van graad 3. Eén patiënt stopte met de behandeling vanwege IRR’s. De incidentie van IRR’s was 4% tijdens het eerste infuus, < 1% tijdens het tweede infuus en 2% tijdens de latere infusen. IRR’s werden bij 3% van de patiënten met een voorval behandeld door middel van dosisverlaging en bij 41% door middel van dosisuitstel, terwijl bij 50% aanvullende premedicatie nodig was.
Trombocytopenie
Bij DREAMM-6, DREAMM-7 en DREAMM-8 (n = 516) samen kwamen trombocytopenische voorvallen (trombocytopenie en verlaagde bloedplaatjes) voor bij 74% van de patiënten. Trombocytopenische voorvallen van graad 2 traden op bij 10% van de patiënten, trombocytopenische voorvallen van graad 3 bij 26% en trombocytopenische voorvallen van graad 4 bij 33%. Klinisch significante bloedingen (≥ graad 2) traden op bij 5% van de patiënten met gelijktijdige lage bloedplaatjes (graad 3 tot 4). Deze klinisch significante bloedingsvoorvallen omvatten: trombocytopenie, verlaagde bloedplaatjes, bloedneus, hemorragie in de urinewegen, hemorroïdale hemorragie, gastro-intestinale bloeding, mondbloeding, cerebrale bloeding en hematurie, en betroffen graad 2 bij < 1%, graad 3 bij 2%, graad 4 bij 3% en graad 5 bij < 1% van de patiënten. De mediane tijd tot het eerste optreden van trombocytopenie was 8 dagen (spreiding: 1, 659). De mediane duur van het eerste optreden van trombocytopenie was 15 dagen (spreiding: 1, 361). Trombocytopenie werd bij 35% van de patiënten met een voorval behandeld door middel van dosisverlaging en bij 44% door middel van dosisuitstel, terwijl bij 2% definitieve stopzetting van de behandeling vereist was.
Infecties
Bij DREAMM-6, DREAMM-7 en DREAMM-8 (n = 516) werd COVID-19 gemeld bij 23% van de patiënten; bij 4% als graad 3 en bij < 1% als graad 4. Een dodelijke afloop kwam voor bij < 1% van de patiënten, 16% had een geval dat leidde tot dosisuitstel, en < 1% vereiste definitieve stopzetting van de behandeling.
Bij DREAMM-6, DREAMM-7 en DREAMM-8 (n = 516) werd pneumonie gemeld bij 18% van de patiënten; bij 9% als graad 3 en bij < 1% als graad 4. Van de opgetreden pneumoniegevallen had 2% een dodelijke afloop, leidde < 1% tot dosisverlaging en 11% tot dosisuitstel, en vereiste 2% definitieve stopzetting van de behandeling.
Bij DREAMM-6, DREAMM-7 en DREAMM-8 (n = 516) werd COVID-19 pneumonie gemeld bij 5% van de patiënten; bij 3% als graad 3 en bij < 1% als graad 4. Een dodelijke afloop kwam voor bij 1% van de patiënten, 4% had een geval dat leidde tot dosisuitstel, en < 1% vereiste definitieve stopzetting van de behandeling.
Ouderen
Bij DREAMM-6, DREAMM-7 en DREAMM-8 samen (n = 516) waren 226 patiënten jonger dan 65 jaar, waren 211 patiënten in de leeftijd van 65 tot en met 74 jaar, en waren 79 patiënten 75 jaar of ouder. Ernstige ongewenste voorvallen deden zich voor bij 45% van de patiënten die jonger waren dan 65 jaar, vergeleken met 60% van de patiënten in de leeftijd van 65 tot en met 74 jaar, en bij 56% van de patiënten van 75 jaar of ouder. De meest voorkomende ernstige bijwerking was pneumonie bij 9% van de patiënten die jonger waren dan 65 jaar, 17% van de patiënten in de leeftijd van 65 tot en met 74 jaar, en 9% van de patiënten van 75 jaar of ouder.
Oculaire voorvallen (graad 3 of 4) deden zich voor bij 76% van de patiënten die jonger waren dan 65 jaar, vergeleken met 79% van de patiënten in de leeftijd van 65 tot en met 74 jaar, en bij 71% van de patiënten van 75 jaar of ouder.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er bestaat geen specifiek tegengif voor een overdosis belantamab mafodotin. Als overdosering wordt vermoed, moeten patiënten gecontroleerd worden op tekenen en symptomen van bijwerkingen en moet passende ondersteunende behandeling worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen, en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX15.
Werkingsmechanisme
Belantamab mafodotin is een gehumaniseerd monoklonaal IgG1-kappa-antilichaam dat geconjugeerd is met een cytotoxisch middel, mcMMAF. Belantamab mafodotin bindt zich aan BCMA op het celoppervlak en wordt snel geïnternaliseerd. Zodra het zich in de tumorcel bevindt, wordt het cytotoxische middel (cys-mcMMAF) afgegeven waarbij het het microtubulusnetwerk verstoort, wat leidt tot stopzetting van de celcyclus en apoptose. Ook versterkt het antilichaam de rekrutering en activering van immunologische effectorcellen, waarbij het tumorcellen doodt door antilichaamafhankelijke cellulaire cytotoxiciteit en fagocytose. De door belantamab mafodotin geïnduceerde apoptose gaat gepaard met markers van immunogene celdood, wat kan bijdragen aan een adaptieve immuunrespons op tumorcellen.
Farmacodynamische effecten
Cardiale elektrofysiologie
Bij belantamab mafodotin of cys-mcMMAF was geen sprake van betekenisvolle QTc-verlenging (> 10 ms) bij doses tot 3,4 mg/kg eenmaal per 3 weken.
Immunogeniciteit
Antilichamen tegen het geneesmiddel (‘anti-drug’-antilichamen, ADA) werden zelden aangetoond. Er werden geen aanwijzingen gezien dat de farmacokinetiek, werkzaamheid of veiligheid was beïnvloed door ADA.
Klinische werkzaamheid en veiligheid
DREAMM-7: belantamab mafodotin in combinatie met bortezomib en dexamethason De werkzaamheid en veiligheid van belantamab mafodotin in combinatie met bortezomib en dexamethason (BVd) werden beoordeeld bij een multicenter, gerandomiseerd (1:1), open-label fase 3-onderzoek dat werd uitgevoerd bij patiënten met multipel myeloom (MM) bij wie sprake was van een recidief na behandeling met ten minste één eerdere behandellijn.
In de BVd-arm (N = 243) kregen de patiënten 2,5 mg/kg belantamab mafodotin, via intraveneuze infusie, elke 3 weken op dag 1 van elke cyclus; 1,3 mg/m2 bortezomib (subcutaan) op dag 1, 4, 8 en 11 van cyclus 1 tot en met 8 (cycli van 21 dagen); en 20 mg dexamethason (intraveneuze infusie of oraal) op de dag van en de dag na toediening van bortezomib. In de arm met daratumumab, bortezomib en dexamethason (DVd-arm) (N = 251) kregen de patiënten 16 mg/kg daratumumab (intraveneuze infusie), met toediening elke week tijdens cyclus 1 tot en met 3, toediening elke 3 weken tijdens cyclus 4 tot en met 8 en toediening elke 4 weken tijdens cyclus ≥ 9. De toedieningsschema's voor dexamethason en bortezomib waren in beide armen hetzelfde. In beide armen werd de behandeling voortgezet tot het optreden van ziekteprogressie, sterfte of onaanvaardbare toxiciteit, het intrekken van de toestemming of het einde van het onderzoek. De patiënten werden gestratificeerd volgens het Revised International Staging System (R-ISS), eerdere blootstelling aan bortezomib, en het aantal eerdere behandellijnen.
De belangrijkste geschiktheidscriteria voor onderzoeksdeelname waren een bevestigde diagnose van MM conform de criteria van de International Myeloma Working Group (IMWG), behandeling hebben ondergaan met ten minste 1 eerdere lijn MM-therapie, en gedocumenteerde ziekteprogressie die was opgetreden tijdens of na de meest recente behandeling. Patiënten werden uitgesloten van deelname als ze bortezomib niet verdroegen, refractair waren voor tweemaal per week toegediende bortezomib, in het verleden behandeld waren met tegen BCMA gerichte therapie, aanhoudende perifere neuropathie of neuropathische pijn ≥ graad 2 hadden of een actuele ziekte van het cornea-epitheel hadden, met uitzondering van lichte keratopathie punctata.
De primaire uitkomstmaat was de progressievrije overleving (progression-free survival, PFS) zoals beoordeeld door een geblindeerde, onafhankelijke beoordelingscommissie (Independent Review Committee, IRC) conform de IMWG-criteria voor MM.
Bij DREAMM-7 werden in totaal 494 patiënten beoordeeld ten aanzien van de werkzaamheid. De demografische en klinische patiëntkenmerken bij baseline waren voor beide armen vergelijkbaar en omvatten: mediane leeftijd: 65 jaar (36% was 65-74 jaar en 14% was 75 jaar of ouder); 55% was man en 45% was vrouw; 83% was wit, 12% was Aziatisch, 4% was zwart en < 1% was van gemengde afkomst; R-ISS-stadium bij screening was I bij 41%, II bij 53% en III bij 5%; 28% had een hoog cytogenetisch risico, mediane aantal eerdere behandellijnen was 1; bij 8% was sprake van extramedullaire ziekte (extramedullary disease, EMD); en onder de patiënten die onderzoeksbehandeling kregen (N = 488), was de performancestatus volgens de beoordelingsschaal van de Eastern Cooperative Oncology Group (ECOG-performancestatus) 0 (bij 48%), 1 (bij 48%) of 2 (bij 4%). In de BVd-arm had 90% van de patiënten eerdere behandeling ondergaan met een proteasoomremmer (bortezomib, carfilzomib, ixazomib), had 81% van de patiënten eerdere behandeling ondergaan met een immunomodulerend middel (lenalidomide, thalidomide, pomalidomide) en had 67% van de patiënten in het verleden autologe stamceltransplantatie (ASCT) ondergaan. Van de patiënten was 9% refractair voor een proteasoomremmer en 39% refractair voor een immunomodulerend middel. In de DVd-arm had 86% van de patiënten eerdere behandeling ondergaan met een proteasoomremmer (bortezomib, carfilzomib, ixazomib), had 86% van de patiënten eerdere behandeling ondergaan met een immunomodulerend middel (lenalidomide, thalidomide, pomalidomide) en had 69% van de patiënten in het verleden autologe stamceltransplantatie (ASCT) ondergaan. Van de patiënten was 10% refractair voor een proteasoomremmer en 41% refractair voor een immunomodulerend middel.
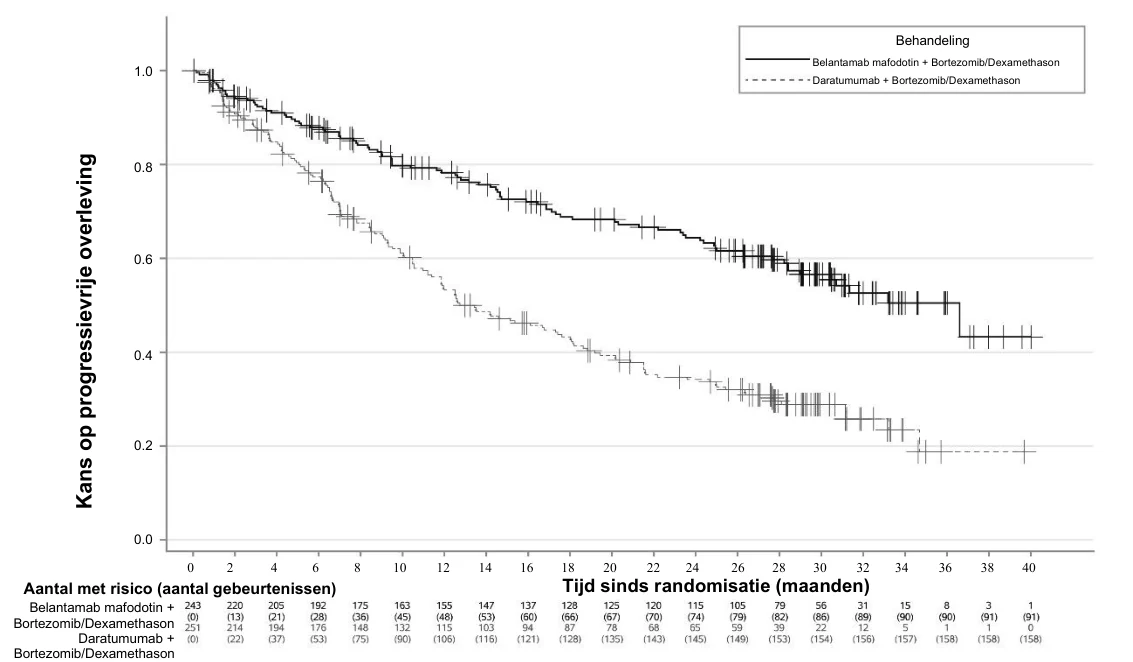
Bij patiënten die behandeld werden met belantamab mafodotin in combinatie met bortezomib en dexamethason, was sprake van een statistisch significante verbetering van de PFS, de totale overleving (overall survival, OS) en het percentage patiënten dat negatief was voor minimale restziekte (minimal residual disease, MRD) ten opzichte van behandeling met daratumumab, bortezomib en dexamethason. In tabel 6 en figuur 1 en 2 staan werkzaamheidsresultaten die betrekking hebben op de afkapdatum voor de eerste interimanalyse (data cut-off 2 oktober 2023), met uitzondering van de OS, waarvoor gegevens zijn opgenomen die betrekking hebben op de afkapdatum voor de tweede interimanalyse (data cut-off 7 oktober 2024).
Tabel 6: werkzaamheidsresultaten bij DREAMM-7
Belantamab mafodotin plus bortezomib en dexamethason (BVd)a N = 243 | Daratumumab plus bortezomib en dexamethason (DVd)a N = 251 | |
| Primaire uitkomstmaat | ||
| Progressievrije overleving (PFS)b | ||
| Aantal (%) patiënten met gebeurtenis | 91 (37) | 158 (63) |
| Mediaan in maanden (95%-BI)c | 36,6 (28,4, n.b.) | 13,4 (11,1, 17,5) |
| Hazardratio (95%-BI)d | 0,41 (0,31, 0,53) | |
| p-waardee | < 0,00001 | |
| Secundaire eindpunten | ||
| Totale overleving (OS) | ||
| Aantal (%) patiënten met gebeurtenis | 68 (28) | 103 (41) |
| Mediaan in maanden (95%-BI)c | N.b. (n.b., n.b.) | N.b. (41, n.b.) |
| Hazardratio (95%-BI)d | 0,58 (0,43, 0,79) | |
| p-waarde | 0,00023 | |
| Percentage negatieve minimale restziekte (MRD)b,f,g | ||
| Percentage patiënten (95%-BI) | 24,7 (19,4, 30,6) | 9,6 (6,2, 13,9) |
| p-waardeh | < 0,00001 | |
BI = betrouwbaarheidsinterval; n.b. = niet bereikt.
a De werkzaamheidsgegevens zijn gebaseerd op de ‘intent-to-treat’-populatie (ITT-populatie) b Respons op basis van IRC-beoordeling conform IMWG-criteria.
c Volgens de methode van Brookmeyer en Crowley.
d Gebaseerd op een gestratificeerd Cox-regressiemodel.
e Eenzijdige p-waarde, gebaseerd op een gestratificeerde logranktoets.
f Bij patiënten met een complete respons of beter.
g Beoordeeld door middel van Next Generation Sequencing (NGS) met 10-5 als drempelwaarde. h Tweezijdige p-waarde, gebaseerd op een gestratificeerde Cochran-Mantel-Haenszel-toets.
Figuur 1: Kaplan-Meier-curve van de progressievrije overleving volgens IRC-beoordeling bij DREAMM-7
Aantal met risico (aantal gebeurtenissen)


 Belantamab mafodotin +
Bortezomib/Dexamethason
Bortezomib/Dexamethason 


Figuur 2: Kaplan-Meier-curve van de totale overleving bij DREAMM-7
DREAMM-8: belantamab mafodotin in combinatie met pomalidomide en dexamethason De werkzaamheid en veiligheid van belantamab mafodotin in combinatie met pomalidomide en dexamethason (BPd) werden beoordeeld bij een multicenter, gerandomiseerd (1:1), open-label fase 3-onderzoek dat werd uitgevoerd bij patiënten met multipel myeloom (MM) bij wie sprake was van een recidief na behandeling met ten minste één eerdere behandellijn, met inbegrip van behandeling met lenalidomide.
In de BPd-arm (N = 155) kregen de patiënten eenmalig 2,5 mg/kg belantamab mafodotin via intraveneuze infusie op dag 1 van cyclus 1 (een cyclus van 28 dagen) gevolgd door 1,9 mg/kg belantamab mafodotin via intraveneuze infusie elke 4 weken op dag 1 van cyclus 2 en latere cycli (cycli van 28 dagen); 4 mg pomalidomide (oraal [p.o.]) op dag 1 tot en met 21; en 40 mg dexamethason p.o. op dag 1, 8, 15 en 22 van alle cycli (cycli van 28 dagen). In de arm met pomalidomide, bortezomib en dexamethason (PVd-arm) (N = 147) vond toediening plaats van 4 mg pomalidomide p.o. elke 3 weken op dag 1 tot en met 14 van alle cycli (cycli van 21 dagen); er vond subcutane toediening van 1,3 mg/m2 bortezomib plaats op dag 1, 4, 8 en 11 van cyclus 1 tot en met 8, en op dag 1 en 8 vanaf cyclus 9 (cycli van 21 dagen). Er werd 20 mg dexamethason p.o. toegediend op de dag van en de dag na toediening van bortezomib. In elk van beide armen werd bij patiënten van 75 jaar of ouder het dosisniveau van dexamethason gehalveerd. In beide armen werd de behandeling voortgezet tot het optreden van ziekteprogressie of onaanvaardbare toxiciteit, het intrekken van de toestemming, de start van een andere antikankerbehandeling, het einde van het onderzoek of sterfte. De patiënten werden gestratificeerd op basis van het aantal eerdere behandellijnen, eerdere blootstelling aan bortezomib, eerdere anti-CD38-therapie, en de status volgens het International Staging System (ISS).
De belangrijkste geschiktheidscriteria waren een bevestigde diagnose van MM conform de IMWG-criteria, behandeling hebben ondergaan met ten minste 1 eerdere lijn MM-therapie, met inbegrip van behandeling met lenalidomide, en gedocumenteerde ziekteprogressie die was opgetreden tijdens of na de meest recente behandeling. Patiënten werden uitgesloten van deelname als ze eerdere behandeling met pomalidomide hadden ondergaan of pomalidomide niet verdroegen, in het verleden behandeld 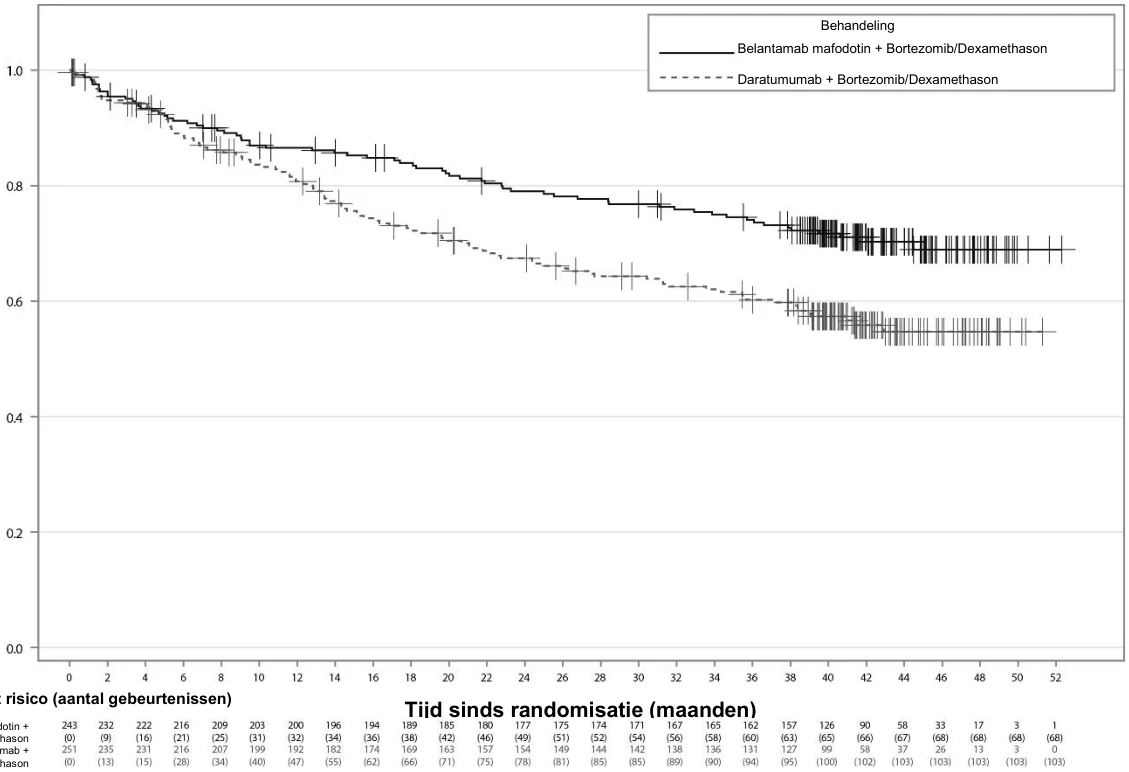
 Kans o
p
total
e
overl
evi
ng 

Aantal met risico (aantal gebeurtenissen)
Belantamab mafodotin +
Bortezomib/Dexamethason
Daratumumab +
Bortezomib/Dexamethason
waren met tegen BCMA gerichte therapie of een actuele ziekte van de cornea hadden, met uitzondering van lichte keratopathie punctata.
De primaire uitkomstmaat was de PFS zoals beoordeeld door een geblindeerde IRC conform de IMWG-criteria voor MM.
Bij DREAMM-8 werden in totaal 302 patiënten beoordeeld ten aanzien van de werkzaamheid. De demografische en klinische patiëntkenmerken bij baseline waren voor beide armen vergelijkbaar en omvatten: mediane leeftijd: 67 jaar (43% was 65-74 jaar en 18% was 75 jaar of ouder); 60% was man en 40% was vrouw; 86% was wit, 12% was Aziatisch, < 1% was inheems Hawaïaans of afkomstig van een ander eiland in de Stille Oceaan en < 1% was van gemengde afkomst; ISS-stadium bij screening was I bij 59%, II bij 26% en III bij 15%; 33% had een hoog cytogenetisch risico, mediane aantal eerdere behandellijnen was 1; bij 10% was sprake van EMD; en onder de patiënten die onderzoeksbehandeling kregen (N = 295), was de ECOG-performancestatus 0 (bij 55%), 1 (bij 42%) of 2 (bij 3%). In de BPd-arm had 100% van de patiënten eerdere behandeling ondergaan met een immunomodulerend middel (lenalidomide, thalidomide), had 90% van de patiënten eerdere behandeling ondergaan met een proteasoomremmer (bortezomib, carfilzomib, ixazomib), had 25% van de patiënten eerdere anti-CD38-therapie ondergaan (daratumumab, isatuximab) en had 64% van de patiënten in het verleden ASCT ondergaan. Van de patiënten was 82% refractair voor een immunomodulerend middel, 26% refractair voor een proteasoomremmer en 23% refractair voor een antilichaam tegen CD38. In de PVd-arm had 100% van de patiënten eerdere behandeling ondergaan met een immunomodulerend middel (lenalidomide, thalidomide), had 93% van de patiënten eerdere behandeling ondergaan met een proteasoomremmer (bortezomib, carfilzomib, ixazomib), had 29% van de patiënten eerdere anti-CD38-therapie ondergaan (daratumumab, isatuximab, anti-CD38) en had 56% van de patiënten in het verleden ASCT ondergaan. Van de patiënten was 76% refractair voor een immunomodulerend middel, 24% refractair voor een proteasoomremmer en 24% refractair voor een antilichaam tegen CD38.
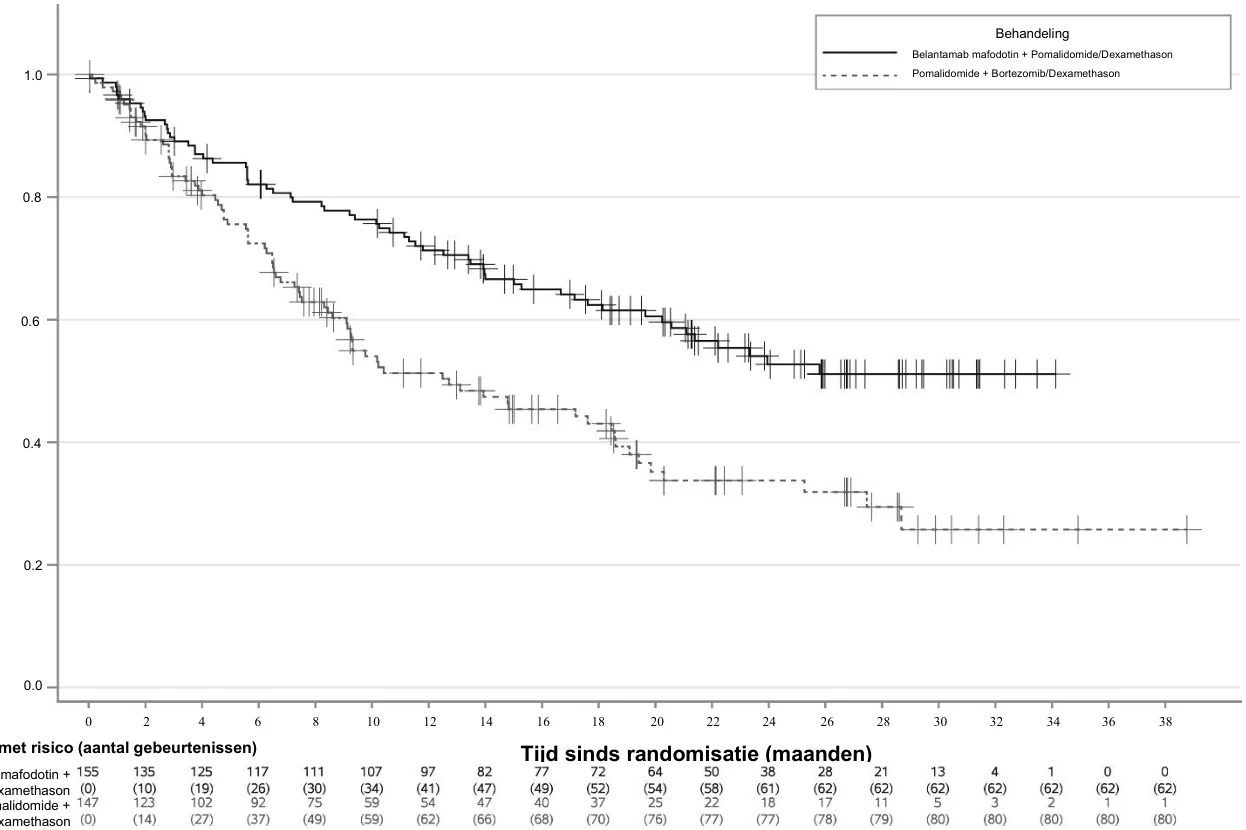
Bij patiënten die behandeld werden met belantamab mafodotin in combinatie met pomalidomide en dexamethason, was sprake van een statistisch significante verbetering van de PFS in de totale populatie ten opzichte van behandeling met pomalidomide, bortezomib en dexamethason. In tabel 7 en figuur 3 en 4 staan werkzaamheidsresultaten die betrekking hebben op de afkapdatum voor de eerste interimanalyse (data cut-off 29 januari 2024).
Tabel 7: werkzaamheidsresultaten bij DREAMM-8
Belantamab mafodotin plus pomalidomide en dexamethason (BPd)a N = 155 | Pomalidomide plus bortezomib en dexamethason (PVd)a N = 147 | |
| Primaire uitkomstmaat | ||
| Progressievrije overleving (PFS)b | ||
| Aantal (%) patiënten met gebeurtenis | 62 (40) | 80 (54) |
| Mediaan in maanden (95%-BI)c, d, e | N.b. (20,6, n.b.) | 12,7 (9,1, 18,5) |
| Hazardratio (95%-BI)f | 0,52 (0,37, 0,73) | |
| p-waardeg | < 0,001 | |
| Secundaire uitkomstmatenh | ||
| Totale overleving (OS) | ||
| Aantal (%) patiënten met gebeurtenis | 49 (32) | 56 (38) |
| Mediaan in maanden (95%-BI)c | N.b. (33, n.b.) | N.b. (25,2, n.b.) |
| Hazardratio (95%-BI)f | 0,77 (0,53, 1,14) | |
| Percentage negatieve minimale restziekte (MRD)b, i, j | ||
| Percentage patiënten (95%-BI) | 23,9 (17,4, 31,4) | 4,8 (1,9, 9,6) |
BI = betrouwbaarheidsinterval; n.b. = niet bereikt.
a De werkzaamheidsgegevens zijn gebaseerd op de ‘intent-to-treat’-populatie (ITT-populatie). b Respons op basis van IRC-beoordeling conform IMWG-criteria. c Volgens de methode van Brookmeyer en Crowley.
d Mediane follow-up van 21,8 maanden.
e Op de afkapdatum voor gegevensanalyse (data cut-off 29 januari 2024). f Gebaseerd op een gestratificeerd Cox-regressiemodel. g Eenzijdige p-waarde, gebaseerd op een gestratificeerde logranktoets. h De resultaten hadden geen statistische significantie bereikt. i Bij patiënten met een complete respons of beter.
j Beoordeeld door middel van NGS met 10-5 als drempelwaarde.
Figuur 3: Kaplan-Meier-curve van de progressievrije overleving volgens IRC-beoordeling bij DREAMM-8
0.0 
0.2 
0.4 
0.6 
0.8 
1.0 
Kans o
p progressi
evri
j
e
overl
evi
ng
Aantal met risico (aantal gebeurtenissen) 
Belantamab mafodotin +
Pomalidomide/Dexamethason
Pomalidomide +
Bortezomib/Dexamethason
Figuur 4: Kaplan-Meier-curve van de totale overleving bij DREAMM-8

Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Blenrep in alle subgroepen van pediatrische patiënten met multipel myeloom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De maximale concentratie belantamab mafodotin ADC werd bereikt op of kort na het einde van het infuus, terwijl de cys-mcMMAF-concentraties ~24 uur na toediening hun piek bereikten.
Tabel 8 toont de farmacokinetiek van belantamab mafodotin voor doses van 2,5 mg/kg op dag 1 van cyclus 1, aan het einde van het eerste 3 weken durende interval.
Tabel 8: farmacokinetiek van belantamab mafodotin aan het einde van het eerste 3 weken durende intervala
| AUCb | Cgem21 | Cmax | Ctau | |
| ADC (%) | 3.950 mcg•u/ml (30,6) | 7,83 mcg/ml (30,6) | 43,7 mcg/ml (22,1) | 2,03 mcg/ml (62,5) |
| cys-mcMMAF (%) | 94,2 ng•u/ml (42,3) | 0,243 ng/ml (42,4) | 0,976 ng/ml (45,3) | – |
ADC = antilichaam-geneesmiddelconjugaat; AUC = oppervlakte onder de curve (area under the curve); Cgem21 = gemiddelde concentratie belantamab mafodotin over een periode van 21 dagen; Cmax = maximale plasmaconcentratie; Ctau = concentratie aan het einde van een toedieningsinterval. a Gegevens zijn weergegeven als geometrisch gemiddelde (%CV), gebaseerd op populatiefarmacokinetische modellen.
b De AUC is AUC(0-21dagen) voor ADC en AUC(0-7dagen) voor cys-mcMMAF. 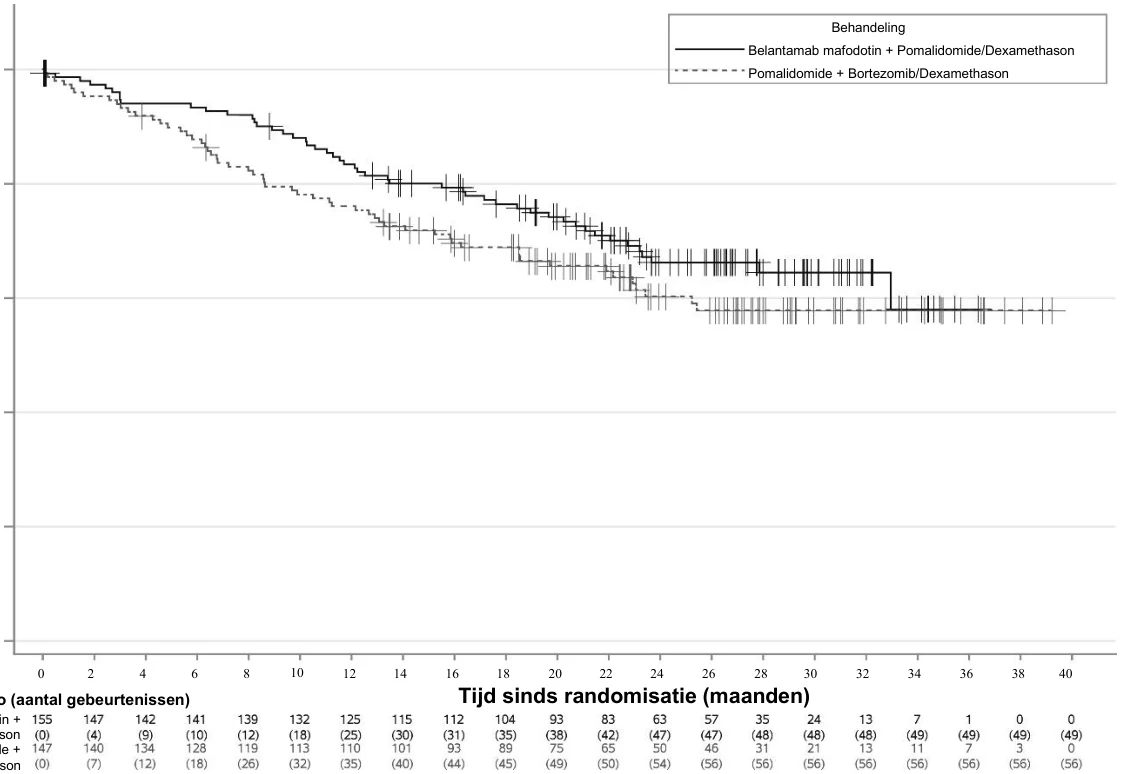
Kans o
p
total
e
overl
evi
ng 

Aantal met risico (aantal gebeurtenissen)
0.0 
0.2 
0.4 
0.6 
0.8 
1.0
Belantamab mafodotin +
Pomalidomide/Dexamethason
Pomalidomide +
Bortezomib/Dexamethason 


De accumulatie van belantamab mafodotin (ADC) was minimaal tot matig (de accumulatieratio voor cyclus 3 ten opzichte van cyclus 1 was 1,13 voor Cmax en 1,58 voor AUC) en de accumulatie van cys-mcMMAF was verwaarloosbaar op grond van wat gezien werd bij klinische onderzoeken met een toedieningsschema van eens per 3 weken.
Distributie
In vitro vertoonde cys-mcMMAF in menselijk plasma een lage eiwitbinding (70% ongebonden bij een concentratie van 5 ng/ml) die concentratie-afhankelijk was.
Op grond van de populatiefarmacokinetische analyse was het geometrisch gemiddelde (geometrische CV%) ten aanzien van het steady-state-verdelingsvolume van belantamab mafodotin 10,8 l (22%).
Biotransformatie
Het wordt verwacht dat het monoklonale-antilichaamgedeelte van belantamab mafodotin proteolyse ondergaat tot kleine peptiden en individuele aminozuren door alomtegenwoordige proteolytische enzymen. Cys-mcMMAF had een beperkte metabole klaring in incubatie-onderzoeken naar humane hepatische S9-fracties.
Geneesmiddeleninteracties
In-vitro-onderzoeken toonden aan dat cys-mcMMAF geen remmer, inductor of gevoelig substraat is van cytochroom P450-enzymen, maar een substraat is van organisch aniontransportpolypeptide (OATP)1B1 en OATP1B3, multigeneesmiddelresistentie geassocieerd-eiwit (MRP)1, MRP2, MRP3, galzoutexportpomp (BSEP) en een mogelijk substraat is van P-glycoproteïne (P-gp). Er worden geen klinisch relevante geneesmiddelinteracties met remmers of inductoren van deze enzymen en transporteiwitten verwacht.
Eliminatie
Op grond van de populatiefarmacokinetische analyse ten aanzien van patiënten die behandeld waren met belantamab mafodotin als monotherapie of in combinatie met andere geneesmiddelen, was de geometrisch gemiddelde (geometrische CV%) aanvankelijke systemische klaring (CL) van belantamab mafodotin (ADC) 0,901 l/dag (40%) en de eliminatiehalfwaardetijd 13 dagen (26%). Na behandeling was de steady-state-CL 0,605 l/dag (43%), oftewel circa 33% lager dan de aanvankelijke systemische CL, met een eliminatiehalfwaardetijd van 17 dagen (31%).
De fractie via de urine uitgescheiden intacte cys-mcMMAF was niet substantieel (circa 18% van de dosis) na de cyclus 1-dosis, en er was geen bewijs voor andere MMAF-gerelateerde metabolieten.
Lineariteit/non-lineariteit
Belantamab mafodotin vertoont een dosisproportionele farmacokinetiek over het aanbevolen dosisbereik, met een verlaging van de klaring in de loop van de tijd.
Speciale populaties
Ouderen
Bij populatiefarmacokinetische analyses bleek leeftijd, op basis van een populatie patiënten van 32 tot 89 jaar, geen significante covariabele te zijn.
Verminderde nierfunctie
Bij patiënten met een verminderde nierfunctie, waaronder een ernstig verminderde nierfunctie (eGFR 15-29 ml/min, n = 8) of eindstadium nierfalen (eGFR < 15 ml/min) met dialyse (n = 8) of zonder dialyse (n = 5), lagen de Cmax en de AUC(0-tau) van belantamab mafodotin binnen ongeveer 20% van de waargenomen waarden bij patiënten met een normale of licht verminderde nierfunctie (eGFR ≥ 60 ml/min, n = 8). Ten aanzien van cys-mcMMAF waren de veranderingen van de Cmax en de AUC(0-168h) variabeler (binnen ongeveer 2-voudig). Over het algemeen heeft een verminderde nierfunctie geen klinisch betekenisvolle invloed op de farmacokinetiek van belantamab mafodotin of cys-mcMMAF.
Bij populatiefarmacokinetische analyses die patiënten met een normale nierfunctie, licht verminderde nierfunctie (eGFR 60-89 ml/min), matig verminderde nierfunctie (eGFR 30-59 ml/min) of ernstig verminderde nierfunctie (eGFR < 30 ml/min waarbij geen dialyse vereist is) omvatten, bleek nierfunctie (eGFR 12-150 ml/min) geen significante covariabele te zijn.
Gezien de molecuulgrootte wordt niet verwacht dat belantamab mafodotin via dialyse uit het lichaam verwijderd wordt. Hoewel vrij cys-mcMMAF mogelijk wel via dialyse verwijderd kan worden, is de systemische blootstelling aan cys-mcMMAF zeer laag en heeft blootstelling-responsanalyse geen verband tussen de systemische blootstelling aan cys-mcMMAF en de werkzaamheid of veiligheid aangetoond.
Verminderde leverfunctie
Er is geen formeel onderzoek uitgevoerd bij patiënten met een verminderde leverfunctie. Leverfunctie volgens de classificatie van de National Cancer Institute Organ Dysfunction Working Group bleek geen significante covariabele te zijn bij populatiefarmacokinetische analyses die patiënten met een normale leverfunctie, licht verminderde leverfunctie (totaal bilirubine > ULN en ≤ 1,5 × ULN ongeacht welke ASAT-waarde, of totaal bilirubine ≤ ULN met ASAT > ULN) of matig verminderde leverfunctie (totaal bilirubine > 1,5 × ULN en ≤ 3 × ULN ongeacht welke ASAT-waarde) omvatten. Uit de populatiefarmacokinetische analyses zijn beperkte gegevens beschikbaar over patiënten met een matig verminderde (n = 5) of ernstig verminderde leverfunctie (n = 1, totaal bilirubine > 3 × ULN ongeacht welke ASAT-waarde).
Lichaamsgewicht
Lichaamsgewicht (37 tot 170 kg) bleek een significante covariabele te zijn bij populatiefarmacokinetische analyses, maar dit effect zal gecorrigeerd worden door het gewichtsproportionele doseringsschema (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologie en/of farmacologie bij dieren
In niet-klinische onderzoeken waren de belangrijkste nadelige bevindingen (die direct verband hielden met belantamab mafodotin) bij ratten en apen, bij blootstellingen vergelijkbaar met de aanbevolen klinische dosis van 2,5 mg/kg, gestegen leverenzymen die soms gepaard gingen met hepatocellulaire necrose bij doses van respectievelijk ≥ 10 en ≥ 3 mg/kg, en verhogingen van alveolaire macrofagen die gepaard gingen met eosinofiel materiaal in de longen bij doses van ≥ 3 mg/kg (alleen ratten). De meeste bevindingen bij dieren hielden verband met het cytotoxische geneesmiddelconjugaat. De histopathologische veranderingen die werden gezien in de testes en longen, waren niet omkeerbaar bij ratten.
Single-cell-necrose in het cornea-epitheel en/of toegenomen mitose van cornea-epitheelcellen werd gezien bij ratten en konijnen. Ontsteking van het corneastroma dat samenging met oppervlakkige waas en vascularisatie werd gezien bij konijnen. Belantamab mafodotin werd opgenomen in de cellen in het gehele lichaam door een mechanisme dat geen verband houdt met BCMA-receptorexpressie op het celmembraan.
Carcinogenese/mutagenese
Belantamab mafodotin was genotoxisch tijdens een in-vitro-micronucleus screeningassay in menselijke lymfocyten. Dit komt overeen met het farmacologische effect van door cys-mcMMAF gemedieerde verstoring van microtubuli waardoor aneuploïdie wordt veroorzaakt.
Er zijn geen carcinogeniteits- of definitieve genotoxiciteitsonderzoeken uitgevoerd met belantamab mafodotin.
Reproductietoxicologie
Er is geen onderzoek bij dieren uitgevoerd ter beoordeling van de mogelijke effecten van belantamab mafodotin op de reproductie of ontwikkeling. Het werkingsmechanisme is het doden van cellen die zich snel delen, wat een zich ontwikkelend embryo zou aantasten dat cellen heeft die zich snel delen. Er is ook een mogelijk risico op erfelijke veranderingen via aneuploïdie in vrouwelijke kiemcellen.
Effecten op de mannelijke en vrouwelijke geslachtsorganen zijn waargenomen bij dieren bij doses van ≥ 10 mg/kg. Dit is ongeveer 4 keer de blootstelling van de klinische dosis. Geluteïniseerde non-ovulatoire follikels werden gezien in de eileiders van ratten na 3 wekelijkse doses. Bevindingen in mannelijke geslachtsorganen die nadelig waren en progressie vertoonden na herhaalde toediening bij ratten, omvatten duidelijke degeneratie/atrofie van testiskanaaltjes die doorgaans niet herstelden na stopzetting van de toediening.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumcitraatdihydraat
Citroenzuurmonohydraat (E330)
Trehalosedihydraat
Dinatriumedetaat
Polysorbaat 80 (E433)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar.
Gereconstitueerde oplossing
De gereconstitueerde oplossing kan maximaal 4 uur worden bewaard op kamertemperatuur (20 °C – 25 °C) of worden bewaard in een koelkast (2 °C – 8 °C) gedurende maximaal 4 uur. Niet in de vriezer bewaren.
Verdunde oplossing
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt.
Als de verdunde oplossing niet onmiddellijk wordt gebruikt, kan die vóór toediening gedurende maximaal 24 uur in een koelkast (2 °C – 8 °C) worden bewaard. Niet in de vriezer bewaren. Laat de verdunde oplossing voor toediening op kamertemperatuur komen als die is bewaard in de koelkast.
De verdunde oplossing kan maximaal 6 uur (inclusief infuustijd) op kamertemperatuur (20 °C – 25 °C) worden bewaard.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Blenrep 70 mg poeder voor concentraat voor oplossing voor infusie
Injectieflacon van type 1-glas van 6 ml die 70 mg poeder bevat, afgesloten met een bromobutylrubberen stop en aluminium verzegeling met een verwijderbare plastic dop.
Verpakkingsgrootte: 1 injectieflacon
Blenrep 100 mg poeder voor concentraat voor oplossing voor infusie
Injectieflacon van type 1-glas van 6 ml die 100 mg poeder bevat, afgesloten met een bromobutylrubberen stop en aluminium verzegeling met een verwijderbare plastic dop.
Verpakkingsgrootte: 1 injectieflacon
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voorzichtigheid is geboden bij het hanteren en bereiden van Blenrep. Volg de procedures voor het correct hanteren en verwijderen van geneesmiddelen tegen kanker.
Bereiding van de oplossing voor infusie
Blenrep is een cytotoxisch geneesmiddel tegen kanker. De procedures voor correcte hantering moeten worden gevolgd. Gebruik aseptische technieken voor de reconstitutie en verdunning van de toe te dienen oplossing.
Bereken de dosis (in mg), het totale volume (in ml) van de benodigde oplossing en het aantal injectieflacons die nodig zijn op basis van het werkelijke lichaamsgewicht van de patiënt (in kg).
Reconstitutie
- 1. Haal de injectieflacon(s) Blenrep uit de koelkast en laat deze ongeveer 10 minuten staan om op kamertemperatuur te komen.
- 2.
Reconstitueer elke injectieflacon die 70 mg bevat met 1,4 ml water voor injectie voor het verkrijgen van een concentratie van 50 mg/ml. Zwenk de injectieflacon rustig om het oplossen te bevorderen. Niet schudden.
Reconstitueer elke injectieflacon die 100 mg bevat met 2 ml water voor injectie voor het verkrijgen van een concentratie van 50 mg/ml. Zwenk de injectieflacon rustig om het oplossen te bevorderen. Niet schudden.
- 3. Controleer de gereconstitueerde oplossing visueel op deeltjes en verkleuring. De gereconstitueerde oplossing moet een heldere tot opalescente, kleurloze tot gele tot bruine vloeistof zijn. Gooi de gereconstitueerde oplossing weg als vreemde deeltjes met uitzondering van doorzichtige tot witte eiwitachtige deeltjes worden gezien.
Verdunning
- 1. Trek het benodigde volume op voor de berekende dosis uit elke injectieflacon.
- 2.
Voeg de benodigde hoeveelheid Blenrep toe aan de infuuszak met 250 ml natriumchloride
9 mg/ml (0,9%) oplossing voor injectie. Meng de verdunde oplossing door deze voorzichtig om te keren. De uiteindelijke concentratie van de verdunde oplossing moet tussen 0,2 mg/ml en 2 mg/ml liggen. Niet schudden.
- 3. Gooi eventuele ongebruikte gereconstitueerde oplossing Blenrep die in de injectieflacon is achtergebleven weg.
Als de verdunde oplossing niet onmiddellijk wordt gebruikt, kan die bewaard worden in een koelkast (2 °C – 8 °C) gedurende maximaal 24 uur voor toediening. Laat de verdunde oplossing voor toediening op kamertemperatuur komen als die is bewaard in de koelkast. De verdunde oplossing kan maximaal 6 uur (inclusief infuustijd) op kamertemperatuur (20 °C – 25 °C) worden bewaard.
Toediening
- 1. Dien de verdunde oplossing uitsluitend via een intraveneus infuus en gedurende circa 30 minuten toe met een infuusset van polyvinylchloride of polyolefine. In het geval dat de toedieningstijd
| verlengd dient te worden tot meer dan 30 | minuten, overschrijd dan niet de toegestane |
| gebruiksduur van 6 uur, die zowel de bereiding als de toediening van de dosis omvat. | |
- 2. Het is niet nodig de verdunde oplossing te filteren. Als de verdunde oplossing wel gefilterd wordt, wordt een filter van 0,2 µm of 0,22 µm op basis van polyethersulfoon (PES) aanbevolen.
Verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Blenrep 70 mg poeder voor concentraat voor oplossing voor infusie
EU/1/25/1948/001
Blenrep 100 mg poeder voor concentraat voor oplossing voor infusie
EU/1/25/1948/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.