


SmPC (samenvatting van de productkenmerken) - Minjuvi
1. NAAM VAN HET GENEESMIDDEL
MINJUVI 200 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén flacon poeder bevat 200 mg tafasitamab.
Na reconstitutie bevat elke ml oplossing 40 mg tafasitamab.
Tafasitamab is een gehumaniseerd CD19-specifiek monoklonaal antilichaam van de immunoglobuline G (IgG)-subklasse geproduceerd in zoogdiercellen (ovariumcellen van de Chinese hamster) met behulp van recombinant-DNA-technologie.
Hulpstof(fen) met bekend effect
Elke flacon MINJUVI bevat 7,4 mg natrium en 1,0 mg polysorbaat 20. Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat). Wit tot licht gelig gelyofiliseerd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
MINJUVI is geïndiceerd in combinatie met lenalidomide gevolgd door MINJUVI monotherapie voor de behandeling van volwassen patiënten met recidiverend of refractair diffuus grootcellig B-cellymfoom (DLBCL) die niet in aanmerking komen voor autologe stamceltransplantatie (ASCT).
MINJUVI is geïndiceerd in combinatie met lenalidomide en rituximab voor de behandeling van volwassen patiënten met recidiverend of refractair folliculair lymfoom (FL) (graad 1-3a), die ten minste één eerdere systemische therapie hebben gekregen.
4.2 Dosering en wijze van toediening
MINJUVI moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg die ervaring heeft met de behandeling van kankerpatiënten.
Aanbevolen premedicatie
Een premedicatie om het risico van infusiegerelateerde reacties te verminderen, moet worden toegediend 30 minuten tot 2 uur vóór de tafasitamab-infusie. Voor patiënten die geen infusiegerelateerde reacties ervaren tijdens de eerste 3 infusies, is premedicatie optioneel voor de volgende infusies.
De premedicatie kan bestaan uit antipyretica (bijvoorbeeld paracetamol), histamine H1-receptorblokkers (bijv. difenhydramine), histamine H2-receptorblockers (bijv. cimetidine) en/of glucocorticosteroïden (bijv. methylprednisolon).
Behandeling van infusiegerelateerde reacties
Als een infusiegerelateerde reactie optreedt (graad 2 en hoger), moet de infusie worden onderbroken. Daarnaast moet gestart worden met een passende medische behandeling van de symptomen. Nadat tekenen en symptomen zijn verdwenen of gereduceerd tot graad 1, kan de MINJUVI-infusie worden hervat met een lagere infusiesnelheid (zie tabel 1).
Als een patiënt een graad 1 tot 3 infusiegerelateerde reactie heeft gehad, moet premedicatie worden toegediend voorafgaand aan daaropvolgende tafasitamab-infusies.
Combinatie met lenalidomide
Aangezien MINJUVI in combinatie met lenalidomide wordt voorgeschreven, dient de samenvatting van de productkenmerken (SPC) van lenalidomide te worden geraadpleegd voor aanbevelingen met betrekking tot profylactische antitrombotische medicatie.
Dosering
Aanbevolen dosis voor de behandeling van volwassen patiënten met recidiverend of refractair DLBCL De aanbevolen dosering van MINJUVI is 12 mg per kg lichaamsgewicht toegediend als een intraveneuze infusie overeenkomstig het volgende schema:
- Cyclus 1: infusie op dag 1, 4, 8, 15 en 22 van de cyclus.
- Cyclus 2 en 3: infusie op dag 1, 8, 15 en 22 van elke cyclus.
- Cyclus 4 tot ziekteprogressie: infusie op dag 1 en 15 van elke cyclus. Elke cyclus duurt 28 dagen.
Daarnaast moeten patiënten capsules lenalidomide innemen in de aanbevolen aanvangsdosis van 25 mg per dag op dag 1 tot 21 van elke cyclus. De aanvangsdosis en verdere dosering kan worden aangepast volgens de SPC van lenalidomide.
MINJUVI wordt tot maximaal twaalf cycli in combinatie met lenalidomide toegediend.
De behandeling met lenalidomide moet worden stopgezet na maximaal twaalf cycli combinatietherapie. Patiënten moeten MINJUVI-infusies als monotherapie blijven ontvangen op dag 1 en 15 van elke 28-daagse cyclus, tot ziekteprogressie of onaanvaardbare toxiciteit.
Aanbevolen dosis voor de behandeling van volwassen patiënten met recidiverend of refractair folliculair lymfoom (FL) na ten minste één eerdere systemische therapie.
De aanbevolen dosis van MINJUVI is 12 mg per kg lichaamsgewicht, toegediend als intraveneuze infusie volgens het volgende schema.:
- Cyclus 1 tot 3: infusie op dag 1, 8, 15 en 22 van elke cyclus.
- Cyclus 4 tot 12: infusie op dag 1 en 15 van elke cyclus.
Elke behandelingscyclus duurt 28 dagen.
De aanbevolen startdosering van rituximab is 375 mg/m2, toegediend als intraveneuze infusie volgens het volgende schema:
- Cyclus 1: op dag 1, 8, 15 en 22.
- Cyclus 2 tot 5: op dag 1 van elke cyclus.
Elke behandelingscyclus duurt 28 dagen. Raadpleeg de SPC van intraveneuze rituximab-formuleringen voor informatie over de toedieningswijze, premedicatie en profylactische medicatie.
Patiënten moeten daarnaast zelf lenalidomidecapsules innemen in de aanbevolen startdosering van 20 mg per dag, op dag 1 tot en met dag 21 van elke cyclus van 28 dagen. De startdosering en eventuele dosisaanpassingen dienen te gebeuren volgens de aanbevelingen in de SPC van lenalidomide.
MINJUVI in combinatie met lenalidomide en rituximab wordt toegediend gedurende maximaal twaalf cycli voor MINJUVI en lenalidomide, en gedurende vijf cycli voor rituximab. De behandeling met rituximab dient na vijf cycli van de combinatietherapie te worden stopgezet. Patiënten moeten MINJUVI-infusies in combinatie met orale lenalidomide blijven ontvangen tot en met cyclus twaalf. De behandeling met tafasitamab plus lenalidomide moet na maximaal twaalf cycli worden beëindigd.
Dosisaanpassing
Tabel 1 geeft de dosisaanpassingen voor MINJUVI weer in geval van bijwerkingen. Voor dosisaanpassingen betreffende lenalidomide raadpleegt u tevens de lenalidomide SPC.
Tabel 1: Dosisaanpassingen in geval van bijwerkingen
| Bijwerking | Ernst | Dosisaanpassing |
| Infusiegerelateerde reacties | Graad 2 (matig) |
|
| Graad 3 (ernstig) |
| |
| Graad 4 (levensbedreigend) |
| |
| Myelosuppressie | Trombocytenaantal van minder dan 50.000/µl |
|
| Neutrofielenaantal van minder dan 1.000/µl gedurende ten minste 7 dagen |
|
| Bijwerking | Ernst | Dosisaanpassing |
of Neutrofielenaantal van minder dan 1.000/µl met een stijging van de lichaamstemperatuur tot 38 °C of hoger of Neutrofielenaantal minder dan 500/µl |
|
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van MINJUVI bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (≥65 jaar).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met lichte of matige nierinsufficiëntie (zie rubriek 5.2). Er zijn geen gegevens bij patiënten met ernstige nierfunctiestoornis voor dosisaanbevelingen.
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met lichte leverfunctiestoornis (zie rubriek 5.2). Er zijn geen gegevens van patiënten met een matige of ernstige leverfunctiestoornis voor dosisaanbevelingen.
Wijze van toediening
MINJUVI is bedoeld voor intraveneus gebruik na reconstitutie en verdunning.
- Voor de eerste infusie van cyclus 1 dient de snelheid van intraveneuze infusie 70 ml/u te zijn voor de eerste 30minuten. Vervolgens moet de snelheid worden verhoogd om de eerste infusie binnen een 2,5-uur durende periode toe te dienen.
- Alle volgende infusies moeten worden toegediend binnen 1,5 tot 2 uur.
- Overweeg in geval van bijwerkingen de aanbevolen dosiswijzigingen zoals vermeld in tabel 1.
- MINJUVI mag niet gelijktijdig toegediend worden met andere geneesmiddelen via dezelfde infusielijn.
- MINJUVI mag niet worden toegediend als een intraveneuze push of bolus.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties
Infusiegerelateerde reacties kunnen optreden en werden vaker gemeld tijdens de eerste infusie (zie rubriek 4.8). Patiënten moeten tijdens de infusie zorgvuldig worden gecontroleerd. Patiënten moeten worden geadviseerd om contact op te nemen met hun zorgverleners als ze last hebben van tekenen en symptomen van infusiegerelateerde reacties zoals koorts, koude rillingen, rash of ademhalingsproblemen binnen 24 uur na de infusie. Een premedicatie moet worden toegediend aan patiënten voordat men start met tafasitamab-infusie. Op basis van de ernst van het infusiegerelateerde reactie dient de tafasitamab-infusie te worden onderbroken of stopgezet en moet een passende medische behandeling worden gestart (zie rubriek 4.2).
Myelosuppressie
De behandeling met tafasitamab kan leiden tot ernstige en/of zeer ernstige myelosuppressie, waaronder neutropenie, trombocytopenie en anemie (zie rubriek 4.8). Het complete bloedbeeld moet worden gecontroleerd gedurende de gehele behandeling en vóór toediening van elke behandelingscyclus. Op basis van de ernst van de bijwerking dient de tafasitamab-infusie te worden onderbroken (zie tabel 1). Raadpleeg de lenalidomide SPC voor dosisaanpassingen.
Neutropenie
Neutropenie, waaronder febriele neutropenie, is gemeld tijdens de behandeling met tafasitamab. Toediening van granulocyt-koloniestimulerende factoren (G-CSF) moet worden overwogen, met name bij patiënten met neutropenie van graad 3 of 4. Op eventuele symptomen of tekenen van een zich ontwikkelende infectie moet worden geanticipeerd, geëvalueerd en gehandeld.
Trombocytopenie
Trombocytopenie is gemeld tijdens de behandeling met tafasitamab. Het staken van geneesmiddelen die het risico op bloedingen kunnen verhogen (zoals plaatjesremmers, anticoagulantia) dient te worden overwogen. Patiënten moeten worden geadviseerd om tekenen of symptomen van blauwe plekken of bloedingen onmiddellijk te melden.
Infecties
Fatale en ernstige infecties, waaronder opportunistische infecties, traden op bij patiënten tijdens de behandeling met tafasitamab. Tafasitamab mag alleen worden toegediend aan patiënten met een actieve infectie als de infectie op de juiste wijze behandeld en goed onder controle is. Patiënten met een voorgeschiedenis van terugkerende of chronische infecties kunnen een verhoogd risico op infectie hebben en moeten naar behoren worden opgevolgd.
Patiënten moeten worden geadviseerd om contact op te nemen met hun zorgverleners als ze koorts krijgen of andere tekenen van mogelijke infectie, zoals koude rillingen, hoesten of pijn bij het urineren.
Progressieve multifocale leuko-encefalopathie
Progressieve multifocale leuko-encefalopathie (PML) is gemeld tijdens combinatietherapie met tafasitamab. Patiënten moeten worden gecontroleerd op nieuwe of erger wordende neurologische symptomen of tekenen die op PML kunnen wijzen. De symptomen van PML zijn niet specifiek en kunnen variëren naargelang het aangedane gebied in de hersenen. Het gaat onder meer over gewijzigde mentale toestand, geheugenverlies, spraakbeperking, motorische deficiëntie (hemiparese of monoparese), ataxie in ledematen, gangataxie, en visuele symptomen zoals hemianopsie en diplopie. Bij een vermoeden van PML moet verdere toediening van tafasitamab onmiddellijk worden stopgezet. Doorverwijzing naar een neuroloog kan nodig zijn. Geschikte diagnostische maatregelen zijn onder meer MRI-scan, hersenvocht testen op JC-viraal DNA en herhaalde neurologische tests. Indien PML wordt bevestigd, moet tafasitamab permanent worden stopgezet.
Tumorlysissyndroom
Patiënten met hoge tumorlast en snel proliferatieve tumor kunnen een verhoogd risico lopen op tumorlysissyndroom. Tumorlysissyndroom is gemeld tijdens de behandeling met tafasitamab. Voorafgaand aan behandeling met tafasitamab moeten gepaste maatregelen/profylaxe worden getroffen, in overeenstemming met lokale richtlijnen. Patiënten moeten zorgvuldig worden gecontroleerd op tumorlysissyndroom tijdens de behandeling met tafasitamab.
CD19-negatieve of CD20-negatieve ziekte
Er zijn geen gegevens beschikbaar over patiënten met CD19-negatieve ziekte of CD20-negatief FL die werden behandeld met tafasitamab in combinatie met lenalidomide en rituximab. Patiënten met CD19-negatief of CD20-negatief FL hebben mogelijk minder baat bij de behandeling dan patiënten met CD19-positief en CD20-positief FL. De mogelijke risico’s en voordelen van behandeling met tafasitamab in combinatie met lenalidomide en rituximab bij patiënten met CD19-negatief of CD20-negatief FL moeten zorgvuldig worden afgewogen.
Vaccinaties
De veiligheid van immunisatie met levende vaccins na behandeling met tafasitamab is niet onderzocht en vaccinatie met levende vaccins wordt niet aanbevolen gelijktijdig met behandeling met tafasitamab.
Hulpstof
Dit geneesmiddel bevat 37,0 mg natrium per 5 injectieflacons (de dosis voor een patiënt van 83 kg), overeenkomend met 1,85% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Dit geneesmiddel bevat 5,0 mg polysorbaat 20 per 5 flacons. Polysorbaat 20 kan allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
De behandeling met tafasitamab in combinatie met lenalidomide mag niet worden gestart bij vrouwelijke patiënten tenzij een zwangerschap is uitgesloten. Raadpleeg ook de SPC van lenalidomide.
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten worden geadviseerd om tijdens de behandeling met tafasitamab en tot minstens 3 maanden na de behandeling effectieve anticonceptie te gebruiken.
Zwangerschap
Onderzoeken naar reproductie- en ontwikkelingstoxiciteit zijn niet uitgevoerd met tafasitamab.
Er zijn geen gegevens over het gebruik van tafasitamab bij zwangere vrouwen. Van IgG is echter bekend dat het de placenta passeert en tafasitamab kan leiden tot depletie van foetale B-cellen op basis van de farmacologische eigenschappen (zie rubriek 5.1). In geval van blootstelling tijdens de zwangerschap moeten pasgeborenen worden gecontroleerd op B-cel-depletie en vaccinaties met levend virus-vaccins moeten worden uitgesteld totdat de B-celaantallen van de baby zijn hersteld (zie rubriek 4.4).
Tafasitamab wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Lenalidomide kan leiden tot embryofoetale schade en is gecontra-indiceerd voor gebruik bij zwangerschap en bij vrouwen die zwanger kunnen worden, tenzij aan alle voorwaarden van het zwangerschapspreventieprogramma voor lenalidomide wordt voldaan.
Borstvoeding
Het is niet bekend of tafasitamab in de moedermelk wordt uitgescheiden. Van maternale IgG is echter bekend dat het wordt uitgescheiden in de moedermelk. Er zijn geen gegevens over het gebruik van tafasitamab door vrouwen die borstvoeding geven en een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Vrouwen moeten worden geadviseerd geen borstvoeding te geven tijdens en gedurende ten minste 3 maanden na de laatste dosis tafasitamab.
Vruchtbaarheid
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van tafasitamab op de vruchtbaarheid te evalueren. Er werden geen schadelijke effecten op de mannelijke en vrouwelijke voortplantingsorganen waargenomen in een toxiciteitsonderzoek met dieren (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
MINJUVI heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die tafasitamab gebruiken hebben echter melding gemaakt van vermoeidheid. Hiermee moet rekening worden gehouden bij het rijden en bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Patiënten met recidiverend of refractair DLBCL
De veiligheid van tafasitamab bij patiënten met DLBCL werd geëvalueerd in de open-label, multicenter, eenarmige fase 2-studie L-MIND bij 81 patiënten met recidiverend of refractair DLBCL. Patiënten kregen tafasitamab 12 mg/kg intraveneus in combinatie met lenalidomide gedurende maximaal 12 cycli, gevolgd door tafasitamab als monotherapie tot ziekteprogressie of onaanvaardbare toxiciteit. De mediane duur van de blootstelling aan tafasitamab was 7,7 maanden. De meest voorkomende bijwerkingen waren: infecties (73%), neutropenie (51%), asthenie (40%), anemie (36%), diarree (36%), trombocytopenie (31%), hoesten (26%), perifeer oedeem (24%), pyrexie (24%), verminderde eetlust (22%).
De meest voorkomende ernstige bijwerkingen waren infectie (26%), waaronder pneumonie (7%) en febriele neutropenie (6%).
Het definitief staken van tafasitamab als gevolg van een bijwerking vond plaats bij 15% van de patiënten. De meest voorkomende bijwerkingen die leiden tot het definitief staken van tafasitamab waren infecties en parasitaire aandoeningen (5%), zenuwstelselaandoeningen (2,5%) en ademhalingsstelsel-, borstkas- en mediastinumaandoeningen (2,5%).
De frequentie van dosisaanpassing of onderbreking vanwege bijwerkingen was 65%. De meest voorkomende bijwerkingen die leiden tot onderbreking van de behandeling met tafasitamab waren bloed- en lymfestelselaandoeningen (41%).
Patiënten met recidiverend of refractair FL na ten minste één eerdere lijn van systemische therapie De veiligheid van tafasitamab bij patiënten met FL werd geëvalueerd in de gerandomiseerde, dubbelblinde, placebogecontroleerde multicenter fase 3-studie inMIND bij 652 patiënten, waaronder 546 deelnemers met recidiverend of refractair (R/R) folliculair lymfoom en 106 deelnemers met R/R marginaal zone lymfoom. Patiënten kregen tafasitamab 12 mg/kg (n = 327) of placebo (n = 325) intraveneus in combinatie met rituximab 375 mg/m² intraveneus (gedurende maximaal 5 cycli) en lenalidomide 20 mg oraal (gedurende maximaal 12 cycli). De behandeling met tafasitamab werd na 12 cycli stopgezet. Van de patiënten die tafasitamab kregen, werd 83% gedurende 6 maanden of langer blootgesteld. De mediane duur van de blootstelling aan tafasitamab was 322 dagen.
In de inMIND-studie waren de meest voorkomende bijwerkingen infecties (68%), waaronder virale infecties (41%) en bacteriële infecties (27%), neutropenie (57%), rash (36,4%), asthenie (34,9%), pyrexie (19%), trombocytopenie (17%), anemie (17%), infusiegerelateerde reacties (15,9%), pruritus (15,6%) en hoofdpijn (10,4%).
De meest voorkomende ernstige bijwerkingen waren infecties (26%), waaronder virale infecties (13%) en bacteriële infecties (6%), febriele neutropenie (2,8%), acuut nierfalen (2,8%) en pyrexie (1,8%). Bij 11,6% van de patiënten werd de behandeling met tafasitamab definitief stopgezet vanwege een bijwerking. De meest voorkomende bijwerkingen die leidden tot permanente stopzetting van tafasitamab waren virale infecties (2,4%), waaronder COVID-19 (1,5%) en COVID-19-pneumonie (1,2%), infusiegerelateerde reacties (0,9%) en pyrexie (0,9%).
De frequentie van dosisaanpassing of onderbreking van tafasitamab als gevolg van bijwerkingen was 74,9%. De meest voorkomende bijwerkingen die leidden tot dosisaanpassing of onderbreking van tafasitamab waren neutropenie (38,8%) en virale infecties (23,9%), waaronder COVID-19 (21,1%) en COVID-19-pneumonie (3,7%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die zijn gemeld voor tafasitamab in klinische onderzoeken worden weergegeven per frequentie en systeem/orgaanklasse volgens MedDRA.
De frequenties van bijwerkingen in klinische onderzoeken zijn gebaseerd op totale frequenties van bijwerkingen, waar een deel van de gevallen ook andere oorzaken kan hebben dan het geneesmiddel, zoals de ziekte, andere geneesmiddelen of niet-gerelateerde oorzaken. Frequenties zijn als volgt vastgelegd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Bijwerkingen bij patiënten met recidiverend of refractair DLBCL die tafasitamab in combinatie met lenalidomide ontvingen in klinisch onderzoek MOR208C203 (L-MIND)
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bacteriële, virale en schimmelinfecties+, waaronder opportunistische infecties met fatale afloop (bijv. bronchopulmonaire aspergillose, bronchitis, pneumonie en urineweginfectie) |
| Vaak | Sepsis (met inbegrip van neutropene sepsis) | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak | Basaalcelcarcinoom |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Febriele neutropenie+, neutropenie+, trombocytopenie+, anemie, leukopenie+ |
| Vaak | Lymfopenie | |
| Immuunsysteemaandoeningen | Vaak | Hypogammaglobulinemie |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Hypokaliëmie, verminderde eetlust |
| Vaak | Hypocalciëmie, hypomagnesiëmie | |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn, paresthesie, dysgeusie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dyspneu, hoest |
| Vaak | Verergering van chronische obstructieve longziekte, neusverstopping | |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree, constipatie, braken, nausea, abdominale pijn |
| Lever- en galaandoeningen | Vaak | Hyperbilirubinemie, transaminasen verhoogd (inclusief ALT en/of AST verhoogd), gamma-glutamyltransferase verhoogd |
Huid- en onderhuidaandoeningen | Zeer vaak | Rash (omvat verschillende typen rash, bijv. rash, rash maculo-papulair, rash pruritus, rash erythemateus) |
| Vaak | Pruritus, alopecia, erytheem, hyperhidrose | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Rugpijn, spierspasmen |
| Vaak | Artralgie, pijn in ledematen, skeletspierstelselpijn |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Nier- en urinewegaandoeningen | Vaak | Stijging bloedcreatinine |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Asthenie++, perifeer oedeem, pyrexie |
| Vaak | Slijmvliesontsteking | |
| Onderzoeken | Vaak | Gewichtsverlies, C-reactief proteïne verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Infusiegerelateerde reactie |
+Meer informatie over deze bijwerkingen vindt u in de onderstaande tekst.
++ Asthenie omvat asthenie, vermoeidheid en malaise.
Vergeleken met de incidenties van combinatietherapie met lenalidomide, namen de incidenties van niet-hematologische bijwerkingen bij tafasitamab monotherapie af met ten minste 10% voor verminderde eetlust, asthenie, hypokaliëmie, constipatie, nausea, spierspasmen, dyspneu en verhoogd C-reactief proteïne.
Tabel 3: Bijwerkingen bij patiënten met recidiverend of refractair FL die tafasitamab in combinatie met rituximab en lenalidomide kregen toegediend in INCMOR 0208-301 (inMIND)
| Systeem/orgaanklasse / Bijwerkingen | Alle graden frequentie | Graad 3-4a frequentie |
| Infecties en parasitaire aandoeningen | ||
| Virale infectiesb | Zeer vaak | Zeer vaak |
| Bacteriële infectiesc | Zeer vaak | Vaak |
| Longontsteking | Zeer vaak | Vaak |
| Bronchitis | Vaak | - |
| Sepsis | Vaak | Soms |
| Bloed- en lymfestelselaandoeningen | ||
| Neutropenied | Zeer vaak | Zeer vaak |
| Trombocytopeniee | Zeer vaak | Vaak |
| Anemief | Zeer vaak | Vaak |
| Febriele neutropenie | Vaak | Vaak |
| Leukopenie | Vaak | Soms |
| Voedings- en stofwisselingsstoornissen | ||
| Tumorlysissyndroom | Soms | Soms |
| Zenuwstelselaandoeningen | ||
| Hoofdpijn | Zeer vaak | Soms |
| Maagdarmstelselaandoeningen | ||
| Diarree | Zeer vaak | Soms |
| Obstipatie | Zeer vaak | Soms |
| Buikpijng | Zeer vaak | - |
| Huid- en onderhuidaandoeningen | ||
| Rashh | Zeer vaak | Vaak |
| Pruritus | Zeer vaak | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Astheniei | Zeer vaak | Vaak |
| Koorts | Zeer vaak | Vaak |
| Rillingen | Vaak | - |
| Onderzoeken | ||
| ALT verhoogd | Vaak | Soms |
| AST verhoogd | Vaak | Soms |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Infusiegerelateerde reactie | Zeer vaak | Soms |
a De ernst van bijwerkingen werd beoordeeld volgens de Common Terminology Criteria for Adverse
Events (CTCAE), waarbij graad 1 = mild, graad 2 = matig, graad 3 = ernstig, graad 4 = levensbedreigend en graad 5 = overlijden.
b Omvat virale infectie, COVID-19, COVID-19-pneumonie, coronavirusinfectie, positieve coronavirustest, cytomegaloviruschorioretinitis, reactivering van cytomegalovirusinfectie, gastro-enteritis door rotavirus, genitale herpes, hepatitis B, herpes oftalmica, herpes simplex, reactivering van herpes simplex, herpesvirusinfectie, herpes zoster, reactivering van herpes zoster, influenza, virale laryngitis, nasale herpes, norovirusinfectie, orale herpes, parainfluenza-virusinfectie, virale pneumonie, progressieve multifocale leuko-encefalopathie, respiratoir syncytieel virusinfectie, positieve respirovirustest, rhinovirusinfectie, huidpapilloma, varicella zoster-pneumonie, varicella zoster-virusinfectie en virale infectie van de bovenste luchtwegen.
c Omvat bacteriële infectie, abdominale infectie, abces, appendicitis, asymptomatische bacteriurie, atypische pneumonie, bacteriëmie, bacteriële sepsis, borstabces, bronchopulmonale aspergillose, campylobacter-gastro-enteritis, campylobacterinfectie, karbonkel, katheterplaatsinfectie, cellulitis, cholecystitis, chronische sinusitis, clostridium difficile-colitis, clostridium difficile-infectie, corynebacterium-infectie, apparaatgerelateerde infectie, diverticulitis, oorontsteking, oorlelontsteking, empyeem, enterobacter-bacteriëmie, erysipelas, erythrasma, escherichia-infectie, escherichia-sepsis, oogontsteking, folliculitis, steenpuist, hemophilus-bacteriëmie, hemophilus-infectie, helicobacter-gastritis, helicobacter-infectie, geïnfecteerde cyste, geïnfecteerde huidcyste, infectie van de onderste luchtwegen, moraxella-infectie, mycobacterium chelonae-infectie, myopericarditis, myringitis, otitis externa, otitis media, perineale infectie, parodontitis, bacteriële peritonitis, pneumocystis jirovecii-pneumonie, moraxella-pneumonie, pneumokokkenpneumonie, streptokokkenpneumonie, postoperatieve wondinfectie, proctitis, prostatitis, pseudomonale sepsis, pseudomonale huidinfectie, pseudomonas-infectie, pulmonale sepsis, dentale pulpitis, pyelonefritis, salmonellose, septische shock, sinusitis, huidinfectie, weke-deleninfectie, stafylokokkenbacteriëmie, stafylokokkeninfectie, tandabces, tandinfectie, urineweginfectie, urosepsis, vaginale infectie en wondinfectie.
d Omvat neutropenie en verminderd aantal neutrofielen.
e Omvat trombocytopenie en verminderd aantal bloedplaatjes.
f Omvat anemie en verminderde hematocrietwaarde.
g Omvat buikpijn, buikongemak, pijn in de onderbuik, pijn in de bovenbuik en gastro-intestinale pijn. h Omvat rash, rash erythemateus, rash maculo-papulair, rash papulair, rash pruritus, pustuleuze rash, rash vesiculair en urticaria.
i Omvat asthenie, malaise en vermoeidheid.
Beschrijving van geselecteerde bijwerkingen
Myelosuppressie
De behandeling met tafasitamab kan leiden tot ernstige of zeer ernstige myelosuppressie, waaronder neutropenie, trombocytopenie en anemie (zie rubriek 4.2 en 4.4).
In het L-MIND-onderzoek trad myelosuppressie (d.w.z. neutropenie, febriele neutropenie, trombocytopenie, leukopenie, lymfopenie of anemie) op bij 65,4% van patiënten behandeld met tafasitamab.
Myelosuppressie leidde bij 41% van de patiënten tot onderbreking van de behandeling met tafasitamab en bij 1,2% tot stopzetting van de behandeling.
In de inMIND-studie trad myelosuppressie (d.w.z. neutropenie, febriele neutropenie, trombocytopenie, leukopenie, lymfopenie of anemie) op bij 63,3% van de patiënten die werden behandeld met tafasitamab, lenalidomide en rituximab (tafasitamabgroep) en bij 63,1% van de patiënten die werden behandeld met lenalidomide en rituximab (placebogroep). Hematologische bijwerkingen van graad 4 omvatten neutropenie, trombocytopenie en febriele neutropenie. Myelosuppressie leidde bij 42,8% van de patiënten tot onderbreking van de behandeling met tafasitamab en bij 1,5% tot stopzetting van de behandeling.
Myelosuppressie werd behandeld door vermindering of onderbreking van de behandeling met lenalidomide, onderbreking van tafasitamab en/of rituximab. Daarnaast werd ernstige neutropenie behandeld door toediening van G-CSF (zie rubriek 4.2 en 4.4).
Neutropenie/febriele neutropenie
In de L-Mind-studie was de incidentie van neutropenie 51%. Incidentie van graad 3 of 4 neutropenie was 49% en van graad 3 of 4 febriele neutropenie was 12%. De mediane duur van een bijwerking van neutropenie was 8 dagen (spreiding 1 – 222 dagen); mediane tijd tot optreden van eerste voorval van neutropenie was 49 dagen (spreiding 1 – 994 dagen).
In de inMIND-studie was de incidentie van neutropenie 56,9% in de tafasitamab-groep (tafasitamab, lenalidomide en rituximab) en 54,2% in de placebogroep (lenalidomide en rituximab). De incidentie van neutropenie van graad 3 of 4 was 46,8% in de tafasitamabgroep en 45,5% in de placebogroep. De incidentie van febriele neutropenie van graad 3 of 4 was 4,3% in de tafasitamabgroep en 3,4% in de placebogroep. De mediane duur van neutropenie bedroeg 11 dagen (spreiding 1 – 433 dagen) en van febriele neutropenie 5 dagen (spreiding 1 – 57 dagen). De mediane tijd tot het eerste optreden van neutropenie was 57 dagen (spreiding 1 – 338 dagen) en van febriele neutropenie 77 dagen (spreiding 3
- 304 dagen).
Trombocytopenie
In de L-MIND-studie was de incidentie van trombocytopenie 31%. Incidentie van graad 3 of 4 trombocytopenie was 17%. De mediane duur van een bijwerking van trombocytopenie was 11 dagen (spreiding 1 – 470 dagen); mediane tijd tot optreden van eerste voorval van trombocytopenie was 71 dagen (spreiding 1 - 358 dagen).
In de inMIND-studie was de incidentie van trombocytopenie 17,1% in de tafasitamab-groep (tafasitamab, lenalidomide en rituximab) en 20,6% in de placebogroep (lenalidomide en rituximab). De incidentie van graad 3 of graad 4 trombocytopenie was 6,4% in de tafasitamabgroep en 9,8% in de placebogroep. De mediane duur van trombocytopenie was 16 dagen (spreiding 2 – 434 dagen); de mediane tijd tot het eerste optreden van trombocytopenie was 33 dagen (spreiding 1 – 324 dagen).
Anemie
In de L-MIND-studie was de incidentie van anemie 36%. Incidentie van graad 3 of 4 anemie was 7%. De mediane duur van een bijwerking van anemie was 15dagen (spreiding 1 – 535 dagen); mediane tijd tot optreden van eerste voorval van anemie was 49 dagen (spreiding 1 – 1129 dagen). Wanneer patiënten in het L-MIND-onderzoek werden overgezet van tafasitamab en lenalidomide in de combinatietherapie-fase op tafasitamab in de verlengde monotherapie-fase, daalden de incidenties van hematologische bijwerkingen met ten minste 20% voor neutropenie, trombocytopenie en anemie; er werden geen incidenties gemeld van febriele neutropenie bij tafasitamab monotherapie (zie rubriek 4.2 en 4.4).
In de inMIND-studie was de incidentie van anemie 17,1% in de tafasitamabgroep (tafasitamab, lenalidomide en rituximab) en 14,5% in de placebogroep (lenalidomide en rituximab). De incidentie van anemie van graad 3 of 4 was 6,4% in de tafasitamabgroep en 6,5% in de placebogroep. De mediane duur van anemie bedroeg 23 dagen (spreiding 1 – 432 dagen) en de mediane tijd tot het eerste optreden van anemie was 49 dagen (spreiding 1 – 274 dagen).
Infecties
In het L-MIND-onderzoek traden infecties op bij 73% van de patiënten. Incidentie van graad 3 of 4 infecties was 28%. De meest gemelde infecties van graad 3 of hoger waren pneumonie (7%), luchtweginfecties (4,9%), urineweginfecties (4,9%) en sepsis (4,9%). Infectie was fataal bij <1% van de patiënten (pneumonie) binnen 30 dagen na de laatste behandeling.
Mediane tijd tot het eerste optreden van graad 3 of 4 infectie was 62,5 dagen (4 – = 1014 dagen). Mediane duur van een infectie was 11 dagen (1 – 392 dagen).
Infectie heeft geleid tot onderbreking van tafasitamab in 27% en stopzetting van tafasitamab in 4,9% van de gevallen.
In het inMIND-onderzoek traden infecties op bij 52,3% van de patiënten in de tafasitamab-groep (tafasitamab, lenalidomide en rituximab) en bij 45,2% van de patiënten in de placebogroep (lenalidomide en rituximab).Virale infecties traden op bij 41,3% van de patiënten in de tafasitamabgroep en bij 32% in de placebogroep. Bacteriële infecties traden op bij 27,2% van de patiënten in de tafasitamabgroep en bij 25,2% in de placebogroep. De incidentie van virale infecties van graad 3 of 4 was 11,6% in de tafasitamabgroep en 4,6% in de placebogroep. De incidentie van bacteriële infecties van graad 3 of 4 was 7,6% in de tafasitamabgroep en 7,7% in de placebogroep. Infecties leidden tot overlijden bij 3 patiënten in de tafasitamab-groep (twee gevallen van COVID-19 en één geval van sepsis).
De mediane tijd tot het eerste optreden van een infectie van graad 3 of hoger was 10 dagen (spreiding 2 – 311 dagen).
Aanbevelingen voor de behandeling van infecties worden gegeven in rubriek 4.4.
Infusiegerelateerde reacties
In het L-MIND-onderzoek traden infusiegerelateerde reacties op bij 6% van de patiënten. Alle infusiegerelateerde reacties waren graad 1 en verdwenen op de dag van het voorval. Tachtig procent van deze reacties trad op tijdens cyclus 1 of 2.
In het inMIND-onderzoek traden infusiegerelateerde reacties op bij 15,9% van de patiënten in de tafasitamab-groep (tafasitamab, lenalidomide en rituximab) en bij 15,1% van de patiënten in de placebogroep (lenalidomide en rituximab). Infusiegerelateerde reacties van graad 3 traden op bij 6,1% van de patiënten in de tafasitamab-groep. In de tafasitamab-groep traden infusiegerelateerde reacties op bij 15,3% van de patiënten tijdens cyclus 1, bij 1,3% van de patiënten tijdens cyclus 2 en bij 0,3% van de patiënten tijdens cyclus 3.
Symptomen omvatten koude rillingen, blozen, dyspneu, hypertensie en rash (zie rubriek 4.2 en 4.4).
Immunogeniciteit
Bij 245 patiënten die tijdens de initiële klinische onderzoeken werden behandeld met tafasitamab werden geen tijdens de behandeling optredende of door behandeling gestimuleerde anti-tafasitamab antilichamen waargenomen. Reeds bestaande anti-tafasitamab antilichamen werden gedetecteerd bij 17/245 patiënten (6,9%); deze waren niet van invloed op de farmacokinetiek, werkzaamheid of veiligheid van tafasitamab.
Anti-drug-antilichamen (ADA's) werden getest bij 327 patiënten met recidiverend of refractair folliculair lymfoom of recidiverend of refractair marginaal zone lymfoom die tafasitamab kregen in het inMIND-onderzoek. De incidentie van ADA's die tijdens de behandeling met tafasitamab ontstonden, was 0,9% (3/327) bij gebruik van een bridging enzymgekoppelde immunosorbentassay. Er werden geen neutraliserende antilichamen gedetecteerd. Tijdens de mediane behandelingsduur van 322,5 dagen was er geen duidelijk klinisch significant effect van ADA's op de farmacokinetiek, farmacodynamiek, veiligheid of werkzaamheid van tafasitamab.
Speciale populaties
Ouderen
Onder 81 patiënten behandeld in het L-MIND onderzoek, waren 56 (69%)patiënten >65 jaar. Patiënten >65 jaar had een numeriek hogere incidentie van ernstige tijdens de behandeling optredende bijwerkingen (TEAE's) (55%) dan patiënten ≤65jaar (44%).
Van de 274 patiënten met FL die in het inMIND-onderzoek met tafasitamab werden behandeld, was 50% ≥ 65 jaar en 20% ≥ 75 jaar. Er werden geen klinisch significante verschillen in veiligheid of werkzaamheid waargenomen tussen deze oudere en jongere patiënten, maar een grotere gevoeligheid bij sommige oudere personen kan niet worden uitgesloten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In het geval van een overdosis moeten patiënten zorgvuldig worden gecontroleerd op tekenen of symptomen van bijwerkingen en moet ondersteunende zorg worden toegediend, indien van toepassing.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen, ATC-code: L01FX12.
Werkingsmechanisme
Tafasitamab is een Fc-verrijkt monoklonaal antilichaam dat zich richt op het CD19-antigeen dat aanwezig is op het oppervlak van pre-B- en rijpe B-lymfocyten.
Na binding aan CD19 medieert tafasitamab B-cel-lyse via:
- betrokkenheid van immuun-effectorcellen zoals natuurlijke killercellen, γδ T-cellen en fagocyten
- directe inductie van celdood (apoptose)
De Fc-verrijking resulteert in verhoogde antilichaamafhankelijke cellulaire cytotoxiciteit en antilichaamafhankelijke cellulaire fagocytose.
Farmacodynamische effecten
Tafasitamab zorgde voor een snelle daling van het aantal B-cellen in het perifere bloed. Bij patiënten met recidiverend of refractair DLBCL was de vermindering ten opzichte van de baseline B-celaantallen 97% na acht dagen behandeling in het L-MIND-onderzoek. De maximale vermindering in B-celaantallen van ongeveer 100% (mediaan) werd bereikt binnen 16 weken behandeling. Bij patiënten met recidiverend of refractair folliculair lymfoom daalde het aantal circulerende B-cellen tot een niet-detecteerbaar niveau op dag 8 na toediening van de aanbevolen dosering tafasitamab bij patiënten die bij aanvang van de behandeling detecteerbare B-cellen hadden. Deze depletie bleef bestaan zolang de behandeling werd voortgezet.
Hoewel de depletie van B-cellen in het perifeer bloed een meetbaar farmacodynamische effect is, is er geen directe correlatie met de depletie van B-cellen in solide organen of in maligne afzettingen.
Klinische werkzaamheid
Recidiverend of refractair DLBCL
Tafasitamab plus lenalidomide gevolgd door tafasitamab monotherapie werd onderzocht in de L-MIND-studie, een open-label, multicenter, eenarmig onderzoek. Dit onderzoek werd uitgevoerd bij volwassen patiënten met recidiverend of refractair DLBCL na 1 tot 3 eerdere systemische DLBCL behandelingen, die op het moment van het onderzoek niet in aanmerking kwamen voor hoge dosis chemotherapie gevolgd door ASCT of die ASCT weigerden. Een van de eerdere systemische therapieën moest een CD20-gerichte behandeling omvatten. Het onderzoek sloot patiënten met ernstige leverinsufficiëntie (totaal serumbilirubine >3 mg/dl) en patiënten met nierinsufficiëntie (CrCL <60 ml/min.) uit, evenals patiënten met een voorgeschiedenis of bewijs van klinisch significante cardiovasculaire, CZS en/of andere systemische ziekte. Patiënten met een bekende voorgeschiedenis van “dubbel-/triple-hit” genetische DLBCL waren ook uitgesloten bij aanvang in het onderzoek.
Voor de eerste drie cycli kregen patiënten 12 mg/kg tafasitamab via infusie op dag 1, 8, 15 en 22 van elke 28-daagse cyclus, plus een oplaaddosis op dag 4 van cyclus 1. Daarna werd tafasitamab toegediend op dag 1 en 15 van elke cyclus tot ziekteprogressie. Premedicatie, waaronder antipyretica, histamine H1-, H2-receptorblokkers en glucocorticosteroïden, werd toegediend 30 tot 120 minuten vóór de eerste drie tafasitamab-infusies.
Patiënten namen zelf lenalidomide 25 mg per dag in op dag 1 tot 21 van elke 28-daagse cyclus, gedurende maximaal 12 cycli.
In totaal werden 81 patiënten opgenomen in het L-MIND-onderzoek. De mediane leeftijd was 72 jaar (spreiding: 41 tot 86 jaar), 89% was blank en 54% was man. Van de 81 patiënten hadden er 74 (91,4%) een ECOG performancescore van 0 of 1, en 7 (8,6%) hadden een ECOG-score van 2. Het mediane aantal eerdere behandelingen kwam op twee (spreiding: 1 tot 4), met 40 patiënten (49,4%) die één eerdere behandeling ontvingen en 35 patiënten (43,2%) met 2 eerdere behandelingslijnen. Vijf patiënten (6,2%) hadden 3 voorafgaande behandelingslijnen en 1 (1,2%) had 4 eerdere behandelingslijnen. Alle patiënten hadden een eerdere anti-CD20 bevattende behandeling gekregen. Acht patiënten had een diagnose van DLBCL getransformeerd vanuit een laaggradig lymfoom. Vijftien patiënten (18,5%) hadden primaire refractaire ziekte, 36 (44,4%) waren ongevoelig geweest voor hun laatste voorafgaande behandeling, en 34 (42,0%) waren refractair met rituximab. Negen patiënten (11,1%) hadden voordien ASCT ontvangen. De hoofdredenen voor patiënten om niet in aanmerking te komen voor ASCT waren leeftijd (45,7%), ongevoelig voor palliatieve chemotherapie (23,5%), comorbiditeiten (13,6%) en weigering van hoge dosis chemotherapie/ASCT (16,0%).
Eén patiënt ontving tafasitamab, maar geen lenalidomide. De overige 80 patiënten ontvingen minstens één dosis tafasitamab en lenalidomide. Alle patiënten ingeschreven in het L-MIND-onderzoek hadden de diagnose DLBCL gebaseerd op lokale pathologie. Echter konden 10 patiënten niet geclassificeerd worden als DLBCL na centrale pathologische beoordeling.
De mediane duur van blootstelling aan de behandeling was 9,2 maanden (spreiding 0,23, 54,67 maanden). Tweeëndertig (39,5%) patiënten voltooiden 12 cycli van tafasitamab. Dertig (37%) patiënten voltooiden 12 cycli lenalidomide.
Het primaire werkzaamheidseindpunt was het beste objectieve responspercentage (ORR), gedefinieerd als het percentage volledige en gedeeltelijke responders, zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). Andere werkzaamheidseindpunten omvatten duur van respons (DoR), progressievrije overleving (PFS) en totale overleving (OS). De werkzaamheidsresultaten staan samengevat in tabel 4.
Tabel 4: Werkzaamheidsresultaten bij patiënten met recidiverend of refractair diffuus grootcellig B-cellymfoom in onderzoek MOR208C203 (L-MIND)
| Werkzaamheidsparameter | Tafasitamab + lenalidomide (N = 81 [ITT]*) | |
30-NOV-2019 cut-off (24-maanden analyse) | 30-OKT-2020 cut-off (35-maanden analyse) | |
| Primair eindpunt | ||
| Beste objectief responspercentage (per IRC) | ||
| Totaal responspercentage, n (%) (95%-BI) | 46 (56,8) [45,3; 67,8] | 46 (56,8) [45,3; 67,8] |
| Percentage volledige respons, n (%) (95%-BI) | 32 (39,5) [28,8; 51,0] | 32 (39,5) [28,8; 51,0] |
| Percentage gedeeltelijke respons, n(%) (95%-BI) | 14 (17,3) [ 9,8; 27,3] | 14 (17,3) [ 9,8; 27,3] |
| Secundair eindpunt | ||
| Totale duur van respons (complete + gedeeltelijke respons) a | ||
| Mediaan, maanden (95%-BI) | 34,6 [26,1; NB] | 43,9 [26,1; NB] |
ITT = intention to treat, NB = niet bereikt
*Eén patiënt kreeg alleen tafasitamab
BI: Binomiaal exacte betrouwbaarheidsinterval met Clopper Pearson methode
a Kaplan-Meierschattingen
Totale overleving (OS) was een secundair eindpunt van het onderzoek. Na een mediane opvolging van 42,7 maanden (95%-BI: 38,0; 47,2), was de gemiddelde OS 31,6 maanden (95%-BI: 18,3; niet bereikt).
Onder de acht patiënten met een DLBCL getransformeerd vanuit een eerder indolent lymfoom, hadden zeven patiënten een objectieve respons (drie patiënten een CR, vier patiënten een PR) en één patiënt had stabiele ziekte als beste respons op tafasitamab + lenalidomide behandeling.
Recidiverend of refractair FL na ten minste één eerdere systemische behandeling De werkzaamheid van tafasitamab in combinatie met lenalidomide en rituximab bij patiënten met recidiverend of refractair folliculair lymfoom werd geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-studie (inMIND; INCMOR 0028-301).
In aanmerking komende patiënten waren volwassenen vanaf 18 jaar met histologisch bevestigd graad 1-3a folliculair lymfoom (WHO 2016) bij wie de ziekte recidiveerde of refractair werd na ten minste 1 eerdere lijn van systemische therapie, waaronder een anti-CD20-therapie. Daarnaast werden de GELF-criteria aanbevolen als richtlijn voor de onderzoekers om de FL-patiënten te identificeren die behandeling nodig hadden. Volgens de inclusiecriteria moesten alle patiënten die in het onderzoek werden opgenomen, een gedocumenteerde expressie van CD20+ en CD19+ hebben op basis van een lokale of centrale pathologische beoordeling. Patiënten met betrokkenheid van het centrale zenuwstelsel of eerdere allogene HSCT werden uitgesloten van het onderzoek. In totaal werden 548 patiënten met R/R folliculair lymfoom in een verhouding van 1:1 gerandomiseerd naar ofwel tafasitamab plus lenalidomide en rituximab dan wel placebo plus R2 gedurende maximaal twaalf cycli van 28 dagen. De randomisatie werd gestratificeerd op basis van progressie van de ziekte binnen 24 maanden na de initiële diagnose (POD24) (ja versus nee), refractair voor eerdere CD20-gerichte antilichaamtherapie (ja versus nee) en het aantal eerdere behandellijnen (< 2 versus ≥ 2). De dosering in elke behandelingsgroep was als volgt:
- Tafasitamab 12 mg/kg intraveneus (dag 1, 8, 15 en 22 van cyclus 1 tot 3 en dag 1 en 15 van cyclus 4 tot 12) en lenalidomide 20 mg eenmaal daags oraal (dag 1 tot 21 van cyclus 1 tot 12) met rituximab 375 mg/m² intraveneus (dag 1, 8, 15 en 22 van cyclus 1 en op dag 1 van cyclus 2 tot 5).
- Placebo intraveneus (dag 1, 8, 15 en 22 van cyclus 1 tot 3 en dag 1 en 15 van cyclus 4 tot 12) en lenalidomide 20 mg eenmaal daags oraal (dag 1 tot en met 21 van cyclus 1 tot 12) met rituximab 375 mg/m² intraveneus (dag 1, 8, 15 en 22 van cyclus 1 en op dag 1 van cycli 2 tot 5). De baseline demografische gegevens en ziektekenmerken waren over het algemeen goed in evenwicht tussen de twee behandelingsgroepen. Van de 548 patiënten met R/R FL die deelnamen aan het inMIND-onderzoek, was de mediane leeftijd 64 jaar (spreiding 31 tot 88 jaar), was 54,6% man en was 79,9% blank. De mediane tijd sinds de eerste diagnose was 5,3 jaar (spreiding 0 tot 34 jaar). De meeste deelnemers (56,8%) hadden bij aanvang van het onderzoek Ann Arbor-stadium IV. Ongeveer de helft van de deelnemers had een hoog risico volgens de FLIPI-score en de meeste deelnemers voldeden aan ten minste één GELF-criterium voor een hoge tumorbelasting. De meeste deelnemers hadden een ECOG-prestatiestatus van 0 (66,4%) en 37,8% van de deelnemers had een omvangrijke tumor (> 7 cm).
De meerderheid (54,7%) van de deelnemers had eerder één systemische antikankerbehandeling ondergaan; het mediane aantal eerdere behandelingen was 1 (spreiding: 1 tot 10), 209 patiënten (38,1%) waren refractair voor hun laatste eerdere behandeling. Alle deelnemers in de FL-populatie hadden eerder een anti-CD20-behandeling ondergaan; de meeste deelnemers hadden 1 (61,3%) of 2 (24,8%) eerdere anti-CD20-behandelingen ondergaan. Twee deelnemers, beiden in de placebogroep, hadden eerder een behandeling met anti-CD 19 gekregen. Eerdere behandelingen omvatten R-CHOP (23,9% van de deelnemers), R-CHOP +R-onderhoud (27,9% van de deelnemers), R-bendamustine (21,7% van de deelnemers), rituximab-monotherapie (17,2% van de deelnemers), R-bendamustine + R-onderhoud (12,2% van de deelnemers), R-CVP (6,8% van de deelnemers) en R-CVP + R-onderhoud (5,8% van de deelnemers). Achtentwintig (5,1%) deelnemers hadden eerder een ASCT ondergaan.
Een derde (34,3%) van de deelnemers was refractair voor anti-CD20 en 31,6% vertoonde progressie van de ziekte binnen 24 maanden na de eerste diagnose (POD24).
In totaal werden 546 deelnemers (99,6%) met R/R FL behandeld, waaronder 273 deelnemers (100,0%) in de tafasitamab+R2-groep en 273 deelnemers (99,3%) in de placebo+R2-groep. Het primaire eindpunt voor de werkzaamheid was de door de onderzoeker beoordeelde progressievrije overleving (PFS) in de FL-populatie, gedefinieerd als de tijd vanaf de randomisatie tot de eerste gedocumenteerde ziekteprogressie of tot overlijden ongeacht de oorzaak, afhankelijk van wat zich het eerst voordoet. De belangrijkste secundaire eindpunten waren onder meer het PET-CR-percentage door INV in de FDG-avide FL-populatie, gedefinieerd als een complete metabole respons op elk moment na aanvang van de behandeling, evenals de totale overleving in de FL-populatie. De mediane duur van de PFS-follow-up was 14,3 maanden (95%-BI: 11,8, 15) in de tafasitamab-groep en 14,1 maanden (95-% BI: 11,5, 15) in de placebogroep.
De resultaten met betrekking tot de werkzaamheid zijn samengevat in tabel 5 en figuur 1.
Tabel 5: Samenvatting van de werkzaamheidsresultaten uit onderzoek INCMOR 0208-301 (inMIND)
| Eindpunt | Tafasitamab met lenalidomide plus rituximab (N = 273) | Placebo met lenalidomide plus rituximab (N = 275) |
| Progressievrije overlevinga, b | ||
| Aantal patiënten met een gebeurtenis, n (%) | 75 (27,5) | 131 (47,6) |
| Mediane PFS (maanden) (95%- BI)c | 22,4 (19,2, NE) | 13,9 (11,5, 16,4) |
| Hazard-ratiod (95%-BI) | 0,43 (0,32, 0,58) | |
| p-waarde | < 0,0001 | |
| Deelnemers met een FDG-avide PET-scan bij baseline a | (N = 251) | (N = 254) |
| PET-CR, % (95%-BI)e, f | 49,4 (43,1, 55,8) | 39,8 (33,7, 46,1) |
| Odds-ratio (95%-BI) | 1,5 (1,04, 2,13) | |
| p-waarde | 0,0286 | |
BI = betrouwbaarheidsinterval; NE = niet evalueerbaar.
a Beoordeeld door de onderzoeker
b Volgens de responscriteria van Cheson 2014
c Tweezijdige 95% betrouwbaarheidsintervallen volgens de methode van Brookmeyer en Crowley. d Hazard-ratio gebaseerd op een gestratificeerd Cox proportioneel hazard-model. e De PET-CR werd gedefinieerd als het aandeel patiënten in de FDG-avide FL-populatie dat op enig moment na de start van de behandeling een volledige metabole respons (CMR) bereikte volgens de Lugano-classificatie, onder de patiënten met een positieve PET bij baseline. Patiënten zonder post-baseline PET-beoordeling of die geen CMR bereikten, werden als non-CR-responders gecategoriseerd. f 95%-BI’s volgens de methode van Clopper en Pearson.
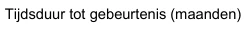
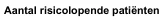
Figuur 1: Kaplan-Meier-curve van de progressievrije overleving, beoordeeld door de onderzoeker, in het inMIND-onderzoek
Bij de tussentijdse analyse was het belangrijkste secundaire eindpunt, de OS, nog te beperkt, en de mediane OS werd in geen van beide behandelingsgroepen bereikt (gestratificeerde hazard-ratio 0,587 [95%-BI: 0,306, 1,128]; p-waarde 0,1061).
Ouderen
In de ITT-set van het L-MIND-onderzoek waren 36 van 81 patiënten ≤70 jaar en 45 van 81 patiënten waren >70 jaar.
Van de 273 patiënten met recidiverend of refractair folliculair lymfoom die in het inMIND-onderzoek met tafasitamab werden behandeld, waren 178 patiënten ≤70 jaar en 95 patiënten >70 jaar. Geen algemene verschillen in werkzaamheid werden waargenomen voor patiënten ≤70 jaar t.o.v. patiënten >70 jaar.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met MINJUVI in alle subgroepen van pediatrische patiënten bij mature B-celneoplasmata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ‘voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
De absorptie, distributie, biotransformatie en eliminatie werden gedocumenteerd op basis van een populatiefarmacokinetische analyse.
Absorptie
De gemiddelde dalconcentraties van tafasitamab in serum (± standaardafwijking) waren 178,4 (± 66) μg/ml tijdens de wekelijkse intraveneuze toedieningen van 12 mg/kg van cyclus 1 tot 3. Tijdens toediening om de 14 dagen van cyclus 4 tot 6, waren gemiddelde dalconcentraties in serum 163,2 (± 74,3) μg/ml. Gemiddelde maximale tafasitamab-serumconcentraties waren 488,4 (± 126,6) μg/ml. 
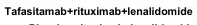
Distributie
Het totale distributievolume bij steady state voor tafasitamab was 7,11 l.
Biotransformatie
Het exacte route hoe tafasitamab wordt gemetaboliseerd werd niet beschreven. Als humaan monoklonaal IgG-antilichaam wordt verwacht dat tafasitamab wordt afgebroken in kleine peptiden en aminozuren via katabole routes, op dezelfde manier als endogeen IgG.
Eliminatie
De klaring van tafasitamab was 0,44 l/dag en de terminale eliminatiehalfwaardetijd was 13,4 dagen. Na langdurige observaties werd waargenomen dat de klaring van tafasitamab na verloop van tijd afneemt naar 0,29 l/dag na twee jaar.
Speciale populaties
Leeftijd, lichaamsgewicht, geslacht, tumorgrootte, ziektetype, B-cel- of absolute lymfocytenaantallen, antilichamen tegen het geneesmiddel, lactaatdehydrogenase en serumalbumineconcentraties hadden geen relevant effect op de farmacokinetiek van tafasitamab. De invloed van ras en etnische afkomst op de farmacokinetiek van tafasitamab is niet bekend.
Nierfunctiestoornis
De invloed van nierinsufficiëntie werd niet formeel getest in specifieke klinische onderzoeken; er werden echter geen klinisch betekenisvolle verschillen in de farmacokinetiek van tafasitamab waargenomen bij een geringe tot ernstige nierinsufficiëntie (creatinineklaring (CrCL) ≥ 15 en < 90 ml/min berekend m.b.v. de Cockcroft-Gault-formule). Het effect van terminale nierinsufficiëntie (CrCL < 15 ml/min) is niet bekend.
Leverfunctiestoornis
De invloed van leverinsufficiëntie is niet formeel getest in specifieke klinische onderzoeken; er werden echter geen klinisch betekenisvolle verschillen in de farmacokinetiek van tafasitamab waargenomen voor lichte tot matige leverinsufficiëntie (totaal bilirubine ≤ bovengrens van normaal (ULN) en aspartaataminotransferase (AST) >ULN, of totaal bilirubine 1 tot 3 keer ULN en AST). Het effect van matige tot ernstige leverinsufficiëntie (totale bilirubine > 3 keer ULN en AST) is niet bekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Preklinische gegevens duiden niet op een speciaal risico voor mensen.
Toxiciteitsonderzoek bij herhaalde dosering
Aangetoond is dat tafasitamab zeer specifiek is voor het CD19-antigeen op B-cellen. Toxiciteitsonderzoeken volgend op intraveneuze toediening bij cynomolgusapen hebben geen andere effecten aangetoond dan de verwachte farmacologische depletie van B-cellen in perifeer bloed en in lymfeweefsel. Deze wijzigingen toonden zich omkeerbaar na het staken van de behandeling.
Mutageniciteit/carcinogeniciteit
Aangezien tafasitamab een monoklonaal antilichaam is, is geen onderzoek gedaan naar genotoxiciteit en carcinogeniciteit, omdat deze testen niet relevant zijn voor dit molecuul in de voorgestelde indicatie.
Reproductietoxiciteit
Onderzoeken naar reproductie- en ontwikkelingstoxiciteit, evenals specifieke onderzoeken ter evaluatie van de effecten op de vruchtbaarheid, zijn niet uitgevoerd met tafasitamab. Er werden echter geen nadelige effecten op de voortplantingsorganen bij mannen en vrouwen en geen uitwerking op de lengte van de menstruatiecyclus bij vrouwen waargenomen in het 13 weken durend toxiciteitsonderzoek bij herhaalde dosering bij cynomolgusapen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumcitraatdihydraat
Citroenzuurmonohydraat
Trehalosedihydraat
Polysorbaat 20
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
Er werden geen onverenigbaarheden waargenomen met standaard infusiematerialen.
6.3 Houdbaarheid
Ongeopende injectieflacon
5 jaar
Gereconstitueerde oplossing (vóór verdunning)
Chemische en fysische in-use stabiliteit is aangetoond tot 30 dagen bij 2 °C – 8 °C, of tot 24 uur bij 25 °C.
Vanuit microbiologisch oogpunt moet de gereconstitueerde oplossing onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de bewaartijden en -condities tijdens gebruik de verantwoordelijkheid van de gebruiker en mogen deze normaal gesproken niet langer zijn dan 24 uur bij 2 – 8 °C, tenzij reconstitutie heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden. Niet schudden of in de vriezer bewaren.
Verdunde oplossing (voor infusie)
Chemische en fysische stabiliteit van de verdunde oplossing is aangetoond voor maximaal 14 dagen bij 2 °C - 8 °C gevolgd door maximaal 24 uur bij maximaal 25 °C.
Vanuit microbiologisch oogpunt moet de verdunde oplossing onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden tijdens het gebruik en de omstandigheden voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker; normaliter mogen deze niet langer zijn dan 24 uur bij 2 – 8 °C, tenzij verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden. Niet schudden of in de vriezer bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Bewaar de injectieflacon in de buitenverpakking ter bescherming tegen licht. Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Heldere type I glazen injectieflacon met een butylrubberen stop, aluminium sluiting en een plastic flip off dop met 200 mg tafasitamab. Verpakkingsgrootte van één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
MINJUVI wordt geleverd in steriele injectieflacons voor eenmalig gebruik, vrij van conserveermiddelen.
MINJUVI moet worden gereconstitueerd en verdund voorafgaand aan intraveneuze infusie. Gebruik geschikte aseptische techniek voor reconstitutie en verdunning.
Instructies voor reconstitutie
- Bepaal de dosis tafasitamab op basis van het gewicht van de patiënt door vermenigvuldiging van 12 mg met het gewicht van de patiënt (kg). Bereken daarna het aantal tafasitamab flacons dat nodig is (elke flacon bevat 200 mg tafasitamab) (zie rubriek 4.2).
- Voeg met behulp van een steriele spuit voorzichtig 5,0 ml steriel water voor injecties toe aan elke MINJUVI flacon. Richt de stroom naar de wand van elke flacon en spuit niet rechtstreeks op het gelyofiliseerde poeder.
- Maak langzame zwenkbewegingen met de gereconstitueerde flacon(s) om het oplossen van het gelyofiliseerde poeder te bevorderen. Niet schudden of te snel draaien. De inhoud niet verwijderen totdat alle vaste stoffen volledig zijn opgelost. Het gelyofiliseerde poeder moet binnen 5 minuten oplossen.
- De gereconstitueerde oplossing moet eruitzien als een kleurloze tot lichtgele oplossing. Voordat u verdergaat, zorg ervoor dat er geen deeltjes of verkleuring aanwezig zijn door de oplossing visueel te inspecteren. Als de oplossing troebel of verkleurd is of zichtbare deeltjes bevat, gooi de flacon(s) dan weg.
Instructies voor verdunning
- Gebruik een infusiezak met 250 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
Bereken het totale volume van 40 mg/ml gereconstitueerde tafasitamab-oplossing dat nodig is.
Trek eenzelfde volume op uit de infusiezak en gooi het opgetrokken volume weg.
- Trek het totale berekende volume (ml) gereconstitueerd tafasitamab-oplossing op uit de flacon(s) en breng deze vervolgens over in de infusiezak met natriumchloride 9 mg/ml (0,9%). Gooi alle ongebruikte tafasitamab dat nog in de flacon zit weg.
- De uiteindelijke concentratie van de verdunde oplossing moet tussen 2 mg/ml tot 8 mg/ml tafasitamab zijn.
- Meng voorzichtig de intraveneuze zak door deze langzaam om te draaien. Niet schudden.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Incyte Biosciences Distribution B.V.
Paasheuvelweg 2
1105 BP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1570/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 augustus 2021
Datum van laatste verlenging: 17 september 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.