


SmPC (samenvatting van de productkenmerken) - Imdylltra
1. NAAM VAN HET GENEESMIDDEL
IMDYLLTRA 1 mg poeder voor concentraat en oplossing voor oplossing voor infusie IMDYLLTRA 10 mg poeder voor concentraat en oplossing voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
IMDYLLTRA 1 mg poeder voor concentraat en oplossing voor oplossing voor infusie
Eén flacon met poeder bevat 1 mg tarlatamab.
Reconstitutie met water voor injecties resulteert in een uiteindelijke tarlatamabconcentratie van 0,9 mg/ml.
IMDYLLTRA 10 mg poeder voor concentraat en oplossing voor oplossing voor infusie
Eén flacon met poeder bevat 10 mg tarlatamab.
Reconstitutie met water voor injecties resulteert in een uiteindelijke tarlatamabconcentratie van 2,4 mg/ml.
Tarlatamab wordt geproduceerd in ovariumcellen van Chinese hamsters met behulp van recombinant-DNA-technieken.
Hulpstof met bekend effect
IMDYLLTRA bevat 0,04 mg polysorbaat 80 in elke flacon van 1 mg en 0,2 mg polysorbaat 80 in elke flacon van 10 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat en oplossing voor oplossing voor infusie.
Tarlatamabpoeder (poeder voor concentraat): wit tot enigszins geel poeder.
Oplossing (stabilisator): kleurloze tot enigszins gele, heldere oplossing met een pH van 7,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
IMDYLLTRA is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met extensive-stage kleincellig longcarcinoom (ES-SCLC) die systemische therapie nodig hebben na ziekteprogressie tijdens of na eerstelijnsbehandeling met op platina gebaseerde chemotherapie.
4.2 Dosering en wijze van toediening
De behandeling met IMDYLLTRA dient te worden aangevangen door en onder toezicht te staan van artsen met ervaring in het gebruik van kankertherapie. Het middel dient te worden toegediend in een geschikte gezondheidszorginstelling. Zie tabel 2 voor de aanbevolen gelijktijdig toegediende geneesmiddelen.
Patiënten dienen vanaf het begin van de infusie gedurende 6 tot 8 uur te worden gecontroleerd op dag 1 en dag 8. Aanvullende controle en controle van volgende infusies is op basis van het oordeel van de arts.
Op dag 1 en dag 8 dienen patiënten de instructie te krijgen om gedurende 24 uur na elke infusie in de buurt van een geschikte gezondheidszorginstelling te blijven, vergezeld van een verzorger.
Zowel patiënten als verzorgers moeten vóór ontslag worden geïnformeerd over tekenen en symptomen van het cytokinevrijgavesyndroom (CRS) en het immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS).
Dosering
Het aanbevolen doseringsschema van IMDYLLTRA is een aanvangsdosis van 1 mg op dag 1, gevolgd door 10 mg op dag 8, dag 15 en daarna elke 2 weken zoals weergegeven in tabel 1.
Patiënten dienen te worden behandeld tot ziekteprogressie of onaanvaardbare toxiciteit.
Tabel 1. Aanbevolen doseringsschema van IMDYLLTRA
| Dosis IMDYLLTRA | |||
| Dag 1 | 1 mg | ||
| Dag 8 | 10 mg | ||
| Dag 15 en daarna elke 2 weken | 10 mg | ||
Aanbevolen gelijktijdig toegediende geneesmiddelen
Gelijktijdig toegediende geneesmiddelen bij de toediening van IMDYLLTRA dienen te worden toegediend zoals weergegeven in tabel 2 om het risico op het cytokinevrijgavesyndroom te verlagen (zie rubriek 4.4).
Tabel 2. Gelijktijdig toegediende geneesmiddelen voor dag 1 en dag 8
| Behandeldag | Geneesmiddelen | Toediening | ||||||
| Dag 1 en dag 8 | Dien intraveneus 8 mg dexamethason (of gelijkwaardig) toe | Binnen 1 uur voorafgaand aan de IMDYLLTRA-infusie | ||||||
| Intraveneuze toediening van 1 liter natriumchloride 9 mg/ml (0,9%) oplossing voor injectie wordt aanbevolen volgens de richtlijnen voor standaardzorg | Onmiddellijk na voltooiing van de IMDYLLTRA-infusie | |||||||
Herstarten van IMDYLLTRA na uitstel van de dosis
Indien een dosis IMDYLLTRA wordt uitgesteld, dient de behandeling te worden herstart gebaseerd op de aanbevelingen die worden vermeld in tabel 3 en dient het doseringsschema dienovereenkomstig te worden hervat. Aanbevolen gelijktijdige geneesmiddelen dienen te worden toegediend zoals aangegeven in tabel 2.
Tabel 3. Aanbevelingen voor herstarten van de behandeling met IMDYLLTRA na uitstel van de dosis
| Laatste | Tijd sinds de laatste | Actiea | ||||
| toegediende dosis | toegediende dosis | |||||
| 1 mg op dag 1 | 2 weken of korter (≤ 14 dagen) | Dien IMDYLLTRA 10 mg toe en ga vervolgens verder met het geplande doseringsschema. | ||||
| Langer dan 2 weken (> 14 dagen) | Dien IMDYLLTRA 1 mg toe. Indien goed verdragen, 1 week later verhogen tot 10 mg. Ga vervolgens verder met het geplande doseringsschema. | |||||
| 10 mg op dag 8 | 3 weken of korter (≤ 21 dagen) | Dien IMDYLLTRA 10 mg toe en ga vervolgens verder met het geplande doseringsschema. | ||||
| Langer dan 3 weken (> 21 dagen) | Dien IMDYLLTRA 1 mg toe. Indien goed verdragen, 1 week later verhogen tot 10 mg. Ga vervolgens verder met het geplande doseringsschema. | |||||
| 10 mg op dag 15 en daarna elke 2 weken | 4 weken of korter (≤ 28 dagen) | Dien IMDYLLTRA 10 mg toe en ga vervolgens verder met het geplande doseringsschema. | ||||
| Langer dan 4 weken (> 28 dagen) | Dien IMDYLLTRA 1 mg toe. Indien goed verdragen, 1 week later verhogen tot 10 mg. Ga vervolgens verder met het geplande doseringsschema. | |||||
a Dien de aanbevolen gelijktijdige geneesmiddelen toe vóór en na de IMDYLLTRA-infusies op dag 1 en dag 8 en controleer de patiënten dienovereenkomstig (zie tabel 2).
Dosisaanpassingen en behandeling voor bijwerkingen
Er wordt geen dosisverlaging voor IMDYLLTRA aanbevolen.
Zie tabel 4 voor aanbevolen acties voor de behandeling van CRS, tabel 5 voor aanbevolen acties voor de behandeling van ICANS en tabel 6 voor de behandeling van andere bijwerkingen.
Cytokinevrijgavesyndroom (CRS)
CRS dient te worden vastgesteld gebaseerd op klinische verschijnselen (zie rubriek 4.4). Patiënten dienen te worden geëvalueerd en behandeld voor andere oorzaken van koorts, hypoxie en hypotensie. Als CRS wordt vermoed, moet dit worden behandeld volgens de aanbevelingen in tabel 4. Patiënten die CRS van graad 2 of hoger ervaren (bijv. hypotensie die niet reageert op vloeistoffen of hypoxie waarvoor aanvullende zuurstof nodig is), moeten worden gecontroleerd op tekenen en symptomen van CRS zoals koorts, hypotensie en hypoxie met pulsoxymetrie of harttelemetrie, zoals geïndiceerd. Voor ernstige of levensbedreigende CRS wordt anti-IL-6-therapie aanbevolen, bijvoorbeeld tocilizumab en opname op de intensivecareafdeling (IC) voor ondersteunende behandeling.
Tabel 4. Richtlijnen voor classificatie, dosisaanpassing en behandeling van cytokinevrijgavesyndrooma
| CRS- | Kenmerkende | IMDYLLTRA- | Behandeling | ||||||
| graad | symptomen | dosisaanpassing | |||||||
| Graad 1 | Symptomen vereisen alleen symptomatische behandeling (bijv. koorts ≥ 38 °C zonder hypotensie of hypoxie). |
|
| ||||||
| Graad 2 | Symptomen vereisen en reageren op matige interventie.
|
|
Wanneer de behandeling bij de volgende geplande dosis wordt hervat, dient de patiënt op basis van het oordeel van de arts te worden gecontroleerd in een geschikte gezondheidszorginstellingb. | ||||||
| CRS- | Kenmerkende | IMDYLLTRA- | Behandeling | ||||||
| graad | symptomen | dosisaanpassing | |||||||
| Graad 3 | Ernstige symptomen, gedefinieerd als temperatuur ≥ 38 °C met:
|
| Naast behandeling van graad 2:
Wanneer de behandeling bij de volgende geplande dosis wordt hervat, dient de patiënt op basis van het oordeel van de arts te worden gecontroleerd in een geschikte gezondheidszorginstellingb. | ||||||
| CRS- | Kenmerkende | IMDYLLTRA- | Behandeling | ||||||
| graad | symptomen | dosisaanpassing | |||||||
| Graad 4 | Levensbedreigende symptomen gedefinieerd als temperatuur ≥ 38 °C met:
| Staak IMDYLLTRA definitief. |
| ||||||
a CRS gebaseerd op de consensus over gradering (2019) van de American Society for Transplantation and Cellular Therapy (ASTCT).
b Zie tabel 3 voor aanbevelingen voor het herstarten van IMDYLLTRA na uitstel van de dosis. c Bouw steroïden af volgens de richtlijnen voor standaardzorg.
IC = intensivecareafdeling
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Patiënten dienen gecontroleerd te worden op tekenen en symptomen van ICANS. Andere oorzaken van neurologische symptomen dienen te worden uitgesloten. Intensive care dient te worden gegeven bij ernstige of levensbedreigende neurologische toxiciteiten. Als ICANS wordt vermoed, moet dit worden behandeld volgens de aanbevelingen in tabel 5.
Tabel 5. Richtlijnen voor classificatie, dosisaanpassing en behandeling van immuun-effectorcel-geassocieerd neurotoxiciteitssyndrooma
| ICANS- | Kenmerkende | IMDYLLTRA- | Behandeling | ||||||
| graada | symptomen | dosisaanpassing | |||||||
| Graad 1 | ICE-score van 7-9b zonder verminderd bewustzijn. |
|
| ||||||
| ICANS- | Kenmerkende | IMDYLLTRA- | Behandeling | ||||||
| graada | symptomen | dosisaanpassing | |||||||
| Graad 2 | ICE-score van 3-6b en/of lichte slaperigheid: wordt wakker na gesproken commando. |
|
| ||||||
| Graad 3 | ICE-score van 0-2b en/of verlaagd bewustzijn: wordt alleen wakker na een tactiele prikkel; en/of een focaal of gegeneraliseerd klinisch insult dat snel verdwijnt Of Niet-convulsieve insulten op de EEG die verdwijnen met interventie en/of focaal of lokaal oedeem te zien op neurologische beeldvorming. |
|
| ||||||
| ICANS- | Kenmerkende | IMDYLLTRA- | Behandeling | ||||||
| graada | symptomen | dosisaanpassing | |||||||
| Graad 4 | ICE-score van 0b (patiënt is niet wakker te krijgen en kan geen ICE-beoordeling uitvoeren) en/of stupor of coma en/of levensbedreigend langdurig insult (> 5 minuten) of herhaalde klinische of elektrische insulten zonder tussentijdse terugkeer naar het uitgangsniveau, en/of diffuus cerebraal oedeem op neurologische beeldvorming, decerebratie of decorticatiehoudi ng of papiloedeem, verlamming van hersenzenuw VI of triade van Cushing. |
|
| ||||||
a ICANS gebaseerd op de consensus over gradering (2019) van de American Society for Transplantation and Cellular Therapy (ASTCT).
b Indien de patiënt wakker te krijgen is en een immuun-effectorcel-geassocieerde encefalopathie (ICE)-beoordeling kan uitvoeren, beoordeel: oriëntatie (oriëntatie in jaar, maand, stad, ziekenhuis = 4 punten); benoemen (3 voorwerpen benoemen, bijv. klok, pen, knoop aanwijzen = 3 punten); opdrachten uitvoeren (bijv. “steek 2 vingers op” of “doe uw ogen dicht en steek uw tong uit” = 1 punt); schrijven (vermogen om een standaardzin te schrijven = 1 punt); en aandacht (vanaf 100 met tien tegelijk terugtellen = 1 punt). Indien de patiënt niet wakker te krijgen is en geen ICE-beoordeling kan uitvoeren (ICANS graad 4) = 0 punten. c Zie tabel 3 voor aanbevelingen voor het herstarten van IMDYLLTRA na uitstel van de dosis. d Bouw steroïden af volgens de richtlijnen voor standaardzorg.
CT = computertomografie; EEG = elektro-encefalogram; IC = intensivecareafdeling; MRI = magnetische kernspinresonantie
Neutropenie en andere bijwerkingen
Neutropenie en andere bijwerkingen dienen behandeld te worden volgens tabel 6.
Tabel 6. Aanbevolen onderbreking van de behandeling met IMDYLLTRA voor de behandeling van andere bijwerkingen a,b
| Bijwerkingen | Ernsta | Dosisaanpassingb | ||||||
| Neutropenie (zie rubriek 4.4) | Graad 1 en 2 | Geen onderbreking van de behandeling nodig. | ||||||
| Graad 3 |
| |||||||
| Graad 4 |
Overweeg het gebruik van granulocyt-koloniestimulerende-factortherapie (G-CSF). | |||||||
| Hepatotoxiciteit (zie rubriek 4.4)c | Graad 3 Verhoogd ALAT of ASAT of bilirubine |
| ||||||
Graad 4 Verhoogd ALAT of ASAT of bilirubine |
| |||||||
ASAT of ALAT > 3 × ULN met totaal bilirubine > 2 × ULN bij gebrek aan alternatieve oorzaken |
| |||||||
Andere bijwerkingen (zie rubriek 4.8) | Graad 3 of 4 | Onderbreek IMDYLLTRA tot herstel naar graad ≤ 1 of het uitgangsniveau. Overweeg de behandeling definitief te staken als de bijwerking niet binnen 28 dagen verdwijnt.
| ||||||
a Ernst gebaseerd op de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE), versie 5.0.
b Zie tabel 3 voor aanbevelingen voor het herstarten van IMDYLLTRA na uitstel van de dosis. c Voor patiënten met verhoogde leverenzymen bij aanvang van het onderzoek moeten veelvouden van de uitgangswaarden worden gebruikt voor de beoordeling van hepatotoxiciteit.
ALAT = alanine-aminotransferase; ASAT = aspartaataminotransferase; ULN = bovengrens van normaal (upper limit of normal)
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (≥ 65 jaar).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht verminderde leverfunctie (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar over patiënten met een matig verminderde leverfunctie. IMDYLLTRA is niet onderzocht bij patiënten met een ernstig verminderde leverfunctie. Er kunnen geen doseringsaanbevelingen worden gedaan voor patiënten met een matig of ernstig verminderde leverfunctie.
Verminderde nierfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde nierfunctie (zie rubriek 5.2). IMDYLLTRA is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie. Er kunnen geen doseringsaanbevelingen worden gedaan voor patiënten met een ernstig verminderde nierfunctie of een nierziekte in het eindstadium.
Pediatrische patiënten
Er is geen relevante toepassing van IMDYLLTRA bij pediatrische patiënten voor de behandeling van kleincellige longkanker.
Wijze van toediening
IMDYLLTRA is voor intraveneus gebruik.
IMDYLLTRA moet worden gereconstitueerd en vervolgens verder verdund vóór toediening via intraveneuze infusie.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
De infuuslijn voor premedicatie kan worden gebruikt voor IMDYLLTRA. De infuuslijn moet worden doorgespoeld tussen het toedienen van gelijktijdige geneesmiddelen en IMDYLLTRA.
Dien de volledige inhoud van IMDYLLTRA toe als een intraveneuze infusie gedurende 1 uur met een constante stroomsnelheid met behulp van een infusiepomp, zie tabel 7. De pomp moet programmeerbaar en vergrendelbaar zijn, niet zijn gemaakt van elastomeer en een alarm hebben.
De infuuslijn is gevuld met een natriumchloride 9 mg/ml (0,9%) oplossing voor injectie OF uiteindelijk bereide IMDYLLTRA.
Na voltooiing van de IMDYLLTRA-infusie moet de intraveneuze infuuslijn gedurende 3-5 minuten worden gespoeld met een natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
Tabel 7. Informatie over de toediening van tarlatamab
| Infusieduur voor 250 ml intraveneuze | Infusiesnelheid (ml/uur) | ||
| bereiding | |||
| 1 uur | 250 ml/uur | ||
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Cytokinevrijgavesyndroom (CRS)
Toediening van tarlatamab is in verband gebracht met CRS, waaronder levensbedreigende of fatale voorvallen, zie rubriek 4.8. CRS kan gepaard gaan met symptomen waaronder pyrexie, hypotensie, hypoxie, vermoeidheid, tachycardie, hoofdpijn, koude rillingen, misselijkheid en braken.
Patiënten en verzorgers dienen geïnformeerd te worden over de mogelijkheid dat CRS kan ontstaan na ontslag en moeten de instructie krijgen onmiddellijk medische hulp in te roepen als er tekenen of symptomen optreden.
Tarlatamab dient te worden toegediend in een gezondheidszorginstelling die is uitgerust om CRS te controleren en te behandelen. Er dient te worden gezorgd dat patiënten euvolemisch zijn voordat de infusies worden gestart. Patiënten dienen nauwlettend te worden gecontroleerd op tekenen en symptomen van CRS tijdens de start van de behandeling met tarlatamab. Om het risico op CRS te verminderen is het belangrijk om tarlatamab te starten met de aanbevolen startdosis in tabel 1.
CRS dient te worden behandeld volgens de aanbevelingen in tabel 4.
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Toediening van tarlatamab is in verband gebracht met ICANS, waaronder levensbedreigende of fatale voorvallen, zie rubriek 4.8. ICANS kan optreden tot enkele weken na toediening van tarlatamab. Bijwerkingen die in verband kunnen worden gebracht met ICANS zijn onder andere hoofdpijn, encefalopathie, verwardheid, delirium, insult, ataxie, neurotoxiciteit en tremor. Patiënten dienen nauwlettend te worden gecontroleerd op tekenen en symptomen van ICANS tijdens de behandeling met tarlatamab.
Patiënten en verzorgers dienen geïnformeerd te worden over de mogelijkheid dat ICANS kan ontstaan na ontslag en moeten de instructie krijgen onmiddellijk medische hulp in te roepen als er tekenen of symptomen optreden.
ICANS dient te worden behandeld volgens de aanbevelingen in tabel 5.
Neutropenie
Toediening van tarlatamab is in verband gebracht met neutropenie, zie rubriek 4.8. Patiënten dienen nauwlettend te worden gecontroleerd op tekenen en symptomen van neutropenie tijdens de behandeling met tarlatamab.
Neutropenie dient te worden behandeld volgens de aanbevelingen in tabel 6.
Infecties
Ernstige infecties, waaronder levensbedreigende en fatale infecties, zijn gerapporteerd bij patiënten die werden behandeld met tarlatamab. De meest voorkomende infecties zijn pneumonie, urineweginfectie, COVID-19, bovenste-luchtweginfectie, luchtweginfectie, candida-infectie, orale candidiasis en nasofaryngitis.
Patiënten dienen voorafgaand aan en tijdens de behandeling met tarlatamab gecontroleerd te worden op tekenen en symptomen van infecties.
Overgevoeligheid
Overgevoeligheidsreacties zijn gemeld bij patiënten die werden behandeld met tarlatamab, waaronder zeldzame ernstige voorvallen. Klinische tekenen en symptomen van overgevoeligheid kunnen omvatten, maar zijn niet beperkt tot, huiduitslag en bronchospasme. Patiënten dienen gecontroleerd te worden op tekenen en symptomen van overgevoeligheid tijdens de behandeling met tarlatamab en behandeld zoals klinisch geïndiceerd. Er dient overwogen te worden om de behandeling met tarlatamab te onderbreken of definitief te staken op basis van de ernst, zie tabel 6 voor de behandeling van andere bijwerkingen.
Hepatotoxiciteit
Toediening van tarlatamab is in verband gebracht met verhoogde leverenzymen. Verhoging van leverenzymen kan optreden met of zonder gelijktijdig CRS.
Leverenzymen en bilirubine moeten worden gecontroleerd vóór de behandeling met tarlatamab en indien klinisch geïndiceerd. Potentiële toxiciteiten dienen te worden behandeld volgens de aanbevelingen in tabel 6.
Vrouwen die zwanger kunnen worden/anticonceptie
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, moet worden gecontroleerd voordat de behandeling met tarlatamab wordt gestart. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 2 maanden na de laatste dosis tarlatamab (zie rubriek 4.6).
Hulpstoffen met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit middel bevat 0,04 mg polysorbaat 80 in elke flacon van 1 mg en 0,2 mg in elke flacon van 10 mg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. De start van de behandeling met tarlatamab veroorzaakt tijdelijke vrijgave van cytokinen die CYP450-enzymen kunnen onderdrukken en kan resulteren in verhoogde blootstellingen aan gelijktijdig toegediende CYP-substraten. Patiënten die gelijktijdig CYP450-substraten krijgen, in het bijzonder patiënten met een smalle therapeutische index, dienen gecontroleerd te worden op bekende bijwerkingen. De dosis van het gelijktijdige geneesmiddel dient zo nodig te worden aangepast.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 2 maanden na de behandeling met tarlatamab.
Zwangerschap
Er zijn geen gegevens over het gebruik van tarlatamab bij zwangere vrouwen.
Een onderzoek naar de reproductietoxiciteit bij muizen met het muriene muS757-surrogaatmolecuul toonde transplacentaal transport van muS757 aan (zie rubriek 5.3). Op basis van het werkingsmechanisme en de mogelijke ontwikkeling van bijwerkingen (zoals CRS) na blootstelling aan tarlatamab kan tarlatamab schade aan de foetus veroorzaken wanneer het wordt toegediend aan een zwangere vrouw (zie rubriek 5.1).
Tarlatamab wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, dient gecontroleerd te worden voordat de behandeling met tarlatamab wordt gestart.
Borstvoeding
Het is niet bekend of tarlatamab in de moedermelk wordt uitgescheiden. Omdat veel geneesmiddelen, waaronder antilichamen, in de moedermelk kunnen worden uitgescheiden, kan een risico voor pasgeborenen/zuigelingen niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met tarlatamab en gedurende ten minste 2 maanden na de laatste dosis.
Vruchtbaarheid
Er zijn geen klinische onderzoeken uitgevoerd om het effect van tarlatamab op de vruchtbaarheid te evalueren.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vanwege de mogelijkheid van met ICANS geassocieerde neurologische voorvallen na infusie met tarlatamab kan tarlatamab grote invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. In het geval van neurologische symptomen dienen patiënten het advies te krijgen geen voertuigen te besturen en geen gevaarlijke beroepen of activiteiten uit te voeren, zoals het bedienen van zware of potentieel gevaarlijke machines, totdat de symptomen zijn verdwenen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van IMDYLLTRA werd geëvalueerd bij 473 patiënten met kleincellige longkanker (SCLC) die de tarlatamabdoeldosis van 10 mg als monotherapie kregen in klinische onderzoeken.
De vaakst voorkomende bijwerkingen zijn: CRS (56,7%), verminderde eetlust (36,4%), pyrexie (31,9%), dysgeusie (31,3%), obstipatie (30,4%), anemie (30,0%), vermoeidheid (29,8%), nausea (24,9%), asthenie (19,0%), neutropenie (16,9%), hyponatriëmie (16,7%), hoofdpijn (16,3%), lymfopenie (15,6%).
De vaakst voorkomende ernstige bijwerkingen zijn CRS (19,7%) en pyrexie (4,7%).
Lijst met bijwerkingen in tabelvorm
De bijwerkingen die bij klinische onderzoeken zijn gemeld, zijn gerangschikt per systeem/orgaanklasse en frequentie. De frequenties van bijwerkingen zijn gebaseerd op samengevoegde gegevens uit één klinisch fase 1-, één klinisch fase 2- en één klinisch fase 3-onderzoek met 473 patiënten. De mediane duur van de blootstelling bedroeg 18,0 weken (spreiding: 0,1 tot 175,1 weken).
De bijwerkingen staan vermeld volgens de MedDRA-systeem/orgaanclassificatie en per frequentie. De frequentiecategorieën zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroepering worden bijwerkingen weergegeven op volgorde van afnemende ernst.
Tabel 8. Bijwerkingen
| MedDRA- | Bijwerking | Alle graden | Graad ≥ 3 | ||
| systeem/orgaanklasse | |||||
Bloed- en lymfestelselaandoeningen | Anemie | Zeer vaak | Vaak | ||
| Neutropeniea, c | Zeer vaak | Vaak | |||
| Lymfopenieb | Zeer vaak | Zeer vaak | |||
| Trombocytopenie | Vaak | Soms | |||
| Leukopenie | Vaak | Soms | |||
| Maagdarmstelselaandoeningen | Obstipatie | Zeer vaak | Soms | ||
| Misselijkheid | Zeer vaak | Soms | |||
| Braken | Zeer vaak | Soms | |||
| Diarree | Zeer vaak | Soms | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak | Soms | ||
| Vermoeidheid | Zeer vaak | Vaak | |||
| Asthenie | Zeer vaak | Vaak | |||
| Koude rillingen | Vaak | Niet gemeld | |||
| Immuunsysteemaandoeningen | Cytokinevrijgavesyndroomc | Zeer vaak | Vaak | ||
| Onderzoeken | Gewicht verlaagd | Zeer vaak | Vaak | ||
| Alanine-aminotransferase verhoogd | Zeer vaak | Vaak | |||
| Aspartaataminotransferase verhoogd | Vaak | Vaak | |||
| Aantal witte bloedcellen verlaagd | Vaak | Vaak | |||
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | Vaak | ||
| Hyponatriëmie | Zeer vaak | Vaak | |||
| Hypokaliëmie | Zeer vaak | Vaak | |||
| Hypomagnesiëmie | Vaak | Soms | |||
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | Vaak | Niet gemeld | ||
| Zenuwstelselaandoeningen | Dysgeusie | Zeer vaak | Niet gemeld | ||
| Hoofdpijn | Zeer vaak | Niet gemeld | |||
| Duizeligheid | Vaak | Niet gemeld | |||
| Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroomc | Vaak | Soms | |||
| Tremor | Vaak | Niet gemeld | |||
| Neurotoxiciteit | Soms | Niet gemeld | |||
| Insult | Soms | Soms | |||
| Ataxie | Soms | Soms | |||
| Encefalopathie | Soms | Soms | |||
| Psychische stoornissen | Verwarde toestand | Vaak | Soms | ||
| Delirium | Vaak | Soms | |||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | Zeer vaak | Vaak | ||
| MedDRA- | Bijwerking | Alle graden | Graad ≥ 3 | ||
| systeem/orgaanklasse | |||||
Huid- en onderhuidaandoeningen | Pruritus | Zeer vaak | Soms | ||
| Huiduitslag | Vaak | Soms | |||
| Bloedvataandoeningen | Hypotensie | Vaak | Vaak | ||
| Hypertensie | Vaak | Vaak | |||
a Omvat neutrofielentelling verlaagd.
b Omvat lymfocytentelling verlaagd.
c Aanvullende informatie wordt verstrekt in ‘Beschrijving van geselecteerde bijwerkingen’.
Beschrijving van geselecteerde bijwerkingen
Cytokinevrijgavesyndroom (CRS)
In klinische onderzoeken met samengevoegde veiligheidsgegevens van 473 patiënten met SCLC die IMDYLLTRA 1 mg als eerste dosis en 10 mg als tweede en latere dosis kregen, trad CRS op bij 56,7% van de patiënten, met voorvallen van graad 1 bij 39,3% van de patiënten, graad 2 bij 15,4% van de patiënten, graad 3 bij 1,7% van de patiënten en graad 4 bij 0,2% van de patiënten. Ernstige voorvallen van CRS werden gemeld bij 19,7% van de patiënten. Na de eerste dosis IMDYLLTRA had 41,4% van de patiënten CRS van enige graad, waarbij 34,0% van de patiënten na de tweede dosis CRS van enige graad had. De meerderheid van de CRS-voorvallen trad op na de eerste twee doses, waarbij 8,5% van de patiënten na de derde dosis of later CRS had. Na de infusie op dag 1 had 13,7% van de patiënten CRS van ≥ graad 2. Na de infusie op dag 8 had 4,4% van de patiënten CRS van ≥ graad 2. De mediane tijd vanaf de meest recente dosis IMDYLLTRA tot het eerste begin van CRS was 15,9 uur (spreiding: 9,0 tot 26,5 uur). Voor voorvallen van graad 1 die zich ontwikkelden naar graad 2 of hoger, was de mediane tijd van voorvallen van graad 1 naar voorvallen van graad 2 of hoger 22,1 uur (interkwartielafstand: 8,5 tot 31,6 uur). Cytokinevrijgavesyndroom leidde bij 2,1% van de patiënten tot onderbreking van de behandeling en/of dosisaanpassing en bij 0,6% van de patiënten tot stopzetting van de behandeling met tarlatamab.
Er zijn na het in de handel brengen gevallen van fataal CRS gemeld.
Voor klinische behandeling van CRS, zie rubriek 4.4.
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Tarlatamab kan ICANS veroorzaken, waaronder levensbedreigende of fatale voorvallen.
In klinische onderzoeken met samengevoegde veiligheidsgegevens van 473 patiënten met SCLC die IMDYLLTRA kregen in een dosis van 10 mg, werd ICANS gemeld bij 4,7% van de patiënten. De mediane tijd vanaf de eerste dosis IMDYLLTRA tot het eerste begin van ICANS was 9,0 dagen (interkwartielafstand: 2 tot 13 dagen). De mediane tijd tot herstel van ICANS was 4 dagen (interkwartielafstand: 2 tot 8 dagen).
Voor klinische behandeling van ICANS, zie rubriek 4.4.
Neutropenie
In klinische onderzoeken met samengevoegde veiligheidsgegevens van 473 patiënten met SCLC die IMDYLLTRA kregen in een dosis van 10 mg, trad neutropenie op bij 16,9% van de patiënten waarbij 8,2% van de patiënten voorvallen van graad 3 of graad 4 had. De mediane tijd vanaf de eerste dosis IMDYLLTRA tot het eerste begin van neutropenie was 43 dagen (spreiding: 29 tot 109 dagen). Neutropenie die leidde tot een onderbreking van de dosis kwam voor bij 3,2% van de patiënten, zonder dat dit leidde tot stopzetting van de behandeling. Behandeling met G-CSF was nodig bij 6% van de patiënten.
Voor klinische behandeling van neutropenie, zie rubriek 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Doseringen tot 100 mg elke 2 weken en 200 mg elke 3 weken zijn geëvalueerd in klinische onderzoeken. In geval van een overdosis moet de patiënt nauwkeurig worden gecontroleerd op tekenen of symptomen van bijwerkingen en symptomatisch worden behandeld en dienen ondersteunende maatregelen indien nodig te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen; overige monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX33
Werkingsmechanisme
Tarlatamab is een bispecifieke delta-achtige ligand 3 (DLL3)-gerichte CD3 T-cel engager die bindt aan DLL3 dat tot expressie wordt gebracht op het oppervlak van tumorcellen en CD3 dat tot expressie wordt gebracht op het oppervlak van T-cellen. De bispecifieke binding van tarlatamab aan T-cellen en DLL3-positieve tumorcellen leidt tot T-celactivering, productie van inflammatoire cytokinen en vrijgave van cytotoxische eiwitten, wat resulteert in een omgeleide lyse van tumorcellen.
Farmacodynamische effecten
De farmacodynamische respons na een enkele infusie van tarlatamab werd gekenmerkt door herverdeling en activering van T-cellen, en tijdelijke cytokineverhoging. Perifere herverdeling van T-cellen (d.w.z. T-celadhesie aan het endotheel van de bloedvaten en/of transmigratie naar het weefsel) trad op binnen 24 uur na de aanvangsdosis tarlatamab van 1 mg op dag 1. Het aantal T-cellen daalde binnen 6 uur na de infusie en keerde terug naar de uitgangswaarden bij de meerderheid van de patiënten voorafgaand aan de volgende infusie op dag 8.
Serumcytokinen IL-2, IL-6, IL-8, IL-10, IFN-γ en TNF-α waren tijdelijk verhoogd na de aanvangsdosis tarlatamab van 1 mg op dag 1. De cytokinespiegels piekten binnen de eerste 2 dagen na de start van de tarlatamab-infusie en keerden over het algemeen terug naar de uitgangswaarden voorafgaand aan de volgende infusie op dag 8. In de daaropvolgende behandelingen trad cytokineverhoging op bij minder patiënten met een lagere intensiteit dan bij de eerste infusie op dag 1.
Immunogeniciteit
Antidrug-antilichamen (ADA) werden vaak gedetecteerd. Er werden geen aanwijzingen voor de impact van ADA’s op de farmacokinetiek, werkzaamheid of veiligheid waargenomen. De gegevens zijn echter nog beperkt.
Klinische werkzaamheid en veiligheid
Onderzoek DeLLphi-304
De werkzaamheid van IMDYLLTRA werd onderzocht in een multicenter, gerandomiseerd, open-label fase 3-onderzoek (onderzoek DeLLphi-304). Geschikte patiënten moesten SCLC hebben met ziekteprogressie na 1 op platina gebaseerde behandeling. In regio’s waar standaardzorg (SOC) eerstelijns systemische behandeling voor patiënten bij wie uitgebreide ziekte werd gediagnosticeerd, op platina gebaseerde chemotherapie omvatte in combinatie met een PD-(L)1-remmer, moesten de patiënten een niet aangeslagen PD-(L)1-remmer hebben gehad als onderdeel van hun eerstelijns systemische behandeling of niet geschikt zijn voor behandeling met een PD-(L)1-remmer. Bovendien moesten patiënten een Eastern Cooperative Oncology Group (ECOG)-performancestatus van 0-1 hebben, en ten minste één meetbare laesie zoals gedefinieerd door de Response Evaluation Criteria in Solid Tumours (RECIST v1.1). In het onderzoek werden patiënten met symptomatische hersenmetastasen of actieve immunodeficiëntie uitgesloten.
In totaal werden 509 patiënten ingeschreven en 1:1 gerandomiseerd om IMDYLLTRA of SOC-chemotherapie te krijgen. 254 patiënten werden gerandomiseerd naar IMDYLLTRA met een aanvangsdosis van 1 mg op dag 1 van cyclus 1, gevolgd door 10 mg op dag 8, dag 15 en vervolgens elke 2 weken in een cyclus van 28 dagen tot ziekteprogressie of onaanvaardbare toxiciteit. SOC-chemotherapieën omvatten topotecan (n = 185), lurbinectedine (n = 47) of amrubicine (n = 23). Randomisatie werd gestratificeerd naar eerdere blootstelling aan anti-PD-(L)1 (ja versus nee), platinagevoeligheidsstatus (chemotherapievrij interval ≥ 180 dagen, < 180 tot ≥ 90 dagen of < 90 dagen), aanwezigheid (eerder of huidig) van hersenmetastasen (ja versus nee) en standaardzorg (topotecan/amrubicine versus lurbinectedine). De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit. De tumorbeoordelingen werden gedurende de eerste 48 weken elke 6 weken uitgevoerd en daarna elke 12 weken.
De demografische gegevens en ziektekenmerken van de onderzoekspopulatie waren bij aanvang van het onderzoek: mediane leeftijd van 65 jaar (spreiding: 20 tot 86 jaar); 41,3% 65 tot 74 jaar; 10,8% 75 jaar of ouder; 69% man; 57,2% wit en 40,1% Aziatisch; 32% ECOG-PS van 0 en 67,2% ECOG-PS van 1; 91% van de patiënten had gemetastaseerde ziekte bij aanvang van het onderzoek; 44,8% had hersenmetastasen bij aanvang van het onderzoek; 35,2% had levermetastasen bij aanvang van het onderzoek. Van de patiënten rookte 68,8% vroeger, rookte 20,6% op dat moment, en had 10,6% nooit gerookt. Alle patiënten hadden ten minste 1 lijn eerdere op platina gebaseerde chemotherapie gekregen (spreiding: 1 tot 3 lijnen); 97,6% van de patiënten had 1 eerdere behandellijn gekregen; 70,7% had eerdere anti-PD-(L)1-therapie gekregen; 223 patiënten (43,8%) hadden een chemotherapievrij interval van < 90 dagen na het einde van de eerstelijnsplatinatherapie, terwijl 286 patiënten (56,2%) een chemotherapievrij interval van ≥ 90 dagen hadden.
De primaire uitkomstmaat voor werkzaamheid was totale overleving (OS). De belangrijkste secundaire werkzaamheidsresultaten waren progressievrije overleving (PFS) gebaseerd op de beoordeling door de onderzoeker volgens Response Evaluation Criteria in Solid Tumours (RECIST v1.1) en bepaalde door de patiënt gerapporteerde resultaten. Aanvullende eindpunten waren onder meer het totale responspercentage (ORR) gebaseerd op de beoordeling door de onderzoeker volgens RECIST v1.1.
De patiënten kregen een mediaan van 5 cycli IMDYLLTRA-behandeling (spreiding: 1 tot 19 cycli) en een mediaan van 4 cycli SOC-behandeling (spreiding: 1 tot 21 cycli).
De werkzaamheidsresultaten zijn samengevat in tabel 9 en figuur 1. De mediane (95%-BI) follow-uptijd voor OS was 11,2 maanden (10,4; 12,1) in de tarlatamabgroep en 11,7 maanden (10,6; 12,3) in de SOC-chemotherapiegroep. De mediane (95%-BI) follow-uptijd voor PFS was 11,0 (8,5; 11,2) maanden voor tarlatamab en 9,7 (8,4; 11,1) maanden voor SOC-chemotherapie.
Tabel 9. Werkzaamheidsresultaten voor patiënten met SCLC in onderzoek DeLLphi-304
| Werkzaamheidsparameter | IMDYLLTRA (N = 254) | Standaardzorg (N = 255) | |||||||||||
| Totale overleving (OS) | |||||||||||||
| Sterfgevallen (%) | 111 (43,7) | 152 (59,6) | |||||||||||
| Mediaana in maanden (95%-BI) | 13,6 (11,1; NS) | 8,3 (7,0; 10,2) | |||||||||||
| Hazardratiob (95%-BI) | 0,60 (0,47; 0,77) | ||||||||||||
| p-waarde (gestratificeerde | < 0,001 | ||||||||||||
| log-rank) | |||||||||||||
| Progressievrije overleving (PFS)c | |||||||||||||
| Voorvallen (%) | 191 (75,2) | 205 (80,4) | |||||||||||
| Mediaana in maanden (95%-BI) | 4,2 (3,0; 4,4) | 3,2 (2,9; 4,2) | |||||||||||
| Hazardratiob (95%-BI) | 0,72 (0,59; 0,88) | ||||||||||||
| p-waarde (gestratificeerde | < 0,001 | ||||||||||||
| log-rank) | |||||||||||||
| Objectief responspercentage (ORR)c | |||||||||||||
| ORR, % | 35,0 | 20,4 | |||||||||||
a Volgens Kaplan-Meier-schattingen.
b Hazardratio gebaseerd op het gestratificeerde Cox proportionele hazardmodel.
c PFS, ORR gebaseerd op de beoordeling door de onderzoeker volgens RECIST v1.1. BI = betrouwbaarheidsinterval; N = aantal; NE = niet schatbaar
Figuur 1. De Kaplan-Meier-curve voor totale overleving (ITT-analyseset) 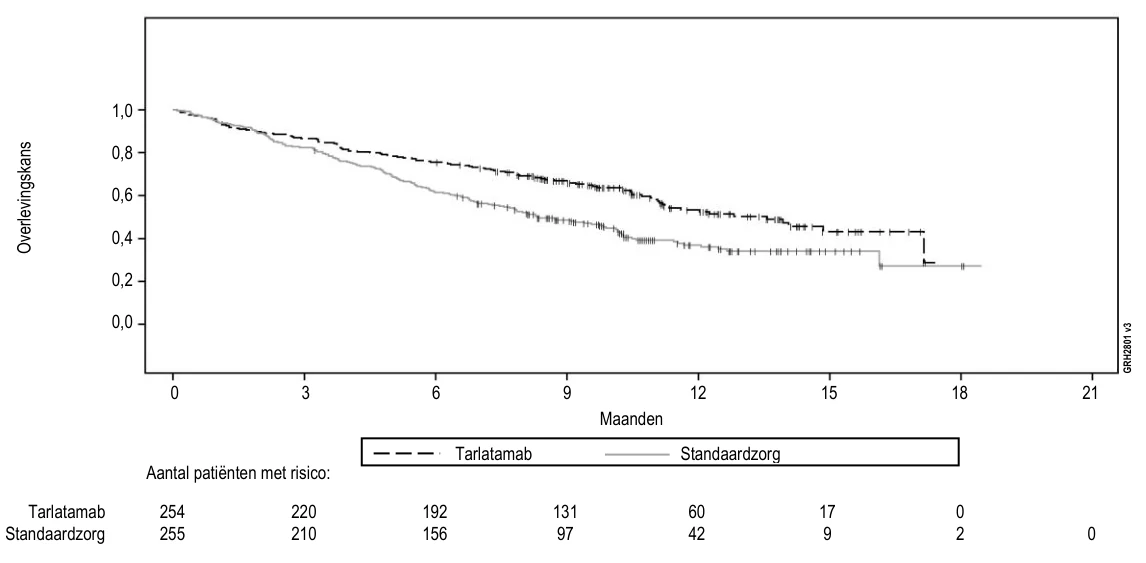
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tarlatamab in alle subgroepen van pediatrische patiënten met kleincellige longkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Populatiefarmacokinetische analyses van tarlatamab bij volwassen patiënten (n = 702) met eerder behandelde gevorderde SCLC werden uitgevoerd om het tijdsverloop van de serumconcentraties van tarlatamab na intraveneuze toediening te karakteriseren, de variabiliteit tussen patiënten te kwantificeren en de effecten van individuele covariabelen op de farmacokinetische parameters van tarlatamab te evalueren.
De piekserumconcentratie (Cmax), de dalserumconcentratie (Cdal) en de oppervlakte onder de serumconcentratie-versus-tijdcurve bij steady state (AUCtau) van tarlatamab namen dosisproportioneel toe in het geëvalueerde dosisbereik van 1 mg tot 100 mg Q2W (10 keer de aanbevolen dosis). De geschatte steady state in serumblootstelling aan tarlatamab werd bereikt op dag 15 van cyclus 2.
Distributie
De typische waarde (CV% tussen patiënten) voor het centrale distributievolume is 3,23 l (38%) en het distributievolume bij steady state is 8,19 l zoals geschat door populatiefarmacokinetische analyse.
Biotransformatie
De metabole route van tarlatamab is niet gekarakteriseerd. Net als bij andere proteïnetherapeutica wordt verwacht dat tarlatamab wordt afgebroken tot kleine peptiden en aminozuren via katabole routes.
Eliminatie
De systemische klaring (CV% tussen patiënten) was 0,728 l/dag (34%) en de terminale eliminatiehalfwaardetijd was ongeveer 10,6 dagen bij patiënten met SCLC, zoals geschat door populatiefarmacokinetische analyse.
Speciale populaties
Er werden geen klinisch betekenisvolle verschillen in de klaring van tarlatamab waargenomen op basis van leeftijd (spreiding: 20-86 jaar), lichaamsgewicht (spreiding: 35-149 kg), geslacht, ras, een licht of matig verminderde nierfunctie (eGFR ≥ 30 ml/min) of een licht verminderde leverfunctie (totaal bilirubine ≤ bovengrens van normaal (ULN) en ASAT > ULN). Er zijn beperkte gegevens beschikbaar over patiënten met een matig verminderde leverfunctie en er zijn geen gegevens beschikbaar over patiënten met een ernstig verminderde leverfunctie of een ernstig verminderde nierfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering.
Genotoxiciteit en carcinogeniteit
Er zijn geen onderzoeken uitgevoerd naar genotoxiciteit of carcinogeniteit met tarlatamab.
Verminderde vruchtbaarheid
Er zijn geen onderzoeken uitgevoerd om het effect van tarlatamab op de vruchtbaarheid te evalueren.
Reproductie- en ontwikkelingstoxiciteit
Een onderzoek naar de reproductietoxiciteit bij muizen met het muriene muS757-surrogaatmolecuul toonde transplacentaal transport van muS757 aan en veroorzaakte geen embryofoetale toxiciteit of teratogeniciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Glutaminezuur
Sucrose
Polysorbaat 80 (E433)
Natriumhydroxide (voor pH-aanpassing)
Oplossing (stabilisator)
Citroenzuurmonohydraat (E330)
Lysinehydrochloride
Polysorbaat 80 (E433)
Natriumhydroxide (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Geen bekende gevallen van onverenigbaarheid.
6.3 Houdbaarheid
Ongeopende flacon
4 jaar.
Verdunde oplossing voor intraveneuze infusie (infuuszak)
De chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende 28 dagen bij 2 °C tot 8 °C en gedurende 8 uur bij 20 °C tot 25 °C.
Uit microbiologisch oogpunt dient het product onmiddellijk gebruikt te worden. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en de omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker en mogen normaliter niet langer zijn dan 24 uur bij 2 °C tot 8 °C, tenzij de methode van reconstitueren en verdunnen heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C tot 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
IMDYLLTRA bestaat uit twee verpakkingsconfiguraties. Elke IMDYLLTRA-verpakking bevat 1 flacon met poeder voor concentraat voor oplossing voor infusie en 2 flacons met oplossing (stabilisator).
IMDYLLTRA 1 mg poeder voor concentraat en oplossing voor oplossing voor infusie
- 1 mg tarlatamabpoeder in een flacon van type 1 glas met een elastomeer stop, aluminium verzegeling en een grijze flip-off dop
- 7 ml oplossing in een flacon van type 1 glas met een elastomeer stop, aluminium verzegeling en een witte flip-off dop
IMDYLLTRA 10 mg poeder voor concentraat en oplossing voor oplossing voor infusie
- 10 mg tarlatamabpoeder in een flacon van type 1 glas met een elastomeer stop, aluminium verzegeling en een oranje flip-off dop
- 7 ml oplossing in een flacon van type 1 glas met een elastomeer stop, aluminium verzegeling en een witte flip-off dop
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Aseptische bereiding
Houd u strikt aan de aseptische techniek bij het bereiden van de oplossing voor infusie, aangezien de flacons met tarlatamab geen antimicrobiële conserveringsmiddelen bevatten.
Overige instructies
De reconstitutie van IMDYLLTRA is met water voor injecties. Gebruik niet de oplossing
(stabilisator) om IMDYLLTRA te reconstitueren. De oplossing (stabilisator) wordt gebruikt om de infuuszak te coaten voordat de gereconstitueerde IMDYLLTRA wordt toegevoegd om adsorptie van IMDYLLTRA aan de infuuszakken en infuuslijn te voorkomen.
- Er is aangetoond dat infuuszakken die bestaan uit ethylvinylacetaat (EVA), polyolefine en polyvinylchloride (PVC), compatibel zijn met tarlatamab bij de gespecificeerde toedieningsomstandigheden.
Er is aangetoond dat de infuuslijn en kathetermaterialen die bestaan uit polyolefine, PVC en polyurethaan, compatibel zijn met tarlatamab bij de gespecificeerde
toedieningsomstandigheden.
- Het gebruik van een Closed System Transfer Device (CSTD) wordt niet aanbevolen vanwege het potentiële risico op medicatiefouten. Er is geen compatibiliteitstest uitgevoerd van CSTD’s voor de flaconadaptor met IMDYLLTRA.
Bereiding van de oplossing voor infusie
Reconstitutie van tarlatamab
Tabel 10. Benodigde hoeveelheid water voor injecties om IMDYLLTRA te reconstituerena
| IMDYLLTRA-flaconsterkte | Benodigde hoeveelheid water | Uiteindelijke concentratie | ||
| voor injecties om | ||||
| IMDYLLTRA te | ||||
| reconstitueren | ||||
| 1 mg | 1,3 ml | 0,9 mg/ml | ||
| 10 mg | 4,4 ml | 2,4 mg/ml | ||
a Elke flacon bevat een overvulling om 1,1 ml (flacon van 1 mg) of 4,2 ml (flacon van 10 mg) na reconstitutie op te trekken om de afgifte te verzekeren van de aangegeven concentratie volgens de op de flacon vermelde sterkte.
- 1.
Breng de benodigde hoeveelheid water voor injecties over (zie tabel 10) in de flacon met tarlatamab om een uiteindelijke tarlatamabconcentratie van 0,9 mg/ml (flacon van 1 mg) of 2,4 mg/ml (flacon van 10 mg) te verkrijgen. Richt het water langs de wanden van de IMDYLLTRA-flacon en niet rechtstreeks op het gevriesdroogde poeder.
- Gebruik niet de oplossing (stabilisator) om IMDYLLTRA te reconstitueren.
- 2. Draai de inhoud zachtjes rond. Niet schudden.
- 3. Controleer visueel of de oplossing helder tot licht ondoorschijnend, kleurloos tot enigszins geel is. Niet gebruiken als de oplossing troebel is of deeltjes bevat.
Bereiding van IMDYLLTRA-infuuszak
Tabel 11. Bereidingsgids voor infusie van 1 uur
| IMDYLLTRA-flaconsterkte | IMDYLLTRA-dosis | Volume | Volume oplossing (stabilisator) om toe te voegen aan de infuuszak | Volume gereconstitueerde IMDYLLTRA om toe te voegen aan de infuuszak | ||
| natriumchloride | ||||||
| 9 mg/ml (0,9%) | ||||||
| oplossing voor | ||||||
| injectie om op te | ||||||
| trekken uit de | ||||||
| infuuszak | ||||||
| 1 mg | 1 mg | 14 ml | 13 ml | 1,1 ml | ||
| 10 mg | 10 mg | 17 ml | 13 ml | 4,2 ml | ||
Opmerking: de uiteindelijke concentraties voor de flacons met verschillende sterktes zijn na reconstitutie NIET hetzelfde.
- 1. Gebruik een infuuszak die is voorgevuld met 250 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
- 2. Trek het benodigde volume natriumchloride 9 mg/ml (0,9%) oplossing voor injectie op uit de voorgevulde infuuszak en gooi het weg (zie tabel 11). Negeer eventuele overvullingen in de infuuszak.
- 3.
Voeg oplossing (stabilisator) toe.
Breng 13 ml van de oplossing (stabilisator) over in de infuuszak met natriumchloride
9 mg/ml (0,9%) oplossing voor injectie om de infuuszak te coaten.
- Meng de inhoud van de zak voorzichtig om schuimvorming te voorkomen. Niet schudden.
- 4.
Voeg de gereconstitueerde IMDYLLTRA toe.
- Breng het benodigde volume gereconstitueerde IMDYLLTRA over in de gestabiliseerde infuuszak met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie en de oplossing (stabilisator). Raadpleeg tabel 11.
- Meng de inhoud van de zak voorzichtig om schuimvorming te voorkomen. Niet schudden.
- 5. Verwijder de lucht uit de infuuszak met een lege spuit om schuimvorming te voorkomen.
- 6. Vul de infuuslijn met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie of het uiteindelijke bereide product uit de infuuszak.
De bewaartijd volgens rubriek 6.3 omvat de totale toegestane tijd vanaf het moment van reconstitutie van de eerste flacon tot het einde van de toediening. Laat de infuuszak na verwijdering uit de koelkast op kamertemperatuur komen en voltooi de toediening van de verdunde IMDYLLTRA-infuusoplossing binnen de toegestane bewaartijd bij kamertemperatuur (inclusief infusietijd). Als de bereide tarlatamab-infuuszak niet binnen de aangegeven tijdsbestekken en temperaturen wordt toegediend, moet deze worden weggegooid; de zak mag niet opnieuw in de koelkast worden bewaard.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2033/001
EU/1/26/2033/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.