


SmPC (samenvatting van de productkenmerken) - Trodelvy
1. NAAM VAN HET GENEESMIDDEL
Trodelvy 200 mg poeder voor concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon poeder bevat 200 mg sacituzumab govitecan.
Na reconstitutie bevat één ml oplossing 10 mg sacituzumab govitecan.
Sacituzumab govitecan is een Trop-2-gericht antilichaam-geneesmiddelconjugaat (ADC, antibody-drug conjugate). Sacituzumab is een gehumaniseerd monoklonaal antilichaam (hRS7 IgG1κ) dat Trop-2 herkent. Het kleine molecuul, SN-38, is een topo-isomerase I-remmer, die covalent aan het antilichaam is gebonden via een hydrolyseerbare linker. Aan elk antilichaammolecuul zijn ongeveer 7-8 moleculen SN-38 vastgehecht.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Gebroken wit tot geelachtig poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Triple-negatieve borstkanker
Trodelvy is geïndiceerd:
- in combinatie met pembrolizumab voor de behandeling van volwassen patiënten met inoperabele, lokaal gevorderde of gemetastaseerde triple-negatieve borstkanker (TNBC) die geen eerdere systemische therapieën hebben gekregen voor metastatische ziekte en met PD-L1-expressie van de tumor met een gecombineerde positieve score (CPS, combined positive score) ≥ 10 (zie rubrieken 4.2 en 5.1).
- als monotherapie voor de behandeling van volwassen patiënten met inoperabele, lokaal gevorderde of gemetastaseerde triple-negatieve borstkanker (TNBC) die geen eerdere systemische therapieën hebben gekregen voor metastatische ziekte en die niet in aanmerking komen voor behandeling met PD-1- of PD-L1-remmers (zie rubriek 5.1).
- als monotherapie voor de behandeling van volwassen patiënten met inoperabele of gemetastaseerde TNBC die twee of meer eerdere systemische therapieën hebben gekregen, waaronder ten minste één voor gevorderde ziekte (zie rubriek 5.1).
HR-positieve, HER2-negatieve borstkanker
Trodelvy is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met inoperabele of gemetastaseerde hormoonreceptor (HR)-positieve, HER2-negatieve borstkanker die endocriene therapie hebben gekregen, en ten minste twee aanvullende systemische therapieën in de gevorderde setting (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Trodelvy mag alleen worden voorgeschreven en toegediend aan patiënten door beroepsbeoefenaren in de gezondheidszorg die ervaring hebben met het gebruik van geneesmiddelen tegen kanker en mag alleen worden toegediend in een omgeving waar alle faciliteiten voor reanimatie beschikbaar zijn.
Patiëntselectie
De PD-L1-test voor behandeling met sacituzumab govitecan in combinatie met pembrolizumab dient te worden uitgevoerd met een in vitro diagnostische test (IVD) met CE-markering die is bedoeld voor gebruik met pembrolizumab. Als er geen IVD met CE-markering beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt (zie rubriek 4.1 en 5.1).
Dosering
De aanbevolen dosis sacituzumab govitecan als monotherapie of in combinatie met pembrolizumab is 10 mg/kg lichaamsgewicht, eenmaal per week toegediend als intraveneuze infusie op dag 1 en dag 8 van behandelcycli van 21 dagen. De behandeling dient te worden voortgezet totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Wanneer dit op dezelfde dag wordt gegeven, moeten patiënten sacituzumab govitecan toegediend krijgen vóór pembrolizumab.
Raadpleeg de Samenvatting van de productkenmerken (SmPC) van pembrolizumab voor doseringsinformatie over pembrolizumab.
Preventiebehandeling
Voorafgaand aan elke dosis sacituzumab govitecan wordt behandeling ter preventie van infusiegerelateerde reacties en preventie van door chemotherapie veroorzaakte nausea en braken (CINV, chemotherapy-induced nausea and vomiting) aanbevolen (zie rubriek 4.4).
Profylaxe voor neutropenie
Primaire profylaxe met granulocytkolonie-stimulerende factor (G-CSF) moet vanaf de eerste cyclus overwogen worden bij patiënten met een verhoogd risico op febriele neutropenie (zie rubriek 4.4).
Dosisaanpassingen voor bijwerkingen van sacituzumab govitecan
Voor de behandeling van bijwerkingen kan tijdelijke stopzetting, dosisverlaging of definitieve stopzetting van de behandeling met sacituzumab govitecan nodig zijn. Het schema voor de aanbevolen dosisverlaging staat in tabel 1 en de aanbevolen dosisaanpassingen bij bijwerkingen worden beschreven in tabel 2. De dosis sacituzumab govitecan dient niet opnieuw te worden verhoogd nadat een dosisverlaging voor bijwerkingen is doorgevoerd.
Tabel 1: Schema voor dosisverlaging
| Schema voor dosisverlaging | Dosisniveau |
| Aanbevolen startdosis | 10 mg/kg |
| Eerste dosisverlaging | Verlaag tot 7,5 mg/kg |
| Tweede dosisverlaging | Verlaag tot 5 mg/kg |
| Vereiste voor verdere dosisverlaging | Stop de behandeling |
Tabel 2: Aanbevolen dosisaanpassingen voor bijwerkingen
| Bijwerkingen | Ernst | Dosisaanpassing |
| Neutropenie |
|
|
| Nausea/braken/diarree |
|
|
| Infusiegerelateerde reactie |
|
|
|
| |
| Overige toxiciteit |
|
|
Dosisaanpassingen voor bijwerkingen van sacituzumab govitecan in combinatie met pembrolizumab
Wanneer sacituzumab govitecan wordt toegediend in combinatie met pembrolizumab, moet de behandeling met een van beide of beide geneesmiddelen tijdelijk of definitief worden stopgezet of de dosis sacituzumab govitecan worden verlaagd voor de behandeling van bijwerkingen, al naar gelang van toepassing, zoals beschreven is in tabel 1 en tabel 2. Raadpleeg voor aanbevelingen over de behandeling van bijwerkingen van pembrolizumab de SmPC van pembrolizumab.
Speciale patiëntengroepen
Ouderen
Er is geen dosisaanpassing nodig bij patiënten ≥ 65 jaar oud. Er zijn beperkte gegevens over sacituzumab govitecan bij patiënten ≥ 75 jaar.
Leverfunctiestoornis
Er is geen aanpassing van de startdosering nodig bij toediening van sacituzumab govitecan aan patiënten met een lichte leverfunctiestoornis (bilirubine ≤ 1,5 bovengrens van de normaalwaarde [ULN] en aspartaataminotransferase [ASAT]/alanineaminotransferase [ALAT] < 3 ULN).
De veiligheid van sacituzumab govitecan bij patiënten met een matige of ernstige leverfunctiestoornis is niet vastgesteld. Sacituzumab govitecan is niet onderzocht bij patiënten met een van het volgende: serumbilirubine > 1,5 ULN, of ASAT of ALAT > 3 ULN bij patiënten zonder levermetastasen, of ASAT of ALAT > 5 ULN bij patiënten met levermetastasen. Bij deze patiënten dient het gebruik van sacituzumab govitecan te worden vermeden.
Nierfunctiestoornis
Er is geen aanpassing van de startdosering nodig bij toediening van sacituzumab govitecan aan patiënten met een lichte of matige nierfunctiestoornis.
Sacituzumab govitecan is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis of terminale nierziekte (creatinineklaring [CrCl] < 15 ml/min).
Pediatrische patiënten
De veiligheid en werkzaamheid van sacituzumab govitecan bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Sacituzumab govitecan is uitsluitend voor intraveneus gebruik. Het moet worden gereconstitueerd en verdund door een beroepsbeoefenaar in de gezondheidszorg die ervaring heeft met het gebruik van geneesmiddelen tegen kanker. Het moet worden toegediend als een intraveneuze infusie, niet als een intraveneuze push- of bolusinfusie.
Eerste infusie: de infusie moet gedurende een periode van 3 uur worden toegediend.
Daaropvolgende infusies: indien voorgaande infusies werden verdragen, dient de infusie te worden toegediend gedurende een periode van 1 tot 2 uur.
Patiënten moeten tijdens elke infusie en gedurende ten minste 30 minuten na elke infusie worden geobserveerd op tekenen of symptomen van infusiegerelateerde reacties (zie rubriek 4.4).
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Neutropenie
Sacituzumab govitecan kan ernstige of levensbedreigende neutropenie veroorzaken (zie rubriek 4.8). In klinische onderzoeken met sacituzumab govitecan zijn in de setting van neutropenie fatale infecties waargenomen, met name in de eerste twee behandelingscycli.
Primaire profylaxe met G-CSF moet vanaf de eerste behandelingscyclus overwogen worden bij patiënten met een verhoogd risico op febriele neutropenie, zoals oudere patiënten (met name 65 jaar en ouder), patiënten met een voorgeschiedenis van neutropenie, slechte performancestatus, orgaandisfuncties (zoals nier-, lever- of cardiovasculaire aandoeningen) of meerdere comorbide stoornissen. Monitor de ANC tijdens de behandeling.
Sacituzumab govitecan mag niet worden toegediend als de ANC lager is dan 1 500/mm3 op dag 1 van een cyclus of als de neutrofielentelling lager is dan 1 000/mm3 op dag 8 van een cyclus. Sacituzumab govitecan mag niet worden toegediend in geval van neutropene koorts. Dosisaanpassingen kunnen nodig zijn vanwege neutropenie of febriele neutropenie. Behandel neutropenie met G-CSF en houd rekening met profylaxe in de volgende cycli zoals klinisch geïndiceerd (zie rubriek 4.2 en 4.8).
Diarree
Sacituzumab govitecan kan ernstige diarree veroorzaken (zie rubriek 4.8). In sommige gevallen werd waargenomen dat diarree leidde tot dehydratie en daaropvolgend acuut nierletsel. Sacituzumab govitecan mag niet worden toegediend in geval van graad 3-4 diarree op het moment van de geplande behandeling en de behandeling mag alleen worden voortgezet als deze is verholpen tot ≤ graad 1 (zie rubriek 4.2 en 4.8). Bij de eerste manifestaties van diarree en als er geen infectieuze oorzaak kan worden vastgesteld, dient een behandeling met loperamide te worden gestart. Aanvullende ondersteunende maatregelen (bijv. substitutie van vocht en elektrolyten) kunnen ook worden toegepast zoals klinisch aangewezen.
Patiënten die een overmatige cholinerge respons vertonen op behandeling met sacituzumab govitecan (bijv. buikkramp, diarree, speekselvloed, enz.) kunnen een passende behandeling (bijv. atropine) krijgen voor daaropvolgende behandelingen met sacituzumab govitecan.
Overgevoeligheid
Sacituzumab govitecan kan ernstige of levensbedreigende overgevoeligheid veroorzaken (zie rubriek 4.8). In klinische onderzoeken met sacituzumab govitecan zijn anafylactische reacties waargenomen en het gebruik van sacituzumab govitecan is gecontra-indiceerd bij patiënten met een bekende overgevoeligheid voor sacituzumab govitecan (zie rubriek 4.3).
Voor patiënten die sacituzumab govitecan krijgen, wordt voorafgaand aan de infusie premedicatie aanbevolen, waaronder antipyretica, H1- en H2-blokkers of corticosteroïden (bijv. 50 mg hydrocortison of equivalent, oraal of intraveneus). Patiënten dienen nauwlettend te worden geobserveerd op infusiegerelateerde reacties tijdens elke sacituzumab govitecan-infusie en gedurende ten minste 30 minuten na voltooiing van elke infusie. De infusiesnelheid van sacituzumab govitecan dient te worden verlaagd of de infusie moet worden onderbroken als de patiënt een infusiegerelateerde reactie krijgt. Bij levensbedreigende infusiegerelateerde reacties dient sacituzumab govitecan definitief te worden stopgezet (zie rubriek 4.2).
Nausea en braken
Sacituzumab govitecan is emetogeen (zie rubriek 4.8). Voor preventie van door chemotherapie veroorzaakte nausea en braken (CINV) wordt preventieve anti-emetische behandeling aanbevolen met twee of drie geneesmiddelen (bijv. dexamethason met ofwel een 5-hydroxytryptamine 3 [5-HT3]-receptorantagonist of een neurokinine-1 [NK-1]-receptorantagonist, evenals andere geneesmiddelen, zoals geïndiceerd).
Sacituzumab govitecan mag niet worden toegediend in geval van graad 3 nausea of graad 3-4 braken op het moment van toediening van de geplande behandeling en de behandeling mag alleen worden voortgezet met aanvullende ondersteunende maatregelen wanneer deze is verholpen tot ≤ graad 1 (zie rubriek 4.2). Indien klinisch aangewezen, kunnen ook aanvullende anti-emetische en andere ondersteunende maatregelen worden gebruikt. Alle patiënten dienen geneesmiddelen voor thuisgebruik te krijgen met duidelijke instructies voor preventie en behandeling van nausea en braken.
Gebruik bij patiënten met verminderde UGT1A1-activiteit
SN-38 (het kleine molecuulgedeelte van sacituzumab govitecan) wordt gemetaboliseerd via uridinedifosfaat-glucuronosyltransferase (UGT1A1). Genetische varianten van het UGT1A1-gen, zoals het UGT1A1*28-allel, leiden tot verminderde UGT1A1-enzymactiviteit. Personen die homozygoot zijn voor het UGT1A1*28-allel lopen een verhoogd risico op neutropenie, febriele neutropenie en anemie en lopen een verhoogd risico op andere bijwerkingen na het starten van de behandeling met sacituzumab govitecan (zie rubriek 4.8). Een hogere incidentie van neutropenie, febriele neutropenie en anemie van graad 3-4 werd waargenomen bij patiënten die homozygoot zijn voor het UGT1A1*28-allel en patiënten die heterozygoot zijn voor het UGT1A1*6-allel vergeleken met patiënten die homozygoot zijn voor het wildtype-allel. Ongeveer 20% van de bevolking met een donkere huidskleur, 10% van de witte bevolking en 2% van de Oost-Aziatische bevolking is homozygoot voor het UGT1A1*28-allel. Ongeveer 0,2% van de bevolking met een donkere huidskleur, 0,3% van de witte bevolking en 27% van de Oost-Aziatische bevolking is heterozygoot voor het UGT1A1*6-allel. In bepaalde populaties kunnen variaties in andere allelen aanwezig zijn die mogelijk gepaard gaan met verminderde activiteit van UGT1A1-enzymen. Patiënten met bekende verminderde UGT1A1-activiteit dienen nauwlettend te worden gecontroleerd op bijwerkingen. Wanneer de UGT1A1-status niet bekend is, hoeven er geen testen te worden uitgevoerd omdat de behandeling van bijwerkingen, waaronder aanpassingen van de aanbevolen dosis, dezelfde zal zijn voor alle patiënten.
Embryofoetale toxiciteit
Op basis van het werkingsmechanisme kan sacituzumab govitecan teratogeniciteit en/of embryofoetale letaliteit veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Sacituzumab govitecan bevat een genotoxische component, SN-38, en richt zich op snel delende cellen. Zwangere vrouwen en vrouwen die zwanger kunnen worden, dienen te worden geïnformeerd over het mogelijke risico voor de foetus. De zwangerschapsstatus van vrouwen die zwanger kunnen worden dient te worden gecontroleerd voordat met sacituzumab govitecan wordt gestart (zie rubriek 4.6).
Natrium
Dit geneesmiddel zal verder bereid worden voor toediening met een oplossing die natrium bevat (zie rubriek 6.6) en hiermee dient rekening te worden gehouden in verband met de totale hoeveelheid natrium van alle bronnen die de patiënt per dag tot zich neemt.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
UGT1A1-remmers
Gelijktijdige toediening van sacituzumab govitecan met remmers van UGT1A1 kan de incidentie van bijwerkingen verhogen als gevolg van een mogelijke toename van systemische blootstelling aan SN-38. Sacituzumab govitecan dient met voorzichtigheid te worden gebruikt bij patiënten die UGT1A1-remmers krijgen (bijv. propofol, ketoconazol, EGFR-tyrosinekinaseremmers).
UGT1A1-inductoren
Bij patiënten die gelijktijdig UGT1A1-enzyminductoren krijgen, kan blootstelling aan SN-38 worden verminderd. Sacituzumab govitecan dient met voorzichtigheid te worden gebruikt bij patiënten die UGT1A1-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, ritonavir, tipranavir) krijgen.
Op basis van de beperkte gegevens die beschikbaar zijn van patiënten die UGT1A1-remmers (n=15) of -inductoren (n=7) kregen terwijl ze werden behandeld met sacituzumab govitecan, was de blootstelling aan vrij SN-38 bij deze patiënten vergelijkbaar met die bij patiënten die geen UGT1A1-remmer of -inductor kregen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste dosis.
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met sacituzumab govitecan en gedurende 3 maanden na de laatste dosis.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van sacituzumab govitecan bij zwangere vrouwen. Op basis van het werkingsmechanisme kan sacituzumab govitecan echter teratogeniciteit en/of embryofoetale letaliteit veroorzaken wanneer het tijdens de zwangerschap wordt toegediend. Sacituzumab govitecan bevat een genotoxisch component, SN-38, en richt zich op snel delende cellen. Sacituzumab govitecan mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met sacituzumab govitecan vereist.
Voordat met sacituzumab govitecan wordt gestart, dient de zwangerschapsstatus van vrouwen die zwanger kunnen worden te worden gecontroleerd.
Vrouwen die zwanger worden, moeten onmiddellijk contact opnemen met hun arts.
Borstvoeding
Het is niet bekend of sacituzumab govitecan of de metabolieten ervan worden uitgescheiden in de moedermelk. Een risico voor pasgeborenen/zuigelingen die borstvoeding krijgen, kan niet worden uitgesloten. Borstvoeding dient te worden gestopt tijdens de behandeling met sacituzumab govitecan en gedurende 1 maand na de laatste dosis.
Vruchtbaarheid
Op basis van bevindingen bij dieren kan sacituzumab govitecan de vruchtbaarheid bij vrouwen die zwanger kunnen worden verminderen (zie rubriek 5.3). Er zijn geen gegevens bij mensen beschikbaar over het effect van sacituzumab govitecan op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sacituzumab govitecan heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen, bijv. duizeligheid, vermoeidheid (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Sacituzumab govitecan als monotherapie
De vaakst voorkomende bijwerkingen die werden gemeld bij patiënten die werden behandeld met sacituzumab govitecan waren: neutropenie (67,3%), nausea (62,1%), diarree (59,9%), vermoeidheid (57,4%), alopecia (48,3%), anemie (40,1%), constipatie (36,7%), braken (31,3%) en verminderde eetlust (23,3%).
De vaakst voorkomende bijwerkingen van graad 3 of hoger waren neutropenie (48,6%), diarree (10,0%), leukopenie (9,6%), anemie (7,7%), vermoeidheid (5,8%), febriele neutropenie (5,6%) en lymfopenie (3,1%).
De meest frequent gemelde ernstige bijwerkingen bij patiënten die werden behandeld met sacituzumab govitecan waren febriele neutropenie (4,5%), diarree (3,7%), neutropenie (2,9%) en pneumonie (2,1%).
Sacituzumab govitecan in combinatie met pembrolizumab
Bijwerkingen die voorkwamen bij patiënten die werden behandeld met sacituzumab govitecan in combinatie met pembrolizumab, waren over het algemeen vergelijkbaar met de bijwerkingen die werden waargenomen met sacituzumab govitecan of pembrolizumab bij de behandeling van borstkanker. De vaakst voorkomende bijwerkingen bij patiënten die werden behandeld met sacituzumab govitecan in combinatie met pembrolizumab, waren diarree (70,1%), nausea (67,9%), neutropenie (62,9%), vermoeidheid (58,4%), alopecia (51,6%), constipatie (40,7%), anemie (36,7%) en braken (29,4%), en de vaakst voorkomende bijwerkingen van graad 3 of hoger waren neutropenie (43,0%) en diarree (10,0%).
De combinatie van sacituzumab govitecan met pembrolizumab gaf geen verhoging van de frequentie of ernst van met pembrolizumab geassocieerde immuungemedieerde bijwerkingen.
Raadpleeg bij toediening van sacituzumab govitecan in combinatie met pembrolizumab de SmPC van de respectievelijke componenten van de combinatiebehandeling voorafgaand aan de start van de behandeling. Bijwerkingen waarvan bekend is dat ze kunnen optreden bij sacituzumab govitecan of bij componenten van de combinatiebehandeling wanneer deze afzonderlijk worden gegeven, kunnen optreden tijdens de gecombineerde behandeling met deze geneesmiddelen, zelfs als deze bijwerkingen niet zijn gemeld in klinische onderzoeken met de combinatiebehandeling.
Lijst van bijwerkingen in tabelvorm
De frequenties van bijwerkingen zijn gebaseerd op gepoolde gegevens van vier klinische onderzoeken onder 963 patiënten die sacituzumab govitecan 10 mg/kg lichaamsgewicht kregen voor de behandeling van gemetastaseerde triple-negatieve borstkanker en HR+/HER2- borstkanker. In deze dataset was de mediane blootstelling aan sacituzumab govitecan 5,29 maanden.
De veiligheid van sacituzumab govitecan in combinatie met pembrolizumab is ook beoordeeld in een klinisch onderzoek met 221 patiënten met gemetastaseerde TNBC met PD-L1-expressie van de tumor die sacituzumab govitecan 10 mg/kg kregen op dag 1 en 8 en pembrolizumab 200 mg op dag 1 van een cyclus van 21 dagen. In de dataset van de combinatiebehandeling was de mediane blootstelling aan sacituzumab govitecan 8,9 maanden,
Bijwerkingen die zijn waargenomen in klinische onderzoeken naar sacituzumab govitecan als monotherapie of in combinatie met pembrolizumab of die zijn gemeld tijdens post-marketing gebruik van sacituzumab govitecan, worden weergegeven in tabel 3. De frequenties van bijwerkingen zijn gebaseerd op frequenties van bijwerkingen door alle oorzaken, waarbij een deel van de voorvallen voor een bijwerking andere oorzaken kan hebben dan sacituzumab govitecan, zoals de ziekte, andere geneesmiddelen of niet-gerelateerde oorzaken. De ernst van de geneesmiddelenbijwerkingen werd beoordeeld op basis van de Common Terminology Criteria for Adverse Events (CTCAE), waarbij graad 1 = licht, graad 2 = matig, graad 3 = ernstig, graad 4 = levensbedreigend en graad 5 = overlijden wordt gedefinieerd.
Bijwerkingen zijn gerangschikt per systeem/orgaanklasse en frequentiecategorie. Frequentiecategorieën zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 3: Lijst met bijwerkingen
| Systeem/orgaanklasse (SOC) en frequentie | Monotherapie | In combinatie met pembrolizumab |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Urineweginfectie Bovenste-luchtweginfectie | Urineweginfectie Bovenste-luchtweginfectie |
| Vaak | Sepsis Pneumonie Griep Bronchitis Nasofaryngitis Sinusitis Orale herpes | Sepsis Pneumonie Griep Bronchitis Nasofaryngitis Sinusitis Orale herpes |
| Systeem/orgaanklasse (SOC) en frequentie | Monotherapie | In combinatie met pembrolizumab | |
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak | Neutropenie1 Anemie, bloedarmoede2 Leukopenie3 Lymfopenie4 | Neutropenie1 Anemie, bloedarmoede2 Leukopenie3 | |
| Vaak | Febriele neutropenie Trombocytopenie5 | Febriele neutropenie Lymfopenie4 Trombocytopenie5 | |
| Immuunsysteemaandoeningen | |||
| Zeer vaak | Overgevoeligheid6 | Overgevoeligheid6 | |
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak | Verminderde eetlust Hypokaliëmie Hypomagnesiëmie | Verminderde eetlust | |
| Vaak | Dehydratie Hyperglykemie Hypofosfatemie Hypocalciëmie Hyponatriëmie | Dehydratie Hyperglykemie Hypokaliëmie Hypomagnesiëmie Hypofosfatemie Hypocalciëmie Hyponatriëmie | |
| Psychische stoornissen | |||
| Vaak | Slaapproblemen (insomnia) Angst | Slaapproblemen (insomnia) Angst | |
| Zenuwstelselaandoeningen | |||
| Zeer vaak | Hoofdpijn Duizeligheid | Hoofdpijn Duizeligheid | |
| Vaak | Dysgeusie | Dysgeusie | |
| Bloedvataandoeningen | |||
| Vaak | Hypotensie | Hypotensie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Zeer vaak | Dyspneu7 Hoesten | Hoesten | |
| Vaak | Bloedneus Productieve hoest Rhinorroe Neusverstopping Bovensteluchtweg-hoestsyndroom | Dyspneu7 Bloedneus Productieve hoest Rhinorroe Neusverstopping | |
| Soms | Bovensteluchtweg-hoestsyndroom | ||
| Maagdarmstelselaandoeningen | |||
| Zeer vaak | Diarree Braken Constipatie Stomatitis Nausea Buikpijn | Diarree Braken Constipatie Stomatitis Nausea Buikpijn | |
| Vaak | Neutropene colitis8 Colitis Bovenbuikpijn Dyspepsie Gastro-oesofageale refluxziekte Abdominale distensie | Colitis Bovenbuikpijn Dyspepsie Gastro-oesofageale refluxziekte Abdominale distensie | |
| Soms | Enteritis | Neutropene colitis8 Enteritis | |
| Systeem/orgaanklasse (SOC) en frequentie | Monotherapie | In combinatie met pembrolizumab |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Alopecia, haaruitval Huiduitslag Pruritus | Alopecia, haaruitval Huiduitslag Pruritus |
| Vaak | Maculopapulaire huiduitslag Huidhyperpigmentatie Dermatitis acneïform Droge huid | Maculopapulaire huiduitslag Huidhyperpigmentatie Dermatitis acneïform Droge huid |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | Rugpijn Artralgie | Rugpijn Artralgie |
| Vaak | Skeletspierstelsel borstpijn Spierspasmen | Skeletspierstelsel borstpijn Spierspasmen |
| Nier- en urinewegaandoeningen | ||
| Vaak | Hematurie Proteïnurie Dysurie | Hematurie Proteïnurie Dysurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Vermoeidheid9 | Vermoeidheid9 |
| Vaak | Pijn Koude rillingen | Pijn Koude rillingen |
| Onderzoeken | ||
| Zeer vaak | Alkalische fosfatase in bloed verhoogd | Gewichtsverlies Alkalische fosfatase in bloed verhoogd |
| Vaak | Gewichtsverlies Geactiveerde partiële tromboplastinetijd verlengd Bloed lactaatdehydrogenase verhoogd | Bloed lactaatdehydrogenase verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Vaak | Infusie gerelateerde reactie | Infusie gerelateerde reactie |
1: Omvat de volgende voorkeurstermen: neutropenie; neutrofielentelling verlaagd.
2: Omvat de volgende voorkeurstermen: anemie; hemoglobine verlaagd; rodebloedceltelling verlaagd. 3: Omvat de volgende voorkeurstermen: leukopenie; wittebloedceltelling verlaagd.
4: Omvat de volgende voorkeurstermen: lymfopenie; lymfocytentelling verlaagd.
5: Omvat de volgende voorkeurstermen: trombocytopenie; plaatjestelling verlaagd.
6: Voorvallen van overgevoeligheid gemeld tot het einde van de dag nadat de behandeling was toegediend. Omvat gebeurtenissen die zijn gecodeerd volgens de volgende voorkeurstermen: huiduitslag, infusiegerelateerde reactie, overgevoeligheid, periorbitaal oedeem, dermatitis op de katheterplaats, contrastvloeistofreactie, allergische dermatitis, contactdermatitis, eczeem, erythemateuze huiduitslag, urticaria, anafylactische reactie, bronchospasme, allergische conjunctivitis, dermatitis, acneïforme dermatitis, gegeneraliseerde exfoliatieve dermatitis, geneesmiddelenovergevoeligheid, infusiegerelateerde overgevoeligheidsreactie, maculaire huiduitslag, maculopapulaire huiduitslag, papulaire huiduitslag, pustulaire huiduitslag, allergische rhinitis, zwelling van gezicht, zwelling van ooglid, gezwollen tong, overgevoeligheidsreactie type IV, hoesten met pruritus, hoesten met huiduitslag, dyspneu met pruritus, dyspneu met huiduitslag, dyspneu met piepende ademhaling en huiduitslag, hypotensie met dyspneu. 7: Omvat de volgende voorkeurstermen: dyspneu; inspanningskortademigheid.
8: Omvat de voorkeursterm neutropene colitis en gebeurtenissen gemeld als typhlitis.
9: Omvat de volgende voorkeurstermen: vermoeidheid, asthenie.
Beschrijving van geselecteerde bijwerkingen
De gegevens hieronder geven informatie over significante bijwerkingen van sacituzumab govitecan als monotherapie in klinische onderzoeken (zie rubriek 5.1). De behandelrichtlijnen voor deze bijwerkingen worden beschreven in rubriek 4.2 en 4.4.
Neutropenie
De mediane tijd tot het optreden van neutropenie (waaronder febriele neutropenie) na het begin van de eerste behandelingscyclus was 20 dagen. De mediane duur van neutropenie was 10 dagen.
Neutropenie trad op bij 67,3% van de patiënten die werden behandeld met sacituzumab govitecan, waaronder graad 3-4 neutropenie bij 48,6% van de patiënten. Bij 14,2% van de patiënten was neutropenie de reden voor dosisverlaging. Neutropene colitis werd waargenomen bij 1,3% van de patiënten. Fatale infecties secundair aan neutropenie (waaronder neutropene colitis) kwamen voor bij 0,6% van de patiënten.
Bij 5,6% van de patiënten die werden behandeld met sacituzumab govitecan trad febriele neutropenie op. Bij 2,7% van de patiënten was febriele neutropenie de reden voor dosisverlaging.
Gebruik bij patiënten met verminderde UGT1A1-activiteit
De incidentie van graad 3-4 neutropenie was 59,6% bij patiënten die homozygoot zijn voor het UGT1A1*28-allel, 50,7% bij patiënten die heterozygoot zijn voor het UGT1A1*28-allel en 44,9% bij patiënten die homozygoot zijn voor het wildtype allel. De incidentie van graad 3-4 febriele neutropenie was 10,6% bij patiënten die homozygoot zijn voor het UGT1A1*28-allel, 5,9% bij patiënten die heterozygoot zijn voor het UGT1A1*28-allel en 4,3% bij patiënten die homozygoot zijn voor het wildtype allel. De incidentie van graad 3-4 anemie was 10,6% bij patiënten die homozygoot zijn voor het UGT1A1*28-allel, 6,4% bij patiënten die heterozygoot zijn voor het UGT1A1*28-allel en 6,3% bij patiënten die homozygoot zijn voor het wildtype allel. Voor patiënten die heterozygoot zijn voor het UGT1A1*6-allel, waren de incidenties van neutropenie, febriele neutropenie en anemie van graad 3-4 respectievelijk 53,8%, 7,7% en 7,7%.
Vergeleken met patiënten die homozygoot zijn voor het wildtype allel werd een eerdere mediane aanvang van neutropenie en anemie waargenomen bij patiënten die homozygoot zijn voor het UGT1A1*28-allel en bij patiënten die heterozygoot zijn voor het UGT1A1*28-allel.
Diarree
De mediane tijd tot het optreden van diarree na het begin van de eerste behandelingscyclus was 13 dagen. De mediane duur van de diarree was 7 dagen.
Bij 59,9% van de patiënten die werden behandeld met sacituzumab govitecan trad diarree op. Bij 10,0% van de patiënten traden voorvallen van graad 3 op. 4 van de 963 patiënten (< 1%) stopten de behandeling vanwege diarree.
Overgevoeligheid
Bij 12,8% van de patiënten die werden behandeld met sacituzumab govitecan werden tot het einde van de dag na toediening overgevoeligheidsreacties gemeld. Overgevoeligheid van graad 3 en hoger trad op bij 0,5% van de patiënten die werden behandeld met sacituzumab govitecan. De incidentie van overgevoeligheidsreacties die leidden tot definitieve stopzetting van sacituzumab govitecan was 0,2%.
Immunogeniciteit
In klinische onderzoeken bij patiënten die met sacituzumab govitecan werden behandeld, ontwikkelden 13 (1,2%) van de 1.058 patiënten na toediening antilichamen tegen sacituzumab govitecan; 10 van deze patiënten (0,9% van alle patiënten die met sacituzumab govitecan werden behandeld) hadden neutraliserende antilichamen tegen sacituzumab govitecan. In onderzoek ASCENT-04 zijn geen tijdens de behandeling optredende antilichamen tegen sacituzumab govitecan waargenomen bij 207 patiënten die konden worden beoordeeld op antilichamen tegen sacituzumab govitecan en die sacituzumab govitecan 10 mg/kg kregen in combinatie met pembrolizumab.
Speciale patiëntengroepen
Er was een hoger stopzettingspercentage als gevolg van bijwerkingen bij patiënten van 65 jaar of ouder (8%) vergeleken met jongere patiënten (4%) met gemetastaseerde borstkanker. Er waren hogere incidentiepercentages van febriele neutropenie en ernstige diarree bij patiënten van 65 jaar of ouder. Er was een hoger incidentiepercentage van fatale infecties bij patiënten van 65 jaar of ouder. Er was een hoger incidentiepercentage van ernstige bijwerkingen bij patiënten van 75 jaar of ouder (52%) vergeleken met patiënten van 65 jaar of ouder (35%) en patiënten jonger dan 65 jaar (25%) met gemetastaseerde borstkanker.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken leidden doses tot 18 mg/kg (ongeveer 1,8 keer de maximaal aanbevolen dosis van 10 mg/kg lichaamsgewicht) tot een hogere incidentie van ernstige neutropenie.
In geval van overdosering dienen patiënten nauwlettend te worden gecontroleerd op tekenen of symptomen van bijwerkingen, in het bijzonder ernstige neutropenie, en dient een passende behandeling te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, andere monoklonale antilichamen, en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX17.
Werkingsmechanisme
Sacituzumab govitecan bindt aan tumorcellen die Trop-2 tot expressie brengen en wordt geïnternaliseerd met de daaropvolgende afgifte van SN-38 van een hydrolyseerbare linker. SN-38 interageert met topo-isomerase I en voorkomt herligatie van door topo-isomerase I geïnduceerde enkelstrengige breuken. De resulterende DNA-schade leidt tot apoptose en celdood.
Klinische werkzaamheid en veiligheid
Triple-negatieve borstkanker (TNBC)
In combinatie met pembrolizumab bij eerder onbehandelde, inoperabele, lokaal gevorderde of gemetastaseerde TNBC bij patiënten met PD-L1-expressie van de tumor (ASCENT-04)
De werkzaamheid van sacituzumab govitecan in combinatie met pembrolizumab werd beoordeeld in een open-label, gerandomiseerd onderzoek in meerdere centra (ASCENT-04), uitgevoerd bij 443 patiënten met inoperabele lokaal gevorderde of gemetastaseerde TNBC die geen eerdere systemische behandeling hadden gekregen voor gevorderde ziekte en met PD-L1-expressie van de tumor (gedefinieerd met de PD-L1 IHC 22C3-test als een tumor met CPS ≥ 10) bij screening. Patiënten mochten chemotherapie hebben gekregen met of zonder PD-1- of PD-L1-remmer en/of radiotherapie in het vroege stadium van TNBC, maar er moesten ten minste 6 maanden zijn verstreken tussen het afronden van curatieve systemische behandeling van borstkanker of operatie, afhankelijk van wat zich het laatste voordeed, en het eerste recidief, lokaal of op afstand. Er was geen eerdere behandeling met topo-isomerase-1-remmers of antilichaam-geneesmiddelconjugaten met een topo-isomeraseremmer toegestaan.
Patiënten met actieve chronische inflammatoire darmziekte of gastro-intestinale perforatie binnen 6 maanden na inschrijving of met actieve ernstige infecties waarvoor systemische antimicrobiële behandeling nodig was, werden uitgesloten.
Randomisatie werd gestratificeerd op behandelvrij interval (de novo versus teruggekeerde ziekte binnen 6 tot 12 maanden na afronding van de behandeling in de curatieve setting versus teruggekeerde ziekte > 12 maanden na afronding van de behandeling in de curatieve setting) en op geografisch gebied (Verenigde Staten, Canada, West-Europa versus de rest van de wereld) en eerdere blootstelling aan PD-1- of PD-L1-remmer (ja versus nee).
Patiënten werden gerandomiseerd (1:1) naar een van de volgende:
Sacituzumab govitecan 10 mg/kg als een intraveneuze (IV) infusie op dag 1 en 8 van cycli van
21 dagen en pembrolizumab 200 mg op dag 1 van cycli van 21 dagen. Pembrolizumab werd gedurende maximaal 35 cycli (ongeveer 24 maanden) toegediend.
Pembrolizumab 200 mg op dag 1 van cycli van 21 dagen in combinatie met nab-paclitaxel
100 mg/m2 op dag 1, 8 en 15 iedere 28 dagen, of paclitaxel 90 mg/m2 op dag 1, 8 en 15 iedere 28 dagen, of gemcitabine 1.000 mg/m2 en carboplatine AUC 2 mg/ml/min op dag 1 en 8 iedere 21 dagen. Pembrolizumab werd gedurende maximaal 35 cycli (ongeveer 24 maanden) toegediend.
Patiënten werden behandeld tot door geblindeerde, onafhankelijke, gecentraliseerde beoordeling (BICR, Blinded Independent Central Review) geverifieerde ziekteprogressie, onaanvaardbare toxiciteit, overlijden of intrekking van toestemming. Beeldvorming van de tumor werd iedere 8 weken uitgevoerd tijdens de eerste 18 maanden, gevolgd door iedere 12 weken daarna. Na door BICR geverifieerde radiografische ziekteprogressie en stopzetting van de onderzoeksbehandeling konden patiënten die gerandomiseerd waren naar behandeling, volgens keuze van de onderzoeker (treatment of physician’s choice, TPC) en pembrolizumab, ingeschreven worden in de crossover-fase van dit onderzoek en sacituzumab govitecan monotherapie krijgen.
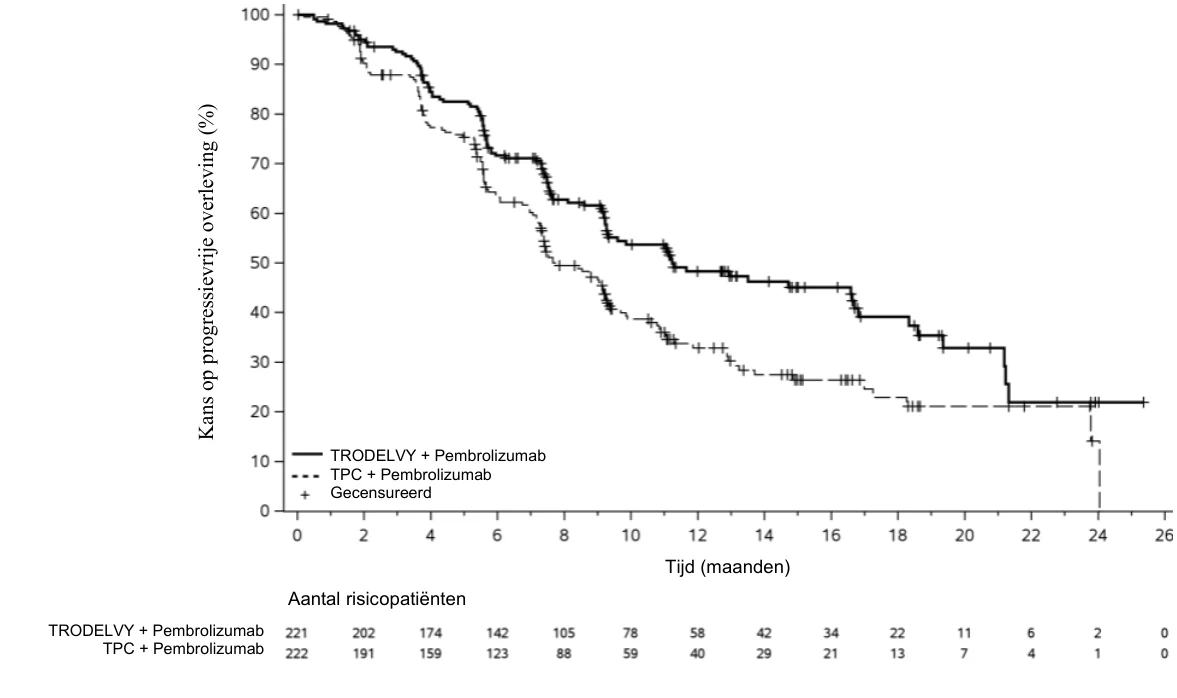
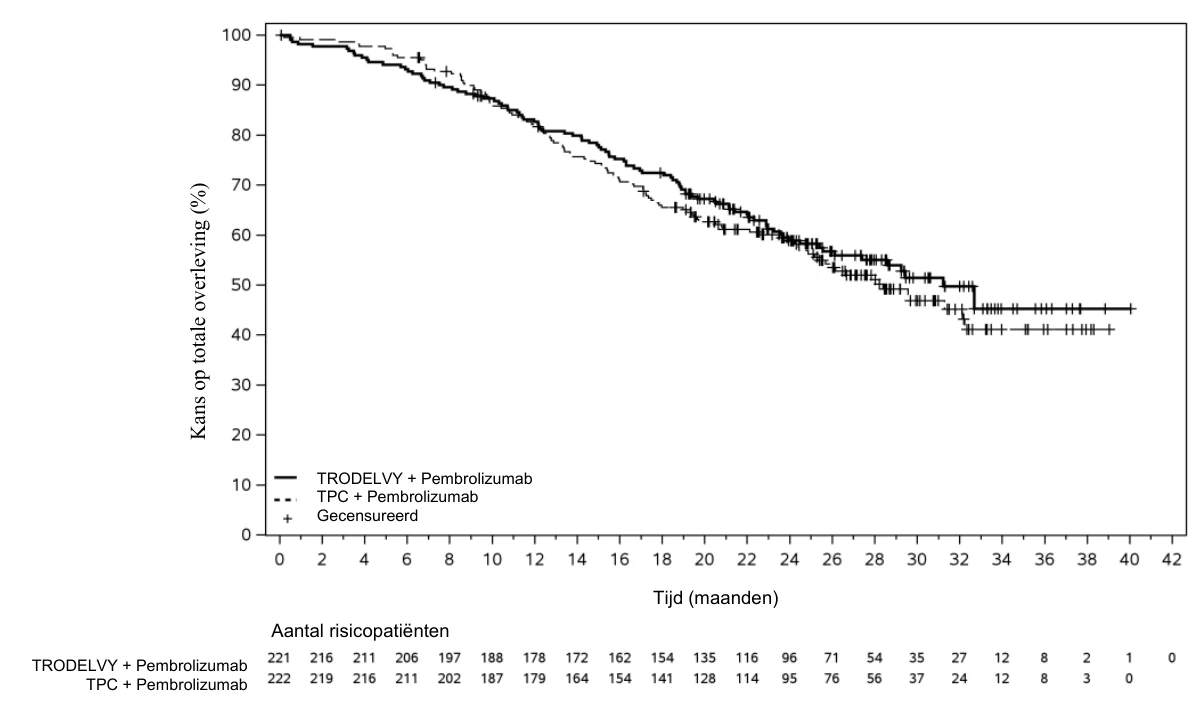
Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS, progression-free survival) volgens BICR volgens RECIST v1.1. Aanvullende werkzaamheidsuitkomstmaten waren onder andere totale overleving (OS, overall survival) en objectief responspercentage (ORR, objective response rate).
De mediane leeftijd van patiënten in de onderzoekspopulatie was 55 jaar (spreiding: 23-88 jaar) en 26% van de patiënten was 65 jaar of ouder. Alle patiënten waren vrouw (100%). De meerderheid van de patiënten was wit (58%) en Aziatisch (24%); 6% was inheems Amerikaans of inheems Alaskaans, 5% had een donkere huidskleur en 3% was van een ander ras. Vierendertig procent van de patiënten had de novo gemetastaseerde ziekte bij screening, 18% had teruggekeerde ziekte binnen 6 tot 12 maanden na afronding van een behandeling in de curatieve setting en 48% had teruggekeerde ziekte > 12 maanden na afronding van een behandeling in de curatieve setting. Van de patiënten had één komma vier procent (1,4%) een eerdere PD-1- of PD-L1-remmer gekregen. Bij aanvang van het onderzoek hadden alle patiënten een ECOG-performancestatus van 0 (70%) of 1 (30%). Van de patiënten was 36% premenopauzaal en 64% postmenopauzaal. De meerderheid van de patiënten (95%) had metastatische ziekte bij de screening, 3% van de patiënten had hersenmetastasen. BRCA-mutatie-analyse met behulp van Whole Exome Sequencing was beschikbaar voor 75% van de deelnemers, van wie 21% van de deelnemers tumoren met een BRCA1- of BRCA2-mutatie had.
Sacituzumab govitecan in combinatie met pembrolizumab liet een statistisch significante verbetering in PFS zien vergeleken met TPC in combinatie met pembrolizumab, beoordeeld volgens BICR. Op het moment van de eerste tussentijdse OS-analyse hadden patiënten een mediane follow-up van 22,5 maanden. De werkzaamheidsresultaten zijn samengevat in tabel 4, afbeelding 1 en afbeelding 2.
Tabel 4: Werkzaamheidseindpunten (ASCENT-04)
Sacituzumab govitecan 10 mg/kg in combinatie met pembrolizumab n = 221 | TPC in combinatie met pembrolizumab n = 222 | |
| Progressievrije overleving volgens BICR1 | ||
| Aantal (%) patiënten met voorvallen | 109 (49%) | 140 (63%) |
| Mediane PFS in maanden (95%-BI) | 11,2 (9,3; 16,7) | 7,8 (7,3; 9,3) |
| Hazardratio (95%-BI)2 | 0,65 (0,51; 0,84) | |
| p-waarde3 | 0,0009 | |
| Objectief responspercentage volgens BICR1 | ||
| ORR (95%-BI)4 | 60% (53, 66) | 53% (46, 60) |
| Totale overleving5 | ||
| Aantal (%) patiënten met voorvallen | 97 (43,9%) | 106 (47,7%) |
| Mediane OS in maanden (95%-BI) | 31,21 (25,56; NR) | 28,39 (24,44; NR) |
| Hazardratio (95%-BI)2 | 0,915 (0,694; 1,206) | |
1 Gebaseerd op primaire analyse van PFS (data-cut-off 3 maart 2025) met mediane follow-upduur van 14 maanden 2 Hazardratio gebaseerd op het gestratificeerde ‘Cox proportional hazards’-model
3 Gestratificeerde log-ranktoets aangepast voor stratificatiefactoren: behandelvrij interval (de novo versus teruggekeerde ziekte binnen 6 tot 12 maanden versus teruggekeerde ziekte na > 12 maanden na afronding van de behandeling in de curatieve setting) en geografische regio (VS/Canada/West-Europa versus rest van de wereld) 4 Gebaseerd op 2-zijdige 95%-BI’s met de Clopper-Pearson-methode
5 Gebaseerd op tussentijdse OS-analyse (data-cut-off 16 februari 2026)
BICR = geblindeerde, onafhankelijke, gecentraliseerde beoordeling (Blinded Independent Central Review) BI = Betrouwbaarheidsinterval
NR = niet bereikt
TPC = nab-paclitaxel, paclitaxel of gemcitabine
Afbeelding 1: Progressievrije overleving volgens BICR in ASCENT-04
Afbeelding 2: Totale overleving in ASCENT-04
Eerder onbehandelde, inoperabele, lokaal gevorderde of gemetastaseerde TNBC bij patiënten die niet in aanmerking komen voor behandeling met PD-1- of PD-L1-remmers (ASCENT-03)
De werkzaamheid van sacituzumab govitecan werd beoordeeld in een open-label, gerandomiseerd onderzoek in meerdere centra (ASCENT-03), uitgevoerd bij 558 patiënten met inoperabele lokaal gevorderde of gemetastaseerde triple-negatieve borstkanker (mTNBC) die geen eerdere systemische behandeling hadden gekregen voor gevorderde ziekte en die niet in aanmerking kwamen voor behandeling met PD-1- of PD-L1-remmers. In het onderzoek werden patiënten ingeschreven met tumoren die PD-L1-negatief waren (gedefinieerd als een tumor-CPS < 10 met de IHC 22C3-test) en patiënten met tumoren die PD-L1-positief waren (gedefinieerd als een CPS ≥ 10 met de IHC 22C3-test) als ze een PD-1- of PD-L1-remmer hadden gekregen in de (neo)adjuvante setting of als ze een comorbiditeit hadden die behandeling met een PD-1- of PD-L1-remmer uitsloot.
Patiënten mochten chemotherapie hebben gekregen met of zonder PD-1- of PD-L1-remmer en/of radiotherapie in het vroege stadium van TNBC, maar er moesten ten minste 6 maanden zijn verstreken tussen het afronden van systemische (neo)adjuvante behandeling van borstkanker of operatie, afhankelijk van wat zich het laatste voordeed, en het eerste recidief, lokaal of op afstand. Er was geen eerdere behandeling met topo-isomerase-1-remmers of antilichaam-geneesmiddelconjugaten met een topo-isomeraseremmer toegestaan.
Patiënten werden gerandomiseerd (1:1) naar sacituzumab govitecan 10 mg/kg als intraveneuze infusie op dag 1 en dag 8 van een behandelcyclus van 21 dagen (n = 279) of naar een behandeling naar keuze van de arts (TPC, Treatment of Physician’s Choice) (n = 279). TPC werd vóór randomisatie door de onderzoeker gekozen uit de volgende regimes: gemcitabine en carboplatine, paclitaxel of nab-paclitaxel. Randomisatie werd gestratificeerd op de novo versus teruggekeerde ziekte binnen 6 tot 12 maanden na afronding van de behandeling in de curatieve setting versus teruggekeerde ziekte > 12 maanden na afronding van de behandeling in de curatieve setting, en op geografisch gebied (Verenigde Staten, Canada, West-Europa versus de rest van de wereld).
Patiënten werden behandeld tot door BICR (Blinded Independent Central Review) geverifieerde ziekteprogressie, onaanvaardbare toxiciteit, overlijden of intrekking van toestemming. Beeldvorming van de tumor werd iedere 6 weken uitgevoerd tijdens het eerste jaar, gevolgd door iedere 12 weken daarna. Na door BICR geverifieerde objectieve ziekteprogressie en stopzetting van de onderzoeksbehandeling, konden patiënten die gerandomiseerd waren naar TPC-chemotherapie sacituzumab govitecan krijgen binnen het onderzoek in de crossover-fase van dit onderzoek als ze daarvoor geschikt waren.
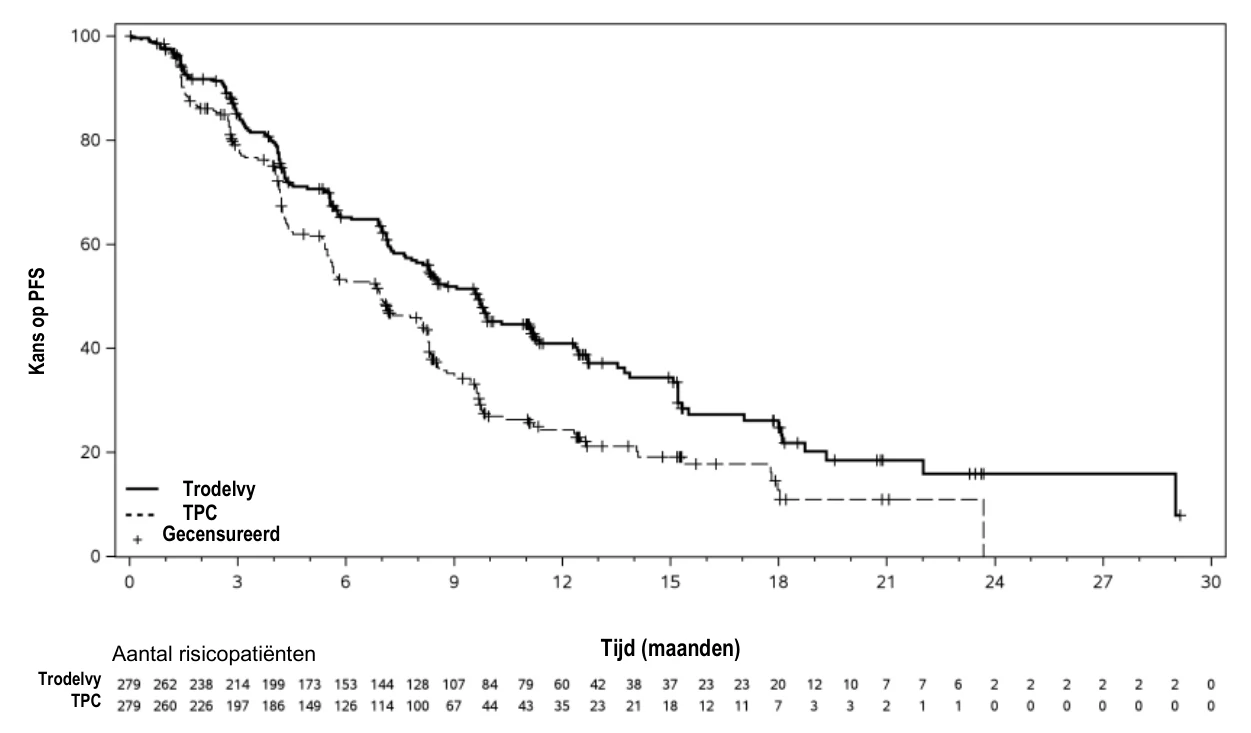
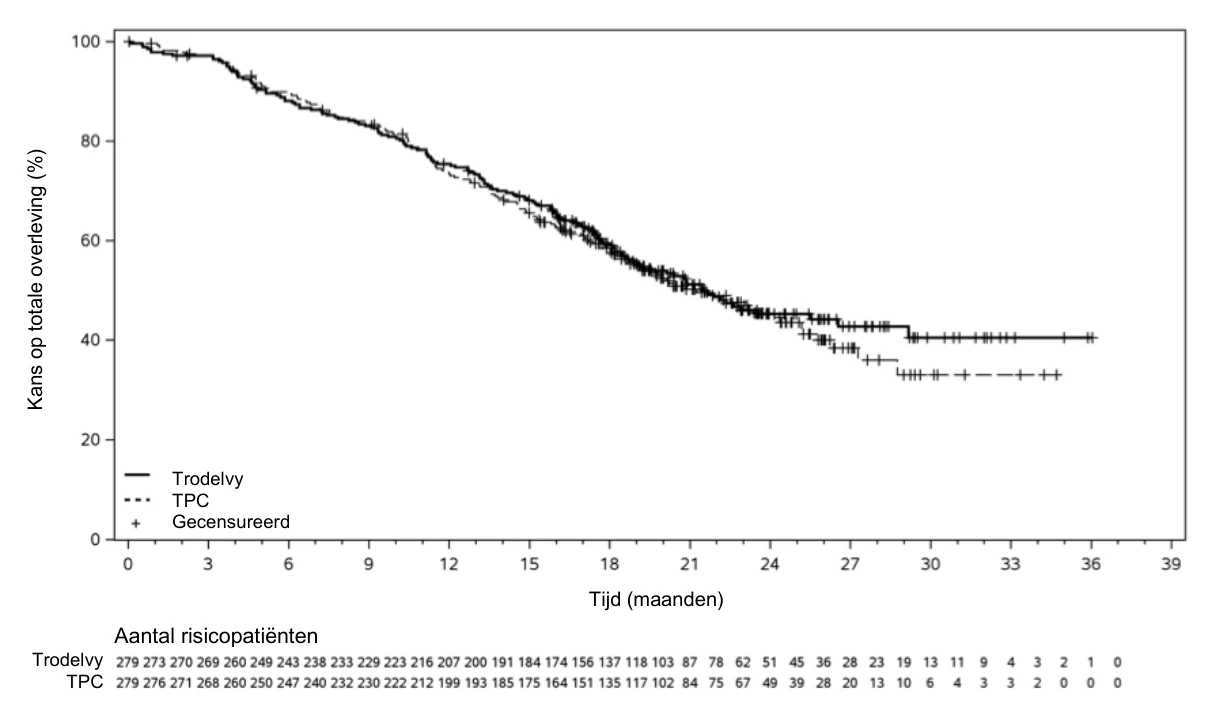
Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS, progression-free survival) volgens BICR volgens RECIST v1.1. Aanvullende werkzaamheidsuitkomstmaten waren onder andere totale overleving (OS) en objectief responspercentage (ORR) volgens BICR.
De mediane leeftijd van de onderzoekspopulatie was 55 jaar (spreiding: 23-86 jaar) en 26% van de patiënten was 65 jaar of ouder; 99,5% van de patiënten was vrouw. De meerderheid van de patiënten was wit (64%); 23% was Aziatisch, 3% had een donkere huidskleur en 4% was van een ander ras. 31% van de patiënten had de novo ziekte, 21% van de patiënten had teruggekeerde ziekte met een ziektevrij interval (DFI, disease-free interval) van 6 tot 12 maanden en 48% van de patiënten had teruggekeerde ziekte met een DFI > 12 maanden. Van de ingeschreven patiënten had 99,5% tumoren die PD-L1-negatief waren en had 0,5% van de patiënten tumoren die PD-L1-positief waren. Bij aanvang van het onderzoek hadden alle patiënten een ECOG-performancestatus van 0 (66%) of 1 (34%). De meerderheid van de patiënten (97,8%) had metastatische ziekte bij de screening, 5% van de patiënten had aanwezige hersenmetastasen. BRCA 1/2-mutatiestatus was bekend voor 76% van de deelnemers, van wie 18% van de geteste onderzoeksdeelnemers positieve BRCA-mutaties had.
Sacituzumab govitecan liet een statistisch significante verbetering in PFS zien vergeleken met TPC volgens BICR. Op het moment van de eerste tussentijdse OS-analyse, hadden patiënten een mediane follow-up van 17,7 maanden.
De werkzaamheidsresultaten worden samengevat in tabel 5, afbeelding 3 en afbeelding 4.
Tabel 5: Werkzaamheidseindpunten (ASCENT-03)
Sacituzumab govitecan N = 279 | TPC N = 279 | |
| Progressievrije overleving volgens BICR1 | ||
| Aantal (%) patiënten met voorvallen | 161 (58%) | 188 (67%) |
| Mediane PFS in maanden (95%-BI) | 9,7 (8,1; 11,1) | 6,9 (5,6; 8,2) |
| Hazardratio (95%-BI)2 | 0,62 (0,50; 0,77) | |
| p-waarde3 | < 0,0001 | |
| Objectief responspercentage volgens BICR1 | ||
| ORR, (95%-BI)4 | 48% (42%, 54%) | 46% (40%, 52%) |
| Totale overleving5 | ||
| Aantal (%) patiënten met voorvallen | 139 (50%) | 144 (52%) |
| Mediane OS in maanden (95%-BI) | 21,5 (18,9; 26,5) | 21,3 (18,7; 25,2) |
| Hazardratio (95%-BI)2 | 0,95 (0,75; 1,20) | |
- 1. Gebaseerd op primaire analyse van PFS (data-cut-off 2 april 2025) met mediane follow-upduur van 13,2 maanden.
- 2. Hazardratio met 95%-BI’s gebaseerd op het gestratificeerde ‘Cox proportional hazards’-model aangepast voor stratificatiefactoren bij randomisatie: ziektestratificatie (de novo versus teruggekeerde ziekte binnen 6 tot 12 maanden versus teruggekeerde ziekte na > 12 maanden na afronding van de behandeling in de curatieve setting) en geografische regio (VS/Canada/West-Europa versus rest van de wereld).
- 3.
2-zijdige p-waarde gebaseerd op log-rank-test aangepast voor stratificatiefactoren bij randomisatie: ziektestratificatie
(de novo versus teruggekeerde ziekte binnen 6 tot 12 maanden versus teruggekeerde ziekte na > 12 maanden na afronding van de behandeling in de curatieve setting) en geografische regio (VS/Canada/West-Europa versus rest van de wereld)
- 4. Het 95%-BI is gebaseerd op de Clopper-Pearson-exact-methode.
- 5.
Gebaseerd op eerste tussentijdse OS-analyse (data-cut-off 27 oktober 2025) met mediane follow-upduur van
17,7 maanden.
BICR = geblindeerde, onafhankelijke, gecentraliseerde beoordeling (Blinded Independent Central Review); BI = Betrouwbaarheidsinterval; TPC = gemcitabine en carboplatine, paclitaxel of nab-paclitaxel
Afbeelding 3: Progressievrije overleving volgens BICR in ASCENT-03 (cut-off datum 2 april 2025)
Afbeelding 4: Totale overleving in ASCENT-03 (cut-off datum 27 okt 2025)
Inoperabele of gemetastaseerde triple-negatieve borstkanker (ASCENT)
De werkzaamheid en veiligheid van sacituzumab govitecan werden beoordeeld in ASCENT (IMMU-132-05), een internationaal open-label, gerandomiseerd fase 3-onderzoek in meerdere centra, uitgevoerd bij 529 patiënten met inoperabele lokaal gevorderde of gemetastaseerde TNBC, die een recidief hadden gehad na ten minste twee eerdere chemotherapieën (geen bovengrens) voor borstkanker. Eerdere adjuvante of neoadjuvante therapie voor beperktere ziekten werd beschouwd als één van de vereiste eerdere regimes wanneer de ontwikkeling van inoperabele lokaal gevorderde of gemetastaseerde ziekte optrad binnen een periode van 12 maanden na voltooiing van de chemotherapie. Alle patiënten kregen eerder een taxaanbehandeling in ofwel het adjuvante, neoadjuvante of gevorderde stadium, tenzij ze een contra-indicatie hadden of intolerant waren voor taxanen. Poly-ADP–ribose-polymerase (PARP)-remmers waren toegestaan als een van de twee eerdere chemotherapieën voor patiënten met een gedocumenteerde kiembaan BRCA1/BRCA2-mutatie.
Patiënten werden gerandomiseerd (1:1) naar sacituzumab govitecan 10 mg/kg als intraveneuze infusie op dag 1 en dag 8 van een behandelcyclus van 21 dagen of TPC, die werd gedoseerd op basis van lichaamsoppervlak en volgens de goedgekeurde productinformatie. TPC werd vóór randomisatie door de onderzoeker bepaald uit een van de volgende monotherapieregimes: eribuline (n = 139), capecitabine (n = 33), gemcitabine (n = 38) of vinorelbine (behalve als de patiënt ≥ graad 2 neuropathie had, n = 52). Patiënten met stabiele hersenmetastasen (voorbehandeld, niet-progressief, zonder anti-epileptica en met een stabiele dosis corticosteroïden gedurende ten minste 2 weken) kwamen in aanmerking. Magnetische resonantie beeldvorming (MRI) om hersenmetastasen te bepalen was alleen nodig voor patiënten met bekende of vermoede hersenmetastasen. Patiënten met bekend syndroom van Gilbert, alleen botziekte, bekende voorgeschiedenis van instabiele angina pectoris, myocardinfarct of congestief hartfalen, actieve chronische inflammatoire darmziekte of gastro-intestinale (GI) perforatie, humaan immunodeficiëntievirus (hiv), actieve hepatitis B- of C-infectie, levend vaccin binnen 30 dagen of die eerder irinotecan hebben gekregen, werden uitgesloten.
Patiënten werden behandeld totdat er ziekteprogressie of onaanvaardbare toxiciteit optrad. Het primaire werkzaamheidseindpunt was PFS bij patiënten zonder hersenmetastasen bij de nulmeting (d.w.z. BMNeg), zoals gemeten door een BICR-groep van radiologie-experts met behulp van RECIST v1.1-criteria. Secundaire werkzaamheidseindpunten omvatten PFS volgens BICR voor de totale populatie, waaronder alle patiënten met en zonder hersenmetastasen, totale overleving (OS, overall survival), objectieve responspercentage (ORR, objective response rate) en duur van de respons (DOR, duration of response).
De primaire analyse omvatte 235 BMNeg-patiënten in de sacituzumab govitecan-groep en 233 BMNeg-patiënten in de TPC-groep. De analyse van de totale populatie omvatte 267 patiënten in de sacituzumab govitecan-groep en 262 patiënten in de TPC-groep.
De demografische gegevens en kenmerken bij de nulmeting van de totale populatie (n = 529) waren: mediane leeftijd van 54 jaar (spreiding: 27-82 jaar) en 81% < 65 jaar; 99,6% vrouw; 79% wit; 12% met een donkere huidskleur; het mediane aantal eerdere systemische therapieën was 4; 69% had 2 tot 3 eerdere chemotherapieën gekregen; 31% had > 3 eerdere chemotherapieën gekregen; 42% had levermetastasen; 12% had aanwezige hersenmetastasen of een voorgeschiedenis van hersenmetastasen. 8% was BRCA1/BRCA2-mutatiestatus positief; de BRCA-status was beschikbaar voor 339 patiënten. Bij aanvang van het onderzoek hadden alle patiënten een ECOG-performancestatus van 0 (43%) of 1 (57%). De mediane tijd vanaf de diagnose van stadium 4 tot deelname aan het onderzoek was 16,2 maanden (spreiding: -0,4 tot 202,9 maanden). De meest voorkomende eerdere chemotherapieën waren cyclofosfamide (83%), anthracycline (83%) waaronder doxorubicine (53%), paclitaxel (78%), carboplatine (65%), capecitabine (67%), gemcitabine (36%), docetaxel (35%) en eribuline (33%). In totaal had 29% van de patiënten eerder PD-1- of PD-L1-gerichte therapie gekregen. Dertien procent van de patiënten in de sacituzumab govitecan-groep in de totale populatie ontving slechts 1 voorgaande lijn systemische therapie in de gemetastaseerde setting.
De werkzaamheidsresultaten in de BMNeg-populatie lieten een statistisch significante verbetering zien van sacituzumab govitecan ten opzichte van TPC in PFS en OS met hazard ratio's (HR) van respectievelijk 0,41 (n = 468; 95%-BI: 0,32; 0,52; p-waarde: < 0,0001) en 0,48 (n = 468; 95%-BI: 0,38; 0,59; p-waarde: < 0,0001). De mediane PFS was 5,6 maanden versus 1,7 maanden; de mediane OS was 12,1 maanden versus 6,7 maanden bij patiënten die werden behandeld met respectievelijk sacituzumab govitecan en TPC.
De werkzaamheidsresultaten in de totale populatie waren consistent met de BMNeg-populatie in de vooraf gespecificeerde definitieve analyse (cut-off datum van 11 maart 2020) en zijn samengevat in tabel 6.
Tabel 6: Werkzaamheidseindpunten (totale populatie) – vooraf gespecificeerde definitieve analyse (ASCENT)
Vooraf gespecificeerde definitieve analyse (cut-off datum 11 maart 2020) | ||
Sacituzumab govitecan n = 267 | Behandeling naar keuze van arts (TPC) n = 262 | |
| Progressievrije overleving1 | ||
| Aantal voorvallen (%) | 190 (71,2) | 171 (65,3) |
| Mediane PFS in maanden (95%-BI) | 4,8 (4,1; 5,8) | 1,7 (1,5; 2,5) |
| Hazard ratio (95%-BI) | 0,43 (0,35; 0,54) | |
| p-waarde2 | < 0,0001 | |
| Totale overleving | ||
| Aantal sterfgevallen (%) | 179 (67,0) | 206 (78,6) |
| Mediane OS in maanden (95%-BI) | 11,8 (10,5; 13,8) | 6,9 (5,9; 7,7) |
| Hazard ratio (95%-BI) | 0,51 (0,41; 0,62) | |
| p-waarde2 | < 0,0001 | |
| Percentage voor totale respons (overall response rate) | ||
| Aantal responders (%) | 83 (31) | 11 (4) |
| Odds ratio (95%-BI) | 10,99 (5,66; 21,36) | |
| p-waarde3 | < 0,0001 | |
| Complete respons, n (%) | 10 (4) | 2/1 |
| Partiële respons, n (%) | 73 (27) | 9 (3) |
| Duur van respons (DOR) | ||
| Mediane DOR in maanden (95%-BI) | 6,3 (5,5; 9,0) | 3,6 (2,8; NE) |
1 PFS wordt gedefinieerd als de tijd vanaf de datum van randomisatie tot de datum van de eerste radiologische ziekteprogressie of overlijden door welke oorzaak dan ook, wat zich het eerst voordoet.
2 Gestratificeerde log-rank-test aangepast voor stratificatiefactoren: aantal eerdere chemotherapieën, aanwezigheid van bekende hersenmetastasen bij opname in het onderzoek en regio.
3 Gebaseerd op Cochran-Mantel-Haenszel-test.
BI = betrouwbaarheidsinterval
In een bijgewerkte werkzaamheidsanalyse (definitieve gegevens met een cut-off datum van 25 februari 2021) waren de resultaten consistent met de vooraf gespecificeerde definitieve analyse. De mediane PFS volgens BICR was 4,8 maanden vs. 1,7 maanden bij patiënten die werden behandeld met respectievelijk sacituzumab govitecan en TPC (HR van 0,41; 95%-BI: 0,33, 0,52). De mediane OS was respectievelijk 11,8 maanden vs. 6,9 maanden (HR van 0,51; 95%-BI: 0,42, 0,63). De Kaplan-Meier-curves voor de bijgewerkte PFS volgens BICR en OS worden weergegeven in afbeelding 5 en 6.
Afbeelding 5: Progressievrije overleving (totale populatie; definitieve gegevens met een cut-off datum van 25 februari 2021) volgens BICR in ASCENT 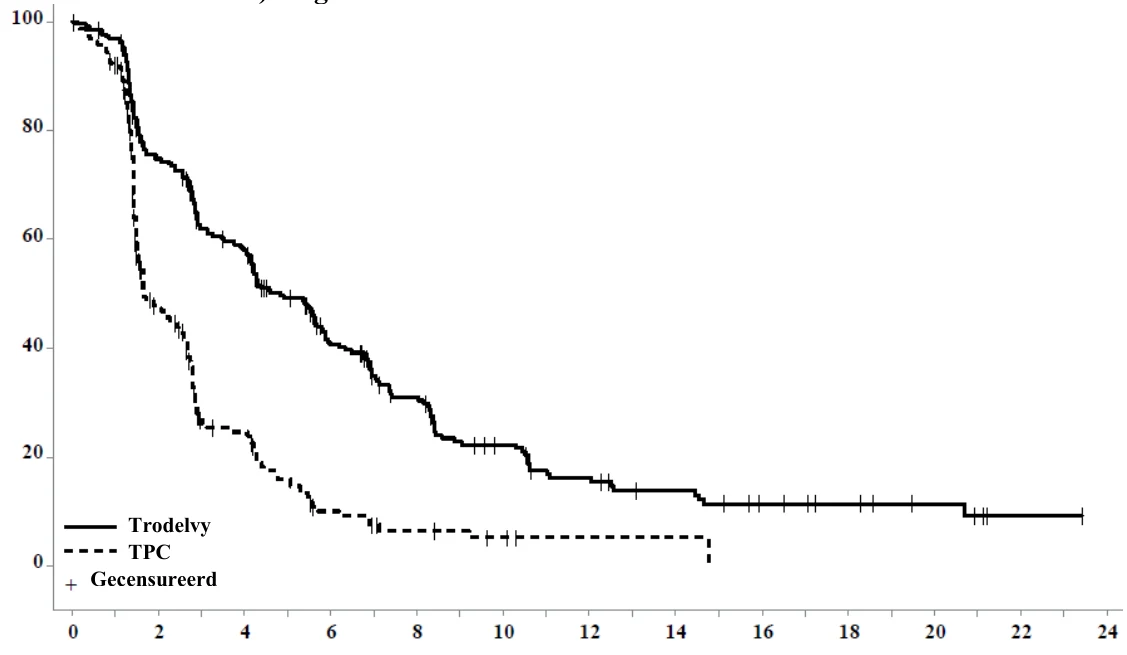
Tijd (maanden) Aantal risicopatiënten
Trodelvy 267 184 135 82 55 34 23 17 11 8 5 1 0 TPC 262 86 36 12 6 3 1 1 0 0 0 0 0
Afbeelding 6: Totale overleving (totale populatie; definitieve gegevens met een cut-off datum van 25 februari 2021) in ASCENT 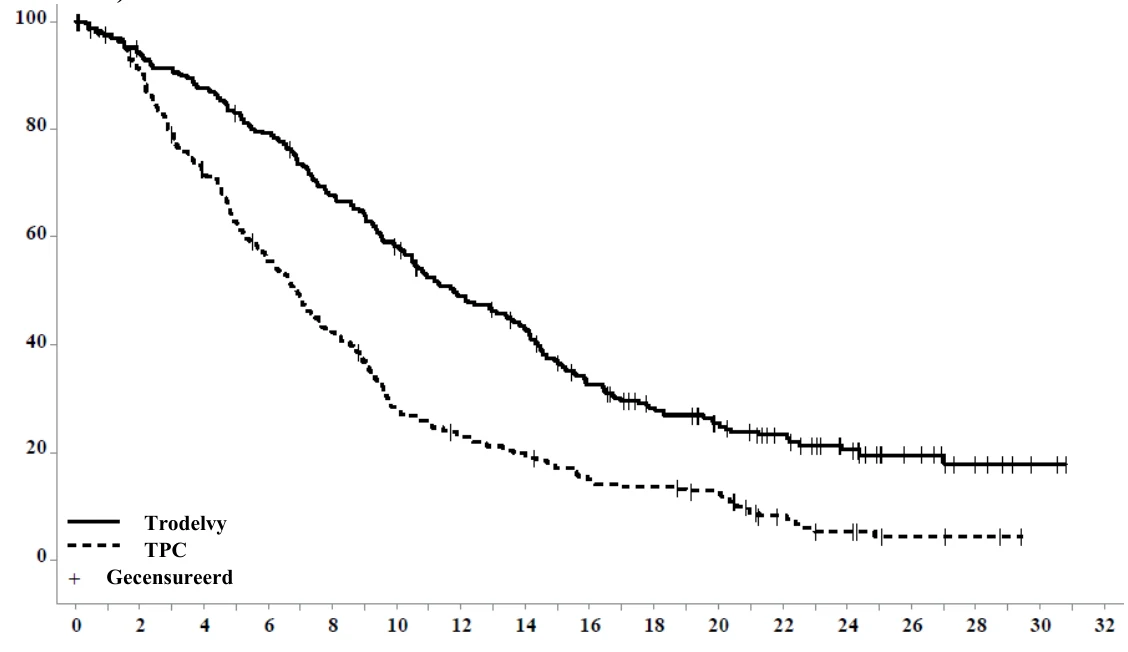
Tijd (maanden) Aantal risicopatiënten
Trodelvy 267 250 232 209 178 152 125 108 79 62 49 37 25 14 7 2 0 TPC 262 222 174 132 101 66 54 45 34 31 26 12 7 3 2 0 0
Subgroepanalyse
In subgroepanalyses waren verbeteringen in PFS en OS bij patiënten die werden behandeld met sacituzumab govitecan in vergelijking met TPC consistent in alle patiëntensubgroepen, ongeacht leeftijd, etnische herkomst, BRCA-status, eerder aantal systemische therapieën in het algemeen (2 en > 2, 2-3 en > 3) en in de gemetastaseerde setting (1 en > 1), eerdere therapie met anthracycline of PDL1, en levermetastasen.
Hersenenmetastasen
Een verkennende analyse van PFS en OS bij patiënten met eerder behandelende, stabiele hersenmetastasen toonde een gestratificeerde HR van respectievelijk 0,65 (n = 61; 95%-BI: 0,35; 1,22) en 0,87 (n = 61; 95%-BI: 0,47; 1,63). De mediane PFS was 2,8 maanden versus 1,6 maanden; de mediane OS was 6,8 maanden versus 7,5 maanden bij patiënten die werden behandeld met respectievelijk sacituzumab govitecan en TPC.
| Trop-2-expressie | |||||
| Er werden aanvullende subgroepanalyses uitgevoerd om de werkzaamheid te evalueren op basis van | |||||
| tumor Trop-2-expressieniveaus en de resultaten waren consistent voor de verschillende gebruikte | |||||
| scoringsmethoden. Bij patiënten met lage Trop-2-expressie waarbij gebruik werd gemaakt van | |||||
| membraan-H-score (histochemie-score) per kwartiel, werd het voordeel van sacituzumab govitecan ten | |||||
| opzichte van TPC aangetoond voor zowel PFS (HR 0,64; 95%-BI: 0,37; 1,11) als OS (HR van 0,71; | |||||
| 95%-BI: 0,42; 1,21). | |||||
HR-positieve, HER2-negatieve borstkanker
Inoperabele of gemetastaseerde HR-positieve, HER2-negatieve borstkanker (TROPiCS-02)
De werkzaamheid van sacituzumab govitecan werd geëvalueerd in een open-label, gerandomiseerd onderzoek in meerdere centra, TROPiCS-02 (IMMU-132-09), dat werd uitgevoerd bij 543 patiënten met inoperabele lokaal gevorderde of gemetastaseerde HR-positieve, HER2-negatieve (IHC 0, IHC 1+ of IHC 2+/ISH-) borstkanker bij wie de ziekte progressie heeft vertoond na het volgende in elke setting: een CDK 4/6-remmer, endocriene therapie en een taxaan; patiënten kregen ten minste twee eerdere chemotherapieën in de gemetastaseerde setting (waarvan er één in de neoadjuvante of adjuvante setting kon zijn indien progressie of recidivering optrad binnen 12 maanden na afronding van de chemotherapie). Patiënten met alleen botziekte, actieve chronische inflammatoire darmziekte en bekende voorgeschiedenis van darmobstructie, bekende voorgeschiedenis van instabiele angina pectoris of myocardinfarct of congestief hartfalen of actieve hepatitis B- of C-infectie werden van het onderzoek uitgesloten.
Patiënten werden (1:1) gerandomiseerd naar sacituzumab govitecan 10 mg/kg als intraveneuze infusie op dag 1 en 8 van een cyclus van 21 dagen (n=272) of TPC (n=271). TPC werd vóór de randomisatie bepaald door de onderzoeker, en bestond uit een van de volgende monotherapieschema’s: eribuline (n=130), vinorelbine (n=63), gemcitabine (n=56) of capecitabine (n=22). De randomisatie werd gestratificeerd op basis van eerdere chemotherapieschema’s voor gemetastaseerde ziekte (2 vs. 3-4), viscerale metastase (ja vs. nee) en endocriene therapie in de gemetastaseerde setting gedurende ten minste 6 maanden (ja vs. nee).
De patiënten werden behandeld tot ziekteprogressie of onaanvaardbare toxiciteit. De primaire werkzaamheidsuitkomstmaat was PFS, zoals bepaald volgens BICR volgens RECIST v1.1. Aanvullende werkzaamheidsuitkomstmaten waren OS, ORR volgens BICR en DOR volgens BICR.
De mediane leeftijd van de onderzoekspopulatie bedroeg 56 jaar (spreiding: 27-86 jaar), en 26% van de patiënten was 65 jaar of ouder. Bijna alle patiënten waren vrouwen (99%). De meeste patiënten waren blank (67%); 4% was zwart, 3% was Aziatisch en bij 26% was de etnische herkomst onbekend. De patiënten kregen een mediaan van 7 (spreiding: 3 tot 17) eerdere systemische schema’s in alle settings en 3 (spreiding: 0 tot 8) eerdere systemische chemotherapieschema’s in de gemetastaseerde setting. Ongeveer 42% van de patiënten had 2 eerdere chemotherapieschema’s voor gemetastaseerde ziekte, vergeleken met 58% van de patiënten die 3 tot 4 eerdere chemotherapieschema’s hadden. De meeste patiënten kregen endocriene therapie in de gemetastaseerde setting gedurende ≥ 6 maanden (86%). De patiënten hadden een ECOG-performancestatus van 0 (44%) of 1 (56%). Vijfennegentig procent van de patiënten had viscerale metastasen; 4,6% van de patiënten had stabiele, eerder behandelde hersenmetastasen.
Sacituzumab govitecan liet een statistisch significante verbetering zien in PFS volgens BICR en OS versus TPC. In de vooraf gespecificeerde subgroepen kwam de verbetering in PFS volgens BICR en OS over het algemeen overeen. De werkzaamheidsresultaten worden samengevat in tabel 7.
Tabel 7: Werkzaamheidseindpunten – Vooraf gespecificeerde definitieve analyse (TROPiCS-02)
Sacituzumab govitecan n=272 | TPC n=271 | |
| Progressievrije overleving volgens BICR1 | ||
| Aantal voorvallen (%) | 170 (62,5%) | 159 (58,7%) |
| Mediane PFS in maanden (95%-BI) | 5,5 (4,2; 7,0) | 4,0 (3,1; 4,4) |
| Hazard ratio (95%-BI) | 0,661 (0,529; 0,826) | |
| p-waarde2 | 0,0003 | |
| PFS-percentage na 12 maanden, % (95%-BI) | 21,3 (15,2; 28,1) | 7,1 (2,8; 13,9) |
| Totale overleving3 | ||
| Aantal voorvallen (%) | 191 (70,2%) | 199 (73,4%) |
| Mediane OS in maanden (95%-BI) | 14,4 (13,0; 15,7) | 11,2 (10,1; 12,7) |
| Hazard ratio (95%-BI) | 0,789 (0,646; 0,964) | |
| p-waarde2 | 0,0200 | |
| Objectieve responspercentage volgens BICR3 | ||
| Aantal responders (%) | 57 (21,0%) | 38 (14,0%) |
| Odds ratio (95%-BI) | 1,625 (1,034; 2,555) | |
| p-waarde | 0,0348 | |
1 PFS wordt gedefinieerd als de tijd vanaf de datum van randomisatie tot de datum van de eerste radiologische ziekteprogressie of overlijden door welke oorzaak dan ook, wat zich het eerst voordoet (cut-off datum 3 januari 2022). 2 Gestratificeerde log-rank-test aangepast voor stratificatiefactoren: eerdere chemotherapieschema’s voor gemetastaseerde ziekte (2 vs. 3-4), viscerale metastase (ja vs. nee) en endocriene therapie in de gemetastaseerde setting gedurende ten minste 6 maanden (ja vs. nee).
3 Gebaseerd op de tweede tussentijdse OS-analyse (cut-off datum 1 juli 2022).
BICR = Blinded-Independent Central Review (geblindeerde onafhankelijke centrale beoordeling); BI = betrouwbaarheidsinterval
In een bijgewerkte werkzaamheidsanalyse met een mediane follow-upduur van 12,8 maanden (cut-off datum 1 december 2022) kwamen de resultaten overeen met de vooraf gespecificeerde definitieve analyse. De mediane PFS volgens BICR bedroeg 5,5 maanden vs. 4,0 maanden, respectievelijk bij patiënten die werden behandeld met sacituzumab govitecan en TPC (HR van 0,65; 95%-BI: 0,53; 0,81). De mediane OS bedroeg respectievelijk 14,5 maanden vs. 11,2 maanden (HR van 0,79; 95%-BI: 0,65; 0,95). De Kaplan-Meier-curves voor de bijgewerkte PFS volgens BICR en OS worden weergegeven in afbeelding 7 en 8.
Afbeelding 7: Progressievrije overleving volgens BICR (cut-off datum 1 december 2022) in TROPiCS-02 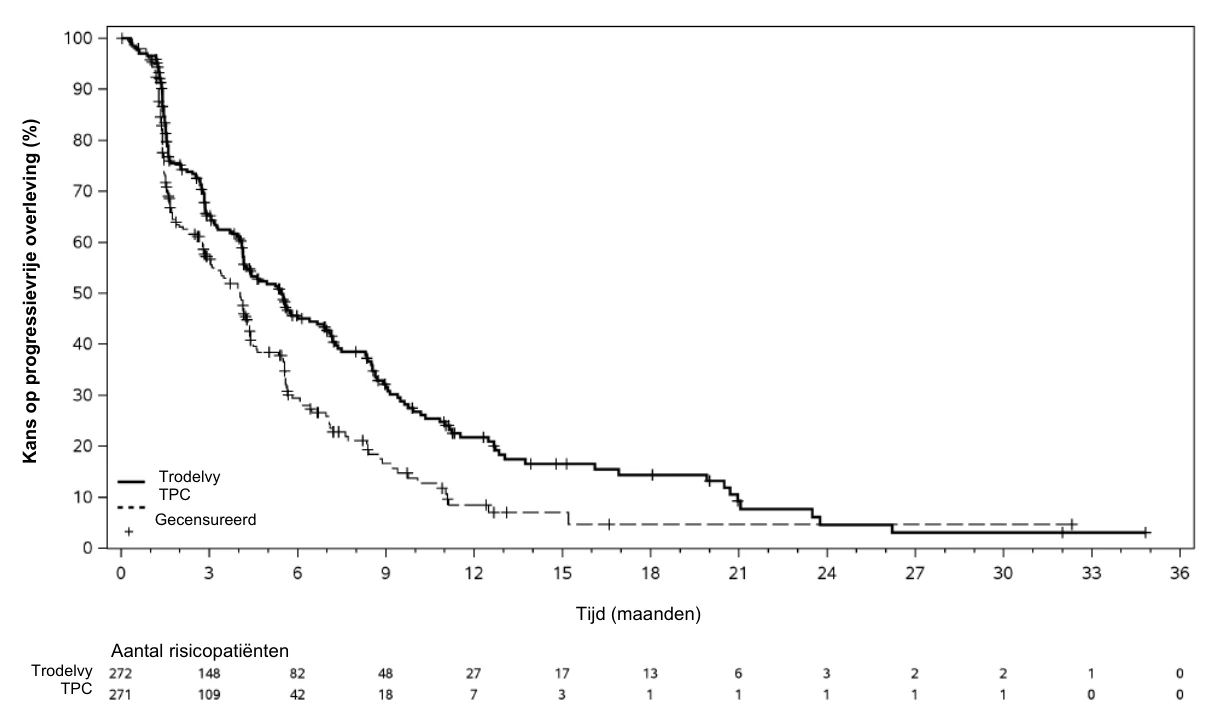
Afbeelding 8: Totale overleving (cut-off datum 1 december 2022) in TROPiCS-02 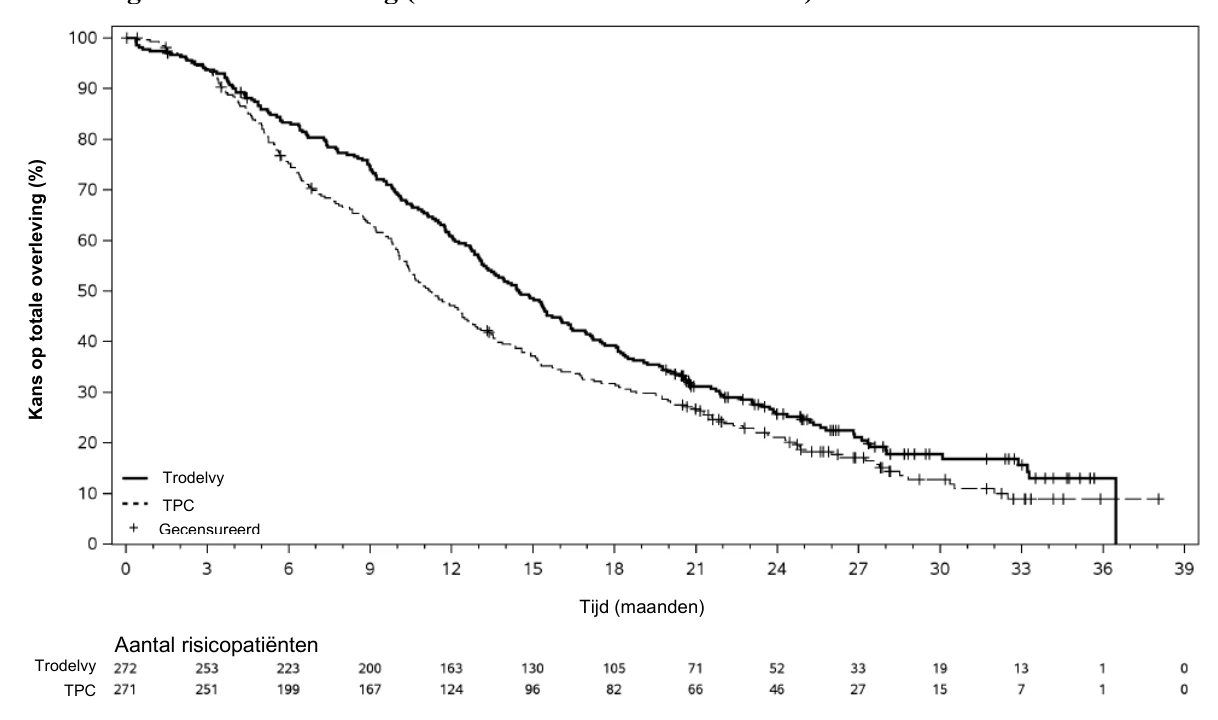
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met sacituzumab govitecan in alle subgroepen van pediatrische patiënten voor de behandeling van borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De serumfarmacokinetiek van sacituzumab govitecan en SN-38 werd geëvalueerd in patiënten met gemetastaseerde borstkanker (mBC) die sacituzumab govitecan kregen in een dosis van 10 mg/kg als monotherapie of in combinatie met pembrolizumab. De farmacokinetische parameters van sacituzumab govitecan en vrij SN-38, toegediend als monotherapie of in combinatie met pembrolizumab, worden weergegeven in tabel 8.
De gelijktijdige toediening van pembrolizumab had geen invloed op de farmacokinetiek van sacituzumab govitecan of SN-38.
Tabel 8: Samenvatting van gemiddelde PK-parameters (CV%) van sacituzumab govitecan en vrij SN-38
| Sacituzumab govitecan | Vrij SN-38 | |
| Cmax [ng/ml] | 258.378 (17%) | 97 (41%) |
| AUC0-168 [ng*u/ml] | 12.285.980 (19%) | 3.120 (62%) |
*Parameters geschat op basis van farmacokinetische populatieanalyses
Cmax: maximale serumconcentratie van 0-168 uur na de eerste dosis
AUC0-168: oppervlakte onder de serumconcentratiecurve gedurende 168 uur na de eerste dosis
Distributie
Op basis van farmacokinetische populatieanalyses was het distributievolume van sacituzumab govitecan, toegediend als monotherapie of in combinatie met pembrolizumab, bij steady state 4,79 liter.
Biotransformatie
Er zijn geen onderzoeken naar het metabolisme uitgevoerd met sacituzumab govitecan. SN-38 (het kleine molecuulgedeelte van sacituzumab govitecan) wordt gemetaboliseerd via UGT1A1.
Eliminatie
De mediane eliminatiehalfwaardetijd (t1/2) van sacituzumab govitecan en vrij SN-38, op basis van farmacokinetische populatieanalyses bij patiënten die sacituzumab govitecan kregen als monotherapie of in combinatie met pembrolizumab, was respectievelijk 170 en 21,4 uur. De geschatte gemiddelde (%CV) klaring van sacituzumab govitecan is 0,129 liter/uur (21%).
Speciale patiëntengroepen
Farmacokinetische analyses bij patiënten die werden behandeld met sacituzumab govitecan duidden niet op een effect van leeftijd, etnische herkomst en lichte of matige nierfunctiestoornis op de farmacokinetiek van sacituzumab govitecan.
Nierfunctiestoornis
Van eliminatie via de nieren is bekend dat deze minimaal bijdraagt aan de uitscheiding van SN-38, het kleine molecuulgedeelte van sacituzumab govitecan. Er zijn geen gegevens over de farmacokinetiek van sacituzumab govitecan bij patiënten met een ernstige nierfunctiestoornis of terminale nierziekte (CrCl < 15 ml/min).
Leverfunctiestoornis
De blootstelling aan sacituzumab govitecan is bij patiënten met een lichte leverfunctiestoornis (bilirubine ≤ ULN en ASAT > ULN, of bilirubine > 1,0 tot ≤ 1,5 ULN en ASAT van elk niveau) vergelijkbaar met patiënten met een normale leverfunctie (bilirubine en ASAT ≤ ULN).
Er zijn beperkte gegevens over de blootstellingen aan sacituzumab govitecan en vrij SN-38 bij patiënten met een matige of ernstige leverfunctiestoornis.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
SN-38 was clastogeen in een in vitro micronucleustest op zoogdiercellen in ovariumcellen van Chinese hamsters en was niet mutageen in een in vitro bacteriële reverse-mutatietest (Ames). In een toxiciteitsonderzoek met herhaalde doses bij cynomolgus-apen resulteerde intraveneuze toediening van sacituzumab govitecan in endometriumatrofie, uterushemorragie, verhoogde folliculaire atresie van de eierstok en atrofie van vaginale epitheelcellen bij doses ≥ 60 mg/kg (1,9 keer de aanbevolen dosis voor mensen van 10 mg/kg op basis van allometrische schaling van het lichaamsgewicht).
De niet-klinische gegevens voor de nieuwe hulpstof MES duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventionele onderzoeken op het gebied van toxiciteit bij herhaalde dosering en genotoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
2-(N-morfolino)ethaansulfonzuur (MES)
Polysorbaat 80 (E433)
Trehalosedihydraat
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar.
Na reconstitutie
De gereconstitueerde oplossing dient onmiddellijk te worden gebruikt om de verdunde oplossing voor infusie te bereiden. Indien niet onmiddellijk gebruikt, kan de infuuszak met verdunde oplossing maximaal 24 uur in de koelkast (2°C – 8°C), beschermd tegen licht, worden bewaard.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van 50 ml van kleurloos, helder type I-glas, met een butyl-elastomeer stop en verzegeld met een aluminium flip-off verzegeling met 200 mg sacituzumab govitecan.
Elke verpakking bevat één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Trodelvy is een cytotoxisch geneesmiddel. De van toepassing zijnde speciale instructies en verwijderingsprocedures moeten worden gevolgd.
Reconstitutie
- Bereken de benodigde dosis (mg) Trodelvy op basis van het lichaamsgewicht van de patiënt.
- Injecteer met een steriele spuit langzaam 20 ml 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie in elke injectieflacon. De resulterende concentratie is 10 mg/ml.
- Draai de injectieflacons voorzichtig rond en laat ze maximaal 15 minuten oplossen. Niet schudden. Het product dient vóór toediening visueel te worden geïnspecteerd op deeltjes en verkleuring. De oplossing dient vrij van zichtbare deeltjes, helder en geel te zijn. Gebruik de gereconstitueerde oplossing niet als deze troebel of verkleurd is.
- Gebruik onmiddellijk om een verdunde oplossing voor infusie te bereiden.
Verdunning
- Bereken het benodigde volume van de gereconstitueerde oplossing die nodig is om de juiste dosis te verkrijgen op basis van het lichaamsgewicht van de patiënt.
- Bepaal het uiteindelijke volume van de infusieoplossing om de juiste dosis af te geven met een concentratie sacituzumab govitecan van 1,1 mg/ml tot 3,4 mg/ml.
- Zuig een volume van 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie uit de uiteindelijke infuuszak op en gooi het weg; dit volume komt overeen met het benodigde volume van de gereconstitueerde oplossing.
Zuig de berekende hoeveelheid van de gereconstitueerde oplossing op uit de injectieflacon(s)
met behulp van een injectiespuit. Gooi het ongebruikt product dat achterblijft in de injectieflacon(s) weg.
- Om schuimvorming tot een minimum te beperken, injecteert u langzaam het vereiste volume van de gereconstitueerde oplossing in een infuuszak van polyvinylchloride, polyolefine (polypropyleen en/of polyethyleen) of ethyleenvinylacetaat. De inhoud niet schudden.
Pas, indien nodig, het volume in de infuuszak aan met 9 mg/ml (0,9%)
natriumchlorideoplossing voor injectie, om een concentratie van 1,1 mg/ml tot 3,4 mg/ml te verkrijgen. Er dient alleen 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie te worden gebruikt, aangezien de stabiliteit van het gereconstitueerde product niet is vastgesteld met andere op infusie gebaseerde oplossingen.
- Indien niet onmiddellijk gebruikt, kan de infuuszak met verdunde oplossing maximaal 24 uur in de koelkast worden bewaard bij 2°C – 8°C, beschermd tegen licht. Niet in de vriezer bewaren. Dien na koeling de verdunde oplossing binnen 8 uur toe (inclusief infusietijd) bij kamertemperatuur tot maximaal 25°C.
Toediening
- Dien Trodelvy toe als een intraveneuze infusie. Bescherm de infuuszak tegen licht. De infuuszak dient tijdens toediening aan de patiënt te worden afgedekt totdat de dosering is voltooid. Het is niet nodig om tijdens de infusie de infusieslang af te dekken of lichtbeschermende slangen te gebruiken.
- Er kan een infuuspomp worden gebruikt.
- Trodelvy niet mengen of als infusie toedienen met andere geneesmiddelen.
Spoel na voltooiing van de infusie de intraveneuze lijn door met 20 ml 9 mg/ml (0,9%)
natriumchlorideoplossing voor injectie.
Verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Gilead Sciences Ireland UC
Carrigtohill
County Cork, T45 DP77
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1592/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 november 2021
Datum van laatste verlenging: 23 juli 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.