


SmPC (samenvatting van de productkenmerken) - Adcetris
1. NAAM VAN HET GENEESMIDDEL
ADCETRIS 50 mg poeder voor concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 50 mg brentuximab vedotin.
Na reconstitutie (zie rubriek 6.6) bevat elke ml 5 mg brentuximab vedotin.
ADCETRIS is een antilichaam-geneesmiddelconjugaat, bestaand uit een tegen CD30-gericht monoklonaal antilichaam (recombinant chimeer immunoglobuline G1 [IgG1], geproduceerd door middel van recombinante DNA-technologie in ovariumcellen van de Chinese hamster) dat covalent gebonden is aan het antimicrotubulaire middel monomethylauristatine E (MMAE).
Hulpstoffen met bekend effect:
Elke injectieflacon bevat ongeveer 13,2 mg natrium.
Elke injectieflacon bevat ongeveer 2 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit(te) tot gebroken wit(te) cake of poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hodgkinlymfoom
ADCETRIS is geïndiceerd voor volwassen patiënten met eerder onbehandeld CD30-positief hodgkinlymfoom (HL) Stadium III of IV in combinatie met doxorubicine, vinblastine en dacarbazine (AVD) (zie rubrieken 4.2 en 5.1).
ADCETRIS is geïndiceerd voor volwassen patiënten met eerder onbehandeld CD30-positief HL Stadium IIB met risicofactoren, Stadium III of Stadium IV in combinatie met etoposide, cyclofosfamide, doxorubicine, dacarbazine, dexamethason (BrECADD) (zie de rubriek 4.2 en 5.1).
ADCETRIS is geïndiceerd voor de behandeling van volwassen patiënten met CD30-positief HL die een verhoogd risico lopen op een recidief of progressie na autologe stamceltransplantatie (ASCT) (zie rubriek 5.1).
ADCETRIS is geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair CD30-positief hodgkinlymfoom (HL):
- 1. na ASCT, of
- 2. na ten minste twee eerdere therapieën wanneer ASCT of combinatiechemotherapie geen behandeloptie is.
Systemisch anaplastisch grootcellig lymfoom
ADCETRIS in combinatie met cyclofosfamide, doxorubicine en prednison (CHP) is geïndiceerd voor de behandeling van volwassen patiënten met eerder onbehandeld systemisch anaplastisch grootcellig lymfoom (sALCL) (zie rubriek 5.1).
ADCETRIS is geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair sALCL.
Cutaan T-cel lymfoom
ADCETRIS is geïndiceerd voor de behandeling van volwassen patiënten met CD30-positief cutaan T-cel lymfoom (CTCL) na ten minste 1 eerdere systemische therapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
ADCETRIS moet worden toegediend onder toezicht van een arts die ervaring heeft met het gebruik van anti-kankermiddelen.
Dosering
Eerder onbehandeld HL
ADCETRIS + AVD
De aanbevolen dosis in combinatie met chemotherapie (doxorubicine [A], vinblastine [V] en dacarbazine [D] [AVD]) is 1,2 mg/kg, toegediend als intraveneuze infusie gedurende 30 minuten op dag 1 en 15 van elke 28-daagse cyclus gedurende 6 cycli (zie rubriek 5.1).
Primaire profylaxe met ondersteuning met groeifactoren (G-CSF), beginnend met de eerste dosis, wordt aanbevolen voor alle volwassen patiënten met eerder onbehandeld HL die een combinatietherapie krijgen (zie rubriek 4.4).
Raadpleeg de samenvatting van de productkenmerken (SPC) van de chemotherapeutische middelen die in combinatie met ADCETRIS worden toegediend voor patiënten met eerder onbehandeld HL.
BrECADD
De aanbevolen dosis in combinatie met chemotherapie (etoposide (E), cyclofosfamide (C), doxorubicine (A), dacarbazine (D), dexamethason (D) [BrECADD]) is 1,8 mg/kg toegediend als intraveneuze infusie gedurende 30 minuten om de 3 weken gedurende maximaal 6 cycli (zie rubriek 5.1).
Primaire profylaxe met ondersteuning met groeifactoren (G-CSF) moet worden gegeven beginnend op dag 5 van elke cyclus voor alle volwassen patiënten met eerder onbehandeld HL die een combinatietherapie krijgen (zie rubriek 4.4). Voorbehandeling met dexamethason gedurende 4 dagen vóór de eerste chemotherapiecyclus wordt aanbevolen voor patiënten > 40 jaar of naar het oordeel van de arts.
Tijdens de volledige duur van de chemotherapie moet er 3x/week een antibiotische profylaxe worden toegediend.
Raadpleeg Tabel 4 voor doseringsaanbevelingen voor chemotherapeutische middelen die worden toegediend in combinatie met ADCETRIS voor patiënten met eerder onbehandeld HL.
HL met verhoogd risico op een recidief of progressie
De aanbevolen dosis is 1,8 mg/kg eenmaal per 3 weken, toegediend als intraveneuze infusie gedurende 30 minuten.
De behandeling met ADCETRIS moet starten na herstel van ASCT, op basis van een klinisch oordeel. Deze patiënten dienen maximaal 16 cycli te krijgen (zie rubriek 5.1).
Gerecidiveerd of refractair HL
De aanbevolen dosis is 1,8 mg/kg eenmaal per 3 weken, toegediend als intraveneuze infusie gedurende 30 minuten.
De aanbevolen startdosering voor de herbehandeling van patiënten die eerder reageerden op behandeling met ADCETRIS is 1,8 mg/kg, toegediend als intraveneuze infusie gedurende 30 minuten, één keer om de 3 weken. Alternatief kan er ook gekozen worden om de behandeling te starten met de laatst getolereerde dosering (zie rubriek 5.1).
De behandeling moet worden voortgezet totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt (zie rubriek 4.4).
Patiënten die stabiele ziekte of beter bereiken, dienen minimaal 8 cycli en maximaal 16 cycli (ongeveer 1 jaar) te krijgen (zie rubriek 5.1).
Eerder onbehandeld sALCL
De aanbevolen dosis in combinatie met chemotherapie (cyclofosfamide [C], doxorubicine [H] en prednison [P]; [CHP]) is 1,8 mg/kg, toegediend als intraveneuze infusie gedurende 30 minuten, eenmaal per 3 weken gedurende 6 tot 8 cycli (zie rubriek 5.1).
Primaire profylaxe met G-CSF, beginnend met de eerste dosis, wordt aanbevolen voor alle volwassen patiënten met eerder onbehandeld sALCL die combinatietherapie krijgen (zie rubriek 4.4).
Raadpleeg de samenvatting van de productkenmerken (SPC) van de chemotherapeutische middelen die in combinatie met ADCETRIS worden toegediend voor patiënten met eerder onbehandeld sALCL.
Gerecidiveerd of refractair sALCL
De aanbevolen dosis is 1,8 mg/kg eenmaal per 3 weken, toegediend als intraveneuze infusie gedurende 30 minuten.
De aanbevolen startdosering voor de herbehandeling van patiënten die eerder reageerden op behandeling met ADCETRIS is 1,8 mg/kg, toegediend als intraveneuze infusie gedurende 30 minuten, eenmaal per 3 weken. Als alternatief kan er ook gekozen worden om de behandeling te starten met de laatst getolereerde dosering (zie rubriek 5.1).
De behandeling moet worden voortgezet totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt (zie rubriek 4.4).
Patiënten die stabiele ziekte of beter bereiken, dienen minimaal 8 cycli en maximaal 16 cycli (ongeveer 1 jaar) te krijgen (zie rubriek 5.1).
CTCL
De aanbevolen dosis is 1,8 mg/kg eenmaal per 3 weken, toegediend als intraveneuze infusie gedurende 30 minuten.
Patiënten met CTCL dienen maximaal 16 cycli te krijgen (zie rubriek 5.1).
Algemeen
Als de patiënt meer dan 100 kg weegt, moet bij de dosisberekening een gewicht van 100 kg worden gebruikt (zie rubriek 6.6).
Het volledige bloedbeeld dient vóór de toediening van elke dosis van deze behandeling gecontroleerd te worden (zie rubriek 4.4).
Patiënten moeten tijdens en na de infusie worden gecontroleerd (zie rubriek 4.4).
Dosisaanpassingen
Neutropenie
Indien tijdens de behandeling neutropenie ontstaat, is uitstel van de dosis of dosisaanpassing in daaropvolgende cycli aangewezen. Zie Tabel 1, Tabel 2, Tabel 3 en Tabel 4 voor passende dosisaanbevelingen voor respectievelijk monotherapie en combinatietherapie (zie ook rubriek 4.4).
Tabel 1: Dosisaanbevelingen bij neutropenie met monotherapie
Graad van ernst van neutropenie (tekenen en symptomen [verkorte beschrijving van de CTCAEa]) | Aanpassing van doseringsschema |
Graad 1 (< LLN-1500/mm3 < LLN-1,5 x 10⁹/l) of Graad 2 (< 1500-1000/mm3 < 1,5-1,0 x 10⁹/l) | Zet dosis en schema onveranderd voort. |
Graad 3 (< 1000-500/mm3 < 1,0-0,5 x 10⁹/l) of Graad 4 (< 500/mm3 < 0,5 x 10⁹/l) | Geef de dosis niet totdat de toxiciteit verminderd is tot ≤ Graad 2 of uitgangsniveau en hervat de behandeling dan met dezelfde dosis en hetzelfde schemab. Overweeg in volgende cycli G-CSF of GM-CSF bij patiënten die neutropenie Graad 3 of Graad 4 ontwikkelen. |
a. Gradering op basis van v3.0 van de ‘Common Terminology Criteria for Adverse Events’ (CTCAE) van het National
Cancer Institute (NCI); zie neutrofielen/granulocyten; LLN = ondergrens van normaal b. Patiënten die lymfopenie Graad 3 of Graad 4 ontwikkelen, kunnen de behandeling zonder onderbreking voortzetten.
Tabel 2: Dosisaanbevelingen bij neutropenie tijdens AVD/CHP-combinatietherapie
Graad van ernst van neutropenie (tekenen en symptomen [verkorte beschrijving van de CTCAEa]) | Aanpassing van doseringsschema |
Graad 1 (< LLN-1500/mm3 < LLN-1,5 x 10⁹/l) of Graad 2 (< 1500-1000/mm3 < 1,5-1,0 x 10⁹/l) of Graad 3 (< 1000-500/mm3 1,0-0,5 x 10⁹/l) of Graad 4 (< 500/mm3 < 0,5 x 10⁹/l) | Primaire profylaxe met G-CSF, beginnend met de eerste dosis, wordt aanbevolen bij alle volwassen patiënten die combinatietherapie krijgen. Zet dosis en schema onveranderd voort. |
a. Gradering op basis van v4.03 van de ‘Common Terminology Criteria for Adverse Events’ (CTCAE) van het National
Cancer Institute (NCI); zie neutrofielen/granulocyten; LLN = ondergrens van normaal
Tabel 3: Dosisaanbevelingen voor brentuximab vedotin voor hematotoxiciteiten tijdens BrECADD-combinatietherapie
Graad van ernst (tekenen en symptomen [afgekorte beschrijving van CTCAEa]) | Aanpassing van doseringsschema |
Leukocyten ≥ 2500/mm3 ≥ 2,5 x 10⁹/l OF Neutrofielen ≥ 1500/mm3 ≥ 1,5 x 10⁹/l EN Trombocyten ≥ 80.000/mm3 ≥ 80x109/l | Zet dosis en schema onveranderd voort. |
Leukocyten < 2000-1000/mm3 < 2,0-1,0 x 10⁹/l OF Neutrofielen < 1000-500/mm3 < 1,0-0,5 x 10⁹/l EN Trombocyten < 50.000-25.000/mm3 < 50,0-25,0 x 10⁹/l | Onderbreek de behandeling totdat de toxiciteit is teruggekeerd naar het basisniveau; als de bijwerkingen tegen dag 28 van de cyclus niet zijn hersteld, kan een lagere dosis brentuximab vedotin van 1,2 mg/kg tot een maximum van 120 mg eenmaal per 3 weken worden overwogen. |
Leukocyten < 1000/mm3 < 1,0 x 10⁹/l OF Neutrofielen < 500/mm3 < 0,5 x 10⁹/l EN Trombocyten < 25.000/mm3 < 25,0 x 10⁹/l | Onderbreek de behandeling totdat de toxiciteit is teruggekeerd naar het basisniveau en hervat de behandeling met brentuximab vedotin dan met een lagere dosis van 1,2 mg/kg tot een maximum van 120 mg eenmaal per 3 weken. |
a. Gradering op basis van v4.0 van de ‘Common Terminology Criteria for Adverse Events’ (CTCAE) van het National
Cancer Institute (NCI); zie neutrofielen/granulocyten; LLN = ondergrens van normaal
Bij patiënten die het BrECADD-regime krijgen, wordt bij het optreden van één of meerdere bijwerkingen in een bepaalde cyclus de dosis verlaagd naar het eerstvolgende lagere niveau, en deze verlaagde dosis wordt aangehouden voor de volgende cycli.
Als er bijwerkingen in twee opeenvolgende cycli optreden, wordt de dosis verlaagd tot het basisniveau (zie Tabel 4). Bijwerkingen omvatten leukopenie gedurende meer dan 4 dagen, trombocytopenie op een of meer dagen, infectie CTCAE-graad 4, andere toxiciteiten met CTCAE-graad 4 en uitstel van behandeling van meer dan 2 weken vanwege onvoldoende herstel van bloedwaarden.
Tabel 4: Begindosis en dosisverlagingsniveaus voor BrECADD-behandelingsregime
| Dosisniveau | cyclofosfamide (C) | doxorubicine (A) | etoposide (E) | dacarbazine (D) | dexamethason (D) |
| 4 (begindosis) | 1250 mg/m2 | 40 mg/m2 | 150 mg/m2 | 250 mg/m2 | 40 mg |
| 3 | 1100 mg/m2 | 40 mg/m2 | 125 mg/m2 | 250 mg/m2 | 40 mg |
| 2 | 950 mg/m2 | 40 mg/m2 | 100 mg/m2 | 250 mg/m2 | 40 mg |
| 1 | 800 mg/m2 | 40 mg/m2 | 100 mg/m2 | 250 mg/m2 | 40 mg |
| Basisniveau (laagste dosis) | 650 mg/m2 | 35 mg/m2 | 100 mg/m2 | 250 mg/m2 | 40 mg |
Perifere neuropathie
Als tijdens de behandeling perifere sensorische of motorische neuropathie ontstaat of verergert, raadpleeg dan Tabel 5 en 6 voor passende dosisaanbevelingen voor respectievelijk monotherapie en combinatietherapie (zie rubriek 4.4).
Tabel 5: Dosisaanbevelingen bij nieuwe of verergerende perifere sensorische of motorische neuropathie met monotherapie
Ernst van perifere sensorische of motorische neuropathie (tekenen en symptomen [verkorte beschrijving van de CTCAEa]) | Aanpassing van dosis en schema |
| Graad 1 (paresthesie en/of verlies van reflexen, zonder functieverlies) | Zet dosis en schema onveranderd voort. |
Graad 2 (wel functiebeperking, maar geen beperking in activiteiten van het dagelijks leven) | Geef de dosis niet totdat de toxiciteit verminderd is tot ≤ Graad 1 of uitgangsniveau en hervat de behandeling dan met een lagere dosis van 1,2 mg/kg tot een maximum van 120 mg eenmaal per 3 weken. |
Graad 3 (beperking in activiteiten van het dagelijks leven) | Geef de dosis niet totdat de toxiciteit verminderd is tot ≤ Graad 1 of uitgangsniveau en hervat de behandeling dan met een lagere dosis van 1,2 mg/kg tot een maximum van 120 mg eenmaal per 3 weken. |
Graad 4 (invaliderende sensorische neuropathie of levensbedreigende dan wel tot paralyse leidende motorische neuropathie) | Staak de behandeling. |
a. Gradering gebaseerd op v3.0 van de ‘Common Terminology Criteria for Adverse Events’ (CTCAE) van het National
Cancer Institute (NCI); zie neuropathie: motorisch; neuropathie: sensorisch; en neuropathische pijn.
Tabel 6: Dosisaanbevelingen bij nieuwe of verergerende perifere sensorische of motorische neuropathie tijdens combinatietherapie
Combinatietherapie met ADCETRIS + AVD | Combinatietherapie met ADCETRIS + CHP | Combinatietherapie met BrECADD | |
Ernst van perifere sensorische of motorische neuropathie (tekenen en symptomen [verkorte beschrijving van de CTCAEa]) | Aanpassing van dosis en schema | Aanpassing van dosis en schema | Aanpassing van dosis en schema |
Graad 1 (paresthesie en/of verlies van reflexen, zonder functieverlies) | Zet dosis en schema onveranderd voort. | Zet dosis en schema onveranderd voort. | Zet dosis en schema onveranderd voort. |
Graad 2 (wel functiebeperking, maar geen beperking in activiteiten van het dagelijks leven) | Verlaag de dosis tot 0,9 mg/kg tot een maximum van 90 mg eenmaal per 2 weken. | Sensorische neuropathie: Zet behandeling voort met zelfde dosisniveau. Motorische neuropathie: Verlaag de dosis tot 1,2 mg/kg, tot een maximum van 120 mg eenmaal per 3 weken. | Onderbreek de behandeling totdat de symptomen zijn afgenomen tot ≤ Graad 1 of de begintoestand, en hervat vervolgens de behandeling met brentuximab vedotin aan een verlaagde dosis van 1,2 mg/kg tot een maximum |
Combinatietherapie met ADCETRIS + AVD | Combinatietherapie met ADCETRIS + CHP | Combinatietherapie met BrECADD | |
Graad 3 (beperking in activiteiten van het dagelijks leven) | Geef de behandeling met ADCETRIS niet totdat de toxiciteit verminderd is tot ≤ Graad 2 en hervat de behandeling dan met een lagere dosis tot 0,9 mg/kg tot een maximum van 90 mg eenmaal per 2 weken. | Sensorische neuropathie: Verlaag de dosis tot 1,2 mg/kg tot een maximum van 120 mg eenmaal per 3 weken. Motorische neuropathie: Staak de behandeling. | van 120 mg eenmaal per 3 weken. |
Graad 4 (invaliderende sensorische neuropathie of levensbedreigende dan wel tot paralyse leidende motorische neuropathie) | Staak de behandeling. | Staak de behandeling. | Staak de behandeling. |
a. Gradering gebaseerd op v4.03 van de ‘Common Terminology Criteria for Adverse Events’ (CTCAE) van het National
Cancer Institute (NCI); zie neuropathie: motorisch; neuropathie: sensorisch; en neuropathische pijn.
Speciale patiëntpopulaties
Nier- en leverfunctiestoornissen
Combinatietherapie
Patiënten met een nierfunctiestoornis moeten nauwlettend op bijwerkingen worden gecontroleerd. Er is geen bewijs uit klinisch onderzoek met ADCETRIS in combinatie met chemotherapie bij patiënten met nierfunctiestoornissen, waarbij de serumcreatinine ≥ 2,0 mg/dl is en/of creatinineklaring of berekende creatinineklaring ≤ 40 ml/minuut. Het gebruik van ADCETRIS in combinatie met chemotherapie bij patiënten met ernstige nierfunctiestoornissen dient te worden vermeden.
Patiënten met een leverfunctiestoornis moeten nauwlettend op bijwerkingen worden gecontroleerd. De aanbevolen startdosis voor patiënten met een lichte leverfunctiestoornis die ADCETRIS in combinatie met AVD krijgen is 0,9 mg/kg, toegediend als intraveneuze infusie gedurende 30 minuten, eenmaal per 2 weken. De aanbevolen startdosis voor patiënten met een lichte leverfunctiestoornis die ADCETRIS in combinatie met CHP krijgen is 1,2 mg/kg, toegediend als intraveneuze infusie gedurende 30 minuten, eenmaal per 3 weken. Er is geen bewijs uit klinisch onderzoek met ADCETRIS in combinatie met chemotherapie bij patiënten met een leverfunctiestoornis, waarbij het totale bilirubine > 1,5 keer de bovengrens van de normaalwaarde (ULN) bedraagt (uitgezonderd als dit wordt veroorzaakt door het Gilbert-syndroom), of aspartaataminotransferase (ASAT) of alanineaminotransferase (ALAT) > 3 keer de ULN is of > 5 keer de ULN als de verhoging van deze waarden redelijkerwijs kan worden toegeschreven aan de aanwezigheid van HL in de lever. Het gebruik van ADCETRIS in combinatie met chemotherapie bij patiënten met matige en ernstige leverfunctiestoornissen dient te worden vermeden.
Monotherapie
De aanbevolen startdosis bij patiënten met een ernstige nierfunctiestoornis is 1,2 mg/kg toegediend als intraveneuze infusie gedurende 30 minuten, één keer in de 3 weken. Patiënten met een nierfunctiestoornis moeten nauwlettend op bijwerkingen worden gecontroleerd (zie rubriek 5.2).
De aanbevolen startdosis bij patiënten met een leverfunctiestoornis is 1,2 mg/kg toegediend als intraveneuze infusie gedurende 30 minuten, één keer in de 3 weken. Patiënten met een leverfunctiestoornis moeten nauwlettend op bijwerkingen worden gecontroleerd (zie rubriek 5.2).
Ouderen
De dosisaanbevelingen voor patiënten van 65 jaar en ouder zijn hetzelfde als die in het algemeen gelden voor volwassenen. De informatie die momenteel beschikbaar is, staat beschreven in rubriek 4.8, 5.1 en 5.2.
De veiligheid en werkzaamheid van ADCETRIS als onderdeel van het BrECADD-regime bij patiënten ouder dan 60 jaar zijn niet vastgesteld.
Pediatrische patiënten
De veiligheid en werkzaamheid van ADCETRIS bij kinderen jonger dan 18 jaar zijn niet vastgesteld. De informatie die momenteel beschikbaar is, staat beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen aanbeveling over de dosering worden gedaan.
Wijze van toediening
De aanbevolen dosis ADCETRIS wordt via een infuus gedurende 30 minuten toegediend.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
ADCETRIS mag niet als intraveneuze ‘push’ of bolus worden toegediend. ADCETRIS moet door een speciaal hiervoor bestemde intraveneuze lijn worden toegediend en mag niet worden vermengd met andere geneesmiddelen (zie rubriek 6.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gecombineerd gebruik van bleomycine en ADCETRIS veroorzaakt pulmonale toxiciteit (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Progressieve multifocale leuko-encefalopathie
Bij met ADCETRIS behandelde patiënten kan reactivatie van het John Cunningham-virus (JCV) optreden, met progressieve multifocale leuko-encefalopathie (PML) en overlijden tot gevolg. PML is gerapporteerd bij patiënten die deze behandeling kregen na meerdere andere chemotherapieregimes te hebben ondergaan. PML is een zeldzame demyeliniserende aandoening van het centrale zenuwstelsel die ontstaat als gevolg van reactivatie van het latente JCV en is vaak fataal.
Daarom moet nauwlettend worden gecontroleerd of patiënten tekenen of symptomen vertonen van nieuwe of verslechterende neurologische, cognitieve of gedragsmatige afwijkingen die mogelijk op PML wijzen. Indien PML wordt vermoed, moet de toediening van ADCETRIS worden opgeschort. De voorgestelde evaluatie van PML omvat een neurologisch consult, een met gadolinium versterkte MRI van de hersenen en een PCR-analyse van de cerebrospinale vloeistof om DNA van het JCV aan te tonen of een hersenbiopsie waaruit de aanwezigheid van het JCV blijkt. Bij een negatieve PCR-test op JCV is PML nog niet uitgesloten. Als er geen andere diagnose kan worden gesteld, zijn aanvullende follow-up en evaluatie wellicht gerechtvaardigd. Als de diagnose van PML wordt bevestigd, is het aangewezen de toediening van ADCETRIS definitief stop te zetten.
De arts moet in het bijzonder alert zijn op symptomen die mogelijk op PML duiden, maar die de patiënt zelf wellicht niet opmerkt (bv. cognitieve, neurologische of psychiatrische symptomen).
Pancreatitis
Acute pancreatitis werd waargenomen bij patiënten die behandeld werden met ADCETRIS. Gevallen met fatale afloop werden gemeld.
Patiënten moeten nauwlettend worden gecontroleerd op nieuwe of verergerende abdominale pijn, wat kan wijzen op acute pancreatitis. De evaluatie van de patiënt kan lichamelijk onderzoek, laboratoriumonderzoek naar serum amylase en serum lipase en abdominale beeldvorming, zoals echo’s en andere geschikte diagnostische metingen, inhouden. ADCETRIS moet uitgesteld worden bij elk verdacht geval van acute pancreatitis. ADCETRIS moet gestopt worden indien een diagnose van acute pancreatitis is bevestigd.
Pulmonale toxiciteit
Gevallen van pulmonale toxiciteit, waaronder pneumonitis, interstitiële longziekte en ARDS (acute respiratory distress syndrome), soms met dodelijke afloop, werden gemeld bij patiënten die ADCETRIS toegediend kregen. Hoewel een oorzakelijk verband met ADCETRIS niet werd vastgesteld, kan het risico op pulmonale toxiciteit niet worden uitgesloten. In het geval van nieuwe of verergerende pulmonale symptomen (bv. hoest, dyspneu), moet een onmiddellijke diagnostische evaluatie worden uitgevoerd en dienen patiënten gepast te worden behandeld. Overweeg om de toediening van ADCETRIS op te schorten tijdens de evaluatie en tot de symptomen verbeteren.
Ernstige infecties en opportunistische infecties
Er is melding gemaakt van ernstige infecties zoals pneumonie, stafylokokkemie, sepsis/septische shock (ook met dodelijke afloop) en herpes zoster, (gereactiveerde) infectie met het cytomegalovirus (CMV) en van opportunistische infecties zoals pneumocystis jiroveci en candidiasis in de mond bij patiënten die met ADCETRIS werden behandeld. Patiënten dienen tijdens de behandeling nauwkeurig te worden gecontroleerd op plotselinge, mogelijk ernstige en opportunistische infecties.
Infusiegerelateerde reacties
Er zijn onmiddellijke en vertraagde infusiegerelateerde reacties (IRR’s) gemeld, evenals anafylactische reacties.
Zorgvuldige controle van patiënten tijdens en na de infusie is dan ook aangewezen. Indien er een anafylactische reactie optreedt, moet de toediening van ADCETRIS onmiddellijk en definitief worden gestaakt en moet een passende medische behandeling worden toegediend.
Als zich een IRR voordoet, moet de infusie worden onderbroken en moet een passende medische behandeling worden opgestart. Na verdwijnen van de symptomen kan de infusie in een langzamer tempo worden hervat. Patiënten die al eerder een IRR hebben doorgemaakt, dienen voorafgaand aan volgende infusies premedicatie te ontvangen. De premedicatie kan bestaan uit paracetamol, een antihistaminicum en een corticosteroïd.
Bij patiënten met antistoffen tegen brentuximab vedotin komen IRR’s vaker voor en zijn ze ernstiger van aard (zie rubriek 4.8).
Tumorlysissyndroom
Bij gebruik van ADCETRIS werd het tumorlysissyndroom (TLS) gerapporteerd. Patiënten met een snel prolifererende tumor en een hoge tumorlast behoren tot de risicogroep voor het tumorlysissyndroom. Deze groep moet nauwlettend worden opgevolgd en volgens de beste medische praktijk worden behandeld. De behandeling van TLS kan onder meer bestaan uit agressieve hydratatie, opvolging van de nierfunctie, herstellen van afwijkingen in de elektrolytenbalans, antihyperurikemische therapie en ondersteunende zorg.
Perifere neuropathie
ADCETRIS kan perifere neuropathie veroorzaken, zowel sensorische als motorische. Door ADCETRIS geïnduceerde perifere neuropathie is een kenmerkend effect van de cumulatieve blootstelling aan dit geneesmiddel en is in de meeste gevallen reversibel.
In klinische studies verdwenen of verbeterden de symptomen bij de meerderheid van de patiënten (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen van neuropathie, zoals hypo-esthesie, hyperesthesie, paresthesie, ongemak, een branderig gevoel, neuropathische pijn of zwakte. Bij patiënten met nieuwe of verergerende perifere neuropathie kan het nodig zijn de toediening uit te stellen en de dosis ADCETRIS te verlagen of de behandeling helemaal te staken (zie rubriek 4.2).
Hematologische toxiciteiten
Bij gebruik van ADCETRIS kan anemie en trombocytopenie Graad 3 of Graad 4 en aanhoudende (≥ 1 week) neutropenie Graad 3 of Graad 4 voorkomen. Het volledige bloedbeeld dient vóór de toediening van elke dosis opgevolgd te worden. Raadpleeg rubriek 4.2 als er neutropenie Graad 3 of Graad 4 ontstaat.
Febriele neutropenie
Bij de behandeling met ADCETRIS werd febriele neutropenie (koorts met onbekende oorzaak, zonder klinisch of microbiologisch gedocumenteerde infectie, waarbij de absolute
neutrofielentelling < 1,0 x 10⁹/l bedraagt en de koorts ≥ 38,5 °C; zie de CTCAE, v3) gerapporteerd. Het volledige bloedbeeld dient vóór de toediening van elke dosis te worden opgevolgd. Patiënten moeten nauwlettend worden gecontroleerd op de aanwezigheid van koorts en volgens de beste medische praktijk behandeld worden als er febriele neutropenie ontstaat.
In combinatietherapie met AVD, CHP of als BrECADD-regime bleek een gevorderde leeftijd een risicofactor voor febriele neutropenie. Wanneer ADCETRIS wordt toegediend in combinatie met AVD of CHP, wordt primaire profylaxe met G-CSF, beginnend met de eerste dosis, aanbevolen voor alle volwassen patiënten ongeacht hun leeftijd.
Wanneer ADCETRIS gecombineerd wordt toegediend als onderdeel van het BrECADD-regime, moet er primaire profylaxe met G-CSF worden toegediend, te beginnen op dag 5 van elke cyclus voor alle volwassen patiënten, ongeacht hun leeftijd.
Ernstige cutane bijwerkingen
Gevallen van ernstige cutane bijwerkingen, waaronder het stevens-johnsonsyndroom (SJS), toxische epidermale necrolyse (TEN) en geneesmiddelreacties met eosinofilie en systemische symptomen (DRESS) zijn gemeld bij gebruik van ADCETRIS. Gevallen met fatale afloop zijn gemeld voor SJS en TEN. Als SJS, TEN of DRESS optreedt, moet ADCETRIS worden stopgezet en een passende medische behandeling worden toegediend.
Gastro-intestinale complicaties
Gastro-intestinale complicaties, waaronder darmobstructie, ileus, enterocolitis, neutropenische colitis, erosie, ulcus, perforatie en hemorragie, soms met dodelijke afloop, zijn gemeld bij patiënten die behandeld werden met ADCETRIS. In het geval van nieuwe of verergerende gastro-intestinale symptomen moet een onmiddellijke diagnostische evaluatie worden uitgevoerd en dienen patiënten op de juiste wijze te worden behandeld.
Levertoxiciteit
Levertoxiciteit in de vorm van een stijging in alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) werd gerapporteerd met ADCETRIS. Ernstige gevallen van levertoxiciteit, waaronder sommige met dodelijke afloop, hebben zich ook voorgedaan. Ook al bestaande leverziekte, comorbiditeiten en gelijktijdig toegediende geneesmiddelen kunnen het risico verhogen. De leverfunctie moet worden getest vóór de behandeling wordt opgestart en dient routinematig gecontroleerd te worden bij patiënten die ADCETRIS krijgen. Voor patiënten met levertoxiciteit kan het nodig zijn een dosis uit te stellen of te wijzigen, of het gebruik van ADCETRIS stop te zetten.
Hyperglykemie
Tijdens klinische onderzoeken bij patiënten met een verhoogde Body Mass Index (BMI) met of zonder diabetes mellitus in de voorgeschiedenis, werd hyperglykemie gemeld. Het is echter noodzakelijk om bij alle patiënten die een hyperglykemie hebben doorgemaakt de serumglucosewaarden nauwlettend te volgen. Zo nodig moet een antidiabetische behandeling worden toegediend.
Extravasatie op de infusieplaats
Tijdens intraveneuze infusie is extravasatie opgetreden. Gezien de mogelijkheid van extravasatie wordt aanbevolen de infusieplaats nauwlettend te controleren op mogelijke infiltratie tijdens het toedienen van het geneesmiddel.
Nier- en leverfunctiestoornissen
Er is beperkte ervaring bij patiënten met nier- en leverfunctiestoornissen. Beschikbare data gaven aan dat de klaring van MMAE mogelijk wordt beïnvloed door ernstige nierfunctiestoornissen, leverfunctiestoornissen en door lage serumalbumineconcentraties (zie rubriek 5.2).
CD30-positief CTCL
De mate van het behandeleffect bij andere subtypen van CD30-positief CTCL dan mycosis fungoides (MF) en primair cutaan anaplastisch grootcellig lymfoom (pcALCL) is niet duidelijk vanwege het ontbreken van degelijk bewijsmateriaal. In twee eenarmige fase 2-studies naar ADCETRIS werd de ziekteactiviteit aangetoond in de subtypen Sézary-syndroom (SS), lymfomatoïde papulose (LyP) en gecombineerde CTCL-histologie. Deze gegevens suggereren dat de werkzaamheid en veiligheid naar andere subtypen van CD30-positief CTCL kunnen worden geëxtrapoleerd. Toch is voorzichtigheid geboden wanneer ADCETRIS bij andere patiënten met CD30-positief CTCL wordt gebruikt. Voorafgaand aan het gebruik moeten de mogelijke voordelen en risico’s per patiënt zorgvuldig worden afgewogen (zie rubriek 5.1).
Natriumgehalte in hulpstoffen
Per injectieflacon bevat dit geneesmiddel 13,2 mg natrium, wat gelijk is aan 0,7% van door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor volwassenen.
Polysorbaatgehalte in hulpstoffen
Dit geneesmiddel bevat 2 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,2 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interactie met geneesmiddelen die via de CYP3A4-route worden gemetaboliseerd (CYP3A4-remmers/-inductoren)
Gelijktijdige toediening van brentuximab vedotin en ketoconazol, een sterke remmer van CYP3A4 en P-gp, verhoogde de blootstelling aan de antimicrotubulaire stof MMAE met ongeveer 73%, zonder dat de plasmablootstelling aan brentuximab vedotin veranderde. De incidentie van neutropenie kan dan ook toenemen bij gelijktijdige toediening van brentuximab vedotin en sterke CYP3A4- en P-gp-remmers. Als er neutropenie ontstaat, raadpleeg dan Tabel 1 en 2 voor dosisaanbevelingen bij neutropenie (zie rubriek 4.2).
Gelijktijdige toediening van brentuximab vedotin en rifampicine, een sterke CYP3A4-induceerder, had geen effect op de plasmablootstelling aan brentuximab vedotin. Hoewel farmacokinetische gegevens beperkt zijn, leek gelijktijdige toediening van rifampicine de plasmaconcentraties van MMAE-metabolieten die konden worden gemeten, te verminderen.
Bij gelijktijdige toediening van brentuximab vedotin en midazolam, een CYP3A4-substraat, trad geen verandering op in het metabolisme van midazolam. Daarom is de verwachting dat brentuximab vedotin de blootstelling van geneesmiddelen die door CYP3A4-enzymen worden gemetaboliseerd, niet verandert.
Doxorubicine, vinblastine en dacarbazine (AVD)
De farmacokinetische eigenschappen van respectievelijk antilichaam-geneesmiddelconjugaat (ADC) en MMAE in serum en plasma na toediening van brentuximab vedotin in combinatie met AVD waren soortgelijk aan die bij monotherapie.
Gelijktijdige toediening van brentuximab vedotin had geen effect op de plasmablootstelling van AVD.
Cyclofosfamide, doxorubicine, en prednison (CHP)
De farmacokinetische eigenschappen van respectievelijk ADC en MMAE in serum en plasma na toediening van brentuximab vedotin in combinatie met CHP waren vergelijkbaar aan die bij monotherapie
Gelijktijdige toediening van brentuximab vedotin zal naar verwachting geen effect hebben op de blootstelling aan CHP.
Bleomycine
Er zijn geen formele onderzoeken naar de wisselwerking tussen geneesmiddelen uitgevoerd met brentuximab vedotin en bleomycine (B). In een fase 1-studie voor het bepalen van de juiste dosis en naar veiligheid (SGN35-009) werd een onaanvaardbare pulmonale toxiciteit (waaronder 2 fatale voorvallen) opgemerkt bij 11 van de 25 patiënten (44%) die werden behandeld met brentuximab vedotin + ABVD. Er werden geen pulmonale toxiciteit of fatale voorvallen gemeld bij brentuximab vedotin + AVD. Daarom geldt er een contra-indicatie voor de gelijktijdige toediening van ADCETRIS en bleomycine (zie rubriek 4.3).
Etoposide, cyclofosfamide, doxorubicine, dacarbazine, dexamethason (BrECADD-regime)
De farmacokinetiek van ADC en MMAE zijn niet onderzocht in de context van het BrECADD-regime. Blootstellingen aan brentuximab vedotin en gelijktijdige chemotherapie worden naar verwachting niet beïnvloed in het BrECADD-regime.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten twee effectieve contraceptiemethoden gebruiken tijdens en gedurende 6 maanden na de behandeling met ADCETRIS.
Zwangerschap
Er zijn geen gegevens over het gebruik van ADCETRIS bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
ADCETRIS mag niet tijdens de zwangerschap worden gebruikt, tenzij het voordeel voor de moeder duidelijk opweegt tegen het potentiële risico voor de foetus. Als behandeling bij een zwangere vrouw noodzakelijk is, dient zij duidelijk geïnformeerd te worden over het mogelijke risico voor de foetus.
Zie de rubriek ‘Vruchtbaarheid’ hieronder voor advies aan vrouwen wier mannelijke partner met ADCETRIS wordt behandeld.
Borstvoeding
Er zijn geen gegevens over de uitscheiding van brentuximab vedotin of zijn metabolieten in de moedermelk.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat deze behandeling moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het mogelijke risico van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
In niet-klinische onderzoeken heeft behandeling met brentuximab vedotin geleid tot testiculaire toxiciteit en het kan bij mannen de vruchtbaarheid aantasten. Er is aangetoond dat MMAE aneugene eigenschappen heeft (zie rubriek 5.3). Mannen die met dit geneesmiddel worden behandeld, krijgen daarom het advies voor aanvang van de behandeling spermamonsters te laten invriezen en opslaan. Verder wordt mannen die een behandeling met dit geneesmiddel krijgen geadviseerd geen kinderen te verwekken tijdens de behandeling en tot 6 maanden na de laatste dosis.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ADCETRIS kan een matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen (bv. duizeligheid). Zie rubriek 4.8.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van ADCETRIS is gebaseerd op de beschikbare gegevens van klinische studies, het Named Patient Program (NPP) en de huidige ervaring na het op de markt brengen. De hieronder beschreven en in Tabel 7 weergeven frequenties van bijwerkingen werden bepaald aan de hand van gegevens die uit klinische studies werden gegenereerd.
Monotherapie
In de gepoolde gegevensset van ADCETRIS als monotherapie in studies naar HL, sALCL en CTCL (SG035-0003, SG035-0004, SGN35-005, SGN35-006, C25001, C25006 en C25007, zie rubriek 5.1) waren de meest voorkomende bijwerkingen (≥ 10%): infecties, perifere sensorische neuropathie, misselijkheid, vermoeidheid, diarree, pyrexie, neutropenie, infectie van de bovenste luchtwegen, artralgie, huiduitslag, hoest, braken, pruritus, perifere motorische neuropathie, infusiegerelateerde reacties, obstipatie, dyspneu, myalgie, gewichtsverlies en buikpijn.
Bij 12% van de patiënten traden ernstige bijwerkingen op als reactie op het geneesmiddel. De frequentie van unieke ernstige bijwerkingen op het geneesmiddel was≤ 1%.
Bijwerkingen leidden tot het staken van de behandeling bij 24% van de patiënten die ADCETRIS kregen.
De veiligheidsinformatie van patiënten, die opnieuw werden behandeld met ADCETRIS (SGN35-006, zie rubriek 5.1), was consistent met die uit de gecombineerde pivotale fase 2-studies; met uitzondering van perifere motorische neuropathie, dat een hogere incidentie (28% vs. 9% in de pivotale fase 2-studies) had en hoofdzakelijk als Graad 2 geclassificeerd werd. Patiënten hadden ook een hogere incidentie artralgie, anemie Graad 3 en rugpijn in vergelijking met patiënten die in de gecombineerde pivotale fase 2-studies werden geobserveerd.
De veiligheidsinformatie van de patiënten met gerecidiveerd of refractair HL die geen autologe stamceltransplantatie gekregen hadden en die behandeld werden met de aanbevolen dosis van 1,8 mg/kg iedere drie weken uit een eenarmig fase 4-onderzoek (n = 60), de fase 1 dosisescalatie- en klinische farmacologiestudies (n = 15 patiënten) en uit het NPP (n = 26 patiënten) (zie rubriek 5.1), was consistent met het veiligheidsprofiel van de pivotale klinische studies.
Combinatietherapie (AVD/CHP)
Raadpleeg de samenvatting van de productkenmerken (SPC) voor veiligheidsinformatie van de chemotherapeutische middelen (doxorubicine, vinblastine en dacarbazine (AVD) of cyclofosfamide, doxorubicine en prednison (CHP) die in combinatie met ADCETRIS worden toegediend.
In de studies met ADCETRIS als combinatietherapie bij 662 patiënten met eerder onbehandeld gevorderd HL (C25003) en 223 patiënten met eerder onbehandeld CD30-positieve perifeer T-cel lymfoom (PTCL) (SGN35-014) waren de meest voorkomende bijwerkingen (≥ 10%): infecties, neutropenie, perifere sensorische neuropathie, misselijkheid, obstipatie, braken, diarree, vermoeidheid, pyrexie, alopecie, anemie, gewichtsverlies, stomatitis, febriele neutropenie, buikpijn, verminderde eetlust, insomnie, botpijn, uitslag, hoest, dyspneu, artralgie, myalgie, rugpijn, perifere motorische neuropathie, infectie van de bovenste luchtwegen en duizeligheid.
Bij patiënten die ADCETRIS in combinatietherapie kregen toegediend, traden bij 34% ernstige bijwerkingen op. De ernstige bijwerkingen die bij ≥ 3% van de patiënten optraden, omvatten febriele neutropenie (15%), pyrexie (5%) en neutropenie (3%).
Bij 10% van de patiënten leidden bijwerkingen tot stopzetting van de behandeling. De bijwerkingen die tot stopzetting van de behandeling leidden bij ≥ 2% van de patiënten, omvatten perifere sensorische neuropathie en perifere neuropathie.
Tabellarisch overzicht van bijwerkingen
De bijwerkingen van ADCETRIS staan vermeld per systeem/orgaanklasse en voorkeursterm volgens MedDRA (zie Tabel 7). Binnen elk systeem/elke orgaanklasse worden de bijwerkingen ingedeeld in de volgende frequentiecategorieën: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100); zelden (≥ 1/10.000, < 1/1000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 7: Bijwerkingen van ADCETRIS
Systeem/ orgaanklasse | Bijwerkingen (monotherapie) | Bijwerkingen (combinatietherapie) |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak: | Infectiea, infectie van de bovenste luchtwegen | Infectiea, infectie van de bovenste luchtwegen |
| Vaak: | Herpes zoster, pneumonie, herpes simplex, orale candidiasis | Pneumonie, orale candidiasis, sepsis/septische shock, herpes zoster |
| Soms: | Door Pneumocystis jiroveci veroorzaakte pneumonie, door stafylokokken veroorzaakte bacteriëmie, infectie of gereactiveerde infectie met het Cytomegalovirus, sepsis/septische shock | Herpes simplex, door Pneumocystis jiroveci veroorzaakte pneumonie |
| Niet bekend: | Progressieve multifocale leukoencefalopathie | |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak: | Neutropenie | Neutropeniea, anemie, febriele neutropenie |
| Vaak: | Anemie, trombocytopenie | Trombocytopenie |
| Soms: | Febriele neutropenie | |
| Immuunsysteemaandoeningen | ||
| Soms: | Anafylactische reactie | Anafylactische reactie |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak: | Verminderde eetlust | |
| Vaak: | Hyperglykemie | Hyperglykemie |
| Soms: | Tumorlysissyndroom | Tumorlysissyndroom |
| Psychische stoornissen | ||
| Zeer vaak: | Insomnie | |
| Zenuwstelselaandoeningen | ||
| Zeer vaak: | Perifere sensorische neuropathie, perifere motorische neuropathie | Perifere sensorische neuropathiea, perifere motorische neuropathiea, duizeligheid |
| Vaak: | Duizeligheid | |
| Soms: | Demyeliniserende polyneuropathie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak: | Hoest, dyspneu | Hoest, dyspneu |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak: | Misselijkheid, diarree, braken, obstipatie, buikpijn | Misselijkheid, obstipatie, braken, diarree, buikpijn, stomatitis |
| Soms: | Acute pancreatitis | Acute pancreatitis |
Systeem/ orgaanklasse | Bijwerkingen (monotherapie) | Bijwerkingen (combinatietherapie) |
| Lever- en galaandoeningen | ||
| Vaak: | Toegenomen alanineaminotransferase/aspartaataminotrans ferase (ALAT/ASAT) | Toegenomen alanineaminotransferase/aspartaata minotransferase (ALAT/ASAT) |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak: | Huiduitslaga, pruritus | Alopecia, huiduitslaga |
| Vaak: | Alopecia | Pruritus |
| Soms: | Stevens-johnsonsyndroom/toxische epidermale necrolyse | Stevens-johnsonsyndroom b |
| Niet bekend: | Geneesmiddelreacties met eosinofilie en systemische symptomen (DRESS) | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak: | Artralgie, myalgie | Botpijn, artralgie, myalgie, rugpijn |
| Vaak: | Rugpijn | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak: | Vermoeidheid, pyrexie, infusiegerelateerde reactiesa | Vermoeidheid, pyrexie |
| Vaak: | Rillingen | Infusiegerelateerde reactiesa, rillingen |
| Niet bekend: | Extravasatie op infusieplaatsc | |
| Onderzoeken | ||
| Zeer vaak: | Gewichtsverlies | Gewichtsverlies |
a. Staat voor pooling van de voorkeurstermen.
b. In de setting met combinatietherapie werd geen toxische epidermale necrolyse gemeld. c. Extravasatie kan leiden tot roodheid, pijn, zwelling, blaarvorming, huidexfoliatie of cellulitis op of rond de infusieplaats.
Combinatietherapie (BrECADD-regime)
Voor veiligheidsinformatie over chemotherapeutische middelen die worden toegediend in combinatie met ADCETRIS (etoposide, cyclofosfamide, doxorubicine, dacarbazine, dexamethason [BrECADD]), wordt verwezen naar de bijbehorende samenvatting van de productkenmerken.
In de HD21-studie ontvingen 747 patiënten BrECADD en ontvingen 741 patiënten eBEACOPP (‘escalated’ bleomycine [B], etoposide [E], doxorubicine [A], cyclofosfamide [C], vincristine [O], procarbazine [P] en prednison [P]). Het veiligheidsprofiel van ADCETRIS bij patiënten die BrECADD ontvingen, bleef consistent met andere combinatietherapie (AVD/CHP).
Er traden ernstige bijwerkingen op bij 39,4% van de patiënten die de BrECADD-behandeling ontvingen en bij 36,4% van de patiënten die eBEACOPP ontvingen. De meest voorkomende ernstige bijwerkingen bij patiënten die BrECADD ontvingen (> 3%) waren febriele neutropenie (19,3%), pyrexie (3,9%) en neutropenie (3,2%).
Er traden ernstige cardiale bijwerkingen op bij 2,7% van de patiënten die BrECADD ontvingen en bij 1,1% van de patiënten die eBEACOPP ontvingen. De meest voorkomende ernstige cardiale bijwerking bij patiënten die BrECADD ontvingen (> 0,5%) was tachycardie (0,9%).
Ernstige bijwerkingen leidden tot het staken van de behandeling bij 2% van de patiënten in zowel de BrECADD- als de eBEACOPP-arm. De meest voorkomende ernstige bijwerkingen die leidden tot het staken van de behandeling in de BrECADD-arm waren febriele neutropenie (0,3%) en hartfalen (0,3%).
Beschrijving van geselecteerde bijwerkingen
Neutropenie en febriele neutropenie
Monotherapie
In klinische studies resulteerde neutropenie bij 13% van de patiënten in uitstel van de dosis. Bij 13% werd neutropenie Graad 3 gemeld en neutropenie Graad 4 werd gemeld bij 5% van de patiënten. Bij 1 patiënt moest de dosis worden verlaagd en 1 patiënt stopte met de behandeling voor neutropenie.
Bij deze behandeling kan zich ernstige en aanhoudende (≥ 1 week) neutropenie voordoen, die het risico op het krijgen van ernstige infecties kan verhogen. Bij < 1% van de patiënten werd febriele neutropenie gemeld (zie rubriek 4.2).
In de pivotale fase 2-populatie (SG035-0003 en SG035-0004) was de mediane duur van neutropenie Graad 3 of Graad 4 beperkt (1 week); 2% van de patiënten kreeg neutropenie Graad 4 die 7 dagen of langer duurde. Bij minder dan de helft van de patiënten uit de pivotale fase 2-populatie met neutropenie Graad 3 of Graad 4 was sprake van geassocieerde infecties, voor het merendeel Graad 1 of Graad 2.
Combinatietherapie
In de klinische studies C25003 (ADCETRIS + AVD) en SGN35-014 (ADCETRIS + CHP) met ADCETRIS als combinatietherapie leidde neutropenie bij 19% van de patiënten tot uitstel van de dosis. Bij 17% werd neutropenie Graad 3 gemeld en neutropenie Graad 4 werd gemeld bij 41% van de patiënten. Bij 2% van de patiënten was dosisreductie en bij < 1% stopzetten van een of meerdere onderzoeksgeneesmiddelen nodig door neutropenie.
Bij 20% van de patiënten die geen primaire profylaxe met G-CSF kregen toegediend, werd febriele neutropenie gemeld (zie rubriek 4.2). De frequentie van febriele neutropenie bedroeg 13% bij patiënten die primaire profylaxe met G-CSF kregen toegediend.
In de klinische studie HD21 (BrECADD) met ADCETRIS als combinatietherapie leidde neutropenie tot uitstel van behandeling bij 0,5% van patiënten. Neutropenie van graad 3 werd gemeld bij 0,5% en neutropenie van graad 4 werd gemeld bij 9% van de patiënten. Er was een verlaagde dosis nodig bij 1,1% van de patiënten en er werd geen behandeling gestaakt als gevolg van ernstige neutropenie. Alle patiënten ontvingen primaire profylaxe met G-CSF (zie rubriek 4.2). De frequentie van febriele neutropenie was 26,5% bij patiënten die BrECADD ontvingen.
Ernstige infecties en opportunistische infecties
Monotherapie
In klinische studies traden ernstige infecties en opportunistische infecties op bij 10% van de patiënten. Sepsis of septische shock trad op bij < 1% van de patiënten. De meest gemelde opportunistische infecties waren herpes zoster en herpes simplex.
Combinatietherapie
In de klinische studies (C25003 [ADCETRIS + AVD] en SGN35-014 [ADCETRIS + CHP]) met ADCETRIS als combinatietherapie traden ernstige infecties en opportunistische infecties op bij 15% van de patiënten. Sepsis, neutropenische sepsis, septische shock of bacteriëmie trad op bij 4% van de patiënten. De meest gemelde opportunistische infecties waren herpesvirusinfecties.
In de klinische studies (HD21 [BrECADD]) met ADCETRIS als combinatietherapie traden er ernstige infecties en infestaties op bij 14,3% van de patiënten. De bijwerkingen die het vaakst werden gemeld, waren infectie (2%), pneumonie (1,7%) en neutropenische infectie (1,2%).
Perifere neuropathie
Monotherapie
Bij 57% van de populatie ontwikkelde zich neuropathie tijdens de behandeling in de klinische studie; bij 13% van de patiënten kwam perifere motorische neuropathie voor. Perifere neuropathie leidde tot stopzetting van de behandeling bij 15% van de patiënten, dosisreducties bij 15% en uitstel van de dosis bij 16%. Bij patiënten met perifere neuropathie bedroeg de mediane tijd tot het ontstaan van perifere neuropathie 12 weken. De mediane behandelduur voor patiënten bij wie de behandeling is gestaakt vanwege perifere neuropathie, was 11 cycli.
De mediane follow-up tijd vanaf het einde van de behandeling tot de laatste evaluatie varieerde van 48,9 tot 98 weken bij patiënten die perifere neuropathie ontwikkelden in de pivotale fase 2-studies (SG035-0003 en SG035-0004) en gerandomiseerde fase 3-monotherapiestudies (SGN35-005 en C25001). Op het tijdstip van de laatste evaluatie waren bij de meeste patiënten (82-85%) met perifere neuropathie de symptomen van perifere neuropathie verbeterd of verdwenen. De mediane tijd tussen het ontstaan en het verdwijnen of verbeteren van alle bijwerkingen varieerde van 16 tot 23,4 weken.
Bij de meerderheid van de patiënten (80%) met gerecidiveerd of refractair HL of sALCL die werden herbehandeld met ADCETRIS (SGN35-006), waren de symptomen van perifere neuropathie op het tijdstip van de laatste evaluatie verbeterd of verdwenen.
Combinatietherapie
Bij 67% van de populatie ontwikkelde zich neuropathie tijdens de behandeling in de klinische studie met ADCETRIS als combinatietherapie met AVD; bij 11% van de patiënten kwam perifere motorische neuropathie voor. Perifere neuropathie leidde tot stopzetting van de behandeling bij 7% van de patiënten, dosisreducties bij 21% en uitstel van de dosis bij 1%. Bij patiënten met perifere neuropathie bedroeg de mediane tijd tot het ontstaan van perifere neuropathie 8 weken. Patiënten die vanwege perifere neuropathie met de behandeling moesten stoppen, kregen gemiddeld 8 doses ADCETRIS + AVD voordat een of meer geneesmiddelen werden stopgezet.
De mediane follow-up tijd vanaf het einde van de behandeling tot de laatste evaluatie was ongeveer 286 weken bij patiënten die perifere neuropathie ontwikkelden. Op het tijdstip van de laatste evaluatie waren bij de meeste patiënten (86%) met perifere neuropathie de symptomen van perifere neuropathie verdwenen of verbeterd. De mediane tijd tussen het ontstaan en het verdwijnen of verbeteren van de bijwerkingen van perifere neuropathie bedroeg 17 weken (variërend van 0 weken tot 283 weken).
Bij 52% van de populatie ontwikkelde zich neuropathie tijdens de behandeling in de klinische studie met ADCETRIS als combinatietherapie met CHP; bij 9% van de patiënten kwam perifere motorische neuropathie voor. Perifere neuropathie leidde tot stopzetting van de behandeling bij 1% van de patiënten, dosisreducties bij 7% en uitstel van de dosis bij < 1%. Bij patiënten met perifere neuropathie bedroeg de mediane tijd tot het ontstaan van perifere neuropathie 9,1 weken. Patiënten die vanwege perifere neuropathie met de behandeling moesten stoppen, kregen gemiddeld 5 doses ADCETRIS + CHP (A + CHP) voordat een of meer geneesmiddelen werden stopgezet.
De mediane follow up tijd vanaf het einde van de behandeling tot de laatste evaluatie was ongeveer 177 weken bij patiënten die perifere neuropathie ontwikkelden. Op het tijdstip van de laatste evaluatie waren bij de meeste patiënten (64%) met perifere neuropathie de symptomen van perifere neuropathie verdwenen of verbeterd. De mediane tijd tussen het ontstaan en het verdwijnen of verbeteren van de bijwerkingen van perifere neuropathie bedroeg 19,0 weken (variërend van 0 weken tot 205 weken).
Bij 38,8% van de populatie ontwikkelde zich perifere sensorische neuropathie tijdens de behandeling in de klinische studie (HD21 [BrECADD]) met ADCETRIS als combinatietherapie; bij 3,6% van de patiënten kwam perifere motorische neuropathie voor. Perifere sensorische neuropathie als ernstige bijwerking leidde niet tot staken van de behandeling bij patiënten, maar wel tot een verlaagde dosis bij 4,7% en uitstel van behandeling bij 1,5% van de patiënten. Perifere motorische neuropathie als ernstige bijwerking leidde niet tot het staken van de behandeling bij patiënten, maar wel tot een verlaagde dosis bij 0,7% en uitstel van behandeling bij 0,1% van de patiënten.
Infusiegerelateerde reacties
Monotherapie
In de klinische studies (C25003 [ADCETRIS + AVD] en SGN35-014 [ADCETRIS + CHP]) werden IRR’s, zoals hoofdpijn, huiduitslag, rugpijn, braken, rillingen, misselijkheid, dyspneu, pruritus en hoest, gemeld bij 12% van de patiënten. Anafylactische reacties werden gemeld (zie rubriek 4.4). Tot de symptomen van een anafylactische reactie behoren onder meer, maar niet uitsluitend, urticaria, angio-oedeem, hypotensie en bronchospasmen.
Combinatietherapie
IRR’s, zoals hoofdpijn, huiduitslag, rugpijn, braken, rillingen, misselijkheid, dyspneu, pruritus, hoest, pijn op de infusieplaats en pyrexie werden gemeld bij 8% van de patiënten. Anafylactische reacties werden gemeld (zie rubriek 4.4). Tot de symptomen van een anafylactische reactie behoren onder meer, maar niet uitsluitend, urticaria, angio-oedeem, hypotensie en bronchospasmen.
Immunogeniciteit
In klinische studies werden patiënten periodiek getest op de aanwezigheid van antistoffen tegen brentuximab vedotin aan de hand van een gevoelige elektrochemiluminescentie-immunoassay. Er werd een hogere incidentie infusiegerelateerde reacties waargenomen bij patiënten met antistoffen tegen brentuximab vedotin in verhouding tot patiënten die tijdelijk positief of negatief testten.
De aanwezigheid van antistoffen tegen brentuximab vedotin stond niet in verband met een klinisch relevante afname van de serumspiegels van brentuximab vedotin en leidde niet tot een verminderde werkzaamheid van brentuximab vedotin. Hoewel de aanwezigheid van antistoffen tegen brentuximab vedotin niet automatisch het ontstaan van een infusiegerelateerde reactie (IRR) voorspelt, werd er wel een hogere incidentie van IRR’s waargenomen bij blijvend ADA-positieve patiënten (AD = ‘anti-drug antibodies’ of antistoffen tegen het geneesmiddel) in verhouding tot tijdelijk ADA-positieve en nooit ADA-positieve patiënten.
Monotherapieonderzoek C25002
Bij ADA-positieve pediatrische patiënten bleek vaak sprake van een toegenomen klaring van brentuximab vedotin. Geen patiënten < 12 jaar (0 van 11) en 2 patiënten ≥ 12 jaar (2 van 23) werden blijvend ADA-positief.
Onderzoek naar gecombineerd gebruik C25004
ADA-positiviteit kwam weinig voor in onderzoek C25004: 4 patiënten (≥ 12 jaar) van de 59 patiënten werden tijdelijk ADA-positief en geen enkele patiënt werd blijvend ADA-positief. Vanwege het kleine aantal tijdelijk ADA-positieve patiënten is de impact van ADA op de werkzaamheid onvoldoende duidelijk.
Pediatrische patiënten
Monotherapieonderzoek C25002
De veiligheid werd geëvalueerd in een fase 1/2-onderzoek bij pediatrische patiënten tussen 7 en 17 jaar oud (n = 36) met gerecidiveerd of refractair (r/r) HL en sALCL (zie rubriek 5.1). In dit onderzoek bij 36 patiënten werden geen nieuwe zorgen over de veiligheid gemeld.
Onderzoek naar gecombineerd gebruik C25004
De veiligheid werd geëvalueerd in een open-label, multicentrische studie bij 59 pediatrische patiënten tussen 6 en 17 jaar met eerder onbehandelde gevorderde klassieke CD30+ HL in combinatie met chemotherapie (zie rubriek 5.1). In dit onderzoek werden geen nieuwe zorgen over de veiligheid gemeld. De bijwerking die in dit onderzoek het vaakst voorkwam, was febriele neutropenie (17%). Profylaxe met G-CSF werd overwogen naar het inzicht van de arts. Gevallen van perifere neuropathie (per gestandaardiseerde MedDRA-zoekopdracht) werden gemeld bij 24% van de pediatrische patiënten in dit onderzoek.
Ouderen
Monotherapie
Het veiligheidsprofiel bij oudere patiënten is in het algemeen in lijn met dat van volwassen patiënten. Oudere patiënten kunnen echter gevoeliger zijn voor bijwerkingen als pneumonie, neutropenie en febriele neutropenie.
Combinatietherapie
Bij oudere patiënten uit de klinische studies C25003 (ADCETRIS + AVD) en SGN35-014 (ADCETRIS + CHP) (in de leeftijd van ≥ 60 jaar; n = 186 [21%]) was de incidentie van bijwerkingen soortgelijk in de behandelarmen. In vergelijking met de totale studiepopulatie werden bij oudere patiënten meer ernstige bijwerkingen en dosisaanpassingen (waaronder uitstel, verlaging en stopzetting van de dosis) gemeld. Bij patiënten in beide armen was een hogere leeftijd een risicofactor voor febriele neutropenie. Oudere patiënten die G-CSF als primaire profylaxe kregen, hadden een lagere incidentie van neutropenie en febriele neutropenie dan de patiënten die geen G-CSF als primaire profylaxe kregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen antidotum bekend voor overdosering van ADCETRIS. In geval van overdosering dient de patiënt nauwlettend op bijwerkingen te worden gecontroleerd, in het bijzonder op neutropenie, en dient een ondersteunende behandeling te worden toegediend (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen; monoklonale antilichamen en antilichaam-geneesmiddelconjugaten; ATC-code: L01FX05.
Werkingsmechanisme
Brentuximab vedotin is een ADC dat een antineoplastisch middel selectief in CD30-positieve tumorcellen aflevert, alwaar het apoptose teweegbrengt. Niet-klinische gegevens wijzen erop dat de biologische activiteit van brentuximab vedotin voortvloeit uit een proces dat in meerdere stappen verloopt. Eerst bindt het ADC zich aan CD30 op het celoppervlak, wat de aanzet geeft tot het internaliseren van het ADC-CD30-complex. Dit complex wordt vervolgens naar het lysosoom getransporteerd. Eenmaal in de cel wordt door proteolytisch klieven van het complex één enkel actief middel, MMAE, vrijgezet. MMAE bindt zich aan tubuline en ontregelt zo het microtubulinetwerk in de cel, brengt de celcyclus tot stilstand en brengt apoptose teweeg van de tumorcel waarop CD30 tot expressie komt.
Klassieke HL, sALCL en subtypen van CTCL (waaronder MF en pcALCL) brengen CD30 als een antigeen op het oppervlak van hun kwaadaardige cellen tot expressie. Deze expressie is onafhankelijk van het ziektestadium, gevolgde therapieën of transplantatiestatus. Deze eigenschappen maken CD30 een target voor therapeutische interventie. Door het CD30-gericht werkingsmechanisme is het met brentuximab vedotin mogelijk om resistentie tegen chemotherapie te overwinnen doordat CD30 consistent tot expressie gebracht wordt bij patiënten die refractair zijn tegen combinatiechemotherapie, ongeacht de voorafgaande transplantatiestatus. Het CD30-gericht werkingsmechanisme van brentuximab vedotin, de consistente expressie van CD30 in het gehele ziekteproces van klassiek HL, sALCL en CD30-positieve CTCL-ziekte en therapeutische spectra en de klinische bewijzen in CD30-positieve maligniteiten na meerdere behandelingswijzen, verlenen een biologische rationale voor het gebruik bij patiënten met gerecidiveerd en refractair klassiek HL, sALCL met of zonder voorafgaande ASCT en CD30-positief CTCL na ten minste 1 eerdere systemische therapie.
Eventuele bijdragen van andere antilichaamgeassocieerde functies aan het werkingsmechanisme zijn niet uitgesloten.
Farmacodynamische effecten
Cardiale elektrofysiologie
Van de 52 patiënten die eenmaal in de 3 weken 1,8 mg/kg brentuximab vedotin kregen toegediend in het kader van een éénarmig, open-label, multicentrisch fase 1-onderzoek naar de cardiale veiligheid, waren er 46 patiënten met CD30-positieve hematologische maligniteiten evalueerbaar. Het primaire doel was het effect van brentuximab vedotin op de cardiale ventriculaire repolarisatie te beoordelen; de vooraf vastgestelde primaire analyse was de verandering in de QTc op diverse tijdstippen tijdens cyclus 1 ten opzichte van het uitgangsniveau.
De bovengrens van het 90% betrouwbaarheidsinterval (BI) rond het gemiddelde effect op de QTc was < 10 msec op alle tijdstippen na de uitgangsmeting, zowel in cyclus 1 als cyclus 3. Deze gegevens duiden erop dat driewekelijkse toediening van 1,8 mg/kg brentuximab vedotin aan patiënten met CD30-positieve maligniteiten geen klinisch relevante verlenging van het QT-interval teweegbrengt.
Klinische werkzaamheid en veiligheid
Hodgkin-lymfoom
Onderzoek C25003
De werkzaamheid en veiligheid van ADCETRIS werden beoordeeld in een gerandomiseerd, open-label, multicentrisch onderzoek met 2 armen bij 1334 patiënten met eerder onbehandeld gevorderd HL in combinatie met chemotherapie (doxorubicine [A], vinblastine [V] en dacarbazine [D] [AVD]). Patiënten met nodulair lymfocytenrijk HL (NLPHL) werden uitgesloten van het onderzoek. Alle patiënten hadden een histologisch bevestigde CD30-positieve aandoening. Bij 62% van de patiënten was er sprake van extranodale betrokkenheid. Van de 1334 patiënten werden 664 patiënten gerandomiseerd naar de arm met ADCETRIS + AVD (A+AVD) en 670 patiënten werden gerandomiseerd naar de arm met ABVD (doxorubicine [A], bleomycine [B], vinblastine [V] en dacarbazine [D]) en gestratificeerd op aantal risicofactoren volgens het International Prognostic Factor Project (IPFP) en regio. Patiënten werden behandeld op dag 1 en 15 van elke 28-daagse cyclus met 1,2 mg/kg ADCETRIS toegediend als intraveneuze infusie gedurende 30 minuten + doxorubicine 25 mg/m2, vinblastine 6 mg/m2 en dacarbazine 375 mg/m2. De mediaan van het aantal cycli dat patiënten kregen, was 6 (bereik 1 tot 6). Zie Tabel 8 voor een overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie.
Er waren geen relevante verschillen in de patiënt- en ziektekenmerken tussen de twee armen.
Tabel 8: Overzicht van patiënt- en ziektekenmerken in de uitgangssituatie van het fase 3-onderzoek bij eerder onbehandeld HL
| Patiëntkenmerken | ADCETRIS + AVD N = 664 | ABVD N = 670 |
| Mediane leeftijd (bereik) | 35 jaar (18-82) | 37 jaar (18-83) |
| Patiënten ≥ 65 jaar oud n (%) | 60 (9) | 62 (9) |
| Geslacht, n (%) | 378M (57) 286V (43) | 398M (59) 272V (41) |
| ECOG-status, n (%) | ||
| 0 | 376 (57) | 378 (57) |
| 1 | 260 (39) | 263 (39) |
| 2 | 28 (4) | 27 (4) |
| Ontbreekt | 0 | 2 |
| Ziektekenmerken | ||
| Mediane tijd van HL-diagnose tot eerste dosis (bereik) | 0,92 mnd. (0,1-21,4) | 0,89 mnd. (0,0-81,4) |
| Stadiuma van ziekte bij initiële diagnose van HL, n(%) | ||
| III | 237 (36) | 246 (37) |
| IV | 425 (64) | 421 (63) |
| Niet van toepassing | 1 (< 1) | 1 (< 1) |
| Ontbreekt | 0 | 2 (< 1) |
| Extranodale betrokkenheid op moment van diagnose, n (%) | 411 (62) | 416 (62) |
| Risicofactoren volgens IPFPb, n (%) | ||
| 0-1 | 141 (21) | 141 (21) |
| 2-3 | 354 (53) | 351 (52) |
| 4-7 | 169 (25) | 178 (27) |
| Betrokkenheid van beenmerg op moment van diagnose of toetreding tot het onderzoek, n (%) | 147(22) | 151 (23) |
| B-symptomena n (%) | 400 (60) | 381 (57) |
a. Ann-Arbor-classificatie.
b. IPFP = International Prognostic Factor Project.
Het primaire eindpunt in studie C25003 was een gemodificeerde PFS (mPFS) volgens een onafhankelijke beoordelingsinstantie (IRF), gedefinieerd als de tijd van randomisatie tot ziekteprogressie, overlijden of bewijs van niet-complete respons (non-CR) na afronding van de eerstelijnstherapie volgens IRF gevolgd door daaropvolgende anti-kankertherapie. De tijdsbepaling van het gemodificeerde voorval was de datum van de eerste PET-scan die werd uitgevoerd na voltooiing van de eerstelijnstherapie en waaruit de afwezigheid van een complete respons (CR) bleek, gedefinieerd als Deauville-score van ≥ 3. De mediane gemodificeerde PFS volgens beoordeling van de IRF werd in geen van de behandelarmen bereikt. De resultaten in de ITT-populatie (intent-to-treat) toonden een statistisch significante verbetering in gemodificeerde PFS voor ADCETRIS + AVD, met een gestratificeerde hazard ratio (HR) van 0,770 (95%-BI, 0,603; 0,983; p = 0,035), wat een verlaging van 23% aangeeft in het risico van gemodificeerde PFS-voorvallen voor ADCETRIS + AVD versus ABVD.
In Tabel 9 staan de werkzaamheidsresultaten voor gemodificeerde PFS en totale overleving (OS) in de ITT-populatie.
Tabel 9: Werkzaamheidsresultaten voor eerder onbehandelde patiënten met HL behandeld met 1,2 mg/kg ADCETRIS + AVD op dag 1 en 15 van een 28-daagse cyclus (ITT)
| Intent-to-treat-populatie (ITT) | |||
ADCETRIS + AVD N = 664 | ABVD N = 670 | Gestratificeerde hazard ratio en p-waarde | |
| Aantal voorvallen (%) | 117 (18) | 146 (22) | 0,77 (95%-BI [0,60; 0,98]) p-waarde = 0,035 |
| Geschatte mPFSa per IRF na 2 jaar (%) | 82,1 (95%-BI [78,8; 85,0]) | 77,2 (95%-BI [73,7; 80,4]) | |
| Totale overlevingb Aantal overlijdensgevallen (%) | 28 (4) | 39 (6) | 0,73 (95%-BI [0,45; 1,18]) p-waarde = 0,199 |
a. Op het moment van de analyse bedroeg de mediane follow-up voor gemodificeerde PFS in beide armen 24,6 maanden b. Gegevens van een tussentijdse OS-analyse
Figuur 1: Gemodificeerde progressievrije overleving per IRF bij de ITT-populatie (ADCETRIS + AVD vs. ABVD)
Andere secundaire werkzaamheidseindpunten, waaronder het CR-percentage en ORR aan het einde van het randomisatieregime, CR-percentage aan het einde van de eerstelijnstherapie, het percentage voor PET-negativiteit aan het einde van cyclus 2, de duur van de respons (DOR), de duur van complete remissie (DOCR), de ziektevrije overleving (DFS) en voorvalvrije overleving (EFS) vertoonden allemaal een tendens die in het voordeel was van ADCETRIS + AVD in de ITT-populatie.
Vooraf gespecificeerde subgroepanalyses van gemodificeerde PFS per IRF vertoonden geen klinisch betekenisvol verschil tussen de twee behandelarmen in de oudere populatie (patiënten ≥ 60 jaar oud [n = 186] [HR = 1,00; 95%-BI (0,58; 1,72)] en ≥ 65 jaar oud [n = 122] [HR = 1,01; 95%-BI (0,53; 1,94)]) en patiënten zonder extranodale locaties (n = 445) (HR = 1,04; 95%-BI [0,67; 1,62]).
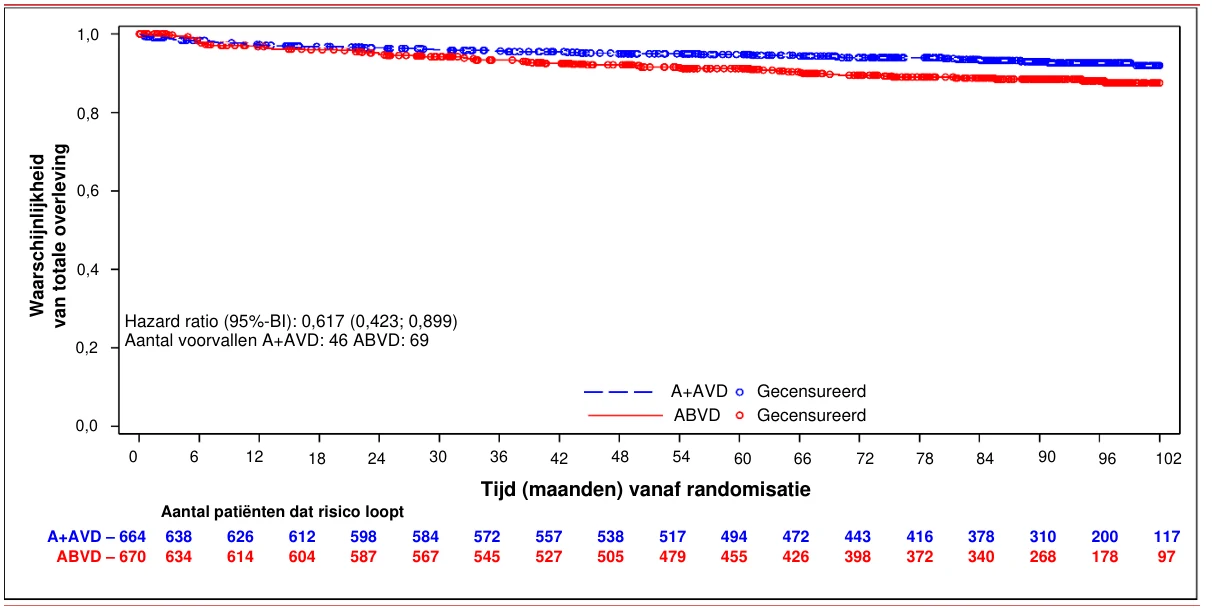
Er werd een slotanalyse van OS uitgevoerd aan de hand van gegevens met een mediane follow-up van meer dan 7 jaar voor OS. In de ITT-populatie was een lager percentage patiënten, dat was gerandomiseerd naar ADCETRIS + AVD, overleden (46 sterfgevallen, 7%) in vergelijking met patiënten die waren gerandomiseerd naar ABVD (69 sterfgevallen, 10%; HR = 0,62, 95%-BI [0,423; 0,899]), zie Figuur 2. Vergelijkbare percentages aan stadium III-patiënten die werden gerandomiseerd naar ADCETRIS + AVD (20 sterfgevallen, 8%) en ABVD (20 sterfgevallen, 8%) waren overleden (HR = 1,01; 95%-BI [0,542; 1,874]). Een lager percentage aan stadium IV-patiënten die werden gerandomiseerd naar A + AVD (26 sterfgevallen, 6%) was overleden in vergelijking met patiënten die werden gerandomiseerd naar ABVD (48 sterfgevallen, 11%; HR = 0,49, 95%-BI [0,303; 0,790]). Een subgroepanalyse van OS vertoonde geen klinisch betekenisvol verschil tussen de twee behandelarmen voor patiënten zonder extranodale locaties (n = 445) (HR = 1,28; 95%-BI [0,710; 2,303]).
Figuur 2: Slotanalyse totale overleving (ADCETRIS + AVD vs. ABVD) (ITT, 7+ jaar follow-up)
Bij de primaire analyse in de ITT-populatie onderging 33% minder patiënten die werden behandeld met ADCETRIS + AVD, daarna salvage chemotherapie (n = 66) en een hoge dosis chemotherapie en transplantatie (n = 36) in vergelijking met patiënten die werden behandeld met ABVD (respectievelijk n = 99 en n = 54). In de populatie in Stadium IV onderging 35% minder patiënten die werden behandeld met ADCETRIS + AVD, daarna salvage chemotherapie (n = 45) in vergelijking met de patiënten die werden behandeld met ABVD (n = 69) en 22% minder patiënten die werden behandeld met ADCETRIS + AVD, onderging een hoge dosis chemotherapie en transplantatie (n = 29) in vergelijking met de patiënten die werden behandeld met ABVD (n = 37).
Studie HD21
De veiligheid en werkzaamheid van ADCETRIS (brentuximab vedotin [Br]) werden beoordeeld in een open-label, prospectieve, multicentrische fase 3-studie bij 1500 patiënten met eerder onbehandeld Stadium IIB met grote mediastinale massa en/of extranodale laesies, Stadium III of IV HL in combinatie met chemotherapie (etoposide (E), cyclofosfamide (C), doxorubicine (A), dacarbazine (D), dexamethason (D) [BrECADD]). Van de 1500 patiënten werden 751 patiënten gerandomiseerd naar de BrECADD-arm en werden 749 patiënten gerandomiseerd naar de eBEACOPP-arm (‘escalated' bleomycine (B), etoposide (E), doxorubicine (A), cyclofosfamide (C), vincristine (O), procarbazine (P) en prednison (P)) en gestratificeerd op regio van inschrijving, leeftijd, geslacht en internationale prognostische score (IPS). Patiënten in de BrECADD-arm werden behandeld op dag 1 van elke 21-daagse cyclus met 1,8 mg/kg ADCETRIS toegediend als intraveneuze infusie gedurende 30 minuten. Patiënten ontvingen tevens chemotherapie, inclusief cyclofosfamide 1250 mg/m2, doxorubicine 40 mg/m2, etoposide of etoposidefosfaat 150 mg/m2, dacarbazine 250 mg/m2 en dexamethason 40 mg (zie rubriek 4.2).
Alle behandelde patiënten ontvingen primaire profylaxe met G-CSF (zie rubriek 4.2). Na 2 behandelingscycli werd herstagering met PET uitgevoerd: PET – patiënten kregen in totaal 4 behandelingscycli, en PET + patiënten kregen in totaal 6 behandelingscycli. Het mediane aantal cycli dat in beide armen werd gegeven, was 4 (bereik 1 tot 6 cycli).
Tabel 10 biedt een overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie. Er waren geen relevante verschillen aanwezig in de patiënt- en ziektekenmerken tussen de twee armen.
Tabel 10: Overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie in de fase 3 eerder onbehandeld HL-studie
| Patiëntkenmerken | BrECADD n = 751 | eBEACOPP n = 749 |
| Mediane leeftijd (bereik) | 31 jaar (18-60) | 31 jaar (18-60) |
Patiënten < 45 jaar oud, n (%) Patiënten tussen 45 en 60 jaar oud, n (%) | 590 (79) 161 (21) | 584 (78) 165 (22) |
| Geslacht, n (%) | 419M (56) 332V (44) | 419M (56) 330V (44) |
| ECOG-status, n (%) | ||
| 0 | 514 (68) | 521 (70) |
| 1 | 223 (30) | 205 (27) |
| 2 | 11 (1) | 18 (2) |
| Ontbreekt | 3 (< 1) | 5 (< 1) |
| Ziektekenmerken | ||
| Mediane tijd vanaf HL-diagnose tot randomisatie (bereik) | 0,6 mnd (0,12) | 0,6 mnd (0,10) |
| Ziektestadiuma bij initiële diagnose van HL, n (%) | ||
| II | 118 (16) | 117 (16) |
| III | 298 (40) | 293 (39) |
| IV | 332 (44) | 334 (45) |
| Ontbreekt | 3 (< 1) | 5 (< 1) |
| IPSb-groepen, n (%) | ||
| 0-2 | 394 (52) | 403 (54) |
| 3-7 | 357 (48) | 346 (46) |
| B-symptomena n (%) | 517 (69) | 501 (67) |
a. Ann-Arbor-classificatie.
b. IPS = internationale prognostische score
Studie HD21 werd opgezet met 2 co-primaire eindpunten (Behandelingsgerelateerde morbiditeit [TRMB, Treatment Related Morbidity] en PFS [per onderzoeker met centrale bevestiging]). De eerste co-primaire doelstelling van de studie was het aantonen van verminderde toxiciteit van BrECADD in vergelijking met eBEACOPP, gemeten door TRMB. Als verminderde toxiciteit door de superioriteitstest werd aangetoond, dan was de tweede co-primaire doelstelling het verder aantonen van niet-inferieure werkzaamheid van BrECADD in vergelijking met eBEACOPP voor wat betreft PFS.
TRMB werd gedefinieerd als een willekeurige Graad 3 of Graad 4 CTCAE-orgaantoxiciteit (algemene terminologiecriteria voor bijwerkingen, Common Terminology Criteria for Adverse Events) of Graad 4 hematologische toxiciteit tijdens primaire chemotherapie, inclusief de periode van tot 30 dagen na de laatste chemotherapiedosis.
Op het moment van de primaire analyse werd aan de superioriteit voldaan voor TRMB met BrECADD met een absolute risicovermindering van -16,7 procentpunten en met een statistisch significante afname in het relatieve risico. Het co-primaire eindpunt-PFS, ongeacht gemiste bezoeken en ongeacht de start van nieuwe anti-kankertherapie, voldeed aan non-inferioriteit met een statistisch significante afname van het risico in de BrECADD-behandelingsarm in vergelijking met eBEACOPP (niet-gestratificeerde HR = 0,62 [voor multipliciteit gecorrigeerd 95%-BI, 0,369; 1,040]) (afsluitdatum voor gegevens - 31 december 2022).
Er werd aangetoond dat de incidentie van TRMB in de BrECADD-arm was afgenomen (42%) in vergelijking met eBEACOPP (58,7%). Dit was grotendeels te danken aan de afname van Graad 4 hematologische toxiciteiten (31,2% in BrECADD en 52,1% in eBEACOPP).
De TRMB per behandelingsarm wordt vermeld in Tabel 11. De werkzaamheidsresultaten van de bijgewerkte PFS en de algehele overlevingsanalyse (OS) worden vermeld in Tabel 12 (afsluitdatum voor gegevens - 31 oktober 2023).
Tabel 11: Behandelingsgerelateerde morbiditeit (TRMB) per behandelingsarm (veiligheidspopulatie)
| BrECADD n = 747 | eBEACOPP n = 741 | |
| Aantal patiënten met TRMB | 314 (42) | 435 (59) |
| Acute hematologische toxiciteit Graad 4 | 233 (31) | 386 (52) |
| Anemie | 3 (< 1) | 3 (< 1) |
| Trombocytopenie | 227 (30) | 383 (52) |
| Infectie | 13 (2) | 10 (1) |
| Acute orgaantoxiciteit; Graad 3 of Graad 4 | 139 (19) | 129 (17) |
| Hartaandoeningen | 18 (2) | 10 (1) |
Maagdarmstelselaandoeningen (exclusief braken, nausea, mucositis) | 58 (8) | 32 (4) |
| Lever- en galaandoeningen | 37 (5) | 22 (3) |
| Zenuwstelselaandoeningen | 20 (3) | 40 (5) |
Perifere sensorische neuropathie | 9 (1) | 17 (2) |
Perifere motorische neuropathie | 2 (< 1) | 1 (< 1) |
Zenuwstelselaandoening anders dan neuropathie | 11 (2) | 24 (3) |
Nier- en urinewegaandoeningen | 7 (< 1) | 10 (1) |
Ademhalingsstelsel-, borstkas- of mediastinumaandoeningen | 25 (3) | 35 (5) |
| %-verschil (BrECADD-eBEACOPP) | -16,7 | |
| BrECADD n = 747 | eBEACOPP n = 741 | |
| Exact 95%-BI | -21,7, -11,5 | |
Tabel 12: Werkzaamheidsresultaten voor eerder onbehandelde HL-patiënten behandeld met 1,8 mg/kg BrECADD in een 21-daagse cyclus (afsluitdatum voor gegevens van bijgewerkte PFSa-analyse - 31 oktober 2023)
| Intent-to-treat-populatie (ITT) | ||
BrECADD n = 751 | eBEACOPP n = 749 | |
| Aantal PFS-voorvallen (%) | 44 (5,9) | 65 (8,7) |
| PFS Hazard Ratio (95%-BI) | 0,664 (0,453; 0,973) | |
| Geschatte PFSb,c (95%-BI) | ||
| Na 3 jaar | 95,2 (93,4; 96,6) | 92,4 (90,2; 94,1) |
| Na 5 jaar | 92,8 (90,0; 94,9) | 90,2 (87,5; 92,3) |
Totale overlevingd Aantal overlijdensgevallen (%) | 12 (1,6) | 13 (1,7) |
| OS Hazard Ratio (95%-BI) | 0,919 (0,419, 2,015); | |
Geschat OS- percentage (95%-BI) | ||
| Na 3 jaar | 98,9 (97,8; 99,4) | 98,9 (97,8; 99,4) |
| Na 5 jaar | 98,1 (96,5; 98,9) | 97,9 (96,4; 98,8) |
a. Bij de PFS-analyse is geen rekening gehouden met tussenliggende voorvallen, d.w.z. gemiste bezoeken en start van nieuwe anti-kankertherapie.
b. De Kaplan-Meier-methode wordt gebruikt om de PFS-percentages per onderzoeker met centrale bevestiging te schatten. c. Op het moment van de analyse bedroeg de mediane PFS-follow-uptijd voor ITT 50,8 maanden. d. Gegevens afkomstig uit beschrijvende analyse.
De duur van CR toonde een klinisch betekenisvol voordeel aan voor BrECADD vergeleken met de eBEACOPP-arm in de ITT-populatie, terwijl andere secundaire werkzaamheidseindpunten, inclusief het ORR- en CR-percentage aan het einde van de chemotherapie vergelijkbare voordelen in beide armen aantoonden.
Onderzoek SG35-005
De werkzaamheid en veiligheid van ADCETRIS werden geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd tweearmig multicentrisch onderzoek bij 329 patiënten met HL die een verhoogd risico hadden op een recidief of progressie na ASCT. Patiënten met een bestaande cerebrale/meningeale aandoening, met inbegrip van een voorgeschiedenis van PML, werden uitgesloten van het onderzoek. Zie tabel 13 voor de patiëntkenmerken. Van de 329 patiënten werden 165 patiënten gerandomiseerd naar de behandelingsarm en werden 164 patiënten gerandomiseerd naar de placebo-arm. In het onderzoek kregen patiënten hun eerste dosis na herstel van ASCT (tussen 30-45 dagen na ASCT). Patiënten werden behandeld met ADCETRIS 1,8 mg/kg of overeenkomstig placebo, intraveneus toegediend gedurende 30 minuten om de 3 weken gedurende maximaal 16 cycli.
Patiënten die in aanmerking kwamen, dienden ten minste aan een van de volgende risicofactoren te voldoen:
- Refractair HL na eerstelijnstherapie
- Gerecidiveerd of progressief HL dat < 12 maanden na het einde van de eerstelijnstherapie optrad
- Extranodale betrokkenheid op het moment van gerecidiveerd pre-ASCT, waaronder extranodale uitbreiding van nodale massa naar aangrenzende vitale organen
Tabel 13: Overzicht van patiënt- en ziektekenmerken in de uitgangssituatie van het fase 3-HL post-ASCT-onderzoek
| Patiëntkenmerken | ADCETRIS N = 165 | Placebo N = 164 |
| Mediane leeftijd, jaar (bereik) | 33 jaar (18-71) | 32 jaar (18-76) |
| Geslacht | 76M (46%)/89V (54%) | 97M (59%)/67V (41%) |
| ECOG-status | ||
| 0 | 87 (53%) | 97 (59%) |
| 1 | 77 (47%) | 67 (41%) |
| 2 | 1 (1%) | 0 |
| Ziektekenmerken | ||
| Mediaan eerdere chemotherapieregimes (bereik) | 2 (2-8) | 2 (2-7) |
| Mediane tijd van diagnose HL tot eerste dosis (bereik) | 18,7 mnd (6,1-204,0) | 18,8 mnd (7,4-180,8) |
| Ziektestadium bij initiële diagnose HL | ||
| Stadium I | 1 (1%) | 5 (3%) |
| Stadium II | 73 (44%) | 61 (37%) |
| Stadium III | 48 (29%) | 45 (27%) |
| Stadium IV | 43 (26%) | 51 (31%) |
| Onbekend | 0 | 2 (1%) |
| Status PET-scan voorafgaand aan ASCT | ||
| FDG-AVID | 64 (39%) | 51 (31%) |
| FDG-NEGATIEF | 56 (34%) | 57 (35%) |
| NIET UITGEVOERD | 45 (27%) | 56 (34%) |
| Extranodale betrokkenheid op moment van gerecidiveerd pre-ASCT | 54 (33%) | 53 (32%) |
| B-symptomena | 47 (28%) | 40 (24%) |
| Beste respons op salvage therapie pre-ASCTb | ||
| Volledige respons | 61 (37%) | 62 (38%) |
| Gedeeltelijke respons | 57 (35%) | 56 (34%) |
| Stabiele ziekte | 47 (28%) | 46 (28%) |
| HL-status na het einde van eerstelijns standaard chemotherapieb | ||
| Refractair | 99 (60%) | 97 (59%) |
| Gerecidiveerd trad op < 12 maanden | 53 (32%) | 54 (33%) |
| Gerecidiveerd trad op ≥ 12 maanden | 13 (8%) | 13 (8%) |
a. Voor refractaire ziekte, of bij progressie of recidief na eerstelijnstherapie.
b. Stratificatiefactoren bij randomisatie.
Werkzaamheidsresultaten volgens de primaire analyse van het primaire eindpunt worden getoond in Tabel 14. Het primaire eindpunt van PFS per IRF werd behaald en liet een verschil zien in mediane PFS van 18,8 maanden in het voordeel van de behandelarm.
Tabel 14: Werkzaamheidsresultaten bij HL-patiënten met een verhoogd risico op recidief of progressie na ASCT, die om de 3 weken werden behandeld met 1,8 mg/kg ADCETRIS (ITT-populatie, primaire analyse)
ADCETRIS N = 165 | Placebo N = 164 | Gestratificeerde hazard ratio | |
| Progressievrije overlevinga | Mediaan per IRF | ||
| 42,9 maanden (95%-BI [30,4; 42,9]) | 24,1 maanden (95%-BI [11,5; -]) | 0,57 (95%-BI [0,40; 0,81]) Gestratificeerde log-rank test p = 0,001 | |
| Mediaan per onderzoeker | |||
| Niet bereikt (95%-BI [26,4; -]) | 15,8 maanden (95%-BI [8,5; -]) | 0,5 (95%-BI [0,36; 0,70])b | |
Totale overleving | Aantal overlijdensgevallen (%) | ||
| 28 (17) | 25 (15) | 1,15 (95%-BI [0,67; 1,97]) | |
a. Op het moment van de primaire analyse bedroeg de mediane follow-up voor beide groepen 30 maanden (bereik 0 tot
50).
b. Gestratificeerde log-rank test werd niet uitgevoerd voor PFS per onderzoeker.
Vooraf gespecificeerde subgroepanalyses van PFS per IRF werden uitgevoerd op de beste respons van de patiënt op salvage therapie pre-ASCT, HL-status na eerstelijnstherapie, leeftijd, geslacht, gewicht bij uitgangssituatie, ECOG-status bij uitgangssituatie, aantal behandelingen pre-ASCT, geografische regio, PET-status pre-ASCT, status B-symptomen na mislukken eerstelijnstherapie en extranodale ziektestatus pre-ASCT. De analyses lieten een constante tendens zien in het voordeel van patiënten die ADCETRIS kregen vergeleken met patiënten die placebo kregen, met uitzondering van patiënten met een leeftijd van ≥ 65 jaar (n = 8).
Er werden geen verschillen waargenomen in kwaliteit van leven tussen de behandelings- en placebogroepen. Analyse van het beroep op medische zorg (MRU) liet zien dat het aantal ziekenhuisopnames en poliklinische bezoeken, evenals het aantal gemiste werkdagen en gemiste andere activiteiten door patiënten en zorgverleners, bij HL-patiënten met een verhoogd risico op recidief, lager waren bij gebruik van ADCETRIS dan bij gebruik van placebo.
Een bijgewerkte analyse die na 3 jaar follow-up werd uitgevoerd, liet een aanhoudende verbetering in PFS zien per IRF (HR = 0,58 [95%-BI (0,41; 0,81)]).
Na de afronding van het onderzoek, ongeveer 10 jaar nadat de eerste patiënt was ingeschreven, bleef PFS per onderzoeker een voordeel vertonen (HR = 0,51 [95%-BI (0,37; 0,71)]). De resultaten met betrekking tot totale overleving waren consistent met de resultaten die gemeld werden ten tijde van de primaire analyse (HR = 1,11 [95%-BI (0,72; 1,70)]).
In figuur 3 wordt per onderzoeker PFS in de ITT-populatie weergegeven vanaf de afronding van het onderzoek.
Figuur 3: Kaplan-Meier-curve van PFS per onderzoeker (ITT-populatie, na afronding onderzoek)
Post-hoc risicofactor-analyses
Post-hocanalyses werden uitgevoerd voor de primaire analyse van het primaire eindpunt om de invloed van een verhoogd risico (aantal risicofactoren) op het klinisch voordeel te evalueren (Tabel 15). Representatieve risicofactoren voor deze analyses waren:
- HL dat optrad < 12 maanden of HL dat refractair was voor eerstelijnstherapie
Beste respons van PR of SZ op de meest recente salvage therapie zoals vastgesteld met
CT- en/of PET-scan
- Extranodale ziekte bij recidief pre-ASCT
- B-symptomen bij recidief pre-ASCT
- Twee of meer eerdere salvage therapieën.
De resultaten van deze post-hocanalyses suggereren een toegenomen klinisch voordeel voor patiënten met twee of meer risicofactoren, maar geen verschil op basis van een van de individuele risicofactoren. Er werd geen voordeel wat betreft progressievrije overleving of totale overleving waargenomen bij patiënten met één risicofactor voor recidief of progressie.
Tabel 15: Overzicht van PFS per IRF en OS op basis van aantal risicofactoren in het fase 3-HL post-ASCT-onderzoek (primaire analyse)
| Progressievrije overleving (PFS) per IRF | ||||||
| Aantal risicofactoren = 1 | Aantal risicofactoren ≥ 2 | Aantal risicofactoren ≥ 3 | ||||
ADCETRIS N = 21 | Placebo N = 28 | ADCETRIS N = 144 | Placebo N = 136 | ADCETRIS N = 82 | Placebo N = 84 | |
Aantal patiënten met ziekteprogre ssie of overlijdena (%) | 9 (43) | 7 (25) | 51 (35) | 68 (50) | 32 (39) | 49 (58) |
| Gestratificee rde hazard ratio | 1,65 (95%-BI [0,60; 4,55])b | 0,49 (95%-BI [0,34; 0,71]) | 0,43 (95%-BI [0,27; 0,68]) | |||
| Totale overleving (OS) | ||||||
| Aantal risicofactoren = 1 | Aantal risicofactoren ≥ 2 | Aantal risicofactoren ≥ 3 | ||||
ADCETRIS N = 21 | Placebo N = 28 | ADCETRIS N = 144 | Placebo N = 136 | ADCETRIS N = 82 | Placebo N = 84 | |
Aantal overlijdens-gevallenc (%) | 5 (24) | 1 (4) | 23 (16) | 24 (18) | 15 (18) | 16 (19) |
| Gestratificee rde hazard ratio | 7,94 (95%-BI [0,93; 68,06])b | 0,94 (95%-BI [0,53; 1,67]) | 0,92 (95%-BI [0,45; 1,88]) | |||
a. Overlijden zonder eerdere progressie of meer dan één gemist evaluatiebezoek.
b. Geeft resultaten van niet-gestratificeerde analyse aan.
c. Gebeurtenissen zijn overlijdensgevallen ongeacht de oorzaak.
Op het moment van de bijgewerkte analyse (na 3 jaar follow-up) van patiënten met 2 of meer risicofactoren bedroeg de hazard ratio voor PFS per IRF 0,49 (95%-BI [0,34; 0,71]) en bedroeg de hazard ratio voor PFS per onderzoeker 0,41 (95%-BI [0,29; 0,58]) (zie Figuren 4 en 5).
Figuur 4: Kaplan-Meier-curve van PFS per IRF bij patiënten met ≥ 2 risicofactoren (follow-up na 3 jaar)
Figuur 5: Kaplan-Meier-curve van PFS per onderzoeker bij patiënten met ≥ 2 risicofactoren (follow-up na 3 jaar)
Na de afronding van het onderzoek, ongeveer 10 jaar nadat de eerste patiënt was ingeschreven, was de hazard ratio voor PFS per onderzoeker voor patiënten met 2 of meer risicofactoren 0,41 (95%-BI [0,29; 0,58]). De hazard ratio voor PFS per onderzoeker voor patiënten met 3 of meer risicofactoren was 0,38 (95%-BI [0,25; 0,59]). De resultaten met betrekking tot totale overleving bleven consistent met de resultaten zoals waargenomen ten tijde van de primaire analyse.
Onderzoek SG035-0003
De werkzaamheid en veiligheid van ADCETRIS als monotherapie zijn geëvalueerd in een open-label, éénarmig, pivotaal multicentrisch onderzoek bij 102 patiënten met gerecidiveerd of refractair HL. Zie Tabel 16 hieronder voor een overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie.
Tabel 16: Overzicht van patiënt- en ziektekenmerken in de uitgangssituatie van het fase 2-onderzoek bij gerecidiveerd of refractair HL
| Patiëntkenmerken | N = 102 |
| Mediane leeftijd, jaar (bereik) | 31 jaar (15-77) |
| Geslacht | 48M (47%) / 54V (53%) |
| ECOG-status | |
| 0 | 42 (41%) |
| 1 | 60 (59%) |
| Eerdere ASCT | 102 (100%) |
| Eerdere chemotherapieregimes | 3,5 (1-13) |
| Tijd vanaf ASCT tot eerste recidief na transplantatie | 6,7 mnd. (0-131) |
| Histologisch bevestigde CD30-positieve ziekte | 102 (100%) |
| Ziektekenmerken | |
| Primair refractair voor eerstelijnstherapiea | 72 (71%) |
| Refractair voor de meest recente therapie | 43 (42%) |
| B-symptomen in uitgangssituatie | 35 (33%) |
| Stadium III bij initiële diagnose | 27 (26%) |
| Stadium IV bij initiële diagnose | 20 (20%) |
a. Primair refractair HL wordt gedefinieerd als het niet bereiken van complete remissie met eerstelijnstherapie of het optreden van ziekteprogressie binnen 3 maanden na het voltooien van eerstelijnstherapie.
Achttien (18) patiënten (18%) ontvingen 16 cycli ADCETRIS; de mediaan van ontvangen cycli was 9 (bereik 1 tot 16).
De respons op de behandeling met ADCETRIS werd beoordeeld door een onafhankelijke beoordelingsinstantie (IRF) aan de hand van de herziene responscriteria voor maligne lymfoom (Revised Response Criteria for Malignant Lymphoma; Cheson, 2007). De behandelrespons werd beoordeeld op basis van spiraal-CT’s van borstkas, nek, buik en bekken, PET-scans en klinische gegevens. De responsbeoordelingen vonden plaats bij cyclus 2, 4, 7, 10, 13 en 16, waarbij PET-scans werden verricht bij cyclus 4 en 7.
Het objectieve responspercentage (ORR) per IRF-beoordeling bedroeg 75% (76 van de 102 patiënten in de intention-to-treat-set [ITT-set]) en bij 94% van de patiënten werd tumorreductie bereikt. Het percentage complete remissie (CR) was 33% (34 van de 102 patiënten in de ITT-set). De mediane totale overleving (OS) is 40,5 maanden (de mediane observatietijd (tijd tot overlijden of laatste contact) vanaf de eerste dosis bedroeg 35,1 maanden (bereik van 1,8 tot 72,9+ maanden). Het geschatte totale overlevingspercentage na 5 jaar bedroeg 41% (95%-BI [31%, 51%]). Over het algemeen kwamen de beoordelingen door de onderzoeker overeen met de onafhankelijke beoordeling van de scans. Van de behandelde patiënten kregen er 8 alsnog een allogene SCT. Raadpleeg Tabel 17 voor de overige werkzaamheidsresultaten.
Tabel 17: Werkzaamheidsresultaten bij patiënten met gerecidiveerd of refractair Hodgkin-lymfoom die eenmaal in de 3 weken werden behandeld met 1,8 mg/kg ADCETRIS
| Beste klinische respons (N = 102) | IRF N (%) | 95%-BI |
| Objectief responspercentage (CR + PR) | 76 (75) | 64,9; 82,6 |
| Complete remissie (CR) | 34 (33) | 24,3; 43,4 |
| Partiële remissie (PR) | 42 (41) | n.v.t. |
| Percentage ziektecontrole (CR + PR + SZ [stabiele ziekte]) | 98 (96) | 90,3; 98,9 |
| Responsduur | Mediaan per IRF | 95%-BI |
| Objectief responspercentage (CR + PR)a | 6,7 maanden | 3,6; 14,8 |
| Complete remissie (CR) | 27,9 maanden | 10,8; NSb |
| Totale overleving | Mediaan | 95%- BI |
| Mediaan | 40,5 maanden | 28,7; 61,9 |
| Geschatte totale overlevingspercentage na 5 jaar | 41% | 31%, 51% |
a. De responsduur had een bereik van 1,2+ maanden tot 43+ maanden en de mediane follow-up tijd vanaf de eerste dosis bedroeg 9,0 maanden voor patiënten die een objectieve respons (OR) bereikten.
b. Niet schatbaar.
Een verkennende intra-patiëntanalyse liet zien dat bij ongeveer 64% van de HL-patiënten die in de klinische studie SG035-0003 met ADCETRIS werden behandeld een verbetering in klinisch voordeel optrad, gemeten als een langere progressievrije overleving (PFS), vergeleken met hun meest recente behandelregime.
Van de 35 patiënten (33%) die in de uitgangssituatie B-symptomen hadden, werden er 27 (77%) volledig vrij van alle B-symptomen, na een mediane tijd van 0,7 maanden na aanvang van de behandeling met ADCETRIS.
Gegevens bij HL-patiënten die niet in aanmerking komen voor stamceltransplantatie (SCT)
Onderzoek C25007
Een eenarmig fase 4-onderzoek werd uitgevoerd bij patiënten met gerecidiveerd of refractair HL (n = 60) die ten minste één eerdere chemotherapeutische behandeling hadden gekregen en op het moment dat de behandeling met ADCETRIS startte, niet in aanmerking kwamen voor SCT of multi-agens chemotherapie. Patiënten die in aanmerking kwamen, mochten niet eerder SCT hebben ontvangen. Het mediane aantal cycli was 7 (bereik 1 tot 16 cycli). De patiënten werden eenmaal per 3 weken behandeld met 1,8 mg/kg ADCETRIS.
Ten tijde van de primaire analyse van het primaire eindpunt was het objectieve responspercentage (ORR) per IRF in de ITT-populatie 50% (95%-BI, 37; 63%). Een beste totale respons voor CR werd gemeld voor 7 patiënten (12%); PR werd gemeld voor 23 patiënten (38%). Onder deze 30 patiënten was de mediane tijd tot respons, gedefinieerd als de tijd vanaf de eerste dosis tot ofwel PR ofwel CR (afhankelijk van welke eerder optreedt), 6 weken (bereik, 5 tot 39 weken). De mediane tijd tot beste totale respons, gedefinieerd als de tijd vanaf de eerste dosis tot de klinisch beste respons van CR of PR, was 11 weken (bereik, 5 tot 60 weken). Achtentwintig patiënten (47%) ondergingen vervolgens een SCT na een mediaan van 7 cycli (bereik, 4 tot 16 cycli) ADCETRIS-behandeling. De 32 patiënten (53%) die geen opeenvolgende SCT ondergingen, ontvingen eveneens ADCETRIS gedurende een mediaan van 7 cycli (bereik, 1 tot 16 cycli).
Van de 60 patiënten die aan de studie deelnamen, ontvingen 49 patiënten (82%) > 1 eerdere kankergerelateerde behandeling en 11 patiënten (18%) hadden 1 eerdere kankergerelateerde behandeling gekregen. Per IRF was het ORR 51% (95%-BI [36%, 66%]) voor de patiënten die > 1 eerdere kankergerelateerde behandeling hadden ontvangen en 45% (95%-BI [17%, 77%]) voor de patiënten die 1 eerdere kankergerelateerde behandeling hadden ontvangen. Voor de patiënten die > 1 eerdere kankergerelateerde behandeling hadden ontvangen, werd een beste totale respons van CR gemeld voor 6 patiënten (12%); PR werd gemeld voor 19 patiënten (39%). Voor de patiënten die 1 eerdere kankergerelateerde behandeling hadden ontvangen, werd CR gemeld voor 1 patiënt (9%) en werd PR gemeld voor 4 patiënten (36%). Van de 49 patiënten die > 1 eerdere behandeling hadden gekregen, ondergingen 22 patiënten (45%) aansluitend een SCT; van de 11 patiënten die 1 eerdere behandeling hadden gekregen, ondergingen 6 patiënten (55%) aansluitend een SCT.
Gegevens werden eveneens verzameld bij patiënten (n = 15) van de fase 1 dosisescalatie- en klinische farmacologiestudies, en bij patiënten (n = 26) in een NPP, met gerecidiveerd of refractair HL die geen ASCT gekregen hadden en die behandeld werden met 1,8 mg/kg ADCETRIS eenmaal per 3 weken.
De patiëntkenmerken in de uitgangssituatie toonden dat meerdere voorafgaande chemotherapieregimes niet gewerkt hadden (mediaan 3 met een bereik van 1 tot 7) vóór de eerste toediening met brentuximab vedotin. Bij de initiële diagnose had negenenvijftig procent (59%) van de patiënten een vergevorderd ziektestadium (Stadium III of IV).
De resultaten van deze fase 1-studies en uit de NPP-ervaring toonden aan dat bij patiënten met gerecidiveerd of refractair HL zonder voorafgaande ASCT klinisch relevante responsen bereikt konden worden, zoals bewezen middels een door de onderzoeker geëvalueerd objectief responspercentage van 54% en een complete-remissiepercentage van 22% na een mediaan van 5 cycli ADCETRIS.
Onderzoek SGN35-006 (herbehandelingsonderzoek)
In een multicentrisch fase 2-, open-labelonderzoek werd de werkzaamheid van een herbehandeling geëvalueerd bij patiënten die eerder hadden gereageerd (CR of PR) op een behandeling met ADCETRIS. Twintig patiënten met gerecidiveerd of refractair HL kregen een startdosering van 1,8 mg/kg en één patiënt kreeg een startdosering van 1,2 mg/kg ADCETRIS, intraveneus toegediend gedurende 30 minuten, één keer om de 3 weken. Het mediane aantal cycli bedroeg 7 (range, 2 tot 37 cycli). Van de 20 evalueerbare patiënten met HL bereikten 6 patiënten (30%) een CR en 6 patiënten (30%) een PR dankzij een herbehandeling met ADCETRIS, voor een ORR van 60%. De mediane duur van de respons bedroeg respectievelijk 9,2 en 9,4 maanden bij patiënten die een OR (CR+PR) en CR bereikten.
Systemisch anaplastisch grootcellig lymfoom
Onderzoek SGN35-014
De werkzaamheid en veiligheid van ADCETRIS werden beoordeeld in een gerandomiseerd, dubbelblind, dubbel-dummy, multicentrisch onderzoek met werkzame controle bij 452 patiënten met eerder onbehandeld CD30-positief PTCL in combinatie met cyclofosfamide (C), doxorubicine (H) en prednison (P) (CHP). Voor deelname aan het onderzoek was een CD30-expressie van ≥ 10% per immunohistochemie vereist. Alleen patiënten met CD30-positieve PTCLs die in aanmerking kwamen voor een behandelregime op basis van cyclofosfamide (C), doxorubicine (H), vincristine (O) en prednison (P) (CHOP) werden opgenomen. De combinatie van ADCETRIS + CHP is niet onderzocht bij alle PTCL-subtypen. Zie Tabel 18 voor de geïncludeerde PTCL-subtypen. Van de 452 patiënten werden 226 patiënten gerandomiseerd naar de behandeling met ADCETRIS + CHP en werden 226 patiënten gerandomiseerd naar de behandeling met CHOP. Randomisatie was gestratificeerd op ALK-positief sALCL versus alle andere subtypen en op de International Prognostic Index (IPI)-score. Patiënten werden behandeld op dag 1 van elke 21-daagse cyclus met 1,8 mg/kg ADCETRIS toegediend als intraveneuze infusie gedurende 30 minuten + CHP (cyclofosfamide 750 mg/m2 elke 3 weken als intraveneuze infusie; doxorubicine 50 mg/m2 elke 3 weken als intraveneuze infusie; en orale prednison 100 mg op dag 1 t/m 5 van elke 3-weekse cyclus) gedurende 6 tot 8 cycli. De mediaan van het aantal cycli dat patiënten kregen, was 6 (variërend van 1 tot 8 cycli); 70% van de patiënten kreeg 6 behandelingscycli en 18% kreeg 8 behandelingscycli. Zie Tabel 18 voor een overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie.
Tabel 18: Overzicht van patiënt- en ziektekenmerken in de uitgangssituatie van het fase 3-onderzoek bij eerder onbehandeld PTCL (ITT en sALCL)
ITT‑populatie sALCL‑populatieb Patiëntkenmerken ADCETRIS +
CHP
n = 226
CHOP n = 226
ADCETRIS
+ CHP n = 162
CHOP n = 154
Mediane leeftijd (bereik) 58,0 (18-85) 58,0 (18-83) 55,0 (18-85) 54,0 (18-83) Patiënten ≥ 65 jaar oud (%) 69 (31) 70 (31) 38 (23) 36 (23) Mannelijk geslacht, n (%) 133 (59) 151 (67) 95 (59) 110 (71) ECOG-status, n (%) 0 84 (37) 93 (41) 58 (36) 53 (34) 1 90 (40) 86 (38) 62 (38) 61 (40) 2 51 (23) 47 (21) 41 (25) 40 (26) Ziektekenmerken Diagnose, zoals ter plaatse
bepaald, n (%)a
sALCL 162 (72) 154 (68) 162 (100) 154 (100)
ALK-positief 49 (22) 49 (22) 49 (30) 49 (32) ALK-negatief 113 (50) 105 (46) 113 (70) 105 (68) Perifeer T-cel lymfoom
(PTCL-NOS)
29 (13) 43 (19) NA NA
Angio-immunoblastisch T-cel
lymfoom (AITL)
30 (13) 24 (11) NA NA
Volwassen T-cel
leukemie/lymfoom (ATLL)
4 (2) 3 (1) NA NA
Met enteropathie geassocieerd
T-cel lymfoom (EATL)
1 (0) 2 (1) NA NA
Mediane tijd vanaf diagnose tot
eerste dosis, maanden (bereik)
0,8 (0; 19) 0,9 (0; 10) 0.8 (0; 19) 0.9 (0; 10)
Ziektestadium bij initiële
diagnose van PTCL, n (%)
Stadium I 12 (5) 9 (4) 12 (7) 7 (5) Stadium II 30 (13) 37 (16) 22 (14) 27 (18) Stadium III 57 (25) 67 (30) 29 (18) 46 (30) Stadium IV 127 (56) 113 (50) 99 (61) 74 (48) IPI-score 0 8 (4) 16 (7) 7 (4) 14 (9) 1 45 (20) 32 (14) 34 (21) 18 (12) 2 74 (33) 78 (35) 58 (36) 60 (39) 3 66 (29) 66 (29) 37 (23) 40 (26) 4 29 (13) 25 (11) 22 (14) 16 (10) 5 4 (2) 9 (4) 4 (2) 6 (4) Extranodale betrokkenheid op
moment van diagnose, n (%)
≤ 1 locatie 142 (63) 146 (65) 94 (58) 95 (62) > 1 locatie 84 (37) 80 (35) 68 (42) 59 (38) Betrokkenheid van beenmerg
op moment van
uitgangssituatie, n (%)
Ja 30 (13) 34 (15) 15 (9) 13 (8) Nee 196 (87) 192 (85) 147 (91) 141 (92) a. Volgens de WHO-classificatie van 2008.
b. Voor patiënten met lokaal gediagnosticeerd sALCL.
Het primaire eindpunt in SGN35-014 was PFS per IRF, gedefinieerd als de tijd vanaf de datum van randomisatie tot de datum van de eerste documentatie van ziekteprogressie, overlijden ongeacht de oorzaak of ontvangst van een volgende antikanker-chemotherapie voor de behandeling van resterende ziekte of progressieve ziekte, wat zich het eerst voordoet. Het krijgen van consoliderende radiotherapie na de behandeling, chemotherapie na de behandeling met als doel de mobilisatie van perifere bloedstamcellen, of consoliderende autologe of allogene stamceltransplantatie werd niet beschouwd als ziekteprogressie of als begonnen met nieuwe antikankertherapie.
Belangrijke secundaire eindpunten omvatten PFS per IRF voor patiënten met centraal bevestigd sALCL, CR-percentage per IRF na beëindiging van de onderzoeksbehandeling, OS en ORR per IRF na beëindiging van de onderzoeksbehandeling die werden getest met een testprocedure met vaste volgorde na bepaling van de statistische significantie van PFS per IRF.
Het primaire eindpunt en de alfa-beschermde, belangrijke secundaire eindpunten, die hiërarchisch werden geëvalueerd, werden bereikt. De mediane PFS per IRF voor de ITT-populatie was 48,2 maanden in de ADCETRIS + CHP-arm versus 20,8 maanden in de CHOP-arm. De gestratificeerde hazard ratio was 0,71 (95%-BI: 0,54; 0,93, p = 0,011), wat duidt op een afname van 29% van het risico op PFS-voorvallen voor ADCETRIS + CHP versus CHOP. Voor de totale overleving (OS) was de gestratificeerde hazard ratio 0,66 (95%-BI: 0,46; 0,95, p = 0,024), wat een verlaging van 34% aangeeft in het risico op OS‑voorvallen voor ADCETRIS + CHP versus CHOP.
PFS per IRF voor patiënten met centraal bevestigd sALCL was een vooraf gespecificeerd belangrijk secundair eindpunt. De mediane PFS per IRF was 55,7 maanden in de ADCETRIS + CHP-arm versus 54,2 maanden in de CHOP-arm. De gestratificeerde hazard ratio was 0,59 (95%-BI: 0,42; 0,84), compatibel met een statistisch significante afname van 41% in het risico op PFS-voorvallen voor ADCETRIS + CHP versus CHOP (p-waarde = 0,003); zie Figuur 6 en Tabel 19.
Subgroepanalyses werden uitgevoerd voor patiënten met lokaal gediagnosticeerd sALCL. Voor de totale overleving was de gestratificeerde hazard ratio 0,54 (95%-BI: 0,34; 0,87), wat een verlaging van 46% aangeeft in het risico op OS-voorvallen voor ADCETRIS + CHP versus CHOP; zie Figuur 7. Aan het einde van de behandeling was het CR-percentage volgens beoordeling van de IRF 71,0% voor patiënten in de ADCETRIS + CHP-arm ten opzichte van 53,2% voor patiënten in de CHOP-arm, wat een verschil inhoudt van 17,7% (95%-BI: 7,2%; 28,3%). Aan het einde van de behandeling was het ORR-percentage volgens beoordeling van de IRF 87,7% voor patiënten in de ADCETRIS + CHP-arm ten opzichte van 70,8% voor patiënten in de CHOP-arm, wat een verschil inhoudt van 16,9% (95%-BI: 8,1%; 25,7%).
In de subgroepen van patiënten met ALK + sALCL en ALK-sALCL was de gestratificeerde hazard ratio voor PFS per IRF respectievelijk 0,29 (95%-BI: 0,11; 0,79) en 0,65 (95%-BI: 0,44; 0,95).
Tabel 19: Werkzaamheidsresultaten voor patiënten met eerder onbehandeld sALCL behandeld met 1,8 mg/kg ADCETRIS op dag 1 van een 3 weken durende cyclus (primaire analyse)
ADCETRIS + CHP n = 162a | CHOP n = 154a | |
| PFS per IRF | ||
| Aantal patiënten met een PFS-voorval, n (%) | 56 (34) | 73 (48) |
| Mediane PFS, maanden (95%-BI) | 55,66 (48,20; NS) | 54,18 (13,44; NS) |
| Hazard ratio (95%-BI)b | 0,59 (0,42; 0,84) | |
| p-waardec | 0,0031 | |
| Geschatte PFS (95%-BI)d na: | ||
| 6 maanden | 88,0% (81,8%; 92,2%) | 68,4% (60,3%; 75,2%) |
| 12 maanden | 78,7% (71,4%; 84,4%) | 60,3% (51,9%; 67,6%) |
| 24 maanden | 68,4% (60,4%; 75,2%) | 53,9% (45,5%; 61,5%) |
| 36 maanden | 65,5% (57,1%; 72,7%) | 50,2% (41,6%; 58.1%) |
| OSe | ||
| Aantal overlijdens (%) | 29 (18) | 44 (29) |
| Mediane OS, maanden (95%-BI) | NS (NS, NS) | NS (NS, NS) |
| Hazard ratio (95%-BI)b | 0,54 (0,34; 0,87) | |
| p-waardec,f | 0,0096 | |
| CR-percentageg | ||
| % (95%-BI) | 71% (63,3%; 77,8%) | 53% (45,0%; 61,3%) |
| p-waardef,h | 0,0004 | |
| ORRg | ||
| % (95%-BI) | 88% (81,6%; 92,3%) | 71% (62,9%; 77,8%) |
| p-waardef,h | < 0,0001 | |
CR = complete remissie; IRF = Independent Review Facility (onafhankelijke beoordelingsinstelling); NS = niet schatbaar; ORR = Objective Response Rate (objectieve responspercentage); PFS = Progression-Free Survival (progressievrije overleving).
a. PFS per IRF wordt berekend op basis van patiënten met centraal bevestigd sALCL, waarbij n = 163 patiënten in de
A + CHP‑arm en n = 151 in de CHOP‑arm. OS, CR en ORR worden berekend op basis van patiënten met lokaal gediagnosticeerd sALCL
b. Hazard ratio (A + CHP/CHOP) en 95%-betrouwbaarheidsintervallen zijn gebaseerd op een gestratificeerd proportioneel hazard-regressiemodel van Cox met stratificatiefactoren (ALK-positieve sALCL versus alle andere en International Prognostic Index [IPI]-score bij de uitgangssituatie). Hazard ratio < 1 het gunstigst in de A + CHP-arm. c. p-waarde wordt berekend met behulp van een gestratificeerde log-rank-test.
d. PFS-percentage wordt geschat met behulp van Kaplan-Meier-methoden en het 95%-BI wordt berekend met behulp van de complementaire log-log-transformatiemethode.
e. Mediane OS-opvolging in de ADCETRIS + CHP-arm was 38,5 maanden, in de CHOP-arm 41,0 maanden. f. p‑waarde wordt niet gecorrigeerd voor multipliciteit.
g. Reactie volgens de 2007 International Working Group Criteria aan het eind van de behandeling. h. p-waarde wordt berekend met behulp van een gestratificeerde Cochran-Mantel-Haenszel-test.
Figuur 6: Progressievrije overleving per IRF bij de sALCL-populatie (ADCETRIS + CHP vs. CHOP) (primaire analyse)
Figuur 7: Algehele overleving in de sALCL-populatie (ADCETRIS + CHP vs CHOP) (primaire analyse)
*p‑waarde voor totale overleving wordt niet gecorrigeerd voor multipliciteit.
Na de afronding van het onderzoek, ruim 7 jaar nadat de eerste patiënt was ingeschreven, bleef PFS per onderzoeker in de ITT-populatie een voordeel vertonen van 30% vermindering op het risico van een PFS-voorval in de ADCETRIS + CHP-arm vergeleken met patiënten die behandeld werden met CHOP (HR = 0,70 [95%-BI (0,53; 0,91)]). De resultaten van PFS per onderzoeker in de sALCL-populatie vertonen een vermindering van 45% op het risico op een PFS-voorval in de ADCETRIS + CHP-arm vergeleken met patiënten die behandeld werden met CHOP (HR = 0,55 [95%-BI (0,39; 0,79)]).
Na de afronding van het onderzoek bleven de resultaten met betrekking tot totale overleving een voordeel vertonen en deze waren consistent met de resultaten die gemeld werden ten tijde van de primaire analyse. De totale overleving in de ITT-populatie vertoonde een vermindering van 28% op het risico op overlijden in de ADCETRIS + CHP-arm vergeleken met patiënten die werden behandeld met CHOP (HR = 0,72 [95%-BI (0,53 tot 0,99)]). De resultaten met betrekking tot totale overleving in de sALCL-populatie vertoonde een vermindering van 34% in het risico op overlijden in de ADCETRIS + CHP-arm vergeleken met patiënten die werden behandeld met CHOP (HR = 0,66 [95%-BI (0,43; 1,01)]), zie figuur 8.
Figuur 8: Totale overleving in de sALCL-populatie (ADCETRIS + CHP vs. CHOP) (na afronding onderzoek)
Onderzoek SG035-0004
De werkzaamheid en veiligheid van ADCETRIS als monotherapie werd geëvalueerd in een open-label, éénarmig, multicentrisch onderzoek bij 58 patiënten met gerecidiveerd of refractair sALCL. Zie Tabel 20 hieronder voor een overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie.
Tabel 20: Overzicht van patiënt- en ziektekenmerken in de uitgangssituatie van het fase 2-onderzoek bij gerecidiveerd of refractair sALCL
| Patiëntkenmerken | N = 58 |
| Mediane leeftijd, jaar (bereik) | 52 jaar (14-76) |
| Geslacht | 33M (57%) / 25V (43%) |
| ECOG-statusa | |
| 0 | 19 (33%) |
| 1 | 38 (66%) |
| Eerdere ASCT | 15 (26%) |
| Eerdere chemotherapieregimes (bereik) | 2 (1-6) |
| Histologisch bevestigde CD30-positieve ziekte | 57 (98%) |
| Anaplastisch lymfoomkinase (ALK)-negatieve ziekte | 42 (72%) |
| Ziektekenmerken | |
| Primair refractair voor eerstelijnstherapieb | 36 (62%) |
| Refractair voor de meest recente therapie | 29 (50%) |
| Recidief na de meest recente therapie | 29 (50%) |
| B-symptomen in uitgangssituatie | 17 (29%) |
| Stadium III bij initiële diagnose | 8 (14%) |
| Stadium IV bij initiële diagnose | 21 (36%) |
a. Eén patiënt had in de uitgangssituatie een ECOG-status van 2, wat niet was toegestaan volgens het protocol. Deze patiënt is geregistreerd als ‘Niet voldaan aan inclusiecriteria’.
b. Primair refractair sALCL wordt gedefinieerd als het niet bereiken van complete remissie met eerstelijnstherapie of het optreden van ziekteprogressie binnen 3 maanden na het voltooien van eerstelijnstherapie.
De mediane tijd tussen de diagnose van sALCL en de eerste dosis ADCETRIS was 16,8 maanden.
Tien (10) patiënten (17%) ontvingen 16 cycli ADCETRIS; het mediane aantal ontvangen cycli was 7 (bereik 1 tot 16).
De respons op de behandeling met ADCETRIS werd beoordeeld door een onafhankelijke beoordelingsinstantie (IRF) aan de hand van de herziene responscriteria voor maligne lymfoom (Revised Response Criteria for Malignant Lymphoma; Cheson, 2007). De behandelrespons werd beoordeeld op basis van spiraal-CT’s van borstkas, nek, buik en bekken, PET-scans en klinische gegevens. De responsbeoordelingen vonden plaats bij cyclus 2, 4, 7, 10, 13 en 16, waarbij PET-scans werden verricht bij cyclus 4 en 7.
Het ORR per IRF-beoordeling bedroeg 86% (50 van de 58 patiënten in de ITT-set). Het percentage CR was 59% (34 van de 58 patiënten in de ITT-set) en bij 97% van de patiënten werd (in meer of mindere mate) tumorreductie bereikt. De geschatte totale overleving na 5 jaar was 60% (95%-BI [47%, 73%]). De mediane observatietijd (tijd tot overlijden of laatste contact) vanaf de eerste dosis bedroeg 71,4 maanden. Over het algemeen kwamen de beoordelingen door de onderzoeker overeen met de onafhankelijke beoordeling van de scans. Van de behandelde patiënten kregen 9 patiënten met een respons alsnog een allogene stamceltransplantatie (SCT), terwijl 9 andere patiënten met een respons alsnog een autologe SCT ondergingen. Raadpleeg Tabel 21 en Figuur 9 voor de overige werkzaamheidsresultaten.
Tabel 21: Werkzaamheidsresultaten bij patiënten met gerecidiveerd of refractair sALCL die eenmaal in de 3 weken werden behandeld met 1,8 mg/kg ADCETRIS
| Beste klinische respons (n = 58) | IRF n (%) | 95%-BI | |
| Objectief responspercentage (CR + PR) | 50 (86) | 74,6; 93,9 | |
| Complete remissie (CR) | 34 (59) | 44,9; 71,4 | |
| Partiële remissie (PR) | 16 (28) | n.v.t. | |
| Percentage ziektecontrole (CR + PR + SZ [stabiele ziekte]) | 52 (90) | 78,8; 96,1 | |
| Responsduur | Mediaan per IRF | 95%-BI | |
| Objectief responspercentage (CR + PR)a | 13,2 | 5,7; 26,3 | |
| Complete remissie (CR) | 26,3 | 13,2; NSb | |
| Progressievrije overleving | Mediaan per IRF | 95%-BI | |
| Mediaan | 14,6 | 6,9; 20,6 | |
| Totale overleving | Mediaan | 95%-BI | |
| Mediaan | Niet bereikt | 21,3; NSb |
a. De responsduur had een bereik van 0,1 maanden tot 39,1+ maanden en de mediane follow-up tijd vanaf de eerste dosis bedroeg 15,5 maanden voor patiënten die een objectieve respons (OR) bereikten.
b. Niet schatbaar.
Figuur 9: Kaplan-Meier-curve van OS
Een verkennende intra-patiënt analyse liet zien dat bij ongeveer 69% van de sALCL-patiënten die in de klinische studie SG035-0004 met ADCETRIS werden behandeld een verbetering in klinisch voordeel optrad, gemeten als een langere progressievrije overleving (PFS), vergeleken met hun meest recente behandelregime.
Van de 17 patiënten (29%) die in de uitgangssituatie B-symptomen hadden, werden er 14 (82%) volledig vrij van alle B-symptomen na een mediane tijd van 0,7 maanden na aanvang van de behandeling met ADCETRIS.
Onderzoek C25006
De werkzaamheid en veiligheid van ADCETRIS als monotherapie werden ook geëvalueerd in een open-label, éénarmig, multicentrisch fase 4-onderzoek bij 50 patiënten met gerecidiveerd of refractair Pe
rc
e
nta
g
e p
ro
efp
e
rs
o
ne
n
in
le
v
e
n
Tijd (maanden) 0 6 12 18 24 30 36 42 48 54 60 66 72 78 84
ITT patiënten
58 (0) 48 (10) 41 (17) 37 (20) 36 (21) 36 (21) 36 (21) 35 (21) 35 (21) 35 (21) 33 (23) 32 (24) 25 (25) 4 (25) 0 (25) N dat risico loopt (voorvallen)
58 25 -- (21,3; --) N Voorvallen 95%-BI
(maanden)
Mediaan
(maanden)
sALCL. De ORR per IRF-beoordeling bedroeg 64% (32 van de 50 patiënten in de ITT set). De mediane DOR per IRF werd niet bereikt (95%-BI 19,71 maanden; NS). Het CR-percentage bedroeg 30% (15 van de 50 patiënten in de ITT-set) en bij 93% van de evalueerbare patiënten werd (in meer of mindere mate) tumorreductie bereikt. De mediane DOCR per IRF werd niet bereikt (95%-BI 10,61 maanden; NS). De responsbeoordelingen waren voor het grootste deel consistent tussen IRF en onderzoeker. 13 van de behandelde patiënten kregen nadien een
hematopoëtische-stamceltransplantatie.
Samengevoegde gegevens van de studies C25006 en SG035-0004 (n = 108) tonen een ORR per IRF van 76% (82 van de 108 patiënten in de ITT-set). De mediane DOR per IRF bedroeg 17,0 maanden (95%-BI 12,62; 32,46). CR was 45% (49 van de 108 patiënten in de ITT-set) en tumorreductie (in meer of mindere mate) werd bereikt bij 96% van de evalueerbare patiënten. De mediane DOCR per IRF bedroeg 26,3 maanden (95%-BI 16,16; NS). De responsbeoordelingen per IRF en onderzoeker waren voor het grootste deel consistent.
Onderzoek SGN35-006 (Herbehandelingsonderzoek)
In een multicentrisch fase 2-, open-labelonderzoek werd de werkzaamheid van een herbehandeling geëvalueerd bij patiënten die eerder hadden gereageerd (CR of PR) op een behandeling met ADCETRIS. Zeven patiënten met gerecidiveerd sALCL kregen een startdosering van 1,8 mg/kg en één patiënt kreeg een startdosering van 1,2 mg/kg ADCETRIS, intraveneus toegediend gedurende 30 minuten, één keer om de 3 weken. Het mediane aantal cycli bedroeg 8,5 (range, 2 tot 30 cycli). Van de 8 patiënten met sALCL werden er 3 tweemaal herbehandeld, wat in totaal 11 ervaringen met herbehandeling oplevert. Herbehandeling met ADCETRIS resulteerde in 6 gevallen van CR (55%) en 4 van PR (36%), voor een ORR van 91%. De mediane duur van de respons bedroeg respectievelijk 8,8 en 12,3 maanden bij patiënten die een OR (CR+PR) en CR bereikten.
Cutaan T-cellymfoom
Onderzoek C25001
De werkzaamheid en veiligheid van ADCETRIS als monotherapie werd geëvalueerd in een open-label, gerandomiseerd, multicentrisch pivotaal fase 3-onderzoek bij 128 patiënten met histologisch bevestigd CD30-positief CTCL. CD30-positiviteit werd gedefinieerd als ≥ 10% lymfoïde targetcellen waarop een membraan-, cytoplasmatisch en/of Golgi-kleuringspatroon werd aangetoond op basis van een immuunhistochemische test (Ventana anti-CD30 [Ber-H2]). Patiënten met een diagnose van mycosis fungoides (MF) of primair cutaan anaplastisch grootcellig lymfoom (pcALCL) kwamen in aanmerking voor het onderzoek. De patiënten werden gestratificeerd op basis van deze ziektetypen en werden 1:1 gerandomiseerd naar ADCETRIS of, naar keuze van de arts, methotrexaat of bexaroteen. Patiënten met pcALCL ondergingen eerder stralingstherapie of ten minste 1 eerdere systemische therapie, en patiënten met MF ondergingen ten minste 1 eerdere systemische therapie. Patiënten met een gelijktijdige diagnose van systemisch ALCL, Sézary-syndroom en ander non-Hodgkin-lymfoom (behalve lymfomatoïde papulose [LyP]) werden uitgesloten van dit onderzoek. Patiënten werden behandeld met 1,8 mg/kg ADCETRIS, intraveneus toegediend gedurende 30 minuten om de 3 weken gedurende maximaal 16 cycli, of met het geneesmiddel naar keuze van de arts gedurende maximaal 48 weken. Het mediane aantal cycli bedroeg circa 12 cycli in de ADCETRIS-groep. In de groep met het geneesmiddel naar keuze van de arts bedroeg de mediane behandelduur (aantal cycli) voor patiënten die bexaroteen kregen circa 16 weken (5,5 cycli) en 11 weken (3 cycli) voor de patiënten die methotrexaat kregen. In Tabel 22 staat een overzicht van de patiënt- en ziektekenmerken in de uitgangssituatie.
Tabel 22: Overzicht van patiënt- en ziektekenmerken in de uitgangssituatie in de fase 3-CTCL-studie (ITT-populatie)
| Patiëntkenmerken | ADCETRIS n = 64 | Keuze van de arts (methotrexaat of bexaroteen) n = 64 |
| Mediane leeftijd (bereik) | 62 jaar (22-83) | 58,5 jaar (22-83) |
| Patiënten ≥ 65 jaar oud n (%) Geslacht n (%) | 28 (44%) 33M (52%)/31V (48%) | 24 (38%) 37M (58%)/27V (42%) |
| ECOG-status n (%) | ||
| 0 | 43 (67) | 46 (72) |
| 1 2 | 18 (28) 3 (5) | 16 (25) 2 (3) |
| Ziektekenmerken | ||
| Mediane aantal eerdere therapieën (bereik) | 4 (0-13) | 3,5 (1-15) |
| Mediane aantal op de huid gerichte therapieën (bereik) | 1 (0-6) | 1 (0-9) |
| Mediane aantal systemische therapieën (bereik) | 2 (0-11) | 2 (1-8) |
| MF, n (%) 48 (75) 49 (77) | ||
| Vroeg (IA-IIA) | 15 (31) | 18 (37) |
| Gevorderd (IIB-IVBa) | 32 (67) | 30 (61) |
| pcALCL, n (%) 16 (25) 15 (23) | ||
| Alleen huid | 9 (56) | 11 (73) |
| Extracutane ziekte | 7 (44) | 4 (27) |
a. De gegevens van één patiënt in elke groep waren onvolledig en zijn niet opgenomen in de tabel.
De meest voorkomende eerdere op de huid gerichte therapieën in de ITT-populatie waren radiotherapie (64%), fototherapie (48%) en topische steroïden (17%). De meest voorkomende eerdere systemische therapieën in de ITT-populatie waren chemotherapie (71%), immuuntherapie (43%) en bexaroteen (38%).
Het primaire eindpunt was een objectief responspercentage dat ten minste 4 maanden (ORR4) aanhield (duur vanaf de eerste respons tot de laatste respons ≥ 4 maanden), zoals gedefinieerd door een onafhankelijke controle van de Global Response Score (GRS) die bestaat uit huidevaluaties (modified severity weighted assessment tool [mSWAT] zoals beoordeeld per onderzoeker), nodale en viscerale radiografische beoordeling, en detectie van circulerende Sézary-cellen (Olsen 2011). In Tabel 23 staan de resultaten voor ORR4 en andere belangrijke secundaire eindpunten.
Tabel 23: Resultaten van werkzaamheid bij CTCL-patiënten die elke 3 weken werden behandeld met 1,8 mg/kg ADCETRIS (ITT-populatie)
ADCETRIS
(n = 64)
Keuze van de arts
(methotrexaat of bexaroteen)
n = 64
Objectief responspercentage dat ten minste 4 maanden aanhield (ORR4) per IRF
N (%)
Percentage verschil (95%-BI)
36 (56,3)
43,8 (29,1; 58,4)
8 (12,5)
p-waarde < 0,001 Volledige respons (CR) per IRF
N (%)
Percentage verschil (95%-BI)
10 (15,6)
14,1 (-4,0; 31,5)
1 (1,6)
Aangepaste p-waardea 0,0046 Progressievrije overleving (PFS) per IRF
Mediaan (maanden) 16,7 3,5 Hazard ratio 0,270 95%-BI (0,17; 0,43) Aangepaste p-waardea < 0,001 a. Berekend aan de hand van een gewogen Holm-procedure.
Vooraf gespecificeerde subgroepanalyses van ORR4 per IRF werden uitgevoerd op CTCL-subtype van de patiënt, behandelkeuze van de arts, ECOG-status in de uitgangssituatie, leeftijd, geslacht en geografisch gebied. De analyses lieten een constante tendens zien in het voordeel van patiënten die ADCETRIS kregen, vergeleken met patiënten die het geneesmiddel naar keuze van de arts kregen. ORR4 bedroeg 50% en 75% in de ADCETRIS-groep versus respectievelijk 10,2% en 20% in de groep met het geneesmiddel naar keuze van de arts voor MF en pcALCL.
Er werden geen betekenisvolle verschillen tussen de behandelgroepen waargenomen wat betreft de kwaliteit van leven (beoordeeld aan de hand van de EuroQol-vragenlijst voor vijf dimensies [EQ-5D] en Functional Assessment of Cancer Therapy-General [FACT-G]).
De werkzaamheid en veiligheid van ADCETRIS zijn geëvalueerd in twee aanvullende open-label onderzoeken bij 108 patiënten met gerecidiveerd CD30-positief CTCL (inclusief MF en pcALCL alsook SS, LyP en gecombineerde CTCL-histologie), ongeacht de mate van CD30-expressie. Patiënten werden behandeld met ADCETRIS 1,8 mg/kg, intraveneus toegediend gedurende 30 minuten om de 3 weken gedurende maximaal 16 cycli. De resultaten met betrekking tot de veiligheid en werkzaamheid waren in deze studies consistent met de resultaten van onderzoek C25001. Totale responsepercentages voor MF waren 54-66%; pcALCL 67%; SS 50%; LyP 92% en gecombineerde CTCL-histologie 82-85%.
Pediatrische patiënten
Combinatietherapie
C25004
De veiligheid en antitumorwerking van ADCETRIS werden in een open-label, multicentrische studie geëvalueerd bij 59 pediatrische patiënten (6-17 jaar) met eerder onbehandelde gevorderde klassieke CD30+ HL in combinatie met chemotherapie (doxorubicine [A], vinblastine [V] en dacarbazine [D] [AVD]). Alle patiënten hadden een histologisch bevestigde CD30-positieve aandoening. Bij 59% van de patiënten (n = 35) was er sprake van extranodale betrokkenheid. Alle 59 pediatrische patiënten werden behandeld op dag 1 en 15 van elke 28-daagse cyclus met 48 mg/m2 ADCETRIS toegediend als intraveneuze infusie gedurende 30 minuten + doxorubicine 25 mg/m2, vinblastine 6 mg/m2 en dacarbazine 375 mg/m2. De op het lichaamsoppervlak gebaseerde dosis ADCETRIS werd gekozen om aan te sluiten op de waargenomen PK-blootstelling bij volwassenen in onderzoek C25003. De maximale verdragen dosis (MTD) bij kinderen werd niet bereikt. De meerderheid van de patiënten (88%) bereikte aan het einde van de behandeling een objectieve respons volgens beoordeling van de IRF, waarbij 76% van hen CR bereikte. Geen enkele patiënt is overleden. Voor in totaal 13 patiënten (22%) in de veiligheidspopulatie werd gemeld dat ze bestraling kregen na cyclus 6.
Monotherapie
C25002
De veiligheid, farmacokinetiek en antitumorwerking van ADCETRIS werden in een multicentrisch, open-label fase 1/2-onderzoek met monotherapie en dosisescalatie (C25002) geëvalueerd bij 36 pediatrische patiënten (7-17 jaar) met r/r HL en sALCL (kinderen tussen 7 en 11 jaar, n = 12; adolescenten tussen 12 en 17 jaar, n = 24). Fase 1 van het onderzoek beoordeelde het veiligheidsprofiel (zie rubriek 4.8), bepaalde de maximale verdragen dosis (MTD) en/of aanbevolen fase 2-dosis (RP2D) bij pediatrische patiënten en evalueerde de farmacokinetiek van ADCETRIS (zie rubriek 5.2). In fase 1 werden 3 r/r HL-patiënten behandeld met 1,4 mg/kg en 9 patiënten (7 r/r HL en 2 sALCL) met 1,8 mg/kg. De MTD werd niet bereikt. De RP2D werd vastgelegd op 1,8 mg/kg. In het hele onderzoek werden in totaal 16 patiënten met r/r HL en 17 patiënten met r/r sALCL, van wie 10 met een eerste recidief, behandeld met 1,8 mg/kg ADCETRIS. Het totale responspercentage (ORR) per onafhankelijke beoordelingsinstantie (IRF) werd in beide onderzoeksfasen aan de hand van de RP2D geanalyseerd. Van deze 33 patiënten die de RP2D kregen, kon bij 32 een respons worden geëvalueerd. Daarbij bedroeg de ORR 47% bij patiënten met r/r HL, 53% bij patiënten met r/r sALCL en 60% bij sALCL-patiënten met een eerste recidief. Acht HL-patiënten en 9 sALCL-patiënten kregen na hun behandeling met ADCETRIS alsnog een stamceltransplantatie (SCT).
5.2 Farmacokinetische eigenschappen
Monotherapie
De farmacokinetiek van brentuximab vedotin is geëvalueerd in fase 1-studies en in een farmacokinetische populatieanalyse met gegevens van 314 patiënten. Brentuximab vedotin is in alle klinische onderzoeken toegediend als intraveneuze infusie.
Doorgaans werden maximale concentraties van het ADC brentuximab vedotin waargenomen aan het einde van de infusie of op het tijdstip van monstername dat het dichtst bij het einde van de infusie lag. Er werd een multi-exponentiële daling van de ADC-serumconcentraties gezien, met een terminale halfwaardetijd van circa 4 tot 6 dagen. De blootstellingen waren ongeveer evenredig aan de doses. Na meerdere doses volgens het driewekelijkse schema werd minimale dan wel geen cumulatie van het ADC waargenomen, wat overeenkomt met de geschatte terminale halfwaardetijd. Na een enkelvoudige dosis van 1,8 mg/kg in een fase 1-onderzoek bedroegen de Cmax en de AUC van het ADC respectievelijk ongeveer 31,98 μg/ml en 79,41 μg/ml x dag.
MMAE is de belangrijkste metaboliet van brentuximab vedotin. Na een enkelvoudige dosis ADC van 1,8 mg/kg in een fase 1-onderzoek bedroegen de mediane Cmax, de AUC en de Tmax van MMAE respectievelijk ongeveer 4,97 ng/ml, (37,03 ng/ml) x dag en 2,09 dagen. Na toediening van meerdere doses brentuximab vedotin daalden de blootstellingen aan MMAE bij volgende doses met ongeveer 50% tot 80% ten opzichte van de blootstelling na de eerste dosis. MMAE wordt verder gemetaboliseerd tot voornamelijk een even krachtige metaboliet. De blootstelling is echter wel een rangorde lager dan die van MMAE. Een substantiële bijdrage aan de systemische effecten van MMAE is dan ook onwaarschijnlijk.
In de eerste cyclus was de verhoogde blootstelling aan MMAE geassocieerd met een absolute daling in het aantal neutrofielen.
Combinatietherapie
De farmacokinetiek van ADCETRIS in combinatie met AVD werd beoordeeld in een enkele fase 3-studie bij 661 patiënten. Farmacokinetische analyses van de populatie gaven aan dat de farmacokinetiek van ADCETRIS in combinatie met AVD consistent was met de farmacokinetiek bij monotherapie.
Na meervoudige doses van 1,2 mg/kg brentuximab vedotin via intraveneuze infusie eenmaal per twee weken, werden maximale serumconcentraties ADC waargenomen nagenoeg aan het einde van de infusie en vertoonde de eliminatie een multi-exponentiële daling met een t1/2z van circa 4 tot 5 dagen. De maximale plasmaconcentraties van MMAE werden ongeveer 2 dagen na het einde van de infusie waargenomen en vertoonden een mono-exponentiële daling met een t1/2z van ongeveer 3 tot 4 dagen.
Na een intraveneuze infusie van meervoudige doses 1,2 mg/kg brentuximab vedotin eenmaal per twee weken, werden in steady state dalconcentraties van ADC en MMAE bereikt bij cyclus 3. Na het bereiken van steady state veranderde de farmacokinetiek van ADC niet meer na verloop van tijd. De ADC-accumulatie (beoordeeld aan de hand van AUC14D tussen cyclus 1 en cyclus 3) was 1,27-voudig. De blootstelling aan MMAE (beoordeeld aan de hand van AUC14D tussen cyclus 1 en cyclus 3) bleek na verloop van tijd te dalen met ongeveer 50%.
De farmacokinetiek van ADCETRIS in combinatie met CHP werd beoordeeld in een enkele fase 3-studie bij 223 patiënten (SGN35-014). Na een intraveneuze infusie van meervoudige doses 1,8 mg/kg ADCETRIS eenmaal per 3 weken, waren de farmacokinetiek van ADC en MMAE gelijkwaardig aan die van monotherapie.
De farmacokinetiek van ADCETRIS werd niet bestudeerd in het BrECADD-regime.
Distributie
De binding van MMAE aan humane serum-/plasma-eiwitten varieerde in vitro van 68-82%. Het is dan ook onwaarschijnlijk dat MMAE sterk eiwitgebonden geneesmiddelen zal verdringen of erdoor zal worden verdrongen. In vitro was MMAE een substraat van P-gp en remde het P-gp niet bij klinische concentraties.
Bij de mens bedroeg het gemiddelde steady-state-distributievolume van het ADC ongeveer 6-10 l. Op basis van een farmacokinetische populatieschatting bedroeg het doorsnee schijnbaar centraal distributievolume van MMAE 35,5 l.
Biotransformatie
Het ADC wordt vermoedelijk gekataboliseerd als een eiwit, waarbij de samenstellende aminozuren worden hergebruikt of uitgescheiden.
In-vivo gegevens bij mensen en dieren wijzen erop dat slechts een klein deel van het uit brentuximab vedotin vrijkomende MMAE wordt gemetaboliseerd. De spiegels van MMAE-metabolieten werden niet gemeten in menselijk plasma. Minstens één metaboliet van MMAE is werkzaam gebleken in vitro.
MMAE is een substraat van CYP3A4 en mogelijk ook van CYP2D6. In-vitro gegevens wijzen erop dat het aanwezige MMAE-metabolisme hoofdzakelijk via oxidatie door CYP3A4/5 verloopt. Uit in-vitro-onderzoeken met menselijke levermicrosomen blijkt dat MMAE CYP3A4/5 alleen remt bij veel hogere concentraties dan tijdens de klinische toepassing. MMAE remt geen andere isovormen.
MMAE induceerde geen belangrijke CYP450-enzymen in primaire kweken van menselijke hepatocyten.
Eliminatie
Het ADC wordt geëlimineerd door katabole processen. Doorgaans bedraagt de geschatte klaring (CL) 1,5 l/dag en de halfwaardetijd 4-6 dagen.
De eliminatie van MMAE was beperkt vanwege de snelheid waarmee het vrijkomt uit het ADC. De doorsnee schijnbare CL en de halfwaardetijd van MMAE bedroegen respectievelijk 19,99 l/dag en 3-4 dagen.
Er is een excretieonderzoek uitgevoerd bij patiënten die een dosis van 1,8 mg/kg brentuximab vedotin kregen. Ongeveer 24% van het totale MMAE dat als onderdeel van het ADC werd toegediend tijdens een infusie met brentuximab vedotin werd gedurende een periode van 1 week aangetroffen in zowel urine als feces. Van het aangetroffen MMAE bevond ongeveer 72% zich in de feces. Een kleiner deel van het MMAE (28%) werd uitgescheiden met de urine.
Farmacokinetiek bij speciale populaties
Uit PK-populatieanalyse bleek dat de serumalbumineconcentratie in de uitgangssituatie een significant covariaat voor de MMAE-klaring was. De analyse liet zien dat de MMAE-klaring twee keer lager was bij patiënten met lage serumalbumineconcentraties < 3.0 g/dl vergeleken met patiënten met serumalbumineconcentraties in het normaalbereik.
Leverfunctiestoornis
In een studie werd de PK van brentuximab vedotin en MMAE na toediening van 1,2 mg/kg ADCETRIS bij patiënten met een lichte (Child-Pugh A; n = 1), matige (Child-Pugh B; n = 5) en ernstige (Child-Pugh C; n = 1) leverfunctiestoornis geëvalueerd. Vergeleken met patiënten met een normale leverfunctie, nam de MMAE-blootstelling ongeveer 2,3-voudig (90%-BI 1,27-4,12-voudig) toe bij patiënten met een leverfunctiestoornis.
Nierfunctiestoornis
In een studie werd de PK van brentuximab vedotin en MMAE na toediening van 1,2 mg/kg ADCETRIS bij patiënten met een lichte (n = 4), matige (n = 3) en ernstige (n = 3) nierfunctiestoornis geëvalueerd. Vergeleken met patiënten met een normale nierfunctie, nam de MMAE-blootstelling ongeveer 1,9-voudig (90%-BI 0,85-4,21-voudig) toe bij patiënten met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min). Er werd geen effect waargenomen bij patiënten met een lichte of matige nierfunctiestoornis.
Ouderen
De populatiefarmacokinetiek van brentuximab vedotin uit verschillende studies werd onderzocht. Hierin waren gegevens opgenomen van 380 patiënten tot 87 jaar oud (34 patiënten van ≥ 65-< 75 en 17 patiënten van ≥ 75 jaar). Aanvullend werd de populatiefarmacokinetiek van brentuximab vedotin in combinatie met AVD onderzocht met gegevens van 661 patiënten tot 82 jaar (42 patiënten ≥ 65- < 75 en 17 patiënten ≥ 75 jaar). De invloed van leeftijd op farmacokinetiek werd in elke analyse onderzocht en was geen significante covariantie.
Pediatrische patiënten
Monotherapie
C25002
De farmacokinetiek van het ADC brentuximab vedotin en MMAE na een intraveneuze infusie van 30 minuten met BV-doses van 1,4 mg/kg of 1,8 mg/kg elke 3 weken werd in een klinisch fase 1/2-onderzoek geëvalueerd bij 36 pediatrische patiënten (7-17 jaar) met r/r HL en sALCL (kinderen tussen 7 en 11 jaar, n = 12; adolescenten tussen 12 en 17 jaar, n = 24) (zie rubriek 5.1). De Cmax van ADC werd doorgaans waargenomen aan het einde van de infusie of bij de monstername die het dichtst bij het einde van de infusie lag. Er werd een multi-exponentiële daling van de ADC-serumconcentraties gezien, met een terminale halfwaardetijd van circa 4 tot 5 dagen. De blootstellingen waren ongeveer evenredig aan de doses, waarbij in de onderzoekspopulatie een trend werd waargenomen voor lagere ADC-blootstelling bij lagere leeftijd/lichaamsgewicht. De mediane AUC van het ADC bij kinderen en adolescenten uit dit onderzoek was respectievelijk ongeveer 14% en 3% lager dan bij volwassen patiënten, terwijl MMAE-blootstelling respectievelijk 53% lager en 13% hoger was dan bij volwassen patiënten. Na een enkelvoudige dosis ADC van 1,8 mg/kg bedroegen de mediane Cmax en de AUC respectievelijk 29,8 µg/ml en 67,9 µg*dag/ml bij patiënten < 12 jaar en respectievelijk 34,4 µg/ml en 77,8 µg*dag/ml bij patiënten ≥ 12 jaar. Na een enkelvoudige dosis van 1,8 mg/kg bedroegen de mediane Cmax, de AUC en de Tmax van MMAE respectievelijk 3,73 ng/ml, 17,3 ng*dag/ml en 1,92 dagen bij patiënten < 12 jaar en respectievelijk 6,33 ng/ml, 42,3 ng*dag/ml en 1,82 dagen bij patiënten ≥ 12 jaar. Bij ADA-positieve pediatrische patiënten bleek vaak sprake van een toegenomen klaring van brentuximab vedotin. Geen patiënten < 12 jaar (0 van 11) en 2 patiënten ≥ 12 jaar (2 van 23) werden blijvend ADA-positief.
Combinatietherapie
C25004
De farmacokinetiek van het ADC brentuximab vedotin en MMAE na een intraveneuze infusie van 30 minuten met BV-doses van 48 mg/m2 elke 2 weken in combinatie met doxorubicine, vinblastine en dacarbazine (AVD) werd in een klinisch fase 1/2-onderzoek geëvalueerd bij 59 pediatrische patiënten (6-17 jaar) bij wie recent gevorderd klassiek CD30+ hodgkinlymfoom was vastgesteld (kinderen tussen 6 en 11 jaar, n = 11; adolescenten tussen 12 en 17 jaar, n = 48). De Cmax van ADC deed zich in serum ongeveer aan het einde van de infusie voor en daalde multi-exponentieel met een terminale halfwaardetijd van circa 4 dagen. De Cmax van MMAE deed zich in plasma circa 2 dagen na BV-toediening voor met een halfwaardetijd van circa 2 dagen. De geometrisch gemiddelde Cmax en AUC van ADC na een enkelvoudige dosis van 48 mg/m2 bedroegen respectievelijk 22,5 µg/ml en 46,7 µg*dag/ml. De geometrisch gemiddelde Cmax en AUC van MMAE na een enkelvoudige dosis van 48 mg/m2 bedroegen respectievelijk 4,9 ng/ml en 27,2 ng*dag/ml. Een vergelijkbare ADC-blootstelling werd bereikt na een BV-dosis op basis van het lichaamsoppervlak van 48 mg/m2 in combinatie met AVD bij pediatrische leeftijdsgroepen (< 12 jaar, 12-16 jaar en > 16 jaar).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In een in-vivo-micronucleusonderzoek met beenmerg van ratten is aangetoond dat MMAE aneugene eigenschappen heeft. Die resultaten komen overeen met het farmacologische effect dat MMAE uitoefent op het mitotisch apparaat in de cellen (ontregeling van het microtubulinetwerk).
Bij de mens is geen onderzoek gedaan naar de effecten van brentuximab vedotin op de vruchtbaarheid bij mannen en vrouwen. De resultaten van onderzoeken bij ratten naar toxiciteit bij herhaalde dosering duiden er echter op dat brentuximab vedotin de reproductie en de vruchtbaarheid bij mannen kan schaden. Na een periode van 16 weken zonder behandeling bleken testisatrofie en -degeneratie gedeeltelijk reversibel te zijn.
Brentuximab vedotin veroorzaakte embryofoetale sterfte bij drachtige vrouwtjesratten.
In niet-klinische onderzoeken werden lymfoïde depletie en afname van het gewicht van de thymus waargenomen, wat strookt met de farmacologische ontregeling van de microtubuli door MMAE na vrijzetting uit brentuximab vedotin.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Citroenzuurmonohydraat (voor pH-aanpassing) (E330)
Trinatriumcitraatdihydraat (voor pH-aanpassing) (E331)
α,α-trehalosedihydraat
Polysorbaat 80 (E433)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
4 jaar.
Uit microbiologisch oogpunt dient het product onmiddellijk na reconstitutie/verdunning gebruikt te worden. Daartegenover is chemische en fysische stabiliteit na bereiding aangetoond gedurende 24 uur bij 2 °C-8 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaar de injectieflacon in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Glazen type I-injectieflacon met een butylrubber stop en een aluminium/plastic flip-off verzegeling; bevat 50 mg poeder.
Verpakking bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene voorzorgsmaatregelen
Er moet rekening worden gehouden met de procedures voor correcte hantering en verwijdering van kankerbestrijdende geneesmiddelen.
Bij de hantering van dit geneesmiddel moeten continu geschikte aseptische technieken worden gebruikt.
Instructies voor het reconstitueren
Elke injectieflacon voor eenmalig gebruik moet worden gereconstitueerd met 10,5 ml water voor injecties om tot een definitieve concentratie van 5 mg/ml te komen. Elke injectieflacon bevat een 10% overmaat resulterend in 55 mg ADCETRIS per injectieflacon en een totaal gereconstitueerd volume van 11 ml.
- 1. Richt de straal op de wand van de injectieflacon en niet rechtstreeks op de cake of het poeder.
- 2. Zwenk de injectieflacon zachtjes om het oplossen te bevorderen. NIET SCHUDDEN.
- 3. De gereconstitueerde oplossing in de injectieflacon is een heldere tot licht opalescente, kleurloze oplossing met een finale pH van 6,6.
- 4. Controleer de gereconstitueerde oplossing visueel op eventueel aanwezig vreemde deeltjes en/of verkleuring. Gebruik het geneesmiddel niet als er verkleuring of deeltjes waarneembaar zijn.
Bereiding van de oplossing voor infusie
Trek de juiste hoeveelheid gereconstitueerd ADCETRIS op uit de injectieflacon(s) en voeg deze toe aan een infuuszak met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie om tot een finale concentratie ADCETRIS van 0,4-1,2 mg/ml te komen. Het aanbevolen volume verdunningsmiddel is 150 ml. Het reeds gereconstitueerde ADCETRIS kan eveneens worden verdund in dextrose 5% voor injectie of in ringerlactaat voor injectie.
Keer de infuuszak voorzichtig om, zodat de oplossing met ADCETRIS wordt gemengd. NIET SCHUDDEN.
Na het optrekken van het volume nodig voor de verdunning dient elke resterende hoeveelheid in de injectieflacon vernietigd te worden in overeenstemming met lokale voorschriften.
Voeg geen andere geneesmiddelen toe aan de bereide ADCETRIS-oplossing voor infusie of het intraveneuze-infusiesysteem. Spoel de infuuslijn na de toediening door met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, dextrose 5% voor injectie of ringerlactaat voor injectie.
Dien de ADCETRIS-oplossing na verdunning meteen toe met de aanbevolen infusiesnelheid.
Tussen het reconstitueren en het infunderen van de oplossing mag in totaal niet meer dan 24 uur zitten.
Bepalen van de benodigde dosis:
Berekening om de totale dosis ADCETRIS (ml) voor verdere verdunning te bepalen (zie rubriek 4.2):
Dosis (mg/kg) ADCETRIS x lichaamsgewicht patiënt (kg) = Totale dosis (ml) ADCETRIS voor verdere verdunning Concentratie gereconstitueerde injectieflacon (5 mg/ml)
NB: Als een patiënt meer dan 100 kg weegt, moet bij de dosisberekening een gewicht van 100 kg worden gebruikt. De maximaal aanbevolen dosis is 180 mg.
Berekening om het totale aantal benodigde injectieflacons ADCETRIS te bepalen:
Totale dosis (ml) toe te dienen ADCETRIS = Aantal benodigde injectieflacons
ADCETRIS
Totaal volume per injectieflacon (10 ml/injectieflacon)
Tabel 24: Voorbeeldberekeningen bij een lichaamsgewicht variërend van 60 kg tot 120 kg voor patiënten die de aanbevolen dosis van 1,8 mg/kg, 1,2 mg/kg of 0,9 mg/kg ADCETRIS krijgena, b
| Aanbevolen dosis | Gewicht patiënt (kg) | Totale dosis = gewicht patiënt vermenigvuldigd met aanbevolen dosis | Totaal te verdunnen volumec = totale dosis gedeeld door concentratie gereconstitueerd e injectieflacon (5 mg/ml) | Aantal benodigde injectieflacons = totale te verdunnen volume gedeeld door totaal volume per injectieflacon (10 ml/injectieflacon) |
1,8 mg/kg (met een maximum van 180 mg) | 60 kg | 108 mg | 21,6 ml | 2,16 injectieflacons |
| 80 kg | 144 mg | 28,8 ml | 2,88 injectieflacons | |
| 100 kg | 180 mg | 36 ml | 3,6 injectieflacons | |
| 120 kgd | 180 mg | 36 ml | 3,6 injectieflacons | |
1,2 mg/kg (met een maximum van 120 mg) | 60 kg | 72 mg | 14,4 ml | 1,44 injectieflacons |
| 80 kg | 96 mg | 19,2 ml | 1,92 injectieflacons | |
| 100 kg | 120 mg | 24 ml | 2,4 injectieflacons | |
| 120 kgd | 120 mg | 24 ml | 2,4 injectieflacons | |
| 0,9 mg/kg (met een maximum van 90 mg) | 60 kg | 54 mg | 10,8 ml | 1,08 injectieflacons |
| 80 kg | 72 mg | 14,4 ml | 1,44 injectieflacons | |
| 100 kg | 90 mg | 18 ml | 1,8 injectieflacons | |
| 120 kgd | 90 mg | 18 ml | 1,8 injectieflacons |
a. Deze tabel geeft voorbeeldberekeningen voor volwassen patiënten weer.
b. Voor pediatrische patiënten die gevolgd werden tijdens klinische studies (6-17 jaar) werd de dosering op basis van lichaamsoppervlak berekend als 48 mg/m2 elke 2 weken in combinatie met AVD in een 28-daagse cyclus of 72 mg/m2 elke 3 weken als monotherapie. (Zie rubrieken 5.1 en 5.2 voor informatie over klinische onderzoeken bij pediatrische patiënten.)
c. Verdunnen in 150 ml verdunningsmiddel en toedienen als intraveneuze infusie gedurende 30 minuten. d. Als een patiënt meer dan 100 kg weegt, moet bij de dosisberekening een gewicht van 100 kg worden gebruikt.
Verwijderen
ADCETRIS is uitsluitend voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Takeda Pharma A/S
Delta Park 45
2665 Vallensbaek Strand
Denemarken
medinfoEMEA@takeda.com
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/12/794/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 oktober 2012
Datum van laatste verlenging: 16 september 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.