


SmPC (samenvatting van de productkenmerken) - Columvi
1. NAAM VAN HET GENEESMIDDEL
Columvi 2,5 mg concentraat voor oplossing voor infusie
Columvi 10 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Columvi 2,5 mg concentraat voor oplossing voor infusie
Elke injectieflacon van 2,5 ml concentraat bevat 2,5 mg glofitamab in een concentratie van 1 mg/ml.
Columvi 10 mg concentraat voor oplossing voor infusie
Elke injectieflacon van 10 ml concentraat bevat 10 mg glofitamab in een concentratie van 1 mg/ml.
Glofitamab is een gehumaniseerd anti-CD20/anti-CD3 bispecifiek monoklonaal antilichaam geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen) door middel van recombinant-DNA-technologie.
Hulpstoffen met bekend effect
Elke injectieflacon met Columvi van 2,5 ml bevat 1,25 mg (0,5 mg/ml) polysorbaat 20. Elke injectieflacon met Columvi van 10 ml bevat 5 mg (0,5 mg/ml) polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Kleurloze, heldere oplossing met een pH van 5,5 en osmolaliteit van 270 - 350 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Columvi in combinatie met gemcitabine en oxaliplatine is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair diffuus grootcellig B-cellymfoom niet anders gespecificeerd (DLBCL NOS) die niet in aanmerking komen voor autologe stamceltransplantatie (ASCT).
Columvi is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair diffuus grootcellig B-cellymfoom (DLBCL) die ten minste twee eerdere systemische behandelingen hebben gekregen.
4.2 Dosering en wijze van toediening
Columvi mag alleen worden toegediend onder toezicht van een beroepsbeoefenaar in de gezondheidszorg die ervaren is in het diagnosticeren en behandelen van patiënten met kanker, in een omgeving met passende medische ondersteuning om ernstige reacties geassocieerd met ‘cytokine release’-syndroom (CRS) en immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) te behandelen.
Voorafgaand aan de Columvi-infusie bij cyclus 1 en 2 moet ten minste 1 dosis tocilizumab voor gebruik bij CRS beschikbaar zijn. De beschikbaarheid van een extra dosis tocilizumab binnen 8 uur na het gebruik van de vorige dosis tocilizumab moet worden gewaarborgd (zie rubriek 4.4).
Voorbehandeling met obinutuzumab
Alle patiënten in onderzoek NP30179 en in onderzoek GO41944 (STARGLO) ontvingen een enkelvoudige dosis van 1.000 mg obinutuzumab als voorbehandeling op dag 1 van cyclus 1 (7 dagen vóór de start van de behandeling met Columvi) om het aantal circulerende en lymfoïde B-cellen te verlagen (zie tabel 2, uitgestelde of gemiste doses, en rubriek 5.1).
Obinutuzumab werd toegediend als een intraveneuze infusie van 50 mg/uur. De infusiesnelheid werd elke 30 minuten verhoogd in stappen van 50 mg/uur tot een maximum van 400 mg/uur.
Raadpleeg de Samenvatting van Productkenmerken van obinutuzumab voor volledige informatie over premedicatie, bereiding, toediening en behandeling van bijwerkingen van obinutuzumab.
Premedicatie en profylaxe
Profylaxe ‘cytokine release’-syndroom
Columvi moet worden toegediend aan goed gehydrateerde patiënten. Aanbevolen premedicatie voor CRS (zie rubriek 4.4) staat vermeld in tabel 1.
Tabel 1. Premedicatie voorafgaand aan Columvi-infusie
| Behandelingscyclus (dag) | Patiënten die premedicatie nodig hebben | Premedicatie | Toediening |
Cyclus 1 (dag 8, dag 15); Cyclus 2 (dag 1); Cyclus 3 (dag 1) | Alle patiënten | 20 mg intraveneus dexamethason1 | Afgerond ten minste 1 uur vóór infusie van Columvi |
| Oraal analgeticum / antipyreticum2 | Ten minste 30 minuten vóór infusie van Columvi | ||
| Antihistaminicum3 | |||
| Alle daaropvolgende infusies | Alle patiënten | Oraal analgeticum / antipyreticum2 | Ten minste 30 minuten vóór infusie van Columvi |
| Antihistaminicum3 | |||
Patiënten die CRS kregen bij de eerdere dosis | 20 mg intraveneus dexamethason1, 4 | Afgerond ten minste 1 uur vóór infusie van Columvi |
1 Als de patiënt dexamethason niet verdraagt of als dexamethason niet verkrijgbaar is, moet 100 mg prednison/prednisolon of 80 mg methylprednisolon worden toegediend.
2 Bijvoorbeeld 1.000 mg paracetamol.
3 Bijvoorbeeld 50 mg difenhydramine.
4 Moet worden toegediend als aanvulling op de premedicatie die voor alle patiënten vereist is.
Infectieprofylaxe
Profylaxe wordt aanbevolen om het risico op infectie te verminderen (zie rubriek 4.4).
Overweeg profylaxe voor cytomegalovirus (CMV), herpes, pneumocystis jiroveci-pneumonie, en andere opportunistische infecties bij patiënten met een verhoogd risico (zie rubriek 4.8).
Dosering
Het toedienen van Columvi begint met een doseringsopbouwschema (dat is ontworpen om het risico op CRS te verminderen), wat leidt tot de aanbevolen dosis van 30 mg.
Doseringsopbouwschema voor Columvi monotherapie
Columvi moet worden toegediend als een intraveneuze infusie volgens het dosis-opbouwschema dat leidt tot de aanbevolen dosis van 30 mg (zoals weergegeven in tabel 2), nadat de voorbehandeling met obinutuzumab op dag 1 van cyclus 1 is voltooid. Elke cyclus duurt 21 dagen.
Tabel 2. Columvi monotherapie doseringsopbouwschema voor patiënten met recidiverend of refractair DLBCL
| Behandelingscyclus, dag | Dosis van Columvi | Duur van de infusie | |
Cyclus 1 (Voorbehandeling en doseringsopbouwschema) | Dag 1 | Voorbehandeling met obinutuzumab 1.000 mg1 | |
| Dag 8 | 2,5 mg | 4 uur2 | |
| Dag 15 | 10 mg | ||
| Cyclus 2 | Dag 1 | 30 mg | |
| Cyclus 3 tot 12 | Dag 1 | 30 mg | 2 uur3 |
1 Raadpleeg "Voorbehandeling met obinutuzumab" zoals hierboven beschreven.
2 Bij patiënten die CRS ondervinden bij hun vorige dosis Columvi, kan de duur van de infusie worden verlengd tot maximaal 8 uur (zie rubriek 4.4).
3 Naar het oordeel van de behandelend arts, als de vorige infusie goed werd verdragen. Als de patiënt CRS ondervond bij een vorige dosis, moet een infusieduur van 4 uur worden aangehouden.
Doseringsopbouwschema van Columvi in combinatie met gemcitabine en oxaliplatine Columvi moet worden toegediend als een intraveneuze infusie volgens het doseringsopbouwschema dat leidt tot de aanbevolen dosis van 30 mg (zoals weergegeven in tabel 3), nadat de voorbehandeling met obinutuzumab op dag 1 van cyclus 1 is voltooid.
Columvi wordt gegeven in combinatie met gemcitabine en oxaliplatine in cycli 1-8 en als monotherapie in cycli 9-12. Elke cyclus duurt 21 dagen.
Tabel 3. Doseringsopbouwschema voor Columvi in combinatie met gemcitabine en oxaliplatine bij patiënten met recidiverend of refractair DLBCL
| Behandelingscyclus, dag | Dosis van Columvi (duur van de infusie) | Dosis gemcitabine | Dosis oxaliplatine | |
Cyclus 1 (Voorbehandeling en doseringsopbouwschema) | Dag 1 | Voorbehandeling met obinutuzumab 1.000 mga | ||
| Dag 2 | – | 1.000 mg/m2 b | 100 mg/m2 b | |
| Dag 8 | 2,5 mg (4 uur)c | – | – | |
| Dag 15 | 10 mg (4 uur)c | |||
| Cyclus 2 | Dag 1 | 30 mg (4 uur)c,d | 1.000 mg/m2 b,d | 100 mg/m2 b,d |
| Cyclus 3 tot 8 | Dag 1 | 30 mg (2 uur)d,e | 1.000 mg/m2 b,d | 100 mg/m2 b,d |
| Cyclus 9 tot 12 | Dag 1 | 30 mg (2 uur)e | -- | -- |
a Raadpleeg “Voorbehandeling met obinutuzumab” zoals hierboven beschreven.
b Cycli 1-8: Dien gemcitabine toe voorafgaand aan oxaliplatine.
c Bij patiënten die CRS ondervinden bij hun vorige dosis van Columvi, kan de duur van de infusie worden verlengd tot maximaal 8 uur (zie rubriek 4.4).
d Cycli 2-8: Dien Columvi toe voorafgaand aan gemcitabine en oxaliplatine. Gemcitabine en oxaliplatine kunnen worden gegeven op dag 1 of 2.
e Indien de vorige infusie goed werd verdragen, kan de infusietijd naar het oordeel van de behandelend arts worden verkort tot 2 uur. Als de patiënt CRS had bij een vorige dosis, moet de infusieduur van 4 uur worden aangehouden.
Patiënt monitoring
- Wanneer Columvi als monotherapie wordt gegeven, moeten de patiënten tijdens elke infusie van Columvi en gedurende ten minste 10 uur nadat de infusie van de eerste dosis Columvi (2,5 mg op dag 8 van cyclus 1) is voltooid, worden gecontroleerd op mogelijke symptomen van CRS (zie rubriek 4.8).
- Wanneer Columvi wordt gegeven in combinatie met gemcitabine en oxaliplatine, moeten de patiënten tijdens elke infusie van Columvi en gedurende 4 uur nadat de infusie van de eerste dosis Columvi (2,5 mg op dag 8 van cyclus 1) is voltooid, worden gecontroleerd op mogelijke symptomen van CRS (zie rubriek 4.8).
Patiënten die CRS van graad ≥ 2 hadden bij hun vorige infusie moeten nadat de infusie is voltooid, worden gecontroleerd (zie tabel 4 in rubriek 4.2).
Alle patiënten moeten na toediening van Columvi worden gecontroleerd op tekenen en symptomen van CRS en immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS).
Alle patiënten moeten worden voorgelicht over de risico’s, tekenen en symptomen van CRS en ICANS en worden geadviseerd om onmiddellijk contact op te nemen met de zorgverlener als zij, wanneer dan ook, tekenen en symptomen van CRS en/of ICANS ervaren (zie rubriek 4.4).
Duur van de behandeling
Behandeling met Columvi monotherapie wordt aanbevolen gedurende maximaal 12 cycli of tot ziekteprogressie of onbehandelbare toxiciteit, afhankelijk van wat zich het eerst voordoet. Elke cyclus duurt 21 dagen.
Behandeling met Columvi in combinatie met gemcitabine en oxaliplatine wordt aanbevolen gedurende 8 cycli, gevolgd door 4 cycli van Columvi monotherapie met een maximum van 12 cycli Columvi in totaal of tot ziekteprogressie of onbehandelbare toxiciteit, afhankelijk van wat zich het eerst voordoet. Elke cyclus duurt 21 dagen.
Uitgestelde of gemiste doses
Tijdens het doseringsopbouwschema (wekelijkse dosering):
- Na voorbehandeling met obinutuzumab, indien de Columvi 2,5 mg-dosis meer dan 1 week wordt uitgesteld: herhaal de voorbehandeling met obinutuzumab.
Na een dosis van 2,5 mg of 10 mg Columvi, indien er een behandelingsvrij interval van
Columvi van 2 weken tot 6 weken is: herhaal de laatste getolereerde dosis Columvi en hervat het geplande doseringsopbouwschema.
Na een dosis van 2,5 mg of 10 mg Columvi, indien er een behandelingsvrij interval van
Columvi van meer dan 6 weken is: herhaal de voorbehandeling met obinutuzumab en het geplande doseringsopbouwschema van Columvi (zie cyclus 1 in tabel 2 en tabel 3).
Na cyclus 2 (dosis van 30 mg):
Indien er een behandelingsvrij interval van Columvi van meer dan 6 weken tussen de cycli is:
herhaal de voorbehandeling met obinutuzumab en het doseringsopbouwschema van Columvi (zie cyclus 1 in tabel 2 en tabel 3) en hervat vervolgens de geplande behandelcyclus (30 mg dosis).
Dosisaanpassingen
Er worden geen dosisverlagingen van Columvi aanbevolen.
Behandeling van ‘cytokine release’-syndroom
CRS moet worden vastgesteld op basis van klinische presentatie (zie rubriek 4.4 en 4.8). Patiënten moeten worden onderzocht voor andere oorzaken van koorts, hypoxie en hypotensie, zoals infecties of sepsis. Als CRS wordt vermoed, moeten patiënten worden behandeld volgens de aanbevelingen voor de behandeling van CRS gebaseerd op consensusgradering volgens American Society for Transplantation and Cellular Therapy (ASTCT) in tabel 4. Indien CRS refractair is voor behandeling, moeten andere oorzaken, waaronder hemofagocytaire lymfohistiocytose (HLH) / immuuneffectorcelgeassocieerd HLH-achtig syndroom (IEC-HS) worden overwogen.
Tabel 4 ASTCT-leidraad voor gradering en behandeling van CRS
| Graad1 | CRS-management | Voor de volgende geplande Columvi infusie |
Graad 1 Koorts ≥ 38 °C | Als CRS optreedt tijdens infusie:
Als CRS optreedt na infusie:
Als CRS > 48 uur aanhoudt na symptomatische behandeling:
Voor CRS met gelijktijdige ICANS, zie tabel 5. |
|
Graad 2 Koorts ≥ 38 °C en/of hypotensie zonder dat vasopressoren nodig zijn en/of hypoxie waarvoor een low-flow-zuurstof via neuscanule of blow-by nodig is | Als CRS optreedt tijdens infusie:
Als CRS optreedt na de infusie:
Voor CRS met gelijktijdige ICANS, zie tabel 5. |
|
Voor graad 2: behandeling met tocilizumab Niet met meer dan 3 doses tocilizumab behandelen over een periode van 6 weken. Als tocilizumab niet eerder is gebruikt of als er 1 dosis tocilizumab is gebruikt in de afgelopen 6 weken:
Als er 2 doses tocilizumab zijn gebruikt in de afgelopen 6 weken:
| ||
| Graad1 | CRS-management | Voor de volgende geplande Columvi infusie |
Graad 3 Koorts ≥ 38ºC en/of hypotensie waarvoor een vasopressor nodig is (met of zonder vasopressine) en/of hypoxie waarvoor high-flow-zuurstof via neuscanule, gezichtsmasker, non-rebreathing-masker of Venturi-masker nodig is | Als CRS optreedt tijdens infusie:
Als CRS optreedt na infusie:
Voor CRS met gelijktijdige ICANS, zie tabel 5. |
|
Graad 4 Koorts ≥ 38ºC en/of hypotensie waarvoor meerdere vasopressoren (exclusief vasopressine) nodig zijn en/of hypoxie waarvoor zuurstof door positieve druk (bijv. CPAP, BiPAP, intubatie en mechanische ventilatie) nodig is | Als CRS optreedt tijdens infusie of na infusie:
Voor CRS met gelijktijdige ICANS, zie tabel 5. | |
| Graad1 | CRS-management | Voor de volgende geplande Columvi infusie |
Voor graad 3 en graad 4: behandeling met tocilizumab Dien niet meer dan 3 doses tocilizumab toe over een periode van 6 weken. Als tocilizumab niet eerder is gebruikt of als er 1 dosis tocilizumab toegediend is in de afgelopen 6 weken:
Als er 2 doses tocilizumab zijn gebruikt in de afgelopen 6 weken:
| ||
1 Criteria ASTCT-consensusgradering (Lee 2019).
2 De infusieduur kan worden verlengd tot maximaal 8 uur, afhankelijk van de cyclus (zie tabel 2). 3 Corticosteroïden (bijv. 10 mg intraveneus dexamethason, 100 mg intraveneus prednisolon, 1-2 mg/kg intraveneus methylprednisolon per dag of equivalent).
4 Tocilizumab 8 mg/kg intraveneus (maximaal 800 mg), zoals toegediend in onderzoek NP30179. 5 Zie rubriek 4.8 voor de frequentie en tijd tot aanvang van CRS van graad ≥ 2 na doses van 10 mg en 30 mg Columvi.
Behandeling van immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) Bij het eerste teken van ICANS moet op basis van het type en de ernst daarvan ondersteunende therapie, neurologische evaluatie en stopzetten van Columvi worden overwogen (zie tabel 5). Sluit andere oorzaken van neurologische symptomen uit. Indien een vermoeden van ICANS bestaat, moet het worden behandeld overeenkomstig de aanbevelingen in tabel 5.
Tabel 5 Leidraad voor gradering en behandeling van ICANS
| Graad1 | Symptomen2 | Behandeling van ICANS | |
| Gelijktijdig optreden van CRS | Geen gelijktijdig optreden van CRS | ||
| Graad 1 | ICE3-score 7-9 of verminderd bewustzijnsniveau4: wordt spontaan wakker |
|
|
Stop de behandeling met Columvi totdat ICANS verdwijnt. Overweeg niet-sederende anti-epileptische medicatie (bijv. levetiracetam) voor insultprofylaxe. | |||
| Graad 2 | ICE3-score 3-6 of verminderd bewustzijnsniveau4: wordt wakker na gesproken commando |
|
|
Stop de behandeling met Columvi totdat ICANS verdwijnt. Overweeg niet-sederende anti-epileptische medicatie (bijv. levetiracetam) voor insultprofylaxe. Overweeg zo nodig consultatie van en beoordeling door een neuroloog en andere specialisten. | |||
| Graad1 | Symptomen2 | Behandeling van ICANS | |
| Gelijktijdig optreden van CRS | Geen gelijktijdig optreden van CRS | ||
| Graad 3 | ICE3-score 0-2 of verminderd bewustzijnsniveau4: wordt alleen wakker na tactiele stimulus; of insulten4, ofwel:
of verhoogde intracraniële druk: focaal/lokaal oedeem op neurobeeldvorming4 |
|
|
Stop de behandeling met Columvi totdat ICANS verdwijnt. Bij voorvallen van ICANS van graad 3 die niet binnen 7 dagen verbeteren, moet worden overwogen de behandeling met Columvi permanent te staken. Overweeg niet-sederende anti-epileptische medicatie (bijv. levetiracetam) voor insultprofylaxe. Overweeg zo nodig consultatie van en beoordeling door een neuroloog en andere specialisten. | |||
| Graad 4 | ICE3-score 0 of verminderd bewustzijnsniveau4, ofwel:
of insulten4, ofwel:
|
|
|
| Graad1 | Symptomen2 | Behandeling van ICANS | |
| Gelijktijdig optreden van CRS | Geen gelijktijdig optreden van CRS | ||
uitgangsniveau; of motorische bevindingen4:
of verhoogde intracraniële druk/cerebraal oedeem4, met tekenen/symptomen zoals:
| Staak de behandeling met Columvi permanent. Overweeg niet-sederende anti-epileptische medicatie (bijv. levetiracetam) voor insultprofylaxe. Overweeg zo nodig consultatie van en beoordeling door een neuroloog en andere specialisten. In geval van een verhoogde intracraniële druk/cerebraal oedeem wordt verwezen naar institutionele richtlijnen voor behandeling. | ||
1 Consensuscriteria van de ASTCT voor de gradering van ICANS (Lee 2019).
2 De behandeling wordt bepaald door de ernstigste gebeurtenis die niet aan enige andere oorzaak kan worden toegeschreven.
3 Indien de patiënt wakker te krijgen is en in staat is om de beoordeling van immuun-effectorcel-geassocieerde encefalopathie (ICE) uit te voeren, beoordeel dan:
Oriëntatie (oriëntatie in jaar, maand, stad, ziekenhuis = 4 punten);
Benoemen (3 voorwerpen benoemen/aanwijzen, bijv. wijs klok, pen, knoop aan = 3 punten); Opdrachten uitvoeren (bijv. ‘Steek 2 vingers op’ of ‘Doe uw ogen dicht en steek uw tong uit’ = 1 punt); Schrijven (vermogen om een standaardzin te schrijven = 1 punt);
Aandacht (vanaf 100 in stappen van tien terugtellen = 1 punt).
Als de patiënt niet wakker te krijgen is en niet in staat is de ICE-beoordeling uit te voeren (graad 4 ICANS) = 0 punten.
4 Niet toe te schrijven aan een andere oorzaak.
5 Alle verwijzingen naar de toediening van dexamethason zijn te lezen als verwijzingen naar dexamethason of een gelijkwaardig geneesmiddel.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar en ouder (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht verminderde leverfunctie (totaalbilirubine > bovengrens van normaal [ULN] tot ≤ 1,5 x ULN of aspartaataminotransferase [ASAT] > ULN). Columvi is niet onderzocht bij patiënten met een matig of ernstig verminderde leverfunctie (zie rubriek 5.2).
Verminderde nierfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde nierfunctie (CrCL 30 tot 90 ml/min). Columvi is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Columvi bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Columvi is uitsluitend voor intraveneus gebruik.
Voorafgaand aan intraveneuze toediening moet Columvi met een aseptische techniek worden verdund door een beroepsbeoefenaar in de gezondheidszorg. Het moet worden toegediend als een intraveneuze infusie via een aparte infuuslijn.
Columvi mag niet worden toegediend als een intraveneuze push of bolus.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, voor obinutuzumab of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Raadpleeg de Samenvatting van Productkenmerken van obinutuzumab voor specifieke contra-indicaties voor obinutuzumab.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
CD20-negatieve ziekte
Er zijn beperkte gegevens beschikbaar over CD20-negatieve DLBCL-patiënten die met Columvi behandeld werden en het is mogelijk dat CD20-negatieve DLBCL-patiënten minder voordeel hebben vergeleken met CD20-positieve DLBCL-patiënten. De mogelijke risico’s en voordelen geassocieerd met de behandeling van CD20-negatieve DLBCL-patiënten met Columvi moeten worden overwogen.
‘Cytokine release’-syndroom (CRS)
CRS, waaronder levensbedreigende reacties, is gemeld bij patiënten die Columvi kregen (zie rubriek 4.8).
De meest voorkomende manifestaties van CRS waren pyrexie, tachycardie, hypotensie, koude rillingen en hypoxie. Infusiegerelateerde reacties kunnen klinisch niet te onderscheiden zijn van manifestaties van CRS.
De meeste gevallen van CRS traden op na de eerste dosis van Columvi. Verhoogde leverfunctiewaarden (ASAT en alanine-aminotransferase [ALAT] > 3 x ULN en/of totaalbilirubine > 2 x ULN) gelijktijdig met CRS zijn gemeld na gebruik van Columvi (zie rubriek 4.8).
Patiënten in onderzoeken NP30179 en GO41944 (STARGLO) werden 7 dagen voor aanvang van de behandeling met Columvi voorbehandeld met obinutuzumab om het aantal circulerende en lymfoïde B-cellen te verlagen. Alle patiënten moeten premedicatie met een antipyreticum, antihistaminicum en een glucocorticoïd krijgen (zie tabel 1).
Voorafgaand aan de Columvi-infusie bij cyclus 1 en 2 moet ten minste 1 dosis tocilizumab voor gebruik bij CRS beschikbaar zijn. De beschikbaarheid van een extra dosis tocilizumab binnen 8 uur na het gebruik van de vorige dosis tocilizumab moet worden gewaarborgd.
Wanneer Columvi als monotherapie wordt gegeven, moeten de patiënten worden gecontroleerd tijdens elke infusie van Columvi en gedurende ten minste 10 uur na het voltooien van de eerste infusie.
Wanneer Columvi wordt gegeven in combinatie met gemcitabine en oxaliplatine, moeten de patiënten worden gecontroleerd tijdens elke infusie van Columvi en gedurende 4 uur na het voltooien van de eerste infusie.
Voor volledige informatie over monitoring, zie rubriek 4.2. Patiënten moeten worden geadviseerd om onmiddellijk medische hulp in te roepen als er op enig moment symptomen van CRS optreden (zie Patiëntkaart hieronder).
Patiënten moeten worden onderzocht op andere oorzaken van koorts, hypoxie en hypotensie, zoals infecties of sepsis. CRS moet worden behandeld op basis van de klinische presentatie van de patiënt en volgens de richtlijnen voor CRS-behandeling in tabel 4 (rubriek 4.2).
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom
Na behandeling met Columvi zijn ernstige gevallen van immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) gemeld, dat levensbedreigend of fataal kan zijn (zie rubriek 4.8).
ICANS kan gelijktijdig met CRS, na het verdwijnen van CRS of in afwezigheid van CRS optreden. De klinische tekenen en symptomen van ICANS zijn onder meer verwardheid, verminderd bewustzijn, desoriëntatie, insult, afasie en dysgrafie.
Patiënten moeten na toediening van Columvi worden gecontroleerd op tekenen en symptomen van ICANS en bij het optreden daarvan onmiddellijk worden behandeld. Patiënten moeten worden geadviseerd onmiddellijk medische hulp in te roepen indien zich, wanneer dan ook, tekenen of symptomen voordoen (zie de patiëntenkaart hieronder).
Bij de eerste tekenen of symptomen van ICANS moet behandeling plaatsvinden volgens de ICANS-richtlijnen in tabel 5. De behandeling met Columvi moet worden onderbroken of permanent worden stopgezet zoals aanbevolen.
Patiëntkaart
De voorschrijver moet de patiënt informeren over het risico op CRS en ICANS en de symptomen van CRS en ICANS. Patiënten moeten worden geïnstrueerd om onmiddellijk medische hulp in te schakelen, mochten zich symptomen van CRS en ICANS voordoen. Patiënten moeten de patiëntkaart krijgen en geïnstrueerd worden om deze kaart altijd bij zich te hebben. De patiëntkaart beschrijft de symptomen van CRS en ICANS die, indien ze zich voordoen, de patiënt ertoe moet aanzetten onmiddellijk medische hulp te zoeken.
Interacties met CYP450-substraten
Het eerste vrijkomen van cytokines dat geassocieerd wordt met de start van de Columvi-behandeling kan CYP450-enzymen onderdrukken en leiden tot schommelingen in de concentratie van gelijktijdig toegediende geneesmiddelen. Bij aanvang van de behandeling met Columvi moeten patiënten die worden behandeld met CYP450-substraten met een smalle therapeutische index worden gemonitord, omdat schommelingen in de concentratie van gelijktijdig toegediende geneesmiddelen kunnen leiden tot toxiciteit, verlies van werkzaamheid of bijwerkingen (zie rubriek 4.5).
Ernstige infecties
Ernstige infecties, waaronder opportunistische infecties, zijn voorgekomen bij patiënten die met Columvi werden behandeld (zie rubriek 4.8).
Columvi mag niet worden toegediend aan patiënten met een actieve infectie. Voorzichtigheid is geboden wanneer het gebruik van Columvi wordt overwogen bij patiënten met een voorgeschiedenis van chronische of recidiverende infectie, bij patiënten met onderliggende aandoeningen waardoor ze gevoelig zijn voor infecties of bij patiënten die eerder een significante immunosuppressieve behandeling hebben ondergaan. Dien profylactische antimicrobiële middelen toe, indien van toepassing. Patiënten moeten voor en tijdens de behandeling met Columvi worden gecontroleerd op het optreden van mogelijke bacteriële, schimmel- en nieuwe of gereactiveerde virale infecties en op de passende wijze worden behandeld.
Bij een actieve infectie moet de behandeling met Columvi tijdelijk worden onderbroken totdat de infectie is verdwenen. Patiënten moeten worden geïnstrueerd om medisch advies te vragen als er symptomen optreden die wijzen op een infectie.
Er is febriele neutropenie gemeld tijdens de behandeling met Columvi. Patiënten met febriele neutropenie moeten worden onderzocht op infectie en direct worden behandeld.
Hemofagocytaire lymfohistiocytose
Bij patiënten die Columvi kregen, is hemofagocytaire lymfohistiocytose (HLH) / immuuneffectorcelgeassocieerd HLH-achtig syndroom (IEC-HS) voorgekomen, waaronder gevallen met fatale afloop (zie rubriek 4.8).
HLH / IEC-HS is een levensbedreigend syndroom, gekenmerkt door koorts, verhoogd ferritine, hepato- en/of splenomegalie, cytopenieën en hypofibrinogenemie. HLH / IEC-HS moet worden overwogen wanneer de presentatie van CRS atypisch is of lang aanhoudt.
Patiënten moeten worden gecontroleerd op klinische tekenen en symptomen van HLH / IEC-HS. Bij een vermoeden van HLH / IEC-HS moet de behandeling met Columvi worden onderbroken en moet een behandeling voor HLH /IEC-HS worden gestart volgens de huidige praktijkrichtlijnen.
Tumor flare
Tumor flare is gemeld bij patiënten die Columvi kregen (zie rubriek 4.8). Manifestaties omvatten gelokaliseerde pijn en zwelling.
Overeenkomstig met het werkingsmechanisme van Columvi is tumor flare na toediening van Columvi waarschijnlijk te wijten aan de instroom van T-cellen op tumorlocaties, wat kan lijken op ziekteprogressie. Het optreden van tumor flare betekent niet dat de behandeling heeft gefaald of dat er sprake is van tumorprogressie.
| Er zijn geen specifieke risicofactoren voor tumor flare vastgesteld, maar er is een verhoogd risico op | ||
| schade en morbiditeit als gevolg van het massa-effect secundair aan tumor flare bij patiënten met | ||
| omvangrijke tumoren in de nabijheid van de luchtwegen en/of een vitaal orgaan | ||
. Controle en beoordeling van tumor flare op plaatsen met vitale organen en behandeling ervan zoals klinisch geïndiceerd wordt aanbevolen bij patiënten die met Columvi worden behandeld. Corticosteroïden en analgetica moeten worden overwogen om tumor flare te behandelen.
Tumorlysissyndroom
Tumorlysissyndroom (TLS) is gemeld bij patiënten die Columvi kregen (zie rubriek 4.8). Patiënten met een hoge tumorlast, snel proliferatieve tumoren, nierfunctiestoornis of dehydratie hebben een groter risico op tumorlysissyndroom.
Risicopatiënten moeten nauwlettend worden gecontroleerd aan de hand van de passende laboratorium- en klinische tests voor elektrolytenstatus, hydratatie en nierfunctie. Passende profylactische maatregelen met anti-hyperurikemische middelen (bijv. allopurinol of rasburicase) en voldoende hydratatie moeten worden overwogen voorafgaand aan de voorbehandeling met obinutuzumab en voorafgaand aan de Columvi-infusie.
De behandeling van TLS kan onder meer bestaan uit agressieve hydratatie, correctie van elektrolytafwijkingen, behandeling van hyperurikemie en ondersteunende zorg.
Immunisatie
De veiligheid van immunisatie met levende vaccins tijdens of na behandeling met Columvi is niet onderzocht. Immunisatie met levende vaccins wordt niet aanbevolen tijdens behandeling met Columvi.
Polysorbaten
Dit geneesmiddel bevat 1,25 mg polysorbaat 20 in elke injectieflacon van 2,5 ml en 5 mg polysorbaat 20 in elke injectieflacon van 10 ml, overeenkomend met 0,5 mg/ml.
Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Er worden geen interacties met Columvi verwacht via de cytochroom P450-enzymen, andere metaboliserende enzymen of transporteiwitten.
Het eerste vrijkomen van cytokines dat geassocieerd wordt met de start van de Columvi-behandeling kan CYP450-enzymen onderdrukken. Het hoogste risico op geneesmiddelinteracties is tijdens de periode van één week na elk van de eerste 2 doses van Columvi (zoals cyclus 1, dag 8 en 15) bij patiënten die gelijktijdig CYP450-substraten met een smalle therapeutische index ontvangen (bijv. warfarine, ciclosporine). Bij de start van behandeling met Columvi moeten patiënten die worden behandeld met CYP450-substraten met een smalle therapeutische index gemonitord worden.
De farmacokinetiek (PK) van glofitamab wordt niet beïnvloed door gelijktijdige toediening met gemcitabine of oxaliplatine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwelijke patiënten die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling met Columvi en gedurende ten minste 2 maanden na de laatste dosis van Columvi.
Zwangerschap
Er zijn geen gegevens over het gebruik van Columvi bij zwangere vrouwen. Er is geen dieronderzoek uitgevoerd naar reproductietoxiciteit (zie rubriek 5.3).
Glofitamab is een immunoglobuline G (IgG). Het is bekend dat IgG de placenta passeert. Op basis van het werkingsmechanisme is het waarschijnlijk dat glofitamab foetale B-celdepletie veroorzaakt als het wordt toegediend aan een zwangere vrouw.
Columvi wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden die geen anticonceptie toepassen. Vrouwelijke patiënten die Columvi krijgen, moeten worden geïnformeerd over de mogelijke schade voor de foetus. Vrouwelijke patiënten moeten worden geadviseerd om contact op te nemen met de behandelend arts in geval van zwangerschap.
Borstvoeding
Het is niet bekend of glofitamab in de moedermelk wordt uitgescheiden. Er zijn geen onderzoeken uitgevoerd om de invloed van glofitamab op de melkproductie of de aanwezigheid ervan in moedermelk te beoordelen. Het is bekend dat humaan IgG in de moedermelk aanwezig is. De mogelijkheid van absorptie van glofitamab door de zuigeling en de kans op bijwerkingen bij de zuigeling is niet bekend. Vrouwen moeten worden geadviseerd om te stoppen met het geven van borstvoeding tijdens de behandeling met Columvi en gedurende 2 maanden na de laatste dosis Columvi.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens. Er zijn geen vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van glofitamab op de vruchtbaarheid te evalueren (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Columvi heeft grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Vanwege het mogelijke optreden van ICANS lopen patiënten die Columvi krijgen het risico op een verlaagd bewustzijnsniveau (zie rubriek 4.4). Patiënten moeten worden geïnstrueerd om rijden of het gebruik van machines te vermijden gedurende 48 uur na elk van de eerste twee doses tijdens de dosisopbouw en in geval van nieuwe symptomen van ICANS (verwardheid, desoriëntatie, verminderd bewustzijn) en/of CRS (pyrexie, tachycardie, hypotensie, koude rillingen, hypoxie) totdat de symptomen zijn verdwenen (zie rubriek 4.4 en 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Columvi monotherapie
De meest voorkomende bijwerkingen (≥ 20%) waren ‘cytokine release’-syndroom, neutropenie, anemie, trombocytopenie en huiduitslag.
De meest voorkomende ernstige bijwerkingen die bij ≥ 2% van de patiënten werden gemeld, waren ‘cytokine release’-syndroom (22,1%), sepsis (4,1%), COVID-19 (3,4%), tumor flare (3,4%), COVID-19-pneumonie (2,8%), febriele neutropenie (2,1%), neutropenie (2,1%) en pleurale effusie (2,1%).
Bij 5,5% van de patiënten werd Columvi definitief gestaakt als gevolg van een bijwerking. De meest voorkomende bijwerkingen die tot definitieve stopzetting van Columvi leidden waren COVID-19 (1,4%) en neutropenie (1,4%).
Columvi in combinatie met gemcitabine en oxaliplatine
De meest voorkomende bijwerkingen (≥ 20%) waren trombocytopenie, ‘cytokine release’-syndroom, neutropenie, anemie, misselijkheid, perifere neuropathie, diarree, verhoogd aspartaataminotransferase, verhoogd alanine-aminotransferase, huiduitslag, lymfopenie, pyrexie en braken.
De meest voorkomende ernstige bijwerkingen die bij ≥ 2% van de patiënten werden gemeld, waren ‘cytokine release-syndroom’ (20,3%), pyrexie (6,4%), pneumonie (5,8%), COVID-19 (5,8%), trombocytopenie (4,7%), luchtweginfectie (3,5%), sepsis (2,3%), febriele neutropenie (2,3%) en diarree (2,3%).
Bij 20,9% van de patiënten werd Columvi definitief gestaakt als gevolg van een bijwerking. De meest voorkomende bijwerkingen die tot definitieve stopzetting van Columvi leidden waren COVID-19 (11,6%), sepsis (1,2%) en pneumonitis (1,2%).
Tabel met lijst van bijwerkingen
De bijwerkingen die voorkwamen bij patiënten met recidiverend of refractair DLBCL die werden behandeld met Columvi als monotherapie (n = 145) in onderzoek NP30179 en uit ervaring na het in de handel brengen, staan vermeld in tabel 6. Het mediane aantal behandelingscycli met Columvi was 5 (bereik: 1 tot 13 cycli).
De bijwerkingen die voorkwamen bij patiënten met recidiverend of refractair DLBCL die werden behandeld met Columvi in combinatie met gemcitabine en oxaliplatine (n = 172) in onderzoek GO41944 (STARGLO) staan vermeld in tabel 7. Het mediane aantal behandelingscycli met Columvi was 11 (bereik: 1 tot 13 cycli).
De bijwerkingen worden vermeld per MedDRA-systeem/orgaanklasse en per frequentiecategorie weergegeven. De volgende frequentiecategorieën zijn gebruikt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiecategorie worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 6 Bijwerkingen die optraden bij patiënten met recidiverend of refractair DLBCL die werden behandeld met Columvi als monotherapie en uit ervaring na het in de handel brengen
| Systeem/orgaanklasse | Bijwerking | Alle graden | Graad 3 – 4 |
| Infecties en parasitaire aandoeningen | Virale infecties1 | Zeer vaak | Vaak* |
| Bacteriële infecties2 | Vaak | Vaak | |
| Bovensteluchtweginfecties3 | Vaak | Zeer zelden** | |
| Sepsis4 | Vaak | Vaak* | |
| Ondersteluchtweginfecties5 | Vaak | Zeer zelden** | |
| Pneumonie | Vaak | Soms | |
| Urineweginfectie6 | Vaak | Soms | |
| Schimmelinfecties7 | Vaak | Zeer zelden** | |
Neoplasmata, benigne, maligne en niet- gespecificeerd (inclusief cysten en poliepen) | Tumor flare | Zeer vaak | Vaak |
Bloed- en lymfestelselaandoeningen | Neutropenie | Zeer vaak | Zeer vaak |
| Anemie | Zeer vaak | Vaak | |
| Trombocytopenie | Zeer vaak | Vaak | |
| Lymfopenie | Vaak | Vaak | |
| Febriele neutropenie8 | Vaak | Vaak | |
| Immuunsysteem-aandoeningen | ‘Cytokine release’-syndroom9 | Zeer vaak | Vaak |
Hemofagocytaire lymfohistiocytose / immuuneffectorcelgeassocie erd HLH-achtig syndroom | Niet bekend | Niet bekend | |
Voedings- en stofwisselingsstoornissen | Hypofosfatemie | Zeer vaak | Vaak |
| Hypomagnesiëmie | Zeer vaak | Zeer zelden** | |
| Hypocalciëmie | Zeer vaak | Zeer zelden** | |
| Hypokaliëmie | Zeer vaak | Soms | |
| Hyponatriëmie | Vaak | Vaak | |
| Tumorlysissyndroom | Vaak | Vaak | |
| Psychische stoornissen | Verwarde toestand | Vaak | Zeer zelden** |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak | Zeer zelden** |
| Systeem/orgaanklasse | Bijwerking | Alle graden | Graad 3 – 4 |
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom10 | Vaak | Soms* | |
| Somnolentie | Vaak | Soms | |
| Tremor | Vaak | Zeer zelden** | |
| Myelitis11 | Soms | Soms | |
| Maagdarmstelsel-aandoeningen | Constipatie | Zeer vaak | Zeer zelden** |
| Diarree | Zeer vaak | Zeer zelden** | |
| Misselijkheid | Zeer vaak | Zeer zelden** | |
| Gastro-intestinale bloeding12 | Vaak | Vaak | |
| Braken | Vaak | Zeer zelden** | |
| Colitis | Soms | Soms | |
Huid- en onderhuidaandoeningen | Huiduitslag13 | Zeer vaak | Vaak |
Algemene aandoeningen en toedieningsplaats- stoornissen | Pyrexie | Zeer vaak | Zeer zelden** |
| Onderzoeken | Alanine-aminotransferase verhoogd | Vaak | Vaak |
| Aspartaataminotransferase verhoogd | Vaak | Vaak | |
| Bloed alkalische fosfatase verhoogd | Vaak | Vaak | |
| Gamma-glutamyltransferase verhoogd | Vaak | Vaak | |
| Bloed bilirubine verhoogd | Vaak | Soms | |
| Verhoogde leverenzymen | Vaak | Vaak |
* Bijwerkingen van graad 5 gemeld. Zie Beschrijving van geselecteerde bijwerkingen. ** Er werden geen graad 3-4 bijwerkingen gemeld.
1 Omvat COVID-19, COVID-19-pneumonie, herpes zoster, influenza en oftalmische herpes zoster. 2 Omvat infectie van het vasculaire hulpmiddel, bacteriële infectie, Campylobacter-infectie, galweginfectie bacterieel, urineweginfectie bacterieel, Clostridium difficile-infectie, Escherichia-infectie en peritonitis. 3 Omvat bovensteluchtweginfectie, sinusitis, nasofaryngitis, chronische sinusitis en rhinitis. 4 Omvat sepsis en septische shock.
5 Omvat ondersteluchtweginfectie en bronchitis.
6 Omvat urineweginfectie en Escherichia urineweginfectie.
7 Omvat oesofageale candidiasis en orale candidiasis.
8 Omvat febriele neutropenie en neutropenische infectie.
9 Gebaseerd op ASTCT-consensusgradering (Lee 2019).
10 ICANS volgens Lee 2019 en omvat somnolentie, cognitieve stoornis, verwarde toestand, delirium en desoriëntatie.
11 Myelitis trad gelijktijdig op met CRS.
12 Omvat gastro-intestinale bloeding, dikkedarmbloeding en maagbloeding.
13 Omvat huiduitslag, pruritische huiduitslag, maculopapuleuze huiduitslag, dermatitis, acneïforme dermatitis, exfoliatieve dermatitis, erytheem, palmerytheem, pruritis en erythemateuze huiduitslag.
Tabel 7. Bijwerkingen die optraden bij patiënten met recidiverend of refractair DLBCL die werden behandeld met Columvi in combinatie met gemcitabine en oxaliplatine
| Systeem/orgaanklasse | Bijwerking | Alle graden | Graad 3-4 |
| Infecties en parasitaire aandoeningen | COVID-191 | Zeer vaak | Vaak* |
| Luchtweginfecties2 | Zeer vaak | Vaak* | |
| Pneumonie3 | Zeer vaak | Vaak* | |
| Cytomegalovirusinfecties4 | Vaak | Soms | |
| Herpesvirusinfecties5 | Vaak | Soms | |
| Urineweginfectie6 | Vaak | Vaak | |
| Sepsis7 | Vaak | Vaak* | |
| Candida-infecties8 | Vaak | Zeer zelden** | |
| Pneumocystis jirovecii-pneumonie | Soms | Soms | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Tumor flare9 | Vaak | Zeer zelden** |
Bloed- en lymfestelselaandoeningen | Trombocytopenie | Zeer vaak | Zeer vaak |
| Neutropenie | Zeer vaak | Zeer vaak | |
| Anemie | Zeer vaak | Zeer vaak | |
| Lymfopenie | Zeer vaak | Zeer vaak | |
| Febriele neutropenie | Vaak | Vaak | |
| Immuunsysteemaandoeningen | ‘Cytokine release’-syndroom10 | Zeer vaak | Vaak |
Voedings- en stofwisselingsstoornissen | Hypokaliëmie | Zeer vaak | Vaak |
| Hyponatriëmie | Zeer vaak | Soms | |
| Hypomagnesiëmie | Vaak | Zeer zelden** | |
| Hypocalciëmie | Vaak | Soms | |
| Hypofosfatemie | Vaak | Vaak | |
| Tumorlysissyndroom | Vaak | Vaak | |
| Zenuwstelselaandoeningen | Perifere neuropathie11 | Zeer vaak | Vaak |
| Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom12 | Vaak | Soms | |
| Hoofdpijn | Vaak | Zeer zelden** | |
| Tremor | Soms | Zeer zelden** | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Pneumonitis | Vaak | Zeer zelden*,** |
| Maagdarmstelselaandoeningen | Misselijkheid | Zeer vaak | Soms |
| Diarree | Zeer vaak | Vaak | |
| Braken | Zeer vaak | Soms | |
| Buikpijn13 | Zeer vaak | Vaak | |
| Constipatie | Zeer vaak | Zeer zelden** | |
| Colitis14 | Vaak | Vaak | |
| Pancreatitis15 | Vaak | Vaak | |
Huid- en onderhuidaandoeningen | Huiduitslag16 | Zeer vaak | Soms |
| Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelselpijn17 | Zeer vaak | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak | Soms |
| Systeem/orgaanklasse | Bijwerking | Alle graden | Graad 3-4 |
| Onderzoeken | Aspartaataminotransferase verhoogd | Zeer vaak | Vaak |
| Alanine-aminotransferase verhoogd | Zeer vaak | Vaak | |
| Bloed alkalische fosfatase verhoogd | Zeer vaak | Soms | |
| Gamma-glutamyltransferase verhoogd | Zeer vaak | Vaak | |
| Bloed lactaatdehydrogenase verhoogd | Zeer vaak | Zeer zelden** | |
| Bloed bilirubine verhoogd18 | Vaak | Zeer zelden** | |
| Verhoogde leverenzymen | Soms | Zeer zelden** |
* Bijwerkingen van graad 5 gemeld. Zie Beschrijving van geselecteerde bijwerkingen. ** Er werden geen graad 3-4 bijwerkingen gemeld.
1 Omvat COVID-19-, COVID-19-pneumonie en SARS-CoV-2-test positief.
2 Omvat bovensteluchtweginfectie, ondersteluchtweginfectie, luchtweginfectie en bacteriële luchtweginfectie. 3 Omvat pneumonie, bacteriële pneumonie en pneumokokkenpneumonie.
4 Nieuw ontstaan of reactivering. Omvat cytomegalovirusinfectie, cytomegalovirustest positief, reactivering van cytomegalovirusinfectie en cytomegalovirus-viremie.
5 Nieuw ontstaan of reactivering. Omvat herpes zoster en herpesvirusinfectie.
6 Omvat urineweginfectie en urosepsis.
7 Omvat sepsis, streptokokkensepsis, septische shock en enterokokkensepsis.
8 Omvat orale candidiasis en candida-infectie.
9 Omvat tumor flare en tumorpijn.
10 Gebaseerd op ASTCT-consensusgradering (Lee 2019).
11 Omvat perifere neuropathie, perifere sensorische neuropathie, dysesthesie, paresthesie, hypo-esthesie, perifere motorische neuropathie en polyneuropathie.
12 Omvat verwarde toestand, delirium en ICANS.
13 Omvat buikpijn, abdominaal ongemak, pijn in de bovenbuik, pijn in de onderbuik en gastro-intestinale pijn. 14 Omvat colitis, ischemische colitis en enterocolitis.
15 Omvat pancreatitis en acute pancreatitis.
16 Omvat huiduitslag, pruritische huiduitslag, maculopapuleuze huiduitslag, erytheem, pruritus, erythemateuze huiduitslag, urticaria en erythema multiforme.
17 Omvat artralgie, pijn in het skeletspierstelsel, rugpijn, botpijn, myalgie, nekpijn, pijn in extremiteiten, skeletspierstelsel borstpijn en niet-cardiale pijn op de borst.
18 Omvat bloed bilirubine verhoogd en hyperbilirubinemie.
Beschrijving van geselecteerde bijwerkingen
De onderstaande beschrijvingen geven informatie over belangrijke bijwerkingen van Columvi monotherapie en/of combinatietherapie. Details over de belangrijke bijwerkingen van Columvi wanneer gegeven in combinatie, worden afzonderlijk weergegeven indien klinisch relevante verschillen zijn waargenomen ten opzichte van Columvi monotherapie.
‘Cytokine release’-syndroom
Columvi monotherapie
CRS van alle graden (volgens ASTCT-criteria) trad op bij 67,6% van de patiënten die Columvi monotherapie kregen, waarbij CRS van graad 1 werd gemeld bij 50,3% van de patiënten, CRS van graad 2 bij 13,1% van de patiënten, CRS van graad 3 bij 2,8% van de patiënten en CRS van graad 4 bij 1,4% van de patiënten. CRS trad meer dan één keer op bij 32,4% (47/145) van de patiënten; 36/47 patiënten kregen alleen meerdere CRS-voorvallen van graad 1. Er waren geen fatale gevallen van CRS. CRS herstelde bij alle patiënten op één na. Eén patiënt stopte met de behandeling vanwege CRS.
De meest voorkomende manifestaties bij patiënten met CRS waren pyrexie (99,0%), tachycardie (25,5%), hypotensie (23,5%), koude rillingen (14,3%) en hypoxie (12,2%). Voorvallen van graad 3 of hoger geassocieerd met CRS omvatten hypotensie (3,1%), hypoxie (3,1%), pyrexie (2,0%) en tachycardie (2,0%).
CRS, ongeacht de graad, trad op bij 54,5% van de patiënten na de eerste dosis van 2,5 mg Columvi op dag 8 van cyclus 1, met een mediane tijd tot ontstaan (vanaf het begin van de infusie) van 12,6 uur (bereik: 5,2 tot 50,8 uur) en mediane duur van 31,8 uur (bereik: 0,5 tot 316,7 uur); bij 33,3% van de patiënten na de dosis van 10 mg op dag 15 van cyclus 1, met een mediane tijd tot ontstaan van 26,8 uur (bereik: 6,7 tot 125,0 uur) en mediane duur van 16,5 uur (bereik: 0,3 tot 109,2 uur); en bij 26,8% van de patiënten na de dosis van 30 mg in cyclus 2 met een mediane tijd tot ontstaan van 28,2 uur (bereik: 15,0 tot 44,2 uur) en mediane duur van 18,9 uur (bereik: 1,0 tot 180,5 uur). CRS werd gemeld bij 0,9% van de patiënten in cyclus 3 en bij 2% van de patiënten na cyclus 3.
CRS van graad ≥ 2 trad op bij 12,4% van de patiënten na de eerste dosis Columvi (2,5 mg) met een mediane tijd tot ontstaan van 9,7 uur (bereik: 5,2 tot 19,1 uur) en een mediane duur van 50,4 uur (bereik: 6,5 tot 316,7 uur). Na de dosis van 10 mg Columvi op dag 15 van cyclus 1 nam de incidentie van CRS van graad ≥ 2 af tot 5,2% van de patiënten met een mediane tijd tot ontstaan van 26,2 uur (bereik: 6,7 tot 144,2 uur) en een mediane duur van 30,9 uur (bereik: 3,7 tot 227,2 uur). CRS van graad ≥ 2 trad op bij één patiënt (0,8%) na een dosis van 30 mg Columvi op dag 1 van cyclus 2 met een tijd tot ontstaan van 15,0 uur en een duur van 44,8 uur. Er werd geen CRS van graad ≥ 2 gemeld na cyclus 2.
Van de 145 patiënten hadden 7 patiënten (4,8%) verhoogde leverfunctietestwaarden (ASAT en ALAT > 3 ×ULN en/of totaalbilirubine > 2 ×ULN) die gelijktijdig werden gemeld met CRS (n = 6) of met ziekteprogressie (n = 1).
Van de 25 patiënten met CRS van graad ≥ 2 na toediening van Columvi, kregen 22 (88,0%) patiënten tocilizumab, 15 (60,0%) patiënten kregen corticosteroïden en 14 (56,0%) patiënten kregen zowel tocilizumab als corticosteroïden. Tien patiënten (40,0%) kregen zuurstof. Alle 6 (24,0%) patiënten met CRS van graad 3 of 4 kregen één vasopressor.
Ziekenhuisopnames van patiënten als gevolg van het optreden van CRS na toediening van Columvi traden op bij 22,1% van de patiënten en de mediane duur van ziekenhuisopname was 4 dagen (bereik: 2 tot 15 dagen).
Columvi in combinatie met gemcitabine en oxaliplatine
CRS van alle graden (volgens ASTCT-criteria) trad op bij 44,2% van de patiënten die Columvi met gemcitabine en oxaliplatine kregen, waarbij CRS van graad 1 werd gemeld bij 31,4% van de patiënten, CRS van graad 2 bij 10,5% van de patiënten en CRS van graad 3 bij 2,3% van de patiënten. CRS trad meer dan één keer op bij 21,5% (37/172) van de patiënten; 30/37 patiënten kregen meerdere CRS-voorvallen van alleen graad 1. Er waren geen graad 4 of fatale gevallen van CRS. CRS herstelde bij alle patiënten op één na. Eén patiënt stopte met de behandeling vanwege CRS.
De meest voorkomende symptomen bij patiënten met CRS waren pyrexie (98,7%), hypotensie (22,4%), koude rillingen (17,1%) en hypoxie (14,5%). Voorvallen van graad 3 of hoger geassocieerd met CRS omvatten hypotensie (6,6%), hypoxie (5,3%), pyrexie (3,9%), koude rillingen (1,3%) en diarree (1,3%).
CRS, ongeacht de graad, trad op bij 34,9% van de patiënten na de eerste dosis van 2,5 mg Columvi op dag 8 van cyclus 1, met een mediane tijd tot ontstaan (vanaf het begin van de infusie) van 12,6 uur (bereik: 4,4 tot 54,7 uur) en mediane duur van 19,8 uur (bereik: 2,0 tot 168,0 uur); bij 14,4% van de patiënten na de dosis van 10 mg op dag 15 van cyclus 1, met een mediane tijd tot ontstaan van 22,8 uur (bereik: 7,4 tot 81,2 uur) en een mediane duur van 10,6 uur (bereik: 1,0 tot 248,5 uur) en bij 9,3% van de patiënten na de dosis van 30 mg in cyclus 2 met een mediane tijd tot ontstaan van 23,5 uur (bereik: 14,7 tot 33,4 uur) en een mediane duur van 18,4 uur (bereik: 8,3 tot 137,0 uur). CRS werd gemeld bij 6,7% van de patiënten in cyclus 3 en bij 11,0% van de patiënten na cyclus 3.
CRS van graad ≥ 2 trad op bij 10,5% van de patiënten na de eerste dosis Columvi (2,5 mg) met een mediane tijd tot ontstaan van 12,0 uur (bereik: 4,4 tot 30,5 uur) en een mediane duur van 42,3 uur (bereik: 3,5 tot 143,7 uur). Bij de meerderheid (14/18) van de patiënten die CRS graad ≥ 2 kregen, begon CRS binnen 8 uur na de start van de eerste dosis Columvi (2,5 mg) of deed zich koorts voor ≥ 1,5 uur voorafgaand aan het optreden van andere symptomen van CRS graad ≥ 2. Na de dosis van 10 mg Columvi op dag 15 van cyclus 1 nam de incidentie van CRS van graad ≥ 2 af tot 1,8% van de patiënten met een mediane tijd tot ontstaan van 22,3 uur (bereik: 7,4 tot 22,8 uur) en een mediane duur van 37,0 uur (bereik: 34,8 tot 248,5 uur). Er waren geen voorvallen van CRS van graad ≥ 2 na een dosis van 30 mg Columvi op dag 1 van cyclus 2. Drie patiënten (2,0%) hadden CRS van graad ≥ 2 CRS na cyclus 2 (alle voorvallen waren van graad 2).
Van de 172 patiënten hadden 2 patiënten (1,2%) verhoogde leverfunctietestwaarden (ASAT en ALAT > 3 × ULN) die gelijktijdig werden gemeld met CRS.
Van de 76 patiënten met CRS van alle graden werden 28 patiënten (36,8%) behandeld met tocilizumab, 39 patiënten (51,3%) werden behandeld met corticosteroïden en 18 patiënten (23,7%) kregen zowel tocilizumab als corticosteroïden.
Van de 22 patiënten met CRS van graad ≥ 2 na toediening van Columvi, kregen 16 patiënten (72,7%) tocilizumab, 15 patiënten (68,2%) kregen corticosteroïden en 12 patiënten (54,5%) kregen zowel tocilizumab als corticosteroïden. Elf patiënten (50,0%) kregen zuurstof. Alle 4 patiënten (18,2%) met CRS van graad 3 kregen één vasopressor.
Ziekenhuisopnames van patiënten als gevolg van het optreden van CRS na toediening van Columvi traden op bij 19,8% van de patiënten en de mediane duur van ziekenhuisopname was 5 dagen (bereik: 2 tot 85 dagen).
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom
Gevallen van ICANS, met inbegrip van graad 3 en hoger, zijn gemeld in klinische proeven en hebben zich voorgedaan na het in de handel brengen. De meest voorkomende klinische verschijnselen van ICANS waren verwardheid, verminderd bewustzijn, desoriëntatie, insult, afasie en dysgrafie. Op basis van de beschikbare gegevens werd het optreden van neurologische toxiciteit in de meeste gevallen gelijktijdig met CRS waargenomen.
Het merendeel van de waargenomen gevallen van ICANS deed zich voor na 1 tot 7 dagen, met een mediaan van 2 dagen, na de meest recente dosis. Er zijn slechts enkele gevallen gemeld die zich meer dan een maand na aanvang van de behandeling met Columvi hebben voorgedaan.
Ernstige infecties
Ernstige infecties werden gemeld bij 15,9% van de patiënten die werden behandeld met Columvi monotherapie. De vaakst voorkomende ernstige infecties die werden gemeld bij ≥ 2% van de patiënten waren sepsis (4,1%), COVID-19 (3,4%) en COVID-19-pneumonie (2,8%). Infectiegerelateerde sterfgevallen werden gemeld bij 4,8% van de patiënten (als gevolg van sepsis, COVID-19-pneumonie en COVID-19). Vier patiënten (2,8%) kregen ernstige infecties gelijktijdig met neutropenie van graad 3 of 4.
Ernstige infecties werden gemeld bij 22,7% van de patiënten die Columvi met gemcitabine en oxaliplatine kregen. De meest voorkomende ernstige infecties die werden gemeld bij ≥ 2% van de patiënten waren pneumonie (5,8%), COVID-19 (4,7%) en ondersteluchtweginfectie (2,9%). Infectiegerelateerde sterfgevallen werden gemeld bij 3,5% van de patiënten (als gevolg van COVID-19, pneumonie, luchtweginfectie en septische shock). Eén patiënt (0,6%) kreeg een ernstige infectie (pneumonie) gelijktijdig met neutropenie van graad 3.
Pneumonitis
Voorvallen van pneumonitis (met uitzondering van pneumonie met infectieuze etiologie) werden gemeld bij 2 patiënten (1,2%) die Columvi met gemcitabine en oxaliplatine kregen, waarvan beide fatale voorvallen waren. De mediane tijd tot het ontstaan van pneumonitis vanaf de eerste dosis Columvi was 168 dagen (bereik: 102 tot 255 dagen).
Colitis
Colitis (graad 4) werd gemeld bij 1 patiënt (0,7%) die Columvi als monotherapie kreeg, met tijd tot aanvang vanaf de eerste dosis Columvi van 104 dagen.
Voorvallen van Colitis (met uitzondering met infectieuze etiologie) werden gemeld bij 4/172 patiënten (2,3%) die Columvi met gemcitabine en oxaliplatine kregen. Twee patiënten (1,2%) hadden voorvallen van graad 3. De mediane tijd tot het ontstaan van colitis vanaf de eerste dosis Columvi was 154 dagen (bereik: 115 tot 187 dagen).
Opportunistische infecties
CMV-voorvallen werden gemeld bij 6/467 patiënten (1,3%) die Columvi als monotherapie kregen, waarbij 1 patiënt (0,2%) CMV-chorioretinitis van graad 3 had. Pneumocystis jiroveci-pneumonie werd gemeld bij 4/467 patiënten (0,9%), van wie er 3 (0,6%) voorvallen van graad 3 hadden.
CMV-voorvallen werden gemeld bij 11 patiënten (6,4%) die Columvi met gemcitabine en oxaliplatine kregen, waarbij 1 patiënt (0,6%) CMV-viremie van graad 3 had. Orale candidiasis werd gemeld bij 3 patiënten (1,7%), dit waren allemaal voorvallen van graad 1-2. Pneumocystis jirovecii-pneumonie (graad 3) werd gemeld bij 1 patiënt (0,6%), dit was dezelfde patiënt met CMV-viremie van graad 3. Borrelia-meningitis (graad 2) werd gemeld bij 1 patiënt (0,6%).
Neutropenie
Neutropenie (waaronder afname in aantal neutrofielen) werd gemeld bij 40,0% van de patiënten en ernstige neutropenie (graad 3 of 4) werd gemeld bij 29,0% van de patiënten die werden behandeld met Columvi monotherapie. De mediane tijd tot het eerste optreden van neutropenie was 29 dagen (bereik: 1 tot 203 dagen). Langdurige neutropenie (langer dan 30 dagen) trad op bij 11,7% van de patiënten. De meerderheid van de patiënten met neutropenie (79,3%) werd behandeld met G-CSF. Febriele neutropenie werd gemeld bij 3,4% van de patiënten.
Tumor flare
Tumor flare werd gemeld bij 11,7% van de patiënten die werden behandeld met Columvi monotherapie, waaronder graad 2 tumor flare bij 4,8% van de patiënten en graad 3 tumor flare bij
| 2,8% van de patiënten. Tumor flare werd gemeld waarbij lymfeklieren in het hoofd en de hals | ||
| betrokken waren, gepaard gaande met pijn, en waarbij lymfeklieren in de thorax betrokken waren, | ||
| gepaard gaande met symptomen van kortademigheid als gevolg van ontwikkeling van pleurale effusie. | ||
De meeste voorvallen van tumor flare (16/17) traden op tijdens cyclus 1, en er werden geen voorvallen van tumor flare gemeld na cyclus 2. De mediane tijd tot ontstaan van tumor flare, ongeacht de graad, was 2 dagen (bereik: 1 tot 16 dagen) en de mediane duur was 3,5 dagen (bereik: 1 tot 35 dagen).
Van de 11 patiënten die een tumor flare van graad ≥ 2 ondervonden, kregen 2 patiënten (18,2%) analgetica, 6 patiënten (54,5%) kregen corticosteroïden en analgetica waaronder morfinederivaten, 1 patiënt (9,1%) kreeg corticosteroïden en anti-emetica en 2 patiënten (18,2%) hadden geen behandeling nodig. Alle voorvallen van tumor flare verdwenen, behalve bij één patiënt met een voorval van graad ≥ 2. Er waren geen patiënten die de behandeling staakten als gevolg van tumor flare.
Tumorlysissyndroom (TLS)
TLS werd gemeld bij 2 patiënten (1,4%) die werden behandeld met Columvi monotherapie en was in beide gevallen graad 3 van ernst. De mediane tijd tot ontstaan van TLS was 2 dagen en de mediane duur was 4 dagen (bereik: 3 tot 5 dagen).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering in klinische onderzoeken. In geval van overdosering moeten patiënten nauwlettend worden gecontroleerd op tekenen of symptomen van bijwerkingen, en moet passende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, overige monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX28
Werkingsmechanisme
Glofitamab is een bispecifiek monoklonaal antilichaam dat bivalent bindt aan CD20 dat tot expressie wordt gebracht op het oppervlak van B-cellen en dat monovalent bindt aan CD3 in het T-celreceptorcomplex dat tot expressie wordt gebracht op het oppervlak van T-cellen. Door gelijktijdige binding aan CD20 op de B-cel en CD3 op de T-cel medieert glofitamab de vorming van een immunologische synaps met daaropvolgend T-celactivatie en -proliferatie, secretie van cytokinen en vrijkomen van cytolytische eiwitten die leiden tot de lysis van B-cellen die CD20 tot expressie brengen.
Farmacodynamische effecten
In onderzoek NP30179 had 84% (84/100) van de patiënten al B-celdepletie (< 70 cellen/µl) vóór de voorbehandeling met obinutuzumab. Het percentage patiënten met B-celdepletie nam toe tot 100% (94/94) na voorbehandeling met obinutuzumab voorafgaand aan de start van de behandeling met Columvi en het aantal B-cellen bleef laag tijdens de Columvi-behandeling.
Tijdens cyclus 1 (doseringsopbouw) werden 6 uur na de Columvi-infusie tijdelijke verhogingen van de IL-6-waarden in plasma waargenomen, die 20 uur na de infusie verhoogd bleven en vóór de volgende infusie weer terugkeerden naar baseline.
In onderzoek GO41944 (STARGLO) had 63,9% (115/180) van de patiënten al B-celdepletie (< 70 cellen/µl) vóór de voorbehandeling met obinutuzumab. Het percentage patiënten met B-celdepletie steeg tot 79,4 % (143/180) na voorbehandeling met obinutuzumab voorafgaand aan de start van de behandeling met Columvi en het aantal B-cellen bleef laag tijdens de Columvi-behandeling.
Cardiale elektrofysiologie
In onderzoek NP30179 hadden 16/145 patiënten die werden blootgesteld aan Columvi een QTc-waarde > 450 ms na baseline. Eén van deze gevallen werd door de onderzoeker beoordeeld als klinisch significant. Er waren geen patiënten die de behandeling staakten als gevolg van QTc-verlenging.
In onderzoek GO41944 (STARGLO) hadden 16/172 patiënten die werden blootgesteld aan Columvi een QTc-waarde van > 450 ms na baseline. Er waren geen patiënten die de behandeling staakten als gevolg van QTc-verlenging.
Klinische werkzaamheid en veiligheid
Gerecidiveerd of refractair DLBCL
Columvi monotherapie
Er werd een open-label, multicentrisch onderzoek met meerdere cohorten (NP30179) uitgevoerd om Columvi te evalueren bij patiënten met recidiverend of refractair B-cel-non-hodgkinlymfoom. In het DLBCL-cohort met monotherapie in één arm (n = 108) moesten patiënten met gerecidiveerd of refractair DLBCL minstens twee eerdere systemische behandeling hebben gekregen, waaronder een monoklonaal anti-CD20-antilichaam en een antracycline. Patiënten met FL3b- en Richter-transformatie kwamen niet in aanmerking. Van de patiënten werd verwacht dat ze CD20-positieve DLBCL hadden, maar in aanmerking komen voor biomarkers was geen vereiste voor inclusie (zie rubriek 4.4).
In het onderzoek werden patiënten uitgesloten met een Eastern Cooperative Oncology Group (ECOG)-prestatiescore ≥ 2, significante cardiovasculaire ziekte (zoals hartziekte van klasse III of IV volgens de New York Heart Association, myocardinfarct in de afgelopen 6 maanden, instabiele aritmieën of instabiele angina pectoris), significante actieve longziekte, verminderde nierfunctie (creatinineklaring (CrCl) < 50 ml/min met verhoogde serumcreatininespiegel), actieve autoimmuunziekte waarvoor immunosuppressieve behandeling nodig is, actieve infecties (d.w.z. chronisch actief epstein-barrvirus, acute of chronische hepatitis C, hepatitis B, HIV), progressieve multifocale leuko-encefalopathie, bestaand of een voorgeschiedenis van CZS-lymfoom of CZS-ziekte, een voorgeschiedenis van macrofaagactivatiesyndroom / hemofagocytaire lymfohistiocytose, eerdere allogene stamceltransplantatie, eerdere orgaantransplantatie of levertransaminasen ≥ 3 × ULN.
Alle patiënten kregen voorbehandeling met obinutuzumab op dag 1 van cyclus 1. Patiënten kregen 2,5 mg Columvi op dag 8 van cyclus 1, 10 mg Columvi op dag 15 van cyclus 1 en 30 mg Columvi op dag 1 van cyclus 2 volgens het doseringsopbouwschema. Patiënten bleven op 30 mg Columvi op dag 1 van cyclus 3 tot 12. De duur van elke cyclus was 21 dagen. Het mediane aantal behandelingscycli met Columvi was 5 (bereik: 1 tot 13 cycli); 34,7% van de patiënten kreeg 8 of meer cycli en 25,7% kreeg 12 cycli Columvi-behandeling.
De demografische- en ziektekenmerken bij baseline waren als volgt: mediane leeftijd 66 jaar (bereik: 21 tot 90 jaar) waarvan 53,7% in de leeftijd van 65 jaar of ouder en 15,7% in de leeftijd van 75 jaar of ouder; 69,4% mannen; 74,1% wit, 5,6% Aziatisch en 0,9% zwart of Afro-Amerikaans; 5,6% Hispanic of Latino; en een ECOG-prestatiescore van 0 (46,3%) of 1 (52,8%). De meeste patiënten (71,3%) hadden DLBCL niet anders gespecificeerd, 7,4% had DLBCL getransformeerd van folliculair lymfoom, 8,3% had hooggradig B-cellymfoom (HGBCL) of een andere histologie getransformeerd van folliculair lymfoom, 7,4% had HGBCL en 5,6% had primair mediastinaal grootcellig B-cellymfoom (PMBCL). Het mediane aantal eerdere behandelingen was 3 (bereik: 2 tot 7); 39,8% van de patiënten had 2 eerdere behandelingen gekregen en 60,2% had 3 of meer eerdere behandelingen gekregen. Alle patiënten hadden eerder chemotherapie gekregen (alle patiënten kregen een behandeling met een alkylerend middel en 98,1% van de patiënten kreeg een behandeling met een antracycline) en alle patiënten hadden eerdere behandeling met een monoklonaal anti-CD20-antilichaam gekregen; 35,2% van de patiënten had eerdere CAR-T-behandeling gekregen en 16,7% van de patiënten had een autologe stamceltransplantatie gekregen. De meeste patiënten (89,8%) hadden refractaire ziekte, 60,2% van de patiënten had primaire refractaire ziekte en 83,3% van de patiënten was refractair voor hun laatste, voorafgaande behandeling.
Het primaire eindpunt voor werkzaamheid was het percentage complete respons (CR) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC) volgens de standaardcriteria van Lugano 2014. De totale mediane duur van de follow-up was 15 maanden (bereik: 0 tot 21 maanden). De secundaire eindpunten voor werkzaamheid omvatten totale responspercentage (ORR), duur van respons (DOR), duur van complete respons (DOCR) en tijd tot eerste complete respons (TFCR) zoals beoordeeld door de IRC.
De werkzaamheidsresultaten zijn samengevat in tabel 8.
Tabel 8 Samenvatting van de werkzaamheid bij patiënten met recidiverend of refractair DLBCL
| Werkzaamheidsparameter | Columvi n = 108 |
| Complete respons (CR) | |
| Patiënten met CR, n (%) | 38 (35,2) |
| 95%-BI | [26,24; 44,96] |
| Totale responspercentage (ORR) | |
| Patiënten met CR of partiële respons (PR), n (%) | 54 (50,0) |
| 95%-BI | [40,22; 59,78] |
| Complete responsduur (DOCR)1 | |
| Mediaan, maanden [95%-BI] | NE [18,4; NE] |
| Bereik, maanden | 02-202 |
| 12 maanden, % [95%-BI]3 | 74,6 [59,19; 89,93] |
| Responsduur (DOR)4 | |
| Mediaan, maanden [95%-BI] | 14,4 [8,6; NE] |
| Bereik, maanden | 02-202 |
| Tijd tot eerste complete respons (TFCR) | |
| Mediaan, dagen [95%-BI] | 42 [41; 47] |
| Bereik, dagen | 31 - 308 |
BI = betrouwbaarheidsinterval; NE = niet te bepalen; PR = partiële respons.
Hypothesetests werden uitgevoerd op het primaire eindpunt van het door IRC beoordeelde CR-percentage. 1 DOCR is gedefinieerd als de datum van de eerste complete respons tot ziekteprogressie of overlijden ongeacht de oorzaak. 2 Gecensureerde waarnemingen.
3 Voorvalvrije proportie gebaseerd op Kaplan-Meier-schattingen.
4 DOR wordt gedefinieerd als de datum van eerste respons (PR of CR) tot ziekteprogressie of overlijden ongeacht de oorzaak.
De mediane follow-up voor DOR was 12,8 maanden (bereik: 0 tot 20 maanden).
Columvi in combinatie met gemcitabine en oxaliplatine
De werkzaamheid van Columvi in combinatie met gemcitabine en oxaliplatine (Columvi+GemOx) werd beoordeeld in onderzoek GO41944 (STARGLO), een open-label, multicentrisch, gerandomiseerd klinisch onderzoek bij 274 patiënten met recidiverend of refractair DLBCL niet anders gespecificeerd (DLBCL NOS).
Het onderzoek omvatte patiënten met DLBCL NOS die slechts één eerdere behandelingslijn hadden gehad, die niet in aanmerking kwamen voor autologe stamceltransplantatie (ASCT) of die ≥ 2 eerdere behandelingen hadden gekregen. Patiënten moesten hebben een ECOG-prestatiescore ≤ 2, CrCl ≥ 30 ml/min, levertransaminasen ≤ 2,5 × ULN, geen significante cardiovasculaire ziekte (zoals hartziekte van klasse III of IV volgens de New York Heart Association, myocardinfarct in de afgelopen 3 maanden, instabiele aritmieën of instabiele angina pectoris) en geen huidig of eerder CZS-lymfoom of CZS-ziekte, geen actieve auto-immuunziekte waarvoor immunosuppressieve behandeling nodig is, geen actieve infecties (d.w.z. chronisch actieve EBV, actieve hepatitis B, hepatitis C) en geen voorgeschiedenis van een van het volgende: humaan immunodeficiëntie virus (HIV), progressieve multifocale leuko-encefalopathie, hemofagocytaire lymfohistiocytose, eerdere allogene stamceltransplantatie of eerdere orgaantransplantatie. Patiënten met HGBCL, PMBCL of een voorgeschiedenis van transformatie van indolente ziekte naar DLBCL werden uitgesloten.
Patiënten die slechts één eerdere behandelingslijn hadden gekregen, kwamen niet in aanmerking voor transplantatie als ze ten minste aan één van de volgende criteria voldeden: leeftijd ≥ 70 jaar, ECOG-prestatiescore 2, linkerventrikelejectiefractie ≤ 40%, onvoldoende respons op salvagetherapie voorafgaand aan autologe stamceltransplantatie, CrCl ≤ 45 ml/min, andere comorbiditeiten of criteria die het uitvoeren van transplantatie uitsluiten op basis van lokale praktijknormen of naar het oordeel van de onderzoeker, of weigering van de patiënt om een hoge dosis chemotherapie te krijgen en/of transplantatie te ondergaan.
Patiënten werden 2:1 gerandomiseerd naar Columvi+GemOx (N=183) of rituximab in combinatie met gemcitabine plus oxaliplatine (R-GemOx; N=91) gedurende 8 cycli, gevolgd door 4 extra cycli met Columvi-monotherapie voor patiënten in de Columvi+GemOx-groep. Randomisatie werd gestratificeerd naar aantal eerdere lijnen van systemische therapie voor DLBCL (1 vs. ≥ 2) en uitkomst van de laatste systemische therapie (recidiverend vs. refractair).
In de Columvi+GemOx-groep kregen patiënten voorbehandeling met obinutuzumab op dag 1 van cyclus 1, gevolgd door 2,5 mg Columvi op dag 8 van cyclus 1, 10 mg Columvi op dag 15 van cyclus 1 en 30 mg Columvi op dag 1 van cyclus 2 volgens het doseringsopbouwschema. Patiënten bleven op 30 mg Columvi op dag 1 van cyclus 3 tot 12. Gemcitabine (1.000 mg/m2) en oxaliplatine (100 mg/m2) werden intraveneus toegediend op dag 2 van cyclus 1 en daarna op dag 1 van daaropvolgende cycli, tot aan cyclus 8. De duur van elke cyclus was 21 dagen in beide groepen. Het mediane aantal behandelingscycli met Columvi was 11 (bereik: 1 tot 13 cycli); 64,5% kreeg 8 of meer cycli en 44,8% kreeg 12 cycli van de Columvi-behandeling.
De demografische en ziektekenmerken bij baseline waren als volgt: mediane leeftijd 68 jaar (bereik: 20 tot 88 jaar), waarvan 62,8% in de leeftijd van 65 jaar of ouder en 23,7% in de leeftijd van 75 jaar of ouder; 57,7% mannen; 42% wit, 50% Aziatisch en 1,1% zwart of Afro-Amerikaans; 5,8% Hispanic of Latino en een ECOG-prestatiescore van 0 (43,3%), 1 (46,6%) of 2 (10,1%). De meerderheid van de patiënten (62,8%) had 1 eerdere systemische behandelingslijn gekregen; 37,2% van de patiënten had 2 of meer eerdere behandelingen gekregen. Alle patiënten hadden eerder chemotherapie gekregen en de meeste (98,5%) hadden eerdere behandeling met een monoklonaal anti-CD20-antilichaam gekregen; 7,7% van de patiënten had eerder CAR-T-behandeling gekregen en 4,0% van de patiënten had autologe stamceltransplantatie ondergaan. De meeste patiënten (66,8%) hadden refractaire ziekte, 55,8% van de patiënten had primaire refractaire ziekte en 60,6% van de patiënten was refractair voor hun laatste, voorafgaande behandeling. De meest voorkomende redenen waarom patiënten niet in aanmerking kwamen voor transplantatie waren leeftijd (42,3%), weigering van de patiënt om een hoge dosis chemotherapie te krijgen en/of transplantatie te ondergaan (34,7%) en onvoldoende respons op salvagetherapie (9,9%).
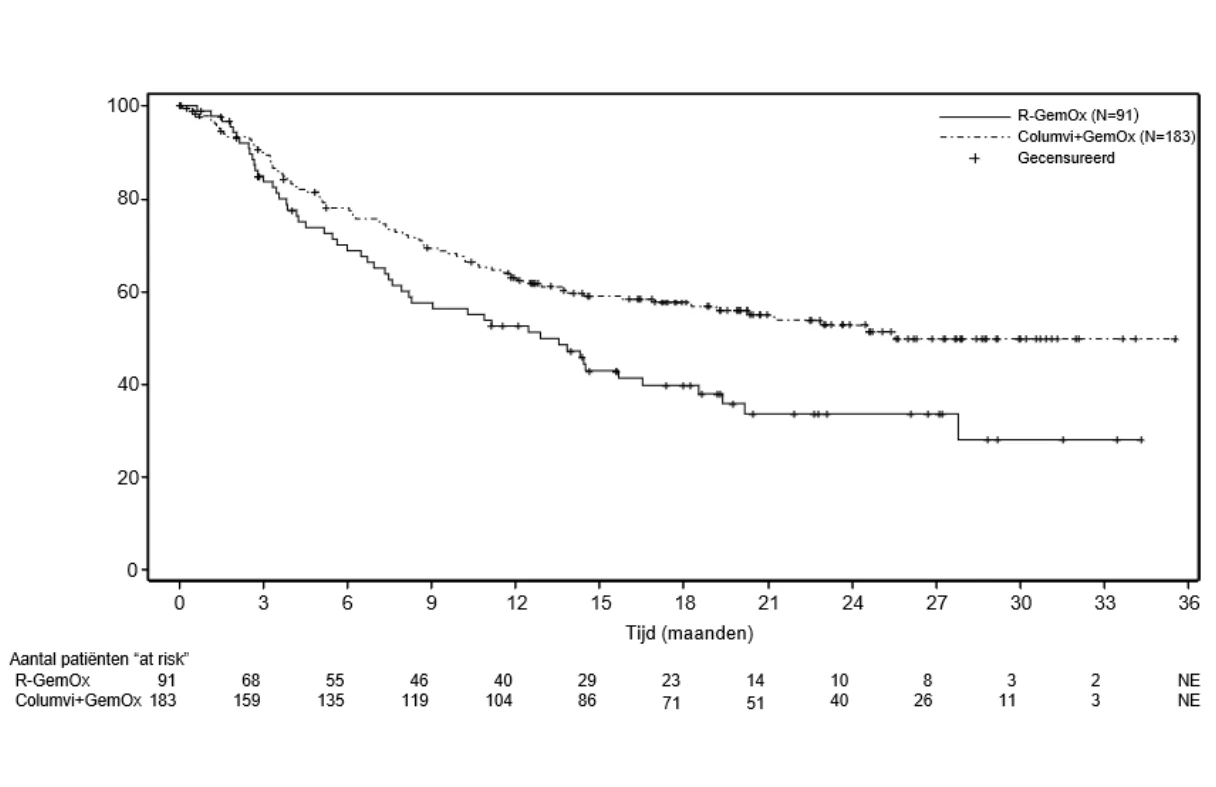
Het primaire eindpunt voor werkzaamheid was totale overleving (OS, overall survival). Op het moment van de vooraf gespecificeerde primaire analyse werd een statistisch significante verbetering in OS waargenomen bij patiënten die waren gerandomiseerd naar de Columvi+GemOx-groep in vergelijking met patiënten die waren gerandomiseerd naar R-GemOx (HR 0,59; 95%-BI: 0,40; 0,89; p-waarde=0,011). De mediane OS in de R-GemOx-groep was 9,0 maanden (95%-BI: 7,3; 14,4) en werd niet bereikt in de Columvi+GemOx-groep (95%-BI: 13,8; NE). Statistisch significante verbeteringen in progressievrije overleving (PFS) en CR-percentage, zoals beoordeeld door een IRC, werden ook waargenomen met Columvi+GemOx ten opzichte van R-GemOx. De mediane PFS was 12,1 maanden (95%-BI: 6,8; 18,3) in de Columvi+GemOx-groep versus 3,3 maanden (95%-BI: 2,5; 5,6) in de R-GemOx-groep (HR 0,37; 95%-BI: 0,25; 0,55; p-waarde < 0,001). Het percentage complete respons was 50,3 % bij de Columvi+GemOx-groep versus 22,0% bij de R-GemOx-groep, een verschil van 28,3% (p-waarde < 0,001).
Totale overleving, PFS- en CR-resultaten uit een bijgewerkte analyse uitgevoerd na een aanvullende follow-up van 10,5 maanden blijven het voordeel van Columvi+GemOx ten opzichte van R-GemOx aantonen. De belangrijkste resultaten zijn samengevat in tabel 9. Kaplan-Meier-grafieken voor OS en PFS van de bijgewerkte analyse worden respectievelijk weergegeven in figuur 1 en figuur 2. Een verkennende subgroepanalyse ten tijde van de bijgewerkte analyse toonde een OS hazard ratio aan van 1,09 (95%-BI: 0,54; 2,18) en een PFS hazard ratio van 0,84 (95%-BI: 0,44; 1,59) voor patiënten geïncludeerd in Europa.
Tabel 9. Werkzaamheid bij patiënten met recidiverend of refractair DLBCL die worden behandeld met Columvi in combinatie met gemcitabine en oxaliplatine (ITT)
| Werkzaamheidseindpunten | Bijgewerkte analyse (mediane observatietijd=20,7 maanden) | |
Columvi+ GemOx N=183 | R-GemOx N=91 | |
| Totale overleving | ||
| Aantal sterfgevallen (%) | 80 (43,7) | 52 (57,1) |
| Mediaan (95%-BI), maanden | 25,5 (18,3; NE) | 12,9 (7,9; 18,5) |
| HR (95%-BI) | 0,62 (0,43; 0,88) | |
| Progressievrije overleving - beoordeeld door IRC | ||
| Aantal patiënten (%) met voorvallen | 90 (49,2) | 54 (59,3) |
| Mediaan (95%-BI), maanden | 13,8 (8,7; 20,5) | 3,6 (2,5; 7,1) |
| HR (95%-BI) | 0,40 (0,28; 0,57) | |
| Complete responspercentage - beoordeeld door IRC | ||
| Responders (%) | 107 (58,5) | 23 (25,3) |
| Verschil in responspercentage (95%-BI), % | 33,2 (20,9; 45,5) | |
| Objectief responspercentage - beoordeeld door IRC | ||
| Responders (%) (CR, PR) | 125 (68,3) | 37 (40,7) |
| Verschil in responspercentage (95%-BI), % | 27,7 (14,7; 40,6) | |
BI = betrouwbaarheidsinterval; HR = hazard-ratio; NE = niet te bepalen
Figuur 1. Kaplan-Meier-grafiek van de totale overleving in onderzoek GO41944 (STARGLO, bijgewerkte analyse; ITT)
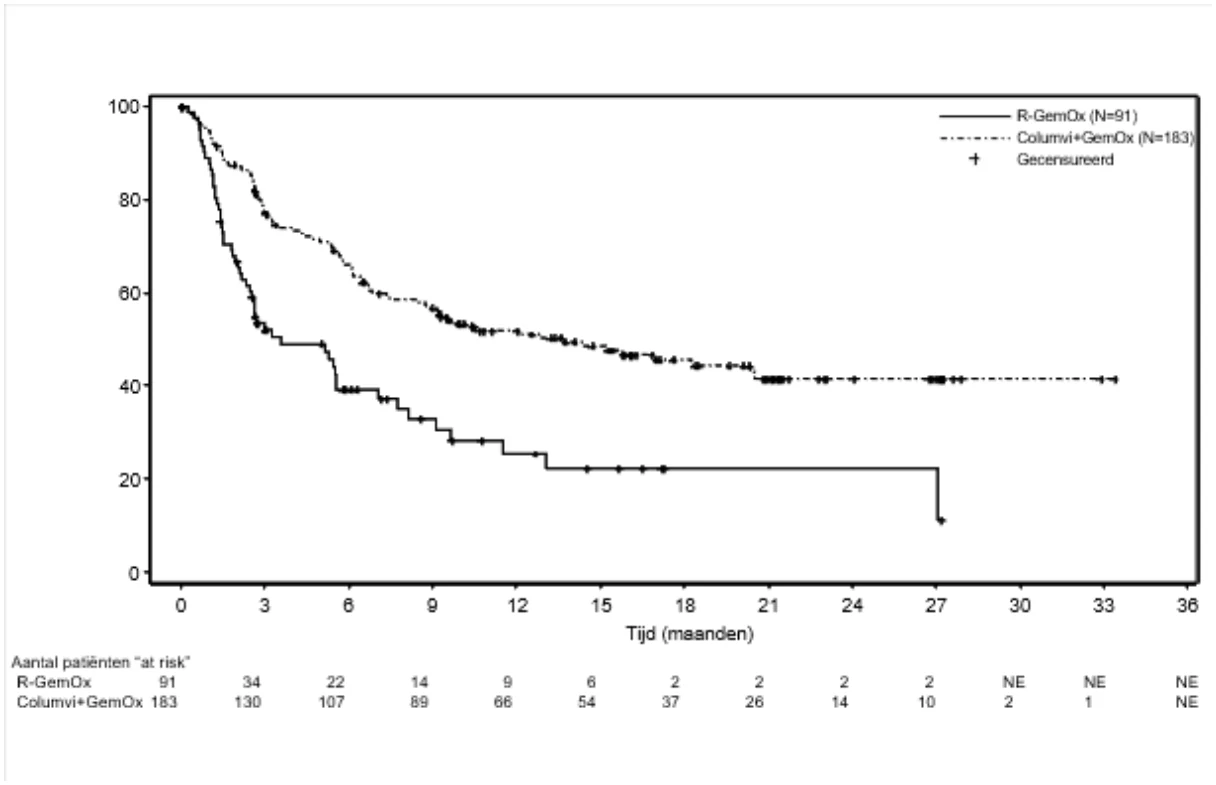
Figuur 2. Kaplan-Meier-grafiek van door een IRC beoordeelde progressievrije overleving in onderzoek GO41944 (STARGLO, bijgewerkte analyse; ITT)
Immunogeniciteit
In onderzoeken met 608 patiënten waren er slechts 4 patiënten (0,7%), die bij baseline negatief testten voor antilichamen tegen glofitamab en die positief testten na de behandeling. Vanwege het beperkte aantal patiënten met antilichamen tegen glofitamab kunnen er geen conclusies worden getrokken over een mogelijk effect van immunogeniciteit op de werkzaamheid of veiligheid.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om resultaten in te dienen van onderzoek met Columvi in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van neoplasmata van rijpe B-cellen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet-compartimentele analyses geven aan dat de serumconcentratie van glofitamab het maximale niveau (Cmax) bereikt aan het einde van de infusie en op bi-exponentiële wijze afneemt. Glofitamab vertoont lineaire en dosisproportionele farmacokinetiek over het onderzochte dosisbereik (0,005 mg tot 30 mg) en is onafhankelijk van de tijd.
Absorptie
Columvi wordt toegediend als een intraveneuze infusie. De piekconcentratie van glofitamab (Cmax) werd bereikt aan het einde van de infusie.
Distributie
Na intraveneuze toediening was het centrale distributievolume 3,34 l, wat het totale serumvolume benadert. Het perifere distributievolume was 2,35 l.
Biotransformatie
Het metabolisme van glofitamab is niet onderzocht. Antilichamen worden voornamelijk geklaard door katabolisme.
Eliminatie
De gegevens over de serumconcentratie/tijd van glofitamab worden beschreven op basis van een farmacokinetisch populatiemodel met twee compartimenten, en zowel tijdsonafhankelijke klaring als tijdsafhankelijke klaring.
De tijdsonafhankelijke klaringsroute werd geschat op 0,633 l/dag en de initiële tijdsafhankelijke klaringsroute op 0,814 l/dag, met een exponentiële afname in de tijd (Kdes ~ 1,5/dag). De geschatte halfwaardetijd vanaf de initiële totale klaringswaarde tot en met alleen de tijdsonafhankelijke klaring werd geschat op 0,471 dagen.
De effectieve halfwaardetijd in de lineaire fase (dat wil zeggen nadat de bijdrage van de tijdsafhankelijke klaring is gedaald tot een verwaarloosbare hoeveelheid) is 7,92 dagen (geometrisch gemiddelde, 95%-BI:4,69; 11,90) op basis van de farmacokinetische populatieanalyse.
Speciale populaties
Ouderen
Op basis van de farmacokinetische populatieanalyse werden geen verschillen waargenomen in blootstelling aan glofitamab tussen patiënten van 65 jaar en ouder en patiënten jonger dan 65 jaar.
Verminderde nierfunctie
De farmacokinetische populatieanalyse van glofitamab toonde aan dat de creatinineklaring geen invloed heeft op de farmacokinetiek van glofitamab. De farmacokinetiek van glofitamab bij patiënten met een licht of matig verminderde nierfunctie (CrCL 30 tot 90 ml/min) was vergelijkbaar met die van patiënten met een normale nierfunctie. Columvi is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
Farmacokinetische populatieanalyses toonden aan dat een licht verminderde leverfunctie geen invloed heeft op de farmacokinetiek van glofitamab. De farmacokinetiek van glofitamab bij patiënten met een licht verminderde leverfunctie (totaalbilirubine > ULN tot ≤ 1,5 × ULN of ASAT > ULN) was vergelijkbaar met die van patiënten met een normale leverfunctie. Columvi is niet onderzocht bij patiënten met een matig of ernstig verminderde leverfunctie.
Effecten van leeftijd, geslacht en lichaamsgewicht
Er werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van glofitamab op basis van leeftijd (21 jaar tot 90 jaar), geslacht en lichaamsgewicht (31 kg tot 148 kg).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken uitgevoerd om het carcinogene en mutagene potentieel van glofitamab vast te stellen.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van glofitamab te evalueren.
Reproductietoxiciteit
Er is geen onderzoek naar reproductie- en ontwikkelingstoxiciteit bij dieren uitgevoerd om het effect van glofitamab te evalueren. Op basis van de lage overdracht van antilichamen door de placenta tijdens het eerste trimester, het werkingsmechanisme van glofitamab (B-celdepletie, doelafhankelijke T-celactivatie en cytokineafgifte), de beschikbare veiligheidsgegevens van glofitamab en gegevens over andere anti-CD20-antilichamen, is het risico op teratogeniteit laag. Langdurige B-celdepletie kan leiden tot een verhoogd risico op opportunistische infectie, die tot verlies van de foetus kan leiden. Tijdelijke CRS die geassocieerd is met de toediening van Columvi kan ook schadelijk zijn voor de foetus (zie rubriek 4.6).
Systemische toxiciteit
In een onderzoek met cynomolgusapen hadden de dieren met ernstige CRS na toediening van een enkelvoudige intraveneuze dosis glofitamab (0,1 mg/kg) zonder voorbehandeling met obinutuzumab, erosies in het maag-darmkanaal en inflammatoire celinfiltraten in de milt en sinusoïden van de lever en sporadisch in sommige andere organen. Deze inflammatoire celinfiltraten waren waarschijnlijk secundair aan de cytokinegeïnduceerde immuuncelactivering. Voorbehandeling met obinutuzumab leidde tot een afname van glofitamab-geïnduceerde cytokineafgifte en gerelateerde bijwerkingen door het depleteren van B-cellen in perifeer bloed en lymfeweefsel. Hierdoor was het mogelijk om ten minste 10 keer hogere doses glofitamab (1 mg/kg) toe te dienen bij cynomolgusapen, resulterend in een Cmax van maximaal 3,74 keer de humane Cmax bij de aanbevolen dosis van 30 mg.
Alle bevindingen met glofitamab werden beschouwd als farmacologisch-gemedieerde effecten en waren reversibel. Onderzoeken langer dan 4 weken werden niet uitgevoerd, aangezien glofitamab zeer immunogeen was bij cynomolgusapen en leidde tot het verlies van blootstelling en farmacologische effect.
Aangezien alle te behandelen patiënten met gerecidiveerd of refractair DLBCL al eerder zijn blootgesteld aan anti-CD20-behandeling, zal de meerderheid waarschijnlijk een laag gehalte aan circulerende B-cellen hebben als gevolg van overblijvende effecten van eerdere anti-CD20-behandeling, voor de behandeling met obinutuzumab. Daarom zal het diermodel zonder eerdere behandeling met rituximab (of een andere anti-CD20-behandeling) mogelijk niet volledig de klinische context weergeven.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidine-hydrochloridemonohydraat
Methionine
Sucrose
Polysorbaat 20 (E432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
30 maanden
Verdunde oplossing voor intraveneuze infusie
Chemische en fysische stabiliteit van de bereide oplossing voor infusie tijdens het gebruik zijn aangetoond gedurende maximaal 72 uur bij 2 °C tot 8 °C en 24 uur bij 30 °C, gevolgd door een maximale infusietijd van 8 uur.
Uit microbiologisch oogpunt moet de bereide oplossing voor infusie onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de bewaartijden en –condities van de bereide oplossing voor infusie vóór het gebruik de verantwoordelijkheid van de gebruiker. Deze zijn normaal gesproken niet langer dan 24 uur bij 2 °C tot 8 °C, tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaar de injectieflacon in de buitenverpakking ter bescherming tegen licht. Voor bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Columvi 2,5 mg concentraat voor oplossing voor infusie
2,5 ml concentraat voor oplossing voor infusie in een injectieflacon van 6 ml (kleurloos type I-glas) met (butylrubberen) stop.
Verpakking van 1 injectieflacon.
Columvi 10 mg concentraat voor oplossing voor infusie
10 ml concentraat voor oplossing voor infusie in een injectieflacon van 15 ml (kleurloos type I-glas) met (butylrubberen) stop.
Verpakking van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Columvi verdunde oplossing kan worden toegediend als een intraveneuze infusie met een infuuszak (alle doses) of als een intraveneuze infusie met een spuit (alleen de dosis van 2,5 mg).
Instructies voor verdunning
- Columvi bevat geen conserveermiddel en is uitsluitend bedoeld voor eenmalig gebruik.
- Columvi moet vóór intraveneuze toediening met een aseptische techniek worden verdund door een beroepsbeoefenaar in de gezondheidszorg.
- Inspecteer de injectieflacon vóór toediening op deeltjes of verkleuring. Columvi is een kleurloze, heldere oplossing. Voer de injectieflacon op juiste wijze af als de oplossing troebel of verkleurd is of zichtbare deeltjes bevat.
Bereiding van intraveneuze infusie met een infuuszak
Trek het juiste volume 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie of 0,45%-
(4,5 mg/ml) natriumchlorideoplossing voor injectie uit de infuuszak op, met behulp van een steriele naald en spuit zoals beschreven in tabel 10 en voer dit op juiste wijze af.
- Trek met een steriele naald en spuit het vereiste volume Columvi-concentraat dat nodig is voor de patiënt op uit de injectieflacon en verdun dit in de infuuszak (zie tabel 10). Voer het ongebruikte geneesmiddel, dat achtergebleven is in de injectieflacon, op juiste wijze af.
- De uiteindelijke glofitamab-concentratie na verdunning moet 0,1 mg/ml tot 0,6 mg/ml zijn.
- Meng de oplossing voorzichtig door de infuuszak om te keren om zo overmatige schuimvorming te voorkomen. Niet schudden.
- Inspecteer de infuuszak op deeltjes en voer deze op juiste wijze af indien deeltjes aanwezig zijn.
- Voorafgaand aan de start van de intraveneuze infusie moet de inhoud van de infuuszak op kamertemperatuur (25 °C) zijn.
Tabel 10 Verdunning van Columvi voor intraveneuze infusie met een infuuszak
| Dosis van toe te dienen Columvi | Grootte van infuuszak | Volume van 0,9%- (9 mg/ml) of 0,45%- (4,5 mg/ml) natriumchlorideoplossing voor injectie dat moet worden opgetrokken en afgevoerd | Volume van het toe te voegen Columvi-concentraat |
| 2,5 mg | 50 ml | 27,5 ml | 2,5 ml |
| 100 ml | 77,5 ml | 2,5 ml | |
| 10 mg | 50 ml | 10 ml | 10 ml |
| 100 ml | 10 ml | 10 ml | |
| 30 mg | 50 ml | 30 ml | 30 ml |
| 100 ml | 30 ml | 30 ml |
Bereiding van intraveneuze infusie met een spuit (alleen de dosis van 2,5 mg) Gebruik een methode met twee spuiten met een verbindingsstuk om de dosis voor te bereiden. Het eindvolume van de verdunde oplossing is 25 ml.
Trek 22,5 ml 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie of 0,45%- (4,5 mg/ml)
natriumchlorideoplossing voor injectie op uit een infuuszak in een spuit van de juiste grootte (bijv. 30 ml).
- Trek met een steriele naald 2,5 ml Columvi-concentraat op uit de injectieflacon in een tweede spuit. Voer het ongebruikte geneesmiddel, dat achtergebleven is in de injectieflacon, op juiste wijze af.
- Bevestig een verbindingsstuk aan de twee spuiten en breng het Columvi-concentraat over in de spuit met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie of 0,45%- (4,5 mg/ml) natriumchlorideoplossing voor injectie. De uiteindelijke glofitamab-concentratie na verdunning moet 0,1 mg/ml zijn.
- Koppel de spuiten los. Trek lucht op in de spuit met de verdunde Columvi-oplossing en sluit de spuit.
- Keer de spuit voorzichtig om, zodat de oplossing wordt gemengd zonder overmatige schuimvorming. Niet schudden.
- Verwijder luchtbellen uit de spuit voorafgaand aan toediening.
Toediening
Uitsluitend als een intraveneuze infusie toedienen.
Niet toedienen als een intraveneuze push of bolus.
Toedienen als een intraveneuze infusie via een aparte infuuslijn met behulp van een intraveneuze infusiepomp of spuitpomp, gedurende maximaal 8 uur.
Zodra de infuuszak of spuit met Columvi leeg is, moet ervoor worden gezorgd dat de volledige dosis Columvi wordt toegediend door de infuuslijn te spoelen met een infuuszak of spuit met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie of 0,45%- (4,5 mg/ml) natriumchlorideoplossing voor injectie. Ga door met de infusie met dezelfde snelheid volgens tabel 2 en tabel 3.
Gevallen van onverenigbaarheid
Voor het verdunnen van Columvi mag uitsluitend 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie of 0,45%- (4,5 mg/ml) natriumchlorideoplossing worden gebruikt, aangezien er geen andere oplosmiddelen zijn getest.
Columvi is bij verdunning met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie verenigbaar met intraveneuze infusiezakken van polyvinylchloride (PVC), polyethyleen (PE), polypropyleen (PP) of polyolefine. Columvi is bij verdunning met 0,45%- (4,5 mg/ml) natriumchlorideoplossing voor injectie verenigbaar met intraveneuze infusiezakken gemaakt van PVC.
Columvi is bij verdunning met 0,9% of 0,45%-natriumchlorideoplossing verenigbaar met spuiten gemaakt van PP.
Er zijn geen onverenigbaarheden waargenomen met infusiesets met productcontactoppervlakken van polyurethaan (PUR), PVC, PE, polybutadieen (PBD), polyetherurethaan (PEU), polycarbonaat (PC), siliconen, polytetrafluorethyleen (PTFE) of acrylonitril-butadieen-styreen (ABS) en inlinefiltermembranen van polyethersulfon (PES) of polysulfon. Het gebruik van inlinefiltermembranen is optioneel.
Verwijdering
De injectieflacon met Columvi is uitsluitend voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1742/001
EU/1/23/1742/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 7 juli 2023
Datum van laatste verlenging: 8 mei 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelbureau https://www.ema.europa.eu.