


SmPC (samenvatting van de productkenmerken) - Tepkinly
Tepkinly 4 mg/0,8 ml oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Tepkinly 4 mg/0,8 ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 0,8 ml bevat 4 mg epcoritamab in een concentratie van 5 mg/ml.
Elke injectieflacon bevat een overmaat volume om het optrekken van de op het etiket vermelde hoeveelheid mogelijk te maken.
Epcoritamab is een gehumaniseerd immunoglobuline G1 (IgG1)-bispecifiek antilichaam tegen de antigenen CD3 en CD20 dat is geproduceerd in ovariumcellen van de Chinese hamster (Chinese Hamster Ovary Cells, CHO-cellen) door middel van recombinant-DNA-technologie.
Hulpstof(fen) met bekend effect
Elke injectieflacon met Tepkinly bevat 28,8 mg sorbitol en 0,42 mg polysorbaat 80. Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Kleurloze tot lichtgele oplossing, pH 5,5 en osmolaliteit van ongeveer 211 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tepkinly is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair diffuus grootcellig B-cellymfoom (DLBCL) na twee of meer systemische therapielijnen.
Tepkinly in combinatie met lenalidomide en rituximab is geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair folliculair lymfoom (FL).
Tepkinly is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na twee of meer systemische therapielijnen.
4.2 Dosering en wijze van toediening
Tepkinly mag alleen worden toegediend onder toezicht van een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van maligne aandoeningen. Vóór toediening van epcoritamab in cyclus 1 moet er ten minste 1 dosis tocilizumab beschikbaar zijn voor gebruik in het geval van cytokine-‘release’-syndroom (CRS). Binnen 8 uur na het gebruik van de vorige dosis tocilizumab moet toegang tot een extra dosis tocilizumab beschikbaar zijn.
Dosering
Aanbevolen premedicatie en doseringsschema
Tepkinly als monotherapie
Tepkinly moet worden toegediend volgens het onderstaande dosisopbouwschema in cycli van 28 dagen zoals beschreven in tabel 1 voor patiënten met diffuus grootcellig B-cellymfoom en tabel 2 voor patiënten met folliculair lymfoom.
Tabel 1 Tepkinly dosisopbouwschema in 2 stappen voor patiënten met diffuus grootcellig B-cellymfoom
| Doseringsschema | Behandelcyclus | Dagen | Dosis epcoritamab (mg)a |
| Wekelijks | Cyclus 1 | 1 | 0,16 mg (Opbouwdosis 1) |
| 8 | 0,8 mg (Opbouwdosis 2) | ||
| 15 | 48 mg (Eerste volledige dosis) | ||
| 22 | 48 mg | ||
| Wekelijks | Cyclus 2-3 | 1, 8, 15, 22 | 48 mg |
| Elke twee weken | Cyclus 4-9 | 1, 15 | 48 mg |
| Elke vier weken | Cyclus 10 + | 1 | 48 mg |
| a 0,16 mg is een 'priming' dosis, 0,8 mg is een tussendosis en 48 mg is een volledige dosis. | |||
Tabel 2 Tepkinly dosisopbouwschema in 3 stappen voor patiënten met folliculair lymfoom
| Doseringsschema | Behandelcyclus | Dagen | Dosis epcoritamab (mg)a |
| Wekelijks | Cyclus 1 | 1 | 0,16 mg (Opbouwdosis 1) |
| 8 | 0,8 mg (Opbouwdosis 2) | ||
| 15 | 3 mg (Opbouwdosis 3) | ||
| 22 | 48 mg (Eerste volledige dosis) | ||
| Wekelijks | Cyclus 2-3 | 1, 8, 15, 22 | 48 mg |
| Elke twee weken | Cyclus 4-9 | 1, 15 | 48 mg |
| Elke vier weken | Cyclus 10 + | 1 | 48 mg |
| a 0,16 mg is een 'priming' dosis, 0,8 mg is een tussendosis, 3 mg is een tweede tussendosis en 48 mg is een volledige dosis. | |||
Tepkinly moet worden toegediend tot ziekteprogressie of tot onaanvaardbare toxiciteit optreedt.
Tepkinly in combinatie met lenalidomide en rituximab
Tepkinly dient te worden toegediend volgens een cyclus van 28 dagen gedurende in totaal 12 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit optreedt, afhankelijk van welke zich het eerst voordoet.
Tabel 3 Tepkinly dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab voor patiënten met folliculair lymfoom
| Doseringsschema | Behandelcyclus | Dagen | Dosis epcoritamab (mg) |
| Wekelijks | Cyclus 1 | 1 | 0,16 mg (Opbouwdosis 1) |
| 8 | 0,8 mg (Opbouwdosis 2) | ||
| 15 | 3 mg (Opbouwdosis 3) | ||
| 22 | 48 mg (Eerste volledige dosis) | ||
| Cyclus 2 en 3 | 1, 8, 15 en 22 | 48 mg | |
| Elke vier weken | Cyclus 4 tot 12 | 1 | 48 mg |
Tepkinly dient te worden toegediend in combinatie met lenalidomide 20 mg oraal eenmaal daags (vanaf dag 1 tot dag 21) in cyclus 1-12 en rituximab 375 mg/m2 intraveneus elke week in cyclus 1 (op dagen 1, 8, 15 en 22) en elke 4 weken in cyclus 2-5 (op dag 1).
Raadpleeg voor aanvullende informatie de Samenvatting van de productkenmerken (SmPC) van lenalidomide en rituximab.
Premedicatie en profylaxe
Tabel 4 bevat een overzicht van aanbevolen premedicatie voor het cytokine-‘release’-syndroom (CRS).
Tabel 4 Premedicatie epcoritamab
| Cyclus | Patiënt bij wie premedicatie nodig is | Premedicatiea | Toediening |
| Cyclus 1 | Alle patiënten | Dexamethason (15 mg oraal of intraveneus) of prednisolon (100 mg oraal of intraveneus) of equivalent
|
|
|
| ||
| Cyclus 2 en volgende | Patiënten die CRS van graad 2 of 3b kregen bij een eerdere dosis | Dexamethason (15 mg oraal of intraveneus) of prednisolon (100 mg oraal of intraveneus) of equivalent
|
|
a Premedicatie die wordt gebruikt voor een combinatie van geneesmiddelen, mag naar het oordeel van de behandelende arts dienen als premedicatie voor epcoritamab, mits de toegediende doses op zijn minst equivalent zijn. b De behandeling met epcoritamab wordt definitief gestaakt nadat patiënten een CRS-voorval van graad 4 doormaken. c Op basis van het optimalisatieonderzoek GCT3013-01. | |||
Raadpleeg voor aanvullende informatie de SmPC van lenalidomide en de SmPC van rituximab voor de respectievelijke aanbevelingen voor premedicatie.
Profylaxe tegen Pneumocystis jirovecii-pneumonie (PCP) en herpesvirusinfecties wordt sterk aanbevolen, bij behandeling met epcoritamab.
Tepkinly moet worden toegediend aan voldoende gehydrateerde patiënten.
Het wordt sterk aanbevolen dat alle patiënten zich tijdens cyclus 1 aan de volgende vloeistofrichtlijnen houden, tenzij dit medisch gecontra-indiceerd is:
- 2-3 liter vochtinname gedurende de 24 uur voorafgaand aan elke toediening van epcoritamab
- Stop antihypertensiva gedurende 24 uur vóór elke toediening van epcoritamab
- Dien 500 ml isotone intraveneuze (IV) vloeistoffen toe op de dag van epcoritamab vóór de dosistoediening; EN
- 2-3 liter vochtinname gedurende 24 uur na elke toediening van epcoritamab.
Voor patiënten met een verhoogd risico op klinisch tumorlysissyndroom (TLS) wordt vochttoediening en profylactische behandeling met een urinezuurverlagend middel aanbevolen.
Patiënten moeten na toediening van epcoritamab worden gecontroleerd op tekenen en symptomen van CRS en/of immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) en worden behandeld volgens de huidige praktijkrichtlijnen. Patiënten moeten worden voorgelicht over de tekenen en symptomen van CRS en ICANS en de instructie krijgen dat zij onmiddellijk medische hulp moeten inroepen als er op enig moment tekenen of symptomen optreden (zie rubriek 4.4).
Dosiswijzigingen en behandeling van bijwerkingen
Cytokine-‘release’-syndroom (CRS)
Patiënten die worden behandeld met epcoritamab kunnen CRS ontwikkelen.
Evalueer en behandel andere oorzaken van koorts, hypoxie en hypotensie. Behandel vermoede CRS volgens de aanbevelingen in tabel 5. Patiënten bij wie CRS optreedt, moeten vaker worden gemonitord tijdens de volgende geplande toediening van epcoritamab.
Tabel 5 Leidraad voor gradering en behandeling van CRS
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabh |
Graad 1
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Dexamethasonb kan worden geïnitieerd. In geval van een hoge leeftijd, hoge tumorlast, circulerende tumorcellen, koorts die niet reageert op antipyretica
Als na 24 uur geen verbetering optreedt, overweeg dan tocilizumabd Voor CRS met gelijktijdig ICANS, zie tabel 6 | Staak epcoritamab tot het CRS-voorval is opgelost |
Graad 2
en
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Overweeg dexamethasonb Anti-cytokinentherapie, tocilizumabd, wordt aanbevolen | Staak epcoritamab tot het CRS-voorval is opgelost |
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabh |
geen vasopressoren nodig zijn en/of
| Indien CRS refractair is voor dexamethason en tocilizumab:
Voor CRS met gelijktijdig ICANS, zie tabel 6 | |
Graad 3
en
en/of
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Dexamethasonc moet worden toegediend Anti-cytokinentherapie, tocilizumabd, wordt aanbevolen Indien CRS refractair is voor dexamethason en tocilizumab:
Voor CRS met gelijktijdig ICANS, zie tabel 6 | Staak epcoritamab tot het CRS-voorval is opgelost In geval van een graad 3 CRS dat langer dan 72 uur aanhoudt, moet de behandeling met epcoritamab worden gestaakt. Als er meer dan 2 afzonderlijke gevallen van graad 3 CRS optreden, zelfs als elk voorval binnen 72 uur is opgelost tot graad 2, moet de behandeling met epcoritamab worden gestaakt. |
Graad 4
en
en/of
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Dexamethasonc moet worden toegediend: Anti-cytokinentherapie, tocilizumabd, wordt aanbevolen Indien CRS refractair is voor dexamethason en tocilizumab:
Voor CRS met gelijktijdig ICANS, zie tabel 6 | Staak het gebruik van epcoritamab definitief |
a CRS gegradeerd volgens de consensuscriteria van de ASTCT b Dexamethason moet worden toegediend in een dosis van 10-20 mg per dag (of equivalent) c Dexamethason moet elke 6 uur intraveneus worden toegediend in een dosis van 10-20 mg d Tocilizumab 8 mg/kg intraveneus gedurende 1 uur (niet meer dan 800 mg per dosis). Herhaal | ||
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabh |
tocilizumab na ten minste 8 uur indien nodig. Maximaal 2 doses per periode van 24 uur e Low-flow zuurstof wordt gedefinieerd als de toediening van zuurstof met ≤ 6 l/minuut f High-flow zuurstof wordt gedefinieerd als de toediening van zuurstof met ≥ 6 l/minuut g Riegler L et al. (2019) h Wanneer epcoritamab in combinatie wordt toegediend voor gerecidiveerd of refractair FL, overweeg dan om lenalidomide te staken totdat het voorval is opgelost | ||
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Patiënten moeten worden gecontroleerd op tekenen en symptomen van ICANS. Andere oorzaken van neurologische symptomen moeten worden uitgesloten. Als ICANS wordt vermoed, handel dan volgens de aanbevelingen in tabel 6.
Tabel 6 Leidraad voor gradering en behandeling van ICANS
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabg |
Graad 1a ICE-scoreb 7-9a of verminderd bewustzijna: wordt spontaan wakker | Behandeling met dexamethasonc Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS:
| Staak epcoritamab tot het voorval is opgelost |
Graad 2a ICE-scoreb 3-6 of verminderd bewustzijna: wekbaar met stemgeluid | Behandeling met dexamethasone Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS:
| Staak epcoritamab tot het voorval is opgelost |
Graad 3a ICE-scoreb 0-2 of verminderd bewustzijna: alleen wekbaar met lichamelijke prikkels, of insultena, ofwel:
of | Behandeling met dexamethasonf
Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS: | Staak het gebruik van epcoritamab definitief |
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabg |
verhoogde intracraniële druk: focaal/lokaal oedeema op neuroimagingb |
| |
Graad 4a ICE-scorea, b 0 of verminderd bewustzijna ofwel:
insultena, ofwel:
motorische bevindingena:
verhoogde intracraniële druk / hersenoedeema, met tekenen en symptomen als:
of
| Behandeling met dexamethasonf
Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS:
| Staak het gebruik van epcoritamab definitief |
a ICANS gegradeerd volgens de consensusgradering van de ASTCT. De ICANS-graad wordt bepaald op basis van het ernstigste voorval (ICE-score, bewustzijnsniveau, insulten, motorische bevindingen, verhoogde intracraniële druk/hersenoedeem) dat niet kan worden toegeschreven aan een andere oorzaak b Indien de patiënt wekbaar is en de ICE-beoordeling (Immune Effector Cell-Associated Encephalopathy) kan uitvoeren, beoordeelt u: Oriëntatie (oriëntatie m.b.t. jaar, maand, stad, ziekenhuis = 4 punten); Benoemen (benoem 3 objecten, bijv. wijs naar klok, pen, knoop = 3 punten); Opdracht uitvoeren (bijv. “steek 2 vingers op” of “doe uw ogen dicht en steek uw tong uit” = 1 punt); Schrijven (vermogen om een standaard zin te schrijven = 1 punt); en Aandacht (terugtellen van 100 in stappen van 10 = 1 punt). Indien de patiënt niet wekbaar is en niet in staat is om de ICE-beoordeling uit te voeren (ICANS graad 4) = 0 punten. c Dexamethason moet elke 12 uur intraveneus worden toegediend in een dosis van 10 mg d Alternatieven zijn onder meer anakinra of siltuximab. Riegler L et al. (2019) | ||
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabg |
e Dexamethason elke 12 uur intraveneus in een dosis van 10-20 mg f Dexamethason elke 6 uur intraveneus in een dosis van 10-20 mg g Wanneer epcoritamab in combinatie wordt toegediend voor gerecidiveerd of refractair FL, overweeg dan om lenalidomide te staken totdat het voorval is opgelost | ||
Tabel 7 Aanbevolen dosis aanpassingen voor andere bijwerkingen
| Bijwerking1 | Ernst1 | Actie |
| Infecties (zie rubriek 4.4) | Graad 1-4 |
|
| Neutropenie of febriele neutropenie (zie rubriek 4.8) | Absolute neutrofielentelling lager dan 0,5 x 10⁹/l |
|
| Trombocytopenie (zie rubriek 4.8) | Bloedplaatjestelling lager dan 50 x 109/l |
|
| Andere bijwerkingen (zie rubriek 4.8) | Graad 3 of hoger |
|
| 1 Gebaseerd op de algemene terminologische criteria voor bijwerkingen van het National Cancer Institute (NCI CTCAE), Version 5.0. | ||
Overweeg bij febriele neutropenie en recidiverende neutropenie van graad ≥ 3 granulocytenkoloniestimulerende factor (G-CSF). Raadpleeg de SmPC van lenalidomide voor specifieke instructies voor dosisaanpassingen bij neutropenie. Raadpleeg de SmPC van rituximab voor aanbevelingen voor de bepaling van immunoglobulineconcentraties.
Gemiste of verlate dosis
Diffuus grootcellig B-cellymfoom
Er is een nieuwe primingcyclus (identiek aan cyclus 1 met standaard CRS-profylaxe) nodig:
Indien er meer dan 8 dagen zitten tussen de primingdosis (0,16 mg) en de tussendosis
(0,8 mg), of
- Indien er meer dan 14 dagen zitten tussen de tussendosis (0,8 mg) en de eerste volledige dosis (48 mg), of
- Indien er meer dan 6 weken zitten tussen twee volledige doses (48 mg) Na de nieuwe primingcyclus moet de patiënt de behandeling hervatten met dag 1 van de volgende geplande behandelcyclus (volgend op de cyclus waarin de dosis verlaat was).
Folliculair lymfoom
Er is een nieuwe primingcyclus (identiek aan cyclus 1 met standaard CRS-profylaxe) nodig:
Indien er meer dan 8 dagen zitten tussen de primingdosis (0,16 mg) en de tussendosis
(0,8 mg), of
- Indien er meer dan 8 dagen zitten tussen de tussendosis (0,8 mg) en de tweede tussendosis (3 mg), of
- Indien er meer dan 14 dagen zitten tussen de tweede tussendosis (3 mg) en de eerste volledige dosis (48 mg), of
- Indien er meer dan 6 weken zitten tussen twee volledige doses (48 mg) Na de nieuwe primingcyclus moet de patiënt de behandeling hervatten met dag 1 van de volgende geplande behandelcyclus (volgend op de cyclus waarin de dosis verlaat was).
Speciale patiëntengroepen
Nierinsufficiëntie
Dosisaanpassingen worden niet noodzakelijk geacht bij patiënten met lichte tot matig ernstige nierinsufficiëntie. Er is geen onderzoek gedaan naar epcoritamab bij patiënten met ernstige nierinsufficiëntie tot terminale nierziekte.
Er kunnen geen dosisaanbevelingen worden gedaan voor patiënten met ernstige nierinsufficiëntie tot terminale nierziekte (zie rubriek 5.2).
Leverinsufficiëntie
Dosisaanpassingen worden niet noodzakelijk geacht bij patiënten met lichte leverinsufficiëntie. Er is geen onderzoek gedaan naar epcoritamab bij patiënten met ernstige leverinsufficiëntie (gedefinieerd als een totaal bilirubine van > 3 maal de ULN en enige ASAT) en er zijn beperkt gegevens over patiënten met matig ernstige leverinsufficiëntie (gedefinieerd als een totaal bilirubine van > 1,5 tot 3 maal ULN en enige ASAT). Er kunnen geen dosisaanbevelingen worden gedaan voor patiënten met matig ernstige tot ernstige leverinsufficiëntie (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing nodig voor patiënten van 65 jaar en ouder (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Tepkinly bij kinderen jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Tepkinly is voor subcutaan gebruik. Het mag alleen worden toegediend door middel van subcutane injectie, bij voorkeur onderaan de buik of in de dij. Aanbevolen wordt om voor de injectieplaats af te wisselen tussen de linker- en rechterkant, met name tijdens het wekelijkse toedieningsschema (d.w.z. cyclus 1-3).
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Cytokine-‘release’-syndroom (CRS)
CRS, dat levensbedreigend of fataal kan zijn, is opgetreden bij patiënten die epcoritamab ontvingen. De meest voorkomende tekenen en symptomen van CRS zijn pyrexie, hypotensie en hypoxie. Andere tekenen en symptomen van CRS bij meer dan twee patiënten waren onder andere koude rillingen, tachycardie, hoofdpijn en dyspneu.
De meeste voorvallen van CRS traden op in cyclus 1 en hingen samen met de eerste volledige dosis epcoritamab. Dien profylactisch corticosteroïden toe om het risico op CRS te verminderen (zie rubriek 4.2).
Patiënten moeten worden gecontroleerd op tekenen en symptomen van CRS na toediening van epcoritamab.
Bij de eerste tekenen of symptomen van CRS moet een passende ondersteunende behandeling met tocilizumab en/of corticosteroïden worden gestart (zie rubriek 4.2, tabel 5). Patiënten moeten worden voorgelicht over de tekenen en symptomen van CRS en de instructie krijgen dat zij contact moeten opnemen met hun beroepsbeoefenaar in de gezondheidszorg en onmiddellijk medische hulp moeten inroepen als er op enig moment tekenen of symptomen optreden. Tijdens de behandeling voor CRS kan het nodig zijn om de toediening van epcoritamab tijdelijk uit te stellen of te staken, afhankelijk van de ernst van het CRS (zie rubriek 4.2).
Hemofagocytaire lymfohistiocytose (HLH)
Er is hemofagocytaire lymfohistiocytose (HLH) gemeld bij patiënten die epcoritamab ontvingen, waaronder fatale gevallen. HLH is een levensbedreigend syndroom dat wordt gekenmerkt door koorts, huiduitslag, lymfadenopathie, hepato- en/of splenomegalie en cytopenieën. HLH moet worden overwogen wanneer de uiting van CRS atypisch of langdurig is. Patiënten moeten worden gecontroleerd op klinische tekenen en symptomen van HLH. Bij vermoeden van HLH moet de behandeling met epcoritamab worden onderbroken voor diagnostisch onderzoek en moet een behandeling voor HLH worden gestart. Als HLH bevestigd is, moet de toediening van Tepkinly worden gestaakt.
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Er is ICANS, waaronder fatale voorvallen, opgetreden bij patiënten die epcoritamab ontvingen. ICANS kan zich uiten als afasie, een veranderd bewustzijnsniveau, verminderd cognitief functioneren, motorische zwakheid, insulten, en hersenoedeem.
De meeste gevallen van ICANS traden op binnen cyclus 1 van de behandeling met epcoritamab, maar er waren ook gevallen die later begonnen.
Patiënten moeten worden gecontroleerd op tekenen en symptomen van ICANS na toediening van epcoritamab.
Bij de eerste tekenen of symptomen van ICANS moet een passende behandeling met corticosteroïden en niet-sederende anti-epileptica worden gestart (zie rubriek 4.2, tabel 6). Patiënten moeten worden voorgelicht over de tekenen en symptomen van ICANS en leg uit dat deze vertraagd kunnen optreden. Patiënten moeten de instructie krijgen dat zij contact moeten opnemen met hun beroepsbeoefenaar in de gezondheidszorg en onmiddellijk medische hulp moeten inroepen als er op enig moment tekenen of symptomen optreden. De behandeling met epcoritamab moet worden uitgesteld of gestaakt zoals aanbevolen (zie rubriek 4.2).
Ernstige infecties
De behandeling met epcoritamab kan leiden tot een verhoogd risico op infecties. Er werden ernstige of fatale infecties waargenomen bij patiënten die in klinisch onderzoek werden behandeld met epcoritamab (zie rubriek 4.8).
De toediening van epcoritamab moet worden vermeden bij patiënten met klinisch significante actieve systemische infecties.
Waar nodig moeten profylactisch antimicrobiële middelen worden toegediend voorafgaand aan en tijdens behandeling met epcoritamab (zie rubriek 4.2). Patiënten moeten voor en na toediening van epcoritamab worden gemonitord op tekenen en symptomen van infectie en passend worden behandeld. In geval van febriele neutropenie moeten patiënten worden beoordeeld op infecties en worden behandeld met antibiotica, vocht en overige ondersteunende zorg, in overeenstemming met de plaatselijke richtlijnen.
Hypogammaglobulinemie is ook gemeld bij patiënten die epcoritamab kregen (zie rubriek 4.8). Het immunoglobulinegehalte (Ig) moet vóór en tijdens de behandeling worden gemonitord. Patiënten moeten worden behandeld in overeenstemming met lokale institutionele richtlijnen, onder meer voor voorzorgsmaatregelen ter voorkoming van infecties en voor antimicrobiële profylaxe.
Gevallen van progressieve multifocale leuko-encefalopathie (PML), waaronder fatale gevallen, zijn gemeld bij patiënten die werden behandeld met epcoritamab en die eerder ook werden behandeld met andere immunosuppressiva. Als zich tijdens de behandeling met epcoritamab neurologische symptomen voordoen die wijzen op PML, moet de behandeling met epcoritamab worden gestaakt en moeten passende diagnostische maatregelen worden genomen.
Tumorlysissyndroom (TLS)
TLS is gemeld bij patiënten die epcoritamab kregen (zie rubriek 4.8). Voor patiënten met een verhoogd risico op TLS wordt vochttoediening en profylactische behandeling met een urinezuurverlagend middel aanbevolen. Patiënten moeten worden gemonitord op tekenen en symptomen van TLS, vooral patiënten met een hoge tumorlast of snel proliferatieve tumoren en patiënten met een verminderde nierfunctie. Patiënten moeten worden gemonitord op bloedchemie en afwijkingen moeten onmiddellijk worden behandeld.
Tumoropvlamming
Tumoropvlamming is gemeld bij patiënten die werden behandeld met epcoritamab (zie rubriek 4.8). Manifestaties kunnen gelokaliseerde pijn en zwelling zijn. In overeenstemming met het werkingsmechanisme van epcoritamab is tumoropvlamming waarschijnlijk het gevolg van de instroom van T-cellen in tumorplaatsen na toediening van epcoritamab.
Er zijn geen specifieke risicofactoren voor tumoropvlamming geïdentificeerd; er is echter een verhoogd risico op complicaties en morbiditeit als gevolg van een massa-effect secundair aan tumoropvlamming bij patiënten met omvangrijke tumoren die zich dicht bij de luchtwegen en/of een vitaal orgaan bevinden. Patiënten die met epcoritamab worden behandeld, moeten worden gecontroleerd en geëvalueerd op tumoropvlamming op kritieke anatomische plaatsen.
CD20-negatieve ziekte
Er zijn beperkte gegevens beschikbaar over patiënten met CD20-negatieve DLBCL en patiënten met CD20-negatieve FL die met epcoritamab werden behandeld, en het is mogelijk dat patiënten met CD20-negatieve DLBCL en patiënten met CD20-negatieve FL minder baat hebben in vergelijking met patiënten met respectievelijk CD20-positieve DLBCL en patiënten met CD20-positieve FL. De mogelijke risico's en voordelen van de behandeling van patiënten met CD20-negatieve DLBCL en FL met epcoritamab moeten worden overwogen.
Patiëntenkaart
De arts moet de patiënt informeren over het risico op CRS en ICANS en over eventuele tekenen en symptomen van CRS en ICANS. Patiënten moeten worden geïnstrueerd om onmiddellijk medische hulp in te roepen als ze tekenen en symptomen van CRS en/of ICANS ervaren. Patiënten moeten een
patiëntenkaart krijgen en de instructie krijgen om de kaart te allen tijde bij zich te dragen. Deze kaart beschrijft de symptomen van CRS en ICANS die, indien ze zich voordoen, de patiënt ertoe zouden moeten aanzetten onmiddellijk medische hulp in te roepen.
Immunisatie
Tijdens de behandeling met epcoritamab mogen er geen levende of levend verzwakte vaccins worden toegediend. Er is geen onderzoek gedaan bij patiënten die levende vaccins ontvingen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat 28,8 mg sorbitol per injectieflacon, overeenkomend met 27,33 mg/ml.
Dit geneesmiddel bevat 0,42 mg polysorbaat 80 per injectieflacon, equivalent aan 0,4 mg/ml. Polysorbaat 80 kan allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De tijdelijke toename van bepaalde pro-inflammatoire cytokinen door epcoritamab kan de activiteit van het enzym CYP450 remmen. Therapeutische monitoring moet worden overwogen bij initiatie van behandeling met epcoritamab bij patiënten die worden behandeld met CYP450-substraten met een nauwe therapeutische breedte.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende ten minste 4 maanden na de behandeling met epcoritamab. Voer een zwangerschapstest uit bij vrouwen die zwanger kunnen worden voordat wordt gestart met behandeling met epcoritamab.
Zwangerschap
Op basis van het werkingsmechanisme kan epcoritamab schadelijk zijn voor de foetus en onder andere B-lymfocytopenie en veranderingen van de normale immuunrespons veroorzaken indien het wordt toegediend aan zwangere vrouwen. Er zijn geen gegevens over het gebruik van epcoritamab bij zwangere vrouwen. Er is geen reproductie-onderzoek bij dieren uitgevoerd met epcoritamab. IgG1-antilichamen, zoals epcoritamab, kunnen de placenta passeren, waardoor de foetus hieraan wordt blootgesteld. Licht zwangere vrouwen voor over het mogelijke risico voor een foetus. Het gebruik van epcoritamab wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of epcoritamab in de moedermelk wordt uitgescheiden of welk effect het heeft op de melkproductie. Omdat bekend is dat IgG's aanwezig zijn in melk, kan de pasgeborene worden blootgesteld aan epcoritamab via melkoverdracht. Borstvoeding moet worden gestaakt tijdens de behandeling met epcoritamab en gedurende ten minste 4 maanden na de laatste dosis.
Vruchtbaarheid
Er is geen vruchtbaarheidsonderzoek uitgevoerd met epcoritamab (zie rubriek 5.3). Het effect van epcoritamab op de vruchtbaarheid bij mannen en vrouwen is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Epcoritamab heeft grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
| Vanwege het risico op ICANS lopen patiënten | die epcoritamab krijgen het risico op een veranderd | ||
| bewustzijnsniveau (zie rubriek 4.4). Patiënten moeten het advies krijgen om voorzichtig te zijn bij het | |||
| autorijden, fietsen of bedienen van zware of mogelijk gevaarlijke machines, of deze activiteiten te | |||
| mijden als zij symptomen hebben. | |||
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Monotherapie met epcoritamab
De veiligheid van epcoritamab werd beoordeeld in een niet-gerandomiseerd onderzoek met één groep (GCT3013-01) van 382 patiënten met gerecidiveerd of refractair grootcellig B-cellymfoom (N = 167), folliculair lymfoom (N = 129) en folliculair lymfoom (dosisopbouwschema in 3 stappen, N = 86) na twee of meer systemische therapielijnen, en omvatte alle patiënten die waren ingeschreven voor de dosis van 48 mg en ten minste één dosis epcoritamab ontvingen. De volgende bijwerkingen zijn gemeld met epcoritamab tijdens klinische onderzoeken en na het in de handel brengen.
De mediane duur van de blootstelling aan epcoritamab bedroeg 4,9 maanden (spreiding: < 1 tot 30 maanden).
De meest voorkomende bijwerkingen (≥ 20%) waren CRS, injectieplaatsreacties, moeheid, virale infectie, neutropenie, skeletspierstelselpijn, pyrexie en diarree.
Bij 50% van de patiënten traden ernstige bijwerkingen op. De meest voorkomende ernstige bijwerking (≥ 10%) was cytokine-‘release’-syndroom (34%). Veertien patiënten (3,7%) ondervonden een fatale bijwerking (pneumonie bij 9 (2,4%) patiënten, virale infecties bij 4 (1,0%) patiënten, en ICANS bij 1 (0,3%) patiënt).
Bij 6,8% van de patiënten traden bijwerkingen op die leidden tot staken van de behandeling. Bij 14 (3,7%) patiënten werd de behandeling met epcoritamab gestaakt vanwege pneumonie, bij 8 (2,1%) patiënten vanwege virale infecties, bij 2 (0,5%) patiënten vanwege moeheid en bij 1 (0,3%) patiënt elk vanwege CRS, ICANS of diarree.
Bij 42% van de patiënten werd de dosis uitgesteld vanwege bijwerkingen. Bijwerkingen die leidden tot uitstel van de dosis (≥ 3%) waren virale infecties (17%), CRS (11%), neutropenie (5,2%), pneumonie (4,7%), bovensteluchtweginfectie (4,2%) en pyrexie (3,7%).
Epcoritamab in combinatie met lenalidomide en rituximab
De veiligheid van epcoritamab in combinatie met lenalidomide en rituximab werd geëvalueerd in M20-638, een niet-geblindeerd, gerandomiseerd onderzoek in meerdere centra voor patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na één eerdere behandellijn. Patiënten werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab (N=243) of alleen lenalidomide en rituximab (N=238).
Met uitzondering van CRS en ICANS staan de veiligheidsresultaten hieronder en wordt in tabel 9 de totale veiligheidsgegevensset weergegeven van 243 patiënten die werden behandeld met epcoritamab na het dosisopbouwschema in 2 stappen of het aanbevolen dosisopbouwschema in 3 stappen in
combinatie met lenalidomide en rituximab. De gegevens over CRS en ICANS zijn van de 133 patiënten die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab.
Aanbevolen dosisopbouwschema in 3 stappen
In onderzoek M20-638 trad CRS, ongeacht de graad, op bij 26% (35/133) van de patiënten die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab.
Bij 12% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, traden ernstige bijwerkingen op als gevolg van CRS. Bij 11% van de patiënten die epcoritamab kregen, werd de dosis uitgesteld vanwege CRS. ICANS trad op bij 0,8% van de patiënten. Dit was één voorval gemeld als graad 1.
Volledige veiligheidsgegevensset
Bij 243 patiënten die epcoritamab kregen na het dosisopbouwschema in 2 stappen of het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab, waren de meest voorkomende (≥ 20%) bijwerkingen neutropenie, uitslag, infecties van de bovenste luchtwegen, moeheid, diarree, injectieplaatsreacties, anemie, constipatie, trombocytopenie, CRS, hypogammaglobulinemie, COVID-19, pyrexie en pneumonie.
Bij 44% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, traden ernstige bijwerkingen op. Ernstige bijwerkingen bij ≥ 5% van de patiënten waren onder meer CRS, pneumonie, COVID-19 en febriele neutropenie.
Bij 6,6% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, werd epcoritamab permanent gestaakt vanwege een bijwerking. Bijwerkingen die leidden tot permanent staken van epcoritamab bij meer dan 1 patiënt, waren onder meer pneumonie, COVID-19, infecties van de bovenste luchtwegen en neutropenie.
Bij 70% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, werd de dosis epcoritamab uitgesteld vanwege bijwerkingen. Bijwerkingen die leidden tot uitgestelde doses epcoritamab bij ≥ 5% van de patiënten, waren onder meer neutropenie, infecties van de bovenste luchtwegen, COVID-19, pneumonie, uitslag en trombocytopenie.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die optraden met epcoritamab, staan vermeld in tabel 8.
Bijwerkingen die optraden met epcoritamab in combinatie met lenalidomide en rituximab, staan vermeld in tabel 9.
De bijwerkingen van epcoritamab uit klinisch onderzoek (tabel 8 en tabel 9) worden vermeld per systeem/orgaanklasse volgens MedDRA op basis van de volgende frequenties: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); en zeer zelden (< 1/10.000).
Binnen elke frequentiegroepering worden de bijwerkingen weergegeven op afnemende volgorde van ernst.
Tabel 8 Bijwerkingen gemeld bij patiënten met gerecidiveerd of refractair LBCL of FL die werden behandeld met epcoritamab
| Systeem/orgaanklasse / voorkeursterm of bijwerking | Alle graden | Graad 3-4 |
| Infecties en parasitaire aandoeningen | ||
| Virale infectiea | Zeer vaak | Vaak |
| Pneumonieb | Zeer vaak | Vaak |
| Bovensteluchtweginfectiec | Zeer vaak | Vaak |
| Schimmelinfectied | Vaak | |
| Sepsise | Vaak | Vaak |
| Cellulitis | Vaak | Vaak |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | ||
| Tumoropvlamming | Vaak | |
| Bloed- en lymfestelselaandoeningen | ||
| Neutropenief | Zeer vaak | Zeer vaak |
| Anemieg | Zeer vaak | Vaak |
| Trombocytopenieh | Zeer vaak | Vaak |
| Lymfopeniei | Zeer vaak | Vaak |
| Febriele neutropenie | Vaak | Vaak |
| Hemofagocytaire lymfohistiocytosej | Soms | Zelden |
| Immuunsysteemaandoeningen | ||
| Cytokine-‘release’-syndroomj | Zeer vaak | Vaak |
| Hypogammaglobulinemie | Zeer vaak | Soms |
| Voedings- en stofwisselingsstoornissen | ||
| Afgenomen eetlust | Zeer vaak | Soms |
| Hypokaliëmie | Vaak | Vaak |
| Hypofosfatemie | Vaak | Vaak |
| Hypomagnesiëmie | Vaak | Soms |
| Tumorlysissyndroomk | Vaak | Soms |
| Zenuwstelselaandoeningen | ||
| Hoofdpijn | Zeer vaak | Soms |
Immuun- effectorcel-geassocieerd neurotoxiciteitssyndroomj | Vaak | Soms |
| Hartaandoeningen | ||
| Hartritmestoornissenl | Vaak | Soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Pleurale effusie | Vaak | Vaak |
| Maagdarmstelselaandoeningen | ||
| Diarree | Zeer vaak | Soms |
| Buikpijnm | Zeer vaak | Vaak |
| Nausea | Zeer vaak | Soms |
| Braken | Vaak | Soms |
| Huid- en onderhuidaandoeningen | ||
| Rashn | Zeer vaak | |
| Pruritus | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Skeletspierstelselpijno | Zeer vaak | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Injectieplaatsreactiesp | Zeer vaak | |
| Moeheidq | Zeer vaak | Vaak |
| Pyrexier | Zeer vaak | Vaak |
Systeem/orgaanklasse /
voorkeursterm of bijwerking
Alle graden
Graad 3-4
Oedeems Zeer vaak Vaak Onderzoeken
Alanine-aminotransferase
verhoogd
Vaak Vaak
Aspartaataminotransferase
verhoogd
Vaak Vaak
Bloed creatinine verhoogd Vaak
Bloed natrium verlaagdt Vaak Soms Alkaline fosfatase verhoogd Vaak
De bijwerkingen werden gegradeerd aan de hand van NCI CTCAE versie 5.0 a Virale infectie omvat COVID-19, cytomegaloviruschorioretinitis, cytomegaloviruscolitis, cytomegalovirusinfectie, reactivatie van een cytomegalovirusinfectie, virale gastro-enteritis, herpes simplex, reactivering van herpes simplex, herpesvirusinfectie, herpes zoster, orale herpes, post-acuut COVID-19-syndroom en varicella zoster-virusinfectie
b Pneumonie omvat COVID-19-pneumonie en pneumonie
c Bovenste luchtweginfectie omvat laryngitis, faryngitis, respiratoire syncytiële virusinfectie, rhinitis, rhinovirusinfectie en bovenste luchtweginfectie
d Schimmelinfecties omvat candida infectie, oesofageale candidiasis, orale candidiasis en orofaryngeale candidiasis
e Sepsis omvat bacteriëmie, sepsis en septische shock
f Neutropenie omvat neutropenie en neutrofielentelling verlaagd
g Anemie omvat anemie en verlaagd serum ferritine
h Trombocytopenie omvat plaatjestelling verlaagd en trombocytopenie
i Lymfopenie omvat lymfocytentelling verlaagd en lymfopenie
j Voorvallen werden gegradeerd op basis van de consensuscriteria van de American Society for Transplantation and Cellular Therapy (ASTCT)
k Klinisch tumorlysissyndroom werd gegradeerd op basis van Cairo-Bishop
l Hartritmestoornissen omvat bradycardie, sinusbradycardie, sinustachycardie, supraventriculaire tachycardie en tachycardie
m Buikpijn omvat abdominaal ongemak, buikpijn, pijn in de onderbuik, pijn in de bovenbuik en gevoeligheid van de buik
n Rash omvat rash, rash erythemateus, rash maculair, rash maculo-papulair, rash papulair, rash pruritus, pustuleuze rash en rash vesiculair
o Skeletspierstelselpijn omvat rugpijn, botpijn, flankpijn, skeletspierstelsel borstpijn, skeletspierstelselpijn, myalgie, nekpijn, niet-cardiale pijn op de borst, pijn, pijn aan de extremiteiten en spinale pijn
p Injectieplaatsreacties omvatten injectieplaatskneuzing, injectieplaatserytheem, injectieplaatshypertrofie, injectieplaatsontsteking, injectieplaatsgezwel, nodule op injectieplaats, injectieplaatsoedeem, injectieplaatspijn, injectieplaatspruritus, injectieplaatsrash, injectieplaatsreactie, zwelling van de injectieplaats en injectieplaatsurticaria
q Moeheid omvat asthenie, moeheid en lethargie
r Pyrexie omvat verhoogde lichaamstemperatuur en pyrexie
s Oedeem omvat gezichtsoedeem, gegeneraliseerd oedeem, oedeem, perifeer oedeem, perifere zwelling, zwelling en zwelling aangezicht
t Bloed natrium verlaagd omvat verlaagd natriumgehalte in het bloed en hyponatriëmie
Tabel 9 Bijwerkingen gemeld bij patiënten met gerecidiveerd of refractair FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab
| Systeem/orgaanklasse / voorkeursterm of bijwerking | Alle graden | Graad 3-4 |
| Infecties en parasitaire aandoeningen | ||
| Bovensteluchtweginfectiesa | Zeer vaak | Vaak |
| COVID-19b | Zeer vaak | Vaak# |
| Pneumoniec | Zeer vaak | Zeer vaak |
| Cytomegalovirusinfectied | Vaak | Vaak# |
| Herpesvirusinfectiee | Vaak | Soms# |
| Schimmelinfectief | Vaak | Soms |
| Bloed- en lymfestelselaandoeningen | ||
| Neutropenieg | Zeer vaak | Zeer vaak |
| Anemieh | Zeer vaak | Vaak# |
| Trombocytopeniei | Zeer vaak | Vaak |
| Lymfopeniej | Zeer vaak | Zeer vaak |
| Febriele neutropenie | Vaak | Vaak |
| Immuunsysteemaandoeningen | ||
| Cytokine-‘release’-syndroom‡ | Zeer vaak | |
| Hypogammaglobulinemiek | Zeer vaak | Soms |
| Psychische stoornissen | ||
| Insomnia | Zeer vaak | |
| Zenuwstelselaandoeningen | ||
| Neurologische veranderingenl | Zeer vaak | |
| Hoofdpijn | Zeer vaak | |
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom‡ | Soms | |
| Maag-darmstelselaandoeningen | ||
| Diarree | Zeer vaak | Vaak# |
| Constipatie | Zeer vaak | Soms# |
| Nausea | Zeer vaak | |
| Mucositism | Vaak | |
| Huid- en onderhuidaandoeningen | ||
| Rashn | Zeer vaak | Zeer vaak# |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Moeheido | Zeer vaak | Vaak# |
| Injectieplaatsreactiesp | Zeer vaak | |
| Pyrexie | Zeer vaak | Soms# |
| Onderzoeken | ||
| Bloed kalium verlaagdq | Zeer vaak | Vaak# |
| Alanine-aminotransferase verhoogd | Zeer vaak | Vaak# |
| Aspartaataminotransferase verhoogd | Zeer vaak | Vaak# |
§De bijwerkingen werden gegradeerd aan de hand van CTCAE versie 5.0. ‡CRS en ICANS werden gegradeerd op basis van ASTCT-consensuscriteria (Lee et al., 2019). #Er traden alleen bijwerkingen van graad 3 op. a Bovensteluchtweginfecties omvatten acute sinusitis, laryngitis, nasofaryngitis, faryngitis, respiratoire syncytiële virusinfectie, rhinitis, rhinovirusinfectie, sinusitis, infectie van de bovenste luchtwegen. b COVID-19 omvat COVID-19, COVID-19-pneumonie, coronavirusinfectie, coronaviruspneumonie. c Pneumonie omvat atypische pneumonie, bronchopulmonaire aspergillose, infectieuze verergering van bronchiëctase, Pneumocystis jirovecii-pneumonie, pneumonie, Acinetobacter-pneumonie, bacteriële pneumonie, cytomegalovirale pneumonie, pneumonie door schimmels, Haemophilus-pneumonie, influenza-pneumonie, Legionella-pneumonie, Mycoplasma pneumoniae-pneumonie, para-influenzavirus-pneumonie, pneumokokkenpneumonie, Pseudomonas-pneumonie, respiratoir syncytieel virus pneumonie, pneumonie viraal. d Cytomegalovirusinfectie omvat cytomegaloviruschorioretinitis, cytomegaloviruscolitis, cytomegalovirusinfectie, cytomegalovirusinfectiereactivatie, cytomegalovirus-viremie. e Herpesvirusinfectie omvat aangeboren herpes-simplex-infectie, herpes simplex, reactivering van herpes simplex, herpesvirusinfectie, herpes zoster, orale herpes, varicella zoster-virusinfectie. f Schimmelinfectie omvat candida-infectie, orale candidiasis, candida op de huid, vulvovaginale | ||
candidiasis.
g Neutropenie omvat neutropenie, neutrofielentelling verlaagd.
h Anemie omvat anemie, verlaagd serumferritine.
i Trombocytopenie omvat plaatjestelling verlaagd, trombocytopenie.
j Lymfopenie omvat lymfocytentelling verlaagd, lymfopenie.
k Hypogammaglobulinemie omvat bloed immunoglobuline G verlaagd, hypogammaglobulinemie, hypoglobulinemie, immunoglobulines verlaagd.
l Neurologische veranderingen omvatten evenwichtsstoornis, hersenmist, cognitieve aandoening, verwarde toestand, stoornis van aandacht, dysfonie, essentiële tremor, hypoacusis, geheugen vermindering, tremor, vertigo.
m Mucositis omvat afte, mondulceratie, slijmvliesinfectie, slijmvliesontsteking, orofaryngeale pijn, stomatitis.
n Rash omvat rash op de toedieningsplaats, blaar, rash op de katheterplaats, dermatitis, erytheem, rash, rash erythemateus, rash maculair, rash maculo-papulair, rash papulair, rash pruritus, pustuleuze rash, huidexfoliatie, huidreactie, toxische huideruptie, urticaria.
o Moeheid omvat asthenie, vermoeidheid, lethargie, malaise.
p Injectieplaatsreacties omvatten injectieplaatscellulitis, injectieplaatserytheem, injectieplaatsontsteking, nodule op injectieplaats, injectieplaatspijn, injectieplaatspruritus, injectieplaatsreactie, zwelling van de injectieplaats.
q Bloed kalium verlaagd omvat hypokaliëmie.
Beschrijving van bepaalde bijwerkingen
Cytokine-‘release’-syndroom
Monotherapie met epcoritamab
Dosisopbouwschema in 2 stappen (grootcellig B-cellymfoom en folliculair lymfoom) In onderzoek GCT3013-01 trad CRS, ongeacht de graad, op bij 58% (171/296) van de patiënten met grootcellig B-cellymfoom en folliculair lymfoom die werden behandeld met epcoritamab met het dosisopbouwschema in 2 stappen. De incidentie van graad 1 bedroeg 35%, van graad 2 was deze 21% en van graad 3 2,4% van de patiënten. Bij 21% van de patiënten trad herhaaldelijk CRS op. Bij 9,8% van de patiënten trad CRS, ongeacht de graad, op na de primingdosis (cyclus 1, dag 1); bij 13% na de tussendosis (cyclus 1, dag 8); bij 51% na de eerste volledige dosis (cyclus 1, dag 15), bij 6,5% na de tweede volledige dosis (cyclus 1, dag 22) en bij 3,7% na de derde volledige dosis (cyclus, 2 dag 1) of daarna. De mediane tijd tot aanvang van CRS na de meest recent toegediende dosis epcoritamab was 2 dagen (spreiding: 1 tot 12 dagen). De mediane tijd tot aanvang na de eerste volledige dosis was 19,3 uur (spreiding: < 0,1 tot 7 dagen). CRS verdween bij 99% van de patiënten; de mediane duur van CRS-voorvallen was 2 dagen (spreiding: 1 tot 54 dagen).
Bij de 171 patiënten die CRS kregen, waren de meest voorkomende tekenen en symptomen van CRS o.a. pyrexie 99%, hypotensie 32% en hypoxie 16%. Andere tekenen en symptomen van CRS bij ≥ 3% van de patiënten waren o.a. koude rillingen (11%), tachycardie (waaronder sinustachycardie (11%)), hoofdpijn (8,2%), nausea (4,7%) en braken (4,1%). Tijdelijk gestegen leverenzymen (ALAT of ASAT van > 3 x ULN) kwamen gelijktijdig met CRS voor bij 4,1% van de patiënten met CRS. Zie rubriek 4.2 en 4.4 voor richtlijnen voor monitoring en behandeling.
Dosisopbouwschema in 3 stappen - folliculair lymfoom
In onderzoek GCT3013-01 trad CRS, ongeacht de graad, op bij 49% (42/86) van de patiënten die werden behandeld met epcoritamab volgens het aanbevolen dosisopbouwschema in 3 stappen bij folliculair lymfoom. De incidentie van graad 1 bedroeg 40%, van graad 2 was deze 9%. Er werden geen CRS-voorvallen van graad ≥ 3 gemeld. Bij 23% van de patiënten trad herhaaldelijk CRS op. De meeste voorvallen van CRS kwamen voor tijdens cyclus 1, waarbij 48% van de patiënten een voorval had. In cyclus 1 trad CRS bij 12% van de patiënten op na de primingdosis (cyclus 1, dag 1); bij 5,9% na de tussendosis (cyclus 1, dag 8); bij 15% na de tweede tussendosis (cyclus 1, dag 15) en bij 37% van de patiënten na de eerste volledige dosis (cyclus 1, dag 22). De mediane tijd tot aanvang van CRS na de meest recent toegediende dosis epcoritamab was 59 uur (spreiding: 1 tot 8 dagen). De mediane tijd tot aanvang na de eerste volledige dosis was 61 uur (spreiding: 1 tot 8 dagen). CRS verdween bij 100% van de patiënten; de mediane duur van CRS-voorvallen was 2 dagen (spreiding: 1 tot 14 dagen).
Bij 28% van de patiënten die epcoritamab kregen, traden ernstige bijwerkingen op als gevolg van CRS.
Bij 19% van de patiënten die epcoritamab kregen, werd de dosis uitgesteld vanwege CRS.
Bij de 42 patiënten die CRS kregen bij de aanbevolen dosis, waren de meest voorkomende (≥ 10%) tekenen en symptomen van CRS o.a. pyrexie (100%) en hypotensie (14%). Naast het gebruik van corticosteroïden werd tocilizumab gebruikt voor de behandeling van een CRS-voorval bij 12% van de patiënten.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad CRS, ongeacht de graad, op bij 26% (35/133) van de patiënten die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab. De incidentie van CRS graad 1 was 21% (28/133) en graad 2 was 5,3% (7/133). Bij de analyse werden geen CRS-voorvallen van graad ≥ 3 gemeld. Recidiverende CRS trad op bij 10% (13/133) van de patiënten. Van alle CRS-voorvallen traden de meeste (88%) tijdens cyclus 1 op. In cyclus 1 trad CRS bij 6% (8/133) van de patiënten op na de primingdosis (cyclus 1, dag 1), bij 3,8% (5/133) na de eerste tussendosis (cyclus 1, dag 8), bij 2,3% (3/132) van de patiënten na de tweede tussendosis (cyclus 1, dag 15) en bij 19% (25/132) van de patiënten na de eerste volledige dosis (cyclus 1, dag 22). De mediane tijd tot aanvang van CRS na de meest recent toegediende dosis epcoritamab over alle doses was 78 uur (spreiding: 0,2 tot 12 dagen). De mediane tijd tot aanvang na de eerste volledige dosis van 48 mg was 41 uur (spreiding: 0,3 tot 12 dagen). CRS verdween bij 100% van de patiënten en de mediane duur van CRS-voorvallen was 2 dagen (spreiding: 0,1 tot 26 dagen).
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom
Monotherapie met epcoritamab
In onderzoek GCT3013-01 trad ICANS op bij 4,7% (18/382) van de patiënten die werden behandeld met epcoritamab; bij 3,1% was dit van graad 1 en bij 1,3% van graad 2. Eén patiënt (0,3%) had een ICANS-voorval van graad 5 (fataal). De mediane tijd tot eerste aanvang van ICANS na het begin van de behandeling met epcoritamab (cyclus, 1, dag 1) was 18 dagen (spreiding: 8 tot 141 dagen). ICANS verdween bij 94% (17/18) van de patiënten met ondersteunende zorg. De mediane tijd tot ICANS was opgelost was 2 dagen (spreiding: 1 tot 9 dagen). Van de 18 patiënten met ICANS trad ICANS bij 11% van de patiënten op vóór CRS, bij 44% gelijktijdig met CRS, bij 17% na aanvang van CRS en bij 28% zonder CRS.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad ICANS bij 0,8% (1/133) van de patiënten met FL op die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met
lenalidomide en rituximab. Dit was één voorval gemeld als graad 1. Het voorval trad op na de dosis van 48 mg op dag 22 in cyclus 1 en ICANS verdween na 3 dagen.
Ernstige infecties
Monotherapie met epcoritamab
Grootcellig B-cellymfoom
In onderzoek GCT3013-01 traden bij 25% (41/167) van de patiënten met grootcellig B-cellymfoom die werden behandeld met epcoritamab ernstige infecties van uiteenlopende graad op. De meest voorkomende ernstige infecties omvatten COVID-19 (6,6%), COVID-19-pneumonie (4,2%), pneumonie (3,6%), sepsis (2,4%), bovenste luchtweginfectie (1,8%), bacteriëmie (1,2%) en septische shock (1,2%). De mediane tijd tot het ontstaan van de eerste ernstige infectie vanaf de aanvang van de behandeling met epcoritamab (cyclus 1 dag 1) bedroeg 56 dagen (spreiding: 4 tot 631 dagen), met een mediane duur van 15 dagen (spreiding: 4 tot 125 dagen). Bij 7 (4,2%) patiënten traden infecties van graad 5 op.
Folliculair lymfoom
In onderzoek GCT3013-01 traden bij 32% (68/215) van de patiënten met folliculair lymfoom die werden behandeld met epcoritamab ernstige infecties van uiteenlopende graad op. De meest voorkomende ernstige infecties omvatten COVID-19 (8,8%), COVID-19-pneumonie (5,6%), pneumonie (3,7%), urineweginfectie (1,9%) en Pneumocystis jirovecii-pneumonie (1,4%). De mediane tijd tot het ontstaan van de eerste ernstige infectie vanaf de aanvang van de behandeling met epcoritamab (cyclus 1 dag 1) bedroeg 81 dagen (spreiding: 1 tot 636 dagen), met een mediane duur van 18 dagen (spreiding: 4 tot 249 dagen). Bij 8 (3,7%) patiënten traden infecties van graad 5 op, waarvan er 6 (2,8%) toegeschreven werden aan COVID-19 of COVID-19-pneumonie.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 werden ernstige infecties, waaronder opportunistische infecties, gemeld bij 33% (81/243) van de patiënten met FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab. De meest voorkomende waren pneumonie (10%), COVID-19 (4,5%) en COVID-19-pneumonie (3,7%). De mediane tijd tot het ontstaan van de eerste ernstige infectie vanaf de start van epcoritamab in combinatie met lenalidomide en rituximab (cyclus 1, dag 1) was 91 dagen (spreiding: 2 tot 418 dagen), met een mediane duur van 13 dagen (spreiding: 1 tot 123 dagen).
Neutropenie
Monotherapie met epcoritamab
In onderzoek GCT3013-01 trad neutropenie, ongeacht de graad, op bij 28% (105/382) van de patiënten, waaronder 23% voorvallen van graad 3-4. De mediane tijd tot aanvang van het eerste voorval van neutropenie/verlaagde neutrofielentelling bedroeg 65 dagen (spreiding: 2 tot 750 dagen), met een mediane duur van 15 dagen (spreiding: 2 tot 415 dagen). Van de 105 patiënten die een voorval van neutropenie/verlaagde neutrofielentelling hadden, ontving 61% G-CSF ter behandeling van het voorval.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad neutropenie, ongeacht de graad, op bij 74% (180/243) van de patiënten, waaronder 27% (66/243) voorvallen van graad 3 en 42% (101/243) voorvallen van graad 4. De mediane tijd tot aanvang van het eerste voorval van neutropenie/verlaagde neutrofielentelling bedroeg 57 dagen (spreiding: 2 tot 377 dagen), met een mediane duur van 22 dagen (spreiding: 3 tot 219 dagen). Van de 167 patiënten die een voorval van neutropenie van graad 3-4/verlaagde neutrofielentelling hadden, kreeg 87% (146/167) G-CSF ter behandeling van het voorval.
Tumorlysissyndroom
Monotherapie met epcoritamab
In onderzoek GCT3013-01 kwam TLS voor bij 1,0% (4/382) van de patiënten. De mediane aanvangstijd bedroeg 18 dagen (spreiding: 8 tot 33 dagen) en de mediane duur bedroeg 3 dagen (spreiding: 2 tot 4 dagen).
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad laboratorium-TLS op bij één (1) patiënt. Het voorval vond plaats op dag 10 in cyclus 1 en loste binnen 6 dagen op. Klinische TLS werd niet waargenomen bij patiënten met FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab.
Tumoropvlamming
Monotherapie met epcoritamab
In onderzoek GCT3013-01 kwam tumoropvlamming voor bij 1,6% (6/382) van de patiënten, welke allemaal graad 2 waren. De mediane aanvangstijd was 19,5 dagen (spreiding 9 tot 34 dagen) en de mediane duur was 9 dagen (spreiding 1 tot 50 dagen).
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 kwam tumoropvlamming voor bij 1,2% (3/243) van de patiënten, bij 0,8% (2/243) was dat graad 2 en bij 0,4% (1/243) was dat graad 3. De mediane tijd tot het ontstaan ervan was 8 dagen (spreiding: 7 tot 20 dagen) en de mediane duur was 7,5 dagen (spreiding: 3 tot 12 dagen).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Monitor de patiënt in geval van een overdosering op enige tekenen of symptomen van bijwerkingen en dien passende ondersteunende behandeling toe.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, overige monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX27
Werkingsmechanisme
Epcoritamab is een gehumaniseerd IgG1-bispecifiek antilichaam dat bindt aan een specifiek extracellulair epitoop van CD20 op B-cellen en aan CD3 op T-cellen. De activiteit van epcoritamab is afhankelijk van gelijktijdige binding aan kankercellen die CD20 tot expressie brengen en endogene T-cellen die CD3 tot expressie brengen door epcoritamab, leidend tot specifieke T-celactivatie en T-celgemedieerd doden van cellen die CD20 tot expressie brengen.
Het Fc-deel van epcoritamab wordt onderdrukt om immuuneffectormechanismen te voorkomen die niet bijdragen aan het doel, zoals antilichaamafhankelijke cellulaire cytotoxiciteit (ADCC),
complementafhankelijke cellulaire cytotoxiciteit (CDC) en antilichaamafhankelijke cellulaire fagocytose (ADCP).
In preklinische onderzoeken leidde de combinatie van epcoritamab en rituximab niet tot functionele interferentie en resulteert in aanvullende NK-cel-gemedieerde antilichaamafhankelijke cellulaire cytotoxiciteit (ADCC) en T-cel-gemedieerde cytotoxiciteit.
Farmacodynamische effecten
Epcoritamab induceerde een snelle en aanhoudende depletie van circulerende B-cellen (gedefinieerd als een CD19 B-celtelling van ≤ 10 cellen/µl) bij de proefpersonen die bij aanvang van de behandeling detecteerbare B-cellen hebben. Eenentwintig procent (21%) van de proefpersonen (n=33) met DLBCL en 50% van de proefpersonen (n=56) met FL hadden detecteerbare circulerende B-cellen bij aanvang van de behandeling. Een tijdelijke afname van circulerende T-cellen werd onmiddellijk na elke dosis in cyclus 1 waargenomen en gevolgd door T-celexpansie in daaropvolgende cycli.
In onderzoek GCT3013-01 traden na subcutane toediening van epcoritamab volgens het aanbevolen dosisopbouwschema in 2 stappen bij patiënten met LBCL voornamelijk na de eerste volledige dosis (48 mg) tijdelijke en bescheiden verhogingen op van de circulerende concentratie van bepaalde cytokinen (IFN-γ, TNFα, IL-6, IL-2 en IL-10), met een piekniveau 1 tot 4 dagen na de dosis. De cytokinenconcentraties keerden terug naar baseline vóór de volgende volledige dosis, na cyclus 1 konden echter ook verhogingen van cytokinen worden waargenomen.
In onderzoek GCT3013-01 bleven, na subcutane toediening van epcoritamab volgens het aanbevolen dosisopbouwschema in 3 stappen bij patiënten met FL, mediane IL-6-waarden die verband hielden met het risico op CRS consistent laag na elke dosis in cyclus 1 en volgende cycli, vooral na de eerste volledige dosis, in vergelijking met patiënten die de opbouwdosis in 2 stappen kregen.
Immunogeniciteit
Anti-drug-antilichamen (ADA) werden vaak gedetecteerd. In onderzoek GCT3013-01 en GCT3013-04 bedroeg de incidentie van tijdens de behandeling opgetreden ADA's met het dosisopbouwschema in 2 stappen (0,16/0,8/48 mg) in de gecombineerde populatie van DLBCL en FL respectievelijk 3,4% (3,4% positief, 93,9% negatief en 2,7% onbepaald, N = 261 evalueerbare patiënten) en 3,3% (3,3% positief, 95% negatief en 1,7% onbepaald, N = 60 evalueerbare patiënten).
In onderzoek GCT3013-01 bedroeg de incidentie van tijdens de behandeling opgetreden ADA's met het dosisopbouwschema in 3 stappen (0,16/0,8/3/48 mg) in het optimalisatiecohort met FL 7% (7% positief, 91,5% negatief en 1,4% onbepaald, N = 71 evalueerbare patiënten). Een proefpersoon wordt als ‘onbepaald’ geclassificeerd als bij baseline bevestigd is dat de patiënt ADA-positief is maar er tijdens de behandeling geen bevestiging van positiviteit gedocumenteerd is, of als tijdens de behandeling bevestiging van ADA-positiviteit gedocumenteerd is met een titer gelijk aan of lager dan de baselinewaarde.
Anti-epcoritamab-antilichamen ontwikkelden zich bij 2,1% (5/238) van de patiënten met FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab in onderzoek M20-638 (maximaal 12 cycli).
Er zijn geen aanwijzingen gevonden voor de invloed van ADA op de farmacokinetiek, werkzaamheid of veiligheid, maar de gegevens zijn nog steeds beperkt. Neutraliserende antilichamen zijn niet beoordeeld.
Klinische werkzaamheid en veiligheid
Diffuus grootcellig B-cellymfoom
Onderzoek GCT3013-01 was een open-label multicenteronderzoek met meerdere cohorten en één groep waarin epcoritamab werd beoordeeld als monotherapie bij patiënten met gerecidiveerd of refractair grootcellig B-cellymfoom (LBCL), inclusief diffuus grootcellig B-cellymfoom (DLBCL), na twee of meer systemische therapielijnen. Het onderzoek omvatte een dosisescalatiedeel en een expansiedeel. In het expansiedeel van het onderzoek waren een cohort met agressief non-hodgkinlymfoom (aNHL), een cohort met indolent NHL (iNHL) en een cohort met mantelcellymfoom (MCL) opgenomen. Het centraal staande aNHL-cohort bestond uit patiënten met LBCL (N = 157), waaronder patiënten met DLBCL (N = 139, van wie 12 patiënten herschikkingen hadden van MYC, BCL2, en/of BCL6, d.w.z. DH/TH), met hooggradig B-cellymfoom (HGBCL) (N = 9), met folliculair lymfoom graad 3B (FL) (N = 5) en patiënten met primair mediastinaal B-cellymfoom (PMBCL) (N = 4). In het DLBCL-cohort had 29% (40/139) van de patiënten een DLBCL transformatie als gevolg van een indolent lymfoom. Patiënten die in het onderzoek werden opgenomen, moesten een volgens de WHO-classificatie 2016 of WHO-classificatie 2008 gedocumenteerd CD20+ volwassen B-cel neoplasma hebben gebaseerd op een representatief pathologieverslag, bij wie eerdere autologe hematopoëtische stamceltransplantatie (HSCT) had gefaald of niet in aanmerking kwamen voor autologe HSCT, waren patiënten met een lymfocytentelling van < 5×10⁹/l en patiënten met ten minste 1 eerdere behandeling die monoklonale anti-CD20-antilichamen bevatte.
Deelname aan het onderzoek was niet mogelijk voor patiënten met lymfoom waarbij het centraal zenuwstelsel (CZS) was aangedaan, eerdere behandeling met allogene HSCT of een solide-orgaantransplantatie, chronische actieve infectieziekten, alle patiënten met bekende verminderde T-celimmuniteit, een creatinineklaring van minder dan 45 ml/min, alanine-aminotransferase van > 3 maal de normale bovengrens, cardiale ejectiefractie van minder dan 45%, en bekende klinisch significante hart- en vaatziekte. De werkzaamheid werd beoordeeld bij 139 patiënten met DLBCL die ten minste één dosis epcoritamab s.c. hadden ontvangen in cycli van 4 weken, d.w.z. 28 dagen. Monotherapie met epcoritamab werd bij het aanbevolen dosisopbouwschema in 2 stappen als volgt toegediend:
- Cyclus 1: epcoritamab 0,16 mg op dag 1, 0,8 mg op dag 8, 48 mg op dag 15 en dag 22
- Cyclus 2-3: epcoritamab 48 mg op dag 1, 8, 15 en 22
- Cyclus 4-9: epcoritamab 48 mg op dag 1 en 15
- Cyclus 10 en volgende: epcoritamab 48 mg op dag 1
Patiënten ontvingen epcoritamab tot ziekteprogressie of onaanvaardbare toxiciteit optrad.
De demografische kenmerken en kenmerken bij baseline worden weergegeven in tabel 10.
Tabel 10 Demografische kenmerken en kenmerken bij baseline van patiënten met DLBCL in onderzoek GCT3013-01
| Kenmerken | (N = 139) |
| Leeftijd | |
| Mediaan, jaar (min, max) | 66 (22, 83) |
| < 65 jaar, n (%) | 66 (47) |
| 65 tot < 75 jaar, n (%) | 44 (32) |
| ≥ 75 jaar, n (%) | 29 (21) |
| Mannen, n (%) | 85 (61) |
| Ras, n (%) | |
| Wit | 84 (60) |
| Aziatisch | 27 (19) |
| Anders | 5 (4) |
| Niet gemeld | 23 (17) |
| ECOG-performance status; n (%) | |
| 0 | 67 (48) |
| Kenmerken | (N = 139) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Stadium ziektec bij aanvankelijke diagnose, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Aantal eerdere therapielijnen tegen lymfoom | |
| Mediaan (min, max) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Voorgeschiedenis DLBCL; n (%) | |
| De novo DLBCL | 97 (70) |
| DLBCL ontstaan uit indolent lymfoom | 40 (29) |
| FISH-analyse door centraal labd, N = 88 | |
| Double-hit/Triple-hit lymfoom, n (%) | 12 (14) |
| Eerdere autologe HSCT | 26 (19) |
| Eerdere therapie; n (%) | |
| Eerdere CAR-T | 53 (38) |
| Primaire refractaire ziektea | 82 (59) |
| Refractair voor ≥ 2 opeenvolgende eerdere behandellijnen tegen lymfoomb | 104 (75) |
| Refractair voor de laatste therapielijn met systemische antineoplastische middelenb | 114 (82) |
| Refractair voor eerdere anti-CD20-therapie | 117 (84) |
| Refractair voor CAR-T | 39 (28) |
a Een patiënt wordt als primair refractair beschouwd indien deze refractair is voor eerstelijnsbehandeling tegen lymfoom. b Een patiënt wordt als refractair beschouwd indien deze ziekteprogressie heeft tijdens de therapie of binnen < 6 maanden na afronding van de therapie. Een patiënt wordt als recidief beschouwd indien deze terugkerende ziekte heeft ≥ 6 maanden na afronding van de therapie. c Op basis van Ann Arbor-stadiëring. d Er werd post-hoc FISH-analyse door het centrale laboratorium uitgevoerd op voor diagnostiek beschikbare tumorweefselcoupes van baseline van 88 patiënten met DLBCL. | |
Het primaire werkzaamheidseindpunt was het totale responspercentage (ORR) volgens de Lugano-classificatie (2014) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). De mediane opvolgingstijd bedroeg 15,7 maanden (spreiding: 0,3 tot 23,5 maanden). De mediane duur van de blootstelling bedroeg 4,1 maanden (spreiding: 0 tot 23 maanden).
Tabel 11 Werkzaamheidsresultaten in onderzoek GCT3013-01 bij patiënten met DLBCLa
Eindpunt Beoordeling door IRC | Epcoritamab (N = 139) |
| ORRb, n (%) | 86 (62) |
| (95%-BI) | (53,3; 70) |
| CRb, n (%) | 54 (39) |
| (95%-BI) | (30,7; 47,5) |
| PR, n (%) | 32 (23) |
| (95%-BI) | (16,3; 30,9) |
| DORb | |
| Mediaan (95%-BI), maanden | 15,5 (9,7; NR) |
Eindpunt Beoordeling door IRC | Epcoritamab (N = 139) |
| DOCRb | |
| Mediaan (95%-BI), maanden | NR (12,0; NR) |
| TTR, mediaan (spreiding), maanden | 1,4 (1; 8,4) |
BI = betrouwbaarheidsinterval; CR = complete respons; DOR = duur van respons; DOCR = duur van complete respons; IRC = onafhankelijke beoordelingscommissie; ORR = totaal responspercentage; PR = partiële respons; TTR = tijd tot respons a Bepaald op basis van de Lugano-classificatie (2014) zoals beoordeeld door de onafhankelijke beoordelingscommissie (IRC) b Omvatte patiënten met aanvankelijke PZ volgens Lugano of IR volgens LYRIC die later PR/CR bereikten. | |
De mediane tijd tot CR bedroeg 2,6 maanden (spreiding: 1,2 tot 10,2 maanden).
Folliculair lymfoom
M20-638
Onderzoek M20-638 was een niet-geblindeerd, gerandomiseerd onderzoek in meerdere centra waarin epcoritamab in combinatie met lenalidomide en rituximab werd geëvalueerd bij patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na één eerdere behandellijn. De patiënten werden gerandomiseerd naar behandeling met epcoritamab in combinatie met lenalidomide en rituximab of alleen lenalidomide en rituximab. Aan het onderzoek namen patiënten deel met histologisch bevestigd klassiek FL (eerder graad 1- tot 3a-FL)-fase II, III of IV zonder aanwijzingen voor histologische transformatie in een agressief lymfoom en CD20+-ziekte op basis van het meest recente representatieve pathologieverslag, conform de 5e editie van de WHO-classificatie, R/R ziekte na behandeling met minstens één eerdere antilymfoombehandeling met een anti-CD20, monoklonaal antilichaam in combinatie met chemotherapie, ECOG (Eastern Cooperative Oncology Group)-performance status 0 tot 2, geen gedocumenteerde resistentie tegen lenalidomide, geen blootstelling aan lenalidomide gedurende minder dan 12 maanden voorafgaand aan randomisatie, en de noodzaak voor het starten met behandeling zoals de onderzoeker bepaalt op basis van symptomen en/of ziektelast (bijv. GELF-criteria). Bij het onderzoek werden patiënten uitgesloten met bekende betrokkenheid van het CZS door lymfoom, eerdere allograft, bekende actieve infectie, bekende verstoorde T-celimmuniteit, creatinineklaring < 50 ml/min, alaninetransaminase > 3 keer de bovengrens van de normaalwaarde en klinisch significante cardiovasculaire ziekte. Patiënten kregen epcoritamab tijdens een cyclus van 28 dagen gedurende 12 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit, welke zich het eerst voordeed.
Het aanbevolen dosisopbouwschema in 3 stappen voor epcoritamab was:
- Cyclus 1: epcoritamab 0,16 mg op dag 1, 0,8 mg op dag 8, 3 mg op dag 15 en 48 mg op dag 22
- Cyclus 2-3: epcoritamab 48 mg op dag 1, 8, 15 en 22
- Cyclus 4-12: epcoritamab 48 mg op dag 1
In beide behandelingsgroepen werd lenalidomide oraal gegeven in een dosis van 20 mg eenmaal daags vanaf dag 1 tot 21 gedurende 12 cycli, terwijl rituximab intraveneus werd toegediend in een dosis van 375 mg/m2 op dag 1, 8, 15 en 22 van cyclus 1, gevolgd door toediening op dag 1 van cyclus 2 tot 5.
De demografische gegevens bij de baseline en ziektegerelateerde kenmerken bij baseline die in tabel 12 worden weergegeven, zijn gebaseerd op de ITT (Intent-To-Treat)-populatie.
Tabel 12 Demografische gegevens bij baseline en ziektegerelateerde kenmerken bij baseline van patiënten met gerecidiveerd of refractair FL in onderzoek M20-638
| Parameter | Epcoritamab + lenalidomide en rituximab (N=243) | lenalidomide en rituximab (N=245) |
| Leeftijd, in jaren | ||
| Mediaan (spreiding) | 60 (30, 84) | 63 (24, 89) |
| Leeftijdsverdeling, n (%) | ||
| < 65 jaar | 155 (64) | 139 (57) |
| 65 tot < 75 jaar | 68 (28) | 71 (29) |
| ≥ 75 jaar | 20 (8) | 35 (14) |
| Geslacht, n (%) | ||
| Man | 139 (57) | 138 (56) |
| Ras, n (%) | ||
| Wit | 168 (71) | 184 (76) |
| Aziatisch | 63 (27) | 54 (22) |
| Zwart of Afro-Amerikaans | 6 (3) | 2 (0,8) |
| Amerikaanse indiaan of oorspronkelijke bewoner van Alaska | 0 | 1 (0,4) |
| Multiraciaal | 1 (0,4) | 1 (0,4) |
| Ontbrekend | 5 | 3 |
| ECOG-performance status, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Ann Arbor-stadiëring, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Hoge tumorlasta, n (%) | 76 (32) | 84 (35) |
| FLIPI-score bij baseline, n (%) | ||
| 0-1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3-5 | 100 (41) | 113 (46) |
| Aantal eerdere behandellijnen | ||
| Mediaan (min., max.) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| Eerdere SCT, n (%) | 23 (10) | 18 (7) |
| Refractair voor laatste behandellijn, n (%) | 84 (35) | 82 (34) |
| Refractair voor zowel anti-CD20- als alkylatortherapie, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = Eastern Cooperative Oncology Group; FLIPI = Follicular Lymphoma International Prognostic Index; SCT = stamceltransplantatie; POD24 = ziekteprogressie binnen 24 maanden. a Nodaal of extranodaal > 6 cm. | ||
Werkzaamheid werd vastgesteld op basis van twee primaire eindpunten: progressievrije overleving (PFS) en totale-responspercentage (ORR) bepaald aan de hand van Lugano 2014-criteria zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). Aanvullende werkzaamheidsuitkomstmaten waren complete respons (CR) en totale overleving (OS). Onderzoek M20-638 toonde een statistisch significante verbetering in zowel PFS als ORR op grond
van IRC-beoordeling voor epcoritamab in combinatie met lenalidomide en rituximab in vergelijking met lenalidomide en rituximab als monotherapie. In de ITT-populatie was de mediane duur van de onderzoeksfollow-up bij patiënten die waren gerandomiseerd naar behandeling met epcoritamab in combinatie met lenalidomide en rituximab, 14,8 maanden (spreiding: 0 tot 31). De mediane duur van de onderzoeksfollow-up bij patiënten die waren gerandomiseerd naar behandeling met alleen lenalidomide en rituximab, was 14,6 maanden (spreiding: 0 tot 30). De werkzaamheidsresultaten zijn samengevat in tabel 13.
Tabel 13: Werkzaamheidsresultaten in M20-638 bij patiënten met gerecidiveerd of refractair FL
| Eindpunta | Epcoritamab + lenalidomide en rituximab | lenalidomide en rituximab |
| (N=243) | (N=245) | |
| PFSb | ||
| Aantal voorvallen, n (%) | 23 (9) | 75 (31) |
| Progressieve ziekte | 19 (83) | 63 (84) |
| Overlijden | 4 (17) | 12 (16) |
| Mediaan (95%-BI), in maanden | NR (21,9; NR) | 11,2 (10,5; NR) |
| Hazardratioc (95%-BI) | 0,21 (0,13; 0,33) | |
| P-waarded | < 0,0001 | |
| ORRb, e, n (%) | 111 (96) | 94 (81) |
| (95%-BI) | (90,2; 98,6) | (72,7; 87,7) |
| P-waardef | < 0,0001 | |
| CRRb, n (%) | 181 (74) | 106 (43) |
| (95%-BI) | (68,5; 79,8) | (37,0; 49,7) |
| P-waardef | < 0,0001 | |
| OS | ||
| Aantal voorvallen, n (%) | 10 (4,1) | 25 (10,2) |
| Mediaan (95%-BI), in maanden | NR (NR, NR) | NR (NR, NR) |
| HR (95%-BI)g | 0,38 (0,18; 0,80) | |
PFS = progressievrije overleving; BI = betrouwbaarheidsinterval; NR = niet bereikt; CRR = complete-responspercentage; ORR = totale responspercentage; OS = totale overleving. a Vastgesteld aan de hand van Lugano-criteria met PET-CT (2014) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). b PFS, ORR en CRR toonden statistische superioriteit aan voor de groep die werd behandeld met epcoritamab in combinatie met lenalidomide en rituximab in vergelijking met de groep die werd behandeld met lenalidomide en rituximab op de sluitingsdatum 10 januari 2025 voor aanlevering van gegevens, met een mediane duur van follow-up van 10,4 maanden. c Hazardratio met Cox proportional hazards gestratificeerd op grond van ziektegeschiedenis en regio. d Log-rank p-waarde (eenzijdig) gestratificeerd op grond van ziektegeschiedenis en regio. e ORR gedefinieerd als aandeel van patiënten met als beste algehele respons (BOR) CR of PR zoals beoordeeld aan de hand van Lugano-criteria met PET-CT (2014), ORR is getest op de eerste 232 gerandomiseerde patiënten, waarvan 116 in elke groep. f P-waarde (eenzijdig) is afkomstig van een Cochran-Mantel-Haenszel-test gestratificeerd op grond van ziektegeschiedenis en regio. g OS-analyse bereikte geen statistische significantie bij de sluitingsdatum voor aanlevering van gegevens op 24 mei 2025 en zal opnieuw getest worden op een later tijdstip. | ||
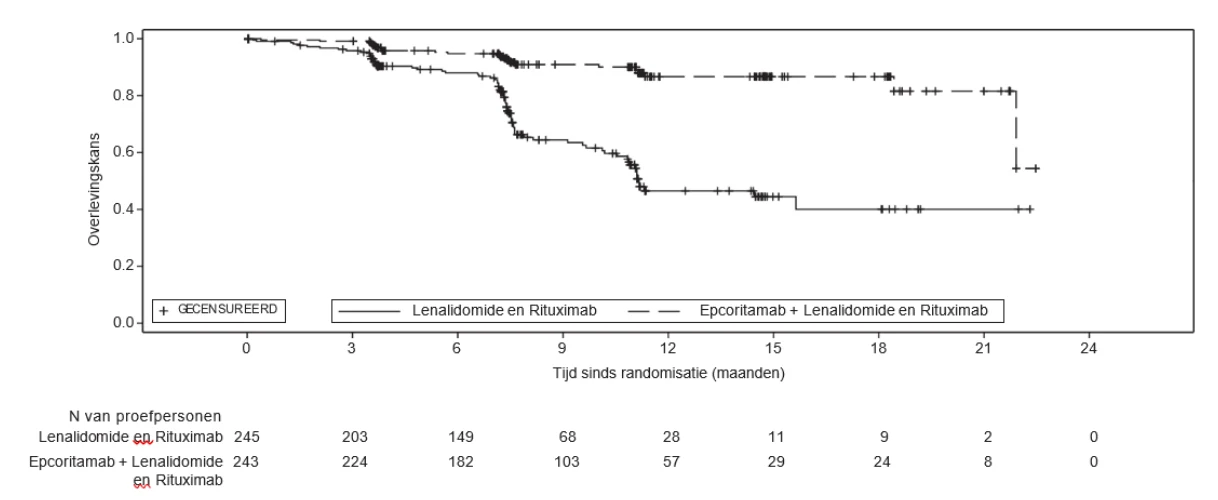
De Kaplan-Meier-curve voor PFS zoals vastgesteld aan de hand van Lugano-criteria (2014) conform IRC-beoordeling, is weergegeven in figuur 1.
Figuur 1 Kaplan-Meier-plot van PFS (ITT-populatie) in onderzoek M20-638
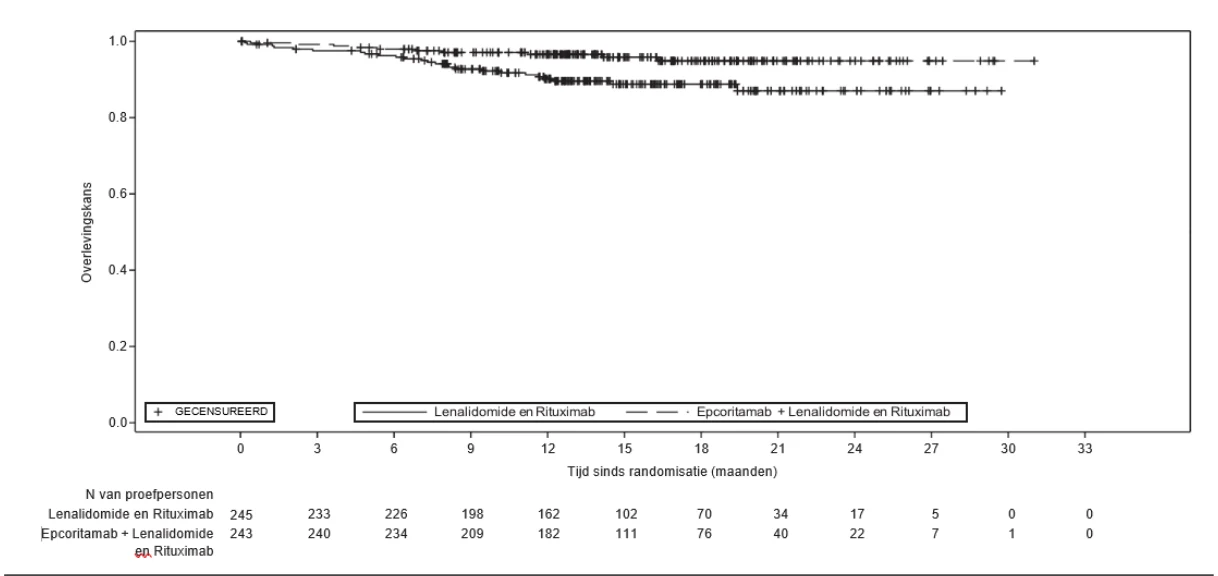
De Kaplan-Meier-curve voor OS wordt weergegeven in figuur 2.
Figuur 2 Kaplan-Meier-plot van OS (ITT-populatie) in onderzoek M20-638
GCT3013-01
Onderzoek GCT3013-01 was een open-label multicenteronderzoek met meerdere cohorten en één groep waarin epcoritamab werd beoordeeld als monotherapie bij patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na twee of meer systemische therapielijnen. Het onderzoek omvat een dosisescalatiedeel, een expansiedeel en een optimalisatiedeel voor een opbouwdosis in 3 stappen. In het expansiedeel van het onderzoek waren een cohort met agressief non-hodgkinlymfoom (aNHL), een cohort met indolent NHL (iNHL) en een cohort met mantelcellymfoom (MCL) opgenomen. Het centraal staande iNHL-cohort bestond uit patiënten met FL. Patiënten die in het onderzoek werden opgenomen, moesten een volgens de WHO-classificatie 2016 of WHO-classificatie 2008 gedocumenteerd CD20+ volwassen B-cel neoplasma hebben gebaseerd op een representatief pathologieverslag met histologisch bevestigd FL 1-3A bij de initiële diagnose zonder klinische of pathologische aanwijzingen voor transformatie. Alle patiënten hadden gerecidiveerde ziekte of ziekte die refractair was voor de laatste voorafgaande therapielijn en waren eerder behandeld met ten minste 2 systemische, antineoplastische therapielijnen, waaronder ten minste 1 behandeling met monoklonale anti-CD20-antilichamen en een alkylerend middel of lenalidomide. Deelname aan het onderzoek was niet mogelijk voor patiënten met lymfoom waarbij het CZS was aangedaan, behandeling met allogene HSCT of een solide-orgaantransplantatie, nog voortdurende actieve infectieziekten, alle patiënten met
bekende verminderde T-celimmuniteit, een creatinineklaring van minder dan 45 ml/min, alanine-aminotransferase van > 3 maal de normale bovengrens en cardiale ejectiefractie van minder dan 45%. De werkzaamheid werd beoordeeld bij 128 patiënten die epcoritamab subcutaan (s.c.) hadden ontvangen in cycli van 4 weken, d.w.z. 28 dagen. Monotherapie met epcoritamab werd als volgt toegediend volgens een dosisopbouwschema in 2 stappen:
- Cyclus 1: epcoritamab 0,16 mg op dag 1, 0,8 mg op dag 8, 48 mg op dag 15 en 48 mg op dag 22
- Cyclus 2-3: epcoritamab 48 mg op dag 1, 8, 15 en 22
- Cyclus 4-9: epcoritamab 48 mg op dag 1 en 15
- Cyclus 10 en volgende: epcoritamab 48 mg op dag 1
Patiënten bleven epcoritamab ontvangen tot ziekteprogressie of onaanvaardbare toxiciteit optrad.
Het mediane aantal geïnitieerde cycli bedroeg 8; 60% kreeg 6 cycli.
De demografische kenmerken en kenmerken bij baseline worden weergegeven in tabel 14.
Tabel 14 Demografische kenmerken en kenmerken bij baseline van patiënten met FL in onderzoek GCT3013-01
| Kenmerken | (N = 128) |
| Leeftijd | |
| Mediaan, jaar (min, max) | 65 (39, 84) |
| < 65 jaar, n (%) | 61 (48) |
| 65 tot < 75 jaar, n (%) | 50 (39) |
| ≥ 75 jaar, n (%) | 17 (13) |
| Mannen, n (%) | 79 (62) |
| Ras, n (%) | |
| Wit | 77 (60) |
| Aziatisch | 7 (6) |
| Anders | 2 (1,6) |
| Niet gemeld | 42 (33) |
| ECOG-performance status; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Aantal eerdere therapielijnen, n (%) | |
| Mediaan (min, max) | 3 (2, 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Ann Arbor-stadium; (%) | |
| Stadium III/IV | 109 (85) |
| FLIPI bij baseline, n (%) | |
| 2 | 31 (24) |
| 3-5 | 78 (61) |
| Omvangrijke ziekte, n (%) | 33 (26) |
| Eerdere therapie; n (%) | |
| Autologe stamceltransplantatie | 24 (19) |
| Chimere antigeenreceptor (CAR)-T-celtherapie | 6 (5) |
| Behandeling met rituximab plus lenalidomide | 27 (21) |
| PI3K-remmer | 29 (23) |
| Kenmerken | (N = 128) |
| Ziekteprogressie binnen 24 maanden na eerste systemische therapie | 67 (52) |
| Refractair voor: | |
| ≥ 2 eerdere opeenvolgende therapielijnen voor lymfoom | 70 (55) |
| De laatste systemische antineoplastische therapielijn | 88 (69) |
| Eerdere behandeling met monoklonale anti-CD20-antilichamen | 101 (79) |
Zowel behandeling met monoklonale anti-CD20-antilichamen als behandeling met een alkylator | 90 (70) |
De werkzaamheid werd vastgesteld op basis van het totale responspercentage (ORR) volgens de Lugano-classificatie (2014) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). De mediane opvolgingstijd voor de DOR bedroeg 16,2 maanden. De werkzaamheidsresultaten zijn samengevat in tabel 15.
Tabel 15 Werkzaamheidsresultaten in onderzoek GCT3013-01 bij patiënten met FL
Eindpunta Beoordeling door IRC | Epcoritamab (N = 128) |
| ORRb, n (%) | 106 (83) |
| (95%-BI) | (75,1; 88,9) |
| CRb, n (%) | 81 (63) |
| (95%-BI) | (54,3; 71,6) |
| PRb, n (%) | 25 (20) |
| (95%-BI) | (13,1; 27,5) |
| DORb | |
| Mediaan (95%-BI), maanden | 21,4 (13,7; NR) |
| DOCRb | |
| Mediaan (95%-BI), maanden | NR (21,4; NR) |
| Schatting na 12 maanden, % (95%-BI) | 78,6 (67,3; 86,4) |
| TTR, mediaan (spreiding), maanden | 1,4 (1; 3) |
BI = betrouwbaarheidsinterval; CR = complete respons; DOR = duur van respons; DOCR = duur van complete respons; IRC = onafhankelijke beoordelingscommissie; ORR = totaal responspercentage; PFS = progressievrije overleving; TTR = tijd tot respons a Bepaald op basis van de Lugano-classificatie (2014) zoals beoordeeld door de onafhankelijke beoordelingscommissie (IRC) b Omvatte patiënten met aanvankelijke PZ volgens Lugano of IR volgens LYRIC die later PR/CR bereikten. | |
De mediane tijd tot CR bedroeg 1,5 maanden (spreiding: 1,2 tot 11,1 maanden).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met epcoritamab in een of meerdere subgroepen van pediatrische patiënten met rijpe B-celmaligniteiten zoals vastgesteld in het pediatrisch implementatieplan (PIP) bij de toegekende indicatie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees
Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
Monotherapie met epcoritamab
De populatiefarmacokinetiek na subcutane toediening van epcoritamab werd beschreven door middel van een tweecompartimentenmodel met subcutane absorptie volgens het eerste-ordeproces en doelgemedieerde eliminatie van het geneesmiddel. De matige tot hoge farmacokinetische variabiliteit voor epcoritamab werd waargenomen en gekenmerkt door interindividuele variabiliteit (IIV) met een variatiecoëfficiënt (CV) uiteenlopend van 25,7% tot 137,5% voor de FK parameters van epcoritamab.
Bij patiënten met LBCL in onderzoek GCT3013-01 bedraagt, op basis van individueel geschatte blootstellingen aan de hand van populatie-farmacokinetische modellering, na de s.c. dosis epcoritamab van 48 mg van het aanbevolen dosisopbouwschema in 2 stappen, de meetkundig gemiddelde (% CV) Cmax van epcoritamab 10,8 mcg/ml (41,7%) en is de AUC0-7d 68,9 dag*mcg/ml (45,1%) aan het eind van het wekelijkse doseringsschema. De Cdal bij
week 12 bedraagt 8,4 (53,3%) mcg/ml. De meetkundig gemiddelde (% CV) Cmax van epcoritamab is 7,52 mcg/ml (41,1%) en de AUC0-14d is 82,6 dag*mcg/ml (49,3%) aan het eind van het q2w-schema. De Cdal voor het q2w-schema is 4,1 (73,9%) mcg/ml. De meetkundig gemiddelde (% CV) Cmax van epcoritamab is 4,76 mcg/ml (51,6%) en de AUC0-28d is 74,3 dag*mcg/ml (69,5%) bij steady-state tijdens het q4w-schema. De Cdal voor het q4w-schema is 1,2 (130%) mcg/ml.
Blootstellingsparameters van epcoritamab bij patiënten met FL kwamen overeen met de blootstellingsparameters die werden gezien bij de patiënten met LBCL. Blootstellingen aan epcoritamab zijn vergelijkbaar tussen proefpersonen met FL die het dosisopbouwschema in 3 stappen kregen en proefpersonen die het dosisopbouwschema in 2 stappen kregen, met uitzondering van tijdelijk lagere dalconcentraties, zoals verwacht, op dag 15 van cyclus 1 na de tweede tussendosis (3 mg) bij het dosisopbouwschema in 3 stappen in vergelijking met de volledige dosis van 48 mg bij het dosisopbouwschema in 2 stappen.
Absorptie
De piekconcentraties traden op na ongeveer 3-4 dagen (Tmax) bij patiënten met LBCL die de volledige dosis van 48 mg ontvingen.
Distributie
Het meetkundig gemiddelde (% CV) centrale distributievolume is 8,27 l (27,5%) en het waargenomen steady-state distributievolume is 25,6 l (81,8%) op basis van populatie-FK-modellering.
Biotransformatie
De metabole route van epcoritamab is niet rechtstreeks onderzocht. Epcoritamab wordt naar verwachting, zoals andere therapeutische eiwitten, afgebroken tot kleine peptiden en aminozuren via katabole routes.
Eliminatie
Naar verwachting ondergaat epcoritamab verzadigbare doelgemedieerde klaring. De meetkundig gemiddelde (% CV) klaring (l/dag) bedraagt 0,441 (27,8%). De halfwaardetijd van epcoritamab is afhankelijk van de concentratie. De van het populatie-FK-model afgeleide meetkundig gemiddelde halveringstijd van een volledige dosis epcoritamab (48 mg) liep uiteen van 22 tot 25 dagen, op basis van de doseringsfrequentie.
Epcoritamab in combinatie met lenalidomide en rituximab
Er waren geen klinisch significante verschillen in de farmacokinetiek van epcoritamab (cyclus 1 AUC en cyclus 1-3 Cgem met een meetkundig gemiddeld verschil van 2% en 23,7%, respectievelijk) bij toediening van epcoritamab in combinatie met lenalidomide en rituximab vergeleken met epcoritamab als monotherapie.
Speciale patiëntengroepen
Er werden geen klinisch belangrijke effecten op de farmacokinetiek van epcoritamab (cyclus 1 AUC binnen ongeveer 36%) waargenomen op basis van leeftijd (20 tot 89 jaar), geslacht of ras/etniciteit (wit, Aziatisch en anders), licht tot matig ernstig verminderde creatinineklaring door de nieren (CLcr ≥ 30 ml/min tot CLcr < 90 ml/min), en lichte leverinsufficiëntie (totaal bilirubine ≤ ULN en ASAT > ULN, of totaal bilirubine van 1 tot 1,5 maal de ULN en ASAT), rekening houdend met verschillen in lichaamsgewicht. Er werd geen onderzoek gedaan bij patiënten met ernstige tot terminale nierziekte (CLcr < 30 ml/min) of ernstige leverinsufficiëntie (totaal bilirubine van > 3 maal ULN en ASAT). Er zijn slechts zeer beperkt gegevens beschikbaar over matig ernstige leverinsufficiëntie (totaal bilirubine van > 1,5 tot 3 maal ULN en ASAT, N = 1). De farmacokinetiek van epcoritamab bij deze patiëntengroepen is derhalve niet bekend.
Zoals bij andere therapeutische eiwitten heeft het lichaamsgewicht (39 tot 172 kg) een statistisch significant effect op de farmacokinetiek van epcoritamab. Op basis van blootstellings-responsanalyse en klinische gegevens, rekening houdend met de blootstelling bij patiënten met ofwel een laag (bijv. 46 kg) ofwel een hoog (bijv. 105 kg) lichaamsgewicht en binnen alle categorieën voor lichaamsgewicht (< 65 kg, 65-< 85, ≥ 85), is het effect op blootstellingen niet klinisch relevant.
Pediatrische patiënten
De farmacokinetiek van epcoritamab bij pediatrische patiënten is niet vastgesteld.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Farmacologie en/of toxicologie bij dieren
Er is geen reproductie- of ontwikkelingstoxiciteitsonderzoek met epcoritamab uitgevoerd bij dieren. Bij cynomolgusapen werden effecten waargenomen die in het algemeen consistent waren met het farmacologische werkingsmechanisme van epcoritamab. Deze bevindingen omvatten onder andere dosisgerelateerde nadelige klinische symptomen (waaronder braken, verminderde activiteit en mortaliteit bij hoge doses) en cytokinenafgifte, reversibele hematologische veranderingen, reversibele B-celdepletie in perifeer bloed en reversibele afgenomen lymfoïde cellulariteit in secundair lymfeweefsel.
Mutageniteit
Er is geen mutageniteitsonderzoek uitgevoerd met epcoritamab.
Carcinogeniciteit
Er is geen carcinogeniciteitsonderzoek uitgevoerd met epcoritamab.
Vermindering van vruchtbaarheid
Er is geen vruchtbaarheidsonderzoek met epcoritamab bij dieren uitgevoerd. Epcoritamab veroorzaakte echter geen toxicologische veranderingen in de voortplantingsorganen van mannelijke of vrouwelijke cynomolgusapen bij doses tot 1 mg/kg/week in een 5 weken durend algemeen toxiciteitsonderzoek met intraveneuze toediening. De AUC-blootstellingen (tijdgemiddeld over 7 dagen) bij de hoge dosis waren bij cynomolgusapen vergelijkbaar met die van patiënten (AUC0-7d) die de aanbevolen dosis ontvingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat
Azijnzuur
Sorbitol (E420)
Polysorbaat 80
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen en/of verdunningsmiddelen gemengd worden dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar.
Verdunde of bereide epcoritamab
De chemische en fysische stabiliteit na opening zijn aangetoond gedurende 24 uur bij 2 °C tot 8 °C en tot 12 uur bij kamertemperatuur (20-25 °C).
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en -omstandigheden na opening de verantwoordelijkheid van de gebruiker en bedragen deze gewoonlijk niet meer dan 24 uur bij 2 °C tot 8 °C, tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
Beperk blootstelling aan daglicht tot een minimum. Laat de epcoritamab-oplossing op kamertemperatuur komen voor toediening. Voer ongebruikte epcoritamab-oplossing af na de toegestane bewaartijd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C tot 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht. Voor de bewaarcondities van het geneesmiddel na verdunning/opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Glazen injectieflacon type 1 met een bromobutyl rubberen stop die aan de contactzijde gecoat is met fluorpolymeer en een aluminium verzegeling heeft met een lichtblauwe plastic flip-off dop, met daarin 4 mg per 0,8 ml oplossing voor injectie.
Elke doos bevat één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding van epcoritamab
Deze hele rubriek moet goed worden gelezen voordat epcoritamab wordt bereid. Bepaalde doses (de primingdosis (0,16 mg) en de tussendosis (0,8 mg)) epcoritamab moeten vóór toediening worden
verdund. Epcoritamab kan worden verdund volgens twee verschillende methoden: de methode met een injectieflacon of de methode met een spuit.
Alle onderstaande instructies moeten worden gevolgd, omdat een onjuiste bereiding kan leiden tot een onjuiste dosis.
Epcoritamab moet door een zorgverlener worden bereid en toegediend als een subcutane injectie. Elke injectieflacon met epcoritamab is uitsluitend bestemd voor eenmalig gebruik.
Elke injectieflacon bevat een overmaat volume om het optrekken van de op het etiket vermelde hoeveelheid mogelijk te maken.
De toediening van epcoritamab vindt plaats in de loop van cycli van 28 dagen volgens het doseringsschema in rubriek 4.2.
Epcoritamab moet vóór de toediening visueel worden geïnspecteerd op deeltjes en verkleuring. De oplossing voor injectie moet een kleurloze tot lichtgele oplossing zijn. Niet gebruiken als de oplossing verkleurd of troebel is, of als er vreemde deeltjes aanwezig zijn.
Epcoritamab moet worden bereid met een aseptische techniek. Filtratie van de verdunde oplossing is niet nodig.
Bereiding van verdunde epcoritamab volgens de methode met een lege steriele injectieflacon Bereidingsinstructies primingdosis 0,16 mg – 2 verdunningen nodig – methode met een lege steriele injectieflacon
Gebruik voor elke volgende stap een spuit, injectieflacon en naald van een geschikte maat.
- 1)
Bereid de injectieflacon met epcoritamab voor
- a) Neem één injectieflacon met 4 mg/0,8 ml epcoritamab met de lichtblauwe dop uit de koelkast.
- b) Laat de injectieflacon niet langer dan 1 uur op kamertemperatuur komen.
- c) Draai de injectieflacon met epcoritamab rustig rond.
De injectieflacon NIET stevig ronddraaien of flink schudden.
- 2)
Voer de eerste verdunning uit
- a) Markeer een lege injectieflacon van een geschikte maat als “Verdunning A”.
- b) Breng 0,8 ml epcoritamab over naar de injectieflacon Verdunning A.
- c)
Breng 4,2 ml natriumchloride 9 mg/ml (0,9%) steriele oplossing over naar de injectieflacon
Verdunning A. De initiële verdunde oplossing bevat 0,8 mg/ml epcoritamab
- d) Draai de injectieflacon met Verdunning A gedurende 30-45 seconden rustig rond.
- 3)
Voer de tweede verdunning uit
- a) Markeer een lege injectieflacon van een geschikte maat als “Verdunning B”.
- b)
Breng 2 ml oplossing uit de injectieflacon Verdunning A over naar de injectieflacon Verdunning
B. De injectieflacon met Verdunning A is nu niet meer nodig en moet worden weggegooid.
- c)
Breng 8 ml natriumchloride 9 mg/ml (0,9%) steriele oplossing over naar de injectieflacon
Verdunning B om een eindconcentratie van 0,16 mg/ml te maken.
- d) Draai de injectieflacon met Verdunning B gedurende 30-45 seconden rustig rond.
- 4)
Trek de dosis op
Trek 1 ml van de verdunde epcoritamab op uit de injectieflacon Verdunning B met een spuit. De injectieflacon met Verdunning B is nu niet meer nodig en moet worden weggegooid.
- 5)
Label de spuit
Label de spuit met de productnaam, dosissterkte (0,16 mg), datum en de tijd van de dag. Zie rubriek 6.3 voor het bewaren van de verdunde en bereide epcoritamab.
- 6) Voer de injectieflacon en het eventuele ongebruikte deel van epcoritamab af overeenkomstig lokale voorschriften.
Bereidingsinstructies tussendosis 0,8 mg – 1 verdunning nodig – methode met een lege steriele injectieflacon
Gebruik voor elke volgende stap een spuit, injectieflacon en naald van een geschikte maat.
- 1)
Bereid de injectieflacon met epcoritamab voor
- a) Neem één injectieflacon met 4 mg/0,8 ml epcoritamab met de lichtblauwe dop uit de koelkast.
- b) Laat de injectieflacon niet langer dan 1 uur op kamertemperatuur komen.
- c) Draai de injectieflacon met epcoritamab rustig rond.
De injectieflacon NIET stevig ronddraaien of flink schudden.
- 2)
Voer de verdunning uit
- a) Markeer een lege injectieflacon van een geschikte maat als “Verdunning A”.
- b) Breng 0,8 ml epcoritamab over naar de injectieflacon Verdunning A.
- c)
Breng 4,2 ml natriumchloride 9 mg/ml (0,9%) steriele oplossing over naar de injectieflacon
Verdunning A om een eindconcentratie van 0,8 mg/ml te maken.
- d) Draai de injectieflacon met Verdunning A gedurende 30-45 seconden rustig rond.
- 3)
Trek de dosis op
- a) Trek 1 ml van de verdunde epcoritamab op uit de injectieflacon Verdunning A met een spuit. De injectieflacon met Verdunning A is nu niet meer nodig en moet worden weggegooid.
- 4)
Label de spuit
Label de spuit met de productnaam, dosissterkte (0,8 mg), datum en de tijd van de dag. Zie rubriek 6.3 voor het bewaren van de verdunde en bereide epcoritamab.
- 5) Voer de injectieflacon en het eventuele ongebruikte deel van epcoritamab af overeenkomstig lokale voorschriften.
Bereiding van verdunde epcoritamab volgens de methode met een steriele spuit
Bereidingsinstructies primingdosis 0,16 mg - 2 verdunningen nodig – methode met een steriele spuit
Gebruik voor elke volgende stap een spuit en naald van een geschikte maat.
- 1)
Bereid de injectieflacon met epcoritamab voor
- a) Neem één injectieflacon met 4 mg/0,8 ml epcoritamab met de lichtblauwe dop uit de koelkast.
- b) Laat de injectieflacon niet langer dan 1 uur op kamertemperatuur komen.
- c) Draai de injectieflacon met epcoritamab rustig rond.
De injectieflacon NIET stevig ronddraaien of flink schudden.
- 2)
Voer de eerste verdunning uit
- a) Markeer een spuit van een geschikte maat als “Verdunning A”.
- b) Trek 4,2 ml natriumchloride 9 mg/ml (0,9%) steriele oplossing op in de spuit Verdunning A. Zorg dat er ongeveer 0,2 ml lucht in de spuit zit.
- c) Trek in een nieuwe spuit met de markering “Spuit 1” 0,8 ml epcoritamab op.
- d) Sluit de twee spuiten op elkaar aan en duw de 0,8 ml epcoritamab in de spuit Verdunning A. De initiële verdunde oplossing bevat 0,8 mg/ml epcoritamab.
- e) Meng voorzichtig door de op elkaar aangesloten spuiten 5 maal 180 graden om te keren.
- f) Koppel de spuiten los van elkaar en gooi Spuit 1 weg.
- 3)
Voer de tweede verdunning uit
- a) Markeer een spuit van een geschikte maat als “Verdunning B”.
- b) Trek 8 ml natriumchloride 9 mg/ml (0,9%) steriele oplossing op in de spuit Verdunning B. Zorg dat er ongeveer 0,2 ml lucht in de spuit zit.
- c) Markeer een andere spuit van een geschikte maat als “Spuit 2”.
- d)
Sluit Spuit 2 aan op de spuit met Verdunning A en breng 2 ml oplossing over naar Spuit 2. De spuit
met Verdunning A is nu niet meer nodig en moet worden weggegooid.
- e) Sluit Spuit 2 aan op de spuit Verdunning B en duw de 2 ml oplossing in de spuit Verdunning B om een eindconcentratie van 0,16 mg/ml te maken.
- f) Meng voorzichtig door de op elkaar aangesloten spuiten 5 maal 180 graden om te keren.
- g) Koppel de spuiten los van elkaar en gooi Spuit 2 weg.
- 4)
Trek de dosis op
Sluit een nieuwe spuit aan en trek 1 ml van de verdunde epcoritamab uit de spuit met Verdunning B op in de nieuwe spuit. De spuit met Verdunning B is nu niet meer nodig en moet worden weggegooid.
- 5)
Label de spuit
Label de spuit met de productnaam, dosissterkte (0,16 mg), datum en de tijd van de dag.
- 6) Voer de injectieflacon en het eventuele ongebruikte deel van epcoritamab af overeenkomstig lokale voorschriften.
Bereidingsinstructies tussendosis 0,8 mg - 1 verdunning nodig – methode met een steriele spuit Gebruik voor elke volgende stap een spuit en naald van een geschikte maat.
- 1)
Bereid de injectieflacon met epcoritamab voor
- a) Neem één injectieflacon met 4 mg/0,8 ml epcoritamab met de lichtblauwe dop uit de koelkast.
- b) Laat de injectieflacon niet langer dan 1 uur op kamertemperatuur komen.
- c) Draai de injectieflacon met epcoritamab rustig rond.
De injectieflacon NIET stevig ronddraaien of flink schudden.
- 2)
Voer de verdunning uit
- a) Markeer een spuit van een geschikte maat als “Verdunning A”.
- b) Trek 4,2 ml natriumchloride 9 mg/ml (0,9%) steriele oplossing op in de spuit Verdunning A. Zorg dat er ongeveer 0,2 ml lucht in de spuit zit.
- c) Trek in een nieuwe spuit met de markering “Spuit 1” 0,8 ml epcoritamab op.
- d) Sluit de twee spuiten op elkaar aan en duw de 0,8 ml epcoritamab in de spuit Verdunning A om een eindconcentratie van 0,8 mg/ml te maken.
- e) Meng voorzichtig door de op elkaar aangesloten spuiten 5 maal 180 graden om te keren.
- f) Koppel de spuiten los van elkaar en gooi Spuit 1 weg.
- 3)
Trek de dosis op
Sluit een nieuwe spuit aan op de spuit met Verdunning A en breng 1 ml van de verdunde epcoritamab over naar de nieuwe spuit. De spuit met Verdunning A is nu niet meer nodig en moet worden weggegooid.
- 4)
Label de spuit
Label de spuit met de productnaam, dosissterkte (0,8 mg), datum en de tijd van de dag.
- 5) Voer de injectieflacon en het eventuele ongebruikte deel van epcoritamab af overeenkomstig lokale voorschriften.
Bereiding van een dosis van 3 mg epcoritamab
Bereidingsinstructies tweede tussendosis 3 mg – geen verdunning nodig
De dosis van 3 mg epcoritamab is uitsluitend nodig voor patiënten met FL (zie rubriek 4.2).
- 1)
Bereid de injectieflacon met epcoritamab voor
- a) Neem één injectieflacon met 4 mg/0,8 ml epcoritamab met de lichtblauwe dop uit de koelkast.
- b) Laat de injectieflacon niet langer dan 1 uur op kamertemperatuur komen.
- c) Draai de injectieflacon met epcoritamab rustig rond.
De injectieflacon NIET stevig ronddraaien of flink schudden.
- 2)
Trek de dosis op
Trek 0,6 ml epcoritamab op in een spuit.
- 3)
Label de spuit
Label de spuit met de productnaam, de dosissterkte (3 mg), de datum en de tijd van de dag. Zie rubriek 6.3 voor het bewaren van de bereide epcoritamab.
- 4)
Voer de injectieflacon en het eventuele ongebruikte deel van epcoritamab af overeenkomstig lokale
voorschriften.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1759/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 september 2023
Datum van laatste verlenging: 17 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Tepkinly 48 mg oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Tepkinly 48 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 0,8 ml bevat 48 mg epcoritamab in een concentratie van 60 mg/ml.
Elke injectieflacon bevat een overmaat volume om het optrekken van de op het etiket vermelde hoeveelheid mogelijk te maken.
Epcoritamab is een gehumaniseerd immunoglobuline G1 (IgG1)-bispecifiek antilichaam tegen de antigenen CD3 en CD20 dat is geproduceerd in ovariumcellen van de Chinese hamster (Chinese Hamster Ovary Cells, CHO-cellen) door middel van recombinant-DNA-technologie.
Hulpstof(fen) met bekend effect
Elke injectieflacon met Tepkinly bevat 28,8 mg sorbitol en 0,42 mg polysorbaat 80. Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Kleurloze tot lichtgele oplossing, pH 5,5 en osmolaliteit van ongeveer 211 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tepkinly is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair diffuus grootcellig B-cellymfoom (DLBCL) na twee of meer systemische therapielijnen.
Tepkinly in combinatie met lenalidomide en rituximab is geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair folliculair lymfoom (FL).
Tepkinly is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na twee of meer systemische therapielijnen.
4.2 Dosering en wijze van toediening
Tepkinly mag alleen worden toegediend onder toezicht van een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van maligne aandoeningen. Vóór toediening van epcoritamab in cyclus 1 moet er ten minste 1 dosis tocilizumab beschikbaar zijn voor gebruik in het geval van cytokine-‘release’-syndroom (CRS). Binnen 8 uur na het gebruik van de vorige dosis tocilizumab moet toegang tot een extra dosis tocilizumab beschikbaar zijn.
Dosering
Aanbevolen premedicatie en doseringsschema
Tepkinly als monotherapie
Tepkinly moet worden toegediend volgens het onderstaande dosisopbouwschema in cycli van 28 dagen zoals beschreven in tabel 1 voor patiënten met diffuus grootcellig B-cellymfoom en tabel 2 voor patiënten met folliculair lymfoom.
Tabel 1 Tepkinly dosisopbouwschema in 2 stappen voor patiënten met diffuus grootcellig B-cellymfoom
| Doseringsschema | Behandelcyclus | Dagen | Dosis epcoritamab (mg)a |
| Wekelijks | Cyclus 1 | 1 | 0,16 mg (Opbouwdosis 1) |
| 8 | 0,8 mg (Opbouwdosis 2) | ||
| 15 | 48 mg (Eerste volledige dosis) | ||
| 22 | 48 mg | ||
| Wekelijks | Cyclus 2-3 | 1, 8, 15, 22 | 48 mg |
| Elke twee weken | Cyclus 4-9 | 1, 15 | 48 mg |
| Elke vier weken | Cyclus 10 + | 1 | 48 mg |
| a 0,16 mg is een 'priming' dosis, 0,8 mg is een tussendosis en 48 mg is een volledige dosis. | |||
Tabel 2 Tepkinly dosisopbouwschema in 3 stappen voor patiënten met folliculair lymfoom
| Doseringsschema | Behandelcyclus | Dagen | Dosis epcoritamab (mg)a |
| Wekelijks | Cyclus 1 | 1 | 0,16 mg (Opbouwdosis 1) |
| 8 | 0,8 mg (Opbouwdosis 2) | ||
| 15 | 3 mg (Opbouwdosis 3) | ||
| 22 | 48 mg (Eerste volledige dosis) | ||
| Wekelijks | Cyclus 2-3 | 1, 8, 15, 22 | 48 mg |
| Elke twee weken | Cyclus 4-9 | 1, 15 | 48 mg |
| Elke vier weken | Cyclus 10 + | 1 | 48 mg |
| a 0,16 mg is een 'priming' dosis, 0,8 mg is een tussendosis, 3 mg is een tweede tussendosis en 48 mg is een volledige dosis. | |||
Tepkinly moet worden toegediend tot ziekteprogressie of tot onaanvaardbare toxiciteit optreedt.
Tepkinly in combinatie met lenalidomide en rituximab
Tepkinly dient te worden toegediend volgens een cyclus van 28 dagen gedurende in totaal 12 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit optreedt, afhankelijk van welke zich het eerst voordoet.
Tabel 3 Tepkinly dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab voor patiënten met folliculair lymfoom
| Doseringsschema | Behandelcyclus | Dagen | Dosis epcoritamab (mg) |
| Wekelijks | Cyclus 1 | 1 | 0,16 mg (Opbouwdosis 1) |
| 8 | 0,8 mg (Opbouwdosis 2) | ||
| 15 | 3 mg (Opbouwdosis 3) | ||
| 22 | 48 mg (Eerste volledige dosis) | ||
| Cyclus 2 en 3 | 1, 8, 15 en 22 | 48 mg | |
| Elke vier weken | Cyclus 4 tot 12 | 1 | 48 mg |
Tepkinly dient te worden toegediend in combinatie met lenalidomide 20 mg oraal eenmaal daags (vanaf dag 1 tot dag 21) in cyclus 1-12 en rituximab 375 mg/m2 intraveneus elke week in cyclus 1 (op dagen 1, 8, 15 en 22) en elke 4 weken in cyclus 2-5 (op dag 1).
Raadpleeg voor aanvullende informatie de Samenvatting van de productkenmerken (SmPC) van lenalidomide en rituximab.
Premedicatie en profylaxe
Tabel 4 bevat een overzicht van aanbevolen premedicatie voor het cytokine-‘release’-syndroom (CRS).
Tabel 4 Premedicatie epcoritamab
| Cyclus | Patiënt bij wie premedicatie nodig is | Premedicatiea | Toediening |
| Cyclus 1 | Alle patiënten | Dexamethason (15 mg oraal of intraveneus) of prednisolon (100 mg oraal of intraveneus) of equivalent
|
|
|
| ||
| Cyclus 2 en volgende | Patiënten die CRS van graad 2 of 3b kregen bij een eerdere dosis | Dexamethason (15 mg oraal of intraveneus) of prednisolon (100 mg oraal of intraveneus) of equivalent
|
|
a Premedicatie die wordt gebruikt voor een combinatie van geneesmiddelen, mag naar het oordeel van de behandelende arts dienen als premedicatie voor epcoritamab, mits de toegediende doses op zijn minst equivalent zijn. b De behandeling met epcoritamab wordt definitief gestaakt nadat patiënten een CRS-voorval van graad 4 doormaken. c Op basis van het optimalisatieonderzoek GCT3013-01. | |||
Raadpleeg voor aanvullende informatie de SmPC van lenalidomide en de SmPC van rituximab voor de respectievelijke aanbevelingen voor premedicatie.
Profylaxe tegen Pneumocystis jirovecii-pneumonie (PCP) en herpesvirusinfecties wordt sterk aanbevolen, bij behandeling met epcoritamab.
Tepkinly moet worden toegediend aan voldoende gehydrateerde patiënten.
Het wordt sterk aanbevolen dat alle patiënten zich tijdens cyclus 1 aan de volgende vloeistofrichtlijnen houden, tenzij dit medisch gecontra-indiceerd is:
- 2-3 liter vochtinname gedurende de 24 uur voorafgaand aan elke toediening van epcoritamab
- Stop antihypertensiva gedurende 24 uur vóór elke toediening van epcoritamab
- Dien 500 ml isotone intraveneuze (IV) vloeistoffen toe op de dag van epcoritamab vóór de dosistoediening; EN
- 2-3 liter vochtinname gedurende 24 uur na elke toediening van epcoritamab.
Voor patiënten met een verhoogd risico op klinisch tumorlysissyndroom (TLS) wordt vochttoediening en profylactische behandeling met een urinezuurverlagend middel aanbevolen.
Patiënten moeten na toediening van epcoritamab worden gecontroleerd op tekenen en symptomen van CRS en/of immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) en worden behandeld volgens de huidige praktijkrichtlijnen. Patiënten moeten worden voorgelicht over de tekenen en symptomen van CRS en ICANS en de instructie krijgen dat zij onmiddellijk medische hulp moeten inroepen als er op enig moment tekenen of symptomen optreden (zie rubriek 4.4).
Dosiswijzigingen en behandeling van bijwerkingen
Cytokine-‘release’-syndroom (CRS)
Patiënten die worden behandeld met epcoritamab kunnen CRS ontwikkelen.
Evalueer en behandel andere oorzaken van koorts, hypoxie en hypotensie. Behandel vermoede CRS volgens de aanbevelingen in tabel 5. Patiënten bij wie CRS optreedt, moeten vaker worden gemonitord tijdens de volgende geplande toediening van epcoritamab.
Tabel 5 Leidraad voor gradering en behandeling van CRS
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabh |
Graad 1
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Dexamethasonb kan worden geïnitieerd In geval van een hoge leeftijd, hoge tumorlast, circulerende tumorcellen, koorts die niet reageert op antipyretica
Als na 24 uur geen verbetering optreedt, overweeg dan tocilizumabd Voor CRS met gelijktijdig ICANS, zie tabel 6 | Staak epcoritamab tot het CRS-voorval is opgelost |
Graad 2
en | Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Overweeg dexamethasonb Anti-cytokinentherapie, tocilizumabd, wordt | Staak epcoritamab tot het CRS-voorval is opgelost |
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabh |
en/of
| aanbevolen Indien CRS refractair is voor dexamethason en tocilizumab:
Voor CRS met gelijktijdig ICANS zie tabel 6 | |
Graad 3
en
en/of
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Dexamethasonc moet worden toegediend Anti-cytokinentherapie, tocilizumabd, wordt aanbevolen Indien CRS refractair is voor dexamethason en tocilizumab:
Voor CRS met gelijktijdig ICANS, zie tabel 6 | Staak epcoritamab tot het CRS-voorval is opgelost In geval van een graad 3 CRS dat langer dan 72 uur aanhoudt, moet de behandeling met epcoritamab worden gestaakt. Als er meer dan 2 afzonderlijke gevallen van graad 3 CRS optreden, zelfs als elk voorval binnen 72 uur is opgelost tot graad 2, moet de behandeling met epcoritamab worden gestaakt. |
Graad 4
en Hypotensie waarvoor ≥ 2 vasopressoren (met uitzondering van vasopressine) nodig zijn en/of
| Bied ondersteunende zorg, zoals antipyretica en intraveneuze vochttoediening Dexamethasonc moet worden toegediend Anti-cytokinentherapie, tocilizumabd, wordt aanbevolen Indien CRS refractair is voor dexamethason en tocilizumab:
Voor CRS met gelijktijdig ICANS, zie tabel 6 | Staak het gebruik van epcoritamab definitief |
a CRS gegradeerd volgens de consensuscriteria van de ASTCT b Dexamethason moet worden toegediend in een dosis van 10-20 mg per dag (of equivalent) c Dexamethason moet elke 6 uur intraveneus worden toegediend in een dosis van 10-20 mg d Tocilizumab 8 mg/kg intraveneus gedurende 1 uur (niet meer dan 800 mg per dosis). Herhaal | ||
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabh |
tocilizumab na ten minste 8 uur indien nodig. Maximaal 2 doses per periode van 24 uur e Low-flow zuurstof wordt gedefinieerd als de toediening van zuurstof met ≤ 6 l/minuut f High-flow zuurstof wordt gedefinieerd als de toediening van zuurstof met ≥ 6 l/minuut g Riegler L et al. (2019) h Wanneer epcoritamab in combinatie wordt toegediend voor gerecidiveerd of refractair FL, overweeg dan om lenalidomide te staken totdat het voorval is opgelost | ||
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Patiënten moeten worden gecontroleerd op tekenen en symptomen van ICANS. Andere oorzaken van neurologische symptomen moeten worden uitgesloten. Als ICANS wordt vermoed, handel dan volgens de aanbevelingen in tabel 6.
Tabel 6 Leidraad voor gradering en behandeling van ICANS
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabg |
Graad 1a ICE-scoreb 7-9a of verminderd bewustzijna: wordt spontaan wakker | Behandeling met dexamethasonc Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS:
| Staak epcoritamab tot het voorval is opgelost |
Graad 2a ICE-scoreb 3-6 of verminderd bewustzijna: wekbaar met stemgeluid | Behandeling met dexamethasone Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS:
| Staak epcoritamab tot het voorval is opgelost |
Graad 3a ICE-scoreb 0-2 of verminderd bewustzijna: alleen wekbaar met lichamelijke prikkels, of insultena, ofwel:
of | Behandeling met dexamethasonf
Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS: | Staak het gebruik van epcoritamab definitief |
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabg |
verhoogde intracraniële druk: focaal/lokaal oedeema op neuroimagingb |
| |
Graad 4a ICE-scorea, b 0 of verminderd bewustzijna ofwel:
insultena, ofwel:
motorische bevindingena:
verhoogde intracraniële druk / hersenoedeema, met tekenen en symptomen als:
of
| Behandeling met dexamethasonf
Overweeg niet-sederende anti-epileptica (bijv. levetiracetam) tot ICANS is opgelost Geen gelijktijdig CRS:
Voor ICANS met gelijktijdig CRS:
| Staak het gebruik van epcoritamab definitief |
a ICANS gegradeerd volgens de consensusgradering van de ASTCT. De ICANS-graad wordt bepaald op basis van het ernstigste voorval (ICE-score, bewustzijnsniveau, insulten, motorische bevindingen, verhoogde intracraniële druk/hersenoedeem) dat niet kan worden toegeschreven aan een andere oorzaak b Indien de patiënt wekbaar is en de ICE-beoordeling (Immune Effector Cell-Associated Encephalopathy) kan uitvoeren, beoordeelt u: Oriëntatie (oriëntatie m.b.t. jaar, maand, stad, ziekenhuis = 4 punten); Benoemen (benoem 3 objecten, bijv. wijs naar klok, pen, knoop = 3 punten); Opdracht uitvoeren (bijv. “steek 2 vingers op” of “doe uw ogen dicht en steek uw tong uit” = 1 punt); Schrijven (vermogen om een standaard zin te schrijven = 1 punt); en Aandacht (terugtellen van 100 in stappen van 10 = 1 punt). Indien de patiënt niet wekbaar is en niet in staat is om de ICE-beoordeling uit te voeren (ICANS graad 4) = 0 punten. c Dexamethason moet elke 12 uur intraveneus worden toegediend in een dosis van 10 mg d Alternatieven zijn onder meer anakinra of siltuximab. Riegler L et al. (2019) e Dexamethason elke 12 uur intraveneus in een dosis van 10-20 mg | ||
| Graada | Aanbevolen therapie | Wijziging dosis epcoritamabg |
f Dexamethason elke 6 uur intraveneus in een dosis van 10-20 mg g Wanneer epcoritamab in combinatie wordt toegediend voor gerecidiveerd of refractair FL, overweeg dan om lenalidomide te staken totdat het voorval is opgelost | ||
Tabel 7 Aanbevolen dosis aanpassingen voor andere bijwerkingen
| Bijwerking1 | Ernst1 | Actie |
| Infecties (zie rubriek 4.4) | Graad 1-4 |
|
| Neutropenie of febriele neutropenie (zie rubriek 4.8) | Absolute neutrofielentelling lager dan 0,5 x 10⁹/l |
|
| Trombocytopenie (zie rubriek 4.8) | Bloedplaatjestelling lager dan 50 x 109/l |
|
| Andere bijwerkingen (zie rubriek 4.8) | Graad 3 of hoger |
|
| 1 Gebaseerd op de algemene terminologische criteria voor bijwerkingen van het National Cancer Institute (NCI CTCAE), Version 5.0. | ||
Overweeg bij febriele neutropenie en recidiverende neutropenie van graad ≥ 3 granulocytenkoloniestimulerende factor (G-CSF). Raadpleeg de SmPC van lenalidomide voor specifieke instructies voor dosisaanpassingen bij neutropenie. Raadpleeg de SmPC van rituximab voor aanbevelingen voor de bepaling van immunoglobulineconcentraties.
Gemiste of verlate dosis
Diffuus grootcellig B-cellymfoom
Er is een nieuwe primingcyclus (identiek aan cyclus 1 met standaard CRS-profylaxe) nodig:
Indien er meer dan 8 dagen zitten tussen de primingdosis (0,16 mg) en de tussendosis
(0,8 mg), of
- Indien er meer dan 14 dagen zitten tussen de tussendosis (0,8 mg) en de eerste volledige dosis (48 mg), of
- Indien er meer dan 6 weken zitten tussen twee volledige doses (48 mg) Na de nieuwe primingcyclus moet de patiënt de behandeling hervatten met dag 1 van de volgende geplande behandelcyclus (volgend op de cyclus waarin de dosis verlaat was).
Folliculair lymfoom
Er is een nieuwe primingcyclus (identiek aan cyclus 1 met standaard CRS-profylaxe) nodig:
Indien er meer dan 8 dagen zitten tussen de primingdosis (0,16 mg) en de tussendosis
(0,8 mg), of
- Indien er meer dan 8 dagen zitten tussen de tussendosis (0,8 mg) en de tweede tussendosis (3 mg), of
- Indien er meer dan 14 dagen zitten tussen de tweede tussendosis (3 mg) en de eerste volledige dosis (48 mg), of
- Indien er meer dan 6 weken zitten tussen twee volledige doses (48 mg) Na de nieuwe primingcyclus moet de patiënt de behandeling hervatten met dag 1 van de volgende geplande behandelcyclus (volgend op de cyclus waarin de dosis verlaat was).
Speciale patiëntengroepen
Nierinsufficiëntie
Dosisaanpassingen worden niet noodzakelijk geacht bij patiënten met lichte tot matig ernstige nierinsufficiëntie. Er is geen onderzoek gedaan naar epcoritamab bij patiënten met ernstige nierinsufficiëntie tot terminale nierziekte. Er kunnen geen dosisaanbevelingen worden gedaan voor patiënten met ernstige nierinsufficiëntie tot terminale nierziekte (zie rubriek 5.2).
Leverinsufficiëntie
Dosisaanpassingen worden niet noodzakelijk geacht bij patiënten met lichte leverinsufficiëntie. Er is geen onderzoek gedaan naar epcoritamab bij patiënten met ernstige leverinsufficiëntie (gedefinieerd als een totaal bilirubine van > 3 maal de ULN en enige ASAT) en er zijn beperkt gegevens over patiënten met matig ernstige leverinsufficiëntie (gedefinieerd als een totaal bilirubine van > 1,5 tot 3 maal ULN en enige ASAT). Er kunnen geen dosisaanbevelingen worden gedaan voor patiënten met matig ernstige tot ernstige leverinsufficiëntie (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing nodig voor patiënten van 65 jaar en ouder (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Tepkinly bij kinderen jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Tepkinly is voor subcutaan gebruik. Het mag alleen worden toegediend door middel van subcutane injectie, bij voorkeur onderaan de buik of in de dij. Aanbevolen wordt om voor de injectieplaats af te wisselen tussen de linker- en rechterkant, met name tijdens het wekelijkse toedieningsschema (d.w.z. cyclus 1-3).
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Cytokine-‘release’-syndroom (CRS)
CRS, dat levensbedreigend of fataal kan zijn, is opgetreden bij patiënten die epcoritamab ontvingen. De meest voorkomende tekenen en symptomen van CRS zijn pyrexie, hypotensie en hypoxie. Andere tekenen en symptomen van CRS bij meer dan twee patiënten waren onder andere koude rillingen, tachycardie, hoofdpijn en dyspneu.
De meeste voorvallen van CRS traden op in cyclus 1 en hingen samen met de eerste volledige dosis epcoritamab. Dien profylactisch corticosteroïden toe om het risico op CRS te verminderen (zie rubriek 4.2).
Patiënten moeten worden gecontroleerd op tekenen en symptomen van CRS na toediening van epcoritamab.
Bij de eerste tekenen of symptomen van CRS moet een passende ondersteunende behandeling met tocilizumab en/of corticosteroïden worden gestart (zie rubriek 4.2, tabel 5). Patiënten moeten worden voorgelicht over de tekenen en symptomen van CRS en de instructie krijgen dat zij contact moeten opnemen met hun beroepsbeoefenaar in de gezondheidszorg en onmiddellijk medische hulp moeten inroepen als er op enig moment tekenen of symptomen optreden. Tijdens de behandeling voor CRS kan het nodig zijn om de toediening van epcoritamab tijdelijk uit te stellen of te staken, afhankelijk van de ernst van het CRS (zie rubriek 4.2).
Hemofagocytaire lymfohistiocytose (HLH)
Er is hemofagocytaire lymfohistiocytose (HLH) gemeld bij patiënten die epcoritamab ontvingen, waaronder fatale gevallen. HLH is een levensbedreigend syndroom dat wordt gekenmerkt door koorts, huiduitslag, lymfadenopathie, hepato- en/of splenomegalie en cytopenieën. HLH moet worden overwogen wanneer de uiting van CRS atypisch of langdurig is. Patiënten moeten worden gecontroleerd op klinische tekenen en symptomen van HLH. Bij vermoeden van HLH moet de behandeling met epcoritamab worden onderbroken voor diagnostisch onderzoek en moet een behandeling voor HLH worden gestart. Als HLH bevestigd is, moet de toediening van Tepkinly worden gestaakt.
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Er is ICANS, waaronder fatale voorvallen, opgetreden bij patiënten die epcoritamab ontvingen. ICANS kan zich uiten als afasie, een veranderd bewustzijnsniveau, verminderd cognitief functioneren, motorische zwakheid, insulten, en hersenoedeem.
De meeste gevallen van ICANS traden op binnen cyclus 1 van de behandeling met epcoritamab, maar er waren ook gevallen die later begonnen.
Patiënten moeten worden gecontroleerd op tekenen en symptomen van ICANS na toediening van epcoritamab.
Bij de eerste tekenen of symptomen van ICANS moet een passende behandeling met corticosteroïden en niet-sederende anti-epileptica worden gestart (zie rubriek 4.2, tabel 6). Patiënten moeten worden voorgelicht over de tekenen en symptomen van ICANS en leg uit dat deze vertraagd kunnen optreden. Patiënten moeten de instructie krijgen dat zij contact moeten opnemen met hun beroepsbeoefenaar in de gezondheidszorg en onmiddellijk medische hulp moeten inroepen als er op enig moment tekenen of symptomen optreden. De behandeling met epcoritamab moet worden uitgesteld of gestaakt zoals aanbevolen (zie rubriek 4.2).
Ernstige infecties
De behandeling met epcoritamab kan leiden tot een verhoogd risico op infecties. Er werden ernstige of fatale infecties waargenomen bij patiënten die in klinisch onderzoek werden behandeld met epcoritamab (zie rubriek 4.8).
De toediening van epcoritamab moet worden vermeden bij patiënten met klinisch significante actieve systemische infecties.
Waar nodig moeten profylactisch antimicrobiële middelen worden toegediend voorafgaand aan en tijdens behandeling met epcoritamab (zie rubriek 4.2). Patiënten moeten voor en na toediening van epcoritamab worden gemonitord op tekenen en symptomen van infectie en passend worden behandeld. In geval van febriele neutropenie moeten patiënten worden beoordeeld op infecties en worden behandeld met antibiotica, vocht en overige ondersteunende zorg, in overeenstemming met de plaatselijke richtlijnen.
Hypogammaglobulinemie is ook gemeld bij patiënten die epcoritamab kregen (zie rubriek 4.8). Het immunoglobulinegehalte (Ig) moet vóór en tijdens de behandeling worden gemonitord. Patiënten moeten worden behandeld in overeenstemming met lokale institutionele richtlijnen, onder meer voor voorzorgsmaatregelen ter voorkoming van infecties en voor antimicrobiële profylaxe.
Gevallen van progressieve multifocale leuko-encefalopathie (PML), waaronder fatale gevallen, zijn gemeld bij patiënten die werden behandeld met epcoritamab en die eerder ook werden behandeld met andere immunosuppressiva. Als zich tijdens de behandeling met epcoritamab neurologische symptomen voordoen die wijzen op PML, moet de behandeling met epcoritamab worden gestaakt en moeten passende diagnostische maatregelen worden genomen.
Tumorlysissyndroom (TLS)
TLS is gemeld bij patiënten die epcoritamab kregen (zie rubriek 4.8). Voor patiënten met een verhoogd risico op TLS wordt vochttoediening en profylactische behandeling met een urinezuurverlagend middel aanbevolen. Patiënten moeten worden gemonitord op tekenen en symptomen van TLS, vooral patiënten met een hoge tumorlast of snel proliferatieve tumoren en patiënten met een verminderde nierfunctie. Patiënten moeten worden gemonitord op bloedchemie en afwijkingen moeten onmiddellijk worden behandeld.
Tumoropvlamming
Tumoropvlamming is gemeld bij patiënten die werden behandeld met epcoritamab (zie rubriek 4.8). Manifestaties kunnen gelokaliseerde pijn en zwelling zijn. In overeenstemming met het werkingsmechanisme van epcoritamab is tumoropvlamming waarschijnlijk het gevolg van de instroom van T-cellen in tumorplaatsen na toediening van epcoritamab.
Er zijn geen specifieke risicofactoren voor tumoropvlamming geïdentificeerd; er is echter een verhoogd risico op complicaties en morbiditeit als gevolg van een massa-effect secundair aan tumoropvlamming bij patiënten met omvangrijke tumoren die zich dicht bij de luchtwegen en/of een vitaal orgaan bevinden. Patiënten die met epcoritamab worden behandeld, moeten worden gecontroleerd en geëvalueerd op tumoropvlamming op kritieke anatomische plaatsen.
CD20-negatieve ziekte
Er zijn beperkte gegevens beschikbaar over patiënten met CD20-negatieve DLBCL en patiënten met CD20-negatieve FL die met epcoritamab werden behandeld, en het is mogelijk dat patiënten met CD20-negatieve DLBCL en patiënten met CD20-negatieve FL minder baat hebben in vergelijking met respectievelijk patiënten met CD20-positieve DLBCL en patiënten met CD20-positieve FL. De mogelijke risico's en voordelen van de behandeling van patiënten met CD20-negatieve DLBCL en FL met epcoritamab moeten worden overwogen.
Patiëntenkaart
De arts moet de patiënt informeren over het risico op CRS en ICANS en over eventuele tekenen en symptomen van CRS en ICANS. Patiënten moeten worden geïnstrueerd om onmiddellijk medische hulp in te roepen als ze tekenen en symptomen van CRS en/of ICANS ervaren. Patiënten moeten een patiëntenkaart krijgen en de instructie krijgen om de kaart te allen tijde bij zich te dragen. Deze kaart beschrijft de symptomen van CRS en ICANS die, indien ze zich voordoen, de patiënt ertoe zouden moeten aanzetten onmiddellijk medische hulp in te roepen.
Immunisatie
Tijdens de behandeling met epcoritamab mogen er geen levende of levend verzwakte vaccins worden toegediend. Er is geen onderzoek gedaan bij patiënten die levende vaccins ontvingen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat 28,8 mg sorbitol per injectieflacon, overeenkomend met 27,33 mg/ml.
Dit geneesmiddel bevat 0,42 mg polysorbaat 80 per injectieflacon, equivalent aan 0,4 mg/ml. Polysorbaat 80 kan allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De tijdelijke toename van bepaalde pro-inflammatoire cytokinen door epcoritamab kan de activiteit van het enzym CYP450 remmen. Therapeutische monitoring moet worden overwogen bij initiatie van behandeling met epcoritamab bij patiënten die worden behandeld met CYP450-substraten met een nauwe therapeutische breedte.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende ten minste 4 maanden na de behandeling met epcoritamab. Voer een zwangerschapstest uit bij vrouwen die zwanger kunnen worden voordat wordt gestart met behandeling met epcoritamab.
Zwangerschap
Op basis van het werkingsmechanisme kan epcoritamab schadelijk zijn voor de foetus en onder andere B-lymfocytopenie en veranderingen van de normale immuunrespons veroorzaken indien het wordt toegediend aan zwangere vrouwen. Er zijn geen gegevens over het gebruik van epcoritamab bij zwangere vrouwen. Er is geen reproductie-onderzoek bij dieren uitgevoerd met epcoritamab. IgG1-antilichamen, zoals epcoritamab, kunnen de placenta passeren, waardoor de foetus hieraan wordt blootgesteld. Licht zwangere vrouwen voor over het mogelijke risico voor een foetus. Het gebruik van epcoritamab wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of epcoritamab in de moedermelk wordt uitgescheiden of welk effect het heeft op de melkproductie. Omdat bekend is dat IgG's aanwezig zijn in melk, kan de pasgeborene worden blootgesteld aan epcoritamab via melkoverdracht. Borstvoeding moet worden gestaakt tijdens de behandeling met epcoritamab en gedurende ten minste 4 maanden na de laatste dosis.
Vruchtbaarheid
Er is geen vruchtbaarheidsonderzoek uitgevoerd met epcoritamab (zie rubriek 5.3). Het effect van epcoritamab op de vruchtbaarheid bij mannen en vrouwen is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Epcoritamab heeft grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
| Vanwege het risico op ICANS lopen patiënten die epcoritamab krijgen het risico op een veranderd | ||
| bewustzijnsniveau (zie rubriek 4.4). Patiënten moeten het advies krijgen om voorzichtig te zijn bij het | ||
| autorijden, fietsen of bedienen van zware of mogelijk gevaarlijke machines, of deze activiteiten te | ||
| mijden als zij symptomen hebben. | ||
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Monotherapie met epcoritamab
De veiligheid van epcoritamab werd beoordeeld in een niet-gerandomiseerd onderzoek met één groep (GCT3013-01) van 382 patiënten met gerecidiveerd of refractair grootcellig B-cellymfoom (N = 167), folliculair lymfoom (N = 129) en folliculair lymfoom (dosisopbouwschema in 3 stappen, N = 86) na twee of meer systemische therapielijnen en omvatte alle patiënten die waren ingeschreven voor de dosis van 48 mg en ten minste één dosis epcoritamab ontvingen. De volgende bijwerkingen zijn gemeld met epcoritamab tijdens klinische onderzoeken en na het in de handel brengen.
De mediane duur van de blootstelling aan epcoritamab bedroeg 4,9 maanden (spreiding: < 1 tot 30 maanden).
De meest voorkomende bijwerkingen (≥ 20%) waren CRS, injectieplaatsreacties, moeheid, virale infectie, neutropenie, skeletspierstelselpijn, pyrexie en diarree.
Bij 50% van de patiënten traden ernstige bijwerkingen op. De meest voorkomende ernstige bijwerking (≥ 10%) was cytokine-‘release’-syndroom (34%). Veertien patiënten (3,7%) ondervonden een fatale bijwerking (pneumonie bij 9 (2,4%) patiënten, virale infecties bij 4 (1,0%) patiënten, en ICANS bij 1 (0,3%) patiënt).
Bij 6,8% van de patiënten traden bijwerkingen op die leidden tot staken van de behandeling. Bij 14 (3,7%) patiënten werd de behandeling met epcoritamab gestaakt vanwege pneumonie, bij 8 (2,1%) patiënten vanwege virale infecties, bij 2 (0,5%) patiënten vanwege moeheid en bij 1 (0,3%) patiënt elk vanwege CRS, ICANS of diarree.
Bij 42% van de patiënten werd de dosis uitgesteld vanwege bijwerkingen. Bijwerkingen die leidden tot uitstel van de dosis (≥ 3%) waren virale infecties (17%), CRS (11%), neutropenie (5,2%), pneumonie (4,7%), bovensteluchtweginfectie (4,2%) en pyrexie (3,7%).
Epcoritamab in combinatie met lenalidomide en rituximab
De veiligheid van epcoritamab in combinatie met lenalidomide en rituximab werd geëvalueerd in M20-638, een niet-geblindeerd, gerandomiseerd onderzoek in meerdere centra voor patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na één eerdere behandellijn. Patiënten werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab (N=243) of alleen lenalidomide en rituximab (N=238).
Met uitzondering van CRS en ICANS staan de veiligheidsresultaten hieronder en wordt in tabel 9 de totale veiligheidsgegevensset weergegeven van 243 patiënten die werden behandeld met epcoritamab na het dosisopbouwschema in 2 stappen of het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab. De gegevens over CRS en ICANS zijn van de 133 patiënten die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab.
Aanbevolen dosisopbouwschema in 3 stappen
In onderzoek M20-638 trad CRS, ongeacht de graad, op bij 26% (35/133) van de patiënten die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab.
Bij 12% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, traden ernstige bijwerkingen op als gevolg van CRS. Bij 11% van de patiënten die epcoritamab kregen, werd de dosis uitgesteld vanwege CRS. ICANS trad op bij 0,8% van de patiënten. Dit was één voorval gemeld als graad 1.
Volledige veiligheidsgegevensset
Bij 243 patiënten die epcoritamab kregen na het dosisopbouwschema in 2 stappen of het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab, waren de meest voorkomende (≥ 20%) bijwerkingen neutropenie, uitslag, infecties van de bovenste luchtwegen, moeheid, diarree, injectieplaatsreacties, anemie, constipatie, trombocytopenie, CRS, hypogammaglobulinemie, COVID-19, pyrexie en pneumonie.
Bij 44% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, traden ernstige bijwerkingen op. Ernstige bijwerkingen bij ≥ 5% van de patiënten waren onder meer CRS, pneumonie, COVID-19 en febriele neutropenie.
Bij 6,6% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, werd epcoritamab permanent gestaakt vanwege een bijwerking. Bijwerkingen die leidden tot permanent staken van epcoritamab bij meer dan 1 patiënt, waren onder meer pneumonie, COVID-19, infecties van de bovenste luchtwegen en neutropenie.
Bij 70% van de patiënten die epcoritamab in combinatie met lenalidomide en rituximab kregen, werd de dosis epcoritamab uitgesteld vanwege bijwerkingen. Bijwerkingen die leidden tot uitgestelde doses epcoritamab bij ≥ 5% van de patiënten, waren onder meer neutropenie, infecties van de bovenste luchtwegen, COVID-19, pneumonie, uitslag en trombocytopenie.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die optraden met epcoritamab, staan vermeld in tabel 8.
Bijwerkingen die optraden met epcoritamab in combinatie met lenalidomide en rituximab, staan vermeld in tabel 9.
De bijwerkingen van epcoritamab uit klinisch onderzoek (tabel 8 en 9) worden vermeld per systeem/orgaanklasse volgens MedDRA op basis van de volgende frequenties: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); en zeer zelden (< 1/10.000).
Binnen elke frequentiegroepering worden de bijwerkingen weergegeven op afnemende volgorde van ernst.
Tabel 8 Bijwerkingen gemeld bij patiënten met gerecidiveerd of refractair LBCL of FL die werden behandeld met epcoritamab
| Systeem/orgaanklasse / voorkeursterm of bijwerking | Alle graden | Graad 3-4 |
| Infecties en parasitaire aandoeningen | ||
| Virale infectiea | Zeer vaak | Vaak |
| Pneumonieb | Zeer vaak | Vaak |
| Bovensteluchtweginfectiec | Zeer vaak | Vaak |
| Schimmelinfectied | Vaak | |
| Sepsise | Vaak | Vaak |
| Cellulitis | Vaak | Vaak |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | ||
| Tumoropvlamming | Vaak | |
| Bloed- en lymfestelselaandoeningen | ||
| Neutropenief | Zeer vaak | Zeer vaak |
| Anemieg | Zeer vaak | Vaak |
| Trombocytopenieh | Zeer vaak | Vaak |
| Lymfopeniei | Zeer vaak | Vaak |
| Febriele neutropenie | Vaak | Vaak |
| Hemofagocytaire lymfohistiocytosej | Soms | Zelden |
| Immuunsysteemaandoeningen | ||
| Cytokine-‘release’-syndroomj | Zeer vaak | Vaak |
| Hypogammaglobulinemie | Zeer vaak | Soms |
| Voedings- en stofwisselingsstoornissen | ||
| Afgenomen eetlust | Zeer vaak | Soms |
| Hypokaliëmie | Vaak | Vaak |
| Hypofosfatemie | Vaak | Vaak |
| Hypomagnesiëmie | Vaak | Soms |
| Tumorlysissyndroomk | Vaak | Soms |
| Zenuwstelselaandoeningen | ||
| Hoofdpijn | Zeer vaak | Soms |
Immuun- effectorcel-geassocieerd neurotoxiciteitssyndroomj | Vaak | Soms |
| Hartaandoeningen | ||
| Hartritmestoornissenl | Vaak | Soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Pleurale effusie | Vaak | Vaak |
| Maagdarmstelselaandoeningen | ||
| Diarree | Zeer vaak | Soms |
| Buikpijnm | Zeer vaak | Vaak |
| Nausea | Zeer vaak | Soms |
| Braken | Vaak | Soms |
| Huid- en onderhuidaandoeningen | ||
| Rashn | Zeer vaak | |
| Pruritus | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Skeletspierstelselpijno | Zeer vaak | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Injectieplaatsreactiesp | Zeer vaak | |
| Moeheidq | Zeer vaak | Vaak |
| Pyrexier | Zeer vaak | Vaak |
Systeem/orgaanklasse /
voorkeursterm of bijwerking
Alle graden
Graad 3-4
Oedeems Zeer vaak Vaak Onderzoeken
Alanine-aminotransferase
verhoogd
Vaak Vaak
Aspartaataminotransferase
verhoogd
Vaak Vaak
Bloed creatinine verhoogd Vaak
Bloed natrium verlaagdt Vaak Soms Alkaline fosfatase verhoogd Vaak
De bijwerkingen werden gegradeerd aan de hand van NCI CTCAE versie 5.0 a Virale infectie omvat COVID-19, cytomegaloviruschorioretinitis, cytomegaloviruscolitis, cytomegalovirusinfectie, reactivatie van een cytomegalovirusinfectie, virale gastro-enteritis, herpes simplex, reactivering van herpes simplex, herpesvirusinfectie, herpes zoster, orale herpes, post-acuut COVID-19-syndroom en varicella zoster-virusinfectie
b Pneumonie omvat COVID-19-pneumonie en pneumonie
c Bovenste luchtweginfectie omvat laryngitis, faryngitis, respiratoire syncytiële virusinfectie, rhinitis, rhinovirusinfectie en bovenste-luchtweginfectie
d Schimmelinfecties omvat candida infectie, oesofageale candidiasis, orale candidiasis en orofaryngeale candidiasis
e Sepsis omvat bacteriëmie, sepsis en septische shock
f Neutropenie omvat neutropenie en neutrofielentelling verlaagd
g Anemie omvat anemie en verlaagd serum ferritine
h Trombocytopenie omvat plaatjestelling verlaagd en trombocytopenie
i Lymfopenie omvat lymfocytentelling verlaagd en lymfopenie
j Voorvallen werden gegradeerd op basis van de consensuscriteria van de American Society for Transplantation and Cellular Therapy (ASTCT)
k Klinisch tumorlysissyndroom werd gegradeerd op basis van Cairo-Bishop
l Hartritmestoornissen omvat bradycardie, sinusbradycardie, sinustachycardie, supraventriculaire tachycardie en tachycardie
m Buikpijn omvat abdominaal ongemak, buikpijn, pijn in de onderbuik, pijn in de bovenbuik en gevoeligheid van de buik
n Rash omvat rash, rash erythemateus, rash maculair, rash maculo-papulair, rash papulair, rash pruritus, pustuleuze rash en rash vesiculair
o Skeletspierstelselpijn omvat rugpijn, botpijn, flankpijn, skeletspierstelsel borstpijn, skeletspierstelselpijn, myalgie, nekpijn, niet-cardiale pijn op de borst, pijn, pijn aan de extremiteiten en spinale pijn
p Injectieplaatsreacties omvatten injectieplaatskneuzing, injectieplaatserytheem, injectieplaatshypertrofie, injectieplaatsontsteking, injectieplaatsgezwel, nodule op injectieplaats, injectieplaatsoedeem, injectieplaatspijn, injectieplaatspruritus, injectieplaatsrash, injectieplaatsreactie, zwelling van de injectieplaats en injectieplaatsurticaria
q Moeheid omvat asthenie, moeheid en lethargie
r Pyrexie omvat verhoogde lichaamstemperatuur en pyrexie
s Oedeem omvat gezichtsoedeem, gegeneraliseerd oedeem, oedeem, perifeer oedeem, perifere zwelling, zwelling en zwelling aangezicht
t Bloed natrium verlaagd omvat verlaagd natriumgehalte in het bloed en hyponatriëmie
Tabel 9 Bijwerkingen gemeld bij patiënten met gerecidiveerd of refractair FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab
| Systeem/orgaanklasse / voorkeursterm of bijwerking | Alle graden | Graad 3-4 |
| Infecties en parasitaire aandoeningen | ||
| Bovensteluchtweginfectiesa | Zeer vaak | Vaak |
| COVID-19b | Zeer vaak | Vaak# |
| Pneumoniec | Zeer vaak | Zeer vaak |
| Cytomegalovirusinfectied | Vaak | Vaak# |
| Herpesvirusinfectiee | Vaak | Soms# |
| Schimmelinfectief | Vaak | Soms |
| Bloed- en lymfestelselaandoeningen | ||
| Neutropenieg | Zeer vaak | Zeer vaak |
| Anemieh | Zeer vaak | Vaak# |
| Trombocytopeniei | Zeer vaak | Vaak |
| Lymfopeniej | Zeer vaak | Zeer vaak |
| Febriele neutropenie | Vaak | Vaak |
| Immuunsysteemaandoeningen | ||
| Cytokine-‘release’-syndroom‡ | Zeer vaak | |
| Hypogammaglobulinemiek | Zeer vaak | Soms |
| Psychische stoornissen | ||
| Insomnia | Zeer vaak | |
| Zenuwstelselaandoeningen | ||
| Neurologische veranderingenl | Zeer vaak | |
| Hoofdpijn | Zeer vaak | |
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom‡ | Soms | |
| Maag-darmstelselaandoeningen | ||
| Diarree | Zeer vaak | Vaak# |
| Constipatie | Zeer vaak | Soms# |
| Nausea | Zeer vaak | |
| Mucositism | Vaak | |
| Huid- en onderhuidaandoeningen | ||
| Rashn | Zeer vaak | Zeer vaak# |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Moeheido | Zeer vaak | Vaak# |
| Injectieplaatsreactiesp | Zeer vaak | |
| Pyrexie | Zeer vaak | Soms# |
| Onderzoeken | ||
| Bloed kalium verlaagdq | Zeer vaak | Vaak# |
| Alanine-aminotransferase verhoogd | Zeer vaak | Vaak# |
| Aspartaataminotransferase verhoogd | Zeer vaak | Vaak# |
§De bijwerkingen werden gegradeerd aan de hand van CTCAE versie 5.0. ‡CRS en ICANS werden gegradeerd op basis van ASTCT-consensuscriteria (Lee et al., 2019). #Er traden alleen bijwerkingen van graad 3 op. a Bovensteluchtweginfecties omvatten acute sinusitis, laryngitis, nasofaryngitis, faryngitis, respiratoire syncytiële virusinfectie, rhinitis, rhinovirusinfectie, sinusitis, infectie van de bovenste luchtwegen. b COVID-19 omvat COVID-19, COVID-19-pneumonie, coronavirusinfectie, coronaviruspneumonie. c Pneumonie omvat atypische pneumonie, bronchopulmonaire aspergillose, infectieuze verergering van bronchiëctase, Pneumocystis jirovecii-pneumonie, pneumonie, Acinetobacter-pneumonie, bacteriële pneumonie, cytomegalovirale pneumonie, pneumonie door schimmels, Haemophilus-pneumonie, influenza-pneumonie, Legionella-pneumonie, Mycoplasma pneumoniae-pneumonie, para-influenzavirus-pneumonie, pneumokokkenpneumonie, Pseudomonas-pneumonie, respiratoir syncytieel virus pneumonie, pneumonie viraal. d Cytomegalovirusinfectie omvat cytomegaloviruschorioretinitis, cytomegaloviruscolitis, cytomegalovirusinfectie, cytomegalovirusinfectiereactivatie, cytomegalovirus-viremie. | ||
e Herpesvirusinfectie omvat aangeboren herpes-simplex-infectie, herpes simplex, reactivering van herpes simplex, herpesvirusinfectie, herpes zoster, orale herpes, varicella zoster-virusinfectie. f Schimmelinfectie omvat candida-infectie, orale candidiasis, candida op de huid, vulvovaginale candidiasis.
g Neutropenie omvat neutropenie, neutrofielentelling verlaagd.
h Anemie omvat anemie, verlaagd serumferritine.
i Trombocytopenie omvat plaatjestelling verlaagd, trombocytopenie.
j Lymfopenie omvat lymfocytentelling verlaagd, lymfopenie.
k Hypogammaglobulinemie omvat bloed immunoglobuline G verlaagd, hypogammaglobulinemie, hypoglobulinemie, immunoglobulines verlaagd.
l Neurologische veranderingen omvatten evenwichtsstoornis, hersenmist, cognitieve aandoening, verwarde toestand, stoornis van aandacht, dysfonie, essentiële tremor, hypoacusis, geheugen vermindering, tremor, vertigo.
m Mucositis omvat afte, mondulceratie, slijmvliesinfectie, slijmvliesontsteking, orofaryngeale pijn, stomatitis.
n Rash omvat rash op de toedieningsplaats, blaar, rash op de katheterplaats, dermatitis, erytheem, rash, rash erythemateus, rash maculair, rash maculo-papulair, rash papulair, rash pruritus, pustuleuze rash, huidexfoliatie, huidreactie, toxische huideruptie, urticaria.
o Moeheid omvat asthenie, vermoeidheid, lethargie, malaise.
p Injectieplaatsreacties omvatten injectieplaatscellulitis, injectieplaatserytheem, injectieplaatsontsteking, nodule op injectieplaats, injectieplaatspijn, injectieplaatspruritus, injectieplaatsreactie, zwelling van de injectieplaats.
q Bloed kalium verlaagd omvat hypokaliëmie.
Beschrijving van bepaalde bijwerkingen
Cytokine-‘release’-syndroom
Monotherapie met epcoritamab
Dosisopbouwschema in 2 stappen (grootcellig B-cellymfoom en folliculair lymfoom) In onderzoek GCT3013-01 trad CRS, ongeacht de graad, op bij 58% (171/296) van de patiënten met grootcellig B-cellymfoom en folliculair lymfoom die werden behandeld met epcoritamab met het dosisopbouwschema in 2 stappen. De incidentie van graad 1 bedroeg 35%, van graad 2 was deze 21% en van graad 3 2,4% van de patiënten. Bij 21% van de patiënten trad herhaaldelijk CRS op. Bij 9,8% van de patiënten trad CRS, ongeacht de graad, op na de primingdosis (cyclus 1, dag 1); bij 13% na de tussendosis (cyclus 1, dag 8); bij 51% na de eerste volledige dosis (cyclus 1, dag 15), bij 6,5% na de tweede volledige dosis (cyclus 1, dag 22) en bij 3,7% na de derde volledige dosis (cyclus, 2 dag 1) of daarna. De mediane tijd tot aanvang van CRS na de meest recent toegediende dosis epcoritamab was 2 dagen (spreiding: 1 tot 12 dagen). De mediane tijd tot aanvang na de eerste volledige dosis was 19,3 uur (spreiding: < 0,1 tot 7 dagen). CRS verdween bij 99% van de patiënten; de mediane duur van CRS-voorvallen was 2 dagen (spreiding: 1 tot 54 dagen).
Bij de 171 patiënten die CRS kregen, waren de meest voorkomende tekenen en symptomen van CRS o.a. pyrexie 99%, hypotensie 32% en hypoxie 16%. Andere tekenen en symptomen van CRS bij ≥ 3% van de patiënten waren o.a. koude rillingen (11%), tachycardie (waaronder sinustachycardie (11%)), hoofdpijn (8,2%), nausea (4,7%) en braken (4,1%). Tijdelijk gestegen leverenzymen (ALAT of ASAT van > 3 x ULN) kwamen gelijktijdig met CRS voor bij 4,1% van de patiënten met CRS. Zie rubriek 4.2 en 4.4 voor richtlijnen voor monitoring en behandeling.
Dosisopbouwschema in 3 stappen - folliculair lymfoom
In onderzoek GCT3013-01 trad CRS, ongeacht de graad, op bij 49% (42/86) van de patiënten die werden behandeld met epcoritamab volgens het aanbevolen dosisopbouwschema in 3 stappen bij folliculair lymfoom. De incidentie van graad 1 bedroeg 40%, van graad 2 was deze 9%. Er werden geen CRS-voorvallen van graad ≥ 3 gemeld. Bij 23% van de patiënten trad herhaaldelijk CRS op. De meeste voorvallen van CRS kwamen voor tijdens cyclus 1, waarbij 48% van de patiënten een voorval had. In cyclus 1 trad CRS bij 12% van de patiënten op na de primingdosis (cyclus 1, dag 1); bij 5,9% na de tussendosis (cyclus 1, dag 8); bij 15% na de tweede tussendosis (cyclus 1, dag 15) en bij 37% van de patiënten na de eerste volledige dosis (cyclus 1, dag 22). De mediane tijd tot aanvang van CRS na de meest recent toegediende dosis epcoritamab was 59 uur (spreiding: 1 tot 8 dagen). De mediane tijd tot aanvang na de eerste volledige dosis was 61 uur (spreiding: 1 tot 8 dagen). CRS verdween bij 100% van de patiënten; de mediane duur van CRS-voorvallen was 2 dagen (spreiding: 1 tot 14 dagen).
Bij 28% van de patiënten die epcoritamab kregen, traden ernstige bijwerkingen op als gevolg van CRS.
Bij 19% van de patiënten die epcoritamab kregen, werd de dosis uitgesteld vanwege CRS.
Bij de 42 patiënten die CRS kregen bij de aanbevolen dosis, waren de meest voorkomende (≥ 10%) tekenen en symptomen van CRS o.a. pyrexie (100%) en hypotensie (14%). Naast het gebruik van corticosteroïden werd tocilizumab gebruikt voor de behandeling van een CRS-voorval bij 12% van de patiënten.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad CRS, ongeacht de graad, op bij 26% (35/133) van de patiënten die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met lenalidomide en rituximab. De incidentie van CRS graad 1 was 21% (28/133) en graad 2 was 5,3% (7/133). Bij de analyse werden geen CRS-voorvallen van graad ≥ 3 gemeld. Recidiverende CRS trad op bij 10% (13/133) van de patiënten. Van alle CRS-voorvallen traden de meeste (88%) tijdens cyclus 1 op. In cyclus 1 trad CRS bij 6% (8/133) van de patiënten op na de primingdosis (cyclus 1, dag 1), bij 3,8% (5/133) na de eerste tussendosis (cyclus 1, dag 8), bij 2,3% (3/132) van de patiënten na de tweede tussendosis (cyclus 1, dag 15) en bij 19% (25/132) van de patiënten na de eerste volledige dosis (cyclus 1, dag 22). De mediane tijd tot aanvang van CRS na de meest recent toegediende dosis epcoritamab over alle doses was 78 uur (spreiding: 0,2 tot 12 dagen). De mediane tijd tot aanvang na de eerste volledige dosis van 48 mg was 41 uur (spreiding: 0,3 tot 12 dagen). CRS verdween bij 100% van de patiënten en de mediane duur van CRS-voorvallen was 2 dagen (spreiding: 0,1 tot 26 dagen).
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom
Monotherapie met epcoritamab
In onderzoek GCT3013-01 trad ICANS op bij 4,7% (18/382) van de patiënten die werden behandeld met epcoritamab; bij 3,1% was dit van graad 1 en bij 1,3% van graad 2. Eén patiënt (0,3%) had een ICANS-voorval van graad 5 (fataal). De mediane tijd tot eerste aanvang van ICANS na het begin van de behandeling met epcoritamab (cyclus, 1, dag 1) was 18 dagen (spreiding: 8 tot 141 dagen). ICANS verdween bij 94% (17/18) van de patiënten met ondersteunende zorg. De mediane tijd tot ICANS was opgelost was 2 dagen (spreiding: 1 tot 9 dagen). Van de 18 patiënten met ICANS trad ICANS bij 11% van de patiënten op vóór CRS, bij 44% gelijktijdig met CRS, bij 17% na aanvang van CRS en bij 28% zonder CRS.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad ICANS bij 0,8% (1/133) van de patiënten met FL op die werden behandeld met epcoritamab met het aanbevolen dosisopbouwschema in 3 stappen in combinatie met
lenalidomide en rituximab. Dit was één voorval gemeld als graad 1. Het voorval trad op na de dosis van 48 mg op dag 22 in cyclus 1 en ICANS verdween na 3 dagen.
Ernstige infecties
Monotherapie met epcoritamab
Grootcellig B-cellymfoom
In onderzoek GCT3013-01 traden bij 25% (41/167) van de patiënten met grootcellig B-cellymfoom die werden behandeld met epcoritamab ernstige infecties van uiteenlopende graad op. De meest voorkomende ernstige infecties omvatten COVID-19 (6,6%), COVID-19-pneumonie (4,2%), pneumonie (3,6%), sepsis (2,4%), bovenste luchtweginfectie (1,8%), bacteriëmie (1,2%) en septische shock (1,2%). De mediane tijd tot het ontstaan van de eerste ernstige infectie vanaf de aanvang van de behandeling met epcoritamab (cyclus 1 dag 1) bedroeg 56 dagen (spreiding: 4 tot 631 dagen), met een mediane duur van 15 dagen (spreiding: 4 tot 125 dagen). Bij 7 (4,2%) patiënten traden infecties van graad 5 op.
Folliculair lymfoom
In onderzoek GCT3013-01 traden bij 32% (68/215) van de patiënten met folliculair lymfoom die werden behandeld met epcoritamab ernstige infecties van uiteenlopende graad op. De meest voorkomende ernstige infecties omvatten COVID-19 (8,8%), COVID-19-pneumonie (5,6%), pneumonie (3,7%), urineweginfectie (1,9%) en Pneumocystis jirovecii-pneumonie (1,4%). De mediane tijd tot het ontstaan van de eerste ernstige infectie vanaf de aanvang van de behandeling met epcoritamab (cyclus 1 dag 1) bedroeg 81 dagen (spreiding: 1 tot 636 dagen), met een mediane duur van 18 dagen (spreiding: 4 tot 249 dagen). Bij 8 (3,7%) patiënten traden infecties van graad 5 op, waarvan er 6 (2,8%) toegeschreven werden aan COVID-19 of COVID-19-pneumonie.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 werden ernstige infecties, waaronder opportunistische infecties, gemeld bij 33% (81/243) van de patiënten met FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab. De meest voorkomende waren pneumonie (10%), COVID-19 (4,5%) en COVID-19-pneumonie (3,7%). De mediane tijd tot het ontstaan van de eerste ernstige infectie vanaf de start van epcoritamab in combinatie met lenalidomide en rituximab (cyclus 1, dag 1) was 91 dagen (spreiding: 2 tot 418 dagen), met een mediane duur van 13 dagen (spreiding: 1 tot 123 dagen).
Neutropenie
Monotherapie met epcoritamab
In onderzoek GCT3013-01 trad neutropenie, ongeacht de graad, op bij 28% (105/382) van de patiënten, waaronder 23% voorvallen van graad 3-4. De mediane tijd tot aanvang van het eerste voorval van neutropenie/verlaagde neutrofielentelling bedroeg 65 dagen (spreiding: 2 tot 750 dagen), met een mediane duur van 15 dagen (spreiding: 2 tot 415 dagen). Van de 105 patiënten die een voorval van neutropenie/verlaagde neutrofielentelling hadden, ontving 61% G-CSF ter behandeling van het voorval.
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad neutropenie, ongeacht de graad, op bij 74% (180/243) van de patiënten, waaronder 27% (66/243) voorvallen van graad 3 en 42% (101/243) voorvallen van graad 4. De mediane tijd tot aanvang van het eerste voorval van neutropenie/verlaagde neutrofielentelling bedroeg 57 dagen (spreiding: 2 tot 377 dagen), met een mediane duur van 22 dagen (spreiding: 3 tot 219 dagen). Van de 167 patiënten die een voorval van neutropenie van graad 3-4/verlaagde neutrofielentelling hadden, kreeg 87% (146/167) G-CSF ter behandeling van het voorval.
Tumorlysissyndroom
Monotherapie met epcoritamab
In onderzoek GCT3013-01 kwam TLS voor bij 1,0% (4/382) van de patiënten. De mediane aanvangstijd bedroeg 18 dagen (spreiding: 8 tot 33 dagen) en de mediane duur bedroeg 3 dagen (spreiding: 2 tot 4 dagen).
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 trad laboratorium-TLS op bij één (1) patiënt. Het voorval vond plaats op dag 10 in cyclus 1 en loste binnen 6 dagen op. Klinische TLS werd niet waargenomen bij patiënten met FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab.
Tumoropvlamming
Monotherapie met epcoritamab
In onderzoek GCT3013-01 kwam tumoropvlamming voor bij 1,6% (6/382) van de patiënten, welke allemaal graad 2 waren. De mediane aanvangstijd was 19,5 dagen (spreiding 9 tot 34 dagen) en de mediane duur was 9 dagen (spreiding 1 tot 50 dagen).
Epcoritamab in combinatie met lenalidomide en rituximab
In onderzoek M20-638 kwam tumoropvlamming voor bij 1,2% (3/243) van de patiënten, bij 0,8% (2/243) was dat graad 2 en bij 0,4% (1/243) was dat graad 3. De mediane tijd tot het ontstaan ervan was 8 dagen (spreiding: 7 tot 20 dagen) en de mediane duur was 7,5 dagen (spreiding: 3 tot 12 dagen).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Monitor de patiënt in geval van een overdosering op enige tekenen of symptomen van bijwerkingen en dien passende ondersteunende behandeling toe.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, overige monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX27
Werkingsmechanisme
Epcoritamab is een gehumaniseerd IgG1-bispecifiek antilichaam dat bindt aan een specifiek extracellulair epitoop van CD20 op B-cellen en aan CD3 op T-cellen. De activiteit van epcoritamab is afhankelijk van gelijktijdige binding aan kankercellen die CD20 tot expressie brengen en endogene T-cellen die CD3 tot expressie brengen door epcoritamab, leidend tot specifieke T-celactivatie en T-celgemedieerd doden van cellen die CD20 tot expressie brengen.
Het Fc-deel van epcoritamab wordt onderdrukt om immuuneffectormechanismen te voorkomen die niet bijdragen aan het doel, zoals antilichaamafhankelijke cellulaire cytotoxiciteit (ADCC),
complementafhankelijke cellulaire cytotoxiciteit (CDC) en antilichaamafhankelijke cellulaire fagocytose (ADCP).
In preklinische onderzoeken leidde de combinatie van epcoritamab en rituximab niet tot functionele interferentie en resulteert in aanvullende NK-cel-gemedieerde antilichaamafhankelijke cellulaire cytotoxiciteit (ADCC) en T-cel-gemedieerde cytotoxiciteit.
Farmacodynamische effecten
Epcoritamab induceerde een snelle en aanhoudende depletie van circulerende B-cellen (gedefinieerd als een CD19 B-celtelling van ≤ 10 cellen/µl) bij de proefpersonen die bij aanvang van de behandeling detecteerbare B-cellen hebben. Eenentwintig procent (21%) van de proefpersonen (n=33) met DLBCL en 50% van de proefpersonen (n=56) met FL hadden detecteerbare circulerende B-cellen bij aanvang van de behandeling. Een tijdelijke afname van circulerende T-cellen werd onmiddellijk na elke dosis in cyclus 1 waargenomen en gevolgd door T-celexpansie in daaropvolgende cycli.
In onderzoek GCT3013-01 traden na subcutane toediening van epcoritamab volgens het aanbevolen dosisopbouwschema in 2 stappen bij patiënten met LBCL voornamelijk na de eerste volledige dosis (48 mg) tijdelijke en bescheiden verhogingen op van de circulerende concentratie van bepaalde cytokinen (IFN-γ, TNFα, IL-6, IL-2 en IL-10), met een piekniveau 1 tot 4 dagen na de dosis. De cytokinenconcentraties keerden terug naar baseline vóór de volgende volledige dosis, na cyclus 1 konden echter ook verhogingen van cytokinen worden waargenomen.
In onderzoek GCT3013-01 bleven, na subcutane toediening van epcoritamab volgens het aanbevolen dosisopbouwschema in 3 stappen bij patiënten met FL, mediane IL-6-waarden die verband hielden met het risico op CRS consistent laag na elke dosis in cyclus 1 en volgende cycli, vooral na de eerste volledige dosis, in vergelijking met patiënten die de opbouwdosis in 2 stappen kregen.
Immunogeniciteit
Anti-drug-antilichamen (ADA) werden vaak gedetecteerd. In onderzoek GCT3013-01 en GCT3013-04 bedroeg de incidentie van tijdens de behandeling opgetreden ADA's met het dosisopbouwschema in 2 stappen (0,16/0,8/48 mg) in de gecombineerde populatie van DLBCL en FL respectievelijk 3,4% (3,4% positief, 93,9% negatief en 2,7% onbepaald, N = 261 evalueerbare patiënten) en 3,3% (3,3% positief, 95% negatief en 1,7% onbepaald, N = 60 evalueerbare patiënten).
In onderzoek GCT3013-01 bedroeg de incidentie van tijdens de behandeling opgetreden ADA's met het dosisopbouwschema in 3 stappen (0,16/0,8/3/48 mg) in het optimalisatiecohort met FL 7% (7% positief, 91,5% negatief en 1,4% onbepaald, N = 71 evalueerbare patiënten). Een proefpersoon wordt als ‘onbepaald’ geclassificeerd als bij baseline bevestigd is dat de patiënt ADA-positief is maar er tijdens de behandeling geen bevestiging van positiviteit gedocumenteerd is, of als tijdens de behandeling bevestiging van ADA-positiviteit gedocumenteerd is met een titer gelijk aan of lager dan de baselinewaarde.
Anti-epcoritamab-antilichamen ontwikkelden zich bij 2,1% (5/238) van de patiënten met FL die werden behandeld met epcoritamab in combinatie met lenalidomide en rituximab in onderzoek M20-638 (maximaal 12 cycli).
Er zijn geen aanwijzingen gevonden voor de invloed van ADA op de farmacokinetiek, werkzaamheid of veiligheid, maar de gegevens zijn nog steeds beperkt. Neutraliserende antilichamen zijn niet beoordeeld.
Klinische werkzaamheid en veiligheid
Diffuus grootcellig B-cellymfoom
Onderzoek GCT3013-01 was een open-label multicenteronderzoek met meerdere cohorten en één groep waarin epcoritamab werd beoordeeld als monotherapie bij patiënten met gerecidiveerd of refractair grootcellig B-cellymfoom (LBCL), inclusief diffuus grootcellig B-cellymfoom (DLBCL), na twee of meer systemische therapielijnen. Het onderzoek omvatte een dosisescalatiedeel en een
expansiedeel. In het expansiedeel van het onderzoek waren een cohort met agressief non-hodgkinlymfoom (aNHL), een cohort met indolent NHL (iNHL) en een cohort met mantelcellymfoom (MCL) opgenomen. Het centraal staande aNHL-cohort bestond uit patiënten met LBCL (N = 157), waaronder patiënten met DLBCL (N = 139, van wie 12 patiënten herschikkingen hadden van MYC, BCL2, en/of BCL6, d.w.z. DH/TH), met hooggradig B-cellymfoom (HGBCL) (N = 9), met folliculair lymfoom graad 3B (FL) (N = 5) en patiënten met primair mediastinaal B-cellymfoom (PMBCL) (N = 4). In het DLBCL-cohort had 29% (40/139) van de patiënten een DLBCL transformatie als gevolg van een indolent lymfoom. Patiënten die in het onderzoek werden opgenomen, moesten een volgens de WHO-classificatie 2016 of WHO-classificatie 2008 gedocumenteerd CD20+ volwassen B-cel neoplasma hebben gebaseerd op een representatief pathologieverslag, bij wie eerdere autologe hematopoëtische stamceltransplantatie (HSCT) had gefaald of niet in aanmerking kwamen voor autologe HSCT, waren patiënten met een lymfocytentelling van < 5×10⁹/l en patiënten met ten minste 1 eerdere behandeling die monoklonale anti-CD20-antilichamen bevatte. Deelname aan het onderzoek was niet mogelijk voor patiënten met lymfoom waarbij het centraal zenuwstelsel (CZS) was aangedaan, eerdere behandeling met allogene HSCT of een solide orgaantransplantatie, chronische actieve infectieziekten, alle patiënten met bekende verminderde T-celimmuniteit, een creatinineklaring van minder dan 45 ml/min, alanine-aminotransferase van > 3 maal de normale bovengrens, cardiale ejectiefractie van minder dan 45%, en bekende klinisch significante hart- en vaatziekte. De werkzaamheid werd beoordeeld bij 139 patiënten met DLBCL die ten minste één dosis epcoritamab s.c. hadden ontvangen in cycli van 4 weken, d.w.z. 28 dagen. Monotherapie met epcoritamab werd bij het aanbevolen dosisopbouwschema in 2 stappen als volgt toegediend:
- Cyclus 1: epcoritamab 0,16 mg op dag 1, 0,8 mg op dag 8, 48 mg op dag 15 en dag 22
- Cyclus 2-3: epcoritamab 48 mg op dag 1, 8, 15 en 22
- Cyclus 4-9: epcoritamab 48 mg op dag 1 en 15
- Cyclus 10 en volgende: epcoritamab 48 mg op dag 1
Patiënten ontvingen epcoritamab tot ziekteprogressie of onaanvaardbare toxiciteit optrad.
De demografische kenmerken en kenmerken bij baseline worden weergegeven in tabel 10.
Tabel 10 Demografische kenmerken en kenmerken bij baseline van patiënten met DLBCL in onderzoek GCT3013-01
| Kenmerken | (N = 139) |
| Leeftijd | |
| Mediaan, jaar (min, max) | 66 (22, 83) |
| < 65 jaar, n (%) | 66 (47) |
| 65 tot < 75 jaar, n (%) | 44 (32) |
| ≥ 75 jaar, n (%) | 29 (21) |
| Mannen, n (%) | 85 (61) |
| Ras, n (%) | |
| Wit | 84 (60) |
| Aziatisch | 27 (19) |
| Anders | 5 (4) |
| Niet gemeld | 23 (17) |
| ECOG-performance status; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Stadium ziektec bij aanvankelijke diagnose, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Aantal eerdere therapielijnen tegen lymfoom | |
| Mediaan (min, max) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| Kenmerken | (N = 139) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Voorgeschiedenis DLBCL; n (%) | |
| De novo DLBCL | 97 (70) |
| DLBCL ontstaan uit indolent lymfoom | 40 (29) |
| FISH-analyse door centraal labd, N = 88 | |
| Double-hit/Triple-hit lymfoom, n (%) | 12 (14) |
| Eerdere autologe HSCT | 26 (19) |
| Eerdere therapie; n (%) | |
| Eerdere CAR-T | 53 (38) |
| Primaire refractaire ziektea | 82 (59) |
| Refractair voor ≥ 2 opeenvolgende eerdere behandellijnen tegen lymfoomb | 104 (75) |
| Refractair voor de laatste therapielijn met systemische antineoplastische middelenb | 114 (82) |
| Refractair voor eerdere anti-CD20-therapie | 117 (84) |
| Refractair voor CAR-T | 39 (28) |
a Een patiënt wordt als primair refractair beschouwd indien deze refractair is voor eerstelijnsbehandeling tegen lymfoom. b Een patiënt wordt als refractair beschouwd indien deze ziekteprogressie heeft tijdens de therapie of binnen < 6 maanden na afronding van de therapie. Een patiënt wordt als recidief beschouwd indien deze terugkerende ziekte heeft ≥ 6 maanden na afronding van de therapie. c Op basis van Ann Arbor-stadiëring. d Er werd post-hoc FISH-analyse door het centrale laboratorium uitgevoerd op voor diagnostiek beschikbare tumorweefselcoupes van baseline van 88 patiënten met DLBCL. | |
Het primaire werkzaamheidseindpunt was het totale responspercentage (ORR) volgens de Lugano-classificatie (2014) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). De mediane opvolgingstijd bedroeg 15,7 maanden (spreiding: 0,3 tot 23,5 maanden). De mediane duur van de blootstelling bedroeg 4,1 maanden (spreiding: 0 tot 23 maanden).
Tabel 11 Werkzaamheidsresultaten in onderzoek GCT3013-01 bij patiënten met DLBCLa
Eindpunt Beoordeling door IRC | Epcoritamab (N = 139) |
| ORRb, n (%) | 86 (62) |
| (95%-BI) | (53,3; 70) |
| CRb, n (%) | 54 (39) |
| (95%-BI) | (30,7; 47,5) |
| PR, n (%) | 32 (23) |
| (95%-BI) | (16,3; 30,9) |
| DORb | |
| Mediaan (95%-BI), maanden | 15,5 (9,7; NR) |
| DOCRb | |
| Mediaan (95%-BI), maanden | NR (12,0; NR) |
| TTR, mediaan (spreiding), maanden | 1,4 (1; 8,4) |
BI = betrouwbaarheidsinterval; CR = complete respons; DOR = duur van respons; DOCR = duur van complete respons; IRC = onafhankelijke beoordelingscommissie; ORR = totaal responspercentage; PR = partiële respons; TTR = tijd tot respons a Bepaald op basis van de Lugano-classificatie (2014) zoals beoordeeld | |
Eindpunt Beoordeling door IRC | Epcoritamab (N = 139) |
door de onafhankelijke beoordelingscommissie (IRC) b Omvatte patiënten met aanvankelijke PZ volgens Lugano of IR volgens LYRIC die later PR/CR bereikten. | |
De mediane tijd tot CR bedroeg 2,6 maanden (spreiding: 1,2 tot 10,2 maanden).
Folliculair lymfoom
M20-638
Onderzoek M20-638 was een niet-geblindeerd, gerandomiseerd onderzoek in meerdere centra waarin epcoritamab in combinatie met lenalidomide en rituximab werd geëvalueerd bij patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na één eerdere behandellijn. De patiënten werden gerandomiseerd naar behandeling met epcoritamab in combinatie met lenalidomide en rituximab of alleen lenalidomide en rituximab. Aan het onderzoek namen patiënten deel met histologisch bevestigd klassiek FL (eerder graad 1- tot 3a-FL)-fase II, III of IV zonder aanwijzingen voor histologische transformatie in een agressief lymfoom en CD20+-ziekte op basis van het meest recente representatieve pathologieverslag, conform de 5e editie van de WHO-classificatie, R/R ziekte na behandeling met minstens één eerdere antilymfoombehandeling met een anti-CD20, monoklonaal antilichaam in combinatie met chemotherapie, ECOG (Eastern Cooperative Oncology Group)-performance status 0 tot 2, geen gedocumenteerde resistentie tegen lenalidomide, geen blootstelling aan lenalidomide gedurende minder dan 12 maanden voorafgaand aan randomisatie, en de noodzaak voor het starten met behandeling zoals de onderzoeker bepaalt op basis van symptomen en/of ziektelast (bijv. GELF-criteria). Bij het onderzoek werden patiënten uitgesloten met bekende betrokkenheid van het CZS door lymfoom, eerdere allograft, bekende actieve infectie, bekende verstoorde T-celimmuniteit, creatinineklaring < 50 ml/min, alaninetransaminase > 3 keer de bovengrens van de normaalwaarde en klinisch significante cardiovasculaire ziekte. Patiënten kregen epcoritamab tijdens een cyclus van 28 dagen gedurende 12 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit, welke zich het eerst voordeed.
Het aanbevolen dosisopbouwschema in 3 stappen voor epcoritamab was:
- Cyclus 1: epcoritamab 0,16 mg op dag 1, 0,8 mg op dag 8, 3 mg op dag 15 en 48 mg op dag 22
- Cyclus 2-3: epcoritamab 48 mg op dag 1, 8, 15 en 22
- Cyclus 4-12: epcoritamab 48 mg op dag 1
In beide behandelingsgroepen werd lenalidomide oraal gegeven in een dosis van 20 mg eenmaal daags vanaf dag 1 tot 21 gedurende 12 cycli, terwijl rituximab intraveneus werd toegediend in een dosis van 375 mg/m2 op dag 1, 8, 15 en 22 van cyclus 1, gevolgd door toediening op dag 1 van cyclus 2 tot 5.
De demografische gegevens bij de baseline en ziektegerelateerde kenmerken bij baseline die in tabel 12 worden weergegeven, zijn gebaseerd op de ITT (Intent-To-Treat)-populatie.
Tabel 12 Demografische gegevens bij baseline en ziektegerelateerde kenmerken bij baseline van patiënten met gerecidiveerd of refractair FL in onderzoek M20-638
| Parameter | Epcoritamab + lenalidomide en rituximab (N=243) | lenalidomide en rituximab (N=245) |
| Leeftijd, in jaren | ||
| Mediaan (spreiding) | 60 (30, 84) | 63 (24, 89) |
| Leeftijdsverdeling, n (%) | ||
| < 65 jaar | 155 (64) | 139 (57) |
| 65 tot < 75 jaar | 68 (28) | 71 (29) |
| ≥ 75 jaar | 20 (8) | 35 (14) |
| Geslacht, n (%) | ||
| Man | 139 (57) | 138 (56) |
| Ras, n (%) | ||
| Wit | 168 (71) | 184 (76) |
| Aziatisch | 63 (27) | 54 (22) |
| Zwart of Afro-Amerikaans | 6 (3) | 2 (0.8) |
| Amerikaanse indiaan of oorspronkelijke bewoner van Alaska | 0 | 1 (0.4) |
| Multiraciaal | 1 (0.4) | 1 (0.4) |
| Ontbrekend | 5 | 3 |
| ECOG-performance status, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Ann Arbor-stadiëring, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Hoge tumorlasta, n (%) | 76 (32) | 84 (35) |
| FLIPI-score bij baseline, n (%) | ||
| 0-1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3-5 | 100 (41) | 113 (46) |
| Aantal eerdere behandellijnen | ||
| Mediaan (min., max.) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| Eerdere SCT, n (%) | 23 (10) | 18 (7) |
| Refractair voor laatste behandellijn, n (%) | 84 (35) | 82 (34) |
| Refractair voor zowel anti-CD20- als alkylatortherapie, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = Eastern Cooperative Oncology Group; FLIPI = Follicular Lymphoma International Prognostic Index; SCT = stamceltransplantatie; POD24 = ziekteprogressie binnen 24 maanden. a Nodaal of extranodaal > 6 cm. | ||
Werkzaamheid werd vastgesteld op basis van twee primaire eindpunten: progressievrije overleving (PFS) en totale-responspercentage (ORR) bepaald aan de hand van Lugano 2014-criteria zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). Aanvullende werkzaamheidsuitkomstmaten waren complete respons (CR) en totale overleving (OS). Onderzoek M20-638 toonde een statistisch significante verbetering in zowel PFS als ORR op grond van IRC-beoordeling voor epcoritamab in combinatie met lenalidomide en rituximab in vergelijking met lenalidomide en rituximab als monotherapie. In de ITT-populatie was de mediane duur van de onderzoeksfollow-up bij patiënten die waren gerandomiseerd naar behandeling met epcoritamab in combinatie met lenalidomide en rituximab, 14,8 maanden (spreiding: 0 tot 31). De mediane duur van de onderzoeksfollow-up bij patiënten die waren gerandomiseerd naar behandeling met alleen lenalidomide en rituximab, was 14,6 maanden (spreiding: 0 tot 30). De werkzaamheidsresultaten zijn samengevat in tabel 13.
Tabel 13: Werkzaamheidsresultaten in M20-638 bij patiënten met gerecidiveerd of refractair FL
| Eindpunta | Epcoritamab + lenalidomide en rituximab | lenalidomide en rituximab |
| (N=243) | (N=245) | |
| PFSb | ||
| Aantal voorvallen, n (%) | 23 (9) | 75 (31) |
| Progressieve ziekte | 19 (83) | 63 (84) |
| Overlijden | 4 (17) | 12 (16) |
| Mediaan (95%-BI), in maanden | NR (21,9; NR) | 11,2 (10,5; NR) |
| Hazardratioc (95%-BI) | 0,21 (0,13; 0,33) | |
| P-waarded | < 0,0001 | |
| ORRb, e, n (%) | 111 (96) | 94 (81) |
| (95%-BI) | (90,2; 98,6) | (72,7; 87,7) |
| P-waardef | < 0,0001 | |
| CRRb, n (%) | 181 (74) | 106 (43) |
| (95%-BI) | (68,5; 79,8) | (37,0; 49,7) |
| P-waardef | < 0,0001 | |
| OS | ||
| Aantal voorvallen, n (%) | 10 (4,1) | 25 (10,2) |
| Mediaan (95%-BI), in maanden | NR (NR, NR) | NR (NR, NR) |
| HR (95%-BI)g | 0,38 (0,18; 0,80) | |
PFS = progressievrije overleving; BI = betrouwbaarheidsinterval; NR = niet bereikt; CRR = complete-responspercentage; ORR = totale-responspercentage; OS = totale overleving. a Vastgesteld aan de hand van Lugano-criteria met PET-CT (2014) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). b PFS, ORR en CRR toonden statistische superioriteit aan voor de groep die werd behandeld met epcoritamab in combinatie met lenalidomide en rituximab in vergelijking met de groep die werd behandeld met lenalidomide en rituximab op de sluitingsdatum 10 januari 2025 voor aanlevering van gegevens, met een mediane duur van follow-up van 10,4 maanden. c Hazardratio met Cox proportional hazards gestratificeerd op grond van ziektegeschiedenis en regio. d Log-rank p-waarde (eenzijdig) gestratificeerd op grond van ziekte geschiedenis en regio. e ORR gedefinieerd als aandeel van patiënten met als beste algehele respons (BOR) CR of PR zoals beoordeeld aan de hand van Lugano-criteria met PET-CT (2014), ORR is getest op de eerste 232 gerandomiseerde patiënten, waarvan 116 in elke groep. f P-waarde (eenzijdig) is afkomstig van een Cochran-Mantel-Haenszel-test gestratificeerd op grond van ziektegeschiedenis en regio. g OS-analyse bereikte geen statistische significantie bij de sluitingsdatum voor aanlevering van gegevens op 24 mei 2025 en zal opnieuw getest worden op een later tijdstip. | ||
De Kaplan-Meier-curve voor PFS zoals vastgesteld aan de hand van Lugano-criteria (2014) conform IRC-beoordeling, is weergegeven in figuur 1.
Figuur 1 Kaplan-Meier-plot van PFS (ITT-populatie) in onderzoek M20-638
De Kaplan-Meier-curve voor OS wordt weergegeven in figuur 2.
Figuur 2 Kaplan-Meier-plot van OS (ITT-populatie) in onderzoek M20-638
GCT3013-01
Onderzoek GCT3013-01 was een open-label multicenteronderzoek met meerdere cohorten en één groep waarin epcoritamab werd beoordeeld als monotherapie bij patiënten met gerecidiveerd of refractair folliculair lymfoom (FL) na twee of meer systemische therapielijnen. Het onderzoek omvat een dosisescalatiedeel, een expansiedeel en een optimalisatiedeel voor een opbouwdosis in 3 stappen. In het expansiedeel van het onderzoek waren een cohort met agressief non-hodgkinlymfoom (aNHL), een cohort met indolent NHL (iNHL) en een cohort met mantelcellymfoom (MCL) opgenomen. Het centraal staande iNHL-cohort bestond uit patiënten met FL. Patiënten die in het onderzoek werden opgenomen, moesten een volgens de WHO-classificatie 2016 of WHO-classificatie 2008 gedocumenteerd CD20+ volwassen B-cel neoplasma hebben gebaseerd op een representatief pathologieverslag met histologisch bevestigd FL 1-3A bij de initiële diagnose zonder klinische of pathologische aanwijzingen voor transformatie. Alle patiënten hadden gerecidiveerde ziekte of ziekte die refractair was voor de laatste voorafgaande therapielijn en waren eerder behandeld met ten minste 2 systemische, antineoplastische therapielijnen, waaronder ten minste 1 behandeling met monoklonale anti-CD20-antilichamen en een alkylerend middel of lenalidomide. Deelname aan het onderzoek was
niet mogelijk voor patiënten met lymfoom waarbij het CZS was aangedaan, behandeling met allogene HSCT of een solide-orgaantransplantatie, nog voortdurende actieve infectieziekten, alle patiënten met bekende verminderde T-celimmuniteit, een creatinineklaring van minder dan 45 ml/min, alanine-aminotransferase van > 3 maal de normale bovengrens en cardiale ejectiefractie van minder dan 45%. De werkzaamheid werd beoordeeld bij 128 patiënten die epcoritamab subcutaan (s.c.) hadden ontvangen in cycli van 4 weken, d.w.z. 28 dagen. Monotherapie met epcoritamab werd als volgt toegediend volgens een dosisopbouwschema in 2 stappen:
- Cyclus 1: epcoritamab 0,16 mg op dag 1, 0,8 mg op dag 8, 48 mg op dag 15 en 48 mg op dag 22
- Cyclus 2-3: epcoritamab 48 mg op dag 1, 8, 15 en 22
- Cyclus 4-9: epcoritamab 48 mg op dag 1 en 15
- Cyclus 10 en volgende: epcoritamab 48 mg op dag 1
Patiënten bleven epcoritamab ontvangen tot ziekteprogressie of onaanvaardbare toxiciteit optrad.
Het mediane aantal geïnitieerde cycli bedroeg 8; 60% kreeg 6 cycli.
De demografische kenmerken en kenmerken bij baseline worden weergegeven in tabel 14.
Tabel 14 Demografische kenmerken en kenmerken bij baseline van patiënten met FL in onderzoek GCT3013-01
| Kenmerken | (N = 128) |
| Leeftijd | |
| Mediaan, jaar (min, max) | 65 (39, 84) |
| < 65 jaar, n (%) | 61 (48) |
| 65 tot < 75 jaar, n (%) | 50 (39) |
| ≥ 75 jaar, n (%) | 17 (13) |
| Mannen, n (%) | 79 (62) |
| Ras, n (%) | |
| Wit | 77 (60) |
| Aziatisch | 7 (6) |
| Anders | 2 (1,6) |
| Niet gemeld | 42 (33) |
| ECOG-performance status; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Aantal eerdere therapielijnen, n (%) | |
| Mediaan (min, max) | 3 (2, 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Ann Arbor-stadium; (%) | |
| Stadium III/IV | 109 (85) |
| FLIPI bij baseline, n (%) | |
| 2 | 31 (24) |
| 3-5 | 78 (61) |
| Omvangrijke ziekte, n (%) | 33 (26) |
| Eerdere therapie; n (%) | |
| Autologe stamceltransplantatie | 24 (19) |
| Chimere antigeenreceptor (CAR)-T-celtherapie | 6 (5) |
| Behandeling met rituximab plus lenalidomide | 27 (21) |
| Kenmerken | (N = 128) |
| PI3K-remmer | 29 (23) |
| Ziekteprogressie binnen 24 maanden na eerste systemische therapie | 67 (52) |
| Refractair voor: | |
| ≥ 2 eerdere opeenvolgende therapielijnen voor lymfoom | 70 (55) |
| De laatste systemische antineoplastische therapielijn | 88 (69) |
| Eerdere behandeling met monoklonale anti-CD20-antilichamen | 101 (79) |
Zowel behandeling met monoklonale anti-CD20-antilichamen als behandeling met een alkylator | 90 (70) |
De werkzaamheid werd vastgesteld op basis van het totale responspercentage (ORR) volgens de Lugano-classificatie (2014) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC). De mediane opvolgingstijd voor de DOR bedroeg 16,2 maanden. De werkzaamheidsresultaten zijn samengevat in tabel 15.
Tabel 15 Werkzaamheidsresultaten in onderzoek GCT3013-01 bij patiënten met FL
Eindpunta Beoordeling door IRC | Epcoritamab (N = 128) |
| ORRb, n (%) | 106 (83) |
| (95%-BI) | (75,1; 88,9) |
| CRb, n (%) | 81 (63) |
| (95%-BI) | (54,3; 71,6) |
| PRb, n (%) | 25 (20) |
| (95%-BI) | (13,1; 27,5) |
| DORb | |
| Mediaan (95%-BI), maanden | 21,4 (13,7; NR) |
| DOCRb | |
| Mediaan (95%-BI), maanden | NR (21,4; NR) |
| Schatting na 12 maanden, % (95%-BI) | 78,6 (67,3; 86,4) |
| TTR, mediaan (spreiding), maanden | 1,4 (1; 3) |
BI = betrouwbaarheidsinterval; CR = complete respons; DOR = duur van respons; DOCR = duur van complete respons; IRC = onafhankelijke beoordelingscommissie; ORR = totaal responspercentage; PFS = progressievrije overleving; TTR = tijd tot respons a Bepaald op basis van de Lugano-classificatie (2014) zoals beoordeeld door de onafhankelijke beoordelingscommissie (IRC) b Omvatte patiënten met aanvankelijke PZ volgens Lugano of IR volgens LYRIC die later PR/CR bereikten. | |
De mediane tijd tot CR bedroeg 1,5 maanden (spreiding: 1,2 tot 11,1 maanden).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met epcoritamab in een of meerdere subgroepen van pediatrische patiënten met rijpe B-celmaligniteiten zoals vastgesteld in het pediatrisch implementatieplan (PIP) bij de toegekende indicatie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ‘voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees
Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
Monotherapie met epcoritamab
De populatiefarmacokinetiek na subcutane toediening van epcoritamab werd beschreven door middel van een tweecompartimentenmodel met subcutane absorptie volgens het eerste-ordeproces en doelgemedieerde eliminatie van het geneesmiddel. De matige tot hoge farmacokinetische variabiliteit voor epcoritamab werd waargenomen en gekenmerkt door interindividuele variabiliteit (IIV) met een variatiecoëfficiënt (CV) uiteenlopend van 25,7% tot 137,5% voor de FK parameters van epcoritamab.
Bij patiënten met LBCL in onderzoek GCT3013-01 bedraagt, op basis van individueel geschatte blootstellingen aan de hand van populatie-farmacokinetische modellering, na de s.c. dosis epcoritamab van 48 mg van het aanbevolen dosisopbouwschema in 2 stappen, de meetkundig gemiddelde (% CV) Cmax van epcoritamab 10,8 mcg/ml (41,7%) en is de AUC0-7d 68,9 dag*mcg/ml (45,1%) aan het eind van het wekelijkse doseringsschema. De Cdal bij
week 12 bedraagt 8,4 (53,3%) mcg/ml. De meetkundig gemiddelde (% CV) Cmax van epcoritamab is 7,52 mcg/ml (41,1%) en de AUC0-14d is 82,6 dag*mcg/ml (49,3%) aan het eind van het q2w-schema. De Cdal voor het q2w-schema is 4,1 (73,9%) mcg/ml. De meetkundig gemiddelde (% CV) Cmax van epcoritamab is 4,76 mcg/ml (51,6%) en de AUC0-28d is 74,3 dag*mcg/ml (69,5%) bij steady-state tijdens het q4w-schema. De Cdal voor het q4w-schema is 1,2 (130%) mcg/ml.
Blootstellingsparameters van epcoritamab bij patiënten met FL kwamen overeen met de blootstellingsparameters die werden gezien bij de patiënten met LBCL. Blootstellingen aan epcoritamab zijn vergelijkbaar tussen proefpersonen met FL die het dosisopbouwschema in 3 stappen kregen en proefpersonen die het dosisopbouwschema in 2 stappen kregen, met uitzondering van tijdelijk lagere dalconcentraties, zoals verwacht, op dag 15 van cyclus 1 na de tweede tussendosis (3 mg) bij het dosisopbouwschema in 3 stappen in vergelijking met de volledige dosis van 48 mg bij het dosisopbouwschema in 2 stappen.
Absorptie
De piekconcentraties traden op na ongeveer 3-4 dagen (Tmax) bij patiënten met LBCL die de volledige dosis van 48 mg ontvingen.
Distributie
Het meetkundig gemiddelde (% CV) centrale distributievolume is 8,27 l (27,5%) en het waargenomen steady-state distributievolume is 25,6 l (81,8%) op basis van populatie-FK-modellering.
Biotransformatie
De metabole route van epcoritamab is niet rechtstreeks onderzocht. Epcoritamab wordt naar verwachting, zoals andere therapeutische eiwitten, afgebroken tot kleine peptiden en aminozuren via katabole routes.
Eliminatie
Naar verwachting ondergaat epcoritamab verzadigbare doelgemedieerde klaring. De meetkundig gemiddelde (% CV) klaring (l/dag) bedraagt 0,441 (27,8%). De halfwaardetijd van epcoritamab is afhankelijk van de concentratie. De van het populatie-FK-model afgeleide meetkundig gemiddelde halveringstijd van een volledige dosis epcoritamab (48 mg) liep uiteen van 22 tot 25 dagen, op basis van de doseringsfrequentie.
Epcoritamab in combinatie met lenalidomide en rituximab
Er waren geen klinisch significante verschillen in de farmacokinetiek van epcoritamab (cyclus 1 AUC en cyclus 1-3 Cgem met een meetkundig gemiddeld verschil van 2% en 23,7%, respectievelijk) bij toediening van epcoritamab in combinatie met lenalidomide en rituximab vergeleken met epcoritamab als monotherapie.
Speciale patiëntengroepen
Er werden geen klinisch belangrijke effecten op de farmacokinetiek van epcoritamab (cyclus 1 AUC binnen ongeveer 36%) waargenomen op basis van leeftijd (20 tot 89 jaar), geslacht of ras/etniciteit (wit, Aziatisch en anders), licht tot matig ernstig verminderde creatinineklaring door de nieren (CLcr ≥ 30 ml/min tot CLcr < 90 ml/min), en lichte leverinsufficiëntie (totaal bilirubine ≤ ULN en ASAT > ULN, of totaal bilirubine van 1 tot 1,5 maal de ULN en ASAT), rekening houdend met verschillen in lichaamsgewicht. Er werd geen onderzoek gedaan bij patiënten met ernstige tot terminale nierziekte (CLcr < 30 ml/min) of ernstige leverinsufficiëntie (totaal bilirubine van > 3 maal ULN en ASAT). Er zijn slechts zeer beperkt gegevens beschikbaar over matig ernstige leverinsufficiëntie (totaal bilirubine van > 1,5 tot 3 maal ULN en ASAT, N = 1). De farmacokinetiek van epcoritamab bij deze patiëntengroepen is derhalve niet bekend.
Zoals bij andere therapeutische eiwitten heeft het lichaamsgewicht (39 tot 172 kg) een statistisch significant effect op de farmacokinetiek van epcoritamab. Op basis van blootstellings-responsanalyse en klinische gegevens, rekening houdend met de blootstelling bij patiënten met ofwel een laag (bijv. 46 kg) ofwel een hoog (bijv. 105 kg) lichaamsgewicht en binnen alle categorieën voor lichaamsgewicht (< 65 kg, 65-< 85, ≥ 85), is het effect op blootstellingen niet klinisch relevant.
Pediatrische patiënten
De farmacokinetiek van epcoritamab bij pediatrische patiënten is niet vastgesteld.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Farmacologie en/of toxicologie bij dieren
Er is geen reproductie- of ontwikkelingstoxiciteitsonderzoek met epcoritamab uitgevoerd bij dieren. Bij cynomolgusapen werden effecten waargenomen die in het algemeen consistent waren met het farmacologische werkingsmechanisme van epcoritamab. Deze bevindingen omvatten onder andere dosisgerelateerde nadelige klinische symptomen (waaronder braken, verminderde activiteit en mortaliteit bij hoge doses) en cytokinenafgifte, reversibele hematologische veranderingen, reversibele B-celdepletie in perifeer bloed en reversibele afgenomen lymfoïde cellulariteit in secundair lymfeweefsel.
Mutageniteit
Er is geen mutageniteitsonderzoek uitgevoerd met epcoritamab.
Carcinogeniciteit
Er is geen carcinogeniciteitsonderzoek uitgevoerd met epcoritamab.
Vermindering van vruchtbaarheid
Er is geen vruchtbaarheidsonderzoek met epcoritamab bij dieren uitgevoerd. Epcoritamab veroorzaakte echter geen toxicologische veranderingen in de voortplantingsorganen van mannelijke of vrouwelijke cynomolgusapen bij doses tot 1 mg/kg/week in een 5 weken durend algemeen toxiciteitsonderzoek met intraveneuze toediening. De AUC-blootstellingen (tijdgemiddeld over 7 dagen) bij de hoge dosis waren bij cynomolgusapen vergelijkbaar met die van patiënten (AUC0-7d) die de aanbevolen dosis ontvingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat
Azijnzuur
Sorbitol (E420)
Polysorbaat 80
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen en/of verdunningsmiddelen gemengd worden dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar.
Bereide epcoritamab
De chemische en fysische stabiliteit na opening zijn aangetoond gedurende 24 uur bij 2 °C tot 8 °C en tot 12 uur bij kamertemperatuur (20-25 °C).
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en -omstandigheden na opening de verantwoordelijkheid van de gebruiker en bedragen deze gewoonlijk niet meer dan 24 uur bij 2 °C tot 8 °C, tenzij de bereiding heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
Beperk blootstelling aan daglicht tot een minimum. Laat de epcoritamab-oplossing op kamertemperatuur komen voor toediening. Voer ongebruikte epcoritamab-oplossing af na de toegestane bewaartijd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C tot 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Glazen injectieflacon type 1 met een bromobutyl rubberen stop die aan de contactzijde gecoat is met fluorpolymeer en een aluminium verzegeling heeft met een oranje plastic flip-off dop, met daarin 48 mg per 0,8 ml oplossing voor injectie.
Elke doos bevat één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Epcoritamab moet door een zorgverlener worden bereid en toegediend als een subcutane injectie. Elke injectieflacon met epcoritamab is uitsluitend bestemd voor eenmalig gebruik.
Elke injectieflacon bevat een overmaat volume om het optrekken van de op het etiket vermelde hoeveelheid mogelijk te maken.
De toediening van epcoritamab vindt plaats in de loop van cycli van 28 dagen volgens het doseringsschema in rubriek 4.2.
Epcoritamab moet vóór de toediening visueel worden geïnspecteerd op deeltjes en verkleuring. De oplossing voor injectie moet een kleurloze tot lichtgele oplossing zijn. Niet gebruiken als de oplossing verkleurd of troebel is, of als er vreemde deeltjes aanwezig zijn.
Bereidingsinstructies volledige dosis 48 mg - geen verdunning nodig
Tepkinly 48 mg in injectieflacon wordt geleverd als gebruiksklare oplossing die vóór de toediening niet hoeft te worden verdund.
Epcoritamab moet worden bereid met een aseptische techniek. Filtratie van de oplossing is niet nodig.
- 1)
Bereid de injectieflacon met epcoritamab voor
- a) Neem één injectieflacon met 48 mg epcoritamab met de oranje dop uit de koelkast.
- b) Laat de injectieflacon niet langer dan 1 uur op kamertemperatuur komen.
- c) Draai de injectieflacon met epcoritamab rustig rond.
De injectieflacon NIET stevig ronddraaien of flink schudden.
- 2)
Trek de dosis op
Trek 0,8 ml epcoritamab op in een spuit.
- 3)
Label de spuit
Label de spuit met de productnaam, dosissterkte (48 mg), datum en de tijd van de dag. Zie rubriek 6.3 voor het bewaren van de bereide epcoritamab.
- 4) Voer de injectieflacon en het eventuele ongebruikte deel van epcoritamab af overeenkomstig lokale voorschriften.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1759/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 september 2023
Datum van laatste verlenging: 17 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.