


SmPC (samenvatting van de productkenmerken) - Padcev
1. NAAM VAN HET GENEESMIDDEL
Padcev 20 mg poeder voor concentraat voor oplossing voor infusie
Padcev 30 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Padcev 20 mg poeder voor concentraat voor oplossing voor infusie
Eén injectieflacon met poeder voor concentraat voor oplossing voor infusie bevat 20 mg enfortumab vedotin.
Padcev 30 mg poeder voor concentraat voor oplossing voor infusie
Eén injectieflacon met poeder voor concentraat voor oplossing voor infusie bevat 30 mg enfortumab vedotin.
Na reconstitutie bevat elke ml oplossing 10 mg enfortumab vedotin.
Enfortumab vedotin bestaat uit een volledig humaan IgG1-kappa-antilichaam, geconjugeerd aan het microtubuli-ontregelende middel monomethylauristatine E (MMAE) door middel van een protease-splitsbare maleimidocaproyl-valine-citrulline-linker.
Hulpstof met bekend effect
Elke dosis van 20 mg bevat 0,40 mg polysorbaat 20.
Elke dosis van 30 mg bevat 0,60 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit tot gebroken wit gevriesdroogd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Spierinvasief blaascarcinoom (MIBC)
Padcev, in combinatie met pembrolizumab, als neoadjuvante behandeling en vervolgens voortgezet na radicale cystectomie als adjuvante behandeling, is geïndiceerd voor de behandeling van volwassen patiënten met reseceerbaar spierinvasief blaascarcinoom (muscle invasive bladder cancer, MIBC).
Niet-reseceerbaar of gemetastaseerd urotheelcarcinoom
Padcev, in combinatie met pembrolizumab, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met niet-reseceerbaar of gemetastaseerd urotheelcarcinoom die in aanmerking komen voor platinumbevattende chemotherapie.
Lokaal gevorderd of gemetastaseerd urotheelcarcinoom
Padcev als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd urotheelcarcinoom die eerder een platinumbevattende chemotherapie hebben ondergaan en een geprogrammeerde celdoodreceptor-1- of geprogrammeerde celdoodligand 1-remmer hebben gekregen (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling met Padcev dient te worden gestart onder toezicht van een arts die ervaring heeft met de toepassing van therapieën tegen kanker. Zorg voor goede veneuze toegang alvorens de behandeling te beginnen (zie rubriek 4.4).
Dosering
Tabel 1. Aanbevolen dosis voor enfortumab vedotin in combinatie met pembrolizumab*
| Indicatie | Aanbevolen dosis enfortumab vedotin | Behandelingsduur |
Neoadjuvant en adjuvant spierinvasief blaascarcinoom (MIBC) | Enfortumab vedotin 1,25 mg/kg (tot max. 125 mg voor patiënten ≥ 100 kg) op dag 1 en 8 van een 21-daagse cyclus. | Patiënten die in aanmerking komen voor cisplatine Neoadjuvant: 4 cycli of totdat ziekteprogressie optreedt die radicale cystectomie met curatieve intentie verhindert, of totdat onaanvaardbare toxiciteit optreedt. Adjuvant: 5 cycli of totdat de ziekte terugkeert of totdat onaanvaardbare toxiciteit optreedt. Patiënten die niet in aanmerking komen voor cisplatine Neoadjuvant: 3 cycli of totdat ziekteprogressie optreedt die radicale cystectomie met curatieve intentie verhindert, of totdat onaanvaardbare toxiciteit optreedt. Adjuvant: 6 cycli of totdat de ziekte terugkeert of totdat onaanvaardbare toxiciteit optreedt. |
| Niet-reseceerbaar of gemetastaseerd urotheelcarcinoom | Enfortumab vedotin 1,25 mg/ kg (tot max. 125 mg voor patiënten ≥ 100 kg) op dag 1 en 8 van een 21-daagse cyclus. | Totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt. |
*Bij toediening op dezelfde dag dient de patiënt pembrolizumab na enfortumab vedotin te krijgen. Zie de Samenvatting van de productkenmerken van pembrolizumab voor aanvullende toedieningsinformatie van pembrolizumab.
Tabel 2. Aanbevolen dosis voor enfortumab vedotin als monotherapie
| Indicatie | Aanbevolen dosis enfortumab vedotin | Behandelingsduur |
| Lokaal gevorderd of gemetastaseerd urotheelcarcinoom | Enfortumab vedotin 1,25 mg/kg (tot max. 125 mg voor patiënten ≥ 100 kg) op dag 1, 8 en 15 van een 28-daagse cyclus. | Totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt. |
Tabel 3. Aanbevolen dosisverlagingen van enfortumab vedotin bij bijwerkingen
| Dosisverlagingsschema | Dosisniveau |
| Aanvangsdosis | 1,25 mg/kg tot max. 125 mg |
| Eerste dosisverlaging | 1,0 mg/kg tot max. 100 mg |
| Tweede dosisverlaging | 0,75 mg/kg tot max. 75 mg |
| Derde dosisverlaging | 0,5 mg/kg tot max. 50 mg |
Dosisaanpassingen
Tabel 4. Dosisonderbreking, -verlaging en -stopzetting van enfortumab vedotin
| Bijwerking | Ernst* | Dosisaanpassing* |
| Huidreacties | Vermoeden van Stevens-Johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN) of bulleuze laesies | Onderbreek onmiddellijk en verwijs door naar gespecialiseerde zorg. |
| Bevestigd(e) SJS of TEN; graad 4 of recidiverend graad 3 | Definitief stopzetten. | |
| Graad 2 verslechtering Graad 2 met koorts Graad 3 |
| |
| Hyperglykemie | Bloedglucose > 13,9 mmol/l (> 250 mg/dl) |
|
Pneumonitis/ interstitiële longziekte (ILD) | Graad 2 |
|
| Graad ≥ 3 | Definitief stopzetten. |
| Bijwerking | Ernst* | Dosisaanpassing* |
| Perifere neuropathie | Graad 2 |
|
| Graad ≥ 3 | Definitief stopzetten. |
*Toxiciteit is beoordeeld volgens de ‘Common Terminology Criteria’ voor bijwerkingen van het National Cancer Institute versie 5.0 (NCI-CTCAE v5.0), waarbij graad 1 licht is, graad 2 matig ernstig, graad 3 ernstig en graad 4 levensbedreigend.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van ≥ 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte (creatinineklaring [CrCL] > 60-90 ml/min), matig ernstige (CrCL 30-60 ml/min) of ernstige (CrCL 15-<30 ml/min) nierfunctiestoornis. Enfortumab vedotin is niet geëvalueerd bij patiënten met eindstadium nierziekte (CrCL < 15 ml/min) (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte leverfunctiestoornis (totaal bilirubine 1 tot 1,5 × bovengrens van normaal [ULN] en elke ASAT, of totaal bilirubine ≤ ULN en ASAT > ULN). Enfortumab vedotin is geëvalueerd bij slechts een beperkt aantal patiënten met een matig ernstige of ernstige leverfunctiestoornis. Leverfunctiestoornissen zullen naar verwachting de systemische blootstelling aan MMAE (het cytotoxische geneesmiddel) verhogen; patiënten moeten daarom nauwlettend worden gecontroleerd op mogelijke bijwerkingen. Door beperkte data bij patiënten met matige en ernstige leverfunctiestoornissen kan er geen specifieke dosis worden aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van enfortumab vedotin bij pediatrische patiënten voor de indicatie lokaal gevorderd of gemetastaseerd urotheelcarcinoom en MIBC.
Wijze van toediening
Padcev is voor intraveneus gebruik. De aanbevolen dosering dient te worden toegediend via een intraveneus infuus gedurende 30 minuten. Enfortumab vedotin dient niet te worden toegediend als intraveneuze push- of bolusinjectie.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Huidreacties
Huidreacties zijn in verband gebracht met enfortumab vedotin als gevolg van binding van enfortumab vedotin aan nectine-4 wat in de huid tot expressie komt. Koorts of griepachtige klachten kunnen het eerste teken zijn van een ernstige huidreactie, en patiënten moeten worden geobserveerd als dit zich voordoet.
Lichte tot matig ernstige huidreacties, voornamelijk maculopapulaire rash, zijn gemeld bij gebruik van enfortumab vedotin. De incidentie van huidreacties was hoger wanneer enfortumab vedotin werd gegeven in combinatie met pembrolizumab in vergelijking met enfortumab vedotin als monotherapie (zie rubriek 4.8). Er zijn ook ernstige cutane bijwerkingen, waaronder SJS en TEN, met fatale afloop opgetreden bij patiënten die werden behandeld met enfortumab vedotin, voornamelijk tijdens de eerste behandelcyclus.
Patiënten moeten vanaf de eerste cyclus en gedurende de gehele behandeling gecontroleerd worden op huidreacties. Bij lichte tot matig ernstige huidreacties kan een passende behandeling, zoals lokale corticosteroïden en antihistaminica, worden overwogen. Bij vermoeden van SJS of TEN of in geval van beginnende bulleuze laesies, dient de behandeling onmiddellijk te worden onderbroken en te worden doorverwezen naar gespecialiseerde zorg; histologische bevestiging, waaronder het overwegen van meerdere biopsieën, is van cruciaal belang voor een vroege herkenning, aangezien diagnose en interventie de prognose kunnen verbeteren. Bij bevestigde SJS of TEN, graad 4 of recidiverende graad 3 huidreacties dient het gebruik van Padcev definitief te worden stopgezet. Bij graad 2 verslechtering, graad 2 met koorts en graad 3 huidreacties moet de behandeling worden onderbroken tot graad ≤ 1 is bereikt en een doorverwijzing naar de gespecialiseerde zorg moet worden overwogen. De behandeling dient te worden hervat met dezelfde dosis of er dient een dosisverlaging van één niveau te worden overwogen (zie rubriek 4.2).
Pneumonitis/ILD
Ernstige, levensbedreigende of fatale pneumonitis/ILD zijn voorgekomen bij patiënten die werden behandeld met enfortumab vedotin. De incidentie van pneumonitis/ILD, waaronder ernstige voorvallen, was hoger wanneer enfortumab vedotin werd gegeven in combinatie met pembrolizumab in vergelijking met enfortumab vedotin als monotherapie (zie rubriek 4.8).
Controleer patiënten op tekenen en symptomen die wijzen op pneumonitis/ILD, zoals hypoxie, hoesten, dyspneu of interstitiële infiltraten bij radiologisch onderzoek. Corticosteroïden moeten worden toegediend bij voorvallen van graad ≥ 2 (bijv. initiële dosis van 1-2 mg/kg/dag prednison of gelijkwaardig, gevolgd door een geleidelijke afname).
Onderbreek de behandeling met Padcev bij pneumonitis/ILD van graad 2 en overweeg dosisverlaging. De behandeling met Padcev dient definitief te worden stopgezet bij pneumonitis/ILD van graad ≥ 3 (zie rubriek 4.2).
Hyperglykemie
Hyperglykemie en diabetische ketoacidose (DKA), waaronder fatale voorvallen, zijn opgetreden bij patiënten met en zonder reeds bestaande diabetes mellitus die met enfortumab vedotin werden behandeld (zie rubriek 4.8). Hyperglykemie deed zich vaker voor bij patiënten met reeds bestaande hyperglykemie of een hoge body mass index (≥ 30 kg/m2). Patiënten met hemoglobine A1C (HbA1c) ≥ 8% bij baseline werden uitgesloten van deelname aan klinische onderzoeken. De bloedglucosewaarden dienen te worden gecontroleerd voorafgaand aan het doseren en periodiek gedurende de looptijd van de behandeling, zoals klinisch geïndiceerd bij patiënten met (een risico op) diabetes mellitus of hyperglykemie. Als de bloedglucosewaarde is verhoogd tot > 13,9 mmol/l (> 250 mg/dl), dient het gebruik van Padcev te worden onderbroken totdat de bloedglucosewaarde ≤ 13,9 mmol/l (≤ 250 mg/dl) is, en dient een passende behandeling te worden gegeven (zie rubriek 4.2).
Ernstige infecties en opportunistische infecties
Ernstige infecties, zoals sepsis of pneumonie (inclusief fatale afloop) en opportunistische infecties zoals schimmelinfecties zijn gemeld bij patiënten die met Padcev werden behandeld. Patiënten moeten tijdens de behandeling zorgvuldig worden gecontroleerd op het optreden van mogelijke ernstige en opportunistische infecties.
Perifere neuropathie
Perifere neuropathie, met name perifere sensorische neuropathie, is opgetreden bij het gebruik van enfortumab vedotin, waaronder graad ≥ 3 reacties (zie rubriek 4.8). Patiënten met reeds bestaande graad ≥ 2 perifere neuropathie werden uitgesloten van deelname aan klinische onderzoeken. Patiënten dienen te worden gecontroleerd op symptomen van nieuwe of verergerende perifere neuropathie, omdat bij patiënten met deze aandoening uitstel, dosisverlaging of stopzetting van enfortumab vedotin nodig kan zijn (zie tabel 3). Het gebruik van Padcev dient definitief te worden stopgezet bij perifere neuropathie graad ≥ 3 (zie rubriek 4.2).
Oculaire aandoeningen
Oculaire aandoeningen, met name droge ogen, zijn opgetreden bij patiënten die met enfortumab vedotin werden behandeld (zie rubriek 4.8). Patiënten dienen te worden gecontroleerd op oculaire aandoeningen. Overweeg kunsttranen als profylaxe voor droge ogen en verwijzing voor een oogheelkundige beoordeling indien oculaire symptomen niet verdwijnen of als ze verergeren.
Extravasatie op de infuusplaats
Huid- en wekedelenletsel na toediening van enfortumab vedotin is waargenomen wanneer extravasatie optrad (zie rubriek 4.8). Zorg voor goede veneuze toegang alvorens met Padcev te beginnen, en controleer op eventuele extravasatie op de infuusplaats tijdens de toediening. Indien zich extravasatie voordoet, stop dan met het infuus en controleer op bijwerkingen.
Embryofoetale toxiciteit en anticonceptie
Zwangere vrouwen dienen te worden ingelicht over het mogelijke risico voor de foetus (zie rubriek 4.6 en 5.3). Vrouwen die zwanger kunnen worden, dienen geadviseerd te worden om een zwangerschapstest te doen in de 7 dagen voordat ze aan de behandeling met enfortumab vedotin beginnen, en effectieve anticonceptie te gebruiken tijdens de behandeling en ten minste 6 maanden na beëindiging van de behandeling. Mannen die met enfortumab vedotin worden behandeld, worden geadviseerd om geen kind
te verwekken tijdens de behandeling en ten minste 4 maanden na de laatste dosis van Padcev.
Informatie over hulpstof
Dit geneesmiddel bevat 0,40 mg en 0,60 mg polysorbaat 20 per dosis van respectievelijk 20 mg en 30 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Patiënteninformatiepakket
De voorschrijver moet de risico’s van behandeling met Padcev, waaronder combinatietherapie met pembrolizumab, bespreken met de patiënt. Bij elk recept dienen het patiënteninformatiepakket en de patiëntkaart te worden verstrekt aan de patiënt.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen formele onderzoeken uitgevoerd naar geneesmiddelinteracties met enfortumab vedotin. Gelijktijdige toediening van enfortumab vedotin en CYP3A4 (substraten)-gemetaboliseerde geneesmiddelen geeft geen klinisch relevant risico op het induceren van farmacokinetische interacties (zie rubriek 5.2).
Effecten van andere geneesmiddelen op enfortumab vedotin
CYP3A4-remmers, -substraten of -inductoren
Op basis van een fysiologiegebaseerd farmacokinetisch (PBPK) model, zal gelijktijdig gebruik van enfortumab vedotin met ketoconazol (een gecombineerde P-gp-remmer en sterke CYP3A-remmer) naar verwachting de Cmax van ongeconjugeerde MMAE en de AUC-blootstelling in geringe mate verhogen, zonder dat de blootstelling aan antilichaam-geneesmiddelconjugaat (ADC) verandert. Voorzichtigheid is geboden bij gelijktijdige behandeling met CYP3A4-remmers. Patiënten die gelijktijdig behandeld worden met een krachtige CYP3A4-remmer (bijv. boceprevir, claritromycine, cobicistat, indinavir, itraconazol, nefazodon, nelfinavir, posaconazol, ritonavir, saquinavir, telaprevir, telitromycine, voriconazol) moeten nauwkeurig worden gemonitord op tekenen van toxiciteiten.
Er wordt niet voorzien dat ongeconjugeerde MMAE de AUC zal veranderen van gelijktijdig toegediende geneesmiddelen die CYP3A4-substraten zijn (bijv. midazolam).
Sterke CYP3A4-inductoren (bijv. rifampicine, carbamazepine, fenobarbital, fenytoïne, sint-janskruid [Hypericum perforatum]) kunnen de blootstelling aan ongeconjugeerde MMAE met matig effect verminderen (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Bij vrouwen die zwanger kunnen worden, wordt een zwangerschapstest aanbevolen binnen 7 dagen voordat de behandeling wordt gestart. Vrouwen die zwanger kunnen worden, moeten geadviseerd worden om effectieve anticonceptie te gebruiken tijdens de behandeling en ten minste 6 maanden na beëindiging van de behandeling. Mannen die met enfortumab vedotin worden behandeld, worden geadviseerd om geen kind te verwekken tijdens de behandeling en ten minste 4 maanden na de laatste dosis van Padcev.
Zwangerschap
Uit dieronderzoeken is gebleken dat Padcev de foetus schade kan toebrengen wanneer toegediend aan zwangere vrouwen. Uit onderzoek met vrouwelijke ratten naar de embryofoetale ontwikkeling is gebleken dat intraveneuze toediening van enfortumab vedotin resulteerde in kleinere aantallen levensvatbare foetussen, een geringere nestgrootte en meer voortijdige resorpties (zie rubriek 5.3). Padcev wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen effectieve anticonceptie toepassen.
Borstvoeding
Het is niet bekend of enfortumab vedotin in de moedermelk wordt uitgescheiden. Risico voor met moedermelk gevoerde kinderen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Padcev en gedurende ten minste 6 maanden na de laatste dosis.
Vruchtbaarheid
Bij ratten is na herhaaldelijke dosistoediening van enfortumab vedotin testiculaire toxiciteit waargenomen en het middel heeft mogelijk invloed op de mannelijke vruchtbaarheid. Er is aangetoond dat MMAE aneugene eigenschappen heeft (zie rubriek 5.3). Daarom worden mannen die met dit geneesmiddel worden behandeld, aangeraden om voorafgaand aan de behandeling spermamonsters te laten invriezen en opslaan. Er zijn geen gegevens met betrekking tot het effect van Padcev op de menselijke vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Padcev heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Enfortumab vedotin in combinatie met pembrolizumab
Raadpleeg de samenvatting van de productkenmerken van pembrolizumab wanneer enfortumab vedotin wordt toegediend in combinatie met pembrolizumab voordat de behandeling wordt gestart.
De veiligheid van enfortumab vedotin werd beoordeeld in combinatie met pembrolizumab bij 1134 patiënten die ten minste één dosis enfortumab vedotin 1,25 mg/kg kregen in combinatie met pembrolizumab in één fase 2-onderzoek (EV-103) en drie fase 3-onderzoeken (EV-302, EV-303 en EV-304) (zie tabel 5). Patiënten werden gedurende een mediane duur van 9,2 maanden blootgesteld aan enfortumab vedotin in combinatie met pembrolizumab (spreiding: 0,03 tot 45,9 maanden). De mediane duur van blootstelling aan alleen enfortumab vedotin was 6,9 maanden (spreiding: 0,03 tot 45,9 maanden).
De meest voorkomende bijwerkingen bij enfortumab vedotin in combinatie met pembrolizumab waren pruritus (44,2%), diarree (37,1%), alopecia (35,4%), vermoeidheid (35%), perifere sensorische neuropathie (34%), verminderde eetlust (31,5%), anemie (29,1%), gewicht verlaagd (29,1%), nausea (28,5%), rash maculopapulair (27,7%), dysgeusie (25,1%), aspartaataminotransferase verhoogd (20,2%), alanine-aminotransferase verhoogd (20%), droge huid (16%), hyperglykemie (15,5%), rash (14%), braken (13,2%), hypothyreoïdie (12,1%), neutropenie (12%) en droog oog (11,6%).
De meest voorkomende ernstige bijwerkingen (≥ 2%) waren sepsis (3%), diarree (2,6%), pneumonie (2,6%) en pneumonitis (2,2%). Achtendertig procent van de patiënten stopte permanent met enfortumab vedotin vanwege bijwerkingen; de meest voorkomende bijwerking (≥ 2%) die leidde tot stopzetting, was perifere sensorische neuropathie (9,1%).
Bij 59% van de patiënten traden bijwerkingen op die leidden tot onderbreking van de behandeling met enfortumab vedotin. De meest voorkomende bijwerkingen (≥ 2%) die leidden tot onderbreking van de behandeling waren perifere sensorische neuropathie (9,3%), rash maculopapulair (5,3%), diarree (4,7%), neutropenie (3,7%), alanine-aminotransferase verhoogd (3,4%), hyperglykemie (3%), vermoeidheid (2,7%), pneumonitis (2,1%) en pruritus (2,1%).
Bijwerkingen die leidden tot het verlagen van de dosis van enfortumab vedotin, kwamen voor bij 31% van de patiënten. De meest voorkomende bijwerkingen (≥ 2%) die leidden tot dosisverlaging, waren perifere sensorische neuropathie (6%), rash maculopapulair (4,7%) en vermoeidheid (2,1%).
Enfortumab vedotin als monotherapie
De veiligheid van enfortumab vedotin werd beoordeeld als monotherapie bij 793 patiënten die ten minste één dosis enfortumab vedotin 1,25 mg/kg kregen in twee fase 1-onderzoeken (EV-101 en EV-102), drie fase 2-onderzoeken (EV-103, EV-201 en EV-203) en één fase 3-onderzoek (EV-301) (zie tabel 5). Patiënten werden gedurende een mediane duur van 4,7 maanden blootgesteld aan enfortumab vedotin (bereik: 0,3 tot 55,7 maanden).
De meest voorkomende bijwerkingen bij enfortumab vedotin waren alopecia (47,7%), verminderde eetlust (47,2%), vermoeidheid (46,8%), diarree (39,1%), perifere sensorische neuropathie (38,5%), nausea (37,8%), pruritus (33,4%), dysgeusie (30,4%), anemie (29,1%), gewicht verlaagd (25,2%), rash maculopapulair (23,6%), droge huid (21,8%), braken (18,7%), aspartaataminotransferase verhoogd (17%), hyperglykemie (14,9%), droog oog (12,7%), alanine-aminotransferase verhoogd (12,7%) en rash (11,6%).
De meest voorkomende ernstige bijwerkingen (≥ 2%) waren diarree (2,1%) en hyperglykemie (2,1%). Eenentwintig procent van de patiënten stopte permanent met enfortumab vedotin vanwege bijwerkingen; de meest voorkomende bijwerking (≥ 2%) die leidde tot stopzetting, was perifere sensorische neuropathie (4,8%).
Bijwerkingen die leidden tot onderbreken van de dosering, kwamen voor bij 62% van de patiënten; de meest voorkomende bijwerkingen (≥ 2%) die leidden tot onderbreken van de dosering waren perifere sensorische neuropathie (14,8%), vermoeidheid (7,4%), rash maculopapulair (4%), aspartaataminotransferase verhoogd (3,4%), alanine-aminotransferase verhoogd (3,2%), anemie (3,2%), hyperglykemie (3,2%), neutrofielentelling verlaagd (3%), diarree (2,8%), rash (2,4%) en perifere motorische neuropathie (2,1%).
Achtendertig procent van de patiënten had een dosisverlaging nodig vanwege een bijwerking; de meest voorkomende bijwerkingen (≥ 2%) die leidden tot een dosisverlaging waren perifere sensorische neuropathie (10,3%), vermoeidheid (5,3%), rash maculopapulair (4,2%) en verminderde eetlust (2,1%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die zijn waargenomen tijdens klinische onderzoeken met enfortumab vedotin als monotherapie of in combinatie met pembrolizumab, of gemeld tijdens postmarketing gebruik van enfortumab vedotin, worden in deze rubriek weergegeven per frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1 000, <1/100); zelden (≥1/10 000, <1/1 000); zeer zelden (<1/10 000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 5. Bijwerkingen bij patiënten behandeld met enfortumab vedotin
| Frequentie | Monotherapie | In combinatie met pembrolizumab |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Urineweginfectie | Urineweginfectie |
| Vaak | Sepsis, pneumonie | Sepsis, pneumonie |
| Niet bekend1 | Schimmelinfectie | Schimmelinfectie |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Anemie | Anemie |
| Vaak | Trombocytopenie, leukopenie | Trombocytopenie, leukopenie |
| Niet bekend1 | Neutropenie, febriele neutropenie, neutrofielentelling verlaagd | Neutropenie, febriele neutropenie, neutrofielentelling verlaagd |
| Endocriene aandoeningen | ||
| Zeer vaak | Hypothyroïdie | |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Hyperglykemie, verminderde eetlust | Hyperglykemie, verminderde eetlust |
| Niet bekend1 | Diabetische ketoacidose | Diabetische ketoacidose |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Perifere sensorische neuropathie, dysgeusie | Perifere sensorische neuropathie, dysgeusie |
| Vaak | Perifere neuropathie, perifere motorische neuropathie, perifere sensomotorische neuropathie, | Perifere neuropathie, perifere motorische neuropathie, perifere sensomotorische |
| Frequentie | Monotherapie | In combinatie met pembrolizumab |
| paresthesie, hypo-esthesie, loopstoornis, spierzwakte | neuropathie, paresthesie, hypo-esthesie, loopstoornis, spierzwakte, neurotoxiciteit | |
| Soms | Demyeliniserende polyneuropathie, polyneuropathie, neurotoxiciteit, motorische disfunctie, dysesthesie, spieratrofie, neuralgie, peroneale zenuwverlamming, gevoelsverlies, brandend gevoel van de huid, branderig gevoel | Dysesthesie, polyneuropathie, myasthenia gravis, neuralgie, peroneale zenuwverlamming, brandend gevoel van de huid |
| Oogaandoeningen | ||
| Zeer vaak | Droog oog | Droog oog |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Vaak | Pneumonitis/ILD2 | Pneumonitis/ILD2 |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Diarree, braken, nausea | Diarree, braken, nausea |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Alopecia, pruritus, rash, rash maculopapulair, droge huid | Alopecia, pruritus, rash, rash maculopapulair, droge huid |
| Vaak | Geneesmiddeleneruptie, huidexfoliatie, conjunctivitis, bulleuze dermatitis, blaar, stomatitis, palmoplantair erytrodysesthesiesyndroom, eczeem, erytheem, rash erythemateus, rash maculair, rash papulair, rash pruritisch, rash vesiculair | Huidexfoliatie, conjunctivitis, gegeneraliseerde exfoliatieve dermatitis, bulleuze dermatitis, blaar, stomatitis, palmoplantair erytrodysesthesie-syndroom, eczeem, erytheem, rash erythemateus, rash maculair, rash papulair, rash pruritisch, rash vesiculair, dermatitis |
| Soms | Gegeneraliseerde exfoliatieve dermatitis, erythema multiforme, exfoliatieve rash, pemfigoïd, rash maculovesiculair, dermatitis, dermatitis allergisch, contactdermatitis, intertrigo, huidirritatie, stasisdermatitis, bloedblaar | Geneesmiddeleneruptie, erythema multiforme, exfoliatieve rash, pemfigoïd, dermatitis allergisch, contactdermatitis, intertrigo, huidirritatie, stasisdermatitis |
| Niet bekend1 | Toxische epidermale necrolyse, hyperpigmentatie van de huid, huidverkleuring, pigmentatiestoornis, syndroom van Stevens-Johnson, epidermale necrose, symmetrisch geneesmiddelgerelateerd intertrigineus en flexuraal exantheem | Toxische epidermale necrolyse, hyperpigmentatie van de huid, huidverkleuring, pigmentatiestoornis, syndroom van Stevens-Johnson, epidermale necrose, symmetrisch geneesmiddelgerelateerd intertrigineus en flexuraal exantheem |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Soms | Myositis | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Vermoeidheid | Vermoeidheid |
| Vaak | Extravasatie op infuusplaats | Extravasatie op infuusplaats |
| Onderzoeken | ||
| Zeer vaak | Alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd, gewicht verlaagd | Alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd, gewicht verlaagd |
| Vaak | Lipase verhoogd | |
| Letsel, intoxicaties en verrichtingencomplicaties | ||
| Vaak | Infusiegerelateerde reactie | Infusiegerelateerde reactie |
1 Gebaseerd op postmarketingervaring wereldwijd. 2 Inclusief: acuut ademhalingsnoodsyndroom, auto-immuun longziekte, immuungemedieerde longziekte, interstitiële longziekte, longopaciteit, organiserende longontsteking, pneumonitis, longfibrose, pulmonale toxiciteit, pulmonale sarcoïdose en sarcoïdose.
Beschrijving van geselecteerde bijwerkingen
Immunogeniciteit
In totaal werden 159 patiënten onderzocht op immunogeniciteit voor enfortumab vedotin na enfortumab vedotin in combinatie met pembrolizumab voor de behandeling van MIBC; bij 3 patiënten werd bevestigd dat ze bij baseline positief waren voor antidrugantilichamen (ADA), en van de patiënten die bij baseline negatief waren (n=156), waren er na baseline in totaal 2 (1,3%) positief.
In totaal 490 patiënten werden onderzocht op immunogeniciteit voor enfortumab vedotin na enfortumab vedotin in combinatie met pembrolizumab voor de behandeling van niet-reseceerbaar of gemetastaseerd urotheelcarcinoom; bij 24 patiënten werd bevestigd dat ze bij baseline positief waren voor ADA, en van de patiënten die bij baseline negatief waren (n=466), waren er na baseline in totaal 14 (3%) positief.
In totaal 697 patiënten werden onderzocht op immunogeniciteit voor 1,25 mg/kg enfortumab vedotin als monotherapie; bij 16 patiënten werd bevestigd dat ze bij baseline positief waren voor ADA, en van de patiënten die bij baseline negatief waren (n=681), waren er na baseline in totaal 24 (3,5%) positief.
De incidentie van tijdens de behandeling optredende anti-enfortumab vedotin-antilichaamvorming was consistent bij beoordeling na toediening van enfortumab vedotin als monotherapie en in combinatie met pembrolizumab.
Vanwege het beperkte aantal patiënten met antilichamen tegen Padcev kunnen er geen conclusies worden getrokken over een eventueel effect van immunogeniciteit op werkzaamheid, veiligheid of farmacokinetiek.
Huidreacties
In klinische onderzoeken naar enfortumab vedotin in combinatie met pembrolizumab kwamen huidreacties voor bij 67% (763) van de 1134 patiënten en een meerderheid van deze huidreacties omvatte rash maculopapulair, rash en rash maculair. Ernstige (graad 3 of 4) huidreacties kwamen voor bij 15% (175) van de patiënten (graad 3: 14%, graad 4: 1%). Bij één patiënt deed zich een fataal voorval van toxische epidermale necrolyse voor. De mediane tijd tot de aanvang van ernstige huidreacties was 1,1 maanden (bereik: 0,1 tot 24,0 maanden). Van de patiënten bij wie huidreacties voorkwamen en van wie er gegevens waren over resolutie (n = 761), had 81% volledige resolutie, 13% gedeeltelijke verbetering en 6% geen verbetering ten tijde van hun laatste beoordeling. Van de 19% van de patiënten met residuele huidreacties bij de laatste beoordeling had 30% bijwerkingen van graad ≥ 2.
In klinische onderzoeken met enfortumab vedotin als monotherapie, kwamen huidreacties voor bij 57% (452) van de 793 patiënten die werden behandeld met 1,25 mg/kg enfortumab vedotin. Ernstige (graad 3 of 4) huidreacties kwamen voor bij 14% (108) van de patiënten en het merendeel van deze reacties omvatte rash maculopapulair, stomatitis, erythemateuze huiduitslag, huiduitslag of geneesmiddeleneruptie. De mediane tijd tot de aanvang van ernstige huidreacties was 0,7 maanden (bereik: 0,1 tot 8,2 maanden). Ernstige huidreacties kwamen voor bij 4,3% (34) van de patiënten. Van de patiënten bij wie huidreacties voorkwamen en van wie er gegevens waren over resolutie (n=366), had 61% volledige resolutie, 24% gedeeltelijke verbetering en 15% geen verbetering ten tijde van hun laatste beoordeling. Van de 39% van de patiënten met residuele huidreacties bij de laatste beoordeling had 38% bijwerkingen van graad ≥ 2.
Pneumonitis/ILD
In klinische onderzoeken met enfortumab vedotin in combinatie met pembrolizumab kwam pneumonitis/ILD voor bij 8,8% (100) van de 1134 patiënten. Ernstige (graad 3 of 4) pneumonitis/ILD kwam voor bij 30 patiënten (graad 3: 2,0%, graad 4: 0,6%). Pneumonitis/ILD leidde tot stopzetting van enfortumab vedotin bij 1,9% van de patiënten. Bij drie patiënten deed zich een fataal voorval voor van pneumonitis/ILD. De mediane tijd tot de aanvang van pneumonitis/ILD, ongeacht graad, was 3,8 maanden (bereik: 0,3 tot 26,2 maanden).
In klinische onderzoeken met enfortumab vedotin als monotherapie kwam pneumonitis/ILD voor bij 3,3% (26) van de 793 patiënten die werden behandeld met 1,25 mg/kg enfortumab vedotin. Minder dan 1% van de patiënten kreeg ernstige (graad 3 of 4) pneumonitis/ILD (graad 3: 0,5%, graad 4: 0,3%). Pneumonitis/ILD leidde tot stopzetting van enfortumab vedotin bij 0,5% van de patiënten. Er waren geen sterfgevallen ten gevolge van pneumonitis/ILD. De mediane tijd tot het optreden van pneumonitis/ ILD, ongeacht graad, was 2,7 maanden (bereik: 0,6 tot 6,0 maanden) en de mediane duur was 1,6 maanden (bereik: 0,1 tot 43,0 maanden). Van de 26 patiënten die pneumonitis/ILD kregen, verdwenen bij 8 (30,8%) de symptomen volledig.
Hyperglykemie
In klinische onderzoeken met enfortumab vedotin als monotherapie kwam hyperglykemie (bloedglucose > 13,9 mmol/l) voor bij 17% (133) van de 793 patiënten die werden behandeld met 1,25 mg/kg enfortumab vedotin. Ernstige gevallen van hyperglykemie kwamen voor bij 2,5% van de patiënten, 7% van de patiënten kreeg ernstige (graad 3 of 4) hyperglykemie en bij 0,3% van de patiënten deed zich een fataal voorval voor; één betrof hyperglykemie en één betrof diabetische ketoacidose. De incidentie van hyperglykemie graad 3-4 nam overeenkomstig toe bij patiënten met een hogere BMI en bij patiënten met een hogere waarde voor HbA1c bij baseline. De mediane tijd tot de aanvang van hyperglykemie was 0,5 maanden (bereik: 0 tot 20,3 maanden). Van de patiënten bij wie hyperglykemie voorkwam en van wie er gegevens waren over resolutie ervan (n=106), had 66% volledige resolutie, 19% gedeeltelijke verbetering en 15% geen verbetering ten tijde van hun laatste beoordeling. Van de 34% patiënten met residuele hyperglykemie bij de laatste beoordeling had 64% bijwerkingen van graad ≥ 2.
Perifere neuropathie
In klinische onderzoeken met enfortumab vedotin als monotherapie deed zich perifere neuropathie voor bij 53% (422) van de 793 patiënten die werden behandeld met enfortumab vedotin 1,25 mg/kg. Vijf procent van de patiënten kreeg ernstige (graad 3 of 4) perifere neuropathie, waaronder sensorische en motorische voorvallen. De mediane tijd tot de aanvang van graad ≥ 2 perifere neuropathie was 5 maanden (bereik: 0,1 tot 20,2 maanden). Van de patiënten bij wie neuropathie voorkwam en van wie er gegevens waren over resolutie ervan (n=340), had 14% volledige resolutie, 46% gedeeltelijke verbetering en 41% geen verbetering ten tijde van hun laatste beoordeling. Van de 86% van de patiënten met residuele neuropathie bij de laatste beoordeling had 51% bijwerkingen van graad ≥ 2.
Oculaire aandoeningen
In klinische onderzoeken met enfortumab vedotin als monotherapie ervoer 30% van de patiënten droge ogen tijdens de behandeling met 1,25 mg/kg enfortumab vedotin. De behandeling werd onderbroken bij 1,5% van de patiënten en 0,1% van de patiënten stopte definitief met de behandeling vanwege droge ogen. Ernstige (graad 3) droge ogen deden zich voor bij slechts 3 patiënten (0,4%). De mediane tijd tot de aanvang van droge ogen was 1,7 maanden (bereik: 0 tot 30,6 maanden).
Speciale patiëntengroepen
Ouderen
Enfortumab vedotin in combinatie met pembrolizumab is onderzocht bij 359 patiënten < 65 jaar en 775 patiënten ≥ 65 jaar. Over het algemeen was de frequentie van bijwerkingen hoger bij patiënten ≥ 65 jaar vergeleken met patiënten < 65 jaar, met name van ernstige bijwerkingen (respectievelijk 61,3% en 47,9%) en bijwerkingen van ≥ graad 3 (respectievelijk 79,2% en 68,2%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen antidotum bekend voor overdosering met enfortumab vedotin. In geval van overdosering dient de patiënt nauwlettend te worden gemonitord op bijwerkingen en dient een geschikte ondersteunende behandeling te worden toegediend, rekening houdend met de halfwaardetijd van 3,6 dagen (ADC) en 2,6 dagen (MMAE).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, overige antineoplastische middelen, monoklonale antilichamen, ATC-code: L01FX13
Werkingsmechanisme
Enfortumab vedotin is een ADC dat zich richt op nectine-4, een adhesie-eiwit dat zich bevindt op het oppervlak van de urotheelcarcinoomcellen. Het middel bestaat uit een volledig humaan IgG1-kappa-antilichaam, geconjugeerd aan het microtubuli-ontregelende middel MMAE door middel van een protease-splitsbare maleimidocaproyl-valine-citrulline-linker. Niet-klinische gegevens wijzen erop dat de werking tegen kanker van enfortumab vedotin te danken is aan binding van het ADC aan cellen die nectine-4 tot expressie brengen, gevolgd door internalisering van het ADC-nectine-4-complex, en het vrijkomen van MMAE door proteolytische splitsing. Het vrijkomen van MMAE ontregelt het netwerk van microtubuli in de cel, wat stillegging van de celcyclus, apoptose en immunogene celdood teweegbrengt. MMAE dat vrijkomt uit cellen waarop enfortumab vedotin zich richt, kan zich verspreiden in nabijgelegen cellen met een lage expressie van nectine-4, wat resulteert in cytotoxische celdood. De combinatie van enfortumab vedotin met geprogrammeerde celdoodreceptor-1 (PD-1)-remmers resulteert in verbeterde anti-tumoractiviteit, consistent met de complementaire mechanismen van de door MMAE geïnduceerde celcytotoxiciteit en inductie van immunogene celdood, plus de up-regulatie van de immuunfunctie door PD-1 remming.
Hartelektrofysiologie
Bij de aanbevolen dosis van 1,25 mg/kg zorgde enfortumab vedotin niet voor een klinisch relevante verlenging van het gemiddelde QTc-interval op basis van ecg-gegevens uit een onderzoek met patiënten met gevorderd urotheelcarcinoom.
Klinische werkzaamheid en veiligheid
Enfortumab vedotin in combinatie met pembrolizumab
Neoadjuvante en adjuvante behandeling van patiënten die in aanmerking komen voor cisplatine, met spierinvasief blaascarcinoom (MIBC)
EV-304 (KEYNOTE-B15)
De werkzaamheid van Padcev in combinatie met pembrolizumab als neoadjuvante behandeling en vervolgens voortgezet na radicale cystectomie (RC) als adjuvante behandeling werd beoordeeld in het onderzoek EV-304 (KEYNOTE-B15), een open-label, gerandomiseerd, multicentrisch fase 3-onderzoek waaraan patiënten deelnamen die neoadjuvant en adjuvant enfortumab vedotin en pembrolizumab kregen, ten opzichte van neoadjuvant gemcitabine en cisplatine. De belangrijkste geschiktheidscriteria waren eerder onbehandeld cT2-T4aN0M0 of cT1-T4aN1M0 MIBC bij patiënten die in aanmerking kwamen voor een cisplatine bevattende chemotherapie en die in aanmerking kwamen voor RC en bekken-lymfeklierdissectie (PLND), ongeacht geprogrammeerde celdoodligand 1 (PD-L1)-status. Patiënten met een actieve auto-immuunziekte waarvoor binnen 2 jaar na behandeling systemische therapie nodig was, of patiënten met een medische aandoening waarvoor immunosuppressie nodig was, kwamen niet in aanmerking.
Patiënten werden 1:1 gerandomiseerd naar een van de volgende behandelingsarmen:
- Enfortumab vedotin in combinatie met pembrolizumab (n = 405): neoadjuvant enfortumab vedotin 1,25 mg/kg als intraveneuze infusie gedurende 30 minuten op dag 1 en 8 en neoadjuvant pembrolizumab 200 mg gedurende 30 minuten op dag 1 van elke cyclus van 3 weken (21 dagen) gedurende 4 cycli. Na RC en PLND adjuvant enfortumab vedotin 1,25 mg/kg gedurende 30 minuten op dag 1 en 8 van elke cyclus van 3 weken (21 dagen) gedurende 5 cycli en adjuvant pembrolizumab 200 mg gedurende 30 minuten op dag 1 van elke cyclus van 3 weken (21 dagen) gedurende 13 cycli.
- Gemcitabine en cisplatine (n = 403): Neoadjuvant gemcitabine 1000 mg/m2 op dag 1 en 8 en cisplatine 70 mg/m2 op dag 1 van elke cyclus van 3 weken (21 dagen) gedurende 4 cycli. Na RC en PLND, gevolgd door observatie.
De behandeling werd voortgezet totdat deze afgerond was, totdat ziekteprogressie optrad die RC en PLND uitsloot, totdat RC en PLND niet werd ondergaan of werd geweigerd, totdat zich een recidief voordeed in de adjuvante fase of totdat onacceptabele toxiciteit optrad. Beoordeling van de tumorstatus gebeurde bij baseline, in de 5 weken voorafgaand aan RC en PLND en 6 weken na de operatie. Na RC en PLND vond beoordeling van de tumorstatus gedurende 2 jaar elke 12 weken plaats en daarna elke 24 weken. Randomisatie werd gestratificeerd op basis van het tumorstadium (T2N0 versus T3/T4aN0 versus T1-T4aN1), gecombineerde positieve PD-L1-score (CPS ≥10 versus CPS <10) en geografische regio (Verenigde Staten versus Europese Unie versus rest van de wereld).
De mediane leeftijd was 66 jaar (bereik: 35 tot 85 jaar); 81% was man; en 80% was kaukasisch. De patiënten hadden bij baseline een ECOG-performance status (Eastern Cooperative Oncology Group) van 0 (78%) of 1 (22%). Zevenenvijftig procent was CPS ≥10 en 43% was CPS <10. Negentien procent was T2N0, 73% was T3/T4aN0 en 8% was T1-T4aN1. Negentig procent van de patiënten had histologisch urotheelcarcinoom; 5% had urotheelcarcinoom met plaveiseldifferentiatie, 3% had urotheelcarcinoom met glandulaire differentiatie en 3% had urotheelcarcinoom met een andere histologische variant.
In de totale populatie werd RC en PLND ondergaan door 351 patiënten (87%) in de arm met enfortumab vedotin in combinatie met pembrolizumab en 361 (90%) in de arm met gemcitabine en cisplatine.
De primaire uitkomst voor werkzaamheid was eventvrije overleving (EFS), zoals beoordeeld door blinde onafhankelijke centrale beoordeling (BICR). De secundaire uitkomsten voor werkzaamheid waren algehele overleving (OS) en het percentage pathologische complete respons (pCR), zoals beoordeeld door blinde onafhankelijke pathologische beoordeling (BIPR).
Het onderzoek toonde statistisch significante verbeteringen in EFS, OS en pCR voor patiënten die werden behandeld met neoadjuvant en adjuvant enfortumab vedotin in combinatie met pembrolizumab, in vergelijking met neoadjuvant gemcitabine en cisplatine. De mediane follow-up tijd voor dit onderzoek was 30,8 maanden (bereik: 0,5 tot 53,6 maanden).
Tabel 6 en figuren 1 en 2 geven een overzicht van de resultaten met betrekking tot de werkzaamheid voor EV-304.
Tabel 6. Werkzaamheidsresultaten in EV-304
| Eindpunt | Padcev + pembrolizumab n=405 | Gemcitabine + cisplatine n=403 |
| Eventvrije overlevinga | ||
| Aantal (%) patiënten met voorvallen | 87 (21,5) | 146 (36,2) |
| Mediaan in maanden (95%-BI)b | NB (NB; NB) | 48,5 (43,3; NB) |
| Hazardratioc (95%-BI) | 0,53 (0,41; 0,70) | |
| Eenzijdige p-waarded | <0,0001 | |
| Algehele overleving | ||
| Aantal (%) patiënten met voorvallen | 69 (17,0) | 99 (24,6) |
| Mediaan in maanden (95%-Bl)b | NB (NB; NB) | NB (NB; NB) |
| Hazardratioc (95%-BI) | 0,65 (0,48; 0,89) | |
| Eenzijdige p-waarded | 0,0029 | |
| Pathologische complete respons | ||
| Aantal patiënten met pCR | 226 | 131 |
| Percentage pCR (%) (95%-BI) | 55,8 (50,8; 60,7) | 32,5 (28,0; 37,3) |
| Schatting behandelingsverschil (%) (95%-BI)e | 23,4 (16,7; 29,8) | |
| Eenzijdige p-waardee | <0,0001 | |
NB = Niet bereikt.
a. EFS is gedefinieerd als de tijdsduur van randomisatie tot een van de volgende voorvallen: radiologische ziekteprogressie die een chirurgische ingreep met curatieve intentie uitsluit, zoals beoordeeld door BICR voorafgaand aan RC + PLND; het niet ondergaan van een chirurgische ingreep voor deelnemers met residuele spierinvasieve aandoening en aanwezigheid van radiologische aandoening; ernstige residuele aandoening achtergebleven ten tijde van ingreep (chirurg niet in staat om chirurgische ingreep met curatieve intentie te voltooien vanwege niet-reseceerbare tumor of nieuw ontdekte gemetastaseerde aandoening); lokaal recidief of recidief op afstand na RC + PLND, zoals beoordeeld door middel van CT of MRI door BICR en/of biopsie – indien biopsie niet haalbaar is omwille van de veiligheid van de deelnemer, is alleen CT/MRI voldoende; overlijden ongeacht de oorzaak.
b. Gebaseerd op Kaplan Meier-schattingen.
c. Gebaseerd op het gestratificeerde Cox regressiemodel met gebruikmaking van de Efron-methode voor gelijke waarden met behandeling als covariabele.
d. Gebaseerd op gestratificeerde log-ranktoets.
e. Gebaseerd op de methode van Miettinen en Nurminen.
Figuur 1. Kaplan Meier-curve van eventvrije overleving, EV-304
Figuur 2. Kaplan Meiercurve van algehele overleving, EV-304
Neoadjuvante en adjuvante behandeling van patiënten die niet in aanmerking komen voor cisplatine, met spierinvasief blaascarcinoom (MIBC)
EV-303 (KEYNOTE-905)
De werkzaamheid van Padcev in combinatie met pembrolizumab als neoadjuvante behandeling en vervolgens voortgezet na RC als adjuvante behandeling werd beoordeeld in het onderzoek EV-303 (KEYNOTE-905), een open-label, gerandomiseerd, multicentrisch fase 3-onderzoek waaraan patiënten deelnamen die neoadjuvant en adjuvant enfortumab vedotin en pembrolizumab kregen, ten opzichte Aantal in gevaar
Padcev + pembro 405 351 317 303 257 154 100 63 23 0 Gem + cis 403 350 286 259 216 131 70 45 16 0
0 6 12 18 24 30 36 42 48 54
Tijd in maanden
Aantal in gevaar
Padcev + pembro 405 396 377 361 325 215 142 90 34 0 Gem + cis 403 392 358 338 295 201 119 67 29 0
0 6 12 18 24 30 36 42 48 54
Tijd in maanden
van RC en PLND. De belangrijkste geschiktheidscriteria waren eerder onbehandeld cT2-T4aN0M0 of cT1-T4aN1M0 MIBC bij patiënten die niet in aanmerking kwamen voor een cisplatine bevattende behandeling of deze behandeling afwezen en die in aanmerking kwamen voor RC en PLND, ongeacht PD-L1-status. Patiënten met een actieve auto-immuunziekte waarvoor binnen 2 jaar na behandeling systemische therapie nodig was, of patiënten met een medische aandoening waarvoor immuunsuppressie nodig was, kwamen niet in aanmerking.
Patiënten werden 1:1:1 gerandomiseerd naar enfortumab vedotin en enfortumab vedotin in combinatie met pembrolizumab, neoadjuvant en adjuvant pembrolizumab als monotherapie of alleen RC en PLND. De hypothesetoetsing werd aangepast om prioriteit te geven aan de vergelijking tussen enerzijds de arm met enfortumab vedotin in combinatie met pembrolizumab en anderzijds de arm met alleen RC en PLND voor EFS. Derhalve werd de randomisatie naar de arm met pembrolizumab als monotherapie vroegtijdig stopgezet. De beoordeling van de werkzaamheid was gebaseerd op de vergelijking tussen de volgende behandelingsarmen:
- Enfortumab vedotin in combinatie met pembrolizumab (n=170): neoadjuvant enfortumab vedotin 1,25 mg/kg als intraveneuze infusie gedurende 30 minuten op dag 1 en 8 en neoadjuvant pembrolizumab 200 mg gedurende 30 minuten op dag 1 van elke cyclus van 3 weken (21 dagen) gedurende 3 cycli. Na RC en PLND adjuvant enfortumab vedotin 1,25 mg/kg gedurende 30 minuten op dag 1 en 8 van elke cyclus van 3 weken (21 dagen) gedurende 6 cycli en adjuvant pembrolizumab 200 mg gedurende 30 minuten op dag 1 van elke cyclus van 3 weken (21 dagen) gedurende 14 cycli;
- Alleen RC en PLND (n=174).
De behandeling werd voortgezet totdat deze afgerond was, totdat ziekteprogressie optrad die RC en PLND uitsloot, totdat RC en PLND niet werd ondergaan of werd geweigerd, totdat zich een recidief voordeed in de adjuvante fase of totdat onacceptabele toxiciteit optrad. Beoordeling van de tumorstatus gebeurde bij baseline, in de 5 weken voorafgaand aan RC en PLND en 6 weken na de operatie. Na RC en PLND vond beoordeling van de tumorstatus gedurende 2 jaar elke 12 weken plaats en daarna elke 24 weken. Randomisatie werd gestratificeerd op basis van het tumorstadium (T2N0 versus T3/T4aN0 versus T1-T4aN1), het in aanmerking komen voor cisplatine (niet in aanmerking versus in aanmerking, maar afgewezen) en geografische regio (Verenigde Staten versus Europese Unie versus rest van de wereld).
De mediane leeftijd was 73 jaar (bereik: 46 tot 87 jaar): 78% was man en 78% was kaukasisch. De patiënten hadden een ECOG-performance status van 0-1 (86%) of 2 (14%). Zevenenveertig procent was CPS ≥10 en 52% was CPS <10. Achttien procent was T2N0, 77% was T3/T4aN0 en 5% was T1-T4aN1. Eénenveertig procent van de patiënten had een creatinineklaring bij baseline van ≥ 60 ml/min, 59% van < 60 ml/min maar ≥ 30 ml/min en 0,3% van < 30 ml/min. Eenennegentig procent van de patiënten had histologisch urotheelcarcinoom; 4% had urotheelcarcinoom met plaveiseldifferentiatie, 3% had urotheelcarcinoom met glandulaire differentiatie en 2% had een andere histologische variant.
In de totale populatie werd RC en PLND ondergaan door 149 patiënten (88%) in de arm met enfortumab vedotin in combinatie met pembrolizumab en 156 patiënten (90%) in de arm met alleen RC en PLND. Van de patiënten die werden behandeld met enfortumab vedotin in combinatie met pembrolizumab, begonnen er 100 patiënten met de adjuvante behandeling en rondden er 43 patiënten alle geplande cycli af.
De primaire uitkomst voor werkzaamheid was EFS, zoals beoordeeld door BICR. De secundaire uitkomsten voor werkzaamheid waren OS en het percentage pCR, zoals beoordeeld door BIPR.
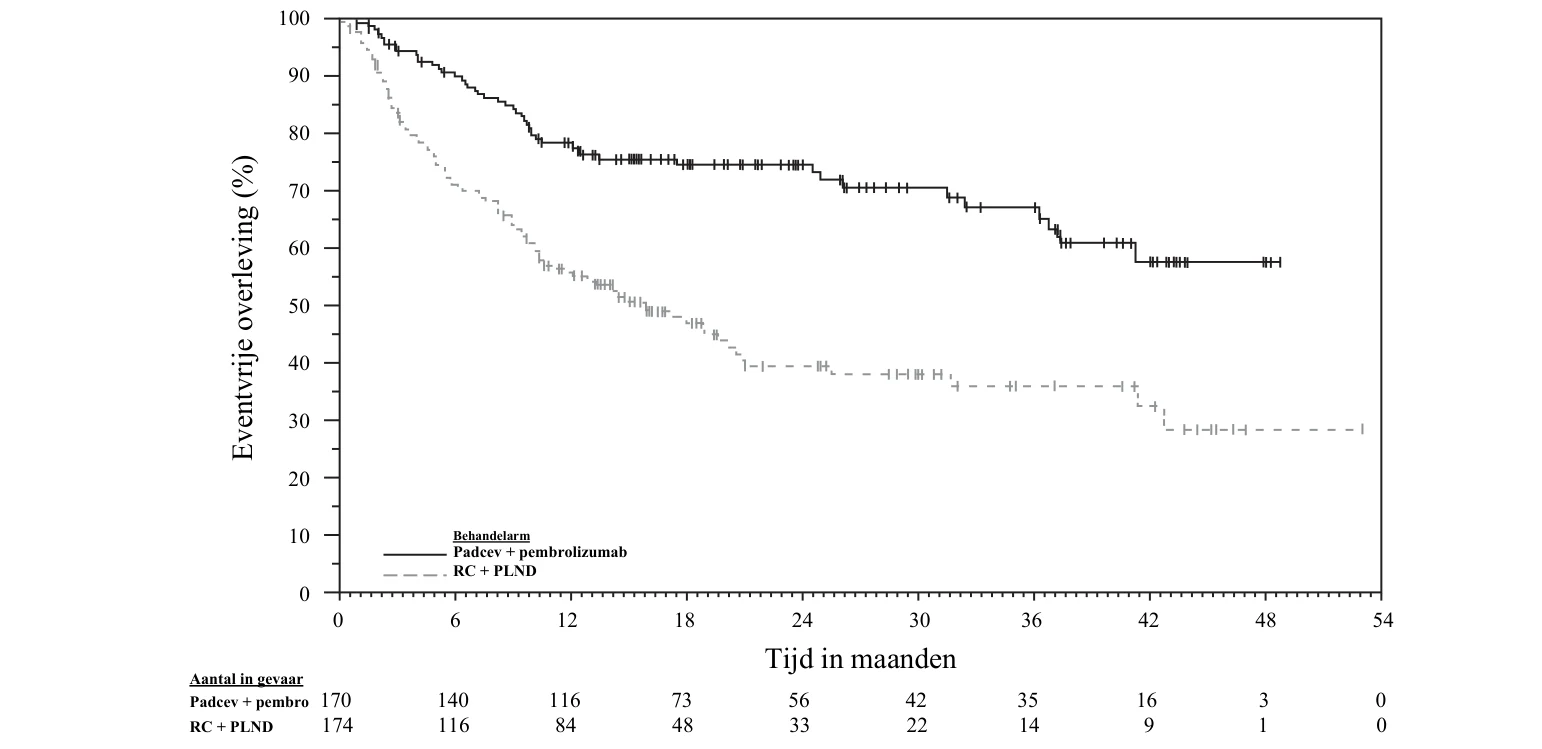
De studie toonde statistisch significante verbeteringen in EFS, OS en pCR voor patiënten die werden behandeld met neoadjuvant en adjuvant enfortumab vedotin in combinatie met pembrolizumab, in vergelijking met alleen RC en PLND. De mediane follow-up tijd voor dit onderzoek was 18,5 maanden (bereik: 0,6 tot 53,7 maanden).
Tabel 7 en figuren 3 en 4 geven een overzicht van de resultaten met betrekking tot de werkzaamheid voor EV-303.
Tabel 7. Werkzaamheidsresultaten in EV-303
| Eindpunt | Padcev + pembrolizumab n=170 | Alleen RC + PLND n=174 |
| Eventvrije overlevinga | ||
| Aantal (%) patiënten met voorvallen | 48 (28,2) | 95 (54,6) |
| Mediaan in maanden (95%-BI)b | NB (37,3; NB) | 15,7 (10,3; 20,5) |
| Hazardratioc (95%-BI) | 0,40 (0,28; 0,57) | |
| Eenzijdige p-waarded | <0,0001 | |
| Algehele overleving | ||
| Aantal (%) patiënten met voorvallen | 38 (22,4) | 68 (39,1) |
| Mediaan in maanden (95%-BI)b | NB (NB; NB) | 41,7 (31,8; NB) |
| Hazardratioc (95%-BI) | 0,50 (0,33; 0,74) | |
| Eenzijdige p-waarded | 0,0002 | |
| Pathologische complete respons | ||
| Aantal patiënten met pCR | 97 | 15 |
| Percentage pCR (%) (95%-BI) | 57,1 (49,3; 64,6) | 8,6 (4,9; 13,8) |
| Schatting behandelingsverschil (%) (95%-BI) e | 48,3 (39,5; 56,5) | |
| Eenzijdige p-waardee | <0,000001 | |
NB = Niet bereikt.
a. EFS is gedefinieerd als de tijdsduur van randomisatie tot een van de volgende voorvallen: radiologische ziekteprogressie die een chirurgische ingreep met curatieve intentie uitsluit, zoals beoordeeld door BICR voorafgaand aan RC + PLND; het niet ondergaan van een chirurgische ingreep voor deelnemers met residuele spierinvasieve aandoening en aanwezigheid van radiologische aandoening; ernstige residuele aandoening achtergebleven ten tijde van ingreep (chirurg niet in staat om chirurgische ingreep met curatieve intentie te voltooien vanwege niet-reseceerbare tumor of nieuw ontdekte gemetastaseerde aandoening); lokaal recidief of recidief op afstand na RC + PLND, zoals beoordeeld door middel van CT of MRI door BICR en/of biopsie – indien biopsie niet haalbaar is omwille van de veiligheid van de deelnemer, is alleen CT/MRI voldoende; overlijden ongeacht de oorzaak.
b. Gebaseerd op Kaplan Meier-schattingen.
c. Gebaseerd op het gestratificeerde Cox regressiemodel met gebruikmaking van de Efron-methode voor gelijke waarden met behandeling als covariabele.
d. Gebaseerd op gestratificeerde log-ranktoets.
e. Gebaseerd op de methode van Miettinen en Nurminen.
Figuur 3. Kaplan Meier-curve van eventvrije overleving, EV-303
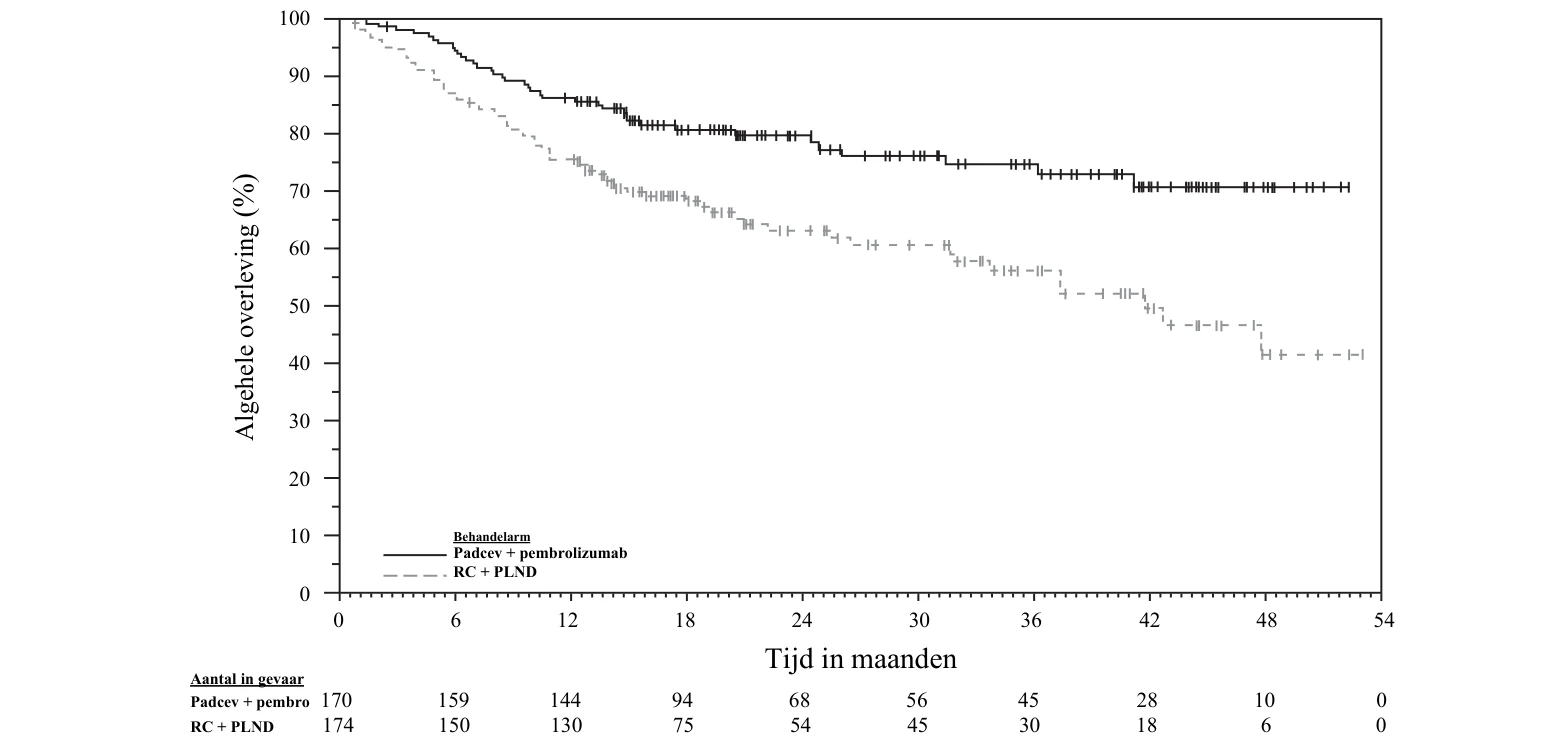
Figuur 4. Kaplan Meiercurve van algehele overleving, EV-303
Eerder onbehandeld lokaal gevorderd of gemetastaseerd urotheelcarcinoom
EV-302 (KEYNOTE-A39)
De werkzaamheid van Padcev in combinatie met pembrolizumab werd beoordeeld in het onderzoek EV-302 (KEYNOTE-A39), een open-label, gerandomiseerd, multicentrisch fase 3-onderzoek waaraan 886 patiënten met niet-reseceerbaar of gemetastaseerd urotheelcarcinoom deelnamen die niet eerder Aantal in gevaar
Padcev + pembro 170 140 116 73 56 42 35 16 3 0 RC + PLND 174 116 84 48 33 22 14 9 1 0
0 6 12 18 24 30 36 42 48 54
Tijd in maanden
Aantal in gevaar
Padcev + pembro 170 159 144 94 68 56 45 28 10 0 RC + PLND 174 150 130 75 54 45 30 18 6 0
0 6 12 18 24 30 36 42 48 54
Tijd in maanden
systemische therapie kregen voor een lokaal gevorderde of gemetastaseerde ziekte. Patiënten die neoadjuvante chemotherapie kregen of die na cystectomie adjuvante chemotherapie kregen, werden opgenomen in het onderzoek indien het recidief zich voordeed > 12 maanden na afronding van de behandeling. Patiënten werden geacht niet in aanmerking te komen voor cisplatine indien ze aan ten minste één van de volgende criteria voldeden: glomerulaire filtratiesnelheid (GFR) tussen 30-59 ml/min,
ECOG-performance status ≥ 2, gehoorverlies graad ≥ 2 of hartfalen NYHA-klasse III (New York Heart Association).
Patiënten werden 1:1 gerandomiseerd naar enfortumab vedotin in combinatie met pembrolizumab (arm A) of gemcitabine en een platinumbevattende chemotherapie (cisplatine of carboplatine) (arm B). Patiënten in arm A kregen enfortumab vedotin 1,25 mg/kg als intraveneuze infusie gedurende 30 minuten op dag 1 en 8 van een 21-daagse cyclus gevolgd door pembrolizumab 200 mg op dag 1 van een 21-daagse cyclus ongeveer 30 minuten na enfortumab vedotin. Patiënten in arm B kregen gemcitabine 1 000 mg/m2 toegediend op dag 1 en 8 van een 21-daagse cyclus met cisplatine 70 mg/m2 of carboplatine (AUC = 4,5 of 5 mg/ml/min volgens lokale richtlijnen) toegediend op dag 1 van een 21-daagse cyclus. De behandeling werd voortgezet tot ziekteprogressie, onacceptabele toxiciteit of voltooiing van het maximale aantal behandelingscycli (chemotherapie: 6 cycli, pembrolizumab: 35 cycli, enfortumab vedotin: geen maximaal aantal).
De patiënten die door middel van randomisatie waren ingedeeld in de arm met gemcitabine en een platinumbevattende chemotherapie, mochten onderhoudsimmunotherapie (bijv. avelumab) krijgen. Randomisatie werd gestratificeerd op basis van het in aanmerking komen voor cisplatine (in aanmerking versus niet in aanmerking), PD-L1-expressie (CPS ≥ 10 versus CPS < 10) en aanwezigheid van levermetastasen (aanwezig versus afwezig). PD-L1-expressie werd gebaseerd op de PD-L1 IHC 22C3 pharmDx-kit.
Patiënten werden uitgesloten van het onderzoek in de volgende gevallen: actieve metastasen in het centrale zenuwstelsel, aanhoudende sensorische of motorische neuropathie graad ≥ 2, ongecontroleerde diabetes gedefinieerd als HbA1c ≥ 8% of HbA1c ≥ 7% met bijbehorende diabetessymptomen, auto-immuunziekte of een medische aandoening waarvoor immuunsuppressie nodig was, pneumonitis of andere vormen van interstitiële longziekte.
De mediane leeftijd was 69 jaar (bereik: 22 tot 91 jaar); 77% was man; en de meerderheid waren Kaukasisch (67%) of Aziatisch (22%). Patiënten hadden een baseline ECOG-performance status van 0 (49%), 1 (47%) of 2 (3%). Zevenenveertig procent van de patiënten had een gedocumenteerde baseline HbA1c van < 5,7%. Bij baseline had 95% van de patiënten gemetastaseerd urotheelcarcinoom en 5% van de patiënten had niet-reseceerbaar urotheelcarcinoom. Tweeënzeventig procent van de patiënten had bij baseline viscerale metastase, waaronder 22% met levermetastasen. Vijfentachtig procent van de patiënten had histologische urotheelcarcinoom (UC), 6% had plaveiseldifferentiatie bij UC en 2% had andere histologische varianten bij UC. Zesenveertig procent van de patiënten kwam niet in aanmerking voor cisplatine en 54% kwam in aanmerking voor cisplatine op het moment van randomisatie. Van de 877 onderzochte patiënten van wie weefsel kon worden beoordeeld op PD-L1-expressie, had 58% tumoren waarin PD-L1 tot uiting kwam met CPS ≥ 10 en had 42% tumoren waarin PD-L1 tot uiting kwam met CPS < 10. De mediane follow-up tijd voor dit onderzoek was 17,3 maanden (bereik: 0,3 tot 37,2 maanden).
De primaire uitkomsten voor werkzaamheid waren OS en progressievrije overleving (PFS), zoals beoordeeld door BICR met RECIST v1.1. De secundaire uitkomsten voor werkzaamheid waren onder andere de objectieve responspercentage (ORR), zoals beoordeeld door BICR met RECIST v1.1.
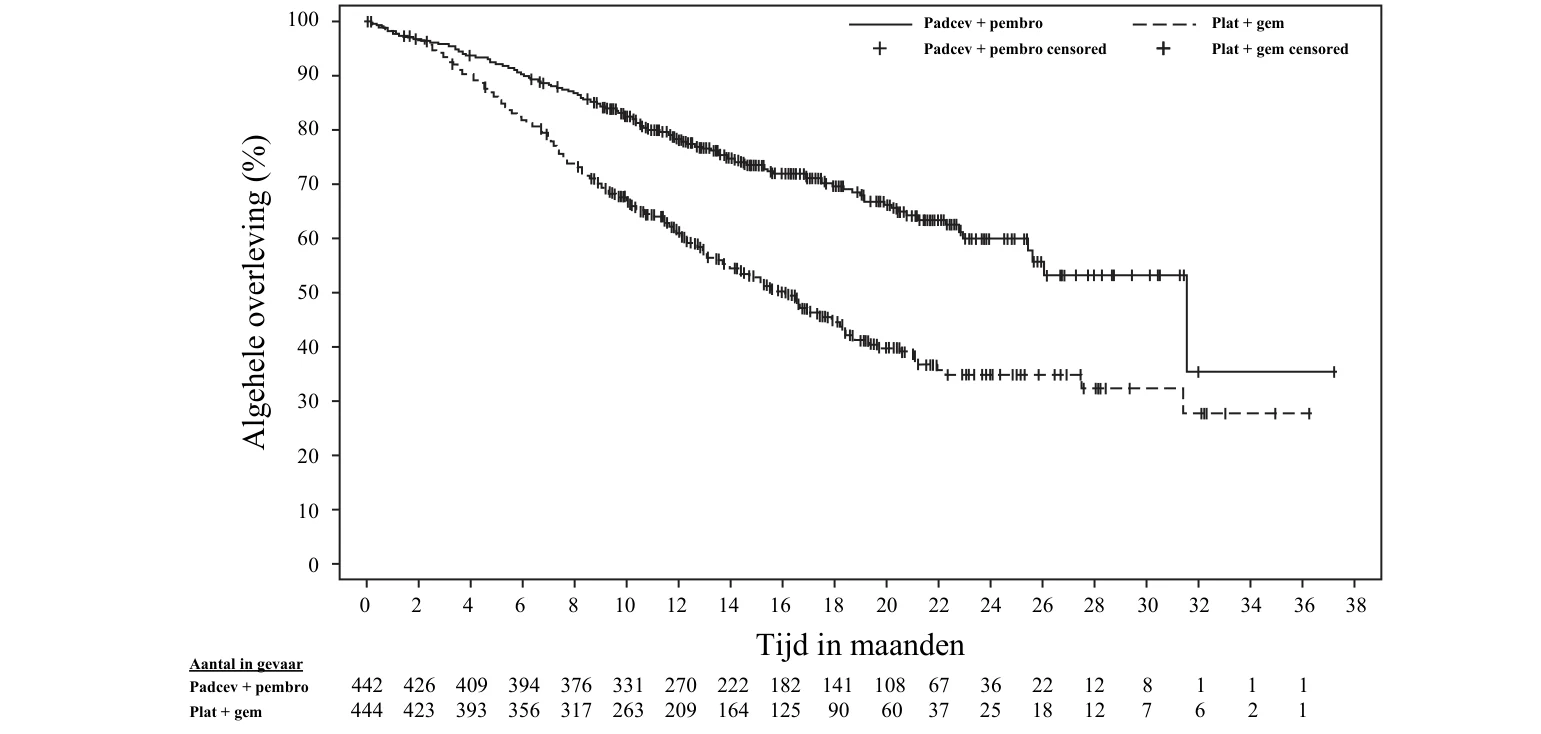
De studie toonde statistisch significante en klinisch betekenisvolle verbeteringen aan in OS, PFS en ORR voor patiënten gerandomiseerd naar enfortumab vedotin in combinatie met pembrolizumab in vergelijking met gemcitabine en platinumbevattende chemotherapie.
Tabel 8, figuren 5 en 6 vatten de werkzaamheidsresultaten voor EV-302 samen.
Tabel 8. Werkzaamheidsresultaten in EV-302
| Eindpunt | Padcev + pembrolizumab n=442 | Gemcitabine + platinum n=444 |
| Algehele overleving | ||
| Aantal (%) patiënten met voorvallen | 133 (30,1) | 226 (50,9) |
| Mediaan in maanden (95%-BI)a | 31,5 (25,4; -) | 16,1 (13,9; 18,3) |
| Hazardratiob (95%-BI) | 0,468 (0,376; 0,582) | |
| 2-zijdige p-waardec | <0,00001 | |
| Progressievrije overlevingd | ||
| Aantal (%) patiënten met voorvallen | 223 (50,5) | 307 (69,1) |
| Mediaan in maanden (95%-BI)a | 12,5 (10,4; 16,6) | 6,3 (6,2; 6,5) |
| Hazardratiob (95%-BI) | 0,450 (0,377; 0,538) | |
| 2-zijdige p-waardec | <0,00001 | |
| Objectieve responspercentage (CR + PR)d,f | ||
| Bevestigde ORR (%) (95%-BI)e | 67,7 (63,1; 72,1) | 44,4 (39,7; 49,2) |
| 2-zijdige p-waardeg | <0,00001 | |
| Duur van responsd,f | ||
| Mediaan in maanden (95%-BI)a | NB (20,2; -) | 7,0 (6,2, 10,2) |
NB = Niet bereikt.
a. Gebaseerd op de complementaire log-log-transformatiemethode (Collett, 1994). b. Gebaseerd op het gestratificeerde Cox proportional hazards model. Met een hazardratio < 1 presteert de arm met enfortumab vedotin in combinatie met pembrolizumab beter.
c. Gebaseerd op gestratificeerde log-ranktoets.
d. Geëvalueerd door BICR met RECIST v1.1.
e. Gebaseerd op de Clopper-Pearson-methode (Clopper 1934).
f. Omvat alleen patiënten met meetbare ziekte bij baseline (n = 437 voor enfortumab vedotin in combinatie met pembrolizumab, n = 441 voor gemcitabine plus platina). De responsduur werd geschat voor respondenten.
g. Gebaseerd op Cochran-Mantel-Haenszel-test die controleert op stratificatiefactoren (geschiktheid voor cisplatine, PD-L1-expressie en levermetastasen) bij randomisatie.
Figuur 5. Kaplan Meier-curve van algehele overleving, EV-302
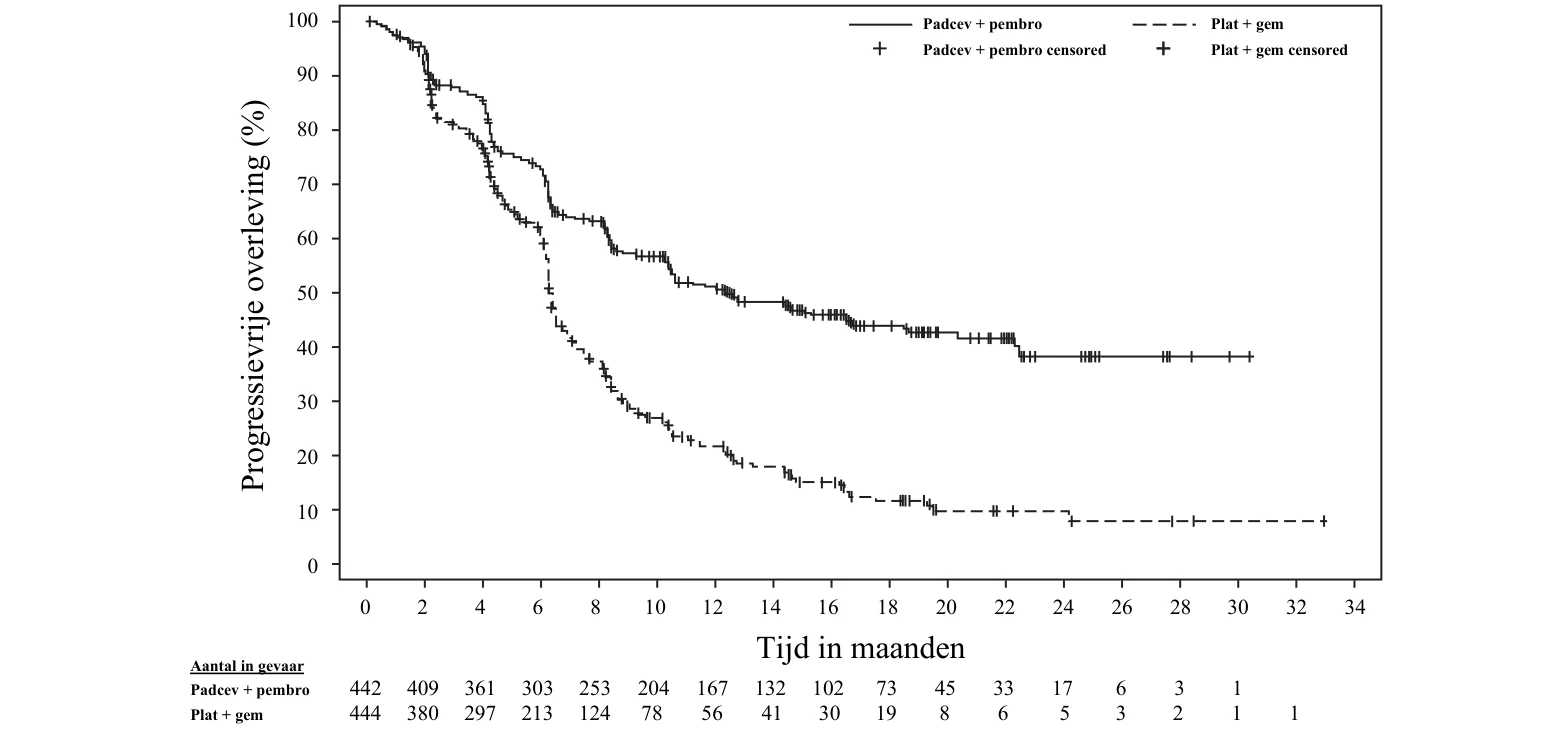
Figuur 6. Kaplan Meier-curve van progressievrije overleving, EV-302
Aantal in gevaar
Padcev + pembro 442 426 409 394 376 331 270 222 182 141 108 67 36 22 12 8 1 1 1 Plat + gem 444 423 393 356 317 263 209 164 125 90 60 37 25 18 12 7 6 2 1
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38
Tijd in maanden
Aantal in gevaar
Padcev + pembro 442 409 361 303 253 204 167 132 102 73 45 33 17 6 3 1 Plat + gem 444 380 297 213 124 78 56 41 30 19 8 6 5 3 2 1 1
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34
Tijd in maanden
Enfortumab vedotin als monotherapie
Eerder behandeld lokaal gevorderd of gemetastaseerd urotheelcarcinoom
EV-301
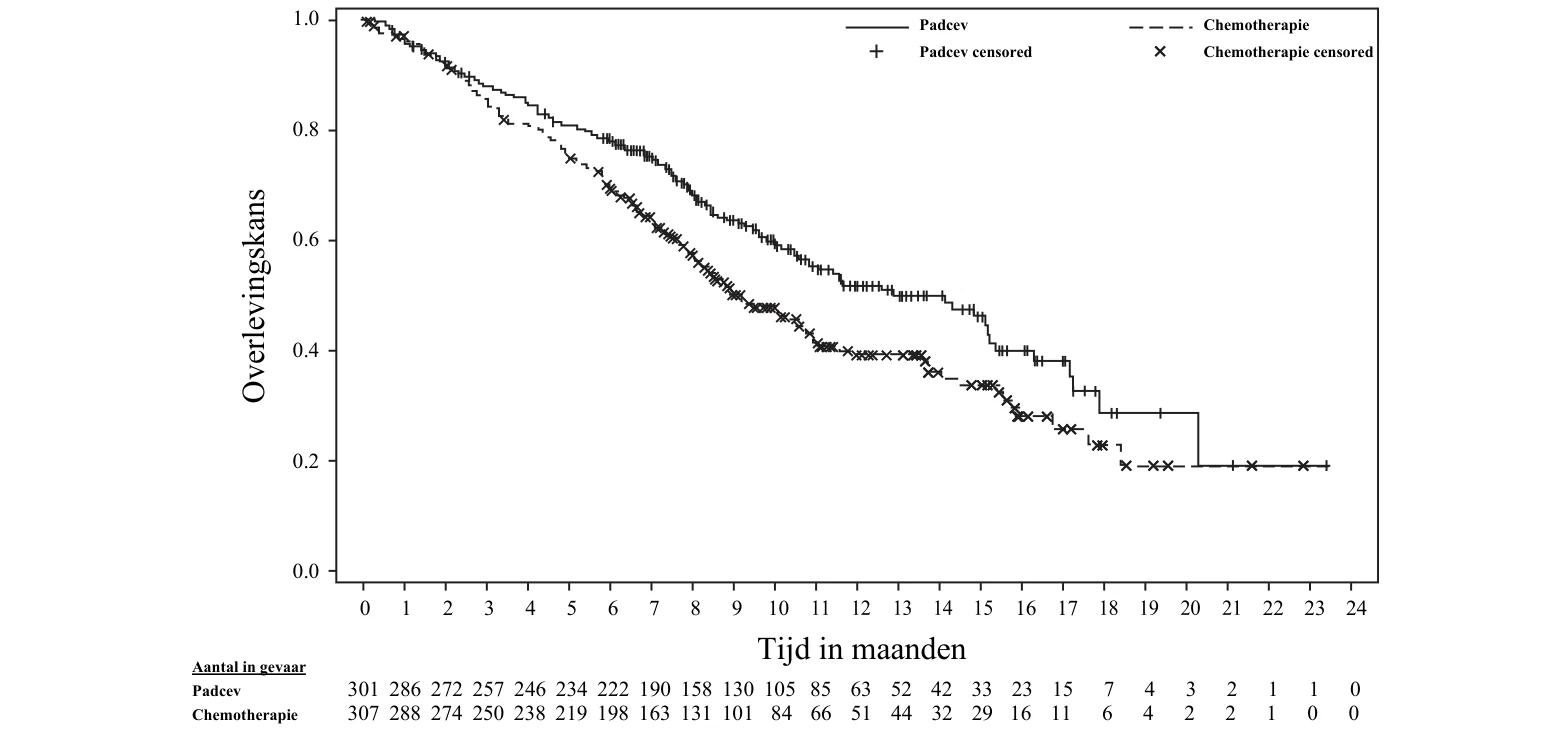
De werkzaamheid van Padcev als monotherapie werd beoordeeld in het onderzoek EV-301, een open-label, gerandomiseerd, multicentrisch fase 3-onderzoek met 608 patiënten met lokaal gevorderd of gemetastaseerd urotheelcarcinoom die eerder een platinumbevattende chemotherapie hadden ondergaan en waren behandeld met een PD-1- of PD-L1-remmer. Het primaire eindpunt van het onderzoek was OS en de secundaire eindpunten waren PFS en ORR (PFS en ORR werden beoordeeld door de onderzoeker aan de hand van RECIST v1.1). De patiënten werden in een verhouding van 1:1 gerandomiseerd naar hetzij 1,25 mg/kg enfortumab vedotin op dag 1, 8 en 15 van een 28-daagse cyclus, hetzij een van de
volgende chemotherapieën bepaald door de onderzoeker: docetaxel 75 mg/m2 (38%), paclitaxel 175 mg/m2 (36%) of vinflunine 320 mg/m2 (25%) op dag 1 van een 21-daagse cyclus.
Patiënten werden uitgesloten van het onderzoek in de volgende gevallen: actieve metastasen in het centrale zenuwstelsel, aanhoudende ≥ graad 2 sensorische of motorische neuropathie, bekende geschiedenis van humaan immunodeficiëntievirus (hiv)-infectie (hiv 1 of 2), actieve hepatitis B of C, of ongecontroleerde diabetes, gedefinieerd als HbA1c ≥ 8% of HbA1c ≥ 7% met bijbehorende diabetessymptomen.
De mediane leeftijd was 68 jaar (bereik: 30 tot 88 jaar), 77% was man en de meerderheid van de patiënten was Kaukasisch (52%) of Aziatisch (33%). Alle patiënten hadden bij baseline een ECOG -performance status van 0 (40%) of 1 (60%). Vijfennegentig procent (95%) van de patiënten had gemetastaseerde ziekte en 5% had lokaal gevorderde ziekte. Tachtig procent van de patiënten had viscerale metastasen, waaronder 31% met levermetastasen. Zesenzeventig procent van de patiënten had histologisch urotheelcarcinoom/overgangscelcarcinoom (TCC), 14% had urotheelcarcinoom vermengd met een andere celhistologie en ongeveer 10% had andere histologische varianten. In totaal hadden 76 (13%) patiënten ≥ 3 lijnen van eerdere systemische therapie gekregen. Tweeënvijftig procent (314) van de patiënten had eerder een PD-1-remmer gekregen, 47% (284) had eerder een PD-L1-remmer gekregen en nog eens 1% (9) van de patiënten had zowel een PD-1- als een PD-L1-remmer gekregen. Slechts 18% (111) van de patiënten vertoonde een respons op eerdere therapie met een PD-1- of PD-L1-remmer. Drieënzestig procent (383) van de patiënten had eerder een cisplatine bevattende behandeling gekregen, 26% (159) had eerder een carboplatine bevattende behandeling gekregen en nog eens 11% (65) had zowel een op cisplatine als een carboplatine bevattende behandeling gekregen.
In tabel 9 zijn de werkzaamheidsresultaten van het onderzoek EV-301 samengevat, na een mediane follow-uptijd van 11,1 maanden (95%-BI: 10,6 tot 11,6).
Tabel 9. Werkzaamheidsresultaten in EV-301
| Eindpunt | Padcev n=301 | Chemotherapie n=307 |
| Algehele overleving | ||
| Aantal (%) patiënten met voorvallen | 134 (44,5) | 167 (54,4) |
| Mediaan in maanden (95%-BI) | 12,9 (10,6; 15,2) | 9,0 (8,1; 10,7) |
| Hazardratio (95%-BI) | 0,702 (0,556; 0,886) | |
| Eenzijdige p-waarde | 0,00142a | |
| Progressievrije overlevingb | ||
| Aantal (%) patiënten met voorvallen | 201 (66,8) | 231 (75,2) |
| Mediaan in maanden (95%-BI) | 5,6 (5,3; 5,8) | 3,7 (3,5; 3,9) |
| Hazardratio (95%-BI) | 0,615 (0,505; 0,748) | |
| Eenzijdige p-waarde | < 0,00001c | |
| Objectief responspercentage (CR + PR)b | ||
| ORR (%) (95%-BI) | 40,6 (35,0; 46,5) | 17,9 (13,7; 22,8) |
| Eenzijdige p-waarde | < 0,001d | |
| Percentage complete respons (%) | 4,9 | 2,7 |
| Percentage partiële respons (%) | 35,8 | 15,2 |
| Duur van respons bij responders | ||
| Mediaan in maanden (95%-BI) | 7,4 (5,6; 9,5) | 8,1 (5,7; 9,6) |
a. Vooraf vastgestelde werkzaamheidsgrens = 0,00679, eenzijdig (aangepast met overlijdens gezien bij 301) b. Geëvalueerd door beoordeling van de onderzoeker met RECIST v1.1
c. Vooraf vastgestelde werkzaamheidsgrens = 0,02189, eenzijdig (aangepast met PFS1-voorvallen gezien bij
432)
d. Vooraf vastgestelde werkzaamheidsgrens = 0,025, eenzijdig (aangepast met 100% fractie informatie)
Figuur 7. Kaplan Meier-curve van algehele overleving, EV-301
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met enfortumab vedotin in alle subgroepen van pediatrische patiënten met urotheelcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Distributie
De gemiddelde schatting van het distributievolume van het ADC in steady state was 12,8 l na 1,25 mg/kg enfortumab vedotin. In vitro varieerde de binding van ongeconjugeerde MMAE aan humane plasma-eiwitten van 68% tot 82%. Het is niet waarschijnlijk dat ongeconjugeerde MMAE sterk eiwitgebonden geneesmiddelen verplaatst of er zelf door wordt verplaatst. In vitro-onderzoeken wijzen erop dat ongeconjugeerde MMAE een substraat is van P-glycoproteïne (P-gp).
Biotransformatie
Een klein deel van de ongeconjugeerde MMAE die vrijkomt door enfortumab vedotin, wordt gemetaboliseerd. In vitro-gegevens wijzen erop dat het metabolisme van ongeconjugeerde MMAE hoofdzakelijk plaatsvindt via oxidatie door CYP3A4.
Eliminatie
De gemiddelde klaring van het ADC en van ongeconjugeerde MMAE bij de patiënten was respectievelijk 0,11 l/u en 2,11 l/u. De eliminatie van het ADC vertoonde een multi-exponentiële afname met een halfwaardetijd van 3,6 dagen.
De eliminatie van ongeconjugeerde MMAE leek te worden beperkt door de snelheid van de vrijgifte door enfortumab vedotin. De eliminatie van ongeconjugeerde MMAE vertoonde een multi-exponentiële afname met een halfwaardetijd van 2,6 dagen.
Aantal in gevaar
Padcev 301 286 272 257 246 234 222 190 158 130 105 85 63 52 42 33 23 15 7 4 3 2 1 1 0 Chemotherapie 307 288 274 250 238 219 198 163 131 101 84 66 51 44 32 29 16 11 6 4 2 2 1 0 0
Tijd in maanden 1.0
0.8
0.6
0.4
0.2
0.0
Uitscheiding
De uitscheiding van ongeconjugeerde MMAE gebeurt hoofdzakelijk via de feces, en een kleiner gedeelte via de urine. Na een enkele dosis van een ander ADC dat ongeconjugeerde MMAE bevat, werd gedurende een periode van 1 week circa 24% van de totale toegediende ongeconjugeerde MMAE teruggevonden in feces en urine als onveranderde ongeconjugeerde MMAE. Het merendeel van de teruggevonden ongeconjugeerde MMAE werd uitgescheiden in feces (72%). Voor ongeconjugeerde MMAE wordt een vergelijkbaar uitscheidingsprofiel verwacht na toediening van enfortumab vedotin.
Speciale patiëntengroepen
Ouderen
Een farmacokinetische populatieanalyse wijst erop dat leeftijd (bereik: 24 tot 90 jaar; 60% [450/748] > 65 jaar, 19% [143/748] > 75 jaar) geen klinisch betekenisvol effect heeft op de farmacokinetiek van enfortumab vedotin.
Ras en geslacht
Uitgaand van de farmacokinetische populatieanalyse hebben ras (69% [519/748] Kaukasisch, 21% [158/748] Aziatisch, 1% [10/748] Zwart en 8% [61/748] anders of niet bekend) en geslacht (73% [544/748] mannelijk) geen klinisch betekenisvol effect op de farmacokinetiek van enfortumab vedotin.
Nierfunctiestoornis
De farmacokinetiek van het ADC en ongeconjugeerde MMAE werd geëvalueerd na de toediening van 1,25 mg/kg enfortumab vedotin aan patiënten met een lichte (CrCL > 60–90 ml/min), matig ernstige (CrCL 30-60 ml/min) of ernstige (CrCL 15–< 30 ml/min) nierfunctiestoornis. Er werden geen significante verschillen gezien in de AUC-blootstelling van het ADC of van ongeconjugeerde MMAE bij patiënten met een lichte, matig ernstige of ernstige nierfunctiestoornis in vergelijking met patiënten met een normale nierfunctie. Enfortumab vedotin is niet geëvalueerd bij patiënten met eindstadium nierziekte (CrCL < 15 ml/min).
Leverfunctiestoornis
Bij farmacokinetische populatieanalyse met gegevens uit klinische onderzoeken bij patiënten met gemetastaseerd UC waren er geen significante verschillen in de blootstelling aan ADC en er werd een toename van 37% en 16% waargenomen in de gemiddelde concentraties van ongeconjugeerde MMAE respectievelijk bij patiënten met eerder behandeld en eerder onbehandeld lokaal gevorderd of gemetastaseerd urotheelcarcinoom, met een lichte leverfunctiestoornis (totaal bilirubine 1 tot 1,5 × ULN en elke ASAT, of totaal bilirubine ≤ ULN en ASAT > ULN) in vergelijking met patiënten met een normale leverfunctie. Enfortumab vedotin is bij slechts een beperkt aantal patiënten met een matig ernstige leverfunctiestoornis (n=5) of een ernstige leverfunctiestoornis (n=1) onderzocht. Het effect van een matig ernstige of ernstige leverfunctiestoornis (totaal bilirubine > 1,5 × ULN en elke ASAT) of een levertransplantatie op de farmacokinetiek van het ADC of ongeconjugeerde MMAE is niet bekend.
Voorspellingen op basis van fysiologiegebaseerde farmacokinetische modellen
Gelijktijdig gebruik van enfortumab vedotin met ketoconazol (een gecombineerde P-gp-remmer en sterke CYP3A-remmer) zal naar verwachting de Cmax en de AUC-blootstelling van ongeconjugeerde MMAE in geringe mate verhogen, zonder dat de ADC-blootstelling verandert.
Gelijktijdig gebruik van enfortumab vedotin met rifampine (een gecombineerde P-gp-remmer en sterke CYP3A-inductor) zal naar verwachting de Cmax en de AUC-blootstelling van ongeconjugeerde MMAE met matig effect verlagen, zonder dat de ADC-blootstelling verandert. Mogelijk wordt de totale impact van rifampine op de Cmax van ongeconjugeerde MMAE onderschat in het PBPK-model.
Gelijktijdig gebruik van enfortumab vedotin zal naar verwachting niet van invloed zijn op de blootstelling aan midazolam (een gevoelig CYP3A-substraat). In vitro-onderzoeken met humane levermicrosomen wijzen erop dat ongeconjugeerde MMAE CYP3A4/5 remt, maar geen andere CYP450-isoformen remt. Ongeconjugeerde MMAE induceerde geen belangrijke CYP450-enzymen in humane hepatocyten.
In-vitro-onderzoeken
In vitro-onderzoeken wijzen erop dat ongeconjugeerde MMAE een substraat is en geen remmer van de effluxtransporter P-gp. Bij in vitro-onderzoeken werd vastgesteld dat ongeconjugeerde MMAE geen substraat was van het borstkankerresistentie-eiwit (BCRP), multidrugresistentiegeassocieerd proteïne 2 (MRP2), organische aniontransporterende polypeptide 1B1 of 1B3 (OATP1B1 of OATP1B3), organische kationtransporter 2 (OCT2) of organische aniontransporter 1 of 3 (OAT1 of OAT3). Ongeconjugeerde MMAE was geen remmer van de galzoutexportpomp (BSEP), P-gp, BCRP, MRP2, OCT1, OCT2, OAT1, OAT3, OATP1B1 of OATP1B3 bij klinisch relevante concentraties.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Uit genotoxiciteitsonderzoeken bleek dat MMAE geen waarneembaar genotoxisch potentieel had in een terugmutatietest met bacteriën (Ames-test) en in een L5178Y TK+/- muizenlymfoommutatietest. MMAE induceerde wel chromosomale afwijkingen in de micronucleustest met ratten, hetgeen in lijn is met de farmacologische werking van microtubuli-ontregelende middelen.
Huidlaesies werden waargenomen in onderzoeken met herhaaldelijke dosistoediening bij ratten (4 en 13 weken) en met apen (4 weken). De huidveranderingen waren aan het einde van een 6-weekse herstelperiode volledig reversibel.
Hyperglykemie zoals gemeld in de klinische onderzoeken was afwezig in de toxiciteitsonderzoeken met ratten en apen, en er waren geen histopathologische bevindingen in de pancreas van de twee diersoorten.
Foetale toxiciteit (een geringere nestgrootte of volledig nestverlies) werd waargenomen en de afname in de nestgrootte werd weerspiegeld in een toename van voortijdige resorpties. Het gemiddelde lichaamsgewicht van de overlevende foetussen bij een dosis van 2 mg/kg was lager dan bij de controlegroep.
Met enfortumab vedotin geassocieerde foetale skeletafwijkingen werden beschouwd als ontwikkelingsachterstanden. Een dosis van 2 mg/kg (ongeveer gelijk aan de blootstelling bij de aanbevolen dosis voor mensen) resulteerde in maternale toxiciteit, embryofoetale letaliteit en structurele misvormingen, waaronder gastroschisis, abnormaal geroteerde achterpoot, afwezige voorpoot, afwijkende ligging van inwendige organen en vergroeide cervicale wervelboog. Bovendien werden skeletafwijkingen (asymmetrische, vergroeide, onvolledig verbeende en misvormde sternebrae, misvormde cervicale wervelboog en eenzijdige ossificatie van de thoracale wervelcentra) en verminderd foetaal gewicht waargenomen.
Testiculaire toxiciteit werd uitsluitend waargenomen bij ratten en was aan het einde van een 24-weekse herstelperiode gedeeltelijk opgeheven.
Er zijn geen specifieke preklinische veiligheidsonderzoeken uitgevoerd met enfortumab vedotin in combinatie met pembrolizumab.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinehydrochloridemonohydraat
Trehalosedihydraat
Polysorbaat 20 (E 432)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar.
Gereconstitueerde oplossing in de injectieflacon
Vanuit microbiologisch oogpunt dient de oplossing uit de injectieflacon(s) na reconstitutie onmiddellijk te worden toegevoegd aan de infuuszak. Indien de gereconstitueerde injectieflacons niet onmiddellijk worden gebruikt, zijn de bewaartijden en -condities vóór gebruik ervan de verantwoordelijkheid van de gebruiker en zouden deze normaal gesproken niet langer zijn dan 24 uur bij bewaring in de koelkast bij 2 °C – 8 °C. Niet in de vriezer bewaren.
Verdunde toe te dienen oplossing in de infuuszak
Vanuit microbiologisch oogpunt dient de verdunde oplossing in de zak na verdunning in de infuuszak onmiddellijk aan de patiënt te worden toegediend. Indien de verdunde toe te dienen oplossing niet onmiddellijk wordt gebruikt, zijn de bewaartijden en -condities vóór gebruik ervan de verantwoordelijkheid van de gebruiker en zouden deze normaal gesproken niet langer zijn dan 16 uur bij bewaring in de koelkast bij 2 °C – 8 °C, inclusief de inlooptijd. Niet in de vriezer bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacons
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Padcev 20 mg injectieflacon met poeder voor concentraat voor oplossing voor infusie
10 ml injectieflacon van type I-glas met grijze bromobutylrubber stop, 20 mm aluminium afdichting met een groene ring en groene dop. Elke doos bevat 1 injectieflacon.
Padcev 30 mg injectieflacon met poeder voor concentraat voor oplossing voor infusie
10 ml injectieflacon van type I-glas met grijze bromobutylrubber stop, 20 mm aluminium afdichting met een zilverkleurige ring en gele dop. Elke doos bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor de bereiding en toediening
Reconstitutie in een injectieflacon voor een enkelvoudige dosis
- 1. Volg de procedures voor de correcte hantering en verwijdering van geneesmiddelen tegen kanker.
- 2. Gebruik een passende aseptische techniek voor de reconstitutie en bereiding van toe te dienen oplossingen.
- 3. Bereken de aanbevolen dosering op basis van het gewicht van de patiënt om het aantal en de sterkte (20 mg of 30 mg) van de benodigde injectieflacons te bepalen.
- 4.
Reconstitueer elke injectieflacon als volgt en richt, indien mogelijk, de stroom steriel water voor injectie langs de wanden van de injectieflacon en niet rechtstreeks op het gevriesdroogde poeder:
a. 20 mg injectieflacon: Voeg 2,3 ml steriel water voor injectie toe, resulterend in 10 mg/ml enfortumab vedotin.
b. 30 mg injectieflacon: Voeg 3,3 ml steriel water voor injectie toe, resulterend in 10 mg/ml enfortumab vedotin.
- 5. Draai elke injectieflacon langzaam rond totdat de inhoud volledig is opgelost. Laat de gereconstitueerde injectieflacon(s) gedurende ten minste 1 minuut rusten totdat de belletjes verdwenen zijn. De injectieflacon niet schudden. Niet blootstellen aan direct zonlicht.
- 6. Inspecteer de oplossing visueel op deeltjes en verkleuring. De gereconstitueerde oplossing dient helder tot enigszins opaliserend, kleurloos tot lichtgeel en vrij van zichtbare deeltjes te zijn. Voer injectieflacons met zichtbare deeltjes of verkleuring af.
Verdunning in infuuszak
- 7.
Trek de berekende dosishoeveelheid van de gereconstitueerde oplossing uit de injectieflacon(s)
en breng deze over naar een infuuszak.
- 8.
Verdun enfortumab vedotin met dextrose-oplossing 50 mg/ml (5%), natriumchloride-oplossing
9 mg/ml (0,9%) of Ringer-lactaatoplossing voor injectie. De infuuszak dient groot genoeg te zijn om voldoende oplosmiddel te bevatten voor een uiteindelijke concentratie van 0,3 mg/ml tot 4 mg/ml enfortumab vedotin.
Verdunde oplossing van enfortumab vedotin is verenigbaar met intraveneuze infuuszakken samengesteld uit polyvinylchloride (PVC), ethylvinylacetaat, polyolefine zoals polypropyleen (PP), of i.v. flessen van polyethyleen (PE), polyethyleentereftalaatglycol-gemodificeerd en infuussets samengesteld uit PVC met een weekmaker [bis(2-ethylhexyl)ftalaat (DEHP) of tris(2-ethylhexyl) trimellitaat (TOTM)], PE en met filtermembranen (poriegrootte 0,2-1,2 μm) samengesteld uit polyethersulfon, polyvinylideendifluoride of gemengde cellulose-esters.
- 9. Meng de verdunde oplossing door voorzichtig omkeren. De zak niet schudden. Niet blootstellen aan direct zonlicht.
- 10. Inspecteer de infuuszak vóór gebruik visueel op eventuele deeltjes of verkleuring. De gereconstitueerde oplossing dient helder tot enigszins opaliserend, kleurloos tot lichtgeel en vrij van zichtbare deeltjes te zijn. De infuuszak niet gebruiken indien deeltjes of verkleuring worden waargenomen.
- 11. Indien in de injectieflacon voor een enkelvoudige dosis een ongebruikt gedeelte achtergebleven is, dient dit te worden afgevoerd.
Toedienen
- 12.
Dien de infusievloeistof in 30 minuten toe via een intraveneuze lijn. Niet toedienen als intraveneuze push of bolus.
Er zijn geen gevallen waargenomen waarin gereconstitueerde oplossing onverenigbaar was met een gesloten systeem voor het overbrengen van geneesmiddelen dat was samengesteld uit acrylonitril-butadieen-styreen (ABS), acryl, actieve koolstof, ethyleen-propyleen-dieen-monomeer, methacrylaat-ABS, polycarbonaat, polyisopreen, polyoxymethyleen, PP, silicone, roestvrij staal of thermoplastisch elastomeer.
- 13. Dien niet tegelijkertijd andere geneesmiddelen toe via dezelfde infuuslijn.
- 14.
Inlinefilters of injectiespuitfilters (poriegrootte 0,2 – 1,2 μm, aanbevolen materialen:
polyethersulfon, polyvinylideendifluoride, gemengde cellulose-esters) worden aanbevolen voor het gebruik tijdens de toediening.
Afvoeren
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1615/001
EU/1/21/1615/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.