


SmPC (samenvatting van de productkenmerken) - Elahere
1. NAAM VAN HET GENEESMIDDEL
ELAHERE 5 mg/ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml concentraat voor oplossing voor infusie bevat 5 mg mirvetuximab soravtansine. Een flacon bevat 100 mg mirvetuximab soravtansine in 20 ml.
Mirvetuximab soravtansine is een antilichaam-geneesmiddelconjugaat (ADC) gericht tegen folaatreceptor-alfa (FRα). Het ADC bestaat uit een anti-FRα-monoklonaal antilichaam (subtype IgG1) dat met behulp van DNA-recombinatietechniek wordt geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen) en via een splitsbare binding (butaanzuur, 4-(2-pyridinyldithio)-2-sulfo-1-(2,5-dioxo-1-pyrrolidinyl)-ester) wordt gekoppeld aan maytansinoïde DM4, een antitubulinemiddel. Mirvetuximab soravtansine bevat gemiddeld 3,4 DM4 payload moleculen, gebonden aan het anti-FRα-antilichaam.
Hulpstof(fen) met bekend effect.
Dit geneesmiddel bevat 2,11 mg polysorbaat 20 in elke flacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere tot licht opalescente, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ELAHERE is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met FRα-positieve, platinaresistente hooggradig sereus epitheliale ovarium-, eileider- of primaire peritoneale kanker die eerder één tot drie systemische behandelschema's hebben gekregen (zie rubriek 4.2).
4.2 Dosering en wijze van toediening
ELAHERE moet worden ingesteld en gecontroleerd door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Selectie van patiënten
Geschikte patiënten moeten een FRα-tumorstatus hebben, gedefinieerd als ≥75% levensvatbare tumorcellen die matige (2+) en/of sterke (3+) membraankleuring vertonen door immunohistochemie (IHC), beoordeeld met een CE-gemarkeerde in-vitrodiagnostiek (IVD) dat bedoeld is om dit aan te
tonen. Als er geen IVD met CE-markering beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt.
Dosering
De aanbevolen dosis ELAHERE is 6 mg/kg gecorrigeerd ideaal lichaamsgewicht (Adjusted Ideal Body Weight, AIBW), eenmaal per 3 weken (cyclus van 21 dagen) toegediend als intraveneuze infusie tot ziekteprogressie of onaanvaardbare toxiciteit. Dosering op basis van het AIBW reduceert de variabiliteit in blootstelling voor patiënten met ondergewicht of overgewicht.
De totale dosis ELAHERE wordt berekend op basis van het AIBW van elke patiënt aan de hand van de volgende formule:
Vrouwelijk IBW (ideaal lichaamsgewicht, Ideal Body Weight [kg]) = 0,9*lengte [cm] – 92 AIBW = IBW [kg] + 0,4*(werkelijk lichaamsgewicht [kg] – IBW)
Bijvoorbeeld voor een vrouwelijke patiënt met een lengte van 165 cm en een gewicht van 80 kg
| Bereken eerst het IBW: | IBW = 0,9 * 165 – 92 = 56,5 kg |
| Bereken daarna het AIBW: | AIBW = 56,5 + 0,4 * (80 – 56,5) = 65,9 kg |
Premedicatie
Premedicatie voor infusiegerelateerde reacties (IRR's), nausea en braken
De premedicatie in tabel 1 moet vóór elke infusie met ELAHERE worden toegediend om de incidentie en ernst van IRR's, nausea en braken te verlagen.
Tabel 1: Premedicatie vóór elke infusie met ELAHERE
| Premedicatie | Toedieningsweg | Voorbeelden (of equivalent) | Tijdstip van toediening vóór de infusie met ELAHERE |
| Corticosteroïd | intraveneus | dexamethason 10 mg | ten minste 30 minuten voorafgaand |
| Antihistaminicum | oraal of intraveneus | difenhydramine 25 mg tot 50 mg | |
| Antipyreticum | oraal of intraveneus | acetaminofen of paracetamol 325 mg tot 650 mg | |
| Anti-emeticum | oraal of intraveneus | 5-HT3-serotoninereceptorantagonist of een geschikt alternatief | vóór elke dosis en na de toediening van de andere premedicatie |
Voor patiënten die last hebben van nausea en/of braken, kunnen daarna aanvullende anti-emetica worden overwogen, indien nodig.
Voor patiënten die last hebben van een IRR van graad ≥ 2, moet aanvullende premedicatie met dexamethason 8 mg tweemaal per dag (BID) (of equivalent) op de dag vóór toediening van ELAHERE worden overwogen.
Oogheelkundig onderzoek en premedicatie
Oogheelkundig onderzoek: Een oogheelkundig onderzoek, waaronder gezichtsscherpte en een spleetlamponderzoek, moet worden gedaan voordat een behandeling met ELAHERE wordt ingesteld en als een patiënt vóór de volgende dosis nieuwe of ergere symptomen aan de ogen krijgt. Bij
patiënten met bijwerkingen aan de ogen van graad ≥ 2 moeten op zijn minst om de andere cyclus en indien klinisch geïndiceerd aanvullende oogheelkundige onderzoeken worden gedaan tot deze bijwerkingen verdwenen zijn of weer de uitgangswaarde hebben.
Oogheelkundige topische steroïden: Voor patiënten bij wie bij een spleetlamponderzoek tekenen van cornea-bijwerkingen (keratopathie) van graad ≥ 2 worden vastgesteld, wordt secundaire profylaxe met oogheelkundige topische steroïden aanbevolen voor daaropvolgende cycli met ELAHERE, tenzij de oogarts van de patiënt vaststelt dat de risico's groter zijn dan de voordelen van een dergelijke therapie.
- Patiënten moeten de instructie krijgen dat ze steroïde oogdruppels moeten gebruiken op de dag van de infusie en tot en met 7 dagen na de infusie van elke volgende cyclus met ELAHERE (zie tabel 3).
- Patiënten moet worden geadviseerd na toediening van een oogheelkundig topisch steroïd ten minste 15 minuten te wachten voordat ze bevochtigende oogdruppels toedienen.
Tijdens de behandeling met oogheelkundige topische steroïden moet de intraoculaire druk regelmatig worden gemeten en moet regelmatig een spleetlamponderzoek worden uitgevoerd.
Bevochtigende oogdruppels: het wordt aanbevolen om patiënten de instructie te geven dat ze gedurende de gehele behandeling met ELAHERE bevochtigende oogdruppels moeten gebruiken.
Dosisaanpassingen
Vóór het begin van elke cyclus moet de patiënt worden geadviseerd nieuwe symptomen of verergering van symptomen te melden aan de behandelend arts of een daarvoor gekwalificeerde persoon.
Bij patiënten die nieuwe symptomen of verergering van symptomen aan de ogen krijgen, moet vóór de toediening een oogheelkundig onderzoek worden gedaan. De behandelend arts moet vóór de toediening het oogheelkundig onderzoeksrapport van de patiënt controleren en de dosis ELAHERE bepalen op basis van de ernst van de bevindingen in het ergst aangetaste oog.
In tabel 2 en tabel 3 worden dosisverlagingen en -aanpassingen vanwege bijwerkingen weergegeven. Het toedieningsschema moet worden gehandhaafd met een interval van 3 weken tussen de doses.
Tabel 2: Schema voor dosisverlaging
| Dosisniveaus van ELAHERE | |
| Startdosis | 6 mg/kg AIBW |
| Eerste dosisverlaging | 5 mg/kg AIBW |
| Tweede dosisverlaging | 4 mg/kg AIBW* |
* Permanent stopzetten bij patiënten die 4 mg/kg AIBW niet kunnen verdragen.
Tabel 3: Dosisaanpassingen vanwege bijwerkingen
| Bijwerking | Ernst van de bijwerking* | Dosisaanpassing |
Keratitis/keratopathie (zie rubriek 4.4 en 4.8) | Niet-confluerende oppervlakkige keratitis/keratopathie | Monitoren |
Confluerende oppervlakkige keratitis/keratopathie, een defect van het cornea-epitheel, of verlies van 3 lijnen of meer bij de beste gecorrigeerde gezichtsscherpte | De dosis onderbreken tot verbetering tot niet-confluerende oppervlakkige keratitis/keratopathie of beter of tot dit verdwenen is, daarna hetzelfde dosisniveau handhaven. Een dosisverlaging overwegen voor patiënten met recidiverende confluerende keratitis/keratopathie ondanks de beste ondersteunende zorg of bij patiënten met een oculaire toxiciteit die langer duurt dan 14 dagen. | |
Ulcus van de cornea of stromale opaciteit of beste gecorrigeerde gezichtsscherpte op afstand 6/60 of slechter | De dosis onderbreken tot verbetering tot niet-confluerende oppervlakkige keratitis/keratopathie of beter of tot dit verdwenen is, daarna met één dosisniveau verlagen. | |
| Corneaperforatie | Permanent stopzetten | |
Pneumonitis (zie rubriek 4.4 en 4.8) | Graad 1 | Monitoren |
| Graad 2 | De dosis onderbreken tot graad 1 of lager, daarna hetzelfde dosisniveau handhaven of dosisverlaging overwegen bij recidief, een duur langer dan 28 dagen of naar het oordeel van de arts. | |
| Graad 3 of 4 | Permanent stopzetten | |
Perifere neuropathie (zie rubriek 4.4 en 4.8) | Graad 2 | De dosis onderbreken tot graad 1 of lager, daarna met één dosisniveau verlagen. |
| Graad 3 of 4 | Permanent stopzetten | |
Infusiegerelateerde reacties/overgevoeligheid (zie rubriek 4.4 en 4.8) | Graad 1 | Infusiesnelheid handhaven |
| Graad 2 |
|
| Bijwerking | Ernst van de bijwerking* | Dosisaanpassing |
| Graad 3 of 4 |
| |
Hematologisch (zie rubriek 4.8) | Graad 3 of 4 | De dosis onderbreken tot graad 1 of lager, daarna hervatten bij één dosisniveau lager. |
Andere bijwerkingen (zie rubriek 4.8) | Graad 3 | De dosis onderbreken tot graad 1 of lager, daarna hervatten bij één dosisniveau lager. |
| Graad 4 | Permanent stopzetten |
*: Tenzij anders gespecificeerd, volgens de Common Terminology Criteria for Adverse Events van het National Cancer Institute (NCI CTCAE), versie 5.0.
Speciale populaties
Pediatrische patiënten
Er is geen relevante toepassing van ELAHERE bij pediatrische patiënten voor de indicatie epitheliale ovarium-, eileider- of primaire peritoneale kanker (zie rubriek 5.1).
Ouderen
Er wordt geen dosisaanpassing van ELAHERE aanbevolen bij patiënten ≥ 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Er wordt geen dosisaanpassing van ELAHERE aanbevolen voor patiënten met een lichte tot matige nierfunctiestoornis (creatinineklaring [CLcr] 30 tot < 90 ml/min). ELAHERE is niet geëvalueerd bij patiënten met een ernstige nierfunctiestoornis (CLcr 15 tot < 30 ml/min) of terminaal nierfalen. De mogelijke noodzaak van een dosisaanpassing bij deze patiënten kan niet worden bepaald (zie rubriek 5.2).
Leverfunctiestoornis
Er wordt geen dosisaanpassing van ELAHERE aanbevolen voor patiënten met een lichte leverfunctiestoornis (totaalbilirubine ≤ bovengrens van normaal (upper limit of normal, ULN] en aspartaataminotransferase [ASAT] > ULN, of totaalbilirubine > 1 tot 1,5 maal ULN ongeacht de ASAT-waarde) (zie rubriek 5.2).
ELAHERE moet worden vermeden bij patiënten met een matige tot ernstige leverfunctiestoornis (totaalbilirubine > 1,5 ULN ongeacht de ASAT-waarde).
Wijze van toediening
ELAHERE is bedoeld voor intraveneuze infusie bij een snelheid van 1 mg/min. Als dit na 30 minuten goed wordt verdragen, kan de infusiesnelheid worden verhoogd tot 3 mg/min. Als 3 mg/min na 30 minuten goed wordt verdragen, kan de infusiesnelheid worden verhoogd tot 5 mg/min.
Voor gevallen van onverenigbaarheid, zie rubriek 6.2.
ELAHERE moet worden verdund met 5% glucose voor intraveneuze infusie. Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
ELAHERE mag uitsluitend worden toegediend als een intraveneuze infusie, met gebruikmaking van een polyethersulfon (PES) in-linefilter van 0,2 of 0,22 µm (zie Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies in rubriek 6.6).
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
Dit geneesmiddel bevat een cytotoxische component, die covalent gebonden is aan het monoklonale antilichaam (zie Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies in rubriek 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Oogaandoeningen
Mirvetuximab soravtansine kan ernstige oculaire bijwerkingen veroorzaken, waaronder visusstoornissen (voornamelijk wazig zien), keratopathie (cornea-aandoeningen), droge ogen, fotofobie en oogpijn (zie rubriek 4.7 en 4.8).
Patiënten moeten worden verwezen naar een oogarts voor een oogheelkundig onderzoek voordat een behandeling met mirvetuximab soravtansine wordt ingesteld.
Vóór het begin van elke cyclus moet de patiënt worden geadviseerd nieuwe oculaire symptomen of verergering van oculaire symptomen te melden aan de behandelend arts of een daarvoor gekwalificeerde persoon.
Als zich symptomen aan de ogen voordoen, moet een oogheelkundig onderzoek worden gedaan, moet het oogheelkundig rapport van de patiënt worden gecontroleerd en kan eventueel de dosis mirvetuximab soravtansine worden aangepast op basis van de ernst van de bevindingen (zie rubriek 4.2).
Het gebruik van bevochtigende oogdruppels tijdens een behandeling met mirvetuximab soravtansine wordt aanbevolen. Bij patiënten die cornea-bijwerkingen van graad ≥ 2 krijgen, worden oogheelkundige topische steroïden aanbevolen voor daaropvolgende cycli met mirvetuximab soravtansine (zie rubriek 4.2).
De arts moet patiënten monitoren op oculaire toxiciteit en de behandeling met mirvetuximab soravtansine onderbreken, verlagen of permanent stopzetten op basis van de ernst en het aanhouden van oculaire bijwerkingen (zie rubriek 4.2).
Patiënten moet worden geadviseerd het gebruik van contactlenzen te vermijden tijdens de behandeling met mirvetuximab soravtansine, tenzij op aanwijzing van een beroepsbeoefenaar in de gezondheidszorg.
Pneumonitis
Ernstige, levensbedreigende of fatale interstitiële longziekte (ILD), waaronder pneumonitis, kan voorkomen bij patiënten die worden behandeld met mirvetuximab soravtansine (zie rubriek 4.8).
Patiënten moeten worden gemonitord op pulmonale tekenen en symptomen van pneumonitis, zoals hypoxie, hoesten, dyspneu of interstitiële infiltraten bij radiologische onderzoeken. Infectieuze, neoplastische en andere oorzaken voor dergelijke symptomen moeten worden uitgesloten middels gepaste onderzoeken.
Een behandeling met mirvetuximab soravtansine moet worden onderbroken voor patiënten die aanhoudende of recidiverende pneumonitis van graad 2 ontwikkelen totdat de symptomen verbeterd zijn tot graad ≤ 1 en een dosisverlaging moet worden overwogen. Een behandeling met mirvetuximab soravtansine moet permanent worden stopgezet bij alle patiënten met pneumonitis van graad 3 of 4 (zie rubriek 4.2). Bij patiënten die asymptomatisch zijn, kan de toediening van mirvetuximab soravtansine worden voortgezet met nauwlettende monitoring.
Perifere neuropathie
Perifere neuropathie is voorgekomen bij gebruik van mirvetuximab soravtansine, waaronder bijwerkingen van graad ≥ 3 (zie rubriek 4.8).
Patiënten moeten worden gemonitord op tekenen en symptomen van neuropathie, zoals paresthesie, tintelingen of een branderig gevoel, neuropathische pijn, spierzwakte of dysesthesie. Voor patiënten die nieuwe of verergerende perifere neuropathie hebben, moet de dosis mirvetuximab soravtansine worden onderbroken, verlaagd of permanent stopgezet op basis van de ernst van perifere neuropathie (zie rubriek 4.2).
Embryofoetale toxiciteit
Op basis van zijn werkingsmechanisme kan mirvetuximab soravtansine embryofoetale schade veroorzaken wanneer het wordt toegediend aan een zwangere patiënt, omdat het een genotoxische stof (DM4) bevat en invloed heeft op actief delende cellen.
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 7 maanden na de behandeling met mirvetuximab soravtansine (zie rubriek 4.6).
Hulpstoffen met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit middel bevat 2,11 mg polysorbaat 20 in elke flacon.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is met ELAHERE geen klinisch onderzoek naar geneesmiddelinteracties uitgevoerd.
DM4 is een substraat van CYP3A4. Gelijktijdig gebruik van ELAHERE met sterke CYP3A4-remmers kan de blootstelling aan ongeconjugeerd DM4 verhogen (zie rubriek 5.2), waardoor het risico op bijwerkingen van ELAHERE kan toenemen (zie rubriek 4.8). Als gelijktijdig gebruik met sterke CYP3A4-remmers (bijvoorbeeld ceritinib, claritromycine, cobicistat, idelalisib, itraconazol, ketoconazol, nefazodon, posaconazol, ritonavir, telitromycine, voriconazol) niet kan worden vermeden, moeten patiënten nauwlettend worden gemonitord op bijwerkingen. Sterke CYP3A4-inductoren (bijv. fenytoine, rifampicine, carbamazepine) kunnen de blootstelling aan ongeconjugeerd DM4 verlagen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Bij patiënten die zwanger kunnen worden, moet de zwangerschapsstatus worden gecontroleerd voordat een behandeling met mirvetuximab soravtansine wordt ingesteld.
Patiënten die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 7 maanden na de behandeling met mirvetuximab soravtansine.
Zwangerschap
Op basis van zijn werkingsmechanisme kan mirvetuximab soravtansine embryofoetale schade veroorzaken wanneer het wordt toegediend aan een zwangere patiënt, omdat het een genotoxische stof (DM4) bevat en invloed heeft op actief delende cellen (zie rubriek 5.1 en 5.3). Het is bekend dat humaan immunoglobuline G (IgG) de placentabarrière passeert; daarom kan mirvetuximab soravtansine worden overgedragen van de zwangere patiënt naar de in ontwikkeling zijnde foetus. Er zijn geen gegevens bij mensen beschikbaar over het gebruik van mirvetuximab soravtansine bij zwangere patiënten om op basis daarvan een geneesmiddelgeassocieerd risico te kunnen bepalen. Er is met mirvetuximab soravtansine geen onderzoek uitgevoerd naar reproductie- en ontwikkelingstoxiciteit bij dieren.
Toediening van ELAHERE tijdens de zwangerschap wordt niet aanbevolen. Patiënten moeten worden geïnformeerd over de potentiële risico's voor de foetus als zij zwanger worden of willen worden. Patiënten die zwanger zijn geworden, moeten onmiddellijk contact opnemen met hun arts. Als een patiënt zwanger wordt tijdens de behandeling met ELAHERE of binnen 7 maanden na de laatste dosis, wordt nauwlettende monitoring aanbevolen.
Borstvoeding
Het is niet bekend of mirvetuximab soravtansine/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten, omdat bekend is dat humaan immunoglobuline G (IgG) in de moedermelk terechtkomt. ELAHERE mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven en gedurende 1 maand na de laatste dosis.
Vruchtbaarheid
Er is geen onderzoek naar de vruchtbaarheid uitgevoerd met mirvetuximab soravtansine of DM4. Er zijn geen gegevens over het effect van ELAHERE op de vruchtbaarheid bij mensen. Aangezien het werkingsmechanisme van ELAHERE leidt tot een verstoring van microtubuli en de dood van cellen die zich snel delen, bestaat er echter een kans op geneesmiddelgerelateerde effecten op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ELAHERE heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Als patiënten tijdens de behandeling met mirvetuximab soravtansine last hebben van visuele stoornissen, perifere neuropathie, vermoeidheid of duizeligheid, moeten ze de instructie krijgen dat ze geen voertuig mogen besturen of machines bedienen totdat is bevestigd dat de symptomen volledig verdwenen zijn.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen met mirvetuximab soravtansine waren wazig zien (43%), nausea (41%), diarree (39%), vermoeidheid (35%), buikpijn (30%), keratopathie (29%), droge ogen
(27%), obstipatie (26%), braken (23%), verminderde eetlust (22%), perifere neuropathie (20%), hoofdpijn (19%), asthenie (18%), ASAT verhoogd (16%) en artralgie (16%).
De vaakst gemelde ernstige bijwerkingen waren pneumonitis (4%), dunnedarmobstructie (3%), darmobstructie (3%), pleurale effusie (2%), buikpijn (2%), dehydratie (1%), obstipatie (1%), nausea (1%), ascites (1%) en trombocytopenie (<1%).
Bijwerkingen die het vaakst leidden tot verlaging of uitstel van de dosis, waren wazig zien (17%), keratopathie (10%), droge ogen (5%), neutropenie (5%), keratitis (4%), cataract (3%), verminderde gezichtsscherpte (3%), trombocytopenie (3%), perifere neuropathie (3%) en pneumonitis (3%).
Permanente stopzetting van de behandeling vanwege een bijwerking kwam voor bij 12% van de patiënten die mirvetuximab soravtansine kregen, waaronder het vaakst bij
maagdarmstelselaandoeningen (4%), ademhalingsstelsel-, borstkas- en mediastinumaandoeningen (3%), bloed- en lymfestelselaandoeningen (1%), zenuwstelselaandoeningen (1%) en oogaandoeningen (1%).
Lijst van bijwerkingen in tabelvorm
De frequentie van bijwerkingen is gebaseerd op gepoolde gegevens van 4 klinische onderzoeken met 682 patiënten met epitheliale ovarium-, eileider- of primaire peritoneale kanker (waarnaar gezamenlijk wordt verwezen als epitheliale ovariumkanker (Epithelial Ovarian Cancer, EOC)) die behandeld werden met mirvetuximab soravtansine 6 mg/kg AIBW, eenmaal per 3 weken toegediend. De mediane duur van behandeling met mirvetuximab soravtansine bedroeg 19,1 weken (bereik: 3-132 weken).
De frequentie van bijwerkingen uit klinische onderzoeken is gebaseerd op de frequentie van bijwerkingen ongeacht de oorzaak, waarbij, na zorgvuldige beoordeling, een oorzakelijk verband tussen het geneesmiddel en de bijwerking op zijn minst een redelijke mogelijkheid is.
De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100); zelden (≥ 1/10000, < 1/1000); zeer zelden (< 1/10000). Binnen elke frequentiegroep worden bijwerkingen, indien relevant, in volgorde van afnemende ernst weergegeven.
Tabel 4: Lijst in tabelvorm van bijwerkingen van alle graden bij patiënten behandeld met mirvetuximab soravtansine in klinisch onderzoek
| Systeem/orgaanklasse | Frequentiecategorie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Urineweginfectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie, trombocytopenie |
| Vaak | Neutropenie | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust, hypomagnesiëmie |
| Vaak | Hypokaliëmie, dehydratie | |
| Psychische stoornissen | Vaak | Insomnia |
| Zenuwstelselaandoeningen | Zeer vaak | Perifere neuropathie1, hoofdpijn |
| Vaak | Dysgeusie, duizeligheid | |
| Oogaandoeningen | Zeer vaak | Keratopathie2, cataract3, voorval van wazig zien4, fotofobie, oogpijn, droge ogen5 |
| Vaak | Ongemak in het oog6 | |
| Bloedvataandoeningen | Vaak | Hypertensie |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Pneumonitis7, dyspneu, hoesten |
| Systeem/orgaanklasse | Frequentiecategorie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree, buikpijn8, obstipatie, abdominale distensie, braken, nausea |
| Vaak | Ascites, gastro-oesofageale refluxziekte, stomatitis, dyspepsie | |
| Lever- en galaandoeningen | Vaak | Hyperbilirubinemie |
Huid- en onderhuidaandoeningen | Vaak | Pruritus |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Artralgie |
| Vaak | Myalgie, rugpijn, pijn in extremiteit, spierspasmen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
| Vaak | Pyrexie | |
| Onderzoeken | Zeer vaak | Aspartaataminotransferase verhoogd, alanineaminotransferase verhoogd |
| Vaak | Bloed alkalische fosfatase verhoogd, gammaglutamyltransferase verhoogd, gewicht verlaagd | |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Infusiegerelateerde reactie/overgevoeligheid9 |
1 Perifere neuropathie als gegroepeerde term omvat hypo-esthesie, neuropathie perifeer, neurotoxiciteit, paresthesie, perifere motorische neuropathie, perifere sensomotorische neuropathie, perifere sensorische neuropathie en polyneuropathie (zie rubriek Beschrijving van geselecteerde bijwerkingen).
2 Keratopathie als gegroepeerde term omvat corneacyste, corneaneerslag, cornea-aandoening, cornea-epitheel microcysten, cornea-epitheel defect, cornea-erosie, cornea-opaciteit, corneapigmentatie, keratitis, keratitis interstitieel, keratopathie, limbale stamceldeficiëntie en keratitis punctata (zie rubriek Beschrijving van geselecteerde bijwerkingen).
3 Cataract als gegroepeerde term omvat cataract, cataract corticaal en cataract nucleair (zie rubriek Beschrijving van geselecteerde bijwerkingen).
4 Voorval van wazig zien als gegroepeerde term omvat accommodatieafwijking, diplopie, hypermetropie, presbyopie, refractieaandoening, wazig gezichtsvermogen, visusstoornissen, verminderde gezichtsscherpte en glasvochtinsluitsels (zie rubriek Beschrijving van geselecteerde bijwerkingen).
5 Droge ogen als gegroepeerde term omvat droge ogen en traanproductie afgenomen (zie rubriek Beschrijving van geselecteerde bijwerkingen).
6 Ongemak in het oog als gegroepeerde term omvat oogirritatie, oogpruritus, vreemd-lichaamgevoel in oog en ongemak in het oog (zie rubriek Beschrijving van geselecteerde bijwerkingen). 7 Pneumonitis als gegroepeerde term omvat interstitiële longziekte, organiserende pneumonie, pneumonitis, longfibrose en respiratoir falen (zie rubriek Beschrijving van geselecteerde bijwerkingen).
8 Buikpijn als gegroepeerde term omvat abdominaal ongemak, buikpijn, pijn laag in de onderbuik en bovenbuikpijn.
9 Infusiegerelateerde reactie/overgevoeligheid als gegroepeerde term omvat de gestandaardiseerde MedDRA-zoekopdrachten (Standardised MedDRA Queries – SMQ) overgevoeligheid nauw begrensd en overmatig blozen, erytheem, erytheem van het ooglid.
Beschrijving van geselecteerde bijwerkingen
Oogaandoeningen
Oculaire bijwerkingen (gegroepeerde termen) kwamen voor bij 59% van de patiënten met EOC die met mirvetuximab soravtansine werden behandeld. Elf procent (11%) van de patiënten had een oculaire bijwerking van graad 3 en < 1% had een voorval van graad 4. De vaakst voorkomende oculaire bijwerkingen van graad ≥ 3 waren wazig zien en keratopathie (beide 5%, gegroepeerde termen) en cataract (4%).
De mediane tijd tot optreden van de eerste oculaire bijwerking bedroeg 5,1 weken (bereik: 0,1 tot 68,6). Bij 53% van de patiënten die een oculair voorval hadden, verdween het voorval volledig (graad 0) en bij 38% was er een partiële verbetering (gedefinieerd als een daling in ernst met één graad of meer ten opzichte van de ergste graad). Bij de laatste follow-up had 0,3% van de patiënten (2/682) een oculaire bijwerking van graad ≥ 3 (1 patiënt met verminderde gezichtsscherpte van graad 3 en 1 patiënt met cataract van graad 4).
Oculaire bijwerkingen leidden tot uitstel van de dosis bij 24% van de patiënten en tot dosisverlaging bij 15% van de patiënten. Oculaire bijwerkingen leidden tot permanente stopzetting van de behandeling met mirvetuximab soravtansine bij 1% van de patiënten.
Pneumonitis
Pneumonitis (gegroepeerde termen) kwam voor bij 10% van de patiënten met EOC die met mirvetuximab soravtansine werden behandeld, waaronder 0,9% van de patiënten (6/682) met een voorval van graad 3 en 0,2% van de patiënten (1/682) met een voorval van graad 4. Twee patiënten (0,3%) overleden als gevolg van respiratoir falen. Een patiënt (0,2%) overleed als gevolg van respiratoir falen bij pneumonitis van graad 1 en longmetastasen, bevestigd bij de autopsie. Een patiënt (0,2%) overleed als gevolg van respiratoir falen van onbekende etiologie zonder gelijktijdige pneumonitis.
De mediane tijd tot optreden van pneumonitis bedroeg 18,1 weken (bereik: 1,6 tot 97,0). Pneumonitis leidde bij 3% van de patiënten tot uitstel van de dosis mirvetuximab soravtansine, bij 1% van de patiënten tot een dosisverlaging en bij 3% van de patiënten tot permanente stopzetting van de behandeling.
Perifere neuropathie
Perifere neuropathie (gegroepeerde termen) kwam voor bij 36% van de patiënten met EOC die met mirvetuximab soravtansine werden behandeld in de klinische onderzoeken; 3% van de patiënten had perifere neuropathie van graad 3.
De mediane tijd tot optreden van perifere neuropathie bedroeg 5,9 weken (bereik: 0,1 tot 126,7). Perifere neuropathie leidde bij 2% van de patiënten tot uitstel van de dosis mirvetuximab soravtansine, bij 4% van de patiënten tot een dosisverlaging en bij 0,7% van de patiënten tot permanente stopzetting van de behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen bekende behandeling/geen bekend antidotum beschikbaar voor overdosering van mirvetuximab soravtansine. In geval van overdosering moeten patiënten nauwlettend worden gemonitord op tekenen of symptomen van bijwerkingen en moet een gepaste symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische en immunomodulerende middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, andere monoklonale antilichamen en antilichaam-geneesmiddelconjugaten. ATC-code: L01FX26
Werkingsmechanisme
Mirvetuximab soravtansine is een antilichaam-geneesmiddelconjugaat. Het antilichaam is een bewerkt IgG1 dat gericht is tegen folaatreceptor-alfa (FRα). De functie van het antilichaamgedeelte bestaat uit het binden aan FRα dat tot expressie wordt gebracht op het oppervlak van ovariumkankercellen. DM4 is een remmer van microtubuli en is gebonden aan het antilichaam middels een splitsbare binding. Bij binding aan FRα wordt mirvetuximab soravtansine geïnternaliseerd, waarna DM4 intracellulair vrijkomt via proteolytische splitsing. DM4 verstoort het netwerk van microtubuli binnen de cel, wat leidt tot stopzetting van de celcyclus en apoptotische celdood.
Farmacodynamische effecten
Elektrofysiologie van het hart
Op basis van resultaten van de analyse van concentratie-QTc leidde mirvetuximab soravtansine bij de goedgekeurde aanbevolen dosis niet tot gemiddelde stijgingen van > 10 msec van het QTc-interval.
Klinische werkzaamheid en veiligheid
Onderzoek IMGN853-0416 (MIRASOL)
De werkzaamheid en veiligheid van mirvetuximab soravtansine is onderzocht in onderzoek IMGN853-0416, een open-label, actief gecontroleerd, gerandomiseerd, tweearmig fase 3-multicenteronderzoek bij patiënten met platinaresistente, gevorderde, hooggradige sereuze epitheliale ovariumkanker, primaire peritoneale kanker of eileiderkanker bij wie de tumor (inclusief bewaard weefsel) FRα-positief was zoals bepaald middels de FOLR1 (FOLR1-2.1) RxDx-assay (≥ 75% van de levensvatbare tumorcellen met matige (2) en/of sterke (3) intensiteit van membraankleuring middels immunohistochemie (IHC)).
Platinaresistente ziekte werd gedefinieerd als recidiverende EOC binnen 6 maanden na de laatste dosis platinatherapie.
Patiënten met primaire platinarefractaire ziekte, patiënten met ECOG ≥ 2 en patiënten met een actieve of chronische cornea-aandoening, een oculaire aandoening waarbij behandeling op dat moment noodzakelijk was, perifere neuropathie van graad ≥ 2 of niet-infectieuze ILD/pneumonitis werden uitgesloten van het onderzoek.
Patiënten werden in een verhouding van 1:1 gerandomiseerd naar ofwel ELAHERE 6 mg/kg AIBW i.v. (N=227) op dag 1 van elke 3 weken durende cyclus of een van de volgende chemotherapieën (N=226) zoals voorafgaand aan de randomisatie beslist door de onderzoeker:
- paclitaxel (Pac) 80 mg/m2 toegediend één keer per week binnen een cyclus van 4 weken;
- gepegyleerd liposomaal doxorubicine (PLD) 40 mg/m2 toegediend één keer om de 4 weken;
topotecan (Topo) 4 mg/m2 toegediend op dag 1, 8 en 15 om de 4 weken of gedurende
5 opeenvolgende dagen in een dosis van 1,25 mg/m2 op dag 1-5 van elke cyclus van 21 dagen.
De randomisatie werd gestratificeerd volgens het aantal voorafgaande therapielijnen (1 vs. 2 vs. 3) en volgens de keuze van chemotherapie door de onderzoeker (IC chemotherapie) (Pac vs. PLD vs. Topo). De behandeling werd toegediend tot ziekteprogressie, overlijden, intrekken van de toestemming of onverdraagbare toxiciteit.
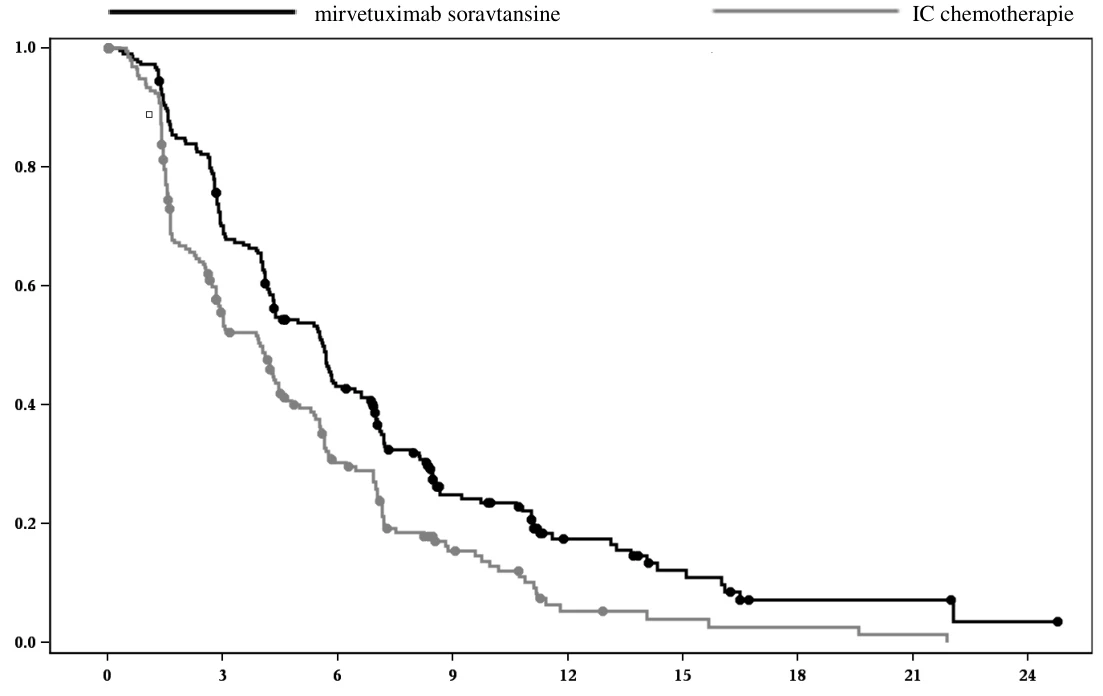
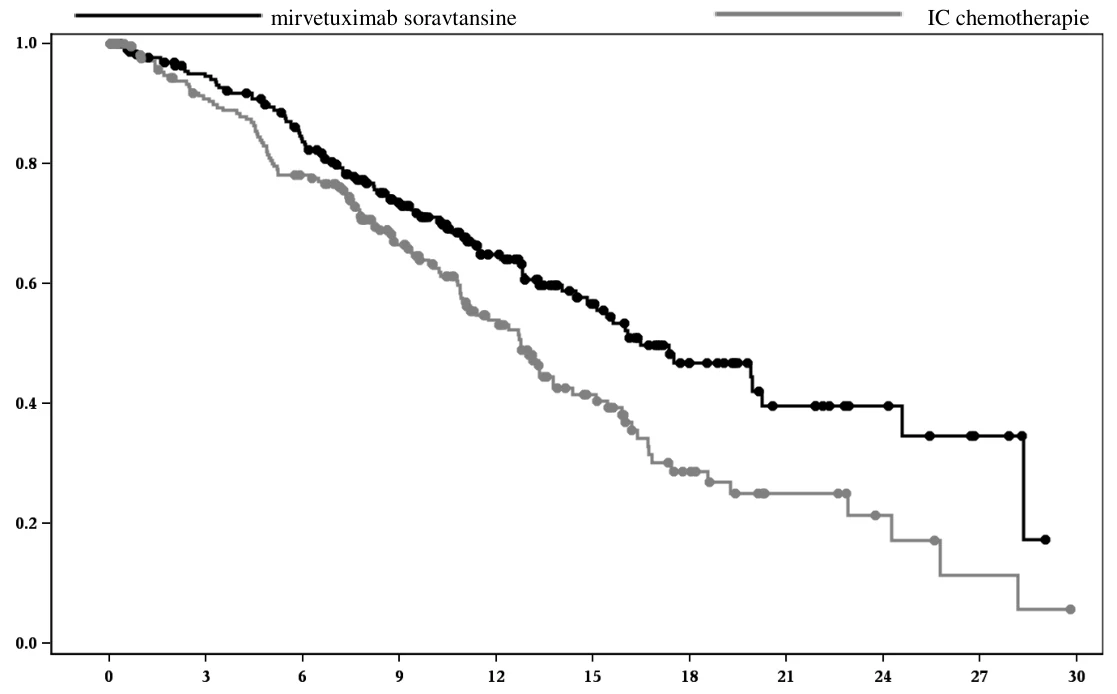
De primaire uitkomstmaat voor de werkzaamheid was progressievrije overleving (Progression Free Survival, PFS) op basis van de beoordeling door de onderzoeker met behulp van de RECIST 1.1-criteria. De beoordeling van het objectieve responspercentage (Objective Response Rate, ORR) en de algehele overleving (Overall Survival, OS) waren de belangrijkste secundaire uitkomstmaten voor de werkzaamheid.
In totaal werden 453 patiënten gerandomiseerd. De mediane leeftijd was 63 jaar (bereik: 29 tot 88 jaar) en de patiënten waren voornamelijk witte patiënten (66%; 12% Aziatisch). De meeste patiënten (80%) hadden ovariumkanker van epitheliale oorsprong; 11% had eileiderkanker; 8% had primaire peritoneale kanker; alle (100%) waren van hooggradige sereuze histologie. Ongeveer de helft van de patiënten (47%) had 3 voorafgaande systemische therapieën gekregen, 39% had 2 voorafgaande therapielijnen gekregen en 14% van de patiënten had 1 voorafgaande therapielijn gekregen. De meerderheid van de patiënten had voorafgaand een poly-ADP-ribose-polymeraseremmer (PARP-remmer) (55%) en voorafgaand bevacizumab (62%) gekregen. Het platinavrije interval na de meest recente therapielijn bedroeg ≤ 3 maanden bij 41% van de patiënten en 3 tot 6 maanden bij 58% van de patiënten. Vijfenvijftig procent (55%) van de patiënten had een ECOG-prestatiestatus van 0 en 44% had een ECOG van 1.
De primaire analyse toonde een statistisch significante verbetering in PFS en OS voor patiënten die werden gerandomiseerd naar ELAHERE in vergelijking met IC chemotherapie.
Tabel 5 geeft een samenvatting van de werkzaamheidsresultaten van onderzoek IMGN853-0416 (MIRASOL).
Tabel 5: Werkzaamheidsresultaten van onderzoek IMGN853-0416
| Werkzaamheidsparameter | ELAHERE N=227 | IC chemotherapieën N=226 |
| Progressievrije overleving (PFS) zoals beoordeeld door de onderzoeker | ||
| Aantal voorvallen (%) | 176 (77,5) | 166 (73,5) |
| Mediaan, maanden (95%-BI) | 5,62 (4,34; 5,95) | 3,98 (2,86; 4,47) |
| Hazardratio (95%-BI) | 0,65 (0,521; 0,808) | |
| p-waarde | < 0,0001 | |
| Algehele overleving (OS) | ||
| Aantal voorvallen (%) | 90 (39,6) | 114 (50,4) |
| Mediaan, maanden (95%-BI) | 16,46 (14,46; 24,57) | 12,75 (10,91; 14,36) |
| Hazardratio (95%-BI) | 0,67 (0,504; 0,885) | |
| p-waarde | 0,0046* | |
Afkapdatum 06 maart 2023
*: vooraf vastgelegde grens voor werkzaamheid = 0,01313; 2-zijdig (gecorrigeerd volgens het waargenomen aantal overlijdens 204).
De Kaplan-Meier-curves voor door de onderzoeker beoordeelde PFS (mediane follow-up van 11,2 maanden) en OS (mediane follow-up van 13,1 maanden) worden weergegeven in figuur 1 en figuur 2.
Figuur 1: Kaplan-Meier-curve voor progressievrije overleving volgens behandelingsgroep in MIRASOL (intent-to-treat-populatie)
mirvetuximab soravtansine IC chemotherapie
P
ro
g
re
ssiev
rij
e
o
v
er
lev
ing
(%)
Tiid in maanden
Aantal blootgesteld aan risico
Mirvetuximab soravtansine 227 151 89 38 18 10 3 3 1
IC chemotherapie 226 98 48 19 5 3 2 1 0
Figuur 2: Kaplan-Meier-curve voor algehele overleving volgens behandelingsgroep in MIRASOL (intent-to-treat-populatie)
mirvetuximab soravtansine IC chemotherapie
Alg
ehele
o
v
er
lev
ing
(
%)
Tijd in maanden
Aantal blootgesteld aan risico
Mirvetuximab soravtansine 227 204 175 128 82 53 28 15 9 4 0
IC chemotherapie 226 185 157 107 68 39 18 9 5 2 0
Bij een aanvullende beschrijvende analyse met een mediane follow-up van 20,3 maanden waren de OS-resultaten consistent met de primaire analyse.
Immunogeniciteit
Er werden vaak antilichamen tegen het geneesmiddel (Anti-Drug Antibodies, ADA) gedetecteerd. Er werden geen aanwijzingen gevonden voor een effect van ADA op de farmacokinetiek, werkzaamheid of veiligheid, hoewel de gegevens nog beperkt zijn.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ELAHERE in alle subgroepen van pediatrische patiënten bij de behandeling van ovariumcarcinoom, behandeling van eileidercarcinoom en behandeling van peritoneumcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek werd gekenmerkt nadat patiënten doseringen van mirvetuximab soravtansine van 0,161 mg/kg tot 8,71 mg/kg AIBW (d.w.z. 0,0268 maal tot 1,45 maal de goedgekeurde aanbevolen dosering van 6 mg/kg AIBW) toegediend hadden gekregen, tenzij anders vermeld.
Tabel 6 geeft een samenvatting van de blootstellingsparameters van mirvetuximab soravtansine, ongeconjugeerd DM4 en zijn metaboliet S-methyl-DM4 na toediening na de eerste cyclus (3 weken) van mirvetuximab soravtansine 6 mg/kg aan patiënten. Piekconcentraties van mirvetuximab soravtansine werden waargenomen tegen het einde van de intraveneuze infusie, terwijl piekconcentraties van ongeconjugeerd DM4 werden waargenomen op de tweede dag na toediening van mirvetuximab soravtansine en de piekconcentraties van S-methyl-DM4 ongeveer 3 dagen na toediening van mirvetuximab soravtansine. Steady-state concentraties van mirvetuximab soravtansine, DM4 en S-methyl-DM4 werden bereikt na 1 behandelcyclus. De accumulatie van mirvetuximab soravtansine, DM4 en S-methyl-DM4 was minimaal na herhaalde toediening van mirvetuximab soravtansine.
Tabel 6: Blootstellingsparameters van mirvetuximab soravtansine, ongeconjugeerd DM4 en
S-methyl-DM4 na de eerste behandelcyclus met 6 mg/kg mirvetuximab soravtansine
Mirvetuximab soravtansine Gemiddelde (± SD) | Ongeconjugeerd DM4 Gemiddelde (± SD) | S-methyl-DM4 Gemiddelde (± SD) | |
| Cmax | 137,3 (± 62,3) µg/ml | 4,11 (± 2,29) ng/ml | 6,98 (± 6,79) ng/ml |
| AUCtau | 20,65 (± 6,84) uur*mg/ml | 530 (± 245) uur*ng/ml | 1848 (± 1585) uur*ng/ml |
Cmax = maximale concentratie, AUCtau = gebied onder de concentratie-tijdcurve voor het doseringsinterval (21 dagen).
Absorptie
Mirvetuximab soravtansine wordt met een intraveneuze infusie toegediend. Er is geen onderzoek uitgevoerd met andere toedieningswegen.
Distributie
Het gemiddelde (± SD) steady-state distributievolume van mirvetuximab soravtansine was 2,63 (± 2,98) l. De binding van DM4 en S-methyl-DM4 aan humaan plasma-eiwit bedroeg in vitro > 99%.
Biotransformatie
Naar verwachting wordt het monoklonaal-antilichaamgedeelte van mirvetuximab soravtansine via katabole routes gemetaboliseerd tot kleine peptiden. Ongeconjugeerd DM4 en S-methyl-DM4 ondergaan metabolisme door CYP3A4. In humaan plasma werden DM4 en S-methyl-DM4 geïdentificeerd als de belangrijkste circulerende metabolieten, die respectievelijk ongeveer 0,4% en 1,4% van de AUC van mirvetuximab soravtansine vertegenwoordigden.
Eliminatie
De gemiddelde (±SD) totale plasmaklaring van mirvetuximab soravtansine bedroeg 18,9 (±9,8) ml/uur. De gemiddelde halfwaardetijd van mirvetuximab soravtansine tijdens de eindfase na de eerste dosis was 4,9 dagen. Voor het ongeconjugeerde DM4 bedroeg de gemiddelde (±SD) totale plasmaklaring 14,5 (±4,5) l/uur en de gemiddelde halfwaardetijd tijdens de eindfase was 2,8 dagen. Voor S-methyl-DM4 bedroeg de gemiddelde (±SD) totale plasmaklaring 5,3 (±3,4) l/uur en de gemiddelde halfwaardetijd tijdens de eindfase was 5,1 dagen. In-vitro- en niet-klinische in-vivo-onderzoeken geven aan dat DM4 en S-methyl-DM4 voornamelijk worden gemetaboliseerd door CYP3A4 en worden geëlimineerd via biliaire excretie in de feces.
Speciale populaties
Er werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van mirvetuximab soravtansine op basis van leeftijd (32 tot 89 jaar), ras (wit, zwart of Aziatisch), lichaamsgewicht (36 tot 136 kg), lichte leverfunctiestoornis (totaalbilirubine ≤ ULN en iedere ASAT-waarde > ULN of totaalbilirubine > 1 tot 1,5 maal ULN en iedere ASAT-waarde) of een lichte tot matige nierfunctiestoornis (CLcr ≥ 30 en < 90 ml/min).
De farmacokinetiek van mirvetuximab soravtansine bij patiënten met een matige tot ernstige leverfunctiestoornis (totaalbilirubine > 1,5 ULN ongeacht de ASAT-waarde) of een ernstige nierfunctiestoornis (CLcr 15 tot 30 ml/min) is niet bekend.
Onderzoek naar geneesmiddelinteracties
In-vitro-onderzoek
Cytochroom P450 (CYP)-enzymen: Ongeconjugeerd DM4 is een tijdsafhankelijke remmer van CYP3A4. Ongeconjugeerd DM4 en S-methyl-DM4 zijn geen directe remmers van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A. DM4 en S-methyl-DM4 zijn geen inductoren van CYP1A2, CYP2B6 of CYP3A4.
Transporteiwitsystemen: Ongeconjugeerd DM4 en S-methyl-DM4 zijn substraten van P-gp, maar geen remmers van P-gp.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De doelorganen die zijn geïdentificeerd met toediening van een enkele dosis mirvetuximab soravtansine bij cynomolgusapen, waren beperkt tot de huid en cellulaire depletie van het beenmerg en lymfoïde weefsel. Herhaalde dosering bij cynomolgusapen en Hollander konijnen duidde ook op oogheelkundige bevindingen, waaronder corneamicrocysten, pigmentatie, verzwakking en degeneratie/necrose van het cornea-epitheel. Deze bevindingen waren afhankelijk van dosisintensiteit (dosis en schema), waarbij er in totaal minder bevindingen en herstel van deze bevindingen werden waargenomen in het 3 weken durende doseringsschema (het klinische doseringsschema).
Er is geen onderzoek naar carcinogeniciteit uitgevoerd met mirvetuximab soravtansine of DM4.
DM4 en S-methyl-DM4 waren niet mutageen in de Ames-test (bacteriële terugmutatie). DM4 en S-methyl-DM4 leidden tot micronuclei in polychromatische erytrocyten.
Er is met mirvetuximab soravtansine geen onderzoek uitgevoerd naar reproductie- en ontwikkelingstoxiciteit bij dieren.
Er is geen onderzoek naar de vruchtbaarheid uitgevoerd met mirvetuximab soravtansine of DM4. Er zijn geen gegevens over het effect van ELAHERE op de vruchtbaarheid bij mensen. Aangezien het werkingsmechanisme van ELAHERE echter leidt tot verstoring van de microtubuli en de dood van snel delende cellen, bestaat er een kans op geneesmiddelgerelateerde effecten op de vruchtbaarheid.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
IJsazijn (E260)
Natriumacetaat (E262)
Sucrose
Polysorbaat 20 (E432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
ELAHERE is niet verenigbaar met natriumchloride 9 mg/ml (0,9%) - oplossing voor infusie. Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon
5 jaar
Verdunde oplossing
Na verdunning is de chemische en fysische stabiliteit aangetoond tussen 1 mg/ml en 2 mg/ml gedurende 8 uur bij 15 °C-25 °C of 24 uur bij 2 °C-8 °C gevolgd door 8 uur bij 15 °C-25 °C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt, tenzij de methode van verdunning het risico van microbiële verontreiniging uitsluit. Als het product niet onmiddellijk wordt gebruikt, zijn de bewaartijden en -omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Rechtopstaand bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Glazen flacon type I met een butylrubber stop en een aluminium verzegeling met een koningsblauwe polypropyleen flipdop, die 20 ml concentraat voor oplossing bevat.
Verpakkingsgrootte van 1 flacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
ELAHERE is een cytotoxisch geneesmiddel. Volg de speciale procedures voor hanteren en verwijderen.
Bereiden
- Bereken de dosis (mg) (op basis van het AIBW van de patiënt), het totale benodigde volume van de oplossing (ml) en het aantal benodigde flacons van ELAHERE (zie rubriek 4.2). Voor een volledige dosis is meer dan één flacon nodig.
- Neem de flacons van ELAHERE uit de koelkast en laat ze op kamertemperatuur komen.
- Parenterale geneesmiddelen moeten vóór toediening visueel worden geïnspecteerd op vreemde deeltjes en verkleuring, wanneer de oplossing en de verpakking dit toelaten. ELAHERE is een heldere tot licht opaalachtige, kleurloze oplossing.
- Het geneesmiddel mag niet worden gebruikt als de oplossing verkleurd of troebel is, of als er vreemde deeltjes in aanwezig zijn.
Zwenk elke flacon voorzichtig en inspecteer deze voordat u het berekende volume voor de dosis
ELAHERE optrekt voor daaropvolgende verdere verdunning. De flacon niet schudden.
Trek met gebruikmaking van een aseptische techniek het berekende volume voor de dosis
ELAHERE op voor daaropvolgende verdere verdunning. Elke flacon bevat een overmaat volume om het optrekken van de op het etiket vermelde hoeveelheid mogelijk te maken.
ELAHERE bevat geen conserveermiddelen en is uitsluitend bedoeld voor een enkele dosis.
Voer alle ongebruikte oplossing die in de flacon overblijft af.
Verdunnen
Vóór toediening moet ELAHERE worden verdund met 5% glucose tot een eindconcentratie van
1 mg/ml tot 2 mg/ml.
ELAHERE is niet verenigbaar met natriumchloride 9 mg/ml (0,9%) - oplossing voor infusie.
ELAHERE mag niet gemengd worden met andere geneesmiddelen of intraveneuze vloeistoffen.
- Bepaal het volume van 5% glucose dat nodig is om de uiteindelijke concentratie van de verdunde werkzame stof te bereiken. Verwijder het teveel aan 5% glucose uit een voorgevulde infuuszak of voeg het berekende volume van 5% glucose toe aan een steriele, lege infuuszak. Voeg daarna het berekende volume van de dosis ELAHERE toe aan de infuuszak.
- Meng de verdunde oplossing voorzichtig door de zak langzaam meerdere keren om te keren om te zorgen dat de oplossing gelijkmatig wordt verdeeld. Niet schudden of roeren.
- Als de verdunde oplossing voor infusie niet onmiddellijk wordt gebruikt, moet de oplossing worden bewaard zoals vermeld in rubriek 6.3. Indien de infuuszak is bewaard in de koelkast, laat hem dan vóór toediening op kamertemperatuur komen. Na bewaring in de koelkast moeten de verdunde oplossingen voor infusie binnen 8 uur (inclusief infusietijd) worden toegediend.
- De bereide oplossing voor infusie niet in de vriezer bewaren.
Toedienen
- Inspecteer vóór toediening de zak met ELAHERE voor intraveneuze infusie op vreemde deeltjes en verkleuring.
- Premedicatie moet vóór de toediening van ELAHERE worden toegediend (zie rubriek 4.2).
- ELAHERE mag uitsluitend worden toegediend als intraveneuze infusie, met gebruikmaking van een polyethersulfon (PES) in-linefilter van 0,2 of 0,22 µm. Niet vervangen door andere membraanmaterialen.
- Het gebruik van toedieningshulpmiddelen die di-2-ethylhexylftalaat (DEHP) bevatten, moet worden vermeden.
De aanvangsdosis moet worden toegediend als een intraveneuze infusie bij een snelheid van
1 mg/min. Als dit goed wordt verdragen na 30 minuten bij 1 mg/min, kan de infusiesnelheid
worden verhoogd tot 3 mg/min. Als dit goed wordt verdragen na 30 minuten bij 3 mg/min, kan de infusiesnelheid worden verhoogd tot 5 mg/min.
- Als er met de vorige dosis geen infusiegerelateerde reacties optreden, moeten daaropvolgende infusies worden gestart bij de maximale verdragen snelheid en kunnen deze worden verhoogd tot een maximale infusiesnelheid van 5 mg/min, als dit goed wordt verdragen.
- Na de infusie moet de infuuslijn worden doorgespoeld met 5% glucose om ervoor te zorgen dat de volledige dosis is toegediend. Gebruik geen andere intraveneuze vloeistoffen voor doorspoelen.
Afvoeren
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1866/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 november 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.