


SmPC (samenvatting van de productkenmerken) - Vyloy
1. NAAM VAN HET GENEESMIDDEL
Vyloy 100 mg poeder voor concentraat voor oplossing voor infusie
Vyloy 300 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Vyloy 100 mg poeder voor concentraat voor oplossing voor infusie
Elke flacon poeder voor concentraat voor oplossing voor infusie bevat 100 mg zolbetuximab.
Vyloy 300 mg poeder voor concentraat voor oplossing voor infusie
Elke flacon poeder voor concentraat voor oplossing voor infusie bevat 300 mg zolbetuximab.
Na reconstitutie bevat elke ml oplossing 20 mg zolbetuximab.
Zolbetuximab wordt geproduceerd in de ovariumcellen van Chinese hamsters door middel van DNA- recombinatietechniek.
Hulpstof met bekend effect
Elke ml concentraat bevat 0,21 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit tot gebroken wit gevriesdroogd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyloy, in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met lokaal gevorderd niet-reseceerbaar of gemetastaseerd HER2-negatief adenocarcinoom van de maag of de gastro-oesofageale overgang bij wie de tumoren Claudin 18.2 (CLDN18.2)-positief zijn (zie rubriek 4.2).
4.2 Dosering en wijze van toediening
De behandeling moet worden voorgeschreven en gestart door en onder toezicht blijven van een arts die ervaring heeft met het behandelen van kanker. Hulpmiddelen voor de behandeling van overgevoeligheidsreacties en/of anafylactische reacties dienen beschikbaar te zijn.
Patiëntselectie
Patiënten die in aanmerking komen, moeten een CLDN18.2-positieve tumorstatus hebben, gedefinieerd als ≥ 75% van de tumorcellen die matige tot sterke membraneuze CLDN18-immunohistochemische kleuring vertonen, beoordeeld door middel van CE-gekeurde in-vitro diagnostica (IVD) voor het overeenkomende beoogde doel. Indien CE-gekeurde IVD niet beschikbaar zijn, dient een andere gevalideerde test te worden gebruikt.
Dosering
Voorafgaand aan de toediening
Als een patiënt last heeft van nausea en/of braken vóór de toediening van zolbetuximab, moeten de symptomen zijn afgenomen tot graad ≤ 1 voorafgaand aan de eerste infusie.
Voorafgaand aan elke infusie met zolbetuximab moeten patiënten premedicatie krijgen met een combinatie van anti-emetica (bijv. NK-1-receptorblokkers en 5-HT3-receptorblokkers, evenals andere geneesmiddelen zoals geïndiceerd).
Premedicatie met een combinatie van anti-emetica is belangrijk bij de behandeling van nausea en braken om vroegtijdige staking van behandeling met zolbetuximab te voorkomen (zie rubriek 4.4). Premedicatie met systemische corticosteroïden volgens lokale behandelrichtlijnen kan ook worden overwogen, met name voorafgaand aan de eerste infusie met zolbetuximab.
Aanbevolen dosering
De aanbevolen dosering moet worden berekend op basis van het lichaamsoppervlak (body surface area, BSA) voor de zolbetuximab-oplaaddosering en -onderhoudsdosering, zoals weergegeven in tabel 1.
Tabel 1. Aanbevolen dosering zolbetuximab op basis van BSA
| Enkele oplaaddosering | Onderhoudsdosering | Duur van de therapie |
Op dag 1 van cyclus 1a, 800 mg/m2 intraveneus Dien zolbetuximab toe in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie (zie rubriek 5.1).b | Vanaf 3 weken na de enkele oplaaddosering, 600 mg/m2 intraveneus elke 3 weken of Vanaf 2 weken na de enkele oplaaddosering, 400 mg/m2 intraveneus elke 2 weken Dien zolbetuximab toe in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie (zie rubriek 5.1).b | Tot ziekteprogressie of onaanvaardbare toxiciteit. |
a. De cyclusduur van zolbetuximab wordt bepaald op basis van de betreffende chemotherapiebasis
(zie rubriek 5.1).
b. Raadpleeg de productinformatie voor fluoropyrimidine- of platinumbevattende chemotherapie met betrekking tot de doseringsinformatie voor chemotherapie.
Doseringsaanpassingen
Er wordt geen doseringsverlaging voor zolbetuximab aanbevolen. Bijwerkingen van zolbetuximab kunnen worden behandeld door middel van verlaging van de infusiesnelheid, onderbreking en/of stopzetting van de behandeling, zoals weergegeven in tabel 2.
Tabel 2. Doseringsaanpassingen voor zolbetuximab
| Bijwerking | Ernsta | Doseringsaanpassing |
| Overgevoeligheidsreacties | Anafylactische reactie, vermoedelijke anafylaxie, graad 3 of 4 | Stop de infusie onmiddellijk en zet de behandeling definitief stop. |
| Graad 2 | Onderbreek de infusie tot graad ≤ 1, en hervat het vervolgens met een lagere infusiesnelheidb voor de rest van de infusie. Voor de volgende infusie dient u antihistaminica als premedicatie te geven en de infusie toe te dienen volgens de infusiesnelheden in tabel 3. | |
| Infusiegerelateerde reactie | Graad 3 of 4 | Stop de infusie onmiddellijk en zet de behandeling definitief stop. |
| Graad 2 | Onderbreek de infusie tot graad ≤ 1, en hervat het vervolgens met een lagere infusiesnelheidb voor de rest van de infusie. Voor de volgende infusie dient u antihistaminica als premedicatie te geven en de infusie toe te dienen volgens de infusiesnelheden in tabel 3. | |
| Nausea | Graad 2 of 3 | Onderbreek de infusie tot graad ≤ 1, en hervat het vervolgens met een lagere infusiesnelheidb voor de rest van de infusie. De volgende infusie dient u toe te dienen volgens de infusiesnelheden in tabel 3. |
| Braken | Graad 4 | Zet de behandeling definitief stop. |
| Graad 2 of 3 | Onderbreek de infusie tot graad ≤ 1, en hervat het vervolgens met een lagere infusiesnelheidb voor de rest van de infusie. De volgende infusie dient u toe te dienen volgens de infusiesnelheden in tabel 3. |
a. De toxiciteit werd beoordeeld volgens de gemeenschappelijke terminologiecriteria voor bijwerkingen, versie 4.03 (NCI-CTCAE v4.03) van het National Cancer Institute, waarbij graad 1 licht is, graad 2 matig, graad 3 ernstig en graad 4 levensbedreigend.
b. Een lagere infusiesnelheid moet worden vastgesteld volgens het klinische oordeel van de arts op basis van de verdraagbaarheid voor de patiënt, de ernst van de toxiciteit en eerder verdragen infusiesnelheid (zie rubriek 4.4 voor aanbevelingen voor de controle van patiënten).
Speciale patiëntengroepen
Ouderen
Er is geen doseringsaanpassing vereist bij patiënten ≥ 65 jaar (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar over patiënten van 75 jaar en ouder die zolbetuximab kregen.
Nierfunctiestoornis
Er is geen doseringsaanpassing vereist bij patiënten met een lichte (creatinineklaring (CrCL) ≥ 60 tot 90 ml/min), of matige (CrCL ≥ 30 tot 60 ml/min) nierfunctiestoornis. Er is geen doseringsaanbeveling vastgesteld voor patiënten met een ernstige nierfunctiestoornis (CrCL ≥ 15 tot 30 ml/min) (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen doseringsaanpassing vereist bij patiënten met een lichte leverfunctiestoornis (totaalbilirubine [TB] ≤ bovengrens van normaal [upper limit of normal, ULN] en aspartaataminotransferase [ASAT] > ULN, of TB > 1 tot 1,5 × ULN en elke ASAT). Er is geen doseringsaanbeveling vastgesteld voor patiënten met een matige (TB > 1,5 tot 3 × ULN en elke ASAT) of ernstige (TB > 3 tot 10 × ULN en elke ASAT) leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van zolbetuximab bij pediatrische patiënten voor de behandeling van een adenocarcinoom van de maag of de gastro-oesofageale overgang.
Wijze van toediening
Zolbetuximab is voor intraveneus gebruik. De aanbevolen dosering wordt toegediend via een intraveneuze infusie gedurende minimaal 2 uur. Het geneesmiddel mag niet worden toegediend als intraveneuze push- of bolusinjectie.
Als zolbetuximab en fluoropyrimidine- en platinumbevattende chemotherapie op dezelfde dag worden toegediend, moet eerst zolbetuximab worden toegediend.
Om mogelijke bijwerkingen te helpen minimaliseren, wordt aanbevolen om elke infusie langzamer te starten gedurende 30-60 minuten, en deze geleidelijk te versnellen zolang dit wordt verdragen (zie tabel 3).
Als de infusietijd langer duurt dan de aanbevolen bewaartijd bij kamertemperatuur (≤ 25 °C voor 8 uur vanaf het einde van de bereiding van de infusieoplossing), moet de infuuszak worden afgevoerd en moet een nieuwe infuuszak worden klaargemaakt om de infusie te laten doorgaan (zie rubriek 6.3 voor de aanbevolen bewaartijden).
Tabel 3. Aanbevolen infusiesnelheden voor elke infusie met zolbetuximab
| Zolbetuximab-dosering | Infuussnelheid | ||
| Eerste 30-60 minuten | Resterende infusietijdb | ||
| Enkele oplaaddosering (cyclus 1, dag 1)a | 800 mg/m2 | 75 mg/m2 per uur | 150-300 mg/m2 per uur |
| Onderhoudsdosering | 600 mg/m2 elke 3 weken of 400 mg/m2 elke 2 weken | 75 mg/m2 per uur of 50 mg/m2 per uur | 150-300 mg/m2 per uur of 100-200 mg/m2 per uur |
a. De cyclusduur van zolbetuximab wordt bepaald op basis van de betreffende chemotherapiebasis
(zie rubriek 5.1).
b. Als er na 30-60 minuten geen bijwerkingen optreden, kan de infusiesnelheid worden verhoogd op basis van de verdraagbaarheid.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheidsreacties
Overgevoeligheidsreacties, inclusief anafylactische reacties en geneesmiddelenovergevoeligheid, kwamen voor bij patiënten die tijdens klinische onderzoeken werden behandeld met zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie (zie rubriek 4.8).
Patiënten moeten tijdens en na de infusie met zolbetuximab (minstens 2 uur, of langer indien klinisch geïndiceerd) worden gecontroleerd op overgevoeligheidsreacties met symptomen en tekenen die sterk wijzen op anafylaxie (urticaria, herhaalde hoest, piepende ademhaling en beklemmend gevoel in de keel/stemverandering).
Overgevoeligheidsreacties moeten worden behandeld volgens doseringsaanpassingen zoals aanbevolen in tabel 2.
Infusiegerelateerde reacties
Infusiegerelateerde reacties (IRR’s) zijn opgetreden tijdens klinische onderzoeken met zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie (zie rubriek 4.8).
Patiënten moeten worden gemonitord op tekenen en symptomen van infusiegerelateerde reacties, waaronder nausea, braken, buikpijn, hypersecretie van speeksel, pyrexie, ongemak op de borst, koude rillingen, rugpijn, hoesten en hypertensie. Deze tekenen en symptomen zijn gewoonlijk omkeerbaar na onderbreking van de infusie.
Infusiegerelateerde reacties moeten worden behandeld volgens de doseringsaanpassingen zoals aanbevolen in tabel 2.
Nausea en braken
Tijdens klinische onderzoeken waren nausea en braken de meest frequent waargenomen gastro-intestinale bijwerkingen bij zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie (zie rubriek 4.8).
Om nausea en braken te voorkomen, wordt vóór elke infusie met zolbetuximab een voorbehandeling met een combinatie van anti-emetica aanbevolen (zie rubriek 4.2).
Tijdens en na de infusie moeten patiënten worden gecontroleerd en behandeld volgens de zorgstandaard, inclusief anti-emetica of vochtsubstitutie, zoals klinisch geïndiceerd.
Nausea en braken moeten worden behandeld volgens de doseringsaanpassingen zoals aanbevolen in tabel 2.
Risicobeperkende maatregelen voordat behandeling met zolbetuximab wordt gestart
Voorafgaand aan behandeling met zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie moet de voorschrijvend arts het risico van de individuele patiënt op gastro-intestinale toxiciteit beoordelen. Het is belangrijk dat nausea en braken proactief worden behandeld om het mogelijke risico op verminderde blootstelling aan zolbetuximab en/of chemotherapie te beperken.
Om nausea en braken te voorkomen, wordt vóór elke infusie met zolbetuximab een voorbehandeling met een combinatie van anti-emetica aanbevolen. Tijdens de infusie is het belangrijk dat de patiënt nauwlettend wordt gecontroleerd en dat maagdarmstelseltoxiciteit wordt behandeld door middel van een onderbreking van de infusie en/of een verlaging van de infusiesnelheid, om zo het risico op ernstige bijwerkingen of vroegtijdige staking van de behandeling tot een minimum te beperken. Tijdens en na de infusie moeten patiënten worden gecontroleerd en behandeld volgens de zorgstandaard, inclusief anti-emetica of vochtsubstitutie, zoals klinisch geïndiceerd.
Patiënten uitgesloten van klinische onderzoeken
Patiënten werden uitgesloten van klinische onderzoeken als ze een volledig of gedeeltelijk ‛gastric outlet’-syndroom hadden, positief hadden getest op een infectie met het humaan immunodeficiëntievirus (HIV), of een bekende actieve hepatitis B- of C-infectie, belangrijke hart- en vaatziekten (bijv. congestief hartfalen volgens de New York Heart Association klasse III of IV, een voorgeschiedenis van aanzienlijke ventriculaire aritmieën, QTc-interval > 450 msec voor mannen, > 470 msec voor vrouwen) of een voorgeschiedenis van metastasen van het centraal zenuwstelsel hadden.
Informatie over hulpstoffen
Dit middel bevat 1,05 mg en 3,15 mg polysorbaat 80 in elke injectieflacon van respectievelijk 100 mg en 300 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Dit middel bevat geen natrium. Er wordt echter een 0,9%- (9 mg/ml) natriumchlorideoplossing voor infusie gebruikt voor de verdunning van zolbetuximab voorafgaand aan de toediening. Hiermee moet dan ook rekening worden gehouden met het oog op de dagelijkse natriuminname van de patiënt.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen officieel farmacokinetisch onderzoek naar geneesmiddelinteracties met zolbetuximab uitgevoerd. Aangezien zolbetuximab door middel van katabolisme uit de bloedsomloop wordt geklaard, zijn metabole geneesmiddeleninteracties niet te verwachten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Bij wijze van voorzorgsmaatregel moeten vrouwen die zwanger kunnen worden, geadviseerd worden om effectieve anticonceptie te gebruiken om zwangerschap tijdens de behandeling te voorkomen.
Zwangerschap
Er zijn geen gegevens over het gebruik van zolbetuximab bij zwangere vrouwen. Er werden geen bijwerkingen waargenomen in een reproductie- en ontwikkelingsonderzoek bij dieren met intraveneuze toediening van zolbetuximab aan drachtige muizen tijdens de organogenese (zie rubriek 5.3). Zolbetuximab mag alleen aan een zwangere vrouw worden gegeven als het voordeel groter is dan het potentiële risico.
Borstvoeding
Er zijn geen gegevens over de aanwezigheid van zolbetuximab in de moedermelk, de effecten op met moedermelk gevoede kinderen, of de effecten op de melkproductie. Omdat bekend is dat in de moedermelk antilichamen kunnen worden uitgescheiden, en vanwege de kans op ernstige bijwerkingen bij een met moedermelk gevoed kind, wordt het geven van borstvoeding niet aanbevolen tijdens de behandeling met zolbetuximab.
Vruchtbaarheid
Er zijn geen onderzoeken uitgevoerd om het effect van zolbetuximab op de vruchtbaarheid te evalueren. Het effect van zolbetuximab op de mannelijke en vrouwelijke vruchtbaarheid is dus niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zolbetuximab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen van zolbetuximab waren nausea (77,2%), braken (66,9%), verminderde eetlust (42%), neutropenie (30,7%), neutrofielentelling verlaagd (28,4%), gewicht verlaagd (21,9%), pyrexie (17,4%), hypoalbuminemie (17,1%), perifeer oedeem (13,9%), hypertensie (9%), dyspepsie (7,8%), koude rillingen (5,2%), hypersecretie van speeksel (3,8%), infusiegerelateerde reactie (3,2%) en overgevoeligheid voor geneesmiddelen (1,6%).
Ernstige bijwerkingen deden zich voor bij 45% van de patiënten die werden behandeld met zolbetuximab. De meest voorkomende ernstige bijwerkingen waren braken (6,8%), nausea (4,9%) en verminderde eetlust (1,9%).
Twintig procent van de patiënten stopte definitief met zolbetuximab vanwege bijwerkingen; de meest voorkomende bijwerkingen die tot stopzetting van de dosering leidden, waren braken (3,8%) en nausea (3,3%).
Bijwerkingen die leidden tot onderbreking van de dosering zolbetuximab kwamen voor bij 60,9% van de patiënten; de meest voorkomende bijwerkingen die leidden tot onderbreking van de dosering waren braken (26,6%), nausea (25,5%), neutropenie (9,8%), neutrofielentelling verlaagd (5,9%), hypertensie (3,2%), koude rillingen (2,2%), infusiegerelateerde reactie (1,6%), verminderde eetlust (1,6%) en dyspepsie (1,1%).
Lijst van bijwerkingen in tabelvorm
De frequenties van bijwerkingen zijn gebaseerd op twee fase 2-onderzoeken en twee fase 3-onderzoeken bij 631 patiënten die ten minste één dosering zolbetuximab 800 mg/m2 kregen als oplaaddosering gevolgd door onderhoudsdoseringen van 600 mg/m2 elke 3 weken in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie. Patiënten werden gedurende een mediane duur van 174 dagen blootgesteld aan zolbetuximab (bereik: 1 tot 1.791 dagen).
De bijwerkingen die zijn waargenomen tijdens klinische onderzoeken worden in deze rubriek aangegeven per frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroepering worden bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Table 4. Bijwerkingen
| MedDRA Systeem/orgaanklasse | Bijwerking | Frequentiecategorie | ||||||||
| Bloed- en lymfestelselaandoeningen | Neutropenie | Zeer vaak | ||||||||
| Neutrofielentelling verlaagd | ||||||||||
| Immuunsysteemaandoeningen | Overgevoeligheid voor | Vaak | ||||||||
| geneesmiddelen | ||||||||||
| Anafylactische reactie | Soms | |||||||||
| Voedings- en | Hypoalbuminemie | Zeer vaak | ||||||||
| stofwisselingsstoornissen | Verminderde eetlust | |||||||||
| Bloedvataandoeningen | Hypertensie | Vaak | ||||||||
| Maagdarmstelselaandoeningen | Braken | Zeer vaak | ||||||||
| Misselijkheid | ||||||||||
| Dyspepsie | Vaak | |||||||||
| Hypersecretie van speeksel | ||||||||||
| Gastritis | Soms | |||||||||
| Proteïneverliezende gastro- | Niet bekend | |||||||||
| enteropathie | ||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak | ||||||||
| Perifeer oedeem | ||||||||||
| Koude rillingen | Vaak | |||||||||
| Onderzoeken | Gewicht verlaagd | Zeer vaak | ||||||||
| Letsels, intoxicaties en | Infusiegerelateerde reactie | Vaak | ||||||||
| verrichtingscomplicaties | ||||||||||
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheidsreacties
In de geïntegreerde veiligheidsanalyse kwamen alle graden anafylactische reactie en geneesmiddelenovergevoeligheid voor bij zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie met een frequentie van respectievelijk 0,5% en 1,6%.
Ernstige (graad 3) anafylactische reacties en geneesmiddelenovergevoeligheid traden op bij zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie met een frequentie van 0,5% en 0,2%.
Een anafylactische reactie leidde bij 0,3% van de patiënten tot definitieve stopzetting van zolbetuximab. Doseringsonderbreking van zolbetuximab werd bij 0,3% van de patiënten waargenomen als gevolg van overgevoeligheid voor het geneesmiddel.
De infusiesnelheid voor zolbetuximab of fluoropyrimidine- en platinumbevattende chemotherapie werd bij 0,2% van de patiënten verlaagd vanwege geneesmiddelenovergevoeligheid.
Infusiegerelateerde reactie
In de geïntegreerde veiligheidsanalyse kwamen infusiegerelateerde reacties (IRR’s) van alle graden voor bij gebruik van zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie met een frequentie van 3,2%.
Ernstige (graad 3) IRR’s traden op bij 0,5% van de patiënten die werden behandeld met zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie.
Een IRR leidde bij 0,5% van de patiënten tot definitieve stopzetting van zolbetuximab en bij 1,6% van de patiënten tot onderbreking van de dosering. De infusiesnelheid voor zolbetuximab of fluoropyrimidine- en platinumbevattende chemotherapie werd bij 0,3% van de patiënten verlaagd vanwege een IRR.
Nausea en braken
In de geïntegreerde veiligheidsanalyse kwamen nausea en braken van alle graden voor bij gebruik van zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie met een frequentie van respectievelijk 77,2% en 66,9%. Nausea en braken kwamen vaker voor tijdens de eerste behandelingscyclus, maar namen in de daaropvolgende behandelingscycli af. De mediane tijd tot het optreden van nausea en braken was telkens 1 dag bij zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie. De mediane duur van nausea en braken was respectievelijk 3 dagen en 1 dag bij zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie.
Ernstige (graad 3) nausea en braken traden op bij zolbetuximab in combinatie met fluoropyrimidine- en platinumbevattende chemotherapie met een frequentie van respectievelijk 11,6% en 13,6%.
Nausea leidde bij 3,3% van de patiënten tot definitieve stopzetting van zolbetuximab en bij 25,5% van de patiënten tot onderbreking van de dosering. Braken leidde bij 3,8% van de patiënten tot definitieve stopzetting van zolbetuximab en bij 26,6% van de patiënten tot onderbreking van de dosering. De infusiesnelheid voor zolbetuximab of fluoropyrimidine- en platinumbevattende chemotherapie werd bij 9,7% van de patiënten verlaagd vanwege nausea en bij 7,8% van de patiënten als gevolg van braken.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering dient de patiënt nauwlettend te worden gemonitord op bijwerkingen en dient een geschikte ondersteunende behandeling te worden toegediend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, overige monoklonale antilichamen en geneesmiddelconjugaten van antilichamen, ATC-code: L01FX31
Werkingsmechanisme
Zolbetuximab is een chimerisch (muis/humaan IgG1) monoklonaal antilichaam gericht tegen het ‛tight junction’-molecuul CLDN18.2. Niet-klinische gegevens duiden erop dat zolbetuximab zich selectief bindt aan cellijnen die zijn getransfecteerd met CLDN18.2 of aan cellijnen die endogeen CLDN18.2 tot expressie brengen. Zolbetuximab put CLDN18.2-positieve cellen uit via antilichaamafhankelijke cellulaire cytotoxiciteit (ADCC) en complementafhankelijke cytotoxiciteit (CDC). Van cytotoxische geneesmiddelen is aangetoond dat ze de CLDN18.2-expressie op menselijke kankercellen verhogen en de door zolbetuximab geïnduceerde ADCC- en CDC-activiteiten verbeteren.
Farmacodynamische effecten
Gebaseerd op de analyse van de blootstelling en respons van werkzaamheid en veiligheid bij patiënten met lokaal gevorderd niet-reseceerbaar of gemetastaseerd HER2-negatief, CLDN18.2-positief adenocarcinoom van de maag of gastro-oesofageale overgang, zijn er geen klinisch significante verschillen te verwachten in werkzaamheid of veiligheid tussen doseringen van zolbetuximab van 800/400 mg/m2 elke 2 weken en 800/600 mg/m2 elke 3 weken.
Immunogeniciteit
Op basis van een gepoolde analyse van gegevens uit twee fase 3-onderzoeken bedroeg de totale immunogeniciteitsincidentie 9,5% (46 van de in totaal 485 patiënten die werden behandeld met zolbetuximab 800/600 mg/m2 elke 3 weken in combinatie met mFOLFOX6/CAPOX, werden positief getest op antilichamen tegen het geneesmiddel (anti-drug antibodies, ADA’s). De incidentie van neutraliserende antilichamen was 3,3% (16 van de in totaal 485 patiënten). Vanwege het lage voorkomen van ADA’s is het effect van deze antilichamen op de farmacokinetiek, veiligheid en/of werkzaamheid van zolbetuximab onzeker.
Klinische werkzaamheid en veiligheid
Adenocarcinoom van de maag of de gastro-oesofageale overgang
SPOTLIGHT (8951-CL-0301) en GLOW (8951-CL-0302)
De veiligheid en werkzaamheid van zolbetuximab in combinatie met chemotherapie werden geëvalueerd in twee dubbelblinde, gerandomiseerde, multicentrische fase 3-onderzoeken waaraan 1.072 patiënten met CLDN18.2-positieve, HER2-negatieve tumoren, met lokaal gevorderd niet-reseceerbaar of gemetastaseerd adenocarcinoom van de maag of gastro-oesofageale overgang deelnamen. De CLDN18.2-positiviteit (gedefinieerd als ≥ 75% van de tumorcellen die matige tot sterke membraneuze CLDN18-kleuring vertonen) werd bepaald door immunohistochemie op tumorweefselbiopten van de maag of de gastro-oesofageale overgang van alle patiënten met de VENTANA CLDN18 (43-14A) RxDx Assay uitgevoerd in een centraal laboratorium.
Patiënten werden 1:1 gerandomiseerd om ofwel zolbetuximab in combinatie met chemotherapie (n=283 in SPOTLIGHT, n=254 in GLOW) te krijgen ofwel een placebo in combinatie met chemotherapie (n=282 in SPOTLIGHT, n=253 in GLOW). Zolbetuximab werd intraveneus toegediend in een oplaaddosering van 800 mg/m2 (dag 1 van cyclus 1), gevolgd door onderhoudsdoseringen van 600 mg/m2 elke 3 weken in combinatie met ofwel mFOLFOX6 (oxaliplatine, folinezuur en fluoro-uracil), ofwel CAPOX (oxaliplatine en capecitabine).
Patiënten in het SPOTLIGHT-onderzoek kregen tussen de 1 en 12 behandelingen met mFOLFOX6 [oxaliplatine 85 mg/m2, folinezuur (leucovorine of een lokaal equivalent) 400 mg/m2, fluoro-uracil 400 mg/m2 toegediend als een bolus en fluoro-uracil 2.400 mg/m2 toegediend als een continue infusie] toegediend op dag 1, 15 en 29 van een cyclus van 42 dagen. Na 12 behandelingen mochten de patiënten, naar oordeel van de onderzoeker, de behandeling met zolbetuximab, 5-fluoro-uracil en folinezuur (leucovorine of een lokaal equivalent) voortzetten tot progressie van de ziekte of onaanvaardbare toxiciteit.
Patiënten in het GLOW-onderzoek kregen tussen de 1 en 8 behandelingen CAPOX toegediend op dag 1 (oxaliplatine 130 mg/m2) en op dag 1 tot en met 14 (capecitabine 1.000 mg/m2) in een cyclus van 21 dagen. Na 8 behandelingen met oxaliplatine mochten de patiënten, naar oordeel van de onderzoeker, de behandeling met zolbetuximab en capecitabine voortzetten tot progressie van de ziekte of onaanvaardbare toxiciteit.
De uitgangskenmerken waren over het algemeen vergelijkbaar tussen de onderzoeken, behalve het aandeel Aziatische versus niet-Aziatische patiënten in elk onderzoek.
In het SPOTLIGHT-onderzoek was de mediane leeftijd 61 jaar (bereik: 20 tot 86); 62% was man; 53% was wit, 38% was Aziatisch; 31% kwam uit Azië en 69% kwam niet uit Azië. De patiënten hadden bij baseline een Eastern Cooperative Oncology Group-performance status (ECOG) van 0 (43%) of 1 (57%). De patiënten hadden een gemiddeld lichaamsoppervlak van 1,7 m2 (bereik: 1,1 tot 2,5). De mediane tijd vanaf de diagnose was 56 dagen (bereik: 2 tot 5.366); 36% van de tumortypen was diffuus, 24% was intestinaal; 76% had maagadenocarcinoom, 24% had adenocarcinoom van de gastro-oesofageale overgang; 16% had een lokaal gevorderde ziekte en 84% had een gemetastaseerde ziekte.
In het GLOW-onderzoek was de mediane leeftijd 60 jaar (bereik: 21 tot 83); 62% was man; 37% was wit, 63% was Aziatisch; 62% kwam uit Azië en 38% kwam niet uit Azië. De patiënten hadden bij baseline een ECOG-performance status van 0 (43%) of 1 (57%). De patiënten hadden een gemiddeld lichaamsoppervlak van 1,7 m2 (bereik: 1,1 tot 2,3). De mediane tijd vanaf de diagnose was 44 dagen (bereik: 2 tot 6.010); 37% van de tumortypen was diffuus, 15% was intestinaal; 84% had maagadenocarcinoom, 16% had adenocarcinoom van de gastro-oesofageale overgang; 12% had een lokaal gevorderde ziekte en 88% had een gemetastaseerde ziekte.
De primaire uitkomst voor de werkzaamheid was progressievrije overleving (progression-free survival, PFS), zoals beoordeeld volgens RECIST v1.1 door een onafhankelijke beoordelingscommissie (independent review committee, IRC). De belangrijkste secundaire uitkomst voor de werkzaamheid was de algehele overleving (overall survival, OS). Andere secundaire werkzaamheidsuitkomsten waren het objectieve responspercentage (objective response rate, ORR) en de duur van de respons (duration of response, DOR), zoals beoordeeld volgens RECIST v1.1 door IRC.
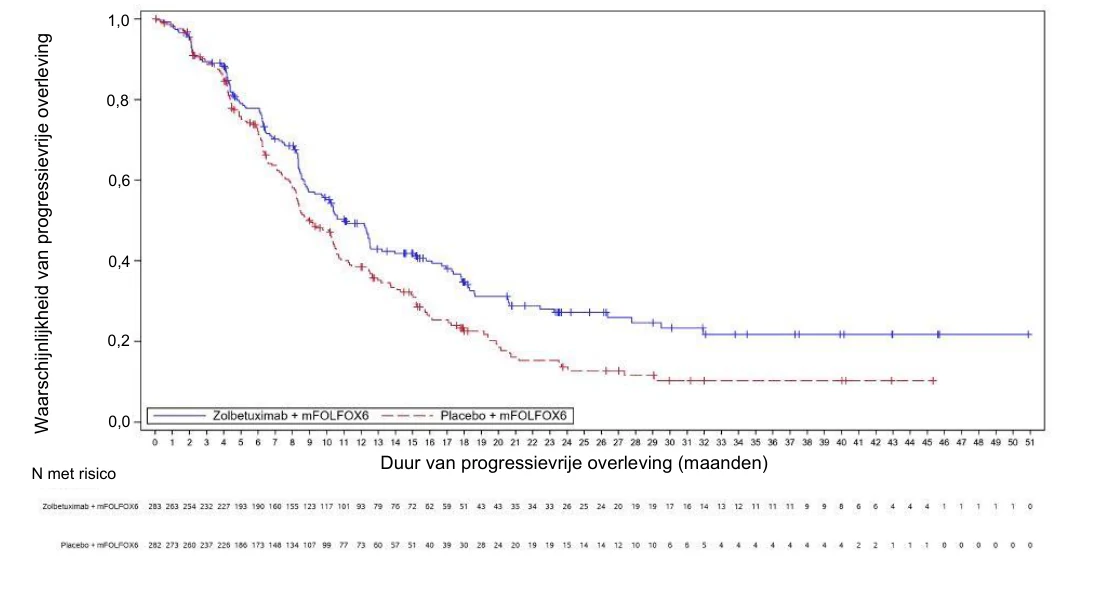
In de primaire analyse (eindanalyse voor PFS en tussentijdse analyse voor OS) toonde het SPOTLIGHT-onderzoek een statistisch significant voordeel aan in PFS (zoals beoordeeld door IRC) en OS voor patiënten die zolbetuximab kregen in combinatie met mFOLFOX6 vergeleken met patiënten die een placebo kregen in combinatie met een mFOLFOX6-behandeling. De PFS hazardratio (HR) was 0,751 (95%-BI: 0,598; 0,942; eenzijdige P = 0,0066) en de OS HR 0,750 (95%-BI: 0,601; 0,936; eenzijdige P = 0,0053).
De geüpdatete analyse voor PFS en de eindanalyse voor OS van SPOTLIGHT worden gepresenteerd in tabel 5 en figuur 1-2 tonen de Kaplan-Meier-curven.
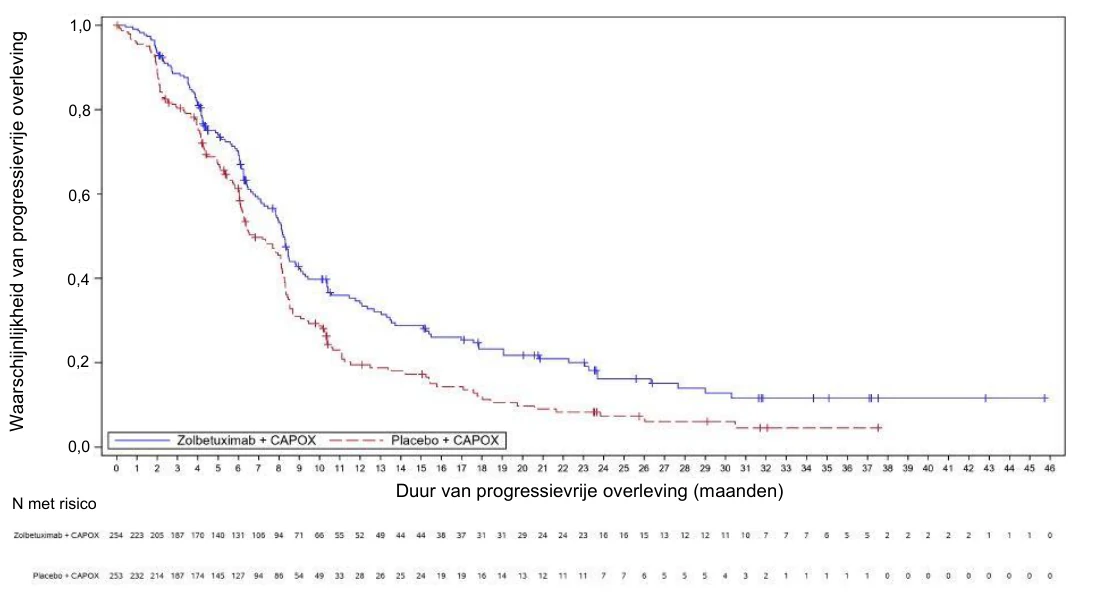
In de primaire analyse (eindanalyse voor PFS en tussentijdse analyse voor OS) toonde het GLOW-onderzoek een statistisch significant voordeel aan in PFS (zoals beoordeeld door IRC) en OS voor patiënten die zolbetuximab in combinatie met CAPOX kregen, vergeleken met patiënten die een placebo kregen in combinatie met een CAPOX-behandeling. De PFS HR was 0,687 (95%-BI: 0,544, 0,866; eenzijdige P = 0,0007) en de OS HR 0,771 (95%-BI: 0,615; 0,965; eenzijdige P = 0,0118).
De geüpdatete analyse voor PFS en de eindanalyse voor OS van GLOW worden gepresenteerd in tabel 5 en figuur 3-4 tonen de Kaplan-Meier-curven.
Tabel 5. Werkzaamheidsresultaten in SPOTLIGHT en GLOW
| Eindpunt | SPOTLIGHTa | GLOWb | ||
Zolbetuximab met mFOLFOX6 n=283 | Placebo met mFOLFOX6 n=282 | Zolbetuximab met CAPOX n=254 | Placebo met CAPOX n=253 | |
| Progressievrije overleving | ||||
| Aantal (%) patiënten met voorvallen | 159 (56,2) | 187 (66,3) | 153 (60,2) | 182 (71,9) |
| Mediaan in maanden (95%-BI)c | 11,0 (9,7; 12,5) | 8,9 (8,2; 10,4) | 8,2 (7,3; 8,8) | 6,8 (6,1; 8,1) |
| Hazardratio (95%-BI)d,e | 0,734 (0,591; 0,910) | 0,689 (0,552; 0,860) | ||
| Totale overleving | ||||
| Aantal (%) patiënten met voorvallen | 197 (69,6) | 217 (77,0) | 180 (70,9) | 207 (81,8) |
| Mediaan in maanden (95%-BI)c | 18,2 (16,1; 20,6) | 15,6 (13,7; 16,9) | 14,3 (12,1; 16,4) | 12,2 (10,3; 13,7) |
| Hazardratio (95%-BI)d,e | 0,784 (0,644; 0,954) | 0,763 (0,622; 0,936) | ||
| Objectieve responspercentage (ORR), duur van respons (DOR) | ||||
| ORR (%) (95%-BI)f | 48,1 (42,1; 54,1) | 47,5 (41,6; 53,5) | 42,5 (36,4; 48,9) | 39,1 (33,1; 45,4) |
| DOR mediaan in maanden (95%-BI)f | 9,0 (7,5; 10,4) | 8,1 (6,5; 11,4) | 6,3 (5,4; 8,3) | 6,1 (4,4; 6,3) |
a. SPOTLIGHT-data cutoff: 08 september 2023, mediane follow-uptijd van de groep met zolbetuximab in combinatie met mFOLFOX6 was 18,0 maanden.
b. GLOW-data cutoff: 12 januari 2024, mediane follow-uptijd van de groep met zolbetuximab in combinatie met CAPOX was 20,6 maanden.
c. Gebaseerd op Kaplan-Meier-schattingen.
d. Stratificatiefactoren waren regio, aantal locaties met metastasen, eerdere gastrectomie door interactieve responstechnologie en onderzoeks-ID (SPOTLIGHT/GLOW). e. Gebaseerd op het Cox-regressiemodel (‛proportional hazards model’) met behandeling, regio, aantal organen met locaties met metastasen, eerdere gastrectomie als verklarende variabelen en onderzoeks-ID (SPOTLIGHT/GLOW).
f. Gebaseerd op beoordeling door IRC en onbevestigde responsen.
Een gecombineerde werkzaamheidsanalyse van SPOTLIGHT en GLOW van de eindanalyse voor OS en de geüpdatete analyse voor PFS resulteerde in een mediane PFS (zoals beoordeeld door IRC) van 9,2 maanden (95%-BI: 8,4; 10,4) voor zolbetuximab in combinatie met mFOLFOX6/CAPOX tegen 8,2 maanden (95%-BI: 7,6; 8,4) voor placebo met mFOLFOX6/CAPOX [HR 0,712; 95%-BI: 0,610; 0,831] en een mediane OS voor zolbetuximab in combinatie met mFOLFOX6/CAPOX van 16,4 maanden (95%-BI: 15,0; 17,9) tegen 13,7 maanden (95%-BI: 12,3; 15,3) voor placebo met mFOLFOX6/CAPOX [HR 0,774; 95%-BI: 0,672, 0,892].
Figuur 1. Kaplan-Meier-plot van progressievrije overleving, SPOTLIGHT
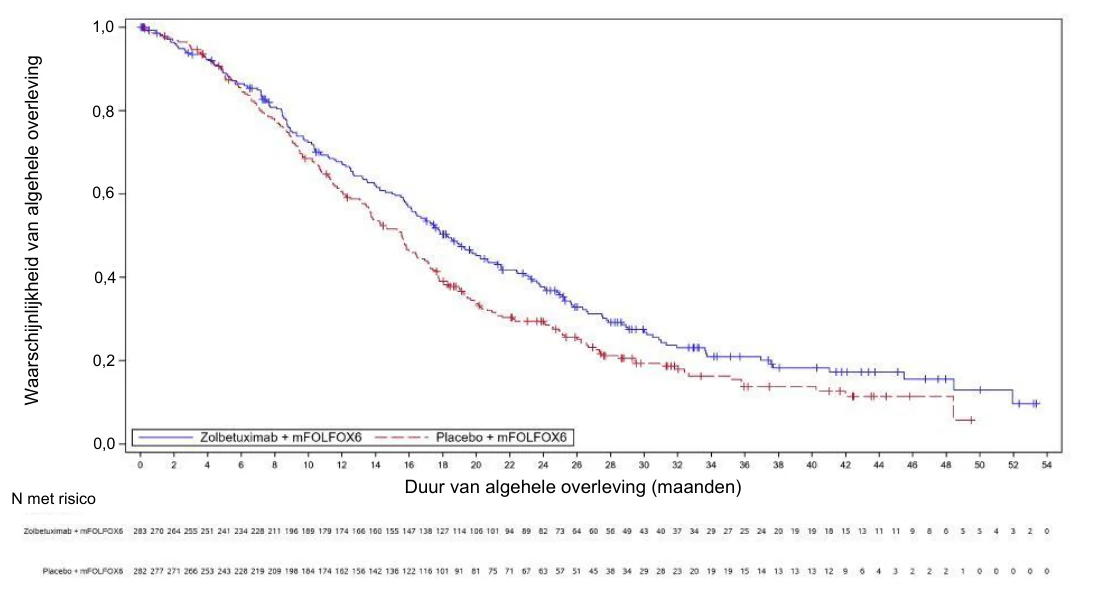
Figuur 2. Kaplan-Meier-plot van algehele overleving, SPOTLIGHT
Figuur 3. Kaplan-Meier-plot van progressievrije overleving, GLOW
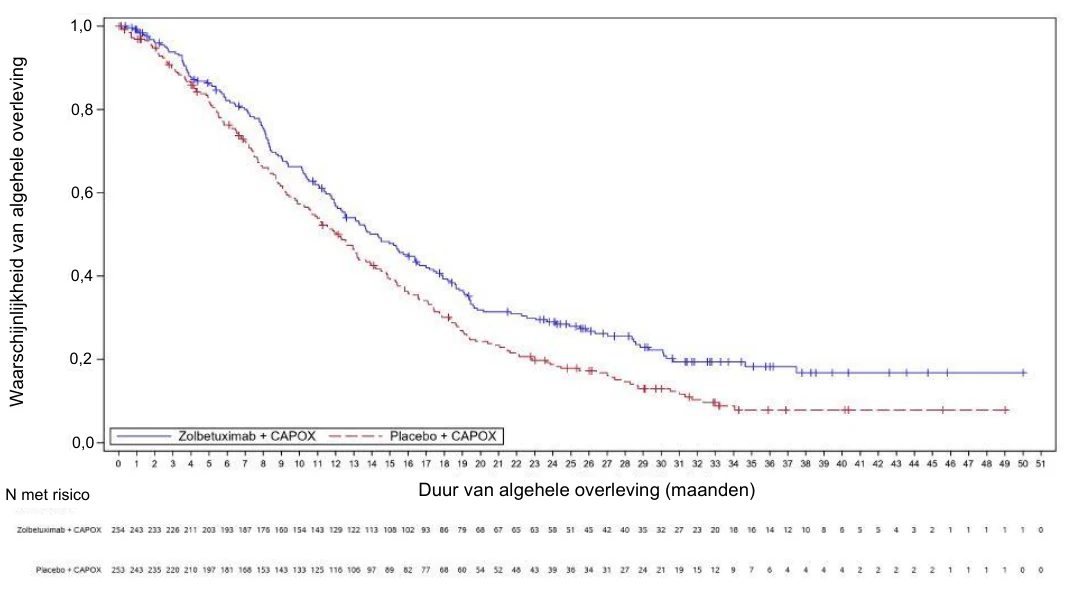
Figuur 4. Kaplan-Meier-plot van algehele overleving, GLOW
Verkennende subgroepanalyses voor werkzaamheid van SPOTLIGHT en GLOW toonden een verschil aan in PFS en OS tussen witte en Aziatische patiënten.
In SPOTLIGHT resulteerde dit bij witte patiënten in een PFS (zoals beoordeeld door IRC) met een HR van 0,872; [95%-BI: 0,653; 1,164] en een OS HR van 0,940; [95%-BI: 0,718; 1,231] voor zolbetuximab in combinatie met mFOLFOX6 ten opzichte van placebo met mFOLFOX6. Bij Aziatische patiënten resulteerde dit in een PFS (zoals beoordeeld door IRC) met een HR van 0,526; [95%-BI: 0,354; 0,781] en een OS HR van 0,636; [95%-BI: 0,450; 0,899] voor zolbetuximab in combinatie met mFOLFOX6 ten opzichte van placebo met mFOLFOX6. In GLOW resulteerde dit bij witte patiënten in een PFS (zoals beoordeeld door IRC) met een HR van 0,891; [95%-BI: 0,622; 1,276] en een OS HR van 0,805; [95%-BI: 0,579; 1,120] voor zolbetuximab in combinatie met CAPOX ten opzichte van placebo met CAPOX. Bij Aziatische patiënten resulteerde dit in een PFS (zoals beoordeeld door IRC) met een HR van 0,616; [95%-BI: 0,467; 0,813] en een OS HR van 0,710; [95%-BI: 0,549; 0,917] voor zolbetuximab in combinatie met CAPOX ten opzichte van placebo met CAPOX.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoeken met zolbetuximab in alle subgroepen van pediatrische patiënten met adenocarcinoom van de maag of de gastro-oesofageale overgang (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Na intraveneuze toediening vertoonde zolbetuximab dosisproportionele farmacokinetiek bij doseringen variërend van 33 mg/m2 tot 1.000 mg/m2. Bij toediening van 800/600 mg/m2 elke 3 weken werd de steady state na 24 weken bereikt met een gemiddelde (SD) Cmax en AUCtau van respectievelijk 453 (82) µg/ml en 4.125 (1.169) dag•µg/ml, op basis van een farmacokinetische populatieanalyse. Bij toediening van 800/400 mg/m2 elke 2 weken zal de steady state naar verwachting na 22 weken worden bereikt met een gemiddelde (SD) Cmax en AUCtau van respectievelijk 359 (68) µg/ml en 2.758 (779) dag•µg/ml, op basis van een farmacokinetische populatieanalyse.
Distributie
Het geschatte gemiddelde distributievolume bij steady state van zolbetuximab was 5,5 l.
Biotransformatie
Er wordt verwacht dat zolbetuximab wordt gekataboliseerd tot kleine peptiden en aminozuren.
Eliminatie
De klaring (CL) van zolbetuximab nam in de loop van de tijd af, met een maximale reductie ten opzichte van de uitgangswaarden van 57,6%, resulterend in een populatiegemiddelde klaring bij steady state (CLss) van 0,0117 l/uur. De halfwaardetijd van zolbetuximab varieerde van 7,6 tot 15,2 dagen tijdens de behandeling.
Speciale patiëntengroepen
Ouderen
Een farmacokinetische populatieanalyse wijst erop dat leeftijd [bereik: 22 tot 83 jaar; 32,2% (230/714) was > 65 jaar, 5,0% (36/714) was > 75 jaar] geen klinisch betekenisvol effect had op de farmacokinetiek van zolbetuximab.
Ras en geslacht
Op basis van de farmacokinetische populatieanalyse werden er geen klinisch significante verschillen in de farmacokinetiek van zolbetuximab vastgesteld op basis van geslacht [62,3% man, 37,7% vrouw] of ras [50,1% wit, 42,2% Aziatisch, 4,2% ontbrak, 2,7% overig en 0,8% zwart].
Nierfunctiestoornis
Gebaseerd op de farmacokinetische populatieanalyse met behulp van gegevens uit klinische onderzoeken bij patiënten met adenocarcinoom van de maag of de gastro-oesofageale overgang, werden er geen klinisch significante verschillen in de farmacokinetiek van zolbetuximab vastgesteld bij patiënten met een lichte (CrCL ≥ 60 tot 90 ml/min; n=298) tot matige (CrCL ≥ 30 tot 60 ml/min; n=109) nierfunctiestoornis op basis van CrCL geschat met de Cockcroft-Gault-formule. Zolbetuximab is alleen geëvalueerd bij een beperkt aantal patiënten met een ernstige nierfunctiestoornis (CrCL ≥ 15 tot 30 ml/min; n=1). Het effect van een ernstige nierfunctiestoornis op de farmacokinetiek van zolbetuximab is onbekend.
Leverfunctiestoornis
Gebaseerd op de farmacokinetische populatieanalyse met behulp van gegevens uit klinische onderzoeken bij patiënten met adenocarcinoom van de maag of de gastro-oesofageale overgang, werden er geen klinisch significante verschillen in de farmacokinetiek van zolbetuximab vastgesteld bij patiënten met een lichte leverfunctiestoornis zoals gemeten aan de hand van TB en ASAT (TB ≤ ULN en ASAT > ULN, of TB > 1 tot 1,5 × ULN en elke ASAT; n=108). Zolbetuximab is slechts bij een beperkt aantal patiënten met een matige leverfunctiestoornis geëvalueerd (TB > 1,5 tot 3 × ULN en elke ASAT; n=4) en is niet geëvalueerd bij patiënten met een ernstige leverfunctiestoornis (TB > 3 tot 10 × ULN en elke ASAT). Het effect van een matige of ernstige leverfunctiestoornis op de farmacokinetiek van zolbetuximab is onbekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken bij dieren uitgevoerd om de carcinogeniciteit of mutageniciteit te beoordelen.
Er werden geen toxiciteit of andere aan zolbetuximab gerelateerde bijwerkingen op het cardiovasculair systeem, ademhalingsstelsel of centraal zenuwstelsel waargenomen bij muizen die zolbetuximab gedurende 13 weken toegediend kregen bij systemische blootstellingen tot 7,0 maal de blootstelling bij de aanbevolen dosering voor de mens van 600 mg/m2 (gebaseerd op AUC) of bij cynomolgusapen die gedurende 4 weken zolbetuximab toegediend kregen bij systemische blootstellingen tot 6,1 maal de blootstelling bij de aanbevolen dosering voor de mens van 600 mg/m2 (op basis van de AUC).
In een onderzoek naar embryo-foetale ontwikkelingstoxiciteit, waarbij zolbetuximab werd toegediend aan zwangere muizen tijdens de periode van organogenese bij systemische blootstelling tot ongeveer 6,2 maal de blootstelling bij de aanbevolen dosering voor de mens van 600 mg/m2 (gebaseerd op AUC), passeerde zolbetuximab de placentabarrière. De resulterende concentratie zolbetuximab in het foetale serum op dag 18 van de zwangerschap was hoger dan die in het serum van de moeder op dag 16 van de zwangerschap. Zolbetuximab resulteerde niet in externe of viscerale foetale afwijkingen (misvormingen of afwijkingen).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Arginine
Fosforzuur (E338)
Sucrose
Polysorbaat 80 (E433)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende flacon
4 jaar.
Gereconstitueerde oplossing in de flacon
Gereconstitueerde flacons kunnen maximaal 6 uur bij kamertemperatuur (≤ 25 °C) worden bewaard. Bewaar ze niet in de vriezer en stel ze niet bloot aan direct zonlicht. Voer ongebruikte flacons met gereconstitueerde oplossing af indien de aanbevolen bewaartijd is verstreken.
Verdunde oplossing in de infuuszak
Vanuit microbiologisch oogpunt moet de verdunde oplossing in de zak onmiddellijk worden toegediend. Als de infusie niet onmiddellijk wordt toegediend, moet de bereide infuuszak worden bewaard:
- in de koelkast (2 °C tot 8 °C) gedurende niet langer dan 24 uur, inclusief de infuustijd, vanaf het einde van de bereiding van de infuuszak. Niet in de vriezer bewaren.
- bij kamertemperatuur (≤ 25 °C) gedurende niet langer dan 8 uur, inclusief de infuustijd, vanaf het moment dat de bereide infuuszak uit de koelkast wordt gehaald.
Niet blootstellen aan direct zonlicht. Voer ongebruikte, bereide infuuszakken af na de aanbevolen bewaartijd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Vyloy 100 mg poeder voor concentraat voor oplossing voor infusie
Type I-glazen flacon van 20 ml met Europese terugslagfunctie, grijze broombutylrubberen stop met ethyleentetrafluorethyleenfilm en aluminium verzegeling met een groene dop.
Vyloy 300 mg poeder voor concentraat voor oplossing voor infusie
Type I-glazen flacon van 50 ml met Europese terugslagfunctie, grijze broombutylrubberen stop met ethyleentetrafluorethyleenfilm en aluminium verzegeling met een paarse dop.
Verpakkingsgrootten 100 mg: één doos met 1 of 3 flacons.
Verpakkingsgrootten 300 mg: één doos met 1 flacon.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor bereiding en toediening
Reconstitutie in een flacon voor eenmalig gebruik
- Volg de procedures voor de correcte hantering en verwijdering van geneesmiddelen tegen kanker.
- Gebruik een passende aseptische techniek voor de reconstitutie en bereiding van oplossingen.
- Bereken de aanbevolen dosering op basis van het lichaamsoppervlak van de patiënt teneinde het aantal benodigde flacons te bepalen.
Reconstitueer elke flacon als volgt. Richt, indien mogelijk, de stroom steriel water voor injectie langs de wanden van de flacon en niet rechtstreeks op het gevriesdroogde poeder: a. 100 mg flacon: voeg langzaam 5 ml steriel water voor injectie toe, wat resulteert in
20 mg/ml zolbetuximab.
b. 300 mg flacon: voeg langzaam 15 ml steriel water voor injectie toe, wat resulteert in 20 mg/ml zolbetuximab.
- Draai elke flacon langzaam rond totdat de inhoud volledig is opgelost. Laat de gereconstitueerde flacon(s) rusten. Inspecteer de oplossing visueel totdat de luchtbellen verdwenen zijn. De flacon niet schudden.
- Inspecteer de oplossing visueel op deeltjes en verkleuring. De gereconstitueerde oplossing dient helder tot licht opaalachtig, kleurloos tot lichtgeel en vrij van zichtbare deeltjes te zijn. Voer flacons met zichtbare deeltjes of verkleuring af.
- De gereconstitueerde oplossing uit de flacon(s), die gebaseerd is op de berekende doseringshoeveelheid, moet direct worden toegevoegd aan de infuuszak. Dit product bevat geen conserveringsmiddel. Als het niet onmiddellijk wordt gebruikt, raadpleeg dan rubriek 6.3 voor het bewaren van gereconstitueerde flacons.
Verdunning in infuuszak
Trek de berekende doseringshoeveelheid van de gereconstitueerde oplossing op uit de flacon(s)
en breng deze over naar een infuuszak.
- Verdun met 0,9%- (9 mg/ml) natriumchlorideoplossing voor infusie. De infuuszak dient groot genoeg te zijn zodat er voldoende oplosmiddel in past voor een uiteindelijke concentratie van 2 mg/ml zolbetuximab.
De verdunde doseringsoplossing van zolbetuximab is verenigbaar met intraveneuze infuuszakken samengesteld uit polyethyleen (PE), polypropyleen (PP), polyvinylchloride (PVC) met weekmaker [Di-(2-ethylhexyl)ftalaat (DEHP) of trioctyltrimellitaat (TOTM)], ethyleenpropyleencopolymeer, ethyleen-vinylacetaat (EVA)-copolymeer, PP en styreen-ethyleen-butyleen-styreencopolymeer, of glas (fles voor toediening), en infuusslangen samengesteld uit PE, polyurethaan (PU), PVC met weekmaker [DEHP, TOTM of di(2-ethylhexyl)tereftalaat], polybutadieen (PB) of met elastomeer gemodificeerd PP met inlinefiltermembranen (poriegrootte 0,2 μm) samengesteld uit polyethersulfon (PES) of polysulfon.
- Meng de verdunde oplossing door voorzichtig omkeren. De zak niet schudden.
- Inspecteer de infuuszak vóór gebruik visueel op deeltjes. De verdunde oplossing mag geen zichtbare deeltjes bevatten. Gebruik de infuuszak niet als er deeltjes worden waargenomen.
- Voer ongebruikte gedeelten af die nog in de flacons voor eenmalig gebruik zitten.
Toediening
- Dien niet tegelijkertijd andere geneesmiddelen toe via dezelfde infuuslijn.
Dien de infuusvloeistof onmiddellijk toe, gedurende minimaal 2 uur, via een intraveneuze lijn.
Niet toedienen als intraveneuze push of bolus.
Er zijn geen gevallen waargenomen waarin gereconstitueerde oplossing onverenigbaar was met een gesloten systeem voor het overbrengen van geneesmiddelen dat was samengesteld uit PP, PE, roestvrij staal, siliconen (rubber/olie/hars), polyisopreen, PVC of met weekmaker (TOTM), acrylonitril-butadieen-styreen (ABS)-copolymeer, methylmethacrylaat-ABS-copolymeer, thermoplastisch elastomeer, polytetrafluorethyleen, polycarbonaat, PES, acrylcopolymeer, polybutyleentereftalaat, PB of EVA-copolymeer.
Er zijn geen gevallen van onverenigbaarheid waargenomen met de centrale ingang samengesteld uit siliconenrubber, titaniumlegering of PVC met weekmaker (TOTM).
Het gebruik van inlinefilters (poriegrootte van 0,2 μm met de hierboven genoemde materialen)
wordt aanbevolen tijdens de toediening.
- Als het product niet onmiddellijk wordt toegediend, raadpleeg dan rubriek 6.3 voor het bewaren van de bereide infuuszak.
Afvoeren
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1856/001
EU/1/24/1856/002
EU/1/24/1856/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 september 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.