


SmPC (samenvatting van de productkenmerken) - Korjuny
1. NAAM VAN HET GENEESMIDDEL
Korjuny 10 microgram concentraat voor oplossing voor infusie
Korjuny 50 microgram concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Korjuny 10 microgram concentraat voor oplossing voor infusie
Eén voorgevulde spuit bevat 10 microgram catumaxomab* in een oplossing van 0,1 ml, wat overeenkomt met 0,1 mg/ml.
*rat-muis-hybride monoklonaal IgG2-antilichaam geproduceerd in een rat-muis-hybride hybridomacellijn
Hulpstoffen met bekend effect
Eén voorgevulde spuit bevat 21,6 microgram polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
Korjuny 50 microgram concentraat voor oplossing voor infusie
Eén voorgevulde spuit bevat 50 microgram catumaxomab* in een oplossing van 0,5 ml, wat overeenkomt met 0,1 mg/ml.
*rat-muis-hybride monoklonaal IgG2-antilichaam geproduceerd in rat-muis-hybride hybridomacellijn
Hulpstoffen met bekend effect
Eén voorgevulde spuit bevat 108 microgram polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Korjuny is geïndiceerd voor de intraperitoneale behandeling van kwaadaardige ascites bij volwassenen met epitheelcellulaire adhesiemolecule (EpCAM)-positieve carcinomen, die niet in aanmerking komen voor verdere systemische antikankertherapie.
4.2 Dosering en wijze van toediening
Korjuny moet worden toegediend onder toezicht van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
EpCAM-test
EpCAM-expressie in de klinische studies werd bepaald met behulp van een gevalideerde immunocytochemische assay toegepast op monsters van maligne ascites, met een positiviteitsdrempel van ≥ 400 EpCAM-positieve cellen per 10⁶ geanalyseerde ascitescellen.
Wanneer geen CE-gemarkeerd in-vitrodiagnosticum met het juiste beoogde doel beschikbaar is, zouden alternatieve assays die in de klinische praktijk worden gebruikt, moeten worden gevalideerd en passende analytische prestatiekenmerken voor dit beoogde gebruik moeten aantonen.
Dosering
Voorafgaand aan de intraperitoneale infusie wordt medicatie voor de profylactische behandeling van cytokineafgiftesymptomen, waaronder analgetische, antipyretische en niet-steroïdale antiflogistische geneesmiddelen, aanbevolen (zie rubriek 4.4 en 5.1).
Bijwerkingen van de behandeling met catumaxomab moeten worden behandeld zoals medisch geïndiceerd en volgens de huidige zorgstandaard.
Het doseringsschema voor Korjuny omvat de vier intraperitoneale infusies die in tabel 1 worden vermeld.
Tabel 1 Tijdschema voor de toediening van Korjuny
| Infusienummer | Dosering | Dag |
| 1 | 10 microgram. | 0 |
| 2 | 20 microgram | 3 |
| 3 | 50 microgram | 7 |
| 4 | 150 microgram | 10 |
Patiënten moeten gedurende ten minste 24 uur na de eerste infusie met Korjuny onder nauwlettend medisch toezicht blijven. Voor de resterende doses kunnen patiënten naar goeddunken van de behandelende arts gedurende ten minste 6 uur of langer na infusies van Korjuny in het ziekenhuis worden opgenomen om de veiligheid van de patiënt te waarborgen.
Het interval tussen de infusiedagen kan naar keuze van de behandelende arts worden verlengd indien dat nodig is om het risico op bijwerkingen tot een minimum te beperken. De totale behandelingsperiode mag niet langer zijn dan 21 dagen.
Bijzondere populaties
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met lichte tot matig ernstige leverinsufficiëntie. Patiënten met ernstige leverinsufficiëntie en/of met meer dan 70% van de lever gemetastaseerd en/of trombose/obstructie van de poortader zijn niet onderzocht. De behandeling van deze patiënten met Korjuny mag pas worden overwogen na een grondige beoordeling van de voordelen/risico’s (zie rubriek 4.4 en 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met lichte nierinsufficiëntie. Patiënten met matig ernstige tot ernstige nierinsufficiëntie zijn niet onderzocht. De behandeling van deze patiënten met Korjuny mag pas worden overwogen na een grondige beoordeling van de voordelen/risico’s (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Korjuny bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Korjuny mag alleen als intraperitoneale infusie worden toegediend.
Korjuny mag niet worden toegediend via een intraperitoneale bolus of via een andere toedieningsweg. Zie rubriek 6.5 voor informatie over het te gebruiken perfusiesysteem.
Korjuny moet worden toegediend als intraperitoneale infusie met constante snelheid met een infusietijd van ten minste 3 uur. In klinische studies werden infusietijden van 3 uur en 6 uur onderzocht. Voor de eerste van de vier doses kan een infusietijd van 6 uur worden overwogen, afhankelijk van de gezondheidstoestand van de patiënt.
Te nemen voorzorgen voorafgaand aan toediening van het geneesmiddel
Vóór toediening van Korjuny wordt het concentraat voor oplossing voor infusie verdund in natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. De verdunde Korjuny-oplossing voor infusie wordt intraperitoneaal toegediend als een infusie met constante snelheid met behulp van een adequaat pompsysteem.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Overgevoeligheid voor muriene (rat en/of muis) eiwitten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Korjuny mag niet worden toegediend als een bolus of via een andere route dan intraperitoneaal.
Symptomen in verband met de afgifte van cytokine (CRS)
Aangezien de afgifte van pro-inflammatoire en cytotoxische cytokinen in gang wordt gezet door de binding van catumaxomab aan immuuncellen en tumorcellen, zijn met cytokineafgifte samenhangende klinische symptomen gemeld tijdens en na de toediening van catumaxomab, waaronder voorvallen van koorts, hypotensie, gastro-intestinale symptomen, hoofdpijn, myalgie, artralgie, tachycardie, koude rillingen, respiratoire symptomen, huidsymptomen en vermoeidheid.
Ondanks premedicatie (zie rubriek 4.2 en 5.1) kunnen patiënten CRS ervaren zoals hierboven beschreven met een intensiteit tot graad 4 (zie rubriek 4.8). Patiënten moeten worden geadviseerd om onmiddellijk medische hulp te vragen als er op enig moment tekenen of symptomen van CRS optreden. CRS moet worden behandeld als medisch geïndiceerd en volgens de huidige standaardzorg.
Systemisch inflammatoir responssyndroom (SIRS)
Tijdens en na de behandeling met catumaxomab is een geïsoleerde incidentie van SIRS (met gelijktijdige koorts, verhoogde hartslag en ademhalingssnelheid en een abnormaal aantal leukocyten) gemeld. Patiënten moeten worden geadviseerd om onmiddellijk medische hulp te vragen als er zich op enig moment tekenen of symptomen van SIRS voordoen. SIRS dient als medisch geïndiceerd en volgens de huidige standaardzorg te worden behandeld.
Acute infecties
In aanwezigheid van factoren die het immuunsysteem verstoren, met name acute infecties, wordt de toediening van catumaxomab niet aanbevolen. Patiënten moeten voor en na toediening van Korjuny worden gecontroleerd op tekenen en symptomen van infectie en op passende wijze worden behandeld.
Aandoeningen die de hemodynamische status van patiënten beïnvloeden
Een adequate medische behandeling door middel van drainage van ascites is een voorwaarde voor de behandeling van Korjuny om een stabiele bloedsomloop en nierfunctie te waarborgen. Dit moet ten minste de ascitesdrainage omvatten tot het stoppen van de spontane stroming of de verlichting van symptomen.
Vóór elke Korjuny-infusie moet het bloedvolume, het bloedeiwit, de bloeddruk, de hartslag en de nierfunctie worden beoordeeld. Aandoeningen zoals hypovolemie, hypoproteïnemie, hypotensie, circulatoire decompensatie en acute nierinsufficiëntie moeten voorafgaand aan elke infusie met Korjuny worden opgelost.
Leverfunctie
Er is geen dosisaanpassing nodig voor patiënten met lichte tot matig ernstige leverinsufficiëntie. In klinische studies werden tijdelijke verhogingen van de leverparameters na de infusies met catumaxomab waargenomen. Dit verbeterde vervolgens bij de meeste patiënten kort na voltooiing van de laatste infusie met catumaxomab. In zeldzame gevallen kan door catumaxomab geïnduceerd leverletsel (DILI) of hepatitis optreden, wat kan leiden tot leverfalen met fatale afloop. Patiënten die met Korjuny worden behandeld, moeten nauwlettend worden gevolgd op tekenen van klinisch significante verhoogde leverparameters.
Patiënten met ernstige leverinsufficiëntie en/of met meer dan 70% van het levervolume dat betrokken is bij gemetastaseerde ziekte en/of trombose/obstructie van de poortader, zijn niet onderzocht. De behandeling van deze patiënten met catumaxomab mag alleen worden overwogen na een grondige beoordeling van de baten/risicoverhouding (zie rubriek 5.2).
Nierfunctiestoornis
Catumaxomab wordt niet via de nieren geëlimineerd. Patiënten met matig ernstige tot ernstige nierinsufficiëntie zijn niet onderzocht. De behandeling van deze patiënten met Korjuny mag pas worden overwogen na een grondige beoordeling van de voordelen/risico’s (zie rubriek 5.2).
Buikpijn
Buikpijn werd vaak gemeld als een bijwerking. Dit voorbijgaande effect wordt beschouwd als een gedeeltelijk gevolg van de intraperitoneale toedieningsweg.
Toezicht
Adequate monitoring van de patiënt na het einde van de Korjuny-infusie wordt aanbevolen met nauwlettend medisch toezicht gedurende ten minste 24 uur na de eerste infusie van Korjuny en gedurende ten minste 6 uur na de daaropvolgende infusies.
Prestatiestatus en Body Mass Index (BMI)
In hoofdonderzoek IP-REM-AC-01 zijn patiënten met een Karnofsky-prestatiescore van < 60 en een BMI van < 17 of > 40 kg/m2 niet onderzocht. Of deze patiënten met Korjuny moeten worden behandeld is ter beoordeling van de behandelend arts.
Patiëntenkaart
De voorschrijver moet de risico’s van Korjuny-therapie met de patiënt bespreken. De patiënt dient de patiëntenkaart te krijgen en te worden geïnstrueerd om deze altijd bij zich te dragen. De patiëntenkaart beschrijft de vaak voorkomende tekenen en symptomen van CRS en SIRS en geeft instructies over wanneer een patiënt medische hulp moet inroepen.
Hulpstof
Dit geneesmiddel bevat 21,6 microgram polysorbaat 80 in elke voorgevulde spuit Korjuny 10 microgram en 108 microgram polysorbaat 80 in elke voorgevulde spuit Korjuny 50 microgram. Polysorbaten kunnen allergische reacties veroorzaken.
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid, wat wil zeggen dat het in wezen ‘natriumvrij’ is. De hoeveelheid natrium die per infusie wordt toegediend, is hoger dan in het geneesmiddel aanwezig als gevolg van de verdunning van het concentraat met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. Vóór elke toediening van Korjuny wordt nog eens 500 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie toegediend en tegelijk met elke toediening van Korjuny wordt 250 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie toegediend. Zie rubriek 6.6.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Korjuny wordt niet aanbevolen voor gebruik bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van catumaxomab bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Korjuny wordt niet aanbevolen voor gebruik tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of catumaxomab/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Korjuny moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en met het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van catumaxomab op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Korjuny heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die aan infusie gerelateerde symptomen ondervinden, moet worden geadviseerd geen voertuigen te besturen en machines te bedienen totdat de symptomen afnemen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren pyrexie (62%), buikpijn (42%), misselijkheid (41%) en braken (38%). De ernstigste bijwerkingen zijn systemisch inflammatoir responssyndroom en leverfalen.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen zijn afgeleid van een geïntegreerde veiligheidsanalyse van 11 studies, waarvan 4 studies bij patiënten met maligne ascites en 7 studies bij patiënten met verschillende andere kankersoorten. Dit omvat gegevens van de gerandomiseerde, gecontroleerde hoofdonderzoeksperiode van de centrale studie IP-REM-AC-01. Van de 517 patiënten die aan de analyse deelnamen, kregen 293 patiënten intraperitoneaal catumaxomab als infusie van 6 uur toegediend en kregen 224 patiënten intraperitoneaal als infusie van 3 uur.
In tabel 2 worden de bijwerkingen gerangschikt naar systeem/orgaanklasse volgens MedDRA. Frequentiegroepen zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 2 Bijwerkingen die zijn gemeld door patiënten die de behandeling met catumaxomab kregen toegediend
| Systeem/ | Frequentie | Bijwerkingen |
| orgaanklasse | ||
| Infecties en parasitaire aandoeningen | Vaak | Infectie |
| Soms | Orale candidiasis, huidinfectie, erythema induratum*, herpes simplex*, gelokaliseerde infectie*, longontsteking*, urineweginfectie* | |
Bloed- en lymfestelsel-aandoeningen | Vaak | Anemie, leukocytose, lymfopenie |
| Soms | Coagulopathie*, leukopenie*, neutropenie*, trombocytopenie*, trombocytemie | |
Immuun- systeem- aandoeningen | Zeer vaak | Cytokinenvrijgavesyndroom** |
| Vaak | Systemische ontstekingsreactiesyndroom, hypersensitiviteit* | |
| Voedings- en stofwisselings-stoornissen | Vaak | Verminderde eetlust, dehydratie, hypokaliëmie, hyponatriëmie, hypoalbuminemie, hyperglykemie*, hypocalciëmie*, hypoproteïnemie* |
| Soms | Vochtretentie*, hypoglykemie, polydipsie, hypomagnesiëmie* | |
| Psychische stoornissen | Vaak | Angst* |
| Soms | Agitatie, depressie* | |
| Zenuwstelsel-aandoeningen | Vaak | Duizeligheid |
| Soms | Syncope, tremor, paresthesie, convulsie*, lethargie, perifere sensorische neuropathie*, polyneuropathie*, dysgeusie* | |
Oog- aandoeningen | Soms | Wazig zien* |
| Evenwichts-orgaan- en oor-aandoeningen | Soms | Vertigo* |
Hart- aandoeningen | Vaak | Tachycardie |
| Soms | Sinustachycardie, palpitaties*, aritmie*, hartfalen* | |
Bloedvat- aandoeningen | Vaak | Hypertensie, hypotensie, blozen, opvliegers* |
| Ademhalings-stelsel-, | Vaak | Dyspneu*, hypoxie, pleurale effusie* |
| Soms | Longembolie, ‘acute respiratory distress’-syndroom*, |
| Systeem/ | Frequentie | Bijwerkingen |
| orgaanklasse | ||
| borstkas- en mediastinum-aandoeningen | bronchospasme*, hoesten*, hikken*, longinfiltratie*, faryngolaryngeale pijn, ademnood*, respiratoir falen*, tachypneu*, piepende ademhaling* | |
Maagdarm-stelsel- aandoeningen | Zeer vaak | Buikpijn, misselijkheid, braken, diarree |
| Vaak | Abdominaal ongemak, opgezette buik, pijn in de bovenbuik, gastro-oesofageale refluxziekte, subileus, flatulentie* | |
| Soms | Buikkrampen, droge mond, paralytische ileus, verminderde maaglediging, abdominale rigiditeit*, ascites*, duodenogastrische reflux*, maagaandoening*, gastro-intestinale hypomotiliteit*, brandend maagzuur*, peritonitis*, braakneigingen*, obstructie van de dunne darm*, maagklachten*, pijn in de onderbuik, bloedbraken*, stomatitis* | |
| Lever- en gal-aandoeningen | Vaak | Hyperbilirubinemie, cholangitis* |
| Soms | Cytolytische hepatitis***, leverfalen****, cholestase*, abnormale leverfunctie*, toxische hepatitis*, geelzucht* | |
Huid- en onderhuid-aandoeningen | Vaak | Allergische dermatitis, huiduitslag, erytheem, hyperhidrose, pruritus |
| Soms | Nachtzweten, urticaria, palmair erytheem*, pruritische huiduitslag*, huidreactie | |
Skeletspier-stelsel- en bindweefsel-aandoeningen | Vaak | Rugpijn, myalgie, artralgie* |
| Soms | Botpijn, flankpijn*, musculoskeletale pijn*, pijn in extremiteit* | |
Nier- en urineweg- aandoeningen | Vaak | Hematurie, proteïnurie* |
| Soms | Dysurie*, leukocyturie, oligurie*, nierfalen*, acute nierinsufficiëntie*, nierpijn* | |
Voortplantings-stelsel- en borst- aandoeningen | Soms | Bekkenpijn |
Algemene aandoeningen en toedienings-plaats- stoornissen | Zeer vaak | Pyrexie, koude rillingen, vermoeidheid, pijn |
| Vaak | Asthenie*, ontsteking, oedeem, pijn op de borst, griepachtige ziekte*, malaise*, perifeer oedeem* | |
| Soms | Ontsteking van de toedieningsplaats, pijn op de katheterplaats, vroegtijdige verzadiging*, extravasatie, het koud hebben*, het warm hebben*, reactie op de injectieplaats*, ontsteking van de slijmvliezen*, dorst, erytheem op de katheterplaats*, algehele lichamelijke verslechtering* | |
| Onderzoeken | Zeer vaak | C-reactief eiwit verhoogd |
| Vaak | Verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase, verhoogde alkalische fosfatase in het bloed, verhoogde lichaamstemperatuur, verhoogde gamma-glutamyltransferase, verlaagde hemoglobine, verhoogde concentratie neutrofielen, verlaagde concentratie totale eiwitten, gewichtsverlaging, verhoogde concentratie witte bloedcellen, verhoogde creatininespiegels in het bloed*, verlaagde |
| Systeem/ | Frequentie | Bijwerkingen |
| orgaanklasse | ||
| kaliumconcentratie in het bloed*, verhoogde leverenzymen*, verhoogde procalcitoninespiegel*, verhoogd ureumgehalte in het bloed, verhoogde amylasespiegel in het bloed*, verhoogde creatininefosfokinasespiegels in het bloed*, verhoogde trombocytentelling* | ||
| Soms | Verhoogd geconjugeerd bilirubine, verlaagde lichaamstemperatuur, verlaagde zuurstofverzadiging, verhoogde transaminasen, verhoogd bloedfibrinogeen*, verlaagd bloedijzer*, verhoogd bloedlactaatdehydrogenase*, verhoogde bloeddruk*, cellen in urine*, verhoogde leverenzymen, verlaagd hematocriet, verhoogde lipase*, abnormale leverfunctietest*, verlaagd aantal rode bloedcellen*, aanwezigheid van urobiline-urine, aanwezigheid van witte bloedcellen in de urine*, verlengde geactiveerde tromboplastinetijd*, verlaagde bloedchloride*, verlaagd natriumgehalte in het bloed*, verhoogd gehalte aan bloedurinezuur*, verhoogde INR-waarde* (internationale genormaliseerde ratio) | |
Letsels, intoxicaties en verrichtings-complicaties | Soms | Anastomotische complicatie*, procedurele pijn*, wonddehiscentie* |
* De met een asterisk aangegeven termen voor bijwerkingen zijn opgenomen vanwege de opname van n=7 onderzoeken in andere indicaties dan maligne ascites (bijv. bij kankerpatiënten die een curatieve operatie en intraoperatieve toediening van catumaxomab ondergaan)
** N=7 voorvallen van het cytokineafgiftesyndroom (CRS) werden specifiek gemeld als termen voor voorvallen bij 6 van de 517 proefpersonen die elk werden behandeld met catumaxomab in de 11 onderzoeken die in de analyse werden opgenomen (frequentiecategorie “vaak”). De frequentie van CRS in bovenstaande tabel is echter gebaseerd op de retrospectieve, op algoritmen gebaseerde analyse van CRS die werd gebruikt in het hoofdonderzoek IP-REM-AC-01 waarbij het algoritme rekening hield met diagnoses van CRS en een combinatie van symptomen zoals koorts, hypotensie, maag-darmklachten, hoofdpijn, myalgie, artralgie, tachycardie, koude rillingen, respiratoire symptomen, huidsymptomen en vermoeidheid.
*** n = 3 voorvallen van cytolytische hepatitis werden gemeld bij 3 proefpersonen; er waren echter 2 voorvallen van lichte intensiteit en één was van matig ernstige intensiteit, en alle 3 voorvallen werden als niet-ernstig beoordeeld. **** n = 5 voorvallen van leverfalen werden gemeld bij 3 proefpersonen; alle voorvallen waren van matig ernstige intensiteit en werden als niet-ernstig beoordeeld. De meeste van deze voorvallen bestonden uit verhoogde hepatische/hepatobiliaire laboratoriumwaarden.
Beschrijving van geselecteerde bijwerkingen
Cytokineafgiftesyndroom
Cytokineafgiftesyndroom (CRS), vastgesteld op basis van het optreden van kenmerkende symptomen voor CRS (koorts, hypotensie, gastro-intestinale symptomen, hoofdpijn, myalgie, artralgie, tachycardie, koude rillingen, respiratoire symptomen, huidsymptomen en vermoeidheid) in nauw temporeel verband (koorts en ten minste 2 bijkomende bijwerkingen binnen een tijdsbestek van 4 dagen). Ten tijde van de uitvoering van de hoofdstudie kreeg 72% van de aan catumaxomab blootgestelde patiënten (ISS2) tijdens of binnen één dag na een infusie met catumaxomab ten minste één bijwerking die werd geteld als kenmerkend symptoom van CRS. Aangezien de analyse zeer onspecifiek was, werden de gegevens van het hoofdonderzoek opnieuw geanalyseerd volgens een algoritme op basis van de huidige CRS-definities en richtsnoeren. Op basis van deze heranalyse kreeg 23% van de met catumaxomab behandelde patiënten in de hoofdstudie of de cross-overperiode van het klinische fase II/III-hoofdonderzoek te maken met CRS.
In de meeste gevallen was CRS van CTCAE-graad 1 of 2. Van de 41 vermoedelijke CRS-episodes waren er 3 van graad 1, 27 van graad 2, 10 van graad 3 en 1 van graad 4. Symptomen van cytokineafgifte kunnen door premedicatie worden verminderd of vermeden (zie rubriek 4.2 en 4.4).
Systemisch inflammatoir responssyndroom (SIRS)
SIRS (met gelijktijdige koorts, verhoogde hartslag en ademhalingssnelheid en een abnormaal aantal leukocyten) werd gemeld bij 2 van de 203 patiënten die in het hoofdonderzoek werden blootgesteld aan catumaxomab (157 in de hoofdstudieperiode, 46 na cross-over van de controle naar catumaxomab). SIRS was bij beide patiënten van graad 4, vereiste opname in het ziekenhuis/verlenging van de ziekenhuisopname en leidde tot stopzetting van de behandeling.
Buikpijn
Bij 38,9% van de patiënten in de belangrijkste onderzoeksperiode van het hoofdonderzoek werd buikpijn gemeld als bijwerking die bij 8,9% van de patiënten graad 3 of hoger bereikte, maar verdween onder symptomatische behandeling.
Laboratoriumwaarden van de lever
Tijdelijke verhogingen van leverenzymen (alanineaminotransferase (ALAT), aspartaataminotransferase [ASAT], alkalische fosfatase [AF], gamma-glutamyltransferase [GGT]) en totaal bilirubine werden vaak waargenomen na toediening van catumaxomab. Over het algemeen waren de veranderingen in de laboratoriumparameters niet klinisch relevant en keerden de meeste veranderingen na afloop van de behandeling weer terug naar baseline. In de klinische fase II/III-hoofdstudie hadden 12 patiënten (5,6%) die met catumaxomab werden behandeld, een verhoogde ALAT van > 3 × de bovengrens van normaal (upper limit of normal, ULN) in combinatie met bilirubine > 2 × ULN. Bij 2 van de 12 patiënten bleven de waarden na het einde van de infusie toenemen, terwijl bij 10 van de 12 patiënten de verhoogde waarden reversibel waren en een trend tot verbetering lieten zien kort na de laatste catumaxomab-infusie. Alleen in geval van klinisch relevante of aanhoudende verhoging moet verdere diagnostiek of therapie worden overwogen.
Duur van de infusie
Er zijn gegevens beschikbaar over een infusieduur van 3 uur catumaxomab afkomstig van onderzoeken in maligne ascites en onderzoeken in andere oncologische indicaties, voornamelijk eierstokkanker en maagkanker. Het veiligheidsprofiel van catumaxomab met een infusietijd van 3 uur versus 6 uur is in het algemeen vergelijkbaar met betrekking tot de aard, frequentie en ernst van de bijwerkingen. Een verhoogde frequentie van sommige bijwerkingen werd waargenomen bij toediening gedurende 3 uur, waaronder koude rillingen en hypotensie (graad 1 of 2), diarree (alle graden) vermoeidheid (graad 1 of 2), anemie (alle graden) en pleurale effusie (graad 1 of 2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Hogere geplande doses catumaxomab werden onderzocht in dosisescalatiestudies tot één behandelingskuur van catumaxomab van 10-20-50-200-200 microgram. Over het geheel genomen waren de waargenomen effecten bij hogere doses catumaxomab dan de voorgestelde dosis in lijn met bekende bijwerkingen die verband hielden met de toediening van catumaxomab en het werkingsmechanisme ervan. Laboratoriumwaarden, met name veranderingen in leverparameters, lieten voorbijgaande verhogingen zien die dosisafhankelijk waren en een neiging tot accumulatie vertoonden.
Behandeling
Er is geen antidotum beschikbaar voor catumaxomab. In geval van overdosering moet een symptomatische behandeling naar goeddunken van de arts worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, andere monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX03
Werkingsmechanisme
Catumaxomab is een trifunctioneel rat-muis-hybride monoklonaal antilichaam dat specifiek is gericht tegen het adhesie-molecuul van de epitheelcellen (EpCAM) en het CD3-antigeen. Het EpCAM-antigeen wordt uitgedrukt bij de meeste vormen van kanker, met name carcinomen. CD3 wordt uitgedrukt op volwassen T-cellen als component van de T-celreceptor. Een derde functionele bindingsplaats in de Fc-regio van catumaxomab maakt interactie met accessoire immuuncellen via Fc-gamma-receptoren mogelijk. Vanwege de bindende eigenschappen van catumaxomab komen tumorcellen, T-cellen en accessoire immuuncellen dichtbij. Daardoor wordt een onderling afgestemde immuunreactie tegen tumorcellen geïnduceerd, die verschillende werkingsmechanismen omvat, zoals T-celactivering, T-cel-gemedieerde doding via het granzym/perforinesysteem, antilichaam-afhankelijke celgemedieerde cytotoxiciteit (ADCC), complementafhankelijke cytotoxiciteit (CDC) en fagocytose. Dit leidt tot vernietiging van tumorcellen in de peritoneale holte, waardoor een belangrijke oorzaak van maligne ascites wordt geëlimineerd.
Farmacodynamische effecten
De antitumoractiviteit van catumaxomab is in vitro en in vivo aangetoond. Doeltreffende catumaxomab-gemedieerde doding van tumorcellen in vitro werd waargenomen voor doelcellen met een lage en hoge expressie van het EpCAM-antigeen, onafhankelijk van het primaire tumortype. De in vivo-antitumoractiviteit van catumaxomab werd bevestigd in een immunologisch gecompromitteerd muismodel van ovariumcarcinoom, waarin de tumorontwikkeling werd vertraagd door een intraperitoneale behandeling met catumaxomab en humane mononucleaire cellen uit perifeer bloed.
Klinische werkzaamheid
De werkzaamheid van catumaxomab werd beoordeeld in één klinische fase II/III-studie. Patiënten van niet-Kaukasische oorsprong zijn niet in deze klinische studie opgenomen.
IP-REM-AC-01
Een tweearmig, gerandomiseerd, open-label, klinisch fase II/III-hoofdonderzoek bij 258 patiënten met symptomatische maligne ascites als gevolg van EpCAM-positieve carcinomen, van wie er 170 gerandomiseerd werden naar behandeling met catumaxomab. De aanwezigheid van EpCAM-positieve cellen in ascitesvocht werd bepaald met behulp van een immunohistochemie (IHC)-test. De patiënten kwamen voor inschrijving in aanmerking als het ascitesvocht ≥ 400 EpCAM-positieve cellen/106 geanalyseerde ascitescellen bevatte. In deze studie werd paracentese plus catumaxomab vergeleken met alleen paracentese (controle).
Catumaxomab werd toegediend aan patiënten bij wie de standaardbehandeling niet beschikbaar of niet langer haalbaar was en die een Karnofsky-score van ten minste 60 hadden. Catumaxomab werd toegediend als vier intraperitoneale infusies met een verhoogde dosis van respectievelijk 10, 20, 50 en 150 microgram op dag 0, 3, 7 en 10. Op infusiedagen (dag 0, 3, 7, 10) bleven patiënten gedurende ten minste 24 uur in het ziekenhuis opgenomen (zie rubriek 4.2).
Van de gerandomiseerde patiënten (n = 258) was 79% van de patiënten vrouw (100% in het stratum van eierstokkanker, 59% in het stratum van niet-eierstokkanker). De gemiddelde leeftijd was 58,5 jaar in het eierstokkankerstratum en 58,8 jaar in het niet-eierstokkankerstratum. Over het geheel genomen was 99% van de patiënten Kaukasisch. De meest voorkomende kankersoorten in het niet-eierstokkankerstratum waren maagkanker (51%), gevolgd door borstkanker (10%); andere soorten kanker (colon, alvleesklier, long, endometrium, andere) waren individueel aanwezig bij < 10% van de patiënten in het niet-eierstokkankerstratum.
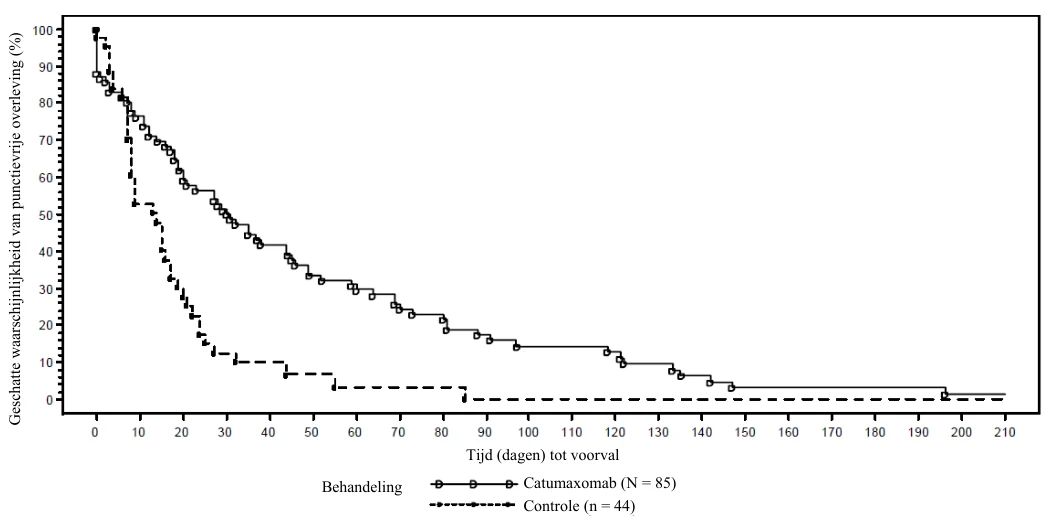
In dit onderzoek was het primaire werkzaamheidseindpunt punctievrije overleving in de gerandomiseerde, gecontroleerde hoofdstudie-periode, wat een samengesteld eindpunt was dat werd gedefinieerd als de tijd tot de eerste behoefte aan therapeutische ascitespunctie of overlijden, afhankelijk van wat zich het eerst voordeed. De resultaten voor punctievrije overleving worden weergegeven in tabel 3. Kaplan-Meier-schattingen voor de overleving zonder punctie zijn te vinden in figuur 1.
Tabel 3 Werkzaamheidsresultaten (punctievrije overleving) van onderzoek IP-REM-AC-01
| Eierstokkanker | Niet-eierstokkanker | |||
| Catumaxomab | Controle | Catumaxomab | Controle | |
| Patiënten, n | 85 | 44 | 85 | 44 |
| Patiënten met voorval, n (%) | 58 (68,2) | 42 (95,5) | 73 (85,9) | 40 (90,9) |
| PuFS [dagen], mediaan | 48 | 11 | 30 | 14 |
| 95%-BI | 37, 59 | 9, 20 | 20, 45 | 8, 17 |
| p-waarde (log-rank-test) | < 0,0001 | < 0,0001 | ||
| HR (95%-BI) | Niet berekend | Niet berekend | ||
Patiënten die het onderzoek zonder therapeutische punctie aan het geplande einde van het onderzoek voltooiden, werden op de datum van het geplande einde van het onderzoek gecensureerd. Patiënten die de studie hadden stopgezet na randomisatie maar vóór het eindpunt punctie of overlijden, werden gecensureerd op de datum van voortijdige stopzetting.
HR: hazardratio; PuFS: punctievrije overleving
Figuur 1 Kaplan-Meier-schattingen van punctievrije overleving in onderzoek IP-REM-AC-01
Eierstok-
kanker
Niet-
eierstok-
kanker
Vergeleken met alleen paracentese (controle) verlengde behandeling met paracentese en catumaxomab bij patiënten met maligne ascites als gevolg van EpCAM-positieve carcinomen punctievrije overleving van 11 tot 48 dagen bij patiënten met eierstokkanker en van 14 tot 30 dagen bij patiënten met niet-eierstokkanker.
Na voltooiing van de hoofdonderzoeksperiode werden patiënten verder geobserveerd tot het einde van hun leven om de totale overleving te beoordelen. Patiënten die met paracentese (controle) werden behandeld, konden na afloop van de hoofdstudieperiode overgaan op paracentese en catumaxomab; ondanks de cross-over werden deze patiënten echter als controlepatiënten geteld. De totale overleving bij patiënten die paracentese en catumaxomab kregen, werd niet slechter dan bij patiënten die alleen paracentese kregen (tabel 4).
Tabel 4 Totale overleving van onderzoek IP-REM-AC-01
Paracentese + catumaxomab (N = 170) | Paracentese (controle)1 (N = 88) | |
| Hazardratio (HR) | 0,798 | |
| 95%-BI voor HR | [0,606; 1,051] | |
| Overlevingspercentage na 6 maanden | 27,5% | 17,1% |
| Overlevingspercentage na 1 jaar | 11,4% | 2,6% |
| Mediane totale overleving (dagen) | 72 | 71 |
1 Cross-overpatiënten werden geteld als controlepatiënten, ondanks de cross-over naar de behandeling 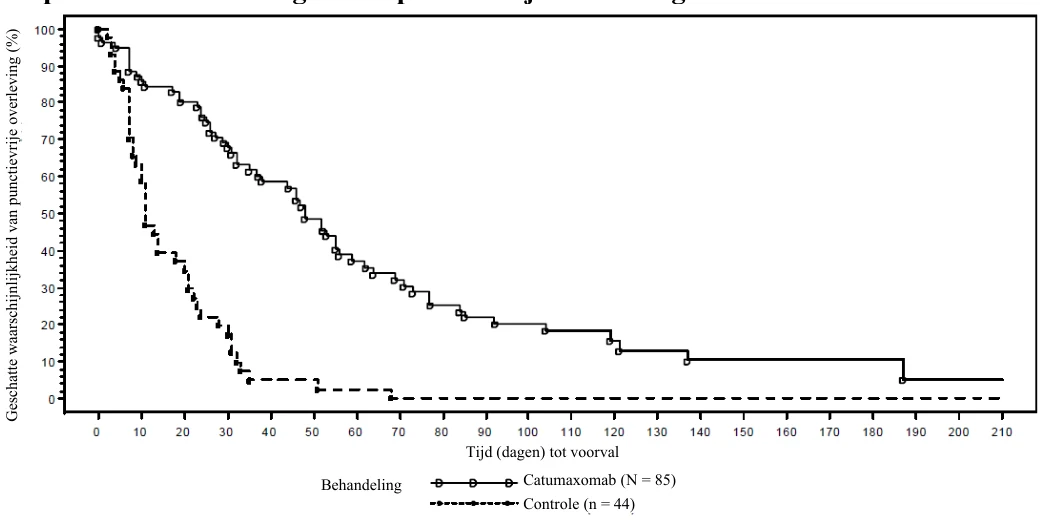
 met paracentese en catumaxomab; dit waren 45 van de 88 (51%) patiënten in de controlearm.
Immunogeniciteit
De inductie van anticatumaxomab-antilichamen is een intrinsiek effect van muriene monoklonale antilichamen. Uit gegevens over catumaxomab die zijn afgeleid van het hoofdonderzoek, blijkt dat < 10% van de patiënten vóór de 4e infusie positief waren voor anti-catumaxomab-antilichamen. Antilichamen tegen catumaxomab waren één maand na de laatste infusie van catumaxomab aanwezig bij 95% van de patiënten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Korjuny in alle subgroepen van pediatrische patiënten van de behandeling van maligne ascites (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van catumaxomab tijdens en na vier intraperitoneale infusies van 10, 20, 50 en 150 microgram catumaxomab als infusie van 6 uur werd onderzocht in een speciaal onderzoek bij 13 patiënten met symptomatische maligne ascites als gevolg van EpCAM-positieve carcinomen.
Catumaxomab was detecteerbaar in ascitesvocht en in plasma. De concentraties namen toe met het aantal infusies en de doses die bij de meeste patiënten werden toegediend. Het plasmagehalte daalde meestal nadat na elke dosis een maximum was bereikt.
Absorptie
Catumaxomab wordt toegediend via de intraperitoneale route en is daarom onmiddellijk beschikbaar op de beoogde plaats van maligne cellen in de buikholte.
Distributie
Na intraperitoneale infusie wordt catumaxomab gedistribueerd in ascitesvocht als actielocatie. De gemiddelde en de mediane Cmax voor ascitesvocht waren respectievelijk 7.122 en 3.270 pg/ml. Na intraperitoneale toediening en binding aan doelcellen in de buikholte bereikt de resterende catumaxomab de systemische circulatie in onbeschadigde vorm. De geometrisch gemiddelde plasma-Cmax was 0,5 ng/ml (bereik 0 tot 2,3) en de geometrisch gemiddelde plasma-AUC was 1,7 dag* ng/ml (bereik < LLOQ (lower limit of quantification, ondergrens van de kwantificering) tot 13,5). De variabiliteit tussen proefpersonen in de ascites- en plasmaspiegel van catumaxomab was hoog als gevolg van het uiteenlopende ascitesvolume en de maligne celbelasting in de buikholte.
Metabolisme en eliminatie
Het metabolisme en de eliminatie van catumaxomab zijn vergelijkbaar met endogene IgG, d.w.z. voornamelijk via proteolytisch katabolisme in het hele lichaam; het is niet in de eerste plaats afhankelijk van eliminatie door de nieren en de lever.
Voor systemische catumaxomab, d.w.z. residuele (niet aan het doelwit gebonden) catumaxomab die de circulatie vanuit de buikholte bereikte, bedroeg de geometrisch gemiddelde schijnbare terminale eliminatiehalfwaardetijd van het plasma (t1/2) 2,5 dagen (spreiding 0,7 tot 17,5).
Bijzondere populaties
Er zijn geen studies uitgevoerd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toediening van catumaxomab in diermodellen leidde niet tot tekenen van abnormale of productgerelateerde acute toxiciteit of tekenen van lokale intolerantie op de injectie-/infusieplaats. Deze bevindingen zijn echter van beperkte waarde als gevolg van de hoge soortspecifieke aard van catumaxomab.
Er zijn geen onderzoeken uitgevoerd naar toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeniciteit, reproductie- en ontwikkelingstoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumcitraat (E331)
Citroenzuurmonohydraat (E330)
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
Na verdunning
De bereide oplossing voor infusie is fysisch en chemisch stabiel gedurende 48 uur bij 2 °C tot 8 °C en gedurende 24 uur bij een temperatuur van niet meer dan 25 °C. Vanuit microbiologisch oogpunt dient het product onmiddellijk te worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, vallen de bewaartijden tijdens gebruik en bewaarcondities vóór gebruik onder de verantwoordelijkheid van de gebruiker. Deze dienen, bij een temperatuur van 2 °C tot 8 °C, normaliter niet langer te zijn dan 24 uur, tenzij verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C –8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit (glas type I, gesiliconiseerd) met plunjerstop (bromobutylrubber) en luer-locksysteem (polypropyleen gesiliconiseerd en polycarbonaat), met dop (bromobutylrubber). Een canule is bijgevoegd.
Korjuny 10 microgram concentraat voor oplossing voor infusie
De voorgevulde spuit bevat 0,1 ml concentraat voor oplossing en wordt verpakt in een kartonnen doos met een blauwe kleurcode.
Verpakkingsgrootte: 3 voorgevulde spuiten en 5 canules
Korjuny 50 microgram concentraat voor oplossing voor infusie
De voorgevulde spuit bevat 0,5 ml concentraat voor oplossing en wordt verpakt in een kartonnen doos met een rode kleurcode.
Verpakkingsgrootte: 4 voorgevulde spuiten en 5 canules
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De voorgevulde spuit is voor eenmalig gebruik.
Benodigde materialen en hulpmiddelen voor verdunning en toediening van Korjuny:
- natriumchloride 9 mg/ml (0,9%) oplossing voor injectie
- 50 ml polypropyleen-spuiten
- dop voor 50 ml polypropyleen-spuiten
- polyethyleen perfusieslangen met een binnendiameter van 1 mm en een lengte van 150 cm
- infuuskleppen / Y-verbindingen van polycarbonaat
- polyurethaan katheters met siliconen coating
- precisie-perfusiepomp
Verdunning vóór toediening
Korjuny moet worden bereid door een professionele zorgverlener met gebruikmaking van de juiste aseptische techniek.
Het buitenoppervlak van de voorgevulde spuit is niet steriel.
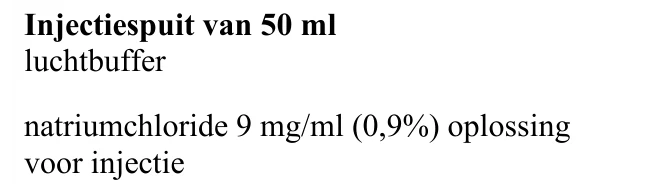
- Het volume natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, vermeld in tabel 5, wordt geëxtraheerd met een injectiespuit van 50 ml.
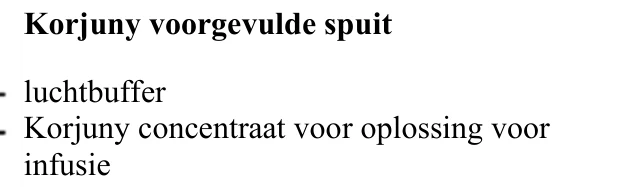
- In de spuit van 50 ml is een extra luchtbuffer van ten minste 3 ml opgenomen.
- De voorgevulde Korjuny-spuit(en) met de vereiste sterkte zoals weergegeven in tabel 5 hieronder wordt (worden) visueel geïnspecteerd op eventuele vreemde deeltjes of verkleuring.
- Met de punt van de voorgevulde spuit naar boven gericht, wordt de dop voorzichtig van de punt verwijderd. Draai de dop er niet af en draai deze niet om.
- De meegeleverde canule wordt aan de voorgevulde spuit bevestigd en de canule-afscherming wordt verwijderd. Voor elke spuit moet een nieuwe canule worden gebruikt.
- De canule wordt ingebracht via de opening van de spuit van 50 ml, zodat de canule wordt ondergedompeld in de natriumchloride 9 mg/ml (0,9%) oplossing voor injectie (figuur 2). Dien de Korjuny voorgevulde spuit niet rechtstreeks toe aan een patiënt.
De volledige inhoud van de voorgevulde spuit wordt geïnjecteerd in de natriumchloride
9 mg/ml (0,9%) oplossing voor injectie.
- De plunjerstang mag niet worden teruggetrokken om de voorgevulde spuit te spoelen, om verontreiniging te voorkomen en ervoor te zorgen dat het juiste volume wordt uitgespoten.
- Op basis van tabel 5 worden de voorgaande stappen herhaald om het vereiste aantal voorgevulde spuiten in de spuit van 50 ml te injecteren.
- De spuit van 50 ml wordt met een dop afgesloten en voorzichtig geschud om de oplossing te mengen.
- Nadat de dop is verwijderd, worden eventuele luchtbellen uit de 50 ml spuit verwijderd.
- De rode verwijderbare sticker, die wordt geleverd in het deksel van de kartonnen doos, met daarop de tekst “Verdunde Korjuny. Alleen intraperitoneaal gebruik.” moet aan de injectiespuit van 50 ml worden bevestigd. Dit is een voorzorgsmaatregel om ervoor te zorgen dat Korjuny alleen intraperitoneaal wordt toegediend via infusie.
- De injectiespuit van 50 ml wordt in de infusiepomp ingebracht.
Tabel 5 Aantal voorgevulde spuiten en volumes die nodig zijn voor de bereiding van Korjuny oplossing voor intraperitoneale infusie
| Infusie / dosis | Aantal voorgevulde spuiten van 10 microgram | Aantal voorgevulde spuiten van 50 microgram | Totaal volume Korjuny concentraat voor oplossing voor infusie | Natriumchloride 9 mg/ml (0,9%) oplossing voor injectie | Eindvolume voor toediening |
1e infusie/ 10 microgram. | 1 | --- | 0,1 ml | 10 ml | 10,1 ml |
| 2e infusie/ 20 microgram | 2 | --- | 0,2 ml | 20 ml | 20,2 ml |
| 3e infusie/ 50 microgram | --- | 1 | 0,5 ml | 49,5 ml | 50 ml |
4e infusie/ 150 microgram | --- | 3 | 1,5 ml | 48,5 ml | 50 ml |
Wijze van toediening
De katheter voor intraperitoneale toediening wordt onder ultrasone geleiding geplaatst door een arts die ervaring heeft met intraperitoneale toediening. De katheter wordt gebruikt voor ascitesdrainage en toediening van verdunde Korjuny oplossing voor infusie en natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. Aanbevolen wordt dat de katheter gedurende de gehele behandelingsperiode in de buikholte blijft. Deze kan op basis van het oordeel van de behandelend arts op de dag na de laatste infusie worden verwijderd.
Vóór elke Korjuny-toediening moet het ascitesvocht worden afgevoerd tot de spontane stroom is gestopt of de symptomen zijn verlicht (zie rubriek 4.4). Vervolgens wordt vóór elke toediening van Korjuny 500 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie geïnjecteerd om de verspreiding van het antilichaam in de buikholte te ondersteunen.
Verdunde Korjuny oplossing voor infusie wordt intraperitoneaal toegediend gedurende een infusietijd 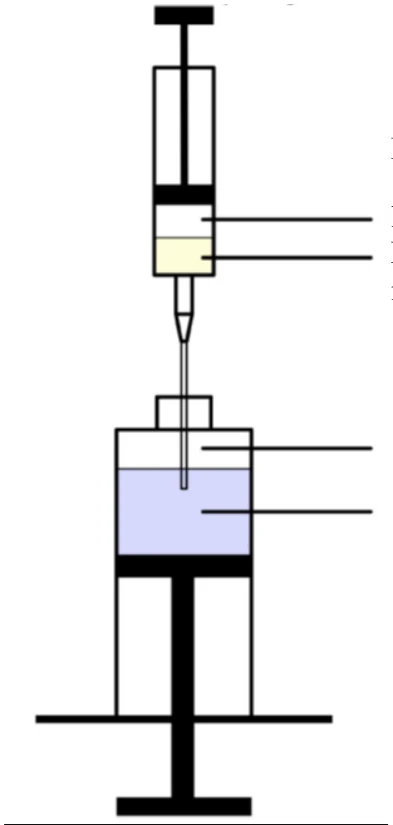 van ten minste 3 uur via een constante infusiepomp, en wel als volgt:
De aangesloten perfusieslangen van de infusiepomp zijn vooraf gevuld met de verdunde
Korjuny oplossing voor infusie.
- De perfusieslangen zijn verbonden met de Y-verbinding.
Parallel aan elke toediening van Korjuny wordt 250 ml natriumchloride 9 mg/ml (0,9%)
oplossing voor injectie via een infusieklep/Y-verbinding geïnfundeerd in de perfusieleiding van de katheter.
- De pompsnelheid wordt aangepast op basis van het toe te dienen volume en de geplande infusietijd van ten minste 3 uur.
- Wanneer de spuit van 50 ml met de verdunde Korjuny oplossing voor infusie leeg is, wordt deze vervangen door een spuit van 50 ml met 20 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie om het dode volume in de perfusieleiding (ongeveer 2 ml) onder ongewijzigde omstandigheden te verwijderen. De resterende natriumchloride 9 mg/ml (0,9%) oplossing voor injectie kan worden weggegooid.
- De katheter wordt tot de volgende infusie gesloten gehouden.
- De dag na de laatste infusie wordt een drainage van ascites uitgevoerd totdat de spontane stroom stopt. Vervolgens kan de katheter worden verwijderd.
Verwijdering
Geen bijzondere voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Atnahs Pharma Netherlands B. V.
Copenhagen Towers
Ørestads Boulevard 108, 5.tv
DK-2300 København S
Denemarken
8. NUMMER(S) VAN DE VERGUNNING(EN) VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1826/001
EU/1/24/1826/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.