


SmPC (samenvatting van de productkenmerken) - Cyramza
1. NAAM VAN HET GENEESMIDDEL
Cyramza 10 mg/ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml concentraat voor oplossing voor infusie bevat 10 mg ramucirumab.
Elke flacon van 10 ml bevat 100 mg ramucirumab.
Elke flacon van 50 ml bevat 500 mg ramucirumab.
Ramucirumab is een humaan IgG1 monoclonaal antilichaam, dat wordt geproduceerd in muriene (NS0) cellen met DNA-recombinatietechniek.
Hulpstof met bekend effect
Elke 10 ml flacon bevat ongeveer 17 mg natrium en 1 mg polysorbaat-80.
Elke 50 ml flacon bevat ongeveer 85 mg natrium en 5 mg polysorbaat-80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Het concentraat is een heldere of licht opaalachtige en kleurloze tot lichtgele oplossing, pH 6,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Maagkanker
Cyramza in combinatie met paclitaxel is geïndiceerd voor de behandeling van volwassen patiënten met gevorderde maagkanker of adenocarcinoom van de gastro-oesofageale overgang met progressie van de ziekte na eerdere chemotherapie met platina en een fluoropyrimidine (zie rubriek 5.1).
Cyramza als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met gevorderde maagkanker of adenocarcinoom van de gastro-oesofageale overgang, met progressie van de ziekte na eerdere chemotherapie met platina of een fluoropyrimidine, voor wie een combinatiebehandeling met paclitaxel niet geschikt is (zie rubriek 5.1.).
Colorectaal kanker
Cyramza is in combinatie met FOLFIRI (irinotecan, folinezuur en 5-fluoro-uracil) geïndiceerd voor de behandeling van volwassen patiënten met gemetastaseerd colorectaal carcinoom (mCRC), die progressie van de ziekte hebben bij of na behandeling met bevacizumab, oxaliplatine en een fluoropyrimidine.
Niet-kleincellige longkanker
Cyramza in combinatie met erlotinib is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerde niet-kleincellige longkanker met epidermale groeifactor receptor (EGFR)-activerende mutaties (zie rubriek 5.1).
Cyramza in combinatie met docetaxel is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderde of gemetastaseerde niet-kleincellige longkanker met progressie van de ziekte na chemotherapie gebaseerd op platina.
Hepatocellulair carcinoom
Cyramza als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met een gevorderd of inoperabel hepatocellulair carcinoom, die een serum alfa-fetoproteïne (AFP) hebben van ≥ 400 ng/ml en die eerder zijn behandeld met sorafenib.
4.2 Dosering en wijze van toediening
Behandeling met ramucirumab moet worden gestart door en onder toezicht staan van een arts met ervaring in de oncologie.
Dosering
Maagkanker en adenocarcinoom van de gastro-oesofageale overgang
Cyramza in combinatie met paclitaxel
De aanbevolen dosering ramucirumab is 8 mg/kg op dag 1 en 15 van een cyclus van 28 dagen, voorafgaand aan de paclitaxel-infusie. De aanbevolen dosering paclitaxel is 80 mg/m2 toegediend via een intraveneus infuus gedurende ongeveer 60 minuten op dag 1, 8 en 15 van een cyclus van 28 dagen. Voorafgaand aan elke paclitaxelinfusie dient van de patiënt een volledige bloedtelling en bloedchemie gedaan te worden om de leverfunctie te evalueren. Criteria waaraan voldaan moet worden staan vermeld in tabel 1.
Tabel 1: Criteria waaraan voldaan moet worden vóór elke toediening paclitaxel
| Criteria | |
| Neutrofielen | Dag 1: ≥ 1,5 x 10⁹/l Dagen 8 en 15: ≥1,0 x 10⁹/l |
| Bloedplaatjes | Day 1: ≥ 100 x 109/l Dagen 8 en 15: ≥ 75 x 109/l |
| Bilirubine | < 1,5 x bovenste limiet van normaalwaarde (ULN) |
| Aspartaataminotransferase (ASAT)/Alanineaminotransferase (ALAT) | Geen levermetastasen: ALAT/ASAT ≤ 3 x ULN Levermetastasen: ALAT/ASAT ≤ 5 x ULN |
Cyramza als enkelvoudig middel
De aanbevolen dosering ramucirumab als enkelvoudig middel is 8 mg/kg, elke 2 weken.
Colorectaal carcinoom
De aanbevolen dosering ramucirumab is 8 mg/kg elke 2 weken, toegediend als intraveneuze infusie, voorafgaand aan de FOLFIRI toediening. Voorafgaand aan de chemotherapie moeten patiënten een bloedtelling ondergaan. Criteria, waaraan voldaan moet worden vóór toediening van FOLFIRI, worden gegeven in tabel 2.
Tabel 2: Criteria waaraan voldaan moet worden vóór toediening van FOLFIRI
| Criteria | |
| Neutrofielen | ≥ 1,5 x 10⁹/l |
| Bloedplaatjes | ≥ 100 x 109/l |
Aan chemotherapie gerelateerde gastro-intestinale toxiciteit | ≤ Graad 1 (National Cancer Institute Common Terminology Criteria for Adverse Events [NCI CTCAE]) |
Niet-kleincellige longkanker (NSCLC)
Cyramza in combinatie met erlotinib voor de behandeling van NSCLC met EGFR-activerende mutaties De aanbevolen dosering ramucirumab in combinatie met erlotinib is 10 mg/kg elke 2 weken.
Voordat met de behandeling met ramuciroumab en erlotinib wordt begonnen, moet de EGFR-mutatiestatus worden bepaald met een gevalideerde testmethode. Zie voor de dosering en wijze van toediening de samenvatting van de productkenmerken van erlotinib.
Cyramza in combinatie met docetaxel voor de behandeling van NSCLC na chemotherapie gebaseerd op platina
De aanbevolen dosering ramucirumab is 10 mg/kg op dag 1 van een cyclus van 21 dagen, voorafgaand aan infusie met docetaxel. De aanbevolen dosering docetaxel is 75 mg/m2, toegediend als intraveneuze infusie gedurende ongeveer 60 minuten op dag 1 van een cyclus van 21 dagen. Voor Oost-Aziatische patiënten dient een gereduceerde startdosis docetaxel van 60 mg/m2 op dag 1 van een cyclus van 21 dagen in overweging genomen te worden. Zie voor een specifiek doseringsadvies de voorschrijversinformatie van docetaxel.
Hepatocellulair carcinoom (HCC)
De aanbevolen dosering ramucirumab als enkelvoudig middel is 8 mg/kg elke 2 weken.
Testen van alfa-fetoproteïne (AFP) bij HCC
Patiënten met HCC moeten op basis van een serumconcentratie AFP van ≥ 400 ng/ml voorafgaande aan behandeling met ramucirumab worden geselecteerd met behulp van een gevalideerde AFP-test (zie rubriek 5.1).
Behandelingsduur
Aanbevolen wordt de behandeling voort te zetten tot progressie van de ziekte of totdat er onacceptabele toxiciteit optreedt.
Premedicatie
Premedicatie met een histamine H1 antagonist (bijv. difenhydramine) vóór de infusie met ramucirumab wordt aanbevolen. Als een patiënt een infusiegerelateerde reactie graad 1-2 ondervindt, moet voor alle volgende infusies premedicatie worden gegeven. Als een patiënt een tweede infusiegerelateerde reactie (IGR) graad 1 of 2 ondervindt, dien dan dexamethason (of een equivalent) toe; geef daarna voor daaropvolgende infusies de volgende of equivalente premedicatie: een intraveneuze histamine H1-antagonist (bijvoorbeeld difenhydramine hydrochloride), paracetamol en dexamethason.
Zie de van toepassing zijnde voorschrijversinformatie van paclitaxel, docetaxel en de individuele componenten van FOLFIRI voor de voorwaarden voor premedicatie en aanvullende informatie.
Dosisaanpassingen voor ramucirumab
Infusiegerelateerde reacties
Gedurende de infusie en alle volgende infusies dient de infusiesnelheid gereduceerd te worden met 50 % als de patiënt IGR’s graad 1 of 2 ondervindt. Er dient onmiddellijk en permanent gestopt te worden met de infusie van ramucirumab in geval van een IGR graad 3 of 4 (zie rubriek 4.4).
Hypertensie
De bloeddruk van patiënten dient voorafgaand aan elke toediening van ramucirumab gecontroleerd te worden en behandeld indien klinisch geïndiceerd. Bij ernstige hypertensie dient de toediening van ramucirumab tijdelijk gestopt te worden totdat deze met medische maatregelen onder controle is. De behandeling met ramucirumab dient definitief gestopt te worden als er een medisch significante hypertensie optreedt die niet veilig met antihypertensiva onder controle gebracht kan worden (zie rubriek 4.4).
Proteïnurie
Patiënten dienen tijdens de behandeling met ramucirumab gecontroleerd te worden op de ontwikkeling of het erger worden van proteïnurie. Als het urineproteïne op een teststrip ≥ 2+ is, moet er gedurende 24 uur urine verzameld worden. De behandeling met ramucirumab dient tijdelijk gestopt te worden als de proteïnespiegel in de urine ≥ 2 g/24 uur is. Zodra de proteïnespiegel in de urine weer is gedaald tot < 2 g/24 uur dient de behandeling met een gereduceerde dosering (zie tabel 3) hervat te worden. Een volgende dosisreductie (zie tabel 3) wordt aanbevolen als de proteïnespiegel in de urine weer ≥ 2 g/24 uur wordt.
De behandeling met ramucirumab dient definitief gestopt te worden als de proteïnespiegel in de urine > 3 g/24 uur is of als er sprake is van nefrotisch syndroom.
Tabel 3: Dosisreductie van ramucirumab voor proteïnurie
| Ramucirumab startdosis | Eerste dosisreductie tot | Tweede dosisreductie tot: |
| 8 mg/kg | 6 mg/kg | 5 mg/kg |
| 10 mg/kg | 8 mg/kg | 6 mg/kg |
Electieve chirurgie of verstoorde wondgenezing
De behandeling met ramucirumab dient tijdelijk ten minste 4 weken gestopt te worden voordat electieve chirurgie plaatsvindt. Als er sprake is van complicaties bij de wondgenezing dient de behandeling met ramucirumab tijdelijk gestopt te worden, totdat de wond volledig genezen is (zie rubriek 4.4).
Permanente stopzetting
Er dient definitief met de behandeling met ramucirumab gestopt te worden in geval van: Ernstige arteriële trombo-embolische gebeurtenissen (zie rubriek 4.4).
Maag- en darmperforaties (zie rubriek 4.4).
Ernstige bloeding: NCI-CTCAE graad 3 of 4 bloeding (zie rubriek 4.4).
Spontane ontwikkeling van fistels (zie rubriek 4.4).
Hepatische encefalopathie of hepatorenaal syndroom (zie rubriek 4.4).
Dosisaanpassingen van paclitaxel
Er kunnen dosisreducties van paclitaxel worden toegepast gebaseerd op de mate van toxiciteit die door de patiënt wordt ervaren. Voor een hematologische toxiciteit van NCI-CTCAE graad 4 of aan paclitaxel gerelateerde niet hematologische toxiciteit graad 3, wordt aanbevolen de dosis paclitaxel te verlagen met 10 mg/m2 voor alle volgende cycli. Een tweede reductie met 10 mg/m2 wordt aanbevolen als deze toxiciteiten aanhouden of terugkomen.
Dosisaanpassingen van FOLFIRI
Er kunnen dosisreducties van de individuele componenten van FOLFIRI worden gedaan voor specifieke toxiciteiten. Dosiswijzigingen van elke component van FOLFIRI dienen onafhankelijk gedaan te worden en worden gegeven in tabel 4. Tabel 5 geeft details van het uitstellen van de dosis of van dosisreducties van componenten van FOLFIRI in de volgende cyclus, gebaseerd op de maximumgraad van specifieke bijwerkingen.
Tabel 4: Dosisreducties van FOLFIRI
| FOLFIRI componenta | Dosisniveau | |||
| Startdosering | -1 | -2 | -3 | |
| Irinotecan | 180 mg/m2 | 150 mg/m2 | 120 mg/m2 | 100 mg/m2 |
| 5-FU als bolus | 400 mg/m2 | 200 mg/m2 | 0 mg/m2 | 0 mg/m2 |
| 5-FU als infusie | 2.400 mg/m2 over 46-48 uur | 2.000 mg/m2 over 46-48 uur | 1.600 mg/m2 over 46-48 uur | 1.200 mg/m2 over 46-48 uur |
a 5-FU = 5-fluoro-uracil.
Tabel 5: Dosiswijziging van de componenten van FOLFIRI vanwege specifieke bijwerkingen
| Bijwerking | NCI CTCAE graad | Dosiswijziging op dag 1 van de cyclus volgend op de bijwerking | |
| Diarree | 2 | Als de diarree is verbeterd tot graad ≤1, 5-FU reduceren met 1 dosisniveau. Voor terugkerende diarree graad 2, 5-FU en irinotecan reduceren met 1 dosisniveau. | |
| 3 | Als de diarree is verbeterd tot graad ≤1, 5-FU en irinotecan reduceren met 1 dosisniveau. | ||
| 4 | Als de diarree is verbeterd tot graad ≤1, 5-FU en irinotecan reduceren met 2 dosisniveaus. Als diarree graad 4 niet verbetert tot graad ≤1, maximaal 28* dagen stoppen met 5-FU en irinotecan tot terugkeer tot graad ≤ 1. | ||
| Neutropenie of trombocytopenie | Er wordt voldaan aan de hematologische criteria in tabel 2. | Er wordt niet voldaan aan de hematologische criteria in tabel 2. | |
| 2 | Geen dosisaanpassing | 5-FU en irinotecan reduceren met 1 dosisniveau. | |
| 3 | 5-FU en irinotecan reduceren met 1 dosisniveau. | Maximaal 28* dagen stoppen met 5-FU en irinotecan tot terugkeer tot graad ≤1, 5-FU en irinotecan daarna reduceren met 1 dosisniveau. | |
| 4 | 5-FU en irinotecan reduceren met 2 dosisniveaus. | Maximaal 28* dagen stoppen met 5-FU en irinotecan tot terugkeer tot graad ≤1, 5-FU en irinotecan daarna reduceren met 2 dosisniveaus. | |
| Stomatitis/mucositis | 2 | Als de stomatitis/mucositis is verbeterd tot graad ≤1, 5-FU reduceren met 1 dosisniveau. Voor terugkerende stomatitis graad 2, 5-FU reduceren met 2 dosisniveaus. | |
| 3 | Als de stomatitis/mucositis is verbeterd tot graad ≤1, 5-FU reduceren met 1 dosisniveau. | ||
| Bijwerking | NCI CTCAE graad | Dosiswijziging op dag 1 van de cyclus volgend op de bijwerking | |
| Als stomatitis/mucositis graad 3 niet verbetert tot graad ≤1, maximaal 28* dagen stoppen met 5-FU tot terugkeer tot graad ≤1, 5-FU daarna reduceren met 2 dosisniveaus. | |||
| 4 | Maximaal 28* dagen stoppen met 5-FU tot terugkeer tot graad ≤1, 5-FU daarna reduceren met 2 dosisniveaus. | ||
| Neutropenie met koorts | Er wordt voldaan aan de hematologische criteria in tabel 2 en de koorts is verdwenen. | Er wordt niet voldaan aan de hematologische criteria in tabel 2 en de koorts is niet verdwenen. | |
| 5-FU en irinotecan reduceren met 2 dosisniveaus. | Maximaal 28* dagen stoppen met 5-FU en irinotecan tot terugkeer tot graad ≤1, 5-FU en irinotecan daarna reduceren met 2 dosisniveaus. Overweeg het gebruik van een koloniestimulerende factor voorafgaand aan de volgende cyclus. | ||
*De periode van 28 dagen begint op dag 1 van de cyclus volgend op de bijwerking.
Dosisaanpassingen van docetaxel
Dosisaanpassingen van docetaxel kunnen worden toegepast gebaseerd op de graad van toxiciteit die door de patiënt wordt ervaren. Patiënten die ofwel last hebben van febriele neutropenie,
neutrofielen < 500 cellen/mm3 langer dan 1 week, ernstige of cumulatieve huidreacties of andere niet-hematologische toxiciteiten graad 3 of 4 tijdens de docetaxelbehandeling, dienen van behandeling verstoken te blijven totdat de toxiciteit is opgelost. Het wordt aanbevolen de dosis docetaxel te reduceren met 10 mg/m2 voor alle volgende cycli. Een volgende reductie met 15 mg/m2 wordt aanbevolen als de toxiciteit aanhoudt of terugkomt. In dit geval dient bij Oost-Aziatische patiënten die een startdosis van 60 mg/m2 kregen, de docetaxelbehandeling te worden gestaakt (zie ‘Dosering’).
Bijzondere patiëntengroepen
Ouderen
In de belangrijke studies is er een beperkt bewijs gevonden dat patiënten van 65 jaar of ouder een verhoogd risico op bijwerkingen hebben vergeleken met patiënten jonger dan 65 jaar. Er worden geen dosisreducties aanbevolen (zie rubriek 4.4 en 5.1).
Patiënten met nierfunctiestoornis
Er zijn geen formele studies uitgevoerd bij patiënten met een nierfunctiestoornis. Klinische gegevens suggereren dat er geen dosisaanpassingen nodig zijn voor patiënten met een lichte, matig-ernstige of ernstige nierfunctiestoornis (zie rubriek 4.4 en 5.2). Er worden geen dosisreducties aanbevolen.
Patiënten met leverfunctiestoornis
Er zijn geen formele studies met Cyramza uitgevoerd bij patiënten met een leverfunctiestoornis. Klinische gegevens suggereren dat er geen dosisaanpassingen nodig zijn voor patiënten met lichte of matig-ernstige leverfunctiestoornis. Er zijn geen gegevens betreffende de toediening van ramucirumab aan patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.4 en 5.2). Er worden geen dosisreducties aanbevolen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Cyramza bij kinderen en jongeren tot 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens staan beschreven in rubriek 4.8, 5.1 en 5.2. Vanwege de beperkte gegevens kan er geen doseringsadvies worden gegeven.
Er is geen relevante toepassing van ramucirumab bij pediatrische patiënten voor de indicaties gevorderde maagkanker of een gastro-oesofageale adenocarcinoom, adenocarcinoom van het colon en het rectum, longcarcinoom en hepatocellulair carcinoom.
Wijze van toediening
Cyramza is voor intraveneus gebruik. Na verdunning wordt Cyramza toegediend als een intraveneuze infusie gedurende ongeveer 60 minuten. Het dient niet als intraveneuze bolus of push toegediend te worden. Om de vereiste infusieduur van ongeveer 60 minuten te bereiken mag de maximum infusiesnelheid van 25 mg/minuut niet overschreden worden, maar kan in plaats daarvan de infusieduur verlengd worden. De patiënt dient tijdens de infusie gecontroleerd te worden op verschijnselen van infusiegerelateerde reacties (zie rubriek 4.4) en de juiste reanimatieapparatuur dient beschikbaar te zijn.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Voor patiënten met NSCLC is ramucirumab gecontra-indiceerd bij holtevorming in de tumor of als er grote vaten betrokken zijn bij de tumor (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Arteriële trombo-embolische voorvallen
Ernstige, soms fatale arteriële trombo-embolische voorvallen (ATE’s) waaronder myocardinfarct, hartstilstand, cerebrovasculair accident en cerebrale ischemie zijn in klinische studies gerapporteerd. Er dient definitief met de behandeling van ramucirumab gestopt te worden bij patiënten die een ernstige ATE ervaren (zie rubriek 4.2).
Gastro-intestinale perforaties
Ramucirumab is een anti-angiogene behandeling en kan de kans op gastro-intestinale perforaties verhogen. Gevallen van gastro-intestinale perforaties zijn gerapporteerd bij patiënten die met ramucirumab zijn behandeld. Er dient definitief gestopt te worden met de ramucirumab behandeling bij patiënten die gastro-intestinale perforaties ervaren (zie rubriek 4.2).
Ernstige bloedingen
Ramucirumab is een anti-angiogene behandeling en kan de kans op een ernstige bloeding verhogen. Er dient definitief gestopt te worden met de ramucirumab behandeling bij patiënten die een bloeding graad 3 of 4 ervaren (zie rubriek 4.2). Bloedtellingen en coagulatieparameters dienen gecontroleerd te worden bij patiënten met aandoeningen die bloedingen bevorderen en bij hen die worden behandeld met anticoagulantia of andere geneesmiddelen die de kans op bloedingen verhogen. Bij patiënten met HCC met bewezen portale hypertensie of een voorgeschiedenis van oesofageale varicesbloedingen, moet vóór het starten van de behandeling met ramucirumab een screening naar en behandeling van oesofageale varices volgens de standaardbehandeling uitgevoerd worden.
Ernstige maag-darmbloedingen, waaronder fatale voorvallen, zijn gerapporteerd bij patiënten met maagkanker die met ramucirumab in combinatie met paclitaxel zijn behandeld, en bij patiënten met mCRC die zijn behandeld met ramucirumab in combinatie met FOLFIRI.
Pulmonale hemorragie bij NSCLC
Patiënten met de histologische categorie plaveiselcelcarcinoom hebben een hoger risico om een ernstige pulmonale bloeding te ontwikkelen, hoewel er geen buitensporig aantal pulmonale hemorragieën graad 5 werd waargenomen bij met ramucirumab behandelde patiënten met plaveiselcelcarcinoom in REVEL. Zowel NSCLC-patiënten met een recente pulmonale bloeding (> 2,5 ml of helderrood bloed) als patiënten met bewijs van holtevorming in de tumor in de uitgangssituatie, onafhankelijk van de histologische categorie, of diegenen met een bewijs van invasie van de tumor in of groei om de grote bloedvaten, werden uitgesloten van klinische studies (zie rubriek 4.3). Patiënten die enige vorm van behandeling met anticoagulantia kregen, waren uitgesloten van de klinische studie REVEL NSCLC en patiënten die een chronische behandeling met NSAID’s of plaatjesaggregatieremmers kregen, werden uitgesloten van de klinische studies REVEL en RELAY. Aspirinegebruik tot doseringen van 325 mg/dag werd toegestaan (zie rubriek 5.1).
Infusiegerelateerde reacties
In klinische studies met ramucirumab zijn infusiegerelateerde reacties gerapporteerd. De meerderheid van de gebeurtenissen vond plaats gedurende de eerste of tweede infusie met ramucirumab. Patiënten dienen tijdens de infusie op verschijnselen van overgevoeligheid gecontroleerd te worden. Symptomen zijn onder andere rillingen/bevingen, rugpijn/spasmen, pijn en/of drukkend gevoel op de borst, koude rillingen, blozen, dyspneu, piepende ademhaling, hypoxie en paresthesie. In ernstige gevallen zijn de symptomen onder andere bronchospasme, supraventriculaire tachycardie en hypotensie. Er dient direct en definitief gestopt te worden met de ramucirumab behandeling bij patiënten met een IGR graad 3 of 4 (zie rubriek 4.2).
Hypertensie
Bij patiënten die ramucirumab kregen is, in vergelijking met placebo, een verhoogde incidentie van ernstige hypertensie gerapporteerd. In de meeste gevallen werd de hypertensie behandeld met standaard antihypertensieve therapie. Patiënten met hypertensie die niet onder controle is, waren uitgesloten van de studies: behandeling met ramucirumab dient bij zulke patiënten niet gestart te worden totdat en tenzij hun reeds bestaande hypertensie onder controle is. Bij patiënten die met ramucirumab behandeld worden dient de bloeddruk gecontroleerd te worden. Er dient bij ernstige hypertensie tijdelijk gestopt te worden met ramucirumab totdat de hypertensie met medische behandeling onder controle is. Er dient definitief gestopt te worden met ramucirumab als medisch significante hypertensie niet met een antihypertensieve therapie onder controle gebracht kan worden zie rubriek 4.2).
Posterieur reversibel encefalopathiesyndroom
Gevallen van het posterieur reversibel encefalopathiesyndroom (PRES) waaronder fatale gevallen zijn zelden gemeld bij patiënten die ramucirumab kregen. Symptomen van PRES kunnen zijn: epileptische aanvallen, hoofdpijn, misselijkheid/braken, blindheid of veranderd bewustzijn, met of zonder bijbehorende hypertensie. De diagnose PRES kan worden bevestigd via imaging van de hersenen (bijv. magnetische kernspinresonantie). Bij patiënten met PRES dient ramucirumab te worden stopgezet. De veiligheid van het opnieuw starten met ramucirumab bij patiënten die PRES ontwikkelen en hiervan herstellen is onbekend.
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en/of arteriële dissecties bevorderen. Voordat een behandeling met Cyramza wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Stoornissen in de wondgenezing
Het effect van ramucirumab bij patiënten met ernstige of niet-genezende wonden is niet beoordeeld. In een dierstudie verstoorde ramucirumab de wondgenezing niet. Maar omdat ramucirumab een anti-angiogene behandeling is en de wondgenezing mogelijk negatief kan beïnvloeden, dient de ramucirumab behandeling gedurende ten minste 4 weken vóór een geplande operatie onderbroken te worden. De beslissing om opnieuw te beginnen met ramucirumab na de operatieve ingreep dient gebaseerd te worden op klinische beoordeling van adequate wondgenezing.
Als een patiënt tijdens de behandeling complicaties bij de wondgenezing krijgt, dient met ramucirumab gestopt te worden totdat de wond volledig genezen is (zie rubriek 4.2).
Leverfunctiestoornissen
Ramucirumab dient voorzichtig gebruikt te worden bij patiënten met ernstige levercirrose (Child-Pugh B of C), cirrose met hepatische encefalopathie, klinisch significante ascites ten gevolge van cirrose of hepatorenaal syndroom. Er zijn zeer beperkte werkzaamheids- en veiligheidsgegevens bij deze patiënten beschikbaar. Ramucirumab dient bij deze patiënten alleen gebruikt te worden als naar uw oordeel de mogelijke voordelen van de behandeling het potentiële risico van progressief leverfalen overtreffen.
Bij HCC patiënten werden meer gevallen van hepatische encefalopathie gerapporteerd bij patiënten die met ramucirumab werden behandeld vergeleken met patiënten die met placebo werden behandeld (zie rubriek 4.8). Patiënten moeten worden gemonitord op klinische verschijnselen en symptomen van hepatische encefalopathie. Ramucirumab dient permanent gestaakt te worden in geval van hepatische encefalopathie of hepatorenaal syndroom (zie rubriek 4.2).
Hartfalen
In samengevoegde gegevens van klinische studies met ramucirumab werd hartfalen met een numeriek hogere incidentie gerapporteerd bij patiënten die ramucirumab in combinatie met een verscheidenheid aan chemotherapiebehandelingen of erlotinib kregen, in vergelijking met een behandeling met alleen chemotherapie of erlotinib. Deze verhoogde incidentie werd niet waargenomen bij patiënten die ramucirumab kregen in vergelijking met placebo in klinische monotherapiestudies. Na het in de handel brengen werd hartfalen waargenomen bij het gebruik van ramucirumab, meestal in combinatie met paclitaxel. Patiënten moeten tijdens de behandeling worden gemonitord op klinische verschijnselen en symptomen van hartfalen. Als zich klinische verschijnselen en symptomen van hartfalen ontwikkelen moet overwogen worden om de behandeling stop te zetten (zie rubriek 4.8).
Fistels
Wanneer patiënten behandeld worden met Cyramza, kunnen zij een verhoogd risico hebben op de ontwikkeling van fistels. De behandeling met ramucirumab dient gestopt te worden bij patiënten die fistels ontwikkelen (zie rubriek 4.2).
Proteïnurie
In vergelijking met placebo is er een verhoogde incidentie gerapporteerd bij patiënten die behandeld worden met ramucirumab. Patiënten dienen tijdens de behandeling met ramucirumab gecontroleerd te worden op de ontwikkeling of het erger worden van proteïnurie. Als het urineproteïne op een teststrip ≥ 2+ is, moet er gedurende 24 uur urine verzameld worden. De behandeling met ramucirumab dient tijdelijk gestopt te worden als de proteïnespiegel in de urine ≥ 2 g/24 uur is. Zodra de proteïnespiegel in de urine weer is gedaald tot < 2 g/24 uur dient de behandeling met een gereduceerde dosering hervat te worden. Een volgende dosisreductie wordt aanbevolen als de proteïnespiegel in de urine weer ≥ 2 g/24 uur wordt (zie rubriek 4.2). De behandeling met ramucirumab dient definitief gestopt te worden als de proteïnespiegel in de urine > 3 g/24 uur is of als er sprake is van nefrotisch syndroom (zie rubriek 4.2)
Stomatitis
Er is een verhoogde incidentie van stomatitis gerapporteerd bij patiënten die ramucirumab in combinatie met chemotherapie kregen vergeleken met patiënten die werden behandeld met placebo plus chemotherapie. Symptomatische behandeling dient onmiddellijk te worden ingesteld als stomatitis voorkomt.
Nierfunctiestoornissen
Er zijn beperkte veiligheidsgegevens beschikbaar voor patiënten met een ernstige nierfunctiestoornis (creatinineklaring 15 tot 29 ml/min), die met ramucirumab behandeld worden (zie rubriek 4.2 en 5.2).
Oudere patiënten met NSCLC
Er is een trend in de richting van minder werkzaamheid met toenemende leeftijd waargenomen bij patiënten die ramucirumab plus docetaxel kregen voor de behandeling van gevorderd NSCLC met progressie van de ziekte na chemotherapie gebaseerd op platina (zie rubriek 5.1). Comorbiditeit, geassocieerd met gevorderde leeftijd, performance status en de waarschijnlijke tolerantie voor chemotherapie dient daarom grondig geëvalueerd te worden voor het begin van de behandeling bij ouderen (zie rubriek 4.2 en 5.1).
Patiënten in de leeftijd van 70 jaar en ouder die ramucirumab kregen in combinatie met erlotinib voor de eerstelijnsbehandeling van NSCLC met EGFR-activerende mutaties, hadden een hogere incidentie bijwerkingen graad ≥ 3 en alle graden ernstige bijwerkingen vergeleken met patiënten jonger dan 70 jaar.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon van 10 ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit middel bevat 85 mg natrium per injectieflacon van 50 ml. Dit komt overeen met ongeveer 4 % van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Polysorbaat
Dit middel bevat ongeveer 1 mg polysorbaat-80 in elke injectieflacon van 10 ml en 5 mg polysorbaat-80 in elke injectieflacon van 50 ml.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen geneesmiddelinteracties waargenomen tussen ramucirumab en paclitaxel. De farmacokinetiek van paclitaxel wordt niet beïnvloed als het wordt toegediend samen met ramucirumab en de farmacokinetiek van ramucirumab wordt niet beïnvloed als het wordt toegediend samen met paclitaxel. De farmacokinetiek van irinotecan en zijn actieve metaboliet, SN-38, werd niet beïnvloed bij gelijktijdige toediening met ramucirumab. De farmacokinetiek van docetaxel of erlotinib werd niet beïnvloed bij gelijktijdige toediening met ramucirumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden dient geadviseerd te worden niet zwanger te worden tijdens de ramucirumab behandeling en zij dienen geïnformeerd te worden over het mogelijke gevaar voor de zwangerschap en de foetus. Vrouwen in de vruchtbare leeftijd dienen effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 3 maanden na de laatste dosis van de ramucirumab behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van ramucirumab bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Omdat angiogenese essentieel is voor het behoud van de zwangerschap en de foetale ontwikkeling, kan de remming van de angiogenese na toediening van ramucirumab leiden tot bijwerkingen die de zwangerschap aangaan, waaronder de foetus. Cyramza dient alleen gebruikt te worden als het mogelijke voordeel voor de moeder het mogelijke risico tijdens de zwangerschap rechtvaardigt. Als de patiënt zwanger wordt tijdens de behandeling met ramucirumab dient ze geïnformeerd te worden over de mogelijke risico’s voor het behoud van de zwangerschap en over de risico’s voor de foetus. Cyramza wordt niet aanbevolen voor het gebruik tijdens de zwangerschap en bij vrouwen in de vruchtbare leeftijd die geen anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of ramucirumab in de moedermelk wordt uitgescheiden. Uitscheiding in de moedermelk en orale absorptie zijn naar verwachting laag. Omdat een risico voor pasgeborenen/zuigelingen die borstvoeding krijgen niet kan worden uitgesloten dient tijdens de behandeling met Cyramza en gedurende ten minste 3 maanden na de laatste dosis gestopt te worden met het geven van borstvoeding.
Vruchtbaarheid
Er zijn geen gegevens over het effect van ramucirumab op de vruchtbaarheid van de mens. Gebaseerd op dierstudies is het waarschijnlijk dat de vrouwelijke vruchtbaarheid tijdens de behandeling met ramucirumab negatief wordt beïnvloed (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cyramza heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Als patiënten symptomen krijgen die hun concentratie- of reactievermogen beïnvloeden, wordt aanbevolen dat zij geen auto besturen of machines bedienen totdat dat het effect verdwijnt.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De ernstigste bijwerkingen die in verband gebracht worden met de behandeling met ramucirumab (als enkelvoudig middel of in combinatie met cytotoxische chemotherapie) zijn:
Maag- en darmperforatie (zie rubriek 4.4)
Ernstige maag-darmbloeding (zie rubriek 4.4)
Arteriële trombo-embolische voorvallen (zie rubriek 4.4).
Posterieur reversibel encefalopathiesyndroom (zie rubriek 4.4).
De vaakst waargenomen bijwerkingen bij patiënten behandeld met ramucirumab als monotherapie zijn: perifeer oedeem, hypertensie, diarree, buikpijn, hoofdpijn, proteïnurie en trombocytopenie.
De vaakst waargenomen bijwerkingen bij patiënten behandeld met ramucirumab in combinatie met chemotherapie zijn: vermoeidheid/asthenie, neutropenie, diarree, epistaxis en stomatitis.
De vaakst waargenomen bijwerkingen bij patiënten behandeld met ramucirumab in combinatie met erlotinib zijn: infecties, diarree, hypertensie, stomatitis, proteïnurie, haaruitval en epistaxis.
Tabel van bijwerkingen
In tabellen 6 en 7 hieronder zijn de bijwerkingen uit placebogecontroleerde klinische fase 3-onderzoeken opgesomd die in verband worden gebracht met ramucirumab, gebruikt als monotherapie bij maagkanker en HCC of in combinatie met verschillende regimes chemotherapie of erlotinib voor de behandeling van maagkanker, mCRC en NSCLC. Bijwerkingen worden hieronder vermeld volgens MedDRA systeem/orgaanklasse, frequentie en mate van ernst.
In de tabellen met bijwerkingen is voor de classificatie van de frequentie de volgende conventie gebruikt: Zeer vaak (≥ 1/10)
Vaak (≥ 1/100, < 1/10)
Soms (≥ 1/1.000, < 1/100)
Zelden (≥ 1/10.000, < 1/1.000)
Zeer zelden (≤ 1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen iedere frequentiegroep zijn de bijwerkingen gegroepeerd in volgorde van afnemende ernst.
Tabel 6: Bijwerkingen gerapporteerd bij patiënten behandeld met ramucirumab als monotherapie in klinische fase 3-onderzoeken (REGARD, REACH-2 en REACH patiënten met alfa-fetoproteïne ≥ 400 ng/ml)
Systeem/orgaan-klasse (MedDRA) | Zeer vaak | Vaak | Soms |
| Bloed- en lymfestelselaan-doeningen | Trombocytopeniea | Neutropeniea | |
| Voedings- en stofwisselings-stoornissen | Hypokaliëmiea,b Hyponatriëmiea Hypoalbuminemiea | ||
| Zenuwstelselaandoeningen | Hoofdpijn | Hepatische encefalopathiec | |
| Bloedvataandoeningen | Hypertensiea,d | Arteriële trombo- embolische voorvallena | |
| Ademhalingsstelsel-, borstkas- en medias-tinumaandoeningen | Bloedneus | ||
| Maagdarmstelsel-aandoeningen | Buikpijna,e Diarree | Intestinale obstructiea | Gastro-intestinale perforatiea |
| Huid- en onderhuid- aandoeningen | Rasha | ||
| Nier- en urineweg-aandoeningen | Proteïnuriea,f | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem | Infusiegerelateerde reactiesa |
a De termen vertegenwoordigen een groep voorvallen die een medisch concept beschrijven in plaats van een enkel voorval of een geprefereerde term
b Omvat: hypokaliëmie en afgenomen kalium in het bloed.
c Gebaseerd op het onderzoek REACH-2 en REACH (standalonebehandeling ramucirumab bij HCC). Omvat hepatische encefalopathie en hepatisch coma.
d Omvat: verhoogde bloeddruk en hypertensie.
e Omvat: buikpijn, pijn in de onderbuik, pijn in de bovenbuik en hepatische pijn.
f Omvat: 1 geval van nefrotisch syndroom
Tabel 7: Bijwerkingen gerapporteerd bij patiënten behandeld met ramucirumab in combinatie met chemotherapie of erlotinib in klinische fase 3-onderzoeken (RAINBOW, REVEL, RAISE en RELAY)
Systeem/orgaanklasse (MedDRA) | Zeer vaak | Vaak | Soms |
| Infecties en parasitaire aandoeningen | Infectiesi,k | Sepsisa,b | |
| Bloed- en lymfestelselaan- doeningen | Neutropeniea Leukopeniea,c Trombocytopeniea Anemiej | Febriele neutropenied | |
Voedings- en stofwisselingsstoornissen | Hypoalbuminemiea Hyponatriëmiea | ||
| Zenuwstelselaandoeningen | Hoofdpijnj | ||
| Hartaandoeningen | Hartfalen | ||
| Bloedvataandoeningen | Hypertensiea,e | Arteriële trombo- embolische voorvallena | |
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Bloedneus | Pulmonaire hemorragiej,l | |
| Maagdarmstelsel-aandoeningen | Stomatitis Diarree | Voorvallen van gastro-intestinale bloedinga,f Gastro-intestinale perforatiea Bloedingen van de gingivaj | |
| Huid- en onderhuid-aandoeningen | Haaruitvalj | Palmoplantaire erythrodysesthesie-syndroomg | |
| Nier- en urineweg-aandoeningen | Proteïnuriea,h | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheida,i Slijmvliesontstekingd Perifeer oedeem |
a De termen vertegenwoordigen een groep voorvallen die een medisch concept beschrijven in plaats van een enkel voorval of een geprefereerde term
b Gebaseerd op het RAINBOW-onderzoek (ramucirumab plus paclitaxel).
c Gebaseerd op het RAINBOW-onderzoek (ramucirumab plus paclitaxel). Omvat: leukopenie en afgenomen aantal witte bloedcellen.
d Gebaseerd op het REVEL-onderzoek (ramucirumab plus docetaxel).
e Omvat: toegenomen bloeddruk, hypertensie en hypertensieve cardiomyopathie.
f Gebaseerd op het RAINBOW-onderzoek (ramucirumab plus paclitaxel), het REVEL-onderzoek (ramucirumab plus docetaxel) en het RAISE-onderzoek (ramucirumab plus FOLFIRI). Omvat: anale bloeding, diarree, hemorragie, maagbloeding, maag-darmbloeding, hematemese, bloederige feces, hemorroïdale hemorragie, Mallory-Weiss-syndroom, melaena, slokdarmbloeding, rectale bloeding, bloeding van bovenste deel van maag-darmkanaal.
g Gebaseerd op het RAISE-onderzoek (ramucirumab plus FOLFIRI).
h Omvat: gevallen van nefrotisch syndroom.
i Gebaseerd op het RAINBOW-onderzoek (ramucirumab plus paclitaxel) en het REVEL-onderzoek (ramucirumab plus docetaxel). Omvat: vermoeidheid en asthenie.
j Gebaseerd op het RELAY-onderzoek (ramucirumab plus erlotinib)
k Infecties omvatten alle voorkeurstermen die onderdeel zijn van de systeem/orgaanklasse ‘infecties en parasitaire aandoeningen’. Vaakst (≥ 1%) optredende infecties graad ≥ 3 omvatten pneumonie, cellulitis, paronchya, huidinfectie en urineweginfectie.
l Omvat hemoptysis, laryngale hemorragie, hemothorax (een voorval met dodelijke afloop kwam voor) en pulmonaire hemorragie.
Klinisch relevante reacties (waaronder ≥ graad 3) die in verband gebracht worden met anti-angiogene therapie en die door klinische studies heen zijn waargenomen bij patiënten behandeld met ramucirumab waren maag- en darmperforaties, infusiegerelateerde reacties en proteïnurie (zie rubriek 4.2 en 4.4).
Colorectaalkanker
Ramucirumab in combinatie met FOLFIRI
Bij mCRC-patiënten behandeld met ramucirumab plus FOLFIRI in de RAISE-studie was proteïnurie (1,5 %) de vaakst voorkomende (≥ 1%) bijwerking die leidde tot stoppen met ramucirumab. De vaakst voorkomende (≥ 1%) bijwerkingen die leidden tot stoppen met een of meer componenten van FOLFIRI waren: neutropenie (12,5 %), trombocytopenie (4,2 %), diarree (2,3 %) en stomatitis (2,3 %). De 5-FU-bolus was de FOLFIRI component waarmee het vaakst gestopt werd.
Bijwerkingen uit andere bronnen
Tabel 8: Bijwerkingen in verband gebracht met ramucirumab, gerapporteerd in klinische studies en via postmarketingmeldingen
Systeem/orgaanklasse (MedDRA) | Vaak | Soms | Zelden | Niet bekend |
Neoplasmata, benigne, maligne en niet- gespecificeerd (inclusief cysten en poliepen) | Hemangioom | |||
| Bloed- en lymfestelsel-aandoeningen | Trombotische microangiopathie | |||
| Endocriene aandoeningen | Hypothyreoïdie | |||
| Zenuwstelsel-aandoeningen | Posterieur reversibel encefalopathiesyndroom | |||
| Hartaandoeningen | Hartfalen | |||
| Bloedvataandoeningen | Aneurysma’s en arteriële dissecties | |||
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Dysfonie |
a Na het in de handel brengen werd hartfalen waargenomen bij het gebruik van ramucirumab, meestal in combinatie met paclitaxel. Zie rubriek 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
Pediatrische patiënten
Er zijn geen nieuwe veiligheidsrisico’s vastgesteld op basis van het beperkte aantal pediatrische patiënten dat behandeld is met ramucirumab als monotherapie in de I4T-MC-JVDA-studie (zie rubriek 5.1). Eén patiënt in deze studie had een progressieve verbreding van het distale deel van de femorale groeischijf. Het is niet bekend wat de impact is van deze bevinding op de groei. Er zijn geen nieuwe veiligheidsrisico’s gemeld op basis van het beperkte aantal pediatrische patiënten dat in combinatietherapie met ramucirumab behandeld is in de studies J1S-MC-JV01 en J1S-MC-JV02 (zie rubriek 5.1).
4.9 Overdosering
Er zijn geen gegevens over overdosering bij mensen. Cyramza is in een fase 1-studie toegediend tot 10 mg/kg elke twee weken zonder een maximaal te verdragen dosis te bereiken. In geval van overdosering dient ondersteunende therapie toegepast te worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, VEGF/VEGFR (vasculaire endotheelgroeifactorreceptor)-remmers, ATC-code: L01FG02.
Werkingsmechanisme
Vasculaire endotheelgroeifactorreceptor (VEGF-receptor) 2 is de voornaamste mediator van door VEGF geïnduceerde angiogenese. Ramucirumab is een humaan op de receptor gericht antilichaam, dat specifiek VEGF-receptor 2 bindt en binding van VEGF-A, VEGF-C en VEGF-D blokkeert. Daardoor verhindert ramucirumab de ligand-gestimuleerde activering van VEGF-receptor 2 en zijn, in een later stadium, signalerende componenten, waaronder p44/p42 mitogeen-geactiveerde proteïnekinasen, waarbij het de ligand-geïnduceerde proliferatie en migratie van humane endotheelcellen neutraliseert.
Klinische werkzaamheid en veiligheid
Maagkanker:
RAINBOW
RAINBOW, een mondiale, gerandomiseerde, dubbelblinde studie van Cyramza plus paclitaxel versus placebo plus paclitaxel, werd uitgevoerd onder 665 patiënten met lokaal terugkerende en niet-reseceerbare of gemetastaseerde maagkanker (waaronder GEJ-adenocarcinoom) na platina- en fluoropyrimidine bevattende chemotherapie, met of zonder antracycline. Het primaire eindpunt was totale overleving (OS) en secundaire eindpunten waren onder andere progressievrije overleving (PFS) en overall responsratio (ORR). Vereist was dat patiënten progressie van de ziekte ervaren hadden gedurende de eerstelijnsbehandeling of binnen 4 maanden na de laatste dosis van de eerstelijnsbehandeling en dat zij een ECOG-PS hadden van 0-1. Patiënten werden in een 1:1 ratio gerandomiseerd op het ontvangen van Cyramza plus paclitaxel (n = 330) of placebo plus paclitaxel (n = 335). De randomisatie werd gestratificeerd door geografische regio, tijd tot progressie vanaf de start van de eerstelijnsbehandeling (< 6 maanden versus ≥ 6 maanden) en de meetbaarheid van de ziekte. Cyramza 8 mg/kg of placebo werd toegediend via intraveneuze infusie elke 2 weken (op dag 1 en 15) van een cyclus van 28 dagen. Paclitaxel 80 mg/m2 werd toegediend via intraveneuze infusie op dag 1, 8 en 15 van elke cyclus van 28 dagen.
Een meerderheid (75 %) van de in de studie gerandomiseerde patiënten kreeg vooraf een combinatietherapie van platina en fluoropyrimidine zonder antracycline. De rest (25 %) kreeg vooraf een combinatietherapie van platina en fluoropyrimidine met antracycline. Twee derde van de patiënten had progressie van de ziekte gedurende de eerstelijnsbehandeling (66,8 %). In de uitgangssituatie waren de patiëntdemografie en de ziektekarakteristieken over de twee armen geheel in balans: de gemiddelde leeftijd was 61 jaar; 71 % van de patiënten was man; 61 % was blank, 35 % Aziatisch; de ECOG-PS was 0 voor 39 % van de patiënten, 1 voor 61 % van de patiënten; 81 % van de patiënten had een meetbare ziekte en 79 % had maagkanker; 21 % had GEJ adenocarcinoom. De meerderheid van de patiënten (76 %) had progressie van de ziekte ervaren binnen 6 maanden na de start van de eerstelijnsbehandeling. Voor patiënten behandeld met Cyramza plus paclitaxel was de mediane behandelingsduur 19 weken en voor patiënten behandeld met placebo plus paclitaxel was de mediane behandelingsduur 12 weken. De mediane relatieve dosisintensiteit van Cyramza was 98,6 % en die van placebo was 99,6 %. De mediane relatieve dosisintensiteit van paclitaxel was 87,7 % voor de arm met Cyramza plus paclitaxel en 93,2 % voor de arm met placebo plus paclitaxel. Een vergelijkbaar percentage patiënten stopte met de behandeling wegens bijwerkingen: 12 % van de patiënten behandeld met Cyramza plus paclitaxel vergeleken met 11 % van de patiënten behandeld met placebo plus paclitaxel. Systemische antikankerbehandeling na stoppen werd gegeven aan 47,9 % van de patiënten die Cyramza plus paclitaxel kregen en aan 46,0 % van de patiënten die placebo plus paclitaxel kregen.
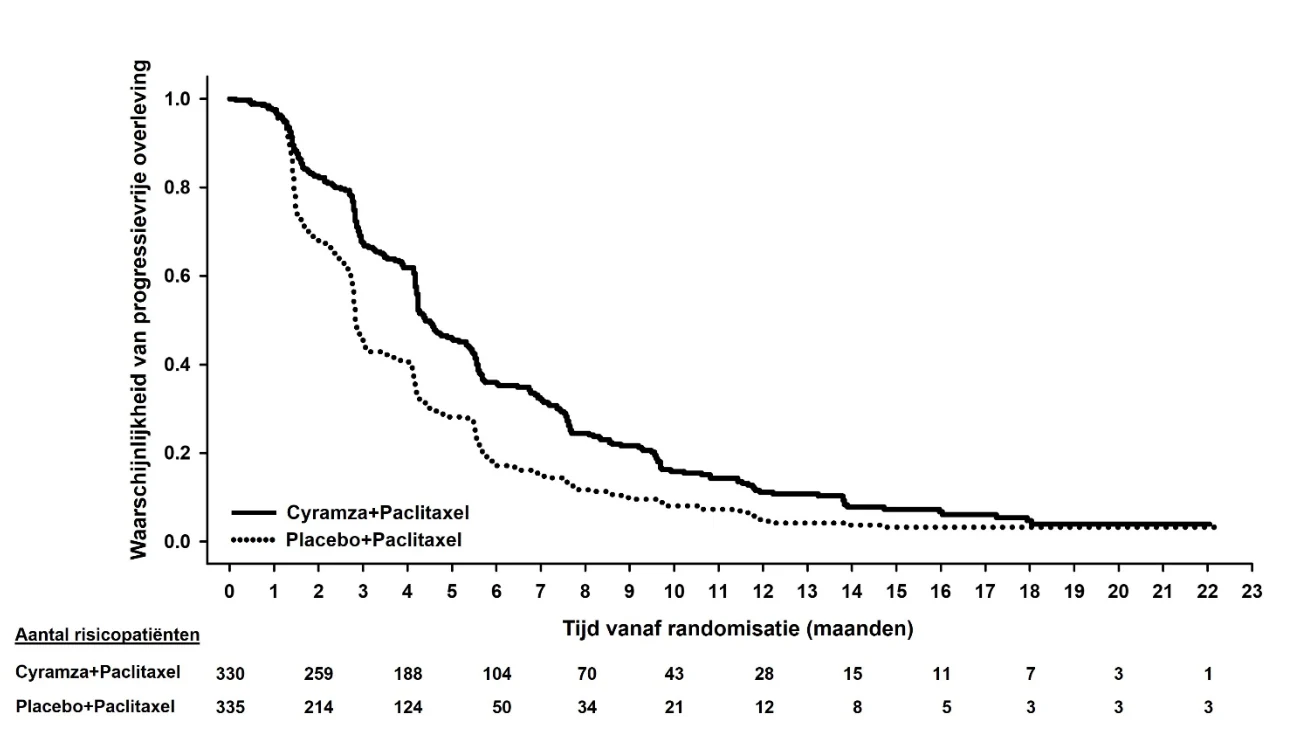
Totale overleving was statistisch significant verbeterd bij patiënten die Cyramza plus paclitaxel kregen vergeleken met degenen die placebo plus paclitaxel kregen (HR 0,807; 95 %-BI: 0,678 tot 0,962; p = 0,0169). Er was een toename in mediane overleving van 2,3 maanden ten gunste van de arm met Cyramza plus paclitaxel: 9,63 maanden in de arm met Cyramza plus paclitaxel en 7,36 maanden in de arm met placebo plus paclitaxel. Progressievrije overleving was statistisch significant verbeterd bij patiënten die Cyramza plus paclitaxel kregen vergeleken met degenen die placebo plus paclitaxel kregen (HR 0,635; 95 %-BI: 0,536 tot 0,752; p < 0.0001). Er was een toename in mediane PFS van 1,5 maanden ten gunste van de arm met Cyramza plus paclitaxel: 4,4 maanden in de arm met Cyramza plus paclitaxel en 2,9 maanden in de arm met placebo plus paclitaxel. Objectieve responsratio [ORR (complete respons [CR] + partiële respons [PR])] was significant verbeterd bij patiënten die Cyramza plus paclitaxel kregen vergeleken met degenen die placebo plus paclitaxel kregen (oddsratio 2,140; 95 %-BI: 1,499 tot 3,160; p = 0,0001). De ORR in de arm met Cyramza plus paclitaxel was 27,9 % en in de arm met placebo plus paclitaxel 16,1 %. Verbeteringen in OS en PFS werden consistent waargenomen in van tevoren gespecificeerde subgroepen gebaseerd op leeftijd, sekse, ras en in de meeste andere van tevoren gespecificeerde subgroepen. Tabel 9 laat de resultaten met betrekking tot werkzaamheid zien.
Tabel 9: Samenvatting van werkzaamheidsgegevens – Intent-to-treat- (ITT-)populatie
Cyramza plus paclitaxel N = 330 | Placebo plus paclitaxel N = 335 | |
| Totale overleving, maanden | ||
| Mediaan (95 %-BI) | 9,6 (8,5, 10,8) | 7,4 (6,3, 8,4) |
| Hazardratio (95 %-BI) | 0,807 (0,678, 0,962) | |
| Gestratificeerde log-rank p-waarde | 0,0169 | |
| Progressievrije overleving, maanden | ||
| Mediaan (95 %-BI) | 4,4 (4,2, 5,3) | 2,9 (2,8, 3,0) |
| Hazardratio (95 %-BI) | 0,635 (0,536, 0,752) | |
| Gestratificeerde log-rank p-waarde | < 0,0001 | |
| Objectieve responsratio (CR +PR) | ||
| Percentage (95 %-BI) | 27,9 (23,3, 33,0) | 16,1 (12,6, 20,4) |
| Oddsratio | 2,140 (1,449, 3,160) | |
| Gestratificeerde CMH p-waarde | 0,0001 | |
Afkoringen: BI= Betrouwbaarheidsinterval, CR= complete respons, PR= partiële respons, CMH= Cochran-Mantel-Haenszel
Figuur 1: Kaplan-Meier-curven van totale overleving voor Cyramza plus paclitaxel versus placebo plus paclitaxel in RAINBOW
Figuur 2: Kaplan-Meier-curven van progressievrije overleving voor Cyramza plus paclitaxel versus placebo plus paclitaxel in RAINBOW
REGARD
REGARD, een multinationale, gerandomiseerde, dubbelblinde studie met Cyramza plus beste ondersteunende zorg versus placebo plus beste ondersteunende zorg, werd uitgevoerd onder 355 patiënten met lokaal terugkerende en niet-reseceerbare of gemetastaseerde maagkanker (waaronder adenocarcinoom van de gastro-oesofageale overgang) na platina- of fluoropyrimidine bevattende chemotherapie. Het primaire eindpunt was OS en secundaire eindpunten waren onder andere PFS. Vereist was dat patiënten progressie 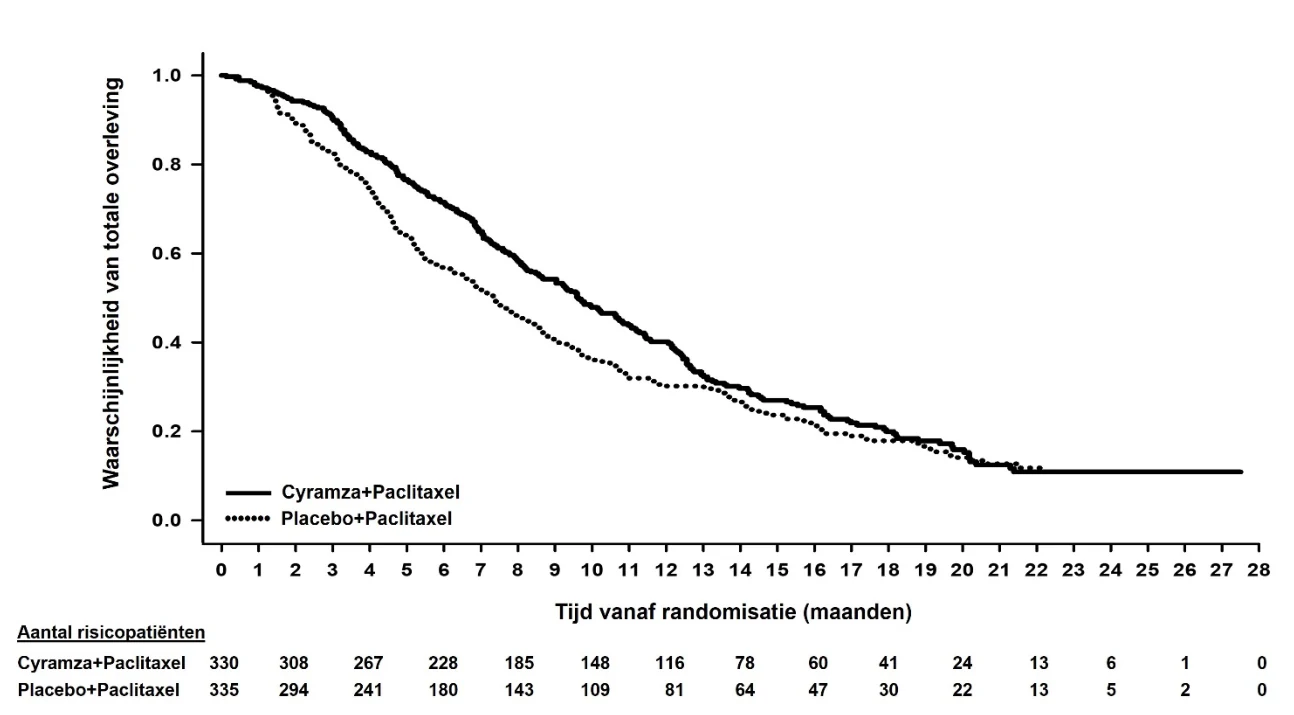
 van de ziekte ervaren hadden gedurende of binnen 4 maanden na de laatste dosis van de eerstelijnsbehandeling voor gemetastaseerde ziekte of gedurende aanvullende behandeling of binnen 6 maanden na de laatste dosis van de aanvullende behandeling en dat zij een de ECOG-PS hadden van 0-1. Om in de studie geïncludeerd te worden, moesten de patiënten een totaal bilirubine van ≤ 1,5 mg/dl hebben en een ASAT en ALAT ≤ 3 maal de ULN of ≤ 5 maal de ULN als er levermetastasen waren.
Patiënten werden in een 2:1 ratio gerandomiseerd op het ontvangen van een intraveneuze infusie van Cyramza 8 mg/kg (n = 238) of placebo (n = 117) elke 2 weken. De randomisatie werd gestratificeerd door gewichtsverlies over de voorafgaande 3 maanden (≥ 10% versus < 10%), geografische regio en locatie van de primaire tumor (maag versus GEJ). Demografie en aard van de ziekte in de uitgangssituatie waren gebalanceerd. De ECOG-PS was 1 bij 72 % van de patiënten. Er waren geen patiënten met levercirrose Child-Pugh B of C in REGARD opgenomen. 11 % van de patiënten behandeld met Cyramza en 6 % van de patiënten met placebo stopten met de behandeling vanwege bijwerkingen. De totale overleving was statistisch significant verbeterd bij patiënten die Cyramza kregen vergeleken met patiënten die placebo kregen (hazardratio [HR] 0,776; 95 %-BI: 0,603 tot 0,998; p = 0,0473), overeenkomend met een reductie van 22 % van het overlijdensrisico en een toename in mediane overleving tot 5,2 maanden voor Cyramza en 3,8 maanden voor placebo. Progressievrije overleving was statistisch significant verbeterd bij patiënten die Cyramza kregen vergeleken met patiënten met placebo (HR 0,483; 95 %-BI: 0,376 tot 0,620; p < 0,0001), overeenkomend met een reductie van 52 % van het risico van progressie of overlijden en een toename van de mediane PFS tot 2,1 maand voor Cyramza en 1,3 maanden voor placebo. Resultaten van de werkzaamheid worden getoond in tabel 10.
Tabel 10: Samenvatting van de werkzaamheidsgegevens – ITT-populatie
| Cyramza N=238 | Placebo N=117 | |
| Totale overleving, maanden | ||
| Mediaan (95 %-BI) | 5,2 (4,4, 5,7) | 3,8 (2,8, 4,7) |
| Hazardratio (95 %-BI) | 0,776 (0,603, 0,998) | |
| Gestratificeerde log-rank p-waarde | 0,0473 | |
| Progressievrije overleving, maanden | ||
| Mediaan (95 %-BI) | 2,1 (1,5, 2,7) | 1,3 (1,3, 1,4) |
| Hazardratio (95 %-BI) | 0,483 (0,376, 0,620) | |
| Gestratificeerde log-rank p-waarde | < 0,0001 | |
| 12 weken PFS-ratio% (95 %-BI) | 40,1 (33,6, 46,4) | 15,8 (9,7, 23,3) |
Afkoringen: BI = betrouwbaarheidsinterval
Figuur 3: Kaplan-Meier-curven van totale overleving voor Cyramza versus placebo in REGARD
Gebaseerd op beperkte gegevens van de REGARD patiënten met HER2-positieve maag- of GEJ adenocarcinoom en patiënten met een eerdere behandeling met trastuzumab (in RAINBOW) wordt het onwaarschijnlijk geacht dat Cyramza een schadelijk of geen effect heeft bij patiënten met HER2-positieve maagkanker. Post hoc niet-gestratificeerde subgroepanalyse van de RAINBOW patiënten die eerder behandeld zijn met trastuzumab (n = 39) suggereerde een overlevingsvoordeel bij zulke patiënten (HR 0,679, 95 %-BI 0,327, 1,419) en lieten een voordeel zien op de progressievrije overleving (PSF) (HR 0,399, 95 %-BI 0,194, 0,822).
Colorectaal carcinoom
RAISE
RAISE was een mondiale, gerandomiseerde, dubbelblinde studie met Cyramza plus FOLFIRI versus placebo plus FOLFIRI, bij patiënten met mCRC, die tijdens of na eerstelijnsbehandeling met bevacizumab, oxaliplatine en een fluoropyrimidine progressie van de ziekte vertoonden. Patiënten moesten een ECOG-PS 0 of 1 hebben en progressie van de ziekte binnen 6 maanden na de laatste dosis van de eerstelijnsbehandeling. Patiënten moesten een adequate lever- en nier- en bloedstollingsfunctie hebben. Patiënten met een voorgeschiedenis van erfelijke of verworven bloedings- of trombotische aandoeningen, die niet onder controle waren, met een recente voorgeschiedenis van ernstige bloeding (graad ≥3) of patiënten die een arteriële trombose hadden doorgemaakt in de 12 maanden voorafgaand aan de randomisatie, werden uitgesloten. Ook werden patiënten uitgesloten die een van de volgende aandoeningen hadden doorgemaakt: een arteriële trombose, hypertensie graad 4, proteïnurie graad 3, bloeding of darmperforatie graad 3-4 tijdens de eerstelijnstherapie met bevacizumab.
In totaal 1.072 patiënten werden gerandomiseerd (1:1) op ofwel Cyramza (n = 536) 8 mg/kg ofwel placebo (n = 536), beide in combinatie met FOLFIRI. Alle geneesmiddelen werden intraveneus toegediend. Het FOLFIRI-regime was: irinotecan 180 mg/m2 toegediend in 90 minuten en folinezuur 400 mg/m2 gelijktijdig toegediend in 120 minuten; gevolgd door een bolus 5-fluoro-uracil (5-FU) 400 mg/m2 in 2 tot 4 minuten; daarna 5-FU 2.400 mg/m2 toegediend als continu infuus gedurende 46 tot 48 uur. De behandelcycli werden in beide armen iedere 2 weken herhaald. Patiënten die vanwege een bijwerking stopten met een of meer behandelcomponenten mochten de behandeling voortzetten met de andere behandelcomponenten tot progressie van de ziekte of optreden van onacceptabele toxiciteit. Het primaire eindpunt was OS en 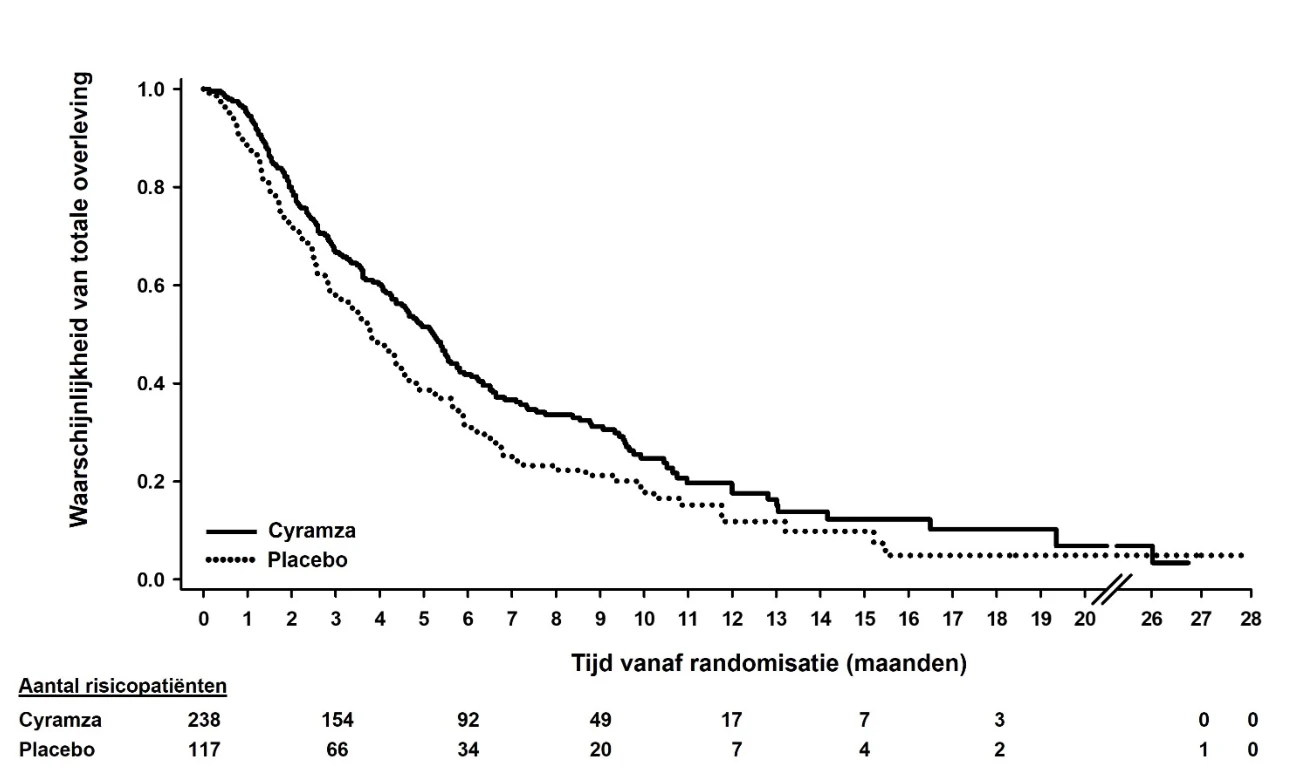 secundaire eindpunten waren onder andere PFS, objectieve responsratio (ORR), en Kwaliteit van Leven (QoL) gebruik makend van de European Organisation for Research and Treatment of Cancer (EORTC) QLQ-C30. De randomisatie werd gestratificeerd door geografische regio, KRAS-status van de tumor (mutatie of wildtype) en de tijd tot progressie van de ziekte (TTP) na begin van de eerstelijnsbehandeling (< 6 maanden versus ≥ 6 maanden).
Demografische karakteristieken en karakteristieken gebaseerd op de uitgangssituatie voor de ITT-populatie waren gelijk tussen de behandelarmen. De mediane leeftijd was 62 jaar en 40 % van de patiënten waren ≥ 65 jaar; 57 % van de patiënten was man; 76 % was blank en 20 % was Aziatisch; 49 % had een ECOG-PS 0; 49 % van de patiënten had tumoren met KRAS-mutatie; en 24 % van de patiënten had een TTP < 6 maanden na het begin van de eerstelijnsbehandeling. Systemische antikankerbehandeling na stoppen werd gegeven aan 54 % van de patiënten die Cyramza plus FOLFIRI kregen en aan 56 % van de patiënten die placebo plus FOLFIRI kregen.
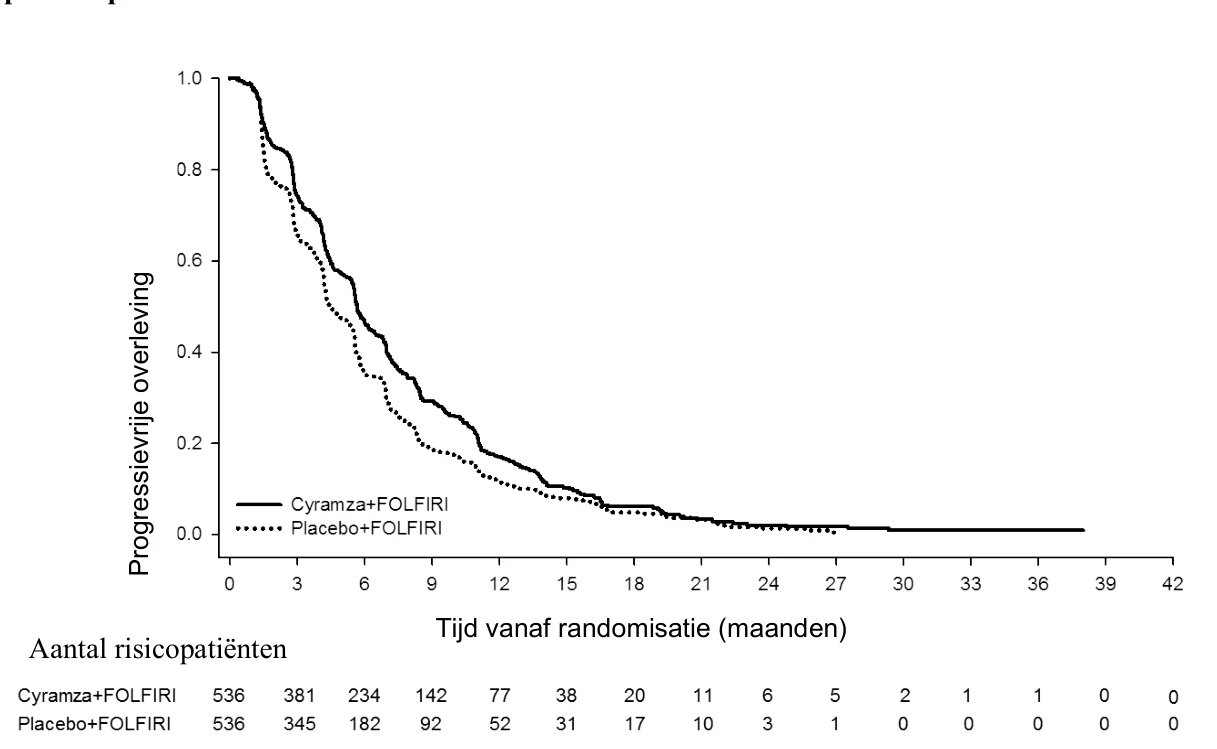
Totale overleving was statistisch significant verbeterd bij patiënten die Cyramza plus FOLFIRI kregen vergeleken met degenen die placebo plus FOLFIRI kregen (HR 0,844; 95 %-BI: 0,730 tot 0,976; p = 0,0219). Er was een toename in mediane overleving van 1,6 maanden ten gunste van de arm Cyramza plus FOLFIRI: 13,3 maanden in de arm Cyramza plus FOLFIRI en 11,7 maanden in de arm placebo plus FOLFIRI. Progressievrije overleving was statistisch significant verbeterd bij patiënten die Cyramza plus FOLFIRI kregen vergeleken met degene die placebo plus FOLFIRI kregen (HR 0,739; 95 %-BI: 0,697 tot 0,903; p = 0,0005). Er was een verhoging van de mediane PFS van 1,2 maanden ten gunste van de arm Cyramza plus FOLFIRI: 5,7 maanden in de arm Cyramza plus FOLFIRI en 4,5 maanden in de arm placebo plus FOLFIRI. De resultaten van de werkzaamheid worden getoond in tabel 11 en de figuren 4 en 5.
Er werden analyses voor OS en PFS uitgevoerd die vooraf door stratificatiefactoren waren gespecificeerd. De HR van OS was 0,82 (95 %-BI: 0,67 tot 1,0) bij patiënten met een KRAS-wildtype tumor, en 0,89 (95 %-BI: 0,73 tot 1,09) bij patiënten met een tumor met KRAS-mutatie. Voor patiënten met TTP ≥ 6 maanden na begin van de eerstelijnsbehandeling was de HR van OS 0,86 (95 %-BI: 0,73 tot 1,01) en 0,86 (95 %-BI: 0,64 tot 1,13) bij patiënten met TTP < 6 maanden na begin van de eerstelijnsbehandeling. Vooraf gespecificeerde subgroepanalyses voor zowel PFS als OS naar leeftijd (< 65 en ≥ 65 jaar), geslacht, ras, ECOG-PS (0 of ≥ 1), aantal aangedane organen, alleen levermetastasen, plaats van de primaire tumor (colon of rectum), carcino-embryonale antigeenspiegels (< 200 μg/l, ≥ 200 μg/l) vertoonden allemaal een behandelingseffect ten gunste van Cyramza plus FOLFIRI ten opzichte van placebo plus FOLFIRI. In 32 van de 33 van tevoren gespecificeerde subgroepanalyses voor OS was de HR < 1,0. De enige subgroep met een HR > 1 betrof patiënten met ziekteprogressie vanaf de start met eerstelijnsbehandeling met bevacizumab van < 3 maanden (HR 1,02 [95 %-BI: 0,68 tot 1,55]). Deze ene subgroep is een groep die beschouwd kan worden een agressieve ziekte te hebben die relatief moeilijk te genezen is met eerstelijnsbehandeling. In beide behandelarmen hadden patiënten, die neutropenie kregen, een langere totale overleving dan degenen die geen neutropenie kregen. De mediane OS bij patiënten met enige graad van neutropenie was groter in de ramucirumab-arm (16,1 maanden) dan in de placeboarm (12,6 maanden). De mediane OS bij patiënten die geen neutropenie kregen was 10,7 maanden in beide armen.
Tabel 11: Samenvatting van de werkzaamheidsgegevens – ITT-populatie
Cyramza plus FOLFIRI N = 536 | Placebo plus FOLFIRI N = 536 | |
| Totale overleving, maanden | ||
| Mediaan (95 %-BI) | 13,3 (12,4, 14,5) | 11,7 (10,8, 12,7) |
| Hazardratio (95 %-BI) | 0,84 (0,73, 0,98) | |
| Gestratificeerde log-rank p-waarde | 0,022 | |
| Progressievrije overleving, maanden | ||
| Mediaan (95 %-BI) | 5,7 (5,5, 6,2) | 4,5 (4,2, 5,4) |
| Hazardratio (95 %-BI) | 0,79 (0,70, 0.90) | |
| Gestratificeerde log-rank p-waarde | < 0,001 | |
Afkortingen: BI = Betrouwbaarheidsinterval
Figuur 4: Kaplan-Meier-curven van totale overleving voor Cyramza plus FOLFIRI versus placebo plus FOLFIRI in RAISE
Figuur 5: Kaplan-Meier-curven van progressievrije overleving voor Cyramza plus FOLFIRI versus placebo plus FOLFIRI in RAISE
De ORR was gelijk voor de beide behandelarmen (13,4 % versus 12,5 % voor respectievelijk ramucirumab plus FOLFIRI versus placebo plus FOLFIRI). De disease control rate (complete respons plus partiële respons plus stabiele ziektesituatie) was numeriek hoger bij patiënten in de arm ramucirumab plus FOLFIRI vergeleken met de arm placebo plus FOLFIRI (respectievelijk 74,1 % versus 68,8 %). Voor de EORTC QLQ-C30, rapporteerden de patiënten in de arm ramucirumab plus FOLFIRI in de meeste schalen een 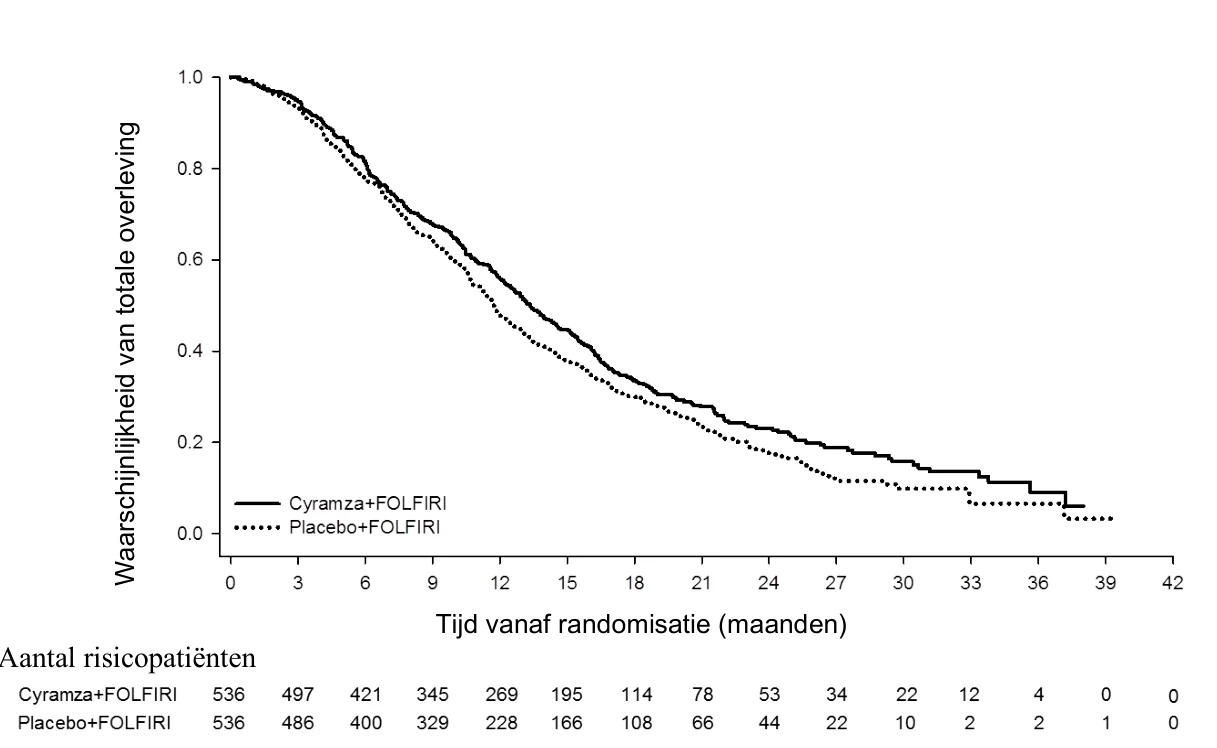
 tijdelijke afname in Kwaliteit van Leven, vergeleken met patiënten in de arm placebo plus FOLFIIRI. Er werden enkele verschillen tussen de armen gerapporteerd na de eerste behandelmaand.
Niet-kleincellige longkanker (NSCLC)
RELAY
RELAY was een wereldwijd, gerandomiseerd, dubbelblind fase 3-onderzoek met Cyramza plus erlotinib versus placebo plus erlotinib waarbij 449 niet eerder behandelde patiënten met gemetastaseerd niet-kleincellige longkanker (NSCLC) met epidermale groeifactorreceptor (EGFR) exon 19-deletie of exon 21 (L858R) -activerende mutaties aan het begin van de studie, waren gerandomiseerd (1:1). Geschikte patiënten waren ECOG PS 0 of 1. Patiënten met metastasen in het centraal zenuwstelsel of bekende T790M EGFR- mutaties op baseline waren geëxcludeerd uit de studie. Patiënten met een hoog risico op bloedingen, cardiovasculaire voorvallen, inclusief degenen die een arterieel trombotisch voorval doormaakten binnen 6 maanden voorafgaand aan rekrutering, werden ook geëxcludeerd uit de studie.
Demografische- en baselinekenmerken waren in evenwicht tussen de armen. 77 % van de patiënten was Aziatisch en 22 % Kaukasisch. Patiënten behandeld met Cyramza en erlotinib ervoeren een statistisch significante verbetering in progressievrije overleving (PFS) vergeleken met patiënten behandeld met placebo plus erlotinib (Tabel 12). Consistente resultaten werden waargenomen tussen subgroepen daarbij inbegrepen exon 19-deleties en exon 21 (L858R) -substitutie, leeftijd, ras (HR Kaukasisch: 0,618, HR Aziatisch: 0,638), rokers en nooit gerookt. Totale overlevingsgegevens waren niet matuur op het moment van de primaire analyse van de PFS (17,6 % maturiteit). De werkzaamheidsresultaten van RELAY worden getoond in tabel 12 en figuur 6.
Tabel 12: Samenvatting van de werkzaamheidsgegevens in RELAY – Intent-to-treat- (ITT)populatie
Cyramza plus erlotinib N = 224 | Placebo plus erlotinib N = 225 | |
| Progressievrije overleving | ||
| Aantal voorvallen | 122 (54,5) | 158 (70,2) |
| Mediaan – maanden (95 %-BI) | 19,4 (15,38, 21,55) | 12,4 (10,97, 13,50) |
| Hazard Ratio (95 %-BI) | 0,591 (0,461, 0,760) | |
| Gestratificeerde log-rank p-waarde | < 0,0001 | |
| Objectieve responsratio (complete respons + partiële respons) | ||
| Ratio – procent (95 %-BI) | 76 (70,8, 81,9) | 75 (69,0, 80,3) |
| CR, n (%) | 3 (1,3) | 2 (0,9) |
| PR, n (%) | 168 (75,0) | 166 (73,8) |
| Duur van de respons | N = 171 | N = 168 |
| Aantal voorvallen (%) | 101 (59.1) | 128 (76.2) |
| Mediaan – maanden (95 %-BI) | 18,0 (13,86, 19,78) | 11,1 (9,69, 12,29) |
| Hazard Ratio (95 %-BI) | 0,619 (0,477, 0,805) | |
| Niet-gestratificeerde log-rank p-waarde | 0,0003 | |
Afkortingen: BI = betrouwbaarheidsinterval, NB = niet bereikt, CR = complete respons, PR = partiële respons. De eindpunten waren alfa-beschermd.
Figuur 6: Kaplan-Meier curven van progressievrije overleving voor Cyramza plus erlotinib versus placebo plus erlotinib in RELAY
Een finale analyse van de OS, waarvoor de studie niet was opgezet, werd uitgevoerd bij 297 voorvallen (maturiteit 66,1 %). De gestratificeerde OS HR was 0,98 [95 %-BI 0,78 – 1,24, p = 0,864] met een mediane OS van 51,1 maanden [95 %-BI 44,85; 57,26] voor Cyramza plus erlotinib versus 46,0 maanden [95 %-BI 43,56; 53,03] voor placebo plus erlotinib.
REVEL
REVEL, een gerandomiseerde, dubbelblinde studie van Cyramza plus docetaxel versus placebo plus docetaxel, werd uitgevoerd bij 1253 patiënten met lokaal gevorderde of gemetastaseerde NSCLC van de histologische categorieën plaveiselcelcarcinoom of niet-plaveiselcelcarcinoom met progressie van de ziekte op of na één op platina gebaseerde behandeling. Het primaire eindpunt was OS. Patiënten werden in een 1:1 verhouding gerandomiseerd op Cyramza plus docetaxel (n = 628) of placebo plus docetaxel (n = 625). De randomisatie werd gestratificeerd door geografische regio, geslacht, voorafgaande onderhoudsbehandeling en ECOG-PS. Cyramza (10 mg/kg) of placebo en docetaxel (75 mg/m2) werden elk toegediend per intraveneus infuus op dag 1 van een cyclus van 21 dagen. Onderzoekscentra in Oost-Azië dienden een gereduceerde dosis docetaxel toe van 60 mg/m2 elke 21 dagen. Patiënten met recent doorgemaakte ernstige long-, maag-darmkanaal- of postoperatieve bloeding, blijken van hemorragieën in CZS, betrokkenheid van een grote luchtweg of bloedvat bij tumor, holtevorming binnen de tumor en een voorgeschiedenis van significante bloeding of trombotische aandoeningen die niet onder controle waren, werden uitgesloten. Ook patiënten die antistollingsbehandeling in enige vorm kregen en/of chronische behandeling met NSAID’s of andere plaatjesaggregatieremmers en degenen met onbehandelde, klinisch instabiele hersen-/CZS-metastasen werden uitgesloten. Aspirinegebruik tot 325 mg/dag werd toegestaan (zie rubriek 4.4). Een beperkt aantal niet-blanke, vooral zwarte patiënten (2,6 %) werd geïncludeerd. Er is daarom een beperkte ervaring met de combinatie van ramucirumab en docetaxel bij deze patiënten met gevorderd NSCLC en ook bij patiënten met nierfunctiestoornis, cardiovasculaire ziekten en obesitas.
Patiëntendemografie en ziektekarakteristieken in de uitgangssituatie waren in de twee armen in het algemeen in evenwicht met elkaar: de mediane leeftijd was 62 jaar; 67 % van de patiënten was man; 82 % blank, 13 % Aziatisch; de ECOG-PS was 0 voor 32 % van de patiënten, 1 voor 67%van de patiënten, 73 % van de patiënten had de histologische categorie niet-plaveiselcelcarcinoom en 26 % de histologische categorie plaveiselcelcarcinoom. De meest voorkomende voorgaande behandelingen waren onder meer 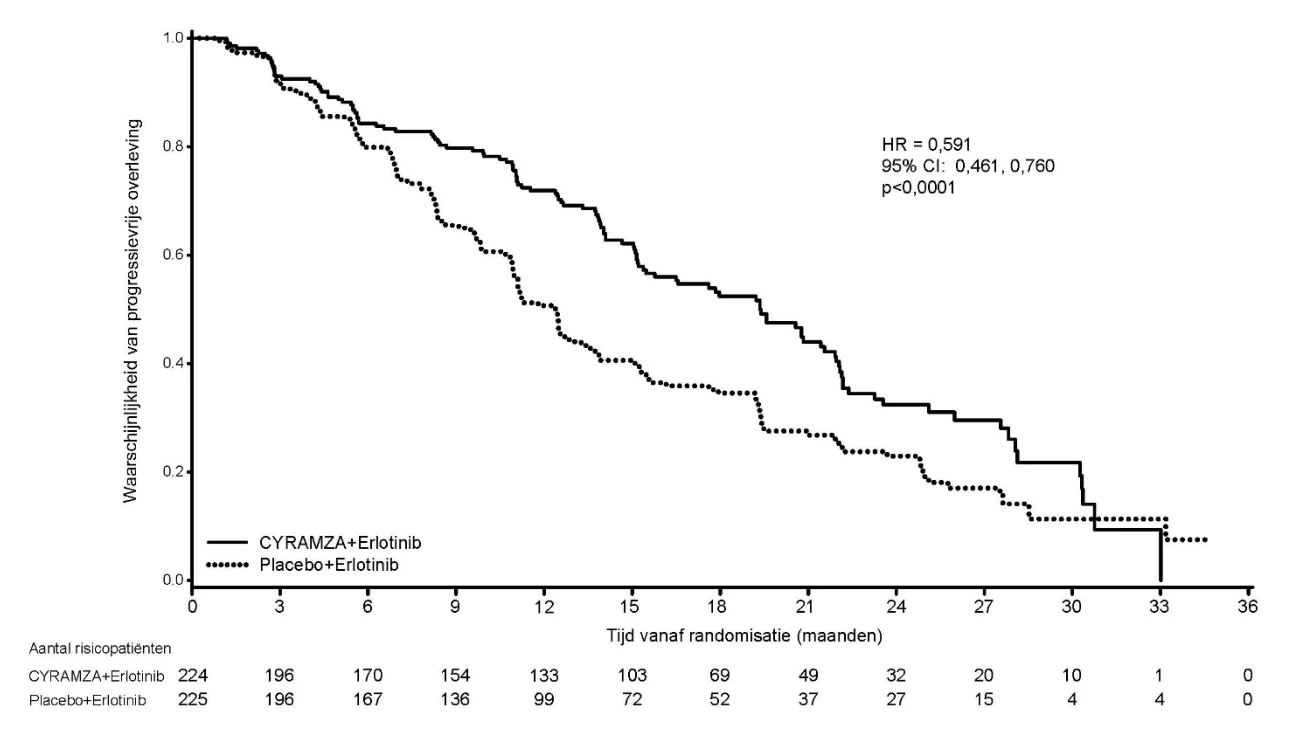 pemetrexed (38 %), gemcitabine (2 %), taxane (24 %) en bevacizumab (14 %); 22 % van de patiënten kregen daarvoor onderhoudstherapie. De mediane duur van de behandeling met docetaxel was 14,1 weken voor de arm ramucirumab plus docetaxel (met een mediaan van 4,0 ontvangen infusies) en 12,0 weken voor de arm placebo plus docetaxel (met een mediaan van 4,0 ontvangen infusies).
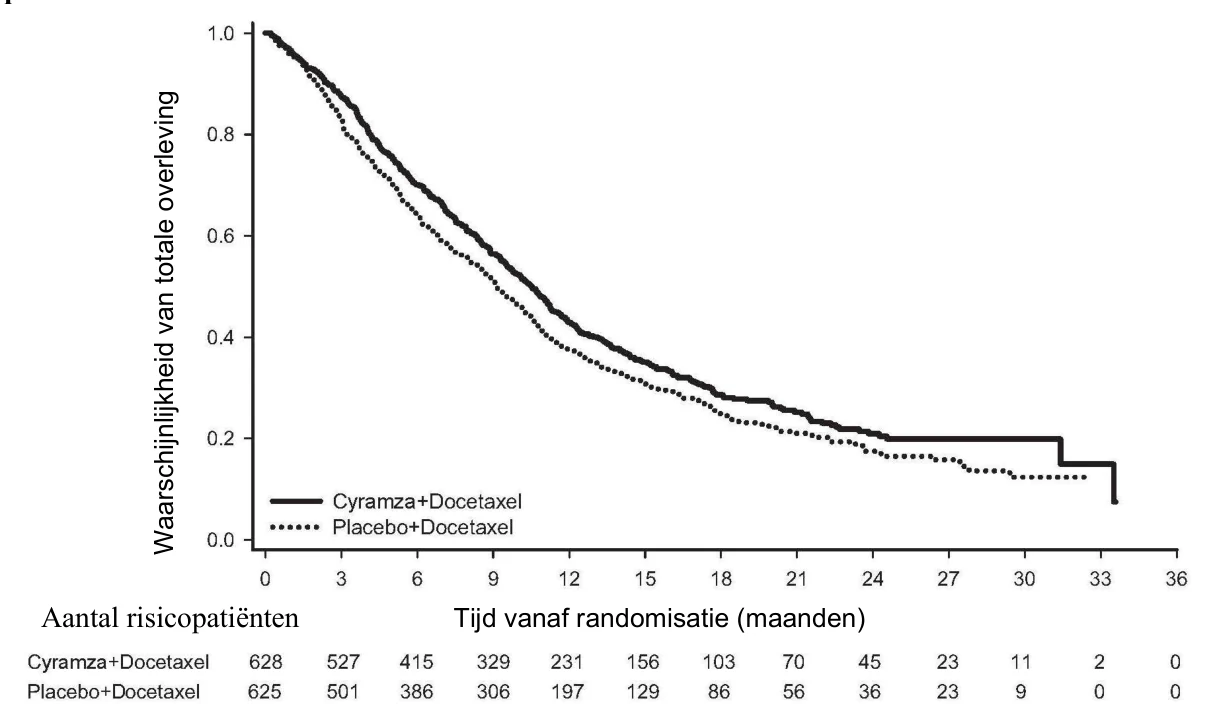
De OS was statistisch significant verbeterd bij patiënten die Cyramza plus docetaxel kregen vergeleken met diegenen die placebo plus docetaxel kregen (HR 0,857; 95 %-BI: 0,751 tot 0,979; p = 0,024). Er was een toename van de mediane overleving van 1,4 maanden ten gunste van de arm Cyramza plus docetaxel: 10,5 maanden in de arm Cyramza plus docetaxel en 9,1 maanden in de arm placebo plus docetaxel. De PFS was statistisch significant verbeterd bij patiënten die Cyramza plus docetaxel kregen vergeleken met diegenen die placebo plus docetaxel kregen (HR 0,762; 95 %-BI: 0,677 tot 0.859; p < 0,001). Er was een toename van de mediane PFS van 1,5 maanden ten gunste van de arm Cyramza plus docetaxel: 4,5 maanden in de arm Cyramza plus docetaxel en 3 maanden in de arm placebo plus docetaxel. ORR was significant verbeterd bij patiënten die Cyramza plus docetaxel kregen vergeleken met diegenen die placebo plus docetaxel kregen (22,9 % versus 13,6 %, p < 0,001). De primaire Kwaliteit van Leven (QoL)-analyse liet tussen de behandelarmen een gelijke tijd tot verslechtering zien voor alle scores van de Lung Cancer Symptom Scale (LCSS).
Een consistente verbetering (ramucirumab plus docetaxel versus placebo plus docetaxel) werd in belangrijke subgroepen waargenomen voor PFS en OS. Resultaten voor OS-subgroep bevatten onder andere het volgende: de histologische categorie niet-plaveiselcelcarcinoom (HR 0,83; 95 %-BI: 0,71 tot 0,97; mediane OS [mOS]: 11,1 versus 9,7 maanden) en de histologische categorie plaveiselcelcarcinoom (HR 0,88; 95 %-BI: 0,69 tot 1,13; mOS: 9,5 versus 8,2 maanden); patiënten met eerdere onderhoudsbehandeling (HR 0,69; 95 %-BI: 0,51 tot 0,93; mOS: 14,4 versus 10,4 maanden); tijd vanaf de start van eerdere therapie < 9 maanden (HR 0,75; 95 %-BI: 0,64 tot 0,88; mOS: 9,3 versus 7,0 maanden); patiënten < 65 jaar (HR 0,74, 95 %-BI: 0,62 tot 0,87; mOS: 11,3 versus 8,9 maanden). Er is een trend in de richting van minder werkzaamheid met toenemende leeftijd waargenomen bij patiënten die ramucirumab plus docetaxel kregen voor de behandeling van gevorderd NSCLC met progressie van de ziekte na chemotherapie gebaseerd op platina (zie rubriek 5.1). Er zijn geen verschillen in werkzaamheid waargenomen in de subgroepen van patiënten ≥ 65 jaar (OS HR 1,10, 95 %-BI: 0,89, 1,36; mediane OS [mOS]: 9,2 versus 9,3 maanden, zie rubriek 4.4), patiënten voorbehandeld met taxanen (HR 0,81; 95 %-BI:0,62 tot 1,07; mOS 10,8 versus 10,4 maanden) en degenen met tijd verlopen sinds de start van eerdere behandeling ≥ 9 maanden (HR 0,95; 95 %-BI: 0,75 tot 1,2; mOS: 13,7 versus 13,3 maanden). Werkzaamheidsresultaten staan vermeld in tabel 13.
Tabel 13: Samenvatting van de werkzaamheidsdata ITT- populatie
Cyramza plus docetaxel N = 628 | Placebo plus docetaxel N = 625 | |
| Totale overleving, maanden | ||
| Mediaan – maanden (95 %-BI) | 10,5 (9,5, 11,2) | 9,1 (8,4, 10,0) |
| Hazardratio (95 %-BI) | 0,857 (0,751, 0,979) | |
| Gestratificeerde log-rank p-waarde | 0,024 | |
| Progressievrije overleving (maanden) | ||
| Mediaan (95 %-BI) | 4,5 (4,2, 5,4) | 3,0 (2,8, 3,9) |
| Hazardratio (95 %-BI) | 0,762 (0,677, 0,859) | |
| Gestratificeerde log-rank p-waarde | < 0,001 | |
| Objectieve responsratio (CR + PR) | ||
| Ratio – percentage (95 %-BI) | 22,9 (19,7, 26,4) | 13,6 (11,0, 16,5) |
| Gestratificeerde CMH p-waarde | < 0,001 | |
Afkortingen: BI = betrouwbaarheidsinterval, CR= complete respons, PR= partiële respons, CMH = Cochran-Mantel-Haenszel
Figuur 7: Kaplan-Meier-curven van totale overleving voor Cyramza plus docetaxel versus placebo plus docetaxel in REVEL
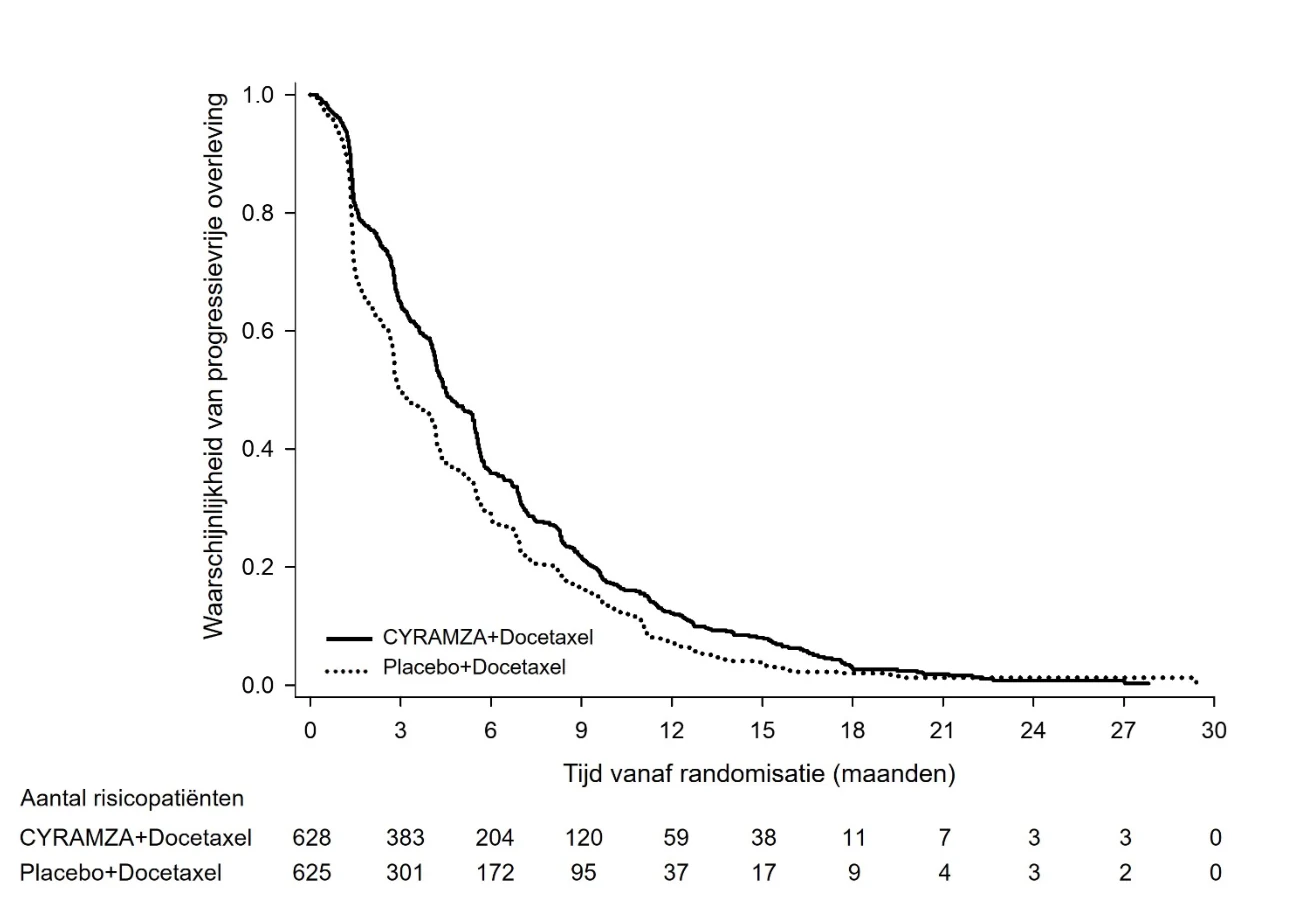
Figuur 8: Kaplan-Meier-curven van progressie-vrije overleving voor Cyramza plus docetaxel versus placebo plus docetaxel in REVEL
Hepatocellulair carcinoom
REACH-2
REACH-2 was een wereldwijd, gerandomiseerd, dubbelblind onderzoek naar Cyramza plus BSC versus placebo plus BSC waarin 292 patiënten met HCC die bij de start van het onderzoek een serum AFP ≥ 400 ng/ml hadden, werden gerandomiseerd (2:1). Patiënten die in het onderzoek werden geïncludeerd hadden progressie van de ziekte tijdens of na eerdere therapie met sorafenib of verdroegen sorafenib niet. Patiënten die in aanmerking kwamen hadden een Child Pugh A-score < 7, hadden een creatinineklaring ≥ 60 ml/min en een ECOG PS van 0 of 1. Patiënten waren tevens óf Barcelona Clinic Liver Cancer (BCLC) stadium B en niet meer geschikt voor locoregionale therapie óf waren BCLC stadium C. Patiënten met hersenmetastasen, leptomeningeale ziekte, ongecontroleerde compressie van de ruggengraat, een voorgeschiedenis met of een bestaande hepatische encefalopathie of klinisch relevante ascites, ernstige varicesbloedingen in de 3 maanden voorafgaande aan de behandeling, of gastrische of oesofageale varices met een hoog bloedingsrisico werden uitgesloten van het onderzoek. Het primaire eindpunt was totale overleving. De drempelwaarde voor de vereiste, verhoogde AFP om aan de studie deel te nemen werd voor REACH-2 vastgesteld op basis van de overlevingsresultaten van een vooraf gespecificeerde subgroep, een verkennende analyse uit REACH, een eerder uitgevoerd ondersteunend fase 3-onderzoek bij 565 gerandomiseerde HCC-patiënten (1:1) naar Cyramza plus BSC of placebo plus BSC die progressie van de ziekte hadden tijdens of na voorafgaande therapie met sorafenib.
In REACH-2 waren de uitgangswaardes van patiëntgegevens en ziektekenmerken in het algemeen gebalanceerd tussen de armen met uitzondering van AFP, deze was lager in de placebo-arm. Bij patiënten die met Cyramza werden behandeld was sprake van een statistisch significante verbetering in OS in vergelijking tot placebo (tabel 14). De belangrijkste werkzaamheidsuitkomst in REACH-2 werd ondersteund door een statistisch significante verbetering in progressievrije overleving van patiënten die met Cyramza werden behandeld in vergelijking met patiënten die met placebo werden behandeld. Het relatieve behandeleffect (bepaald via de HR) van Cyramza in vergelijking met placebo was in het algemeen consistent tussen de subgroepen, incl. leeftijd, ras, etiologie van de ziekte en reden voor discontinuering van sorafenib (progressieve ziekte versus onverdraagbaarheid). In REACH-2 werd een relevant verband tussen blootstelling en werkzaamheid waargenomen met ramucirumab (zie rubriek 5.2). De werkzaamheidsuitkomsten uit REACH-2 worden weergegeven in tabel 14 en figuur 9.
Tabel 14: Samenvatting van werkzaamheidsgegevens uit REACH-2 – Intent-to-treat (ITT-) populatie
| Cyramza N = 197 | Placebo N = 95 | |
| Totale overleving, maanden | ||
| Mediaan (95 %-BI) | 8,51 (7,00, 10,58) | 7,29 (5,42, 9,07) |
| Hazardratio (95 %-BI) | 0,710 (0,531, 0,949) | |
| Gestratificeerde log-rank p-waarde | 0,0199 | |
| Progressievrije overleving, maanden | ||
| Mediaan (95 %-BI) | 2,83 (2,76, 4,11) | 1,61 (1,45, 2,69) |
| Hazardratio (95 %-BI) | 0,452 (0,339, 0,603) | |
| Gestratificeerde log-rank p-waarde | < 0,0001 | |
| Objectieve responsratio (CR + PR) | ||
| ORR % (95 %-BI) | 4,6 (1,7, 7,5) | 1,1 (0,0, 3,1) |
| p-waarde | 0,1697 | |
Afkortingen: BI = betrouwbaarheidsinterval, CR = complete respons, ORR = objectieve responsratio en PR = partiele respons
Figuur 9: Kaplan-Meier-curven van totale overleving voor Cyramza versus placebo in REACH-2
Eastern Cooperative Oncology Group (ECOG) Performance Status (PS) ≥ 2 patiënten Voor alle indicaties waren patiënten met een ECOG-score ≥ 2 uitgesloten van de belangrijke studies, waardoor de veiligheid en werkzaamheid van Cyramza bij deze patiëntengroep niet bekend zijn
Immunogeniciteit
Patiënten in twee fase 3 studies, RAINBOW en REGARD werden op meerdere tijdstippen getest op anti-geneesmiddel antilichamen (ADA’s). Er werden monsters van 956 patiënten getest: 527 met ramucirumab behandelde patiënten en 429 met controlegeneesmiddel behandelde patiënten. Elf (2,2 %) van de met ramucirumab behandelde patiënten en twee (0,5 %) van de met controlegeneesmiddel behandelde patiënten ontwikkelden ADA’s. Geen van de patiënten met ADA’s kregen een IRR. Geen van de patiënten had neutraliserende antilichamen voor ramucirumab. Er zijn onvoldoende gegevens om het effect van ADA’s op de werkzaamheid of veiligheid van ramucirumab te evalueren.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Cyramza in alle subgroepen van pediatrische patiënten met adenocarcinoom van de maag, adenocarcinoom van colon en rectum, longcarcinoom en leverkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
De veiligheid en farmacokinetiek van ramucirumab als monotherapie werden geëvalueerd in I4T-MC-JVDA, een multicenter, open-label, fase 1-studie met pediatrische en jongvolwassen patiënten in de leeftijd van 1 tot 21 jaar oud. Deze evaluatie werd uitgevoerd om de aanbevolen fase 2-dosering (recommended phase 2 dose, RP2D) te bepalen. De studie bestond uit 2 delen. In deel A werd ramucirumab intraveneus toegediend aan 23 patiënten met terugkerende of refractaire niet-CZS-tumoren, in doses van 8 mg/kg of 12 mg/kg, gedurende 60 minuten en elke 2 weken. Een maximaal te verdragen dosis werd niet bereikt. Er 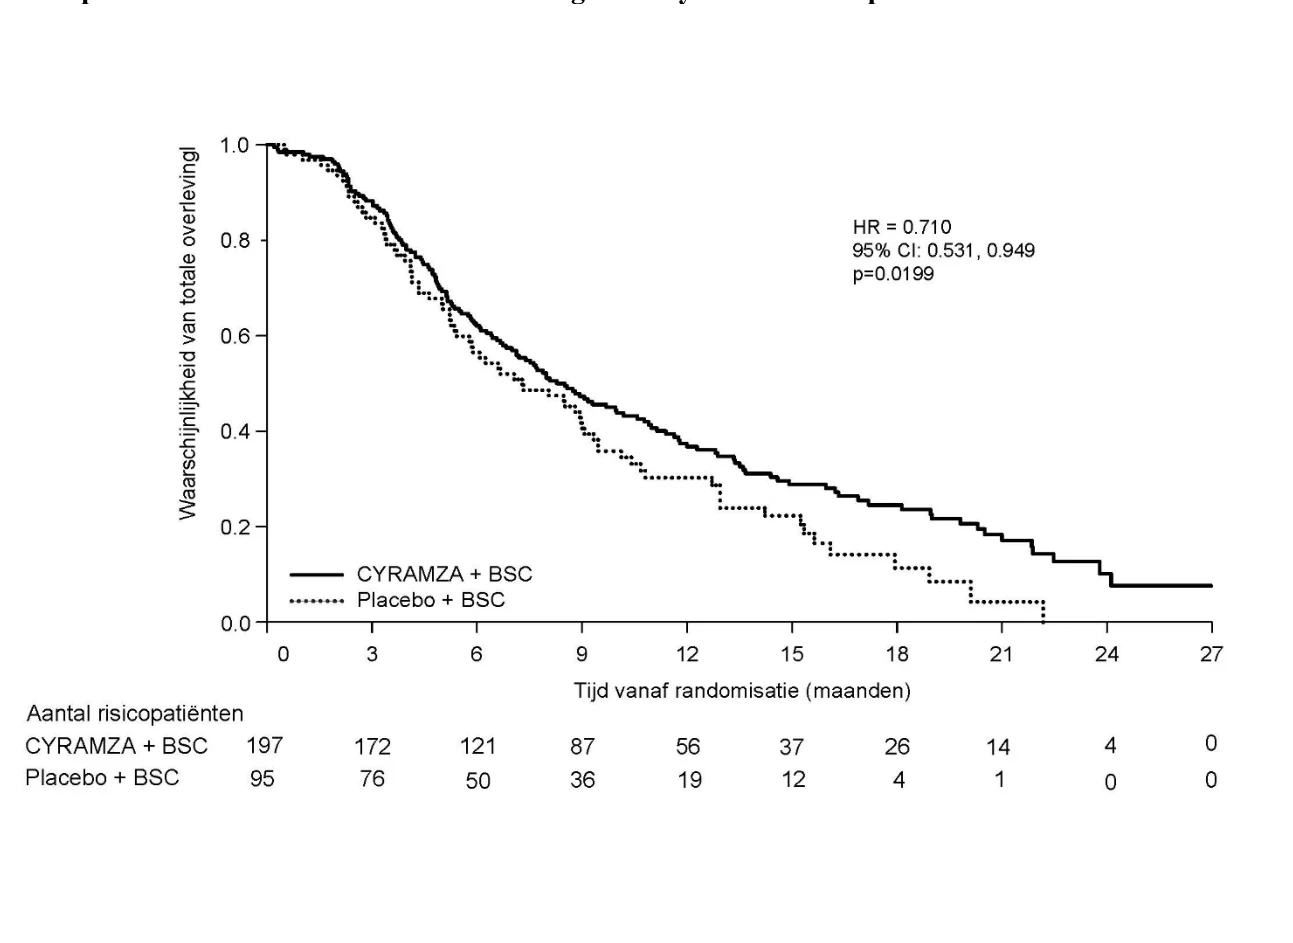 werd een RP2D vastgesteld van 12 mg/kg wanneer ramucirumab elke 2 weken werd toegediend. In deel B werd de RP2D van ramucirumab toegediend aan 6 patiënten met terugkerende of refractaire CZS-tumoren om de tolerantie in deze patiëntengroep te evalueren. Er werden geen tumorresponsen waargenomen in deel A of deel B.
De werkzaamheid en veiligheid van ramucirumab in combinatie met cyclofosfamide en vinorelbine, vergeleken met cyclofosfamide en vinorelbine alleen, werden geëvalueerd in J1S-MCJV01 (JV01), een gerandomiseerde, multicenter, wereldwijde, fase 2-studie met 30 pediatrische en jongvolwassen patiënten in de leeftijd van 36 maanden tot en met 29 jaar, met opnieuw verslechterde, teruggekeerde of refractaire desmoplastische kleincellige rondcellige tumor (desmoplastic small round cell tumor, DSRCT). Randomisatie (2:1) werd gestratificeerd op basis van stadiëring op het moment van terugval (gemetastaseerde ziekte versus lokaal gevorderd). JV01 voldeed niet aan het vooraf gespecificeerde succescriterium voor de studie, die een posterieure superioriteitskans van 99% (HR<1) vereiste om succes voor de interventie te verklaren. Bij de uiteindelijke analyse was de mediane PFS volgens de frequentistische analyse 6,75 maanden in de experimentele arm en 1,71 maanden in de controle-arm (HR 0,465 [80%-BI: 0,261, 0,827]). Er was één partiële en één complete respons in de experimentele arm. Er werd één partiële respons en geen complete respons waargenomen in de controle-arm. Vanwege de beperkte omvang van deze studie is het niet mogelijk om te concluderen dat de voordelen van het gebruik opwegen tegen de risico's.
De werkzaamheid en veiligheid van ramucirumab in combinatie met gemcitabine en docetaxel, vergeleken met gemcitabine en docetaxel alleen, werden geëvalueerd in J1S-MC-JV02 (JV02), een gerandomiseerde, multicenter, wereldwijde fase 2-studie met 23 pediatrische en jongvolwassen patiënten in de leeftijd van 36 maanden tot en met 29 jaar met opnieuw verslechterde, teruggekeerde of progressief synoviaal sarcoom (SS). Randomisatie (2:1) werd gestratificeerd op basis van stadiëring op het moment van terugval (gemetastaseerde ziekte versus lokaal gevorderd). Aangezien JV02 bij de tussentijdse futiliteitsanalyse niet voldeed aan de vooraf gespecificeerde 60 % betrouwbaarheid in superioriteit voor de behandeling (PFS HR van minder dan 1 voor SS), werd de studie beëindigd zonder formele evaluatie van het primaire PFS-eindpunt. Er was één partiële respons en geen complete respons in de experimentele arm. Er werden geen complete of partiële responsen waargenomen in de controle-arm.
5.2 Farmacokinetische eigenschappen
Na een doseringsregime van 8 mg/kg elke 2 weken waren de geometrische gemiddelden Cmin van ramucirumab vóór toediening van de vierde en zevende dosis ramucirumab, gegeven als enkelvoudig middel bij patiënten met gevorderde maagkanker respectievelijk 49,5 μg/ml (spreiding van 6,3 tot 228 μg/ml) en 74,4 μg/ml (spreiding van 13,8 tot 234 μg/ml). Bij patiënten met HCC waren de geometrische serumgemiddelden Cmin van ramucirumab vóór toediening van de tweede, vierde en zevende dosis ramucirumab respectievelijk 23,5 μg/ml (spreiding van 2,9-76,5 μg/ml ), 44,1 μg/ml (spreiding van 4,2-137 μg/ml) en 60,2 (spreiding van 18,3-123 μg/ml).
Na een doseringsregime van 8 mg/kg ramucirumab elke 2 weken in combinatie met FOLFIRI, waren de geometrische gemiddelden Cmin van ramucirumab 46,3 μg/ml (spreiding van 7,7 tot 119 μg/ml) en 65,1 μg/ml (spreiding van 14,5 tot 205 μg/ml) vóór toediening van respectievelijk de derde en vijfde dosis, in het serum van patiënten met gevorderde mCRC.
Na een doseringsregime van 10 mg/kg ramucirumab elke 3 weken waren de geometrische gemiddelden Cmin van ramucirumab 28,3 μg/ml (spreiding van 2,5 tot 108 μg/ml) en 38,4 μg/ml (spreiding van 3,1 tot 128 μg/ml) vóór toediening van respectievelijk de derde en vijfde dosis ramucirumab, gegeven in combinatie met docetaxel, in het serum van patiënten met NSCLC.
Na een doseringsregime van 10 mg/kg ramucirumab elke 2 weken waren de geometrische gemiddelde Cmin van ramucirumab 68,5 μg/ml (spreiding van 20,3 tot 142 μg/ml) en 85,7 μg/ml (spreiding van 36,0 tot 197 μg/ml) vóór toediening van respectievelijk de vierde en zevende dosis ramucirumab, gegeven in combinatie met erlotinib, in het serum van patiënten met NSCLC.
Absorptie
Cyramza wordt toegediend als een intraveneus infuus. Er zijn geen studies uitgevoerd met andere wijzen van toediening.
Distributie
Gebaseerd op de populatie farmacokinetische benadering (PopPK) was voor ramucirumab het gemiddelde distributievolume (% coëfficiënt van variatie [CV%]) bij steady state 5,4 l (15 %).
Biotransformatie
Het metabolisme van ramucirumab is niet bestudeerd. Antilichamen worden voornamelijk geklaard door katabolisme.
Eliminatie
Gebaseerd op de PopPK was de gemiddelde (CV%) klaring van ramucirumab 0,015 l/uur (30 %) en de gemiddelde halfwaardetijd was 14 dagen (20 %).
Tijds- en dosisafhankelijkheid
Er was in de farmacokinetiek van ramucirumab geen duidelijke afwijking in de dosisproportionaliteit vanaf 6 mg/kg tot 20 mg/kg. Een accumulatieratio van 1,5 werd voor ramucirumab waargenomen bij dosering elke 2 weken. Gebaseerd op simulaties met gebruik van het PopPK-model, zou steady state worden bereikt met de zesde dosis.
Ouderen
Gebaseerd op de PopPK was er geen verschil in blootstelling aan ramucirumab bij patiënten ≥ 65 jaar vergeleken met patiënten < 65 jaar.
Nierfunctiestoornis
Er zijn geen formele studies uitgevoerd om het effect van nierfunctiestoornis op de farmacokinetiek van ramucirumab te evalueren. Gebaseerd op de PopPK was de blootstelling aan ramucirumab gelijk bij patiënten met een lichte nierfunctiestoornis (creatinineklaring [CrCl] ≥ 60 tot < 90 ml/min), matig- ernstige nierfunctiestoornis (CrCl ≥ 30 tot < 60 ml/min) of ernstige nierfunctiestoornis (CrCl 15 tot 29 ml/min) vergeleken met patiënten met normale nierfunctie (CrCl ≥ 90 ml/min).
Leverfunctiestoornis
Er zijn geen formele studies uitgevoerd om het effect van een leverfunctiestoornis op de farmacokinetiek van ramucirumab te evalueren. Gebaseerd op de PopPK was de blootstelling aan ramucirumab gelijk bij patiënten met een lichte leverfunctiestoornis (totaalbilirubine ≥1,0 – 1,5 maal de bovenste limiet van normaal (ULN) en elke ASAT of totaalbilirubine ≤ 1.0 ULN en ASAT > ULN) of matig-ernstige leverfunctiestoornis (totaalbilirubine > 1.5 – 3.0 ULN en elke ASAT), vergeleken met patiënten met normale leverfunctie (totaal bilirubine en ASAT ≤ ULN). Ramucirumab is niet bestudeerd bij patiënten met een ernstige leverfunctiestoornis (totaalbilirubine > 3,0 ULN en elke ASAT).
Pediatrische patiënten
De gemiddelde piekconcentratie was 165 μg/ml na 8 mg/kg (studie JVDA), 231 μg/ml na 9 mg/kg (studie JV02), 238 μg/ml (CV% = 35) na 12 mg/kg (studie JV01) en 285 μg/ml (CV% = 26) na 12 mg/kg (studie JVDA). De Cdal was respectievelijk 41,6 (CV% = 57) en 48,3 μg/ml (CV% = 41) op dag 15 cyclus 1 (n = 19) in studie JV01 en studie JVDA. De blootstelling aan ramucirumab bij pediatrische en jongvolwassen patiënten (kinderen > 12 maanden en < 21 jaar) met refractaire solide tumoren, waaronder CZS-tumoren, was gelijk aan de blootstelling die werd waargenomen bij volwassen patiënten na een enkelvoudige dosis of meerdere doses van 8 mg/kg of 12 mg/kg. Tevens was de blootstelling aan ramucirumab gelijk in de leeftijdscategorie van > 12 maanden tot < 21 jaar na een dosis van 12 mg/kg.
Andere speciale patiëntengroepen
Gebaseerd op PopPK, werd ontdekt dat de volgende covarianties geen impact hebben op de vrije beschikbaarheid van ramucirumab: leeftijd, sekse, ras, albuminespiegels. Deze en andere onderzochte factoren hadden een effect < 20 % op de beschikbaarheid van ramucirumab. Lichaamsgewicht wordt gezien als een significante co-variant van de farmacokinetiek van ramucirumab die de dosering op basis van het lichaamsgewicht ondersteunt.
Relatie tussen blootstelling en respons:
Werkzaamheid
Blootstelling-respons analyses wezen erop dat werkzaamheid door alle belangrijke studies heen een correlatie had met blootstelling aan ramucirumab. De werkzaamheid, gemeten met verbetering van OS werd geassocieerd met toenemende mate van blootstelling aan ramucirumab ten gevolge van een dosis van 8 mg/kg ramucirumab gegeven elke 2 weken en van 10 mg/kg ramucirumab gegeven elke 3 weken. Een verbetering van de PFS werd ook geassocieerd met toenemende mate van blootstelling aan ramucirumab bij gevorderde maagkanker, NSCLC met progressie van de ziekte na chemotherapie gebaseerd op platina en mCRC.
In het REACH-2-onderzoek bij HCC werd met ramucirumab een relevant verband waargenomen tussen blootstelling en werkzaamheid dat liet zien dat alleen bij patiënten met bovenmediane blootstelling sprake was van een verbetering in OS vergeleken met placebo, en dat deze verbanden tussen blootstelling en werkzaamheid bleven na pogingen tot correctie voor andere prognostische factoren. Een effect van de behandeling op PFS werd waargenomen bij alle blootstellingsniveau’s teweeggebracht door 8 mg/kg ramucirumab elke 2 weken. Een dergelijk verband werd niet waargenomen in de RELAY studie bij NSCLC met 10 mg/kg ramucirumab plus erlotinib, elke 2 weken gegeven.
Veiligheid
In de RAINBOW-studie werden de incidenties van hypertensie, neutropenie en leukopenie graad ≥3 hoger bij hogere blootstelling aan ramucirumab.
In de RAISE-studie werden de incidenties van neutropenie graad ≥ 3 hoger bij hogere blootstelling aan ramucirumab.
In de RELAY-studie is er bij de geselecteerde veiligheidseindpunten geen verband geïdentificeerd tussen blootstelling en veiligheid, inclusief hypertensie graad ≥ 3, diarree, proteïnurie en dermatitis acneïform.
In de REVEL-studie werd de incidentie van neutropenie met koorts en hypertensie ≥ graad 3 verhoogd bij een hogere blootstelling aan ramucirumab.
In de samengevoegde gegevens van REACH-2 en REACH (patiënten met alfa-fetoproteïne ≥ 400 ng/ml), was de incidentie van graad ≥ 3 hypertensie toegenomen met hogere blootstelling aan ramucirumab.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen dierstudies uitgevoerd om ramucirumab te testen op mogelijke carcinogeniteit of genotoxiciteit.
De doelwitorganen die zijn geïdentificeerd in toxiciteitsstudies met herhaalde toediening aan Cynomolgusapen waren nier (glomerulonefritis), bot (verdikking en abnormale endochondriale verbening van de epifysaire groeischijf) en vrouwelijke geslachtsorganen (afgenomen gewicht van ovaria en uterus). In verschillende organen werd een minimale graad van ontsteking en/of mononucleaire celinfiltratie waargenomen.
Er zijn met ramucirumab geen specifieke toxiciteitsstudies uitgevoerd, hoewel diermodellen angiogenese, VEGF en VEGF-receptor 2 linken aan cruciale aspecten van de vrouwelijke reproductie, embryo-foetale ontwikkeling en postnatale ontwikkeling. Gebaseerd op het werkingsmechanisme van ramucirumab is het waarschijnlijk dat ramucirumab bij dieren de angiogenese zal remmen en bijwerkingen op de vruchtbaarheid (ovulatie), placenta-ontwikkeling, foetale en postnatale ontwikkeling tot gevolg hebben.
Een enkelvoudige dosis ramucirumab verstoorde de wondgenezing bij apen niet bij gebruik van een incisiemodel met volledige dikte.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinemonohydrochloride
Natriumchloride
Glycine (E 640)
Polysorbaat 80 (E 433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Cyramza mag niet worden toegediend of gemengd met dextroseoplossingen.
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon
3 jaar
Na verdunning
Indien bereid als aangegeven, bevatten oplossingen van Cyramza geen antimicrobiële conserveermiddelen.
Chemische en fysische stabiliteit tijdens gebruik van Cyramza in 0.9 % (9 mg/ml) natriumchlorideoplossing voor injectie is aangetoond voor 24 uur bij 2°C tot 8°C of gedurende 4 uur bij 25°C. Vanuit microbiologisch oogpunt dient het product meteen gebruikt te worden. Als het niet meteen gebruikt wordt zijn de bewaartijden en omstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker en mogen normaliter niet langer dan 24 uur bij 2°C tot 8°C zijn, tenzij verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
De flacon in de oorspronkelijke verpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml oplossing in een flacon (type I glas) met een chloorbutylrubberen stop, een aluminium verzegeling en een polypropyleen dop.
50 ml oplossing in een flacon (type I glas) met een chloorbutylrubberen stop, een aluminium verzegeling en een polypropyleen dop.
Verpakking met 1 flacon van 10 ml.
Verpakking met 2 flacons van 10 ml.
Verpakking met 1 flacon van 50 ml.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De flacon niet schudden.
Bereid de oplossing voor infusie met een aseptische techniek om de steriliteit van de bereide oplossing te waarborgen.
Elke flacon is alleen bedoeld voor eenmalig gebruik. Inspecteer de inhoud van de flacons vóór verdunning op vreemde deeltjes en verkleuring (het concentraat voor oplossing voor infusie dient helder tot licht opaalachtig te zijn en kleurloos tot licht geel zonder zichtbare deeltjes). De flacon weggooien als er vreemde deeltjes of verkleuring wordt vastgesteld.
Bereken de dosis en het volume ramucirumab dat nodig is voor het bereiden van de oplossing voor infusie. Flacons bevatten ofwel 100 mg ofwel 500 mg als een 10 mg/ml ramucirumab oplossing. Gebruik alleen 0,9 % (9 mg/ml) natriumchlorideoplossing voor injectie als verdunningsvloeistof.
Bij gebruik van een voorgevulde intraveneuze infusiecontainer:
Verwijder het overeenkomende volume 0,9 % (9 mg/ml) natriumchlorideoplossing voor injectie voor injectie van de voorgevulde intraveneuze container van 250 ml gebaseerd op het berekende volume ramucirumab. Breng het berekende volume ramucirumab aseptisch over in de intraveneuze container. Het eindvolume van de container dient 250 ml te zijn. De container dient zachtjes gedraaid te worden om adequaat te mengen. De oplossing voor infusie niet in de vriezer bewaren of schudden. Niet met andere oplossingen verdunnen of samen met andere elektrolyten of geneesmiddelen toedienen.
Bij gebruik van lege intraveneuze infusiecontainers:
Breng het berekende volume ramucirumab aseptisch over in een lege intraveneuze infusiecontainer. Voeg een voldoende volume 0,9 % (9 mg/ml) natriumchlorideoplossing voor injectie aan de container toe om een totaal volume van 250 ml te verkrijgen. De container dient zachtjes gedraaid te worden om adequaat te mengen. De oplossing voor infusie niet in de vriezer bewaren of schudden. Niet met andere oplossingen verdunnen of samen met andere elektrolyten of geneesmiddelen in het infuus toedienen.
Parenterale geneesmiddelen dienen vóór toediening visueel gecontroleerd te worden op vreemde deeltjes en verkleuring. Als er vreemde deeltjes of verkleuring wordt geconstateerd moet de oplossing worden vernietigd.
Het ongebruikte deel van de ramucirumab dat in de flacon is achtergebleven vernietigen, omdat het product geen antimicrobiële conserveermiddelen bevat.
Dien toe met een infusiepomp. Voor de infusie moet een separate infuuslijn worden gebruikt met een eiwit sparend filter van 0,22 micron en de lijn moet aan het eind van de infusie gespoeld worden met 0,9 % (9 mg/ml) natriumchlorideoplossing voor injectie.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/14/957/001
EU/1/14/957/002
EU/1/14/957/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING /VERLENGING VAN DE VERGUNNING
Datum van eerste vergunningverlening: 19 december 2014
Datum van laatste verlenging: 26 september 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.