


SmPC (samenvatting van de productkenmerken) - Jemperli
1. NAAM VAN HET GENEESMIDDEL
JEMPERLI 500 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Een injectieflacon met 10 ml concentraat voor oplossing voor infusie bevat 500 mg dostarlimab.
Iedere ml concentraat voor oplossing voor infusie bevat 50 mg dostarlimab.
Dostarlimab is een gehumaniseerd, monoklonaal anti-programmed cell death protein-1 (PD-1)-antilichaam (mAb) van het type immunoglobuline G4 (IgG4), geproduceerd door recombinant-DNA-technologie in zoogdiercellen (ovariumcellen van de Chinese hamster, CHO).
Hulpstof met bekend effect
2 mg polysorbaat 80 in elke doseringseenheid.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere tot licht opaalachtige, kleurloze tot gele oplossing, in wezen vrij van zichtbare deeltjes.
Het concentraat voor oplossing voor infusie heeft een pH van ongeveer 6,0 en een osmolaliteit van ongeveer 300 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
JEMPERLI is geïndiceerd in combinatie met carboplatine en paclitaxel voor de eerstelijnsbehandeling van volwassen patiënten met primair gevorderd of gerecidiveerd endometriumcarcinoom (EC) die in aanmerking komen voor systemische behandeling.
JEMPERLI is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met mismatch-reparatiedeficiënt (dMMR)/microsatellietinstabiliteit-hoog (MSI-H), gerecidiveerd of gevorderd EC met ziekteprogressie tijdens of na een eerdere platinabevattende behandeling.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld en gecontroleerd door specialisten met ervaring in de behandeling van kanker.
De identificatie van de dMMR/MSI-H-tumorstatus moet plaatsvinden aan de hand van een gevalideerde testmethode zoals IHC, PCR of NGS* (zie rubriek 5.1 voor informatie over testen die tijdens de onderzoeken zijn gebruikt).
*IHC = immunohistochemie; PCR = polymerasekettingreactie; NGS = next-generation sequencing
Dosering
JEMPERLI in combinatie met carboplatine en paclitaxel
Raadpleeg in geval van toediening van JEMPERLI in combinatie met carboplatine en paclitaxel de volledige productinformatie van de middelen waarmee JEMPERLI wordt gecombineerd (zie ook rubriek 5.1).
De aanbevolen dosis is 500 mg dostarlimab elke 3 weken in combinatie met carboplatine en paclitaxel elke 3 weken voor 6 cycli, gevolgd door 1000 mg dostarlimab als monotherapie elke 6 weken voor alle cycli daarna.
Het doseringsschema voor gebruik in combinatie met carboplatine en paclitaxel staat in tabel 1.
Tabel 1. Doseringsschema voor gebruik van JEMPERLI in combinatie met carboplatine en paclitaxel
500 mg eenmaal per 3 weken in combinatie met carboplatine en paclitaxela (1 cyclus = 3 weken) | 1000 mg eenmaal per 6 weken als monotherapie tot ziekteprogressie of onaanvaardbare toxiciteit, of gedurende maximaal 3 jaar (1 cyclus = 6 weken) | ||||||||||||
| Cyclus | Cyclus 1 | Cyclus 2 | Cyclus 3 | Cyclus 4 | Cyclus 5 | Cyclus | Cyclus 7 | Cyclus 8 | Cyclus 9 | Ga verder met de toediening elke 6 weken | |||
| 6 | |||||||||||||
| Week | 1 | 4 | 7 | 10 | 13 | 16 | 19 | 25 | 31 | ||||
3 weken tussen cyclus 6 en cyclus 7
a Dien dostarlimab toe voorafgaand aan carboplatine en paclitaxel, op dezelfde dag.
De toediening van dostarlimab moet voortgezet worden volgens het aanbevolen schema tot ziekteprogressie of onaanvaardbare toxiciteit, of gedurende maximaal 3 jaar (zie rubriek 5.1).
JEMPERLI als monotherapie
De aanbevolen dosis als monotherapie is 500 mg dostarlimab elke 3 weken voor 4 cycli, gevolgd door 1000 mg elke 6 weken voor alle cycli daarna.
Het doseringsschema voor gebruik als monotherapie staat in tabel 2.
Tabel 2. Doseringsschema voor gebruik van JEMPERLI als monotherapie
500 mg eenmaal per 3 weken (1 cyclus = 3 weken) | 1000 mg eenmaal per 6 weken tot ziekteprogressie of onaanvaardbare toxiciteit (1 cyclus = 6 weken) | |||||||||
| Cyclus | Cyclus 1 | Cyclus 2 | Cyclus 3 | Cyclus 4 | Cyclus 5 | Cyclus 6 | Cyclus 7 | Ga verder met de toediening elke 6 weken | ||
| Week | 1 | 4 | 7 | 10 | 13 | 19 | 25 | |||
3 weken tussen cyclus 4 en cyclus 5
De toediening van dostarlimab moet voortgezet worden volgens het aanbevolen schema tot ziekteprogressie of onaanvaardbare toxiciteit (zie rubriek 5.1).
Dosisaanpassingen
Een dosisverlaging wordt niet aanbevolen. Uitstel of stopzetting van de toediening kan nodig zijn op basis van individuele veiligheid en verdraagbaarheid. Aanbevolen dosisaanpassingen voor de behandeling van bijwerkingen staan in tabel 3.
Gedetailleerde richtlijnen voor de behandeling van immuungerelateerde bijwerkingen en infusiegerelateerde reacties staan in rubriek 4.4.
| Tabel 3. Aanbevolen dosisaanpassingen voor JEMPERLI | ||||
| Immuungerelateerde | Ernstgraada | Dosisaanpassing | ||
| bijwerkingen | ||||
| Colitis | 2 of 3 | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. | ||
| 4 | Staak definitief. | |||
| Hepatitis | Graad 2 met ASATb of ALATc > 3 en maximaal 5 × ULNd of totaal bilirubine > 1,5 en maximaal 3 × ULN | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. | ||
Graad ≥ 3 met ASAT of ALAT > 5 × ULN of totaal bilirubine > 3 × ULN | Staak definitief (zie uitzondering hieronder)e. | |||
| Diabetes mellitus type 1 | 3 of 4 (hyperglykemie) | Onderbreek toediening. Hervat toediening bij afdoende behandelde en klinisch en metabolisch stabiele patiënten. | ||
| Hypofysitis of bijnierinsufficiëntie | 2, 3 of 4 | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. Staak definitief bij recidief of verslechtering terwijl een adequate hormoontherapie wordt gebruikt. | ||
| Hypothyreoïdie of hyperthyreoïdie | 3 of 4 | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. | ||
| Pneumonitis | 2 | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. Staak definitief bij terugkeer naar graad 2. | ||
| 3 of 4 | Staak definitief. | |||
| Nefritis | 2 | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. | ||
| Tabel 3. Aanbevolen dosisaanpassingen voor JEMPERLI | ||||
| Immuungerelateerde | Ernstgraada | Dosisaanpassing | ||
| bijwerkingen | ||||
| 3 of 4 | Staak definitief. | |||
Exfoliatieve dermatologische aandoeningen (bijv. SJSf, TENg, DRESSh) | Vermoed | Onderbreek toediening voor alle graden. Hervat toediening indien niet bevestigd en wanneer de toxiciteit afneemt naar graad 0 of 1. | ||
| Bevestigd | Staak definitief. | |||
| Myocarditis | 2, 3 of 4 | Staak definitief. | ||
| Ernstige neurologische toxiciteiten (myasthenisch syndroom/myasthenia gravis, syndroom van Guillain-Barré, encefalitis, myelitis transversa) | 2, 3 of 4 | Staak definitief. | ||
Andere immuungerelateerde bijwerkingen (waaronder maar niet beperkt tot myositis, sarcoïdose, auto-immuunhemolytische anemie, pancreatitis, iridocyclitis, uveïtis, diabetische ketoacidose, artralgie, transplantaatafstoting van een solide orgaan, graft-versus-hostziekte) | 3 | Onderbreek toediening. Hervat toediening wanneer de toxiciteit afneemt naar graad 0 of 1. | ||
| 4 | Staak definitief. | |||
Terugkeer van immuungerelateerde bijwerkingen na afname naar ≤ graad 1 (met uitzondering van pneumonitis, zie hierboven) | 3 of 4 | Staak definitief. | ||
| Andere bijwerkingen | Ernstgraada | Dosisaanpassing | ||
| Infusiegerelateerde reacties | 2 | Onderbreek toediening. Wanneer de reacties binnen 1 uur na onderbreking verdwijnen, kan de toediening hervat worden op 50% van de oorspronkelijke infusiesnelheid, of de toediening kan hervat worden wanneer de symptomen verdwijnen met premedicatie. Staak definitief bij terugkeer van graad 2 met geschikte premedicatie. | ||
| Tabel 3. Aanbevolen dosisaanpassingen voor JEMPERLI | ||||
| Immuungerelateerde | Ernstgraada | Dosisaanpassing | ||
| bijwerkingen | ||||
| 3 of 4 | Staak definitief. | |||
a Toxiciteit ingedeeld in graad volgens de National Cancer Institute Common Terminology Criteria for Adverse Events (CTCAE) versie 5.0.
b ASAT = aspartaataminotransferase
c ALAT = alanineaminotransferase
d ULN = bovengrens van de normaalwaarde
e Voor patiënten met levermetastasen die de behandeling beginnen met een toename in ASAT of ALAT van graad 2, moet de behandeling gestaakt worden als de ASAT of ALAT toeneemt met ≥ 50% ten opzichte van baseline en ten minste 1 week aanhoudt
f SJS = Stevens-Johnson-syndroom
g TEN = toxische epidermale necrolyse
h DRESS = geneesmiddelenreactie met eosinofilie en systemische symptomen.
Patiëntenkaart
Alle voorschrijvers van JEMPERLI moeten patiënten informeren over de patiëntenkaart waarop wordt uitgelegd wat ze moeten doen als ze last krijgen van een symptoom van een immuungerelateerde bijwerking. De arts geeft de patiëntenkaart aan iedere patiënt.
Bijzondere populaties
Ouderen
Er wordt geen dosisaanpassing aanbevolen voor patiënten die 65 jaar of ouder zijn.
Er zijn beperkte klinische gegevens beschikbaar over dostarlimab bij patiënten van 75 jaar of ouder (zie rubriek 5.1).
Verminderde nierfunctie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een licht tot matig verminderde nierfunctie. Er zijn beperkte gegevens beschikbaar over patiënten met een ernstig verminderde nierfunctie of met eindstadium nierfalen die gedialyseerd worden (zie rubriek 5.2).
Verminderde leverfunctie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een licht verminderde leverfunctie. Er zijn beperkte gegevens beschikbaar over patiënten met een matig verminderde leverfunctie en geen gegevens over patiënten met een ernstig verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van JEMPERLI bij kinderen en adolescenten met een leeftijd jonger dan 18 jaar zijn niet vastgesteld. Buiten de goedgekeurde indicaties is JEMPERLI in combinatie met niraparib onderzocht bij kinderen in de leeftijd van 5 tot minder dan 18 jaar met gerecidiveerde of refractaire solide tumoren waaronder osteosarcoom en neuroblastoom; de onderzoeksgegevens waren echter beperkt en op basis van de resultaten van het onderzoek kon niet geconcludeerd worden dat de voordelen van dergelijk gebruik zwaarder wegen dan de risico’s. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2.
Wijze van toediening
JEMPERLI is uitsluitend bedoeld voor intraveneuze infusie. JEMPERLI moet met behulp van een intraveneuze infuuspomp worden toegediend via intraveneuze infusie gedurende 30 minuten.
JEMPERLI mag niet worden toegediend als een intraveneuze push- of bolusinjectie.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de handelsnaam en het batchnummer van het toegediende product goed geregistreerd worden.
Immuungerelateerde bijwerkingen
Immuungerelateerde bijwerkingen, die ernstig of fataal kunnen zijn, kunnen optreden bij patiënten die behandeld worden met antilichamen die de programmed cell death protein-1/programmed death-ligand 1 (PD-1/PD-L1)-route blokkeren, waaronder dostarlimab. Hoewel immuungerelateerde bijwerkingen doorgaans optreden tijdens de behandeling met PD-1/PD-L1-blokkerende antilichamen, kunnen symptomen ook optreden na stopzetting van de behandeling. Immuungerelateerde bijwerkingen kunnen voorkomen in alle organen of weefsels en kunnen tegelijk meer dan één lichaamssysteem aantasten. De belangrijke immuungerelateerde bijwerkingen in deze rubriek omvatten niet alle mogelijke ernstige en fatale immuungerelateerde reacties.
De vroege opsporing en behandeling van immuungerelateerde bijwerkingen zijn essentieel voor het veilige gebruik van PD-1/PD-L1-blokkerende antilichamen. Patiënten moeten gecontroleerd worden op symptomen en tekenen van immuungerelateerde bijwerkingen. Hematologische en klinische chemie, waaronder lever-, nier- en schildklierfunctietesten, moet worden beoordeeld op baseline en periodiek tijdens de behandeling. In het geval van vermoede immuungerelateerde bijwerkingen moet gezorgd worden voor adequate evaluatie waaronder consulten bij een specialist.
Op basis van de ernst van de bijwerking moet de behandeling met dostarlimab worden onderbroken of definitief gestaakt en moeten corticosteroïden (1 tot 2 mg/kg/dag prednison of gelijkwaardig) of een andere passende therapie worden toegediend (zie hieronder en rubriek 4.2). Bij verbetering naar graad ≤ 1 moet het afbouwen van de corticosteroïden worden gestart en dit moet 1 maand of langer voortgezet worden. Op basis van beperkte gegevens uit klinische onderzoeken bij patiënten van wie de immuungerelateerde bijwerkingen niet onder controle konden worden gebracht met het gebruik van corticosteroïden, kan toediening van andere systemische immunosuppressieve middelen overwogen worden. Hormoonsubstitutietherapie voor endocrinopathieën moet gestart worden op indicatie.
De behandeling met dostarlimab moet definitief worden gestaakt voor immuungerelateerde bijwerkingen van graad 3 die terugkomen en voor toxiciteit door immuungerelateerde bijwerkingen van graad 4, met uitzondering van endocrinopathieën die onder controle zijn met hormoonsubstitutie en tenzij anders aangegeven in tabel 3.
Immuungerelateerde pneumonitis
Pneumonitis is gemeld bij patiënten die dostarlimab kregen (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op tekenen en symptomen van pneumonitis. Een vermoede pneumonitis moet bevestigd worden met radiografische beeldvorming en andere oorzaken moeten uitgesloten worden. Patiënten moeten behandeld worden met aanpassingen in de toediening van dostarlimab en met corticosteroïden (zie rubriek 4.2).
Immuungerelateerde colitis
Dostarlimab kan immuungerelateerde colitis veroorzaken (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op tekenen en symptomen van colitis en behandeld worden met aanpassingen in de toediening van dostarlimab en met middelen tegen diarree en corticosteroïden (zie rubriek 4.2).
Immuungerelateerde hepatitis
Dostarlimab kan immuungerelateerde hepatitis veroorzaken (zie rubriek 4.8). Patiënten moeten zoals aangegeven periodiek gecontroleerd worden op veranderingen in de leverfunctie, op basis van klinische beoordeling, en behandeld worden met aanpassingen in de toediening van dostarlimab en met corticosteroïden (zie rubriek 4.2).
Immuungerelateerde endocrinopathieën
Immuungerelateerde endocrinopathieën, waaronder hypothyreoïdie, hyperthyreoïdie, thyreoïditis, hypofysitis, diabetes mellitus type 1, diabetische ketoacidose en bijnierinsufficiëntie, zijn gemeld bij patiënten die dostarlimab kregen (zie rubriek 4.8).
Hypothyreoïdie en hyperthyreoïdie
Immuungerelateerde hypothyreoïdie en hyperthyreoïdie (met inbegrip van thyreoïditis) traden op bij patiënten die dostarlimab kregen, en hypothyreoïdie kan volgen op hyperthyreoïdie. Patiënten moeten gecontroleerd worden op afwijkende schildklierfunctietesten, voorafgaand aan en periodiek tijdens de behandeling en zoals geïndiceerd op basis van klinische beoordeling. Immuungerelateerde hypothyreoïdie en hyperthyreoïdie (met inbegrip van thyreoïditis) moeten behandeld worden zoals aanbevolen in rubriek 4.2.
Bijnierinsufficiëntie
Immuungerelateerde bijnierinsufficiëntie trad op bij patiënten die dostarlimab kregen. Patiënten moeten gecontroleerd worden op tekenen en symptomen van bijnierinsufficiëntie. Patiënten met symptomatische bijnierinsufficiëntie moeten behandeld worden zoals aanbevolen in rubriek 4.2.
Immuungerelateerde nefritis
Dostarlimab kan immuungerelateerde nefritis veroorzaken (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op veranderingen in de nierfunctie en worden behandeld door aanpassing van de toediening van dostarlimab en met corticosteroïden (zie rubriek 4.2).
Immuungerelateerde bijwerkingen van de huid
Immuungerelateerde rash, waaronder pemfigoïd, is gemeld bij patiënten die dostarlimab kregen (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op tekenen en symptomen van rash. Stevens-Johnson-syndroom (SJS), dat levensbedreigend of fataal kan zijn, is gemeld in verband met behandeling met dostarlimab (zie rubriek 4.8). Gevallen van toxische epidermale necrolyse zijn gemeld bij patiënten die zijn behandeld met PD-1-remmers. Patiënten moeten worden geïnformeerd over de tekenen en symptomen van ernstige bijwerkingen van de huid (severe cutaneous adverse reactions, SCAR’s) en nauwlettend worden gecontroleerd op huidreacties. Patiënten moet worden geadviseerd om onmiddellijk medisch advies in te winnen bij hun arts als zij tekenen of symptomen waarnemen die daarop wijzen. Bij een vermoeden van SCAR’s moeten patiënten worden doorverwezen naar een specialist voor verdere beoordeling en behandeling, en worden behandeld zoals aanbevolen in rubriek 4.2.
Voorzichtigheid is geboden wanneer het gebruik van dostarlimab wordt overwogen bij een patiënt die eerder een ernstige of levensbedreigende bijwerking van de huid heeft gehad tijdens een voorafgaande behandeling met andere immuunstimulerende middelen tegen kanker.
Immuungerelateerde artralgie
Immuungerelateerde artralgie is gemeld bij patiënten die dostarlimab kregen (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op tekenen en symptomen van artralgie. Vermoede immuungerelateerde artralgie moet bevestigd worden en andere oorzaken moeten worden uitgesloten. Patiënten moeten behandeld worden met aanpassingen in de toediening van dostarlimab en met corticosteroïden (zie rubriek 4.2).
Andere immuungerelateerde bijwerkingen
Gezien het werkingsmechanisme van dostarlimab kunnen andere mogelijke immuungerelateerde bijwerkingen optreden, waaronder mogelijk ernstige bijwerkingen (bijv. myositis, myocarditis, encefalitis, demyeliniserende neuropathie [waaronder syndroom van Guillain-Barré], sarcoïdose). Klinisch significante immuungerelateerde bijwerkingen die tijdens klinische onderzoeken zijn gemeld bij minder dan 1% van de patiënten die behandeld werden met dostarlimab als monotherapie, zijn onder meer encefalitis, auto-immuunhemolytische anemie, pancreatitis, iridocyclitis en uveïtis. Patiënten moeten gecontroleerd worden op tekenen en symptomen van immuungerelateerde bijwerkingen en behandeld worden zoals beschreven in rubriek 4.2. Transplantaatafstoting van een solide orgaan is na het op de markt brengen gemeld bij patiënten die behandeld werden met PD-1-remmers. De behandeling met dostarlimab kan het risico op afstoting vergroten bij ontvangers van een solide orgaantransplantaat. Bij deze patiënten moet het voordeel van de behandeling met dostarlimab worden afgewogen versus het risico van een mogelijke orgaanafstoting.
Fatale en andere ernstige complicaties kunnen optreden bij patiënten die een allogeen hematopoëtischestamceltransplantaat (HSCT) krijgen voor of nadat ze behandeld zijn met een PD-1/PD-L1-blokkerend antilichaam. Complicaties in verband met een transplantaat zijn onder meer hyperacute graft-versus-hostziekte (GvHD), acute GvHD, chronische GvHD, hepatische veno-occlusieve ziekte na reduced intensity conditioning en febriel syndroom waarvoor steroïden nodig zijn (zonder een aantoonbare infectieuze oorzaak). Deze complicaties kunnen optreden ondanks tussenkomende therapie tussen PD-1/PD-L1-blokkade en allogene HSCT. Volg patiënten nauwgezet op bewijs van transplantaatgerelateerde complicaties en grijp direct in. Overweeg het voordeel versus de risico’s van de behandeling met een PD-1/PD-L1-blokkerend antilichaam voorafgaand of na een allogene HSCT.
Infusiegerelateerde reacties
Dostarlimab kan infusiegerelateerde reacties veroorzaken die ernstig kunnen zijn (zie rubriek 4.8). In het geval van ernstige (graad 3) of levensbedreigende (graad 4) infusiegerelateerde reacties moet het infuus gestopt worden en moet de behandeling permanent worden gestaakt (zie rubriek 4.2).
Patiënten die werden uitgesloten van klinische onderzoeken
Patiënten met de volgende klinische statussen werden uitgesloten van de GARNET-studie: Eastern Cooperative Oncology Group (ECOG)-prestatiescore (PS) op baseline van ≥ 2; metastasen van het centrale zenuwstelsel die niet onder controle zijn of carcinomateuze meningitis; andere maligniteiten in de afgelopen 2 jaar; immunodeficiëntie of het krijgen van immunosuppressietherapie binnen 7 dagen; actieve hiv-, hepatitis B- of hepatitis C-infectie; actieve auto-immuunziekte waarvoor in de afgelopen 2 jaar systemische behandeling nodig was met uitzondering van substitutietherapie; voorgeschiedenis van interstitiële longziekte; of het krijgen van een levend vaccin binnen 14 dagen.
Patiënten met de volgende statussen werden uitgesloten van de RUBY-studie: het hebben van een concomitante maligniteit, of het gehad hebben van een eerdere, niet-endometriale invasieve maligniteit en gedurende < 3 jaar ziektevrij zijn of in de afgelopen 3 jaar actief behandeld zijn voor die maligniteit; metastasen van het centrale zenuwstelsel die niet onder controle zijn of carcinomateuze meningitis of beide; bekende voorgeschiedenis van hiv of actieve hepatitis B of hepatitis C; immunodeficiëntie of het krijgen van immunosuppressietherapie binnen 7 dagen; medisch gezien als risicovol beschouwd worden vanwege een ernstige, ongecontroleerde medische aandoening, niet-kwaadaardige systemische ziekte of actieve infectie waarvoor systemische therapie is vereist; of het krijgen van een levend vaccin binnen 30 dagen vóór de eerste dosis onderzoeksbehandeling, tijdens de onderzoeksbehandeling of in de 180 dagen na de laatste dosis onderzoeksbehandeling.
Na zorgvuldige overweging van het mogelijk hogere risico mag dostarlimab bij dergelijke patiënten worden gebruikt met passende medische behandeling.
Polysorbaat 80-gehalte
Dit geneesmiddel bevat polysorbaat 80 (zie rubriek 2), wat allergische reacties kan veroorzaken.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is. Dit geneesmiddel kan worden verdund in natriumchloride 9 mg/ml (0,9%) oplossing voor infusie. Dit moet in overweging worden genomen voor patiënten op een natriumbeperkt dieet (zie rubriek 6.6).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Monoklonale antilichamen (mAb) zoals dostarlimab zijn geen substraten van cytochroom P450 of transporteiwitten van het werkzame bestanddeel. Dostarlimab is geen cytokine en het is onwaarschijnlijk dat het een cytokinemodulator is. Daarnaast wordt farmacokinetische interactie van dostarlimab met werkzame stoffen van kleine moleculen niet verwacht. Er is geen bewijs van interactie die gemedieerd wordt door niet-specifieke klaring van lysosoomafbraak voor antilichamen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Er is een risico verbonden aan de toediening van dostarlimab aan vrouwen die zwanger kunnen worden. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met dostarlimab en tot 4 maanden na de laatste dosis dostarlimab.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van dostarlimab bij zwangere vrouwen. Op basis van het werkingsmechanisme kan dostarlimab farmacologische effecten hebben die schadelijk zijn voor de foetus wanneer het wordt toegediend tijdens de zwangerschap.
Er zijn geen reproductie- of ontwikkelingsonderzoeken uitgevoerd met dostarlimab bij dieren; remming van de PD-1/PD-L1-route kan echter leiden tot een verhoogd risico op immuungemedieerde afstoting van de zich ontwikkelende foetus, wat foetale dood tot gevolg kan hebben (zie rubriek 5.3). Van humane immunoglobulinen (IgG4) is bekend dat ze de placenta passeren en daarom kan dostarlimab, omdat het een IgG4 is, overgedragen worden van de moeder op de zich ontwikkelende foetus.
JEMPERLI wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en die geen effectieve anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of dostarlimab/metabolieten in de moedermelk worden uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
JEMPERLI mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven en borstvoeding moet ook vermeden worden gedurende ten minste 4 maanden na de laatste dosis dostarlimab.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsonderzoeken uitgevoerd met dostarlimab (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
JEMPERLI heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Dostarlimab gaat vooral gepaard met immuungerelateerde bijwerkingen. De meeste hiervan, waaronder ernstige bijwerkingen, verdwenen na het starten van passende medische behandeling of stopzetting van dostarlimab (zie ‘Beschrijving van geselecteerde bijwerkingen’ hieronder).
Dostarlimab als monotherapie
De veiligheid van dostarlimab is beoordeeld bij 605 patiënten met EC of andere gevorderde solide tumoren. Deze patiënten kregen dostarlimab als monotherapie in de GARNET-studie. Onder hen waren 153 patiënten met gevorderd of gerecidiveerd dMMR/MSI-H EC. Patiënten kregen gedurende 4 cycli elke 3 weken doses van 500 mg gevolgd door doses van 1000 mg elke 6 weken tijdens alle cycli daarna.
Bij patiënten met gevorderde of gerecidiveerde solide tumoren (n = 605) waren de vaakst voorkomende bijwerkingen (> 10%) anemie (28,6%), diarree (26,0%), nausea (25,8%), braken (19,0%), artralgie (17,0%), pruritus (14,2%), rash (13,2%), pyrexie (12,4%), aspartaataminotransferasen verhoogd (11,2%) en hypothyreoïdie (11,2%). JEMPERLI werd permanent gestaakt vanwege bijwerkingen bij 38 patiënten (6,3%); het ging hierbij vooral om immuungerelateerde bijwerkingen. Bijwerkingen waren ernstig bij 11,2% van de patiënten; de meeste ernstige bijwerkingen waren immuungerelateerde bijwerkingen (zie rubriek 4.4).
Het veiligheidsprofiel voor patiënten met dMMR/MSI-H EC in de GARNET-studie (n = 153) verschilde niet van dat van de gehele monotherapiepopulatie uit tabel 4.
Dostarlimab in combinatie met carboplatine en paclitaxel
De veiligheid van dostarlimab is beoordeeld bij 241 patiënten met primair gevorderd of gerecidiveerd EC die dostarlimab in combinatie met carboplatine en paclitaxel kregen in de RUBY-studie. De patiënten kregen gedurende 6 cycli elke 3 weken doses van 500 mg dostarlimab, gevolgd door doses van 1000 mg dostarlimab elke 6 weken tijdens alle cycli daarna.
Bij patiënten met primair gevorderd of gerecidiveerd EC (n = 241) waren de vaakst voorkomende bijwerkingen (≥ 10%) rash (23,2%), rash maculo-papulair (14,5%), hypothyroïdie (14,5%), pyrexie (12,9%), alanine-aminotransferase verhoogd (12,9%), aspartaataminotransferase verhoogd (12,0%) en droge huid (10,0%). JEMPERLI werd permanent gestaakt vanwege bijwerkingen bij 12 patiënten (5,0%); het ging hierbij vooral om immuungerelateerde bijwerkingen. Bijwerkingen waren ernstig bij 5,8% van de patiënten. De vaakst voorkomende (> 1%) ernstige bijwerking was pyrexie (2,9%). De vaakst voorkomende (> 10%) immuungerelateerde bijwerking was hypothyroïdie (12,0%), en maculopapulaire rash (1,2%) was de vaakst voorkomende (> 1%) immuungerelateerde bijwerking die tot stopzetting van de behandeling leidde (zie rubriek 4.4).
Samenvattende tabel van bijwerkingen
Bijwerkingen die gemeld werden in klinische onderzoeken naar dostarlimab als monotherapie of dostarlimab in combinatie met chemotherapie, zijn opgenomen in tabel 4. Deze bijwerkingen zijn vermeld per systeem/orgaanklasse en frequentie. Tenzij anders vermeld, zijn de frequenties van bijwerkingen in de ‘dostarlimab als monotherapie’-kolom gebaseerd op de frequentie van bijwerkingen van alle oorzaken die zijn vastgesteld bij 605 patiënten met gevorderde of gerecidiveerde solide tumoren uit de GARNET-studie die zijn blootgesteld aan monotherapie met dostarlimab gedurende een mediane behandelduur van 24 weken (spreiding: 1 week tot 229 weken). Tenzij anders aangegeven zijn de frequenties van bijwerkingen in de ‘Dostarlimab in combinatie met chemotherapie’-kolom gebaseerd op de frequentie van bijwerkingen van alle oorzaken die zijn vastgesteld onder de 241 patiënten met primair gevorderd of gerecidiveerd EC uit de RUBY-studie die zijn blootgesteld aan dostarlimab in combinatie met carboplatine en paclitaxel gedurende een mediane behandelduur van 43 weken (spreiding: 3 tot 193 weken). Raadpleeg bij gebruik van dostarlimab in combinatie met carboplatine en paclitaxel voor aanvullende veiligheidsinformatie de productinformatie van de geneesmiddelen die in combinatie met dostarlimab worden toegediend.
Bijwerkingen waarvan bekend is dat ze kunnen optreden bij gebruik van dostarlimab als monotherapie of bij gebruik van carboplatine en paclitaxel, kunnen ook optreden tijdens een behandeling waarbij deze geneesmiddelen worden gecombineerd, zelfs als deze bijwerkingen niet gemeld zijn bij klinische onderzoeken met dostarlimab in combinatie met carboplatine en paclitaxel. De bijwerkingen worden getoond per systeem/orgaanklasse en frequentie. De frequenties worden gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4: Bijwerkingen bij patiënten die behandeld werden met dostarlimab
| Dostarlimab als monotherapie | Dostarlimab in combinatie met chemotherapie | |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Anemiea | |
| Endocriene aandoeningen | ||
| Zeer vaak | Hypothyroïdie*b | Hypothyroïdiee |
| Vaak | Hyperthyroïdie*, bijnierinsufficiëntie* | Hyperthyroïdie |
| Soms | Thyreoïditis*c, hypofysitisd | Thyreoïditis, bijnierinsufficiëntie |
| Voedings- en stofwisselingsstoornissen | ||
| Soms | Type 1 diabetes mellitus, diabetische ketoacidose | Type 1 diabetes mellitus |
| Zenuwstelselaandoeningen | ||
| Soms | Encefalitis, myasthenia gravis | Myasthenisch syndroom†, Guillain-Barré-syndroom†f |
| Oogaandoeningen | ||
| Soms | Uveïtisg | Uveïtis |
| Hartaandoeningen | ||
| Soms | Myocarditis†h | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Vaak | Pneumonitis*i | Pneumonitis |
| Maagdarmstelstelaandoeningen | ||
| Zeer vaak | Diarree, nausea, braken | |
| Vaak | Colitis*j, pancreatitisk, gastritis | Colitis†l, pancreatitis |
| Soms | Oesofagitis | Immuungemedieerde gastritis†, gastro-intestinale vasculitis† |
| Lever- en galaandoeningen | ||
| Vaak | Hepatitis*m | |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Rash*n, pruritus | Rasho, droge huid |
| Soms | Stevens-Johnson-syndroom† | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | Artralgie* | |
| Vaak | Myalgie | |
| Dostarlimab als monotherapie | Dostarlimab in combinatie met chemotherapie | |
| Soms | Immuungemedieerde artritis, polymyalgie rheumatica, immuungemedieerde myositis | Immuungemedieerde artritis, myositis† |
| Nier- en urinewegaandoeningen | ||
| Soms | Nefritis*p | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Pyrexie | Pyrexie |
| Vaak | Koude rillingen | |
| Soms | Systemisch ontstekingsreactiesyndroom† | |
| Onderzoeken | ||
| Zeer vaak | Transaminasen verhoogdq | Alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Vaak | Infusie gerelateerde reactie*r | |
† Omvat gevallen die zijn geïdentificeerd uit andere klinische onderzoeken bij patiënten met solide tumoren die dostarlimab als monotherapie of dostarlimab in combinatie met verschillende soorten antikankerbehandelingen kregen.
* Zie rubriek ‘Beschrijving van geselecteerde bijwerkingen’
a Omvat anemie en auto-immuunhemolytische anemie
b Omvat hypothyroïdie en immuungemedieerde hypothyreoïdie
c Omvat thyreoïditis en immuungemedieerde thyreoïditis
d Omvat hypofysitis en lymfocytaire hypofysitis
e Omvat hypothyroïdie en immuungemedieerde hypothyreoïdie
f Omvat Guillain-Barré-syndroom en demyeliniserende polyneuropathie
g Omvat uveïtis en iridocyclitis
h Omvat myocarditis en immuungemedieerde myocarditis
i Omvat pneumonitis, interstitiële longziekte en immuungemedieerde longziekte
j Omvat colitis, enterocolitis en immuungemedieerde enterocolitis
k Omvat pancreatitis en pancreatitis acuut
l Omvat colitis en enteritis
m Omvat hepatitis, auto-immuunhepatitis en hepatische cytolyse
n Omvat rash, rash maculo-papulair, erytheem, rash vlekkerig, rash pruritus, rash erythemateus, rash papulair, erythema multiforme, huidtoxiciteit, geneesmiddeleneruptie, toxische huideruptie, exfoliatieve uitslag en pemfigoïd
o Omvat rash en rash maculo-papulair
p Omvat nefritis en tubulo-interstitiële nefritis
q Omvat transaminasen verhoogd, alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd en hypertransaminasemie
r Omvat infusie gerelateerde reactie en overgevoeligheid.
Beschrijving van geselecteerde bijwerkingen
De hieronder beschreven geselecteerde bijwerkingen zijn gebaseerd op de veiligheid van dostarlimab in een gecombineerde monotherapie-veiligheidsdatabase van 605 patiënten in de GARNET-studie bij patiënten met EC of andere gevorderde solide tumoren. Immuungerelateerde bijwerkingen werden gedefinieerd als bijwerkingen van graad 2 en hoger; de frequenties hieronder omvatten geen bijwerkingen van graad 1. De richtlijnen voor de behandeling van deze bijwerkingen staan in rubriek 4.2.
Immuungerelateerde bijwerkingen (zie rubriek 4.4)
Immuungerelateerde pneumonitis
Immuungerelateerde pneumonitis trad op bij 14 van de patiënten (2,3%), waaronder pneumonitis van graad 2 (1,3%), graad 3 (0,8%) en graad 4 (0,2%). Pneumonitis leidde bij 8 patiënten (1,3%) tot staking van dostarlimab.
Systemische corticosteroïden (prednison ≥ 40 mg per dag of gelijkwaardig) waren nodig bij 11 patiënten (78,6%) met pneumonitis. Pneumonitis verdween bij 11 patiënten (78,6%).
Immuungerelateerde colitis
Colitis trad op bij 8 patiënten (1,3%), waaronder colitis van graad 2 (0,7%) en graad 3 (0,7%). Colitis leidde bij geen van de patiënten tot staking van dostarlimab.
Systemische corticosteroïden (prednison ≥ 40 mg per dag of gelijkwaardig) waren nodig bij 5 patiënten (62,5%). Bij 5 patiënten met colitis (62,5%) verdween colitis.
Immuungerelateerde hepatitis
Hepatitis trad op bij 3 patiënten (0,5%) en was bij allen graad 3. Systemische corticosteroïden (prednison ≥ 40 mg per dag of gelijkwaardig) waren nodig bij 2 patiënten (66,7%). Hepatitis leidde tot staking van dostarlimab bij 1 patiënt (0,2%) en verdween bij 2 van de 3 patiënten.
Immuungemedieerde endocrinopathieën
Hypothyreoïdie trad op bij 46 patiënten (7,6%) en was bij allemaal van graad 2. Hypothyreoïdie leidde niet tot staking van dostarlimab en verdween bij 17 patiënten (37,0%).
Hyperthyreoïdie trad op bij 14 patiënten (2,3%), waaronder van graad 2 (2,1%) en graad 3 (0,2%). Hyperthyreoïdie leidde niet tot staking van dostarlimab en verdween bij 10 patiënten (71,4%).
Thyreoïditis trad op bij 3 patiënten (0,5%) en was bij allen graad 2. Geen van de gevallen van thyreoïditis verdween; dostarlimab werd niet gestaakt vanwege thyreoïditis.
Bijnierinsufficiëntie trad op bij 7 patiënten (1,2%), waaronder van graad 2 (0,5%) en graad 3 (0,7%). Bijnierinsufficiëntie leidde tot staking van dostarlimab bij 1 patiënt (0,2%) en verdween bij 4 patiënten (57,1%).
Immuungemedieerde nefritis
Nefritis, waaronder tubulo-interstitiële nefritis, trad op bij 3 patiënten (0,5%) en was in alle gevallen van graad 2. Systemische corticosteroïden (prednison ≥ 40 mg per dag of gelijkwaardig) waren nodig bij 2 patiënten (66,7%) met nefritis. Nefritis leidde tot staking van dostarlimab bij 1 patiënt (0,2%) en verdween bij alle 3 patiënten.
Immuungerelateerde rash
Immuungerelateerde rash (rash, maculopapulaire rash, vlekkerige rash, jeukende rash, pemfigoïd, geneesmiddeleneruptie, huidtoxiciteit en toxische huideruptie) trad op bij 31 patiënten (5,1%), waaronder van graad 3 bij 9 patiënten (1,5%) die dostarlimab kregen. De mediane tijd tot eerste begin van rash was 57 dagen (spreiding: 2 dagen tot 1485 dagen). Systemische corticosteroïden (prednison ≥ 40 mg per dag of gelijkwaardig) waren nodig bij 9 patiënten (29,0%) met rash. Rash leidde tot staking van dostarlimab bij 1 patiënt (0,2%) en verdween bij 24 patiënten (77,4%).
Immuungerelateerde artralgie
Immuungerelateerde artralgie trad op bij 34 patiënten (5,6%). Immuungerelateerde artralgie van graad 3 werd gemeld bij 5 patiënten (0,8%) die dostarlimab kregen. De mediane tijd tot eerste begin van artralgie was 94,5 dagen (spreiding: 1 dag tot 840 dagen). Systemische corticosteroïden (prednison ≥ 40 mg per dag of gelijkwaardig) waren nodig bij 3 patiënten (8,8%) met artralgie. Artralgie leidde tot staking van dostarlimab bij 1 patiënt (0,2%) en verdween bij 19 patiënten met artralgie (55,9%).
Infusiegerelateerde reacties
Infusiegerelateerde reacties waaronder overgevoeligheid traden op bij 6 patiënten (1,0%), waaronder infusiegerelateerde reacties van graad 2 (0,3%) en graad 3 (0,2%). Alle patiënten herstelden van de immuungerelateerde reactie.
Klasse-effecten van immuuncheckpointremmers
Tijdens de behandeling met andere immuuncheckpointremmers zijn gevallen van de volgende bijwerkingen gemeld, die ook tijdens de behandeling met dostarlimab kunnen optreden: coeliakie, pancreatische exocriene insufficiëntie.
Immunogeniciteit
In de GARNET-studie werd getest op antilichamen tegen geneesmiddelen (anti-drug antibodies, ADA’s) bij 315 patiënten die dostarlimab kregen en de incidentie van de tijdens de behandeling met dostarlimab optredende ADA’s was 2,5%. Neutraliserende antilichamen werden aangetoond bij 1,3% van de patiënten. Gelijktijdige toediening met carboplatine en paclitaxel had geen nadelig effect op de immunogeniciteit van dostarlimab. In de RUBY-studie was er onder de 225 patiënten die behandeld waren met dostarlimab in combinatie met carboplatine en paclitaxel en bij wie de aanwezigheid van ADA’s beoordeeld kon worden, geen incidentie van tijdens de behandeling met dostarlimab optredende ADA’s of tijdens de behandeling optredende neutraliserende antilichamen.
Bij de patiënten die ADA’s ontwikkelden, was er geen bewijs van een veranderde werkzaamheid of veiligheid van dostarlimab.
Oudere patiënten
Van de 605 patiënten die werden behandeld met dostarlimab als monotherapie, was 51,6% jonger dan 65 jaar, 36,9% was 65-75 jaar en 11,5% was 75 jaar of ouder. Van de 241 patiënten die werden behandeld met dostarlimab in combinatie met carboplatine-paclitaxel, was 52,3% jonger dan 65 jaar, was 36,5% 65-75 jaar en was 11,2% 75 jaar of ouder. Er werden geen algemene verschillen in veiligheid gemeld tussen oudere (≥ 65 jaar) en jongere patiënten (< 65 jaar).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Als een overdosering wordt vermoed, moet de patiënt gecontroleerd worden op tekenen of symptomen van bijwerkingen of ongewenste effecten en moet een passende symptomatische behandeling worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FF07
Werkingsmechanisme
Dostarlimab is een gehumaniseerd mAb van het IgG4-isotype dat bindt aan PD-1-receptoren en de interacties blokkeert van binding met zijn liganden PD-L1 en PD-L2. De remming van de door de PD-1-route gemedieerde immuunrespons leidt tot reactivatie van de T-celfunctie, zoals proliferatie, cytokineproductie en cytotoxische activiteit. Dostarlimab versterkt T-celresponsen, waaronder immuunresponsen tegen de tumor door de binding van PD-1 aan PD-L1 en PD-L2 te blokkeren. In syngene tumormodellen bij muizen leidde het blokkeren van PD-1-activiteit tot verminderde tumorgroei.
Klinische werkzaamheid en veiligheid
RUBY: een gerandomiseerd, gecontroleerd onderzoek naar dostarlimab in combinatie met carboplatine en paclitaxel bij de behandeling van volwassen patiënten met primair gevorderd of gerecidiveerd EC
De werkzaamheid en veiligheid van dostarlimab in combinatie met carboplatine-paclitaxel werden bestudeerd bij een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek waaraan patiënten met primair gevorderd of gerecidiveerd EC meededen.
De patiënten werden gerandomiseerd (in een verhouding van 1:1) naar ofwel gebruik van dostarlimab 500 mg plus carboplatine AUC 5 mg/ml/min en paclitaxel 175 mg/m2 elke 3 weken gedurende 6 cycli gevolgd door dostarlimab 1000 mg elke 6 weken (n = 245), ofwel gebruik van placebo plus carboplatine AUC 5 mg/ml/min en paclitaxel 175 mg/m2 elke 3 weken gedurende 6 cycli gevolgd door placebo elke 6 weken (n = 249). Bij de randomisatie werd gestratificeerd op basis van de MMR/MSI-status, het al dan niet hebben ondergaan van uitwendige radiotherapie van het bekkengebied, en de ziektestatus (gerecidiveerd, primair stadium III of primair stadium IV). De behandeling werd voortgezet gedurende maximaal 3 jaar, of tot het optreden van onaanvaardbare toxiciteit, het optreden van ziekteprogressie of een besluit van de onderzoeker om met de behandeling te stoppen. Beoordeling van de tumorstatus vond plaats met de volgende frequentie: tot en met week 25 elke 6 weken, vervolgens tot en met week 52 elke 9 weken, en daarna elke 12 weken. Na een mediane follow-upduur van 37 maanden zijn 27 van de 245 naar dostarlimab plus carboplatine-paclitaxel gerandomiseerde patiënten gedurende > 3 jaar behandeld (cut-off datum 22 september 2023).
Tot de belangrijkste inclusiecriteria voor het onderzoek behoorde aanwezigheid van primair EC in stadium III of IV volgens de FIGO (Fédération internationale de gynécologie et d'obstétrique)-classificatie; dit omvatte stadium IIIA- tot stadium IIIC1-EC waarbij sprake was van beoordeelbare of meetbare ziekte conform de response evaluation criteria in solid tumours (RECIST) v.1.1, stadium IIIC1-EC met een carcinosarcoom histologie, ‘clear cell’-histologie, sereuze histologie of gemengde histologie (voor ≥ 10% bestaand uit carcinosarcoom-, ‘clear cell’- of sereuze histologie) ongeacht of op basis van beeldvormend onderzoek sprake was van beoordeelbare of meetbare ziekte, en stadium IIIC2- of stadium IV-EC ongeacht of er sprake was van beoordeelbare of meetbare ziekte. Aan het onderzoek kon ook worden deelgenomen door patiënten met een eerste recidief van EC bij wie de kans op genezing met radiotherapie of chirurgie alleen of in combinatie klein was; hierbij ging het om patiënten met een eerste recidief die nog geen systemische antikankerbehandeling hadden ondergaan, en patiënten die neoadjuvante/adjuvante systemische antikankerbehandeling hadden ondergaan en bij wie ≥ 6 maanden na afloop van de behandeling een recidief of ziekteprogressie was opgetreden (eerste recidief). Patiënten mochten in 21 dagen voorafgaand aan de onderzoeksbehandeling geen bestraling hebben ondergaan, met uitzondering van palliatieve radiotherapie, die toegestaan was tot 1 week voorafgaand aan de onderzoeksbehandeling.
De primaire uitkomstmaten waren de progressievrije overleving (progression-free survival, PFS), beoordeeld door de onderzoeker conform RECIST v1.1, onder patiënten met dMMR/MSI-H primair gevorderd of gerecidiveerd EC en onder alle patiënten (totale populatie) met primair gevorderd of gerecidiveerd EC, en de totale overleving (overall survival, OS) onder alle patiënten (totale populatie) met primair gevorderd of gerecidiveerd EC.
In totaal werd bij 494 patiënten met EC de werkzaamheid beoordeeld in de RUBY-studie. Hun demografische en patiëntkenmerken in de uitgangssituatie waren als volgt: de mediane leeftijd was 65 jaar (38% had een leeftijd tussen de 65 en 74 jaar, en 13% was 75 jaar of ouder); 77% was blank, 12% was zwart en 3% was Aziatisch; hun PS volgens de ECOG was 0 (63%) of 1 (37%); 19% had primair stadium III-EC, 34% had primair stadium IV-EC en 48% had gerecidiveerd EC; 55% had endometrioïd carcinoom, 4% had gemengd carcinoom, 9% had carcinosarcoom, 3% had ‘clear cell’-carcinoom, 21% had sereus carcinoom en 8% had een ander type; 91% had chirurgie ondergaan, 28% had radiotherapie ondergaan en 20% had antikankerbehandeling ondergaan.
Identificatie van de dMMR/MSI-H-tumorstatus vond prospectief plaats aan de hand van lokaal uitgevoerde testen (IHC, PCR of NGS), of door middel van een centraal uitgevoerde test (IHC) in het geval dat er geen lokaal verkregen testresultaat beschikbaar was.
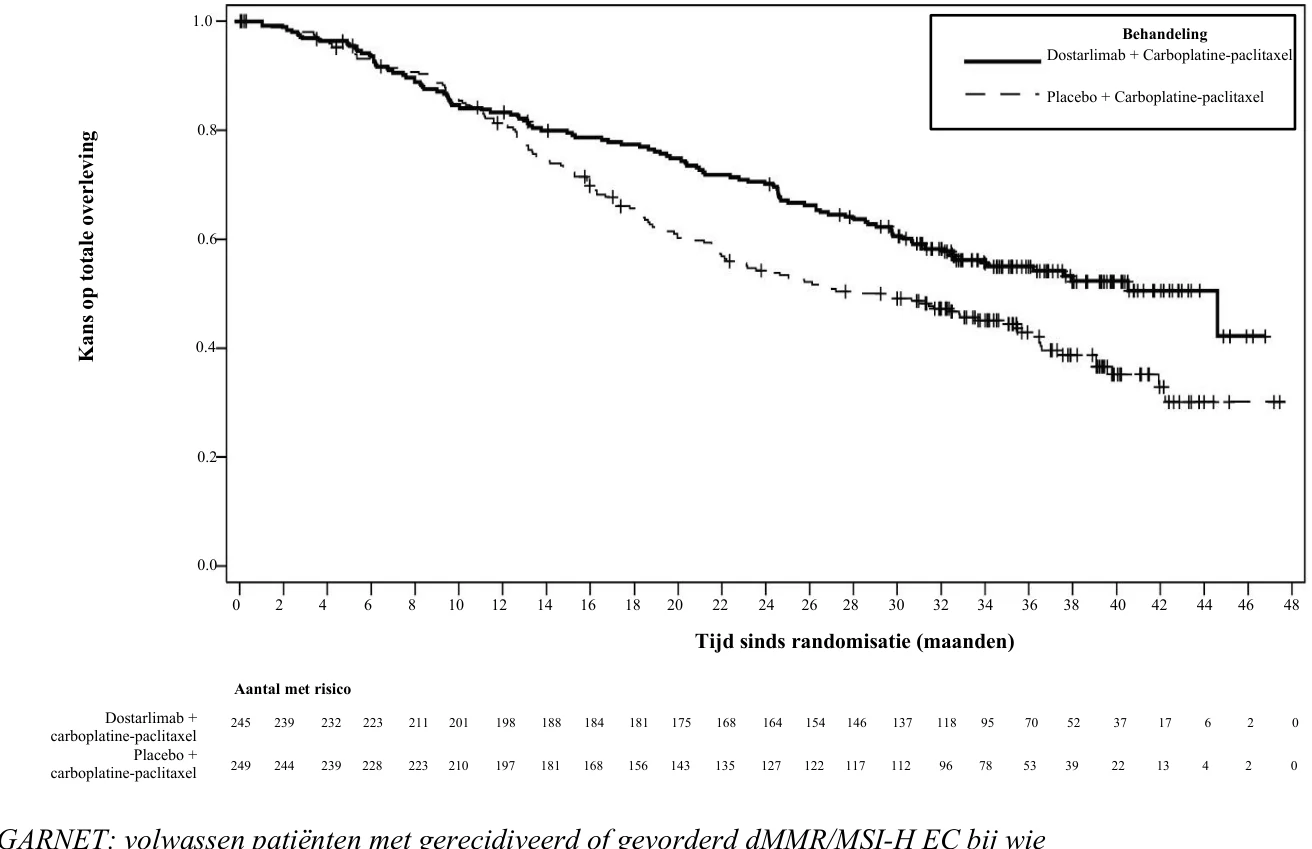
De werkzaamheidsresultaten zijn te zien in tabel 5 en afbeelding 1 en 2. De PFS is weergegeven voor het moment waarop primaire analyse plaatsvond, bij een mediane follow-upduur van 25 maanden. De OS-resultaten zijn gebaseerd op de tweede interimanalyse, bij een mediane follow-upduur van 37 maanden. Dostarlimab plus carboplatine-paclitaxel vertoonde ten aanzien van de door de onderzoeker beoordeelde PFS (dMMR/MSI-H-populatie en totale populatie) en de OS (totale populatie) significante verbeteringen ten opzichte van placebo plus carboplatine-paclitaxel.
Tabel 5: Werkzaamheidsresultaten in RUBY voor de totale populatie en patiënten met dMMR/MSI-H EC
| Eindpunt | Totale populatie | dMMR/MSI-H-populatie | |||
| Dostarlimab + carboplatine-paclitaxel (n = 245) | Placebo + carboplatine-paclitaxel (n = 249) | Dostarlimab + carboplatine-paclitaxel (n = 53) | Placebo + carboplatine-paclitaxel (n = 65) | ||
Progressievrije overleving (PFS)a | |||||
Mediaan in maanden (95%-BI)b | 11,8 (9,6, 17,1) | 7,9 (7,6, 9,5) | Niet bereikt (11,8, n.b.) | 7,7 (5,6, 9,7) | |
Aantal (%) patiënten met gebeurtenis | 135 (55,1) | 177 (71,1) | 19 (35,8) | 47 (72,3) | |
Hazardratio (95%- BI)c | 0,64 (0,51, 0,80) | 0,28 (0,16, 0,50) | |||
| p-waarded | < 0,0001 | < 0,0001 | |||
| Totale overleving (OS)e, f | |||||
Mediaan in maanden (95%-BI)b | 44,6 (32,6, n.b.) | 28,2 (22,1, 35,6) | Niet bereikt (n.b., n.b.) | 31,4 (20,3, n.b.) | |
Aantal (%) patiënten met gebeurtenis | 109 (44,5) | 144 (57,8) | 12 (22,6) | 35 (53,8) | |
Hazardratio (95%- BI)c | 0,69 (0,54, 0,89) | 0,32 (0,17, 0,63) | |||
| p-waarded | 0,0020 | N.v.t.g | |||
Objectief responspercentage (ORR)h | |||||
| ORR, n (%) (95%-BI) | 149 (70,3) (63,6, 76,3) | 142 (64,8) (58,1, 71,2) | 38 (77,6) (63,4, 88,2) | 40 (69,0) (55,5, 80,5) | |
| Duur van de respons (DOR)h, i | |||||
| Mediaan in maanden (95%-BI)b | 10,6 (8,2, 17,6) | 6,2 (4,4, 6,7) | Niet bereikt (10,1, n.b.) | 5,4 (3,9, 8,1) | |
| BI: betrouwbaarheidsinterval; n.v.t.: niet van toepassing; n.b.: niet bereikt. | |||||
a Mediane follow-upduur van 25 maanden (cut-off datum 28 september 2022). b Volgens de methode van Brookmeyer en Crowley.
c Gebaseerd op een gestratificeerd Cox-regressiemodel.
d Eenzijdige p-waarde op basis van een gestratificeerde logranktoets.
e OS is alleen voor de totale populatie een primair eindpunt.
f Mediane follow-upduur van 37 maanden (cut-off datum 22 september 2023). g Niet statistisch significant omdat er ten aanzien van de totale overleving in de dMMR/MSI-H-populatie geen hypothesetoetsing plaatsvond.
h Beoordeeld door de onderzoeker conform RECIST v1.1.
i Voor patiënten met een partiële of volledige respons.
Er werden vooraf gespecificeerde verkennende analyses van de PFS en OS verricht onder patiënten met mismatch-reparatieproficiënt (MMRp)/microsatellietstabiel (MSS) EC (n = 376). De hazardratio voor PFS was 0,76 (95%-BI: 0,59, 0,98) met een mediane PFS van 9,9 maanden voor dostarlimab plus carboplatine-paclitaxel (n = 192) tegen 7,9 maanden voor placebo plus carboplatine-paclitaxel (n = 184) (cut-off datum 28 september 2022). De hazardratio voor OS was 0,79 (95%-BI: 0,60, 1,04) met een mediane OS van 34 maanden voor dostarlimab plus carboplatine-paclitaxel tegen 27 maanden voor placebo plus carboplatine-paclitaxel (cut-off datum 22 september 2023).
Afbeelding 1. Kaplan-Meiercurve van de door de onderzoeker beoordeelde progressievrije overleving onder alle patiënten (totale populatie) met EC (RUBY-studie)
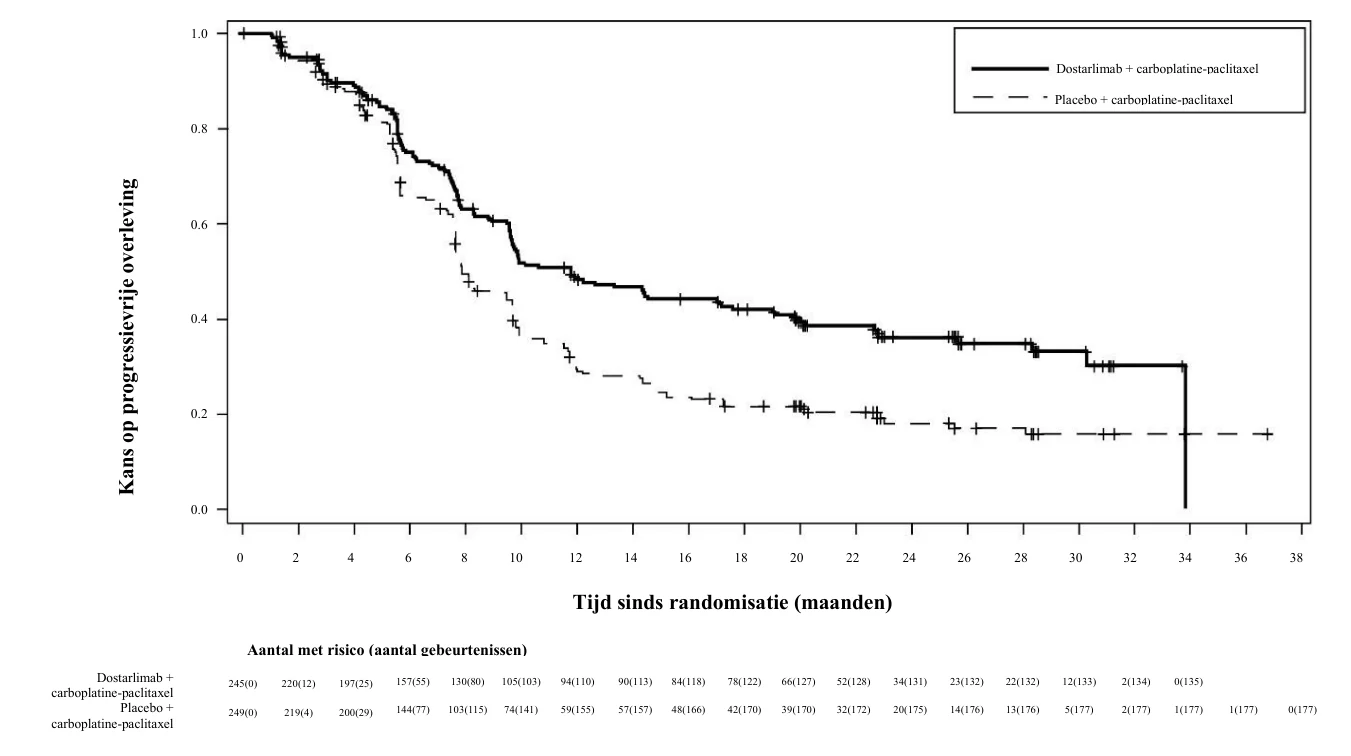

0(177) 


Afbeelding 2. Kaplan-Meiercurve van de totale overleving onder alle patiënten (totale populatie) met EC (RUBY-studie)
ziekteprogressie is opgetreden tijdens of na een platinabevattende behandeling
De werkzaamheid en veiligheid van dostarlimab als monotherapie werden bestudeerd in het GARNET-onderzoek, een multicenter, niet-gecontroleerd, open-labelonderzoek met meerdere parallelle cohorten. Aan het GARNET-onderzoek deden uitbreidingscohorten mee met patiënten met gerecidiveerde of gevorderde solide tumoren voor wie de beschikbare behandelopties beperkt zijn. In cohort A1 zaten patiënten met dMMR/MSI-H EC met ziekteprogressie tijdens of na een platinabevattende behandeling.
Patiënten kregen gedurende 4 cycli elke 3 weken 500 mg dostarlimab gevolgd door 1000 mg elke 6 weken. De behandeling werd gedurende maximaal twee jaar voortgezet tot onaanvaardbare toxiciteit of ziekteprogressie.
De belangrijkste werkzaamheidsuitkomsten waren objectief responspercentage (ORR) en duur van respons (DOR), zoals vastgesteld aan de hand van beoordeling door geblindeerde, onafhankelijke centrale radiologen (BICR) volgens de response evaluation criteria in solid tumours (RECIST) v 1.1. De werkzaamheidspopulatie werd gedefinieerd als patiënten die een meetbare ziekte hadden volgens BICR op baseline en bij wie de follow-up minimaal 24 weken duurde of bij wie de follow-up minder dan 24 weken duurde en werd gestaakt vanwege bijwerkingen en ziekteprogressie.
In totaal werden 143 patiënten met dMMR/MSI-H EC beoordeeld op werkzaamheid tijdens het GARNET-onderzoek. Van deze 143 patiënten waren de uitgangskenmerken: mediane leeftijd van 65 jaar (52% was 65 jaar of ouder); 77% blank, 3,5% Aziatisch, 2,8% zwart; en ECOG PS 0 (39%) of 1 (61%). Op het moment van de diagnose zat 21% van de patiënten met dMMR/MSI-H EC in FIGO-stadium IV. Bij het starten van het onderzoek (het recentste FIGO-stadium) had 67% van de patiënten stadium IV volgens FIGO. Het mediane aantal eerdere behandellijnen was 1: 63% van de patiënten had één eerdere lijn, 37% had twee of meer eerdere lijnen. Negenenveertig patiënten (34%) kregen de behandeling alleen in de neoadjuvante of adjuvante setting voordat ze deelnamen aan het onderzoek. 









De identificatie van de dMMR/MSI-H-tumorstatus vond prospectief plaats aan de hand van lokale testen. Lokale diagnostische testen (IHC, PCR of NGS) die beschikbaar waren op de locaties werden gebruikt voor het vaststellen van de dMMR/MSI-H-expressie in tumormateriaal. De meeste locaties gebruikten IHC, omdat dit de gebruikelijkste beschikbare test was.
In tabel 6 staan de werkzaamheidsgegevens voor de 143 patiënten. De totale mediane behandelduur in weken was 34 (spreiding 2 tot 220). Vierentwintig procent van de patiënten die enige hoeveelheid dostarlimab kregen, kreeg een behandeling van > 102 weken (2 jaar).
Tabel 6: Werkzaamheidsresultaten in GARNET voor patiënten met dMMR/MSI-H EC
| Eindpunt | Resultaten (n = 143)a | |
| Objectief responspercentage (ORR) | ||
| ORR n (%) (95%-BI) | 65 (45,5) (37,1, 54,0) | |
| Percentage volledige respons, n (%) | 23 (16,1) | |
| Percentage partiële respons, n (%) | 42 (29,4) | |
| Duur van de respons (DOR)b | ||
| Mediaan in maanden | Niet bereikt | |
| Patiënten met een duur van ≥ 12 maanden, n (%) | 52 (80,0) | |
| Patiënten met een duur van ≥ 24 maanden, n (%) | 29 (44,6) | |
| Ziektecontrolepercentage (DCR)c | ||
DCR n (%) (95%-BI) | 86 (60,1) (51,6, 68,2) | |
| BI: Betrouwbaarheidsinterval | ||
a Werkzaamheidsgegevens met een mediane follow-up van 27,6 maanden (cut-off datum 01 november 2021)
b Voor patiënten met een partiële of volledige respons.
c Omvat patiënten met een volledige respons, partiële respons en stabiele ziekte gedurende ten minste 12 weken.
Werkzaamheid en PD-L1-status
De klinische activiteit werd gezien onafhankelijk van gecombineerde positieve score (CPS) van de PD-L1 van de tumor volgens IHC. Het verband tussen PD-L1-status en de werkzaamheid werd post-hoc geanalyseerd bij patiënten met beschikbare weefselmonsters (n = 81) in de werkzaamheidspopulatie uit cohort A1 van het GARNET-onderzoek met een data cut-off-datum van 1 maart 2020. Van de 23 patiënten met een CPS van PD-L1 < 1% was het ORR 30,4% (7/23, 95%-BI: 13,2; 52,9) en van de 58 patiënten met een CPS van PD-L1 ≥ 1% was het ORR 55,2% (32/58, 95%-BI: 41,5; 68,3).
Oudere patiënten
Van de 108 patiënten die met dostarlimab werden behandeld in de werkzaamheidspopulatie van het GARNET-onderzoek, was 50,0% ouder dan 65 jaar.
Consistente resultaten werden waargenomen bij de oudere patiënten, waar het ORR volgens BICR 42,6% (95%-BI: 29,2%, 56,8%) was bij patiënten ≥ 65 jaar.
Pediatrische patiënten
Bij een fase 1-onderzoek (SCOOP) werden de veiligheid, farmacokinetiek en antitumoractiviteit van JEMPERLI in combinatie met niraparib beoordeeld bij 47 kinderen en adolescenten met recidiverende of refractaire solide tumoren waaronder osteosarcoom en neuroblastoom. Patiënten in de leeftijd van 5 tot ˂18 jaar kregen elke 3 weken 3 mg/kg of 7,5 mg/kg (tot 500 mg) JEMPERLI.
Het onderzoek werd voortijdig beëindigd vanwege waargenomen toxiciteiten in combinatie met onvoldoende werkzaamheid. Er werd geen werkzaamheidsrespons gezien bij de 17 patiënten met osteosarcoom of neuroblastoom die in het uitbreidingsdeel van het onderzoek waren opgenomen. Het veiligheidsprofiel van de combinatie bij pediatrische patiënten kan niet als vastgesteld worden beschouwd vanwege het beperkte aantal beoordeelde pediatrische patiënten en de beperkte blootstelling. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van dostarlimab is beoordeeld bij gebruik als monotherapie en bij toediening in combinatie met carboplatine en paclitaxel.
Dostarlimab als monotherapie of in combinatie met carboplatine en paclitaxel is beschreven aan de hand van een populatiefarmacokinetische analyse van 869 patiënten met verschillende solide tumoren, waaronder 546 patiënten met EC. Wanneer toegediend in de aanbevolen therapeutische dosis voor gebruik als monotherapie (500 mg intraveneus toegediend elke 3 weken gedurende 4 cycli, gevolgd door 1000 mg elke 6 weken) of in de aanbevolen therapeutische dosis voor gebruik in combinatie met carboplatine en paclitaxel (500 mg intraveneus toegediend elke 3 weken gedurende 6 cycli, gevolgd door 1000 mg elke 6 weken), toont dostarlimab een geschatte tweevoudige accumulatie (Cmin). Dit komt overeen met de terminale halfwaardetijd (t1/2). De blootstelling aan dostarlimab was voor gebruik van dostarlimab als monotherapie en gebruik van dostarlimab in combinatie met carboplatine en paclitaxel vergelijkbaar.
Absorptie
Dostarlimab wordt intraveneus toegediend en daarom zijn schattingen van de absorptie niet van toepassing.
Distributie
Het gemiddelde distributievolume van dostarlimab in steady state is ongeveer 5,8 l (CV% van 14,9%).
Biotransformatie
Dostarlimab is een therapeutisch IgG4-mAb waarvan wordt verwacht dat het door lysosomen wordt gekataboliseerd in kleine peptiden, aminozuren en kleine koolhydraten middels vloeibarefase- of receptorgemedieerde endocytose. De afbraakproducten worden verwijderd door renale excretie of teruggebracht naar de nutriëntenpool zonder biologische effecten.
Eliminatie
De gemiddelde klaring is 0,007 l/u (CV% van 30,2%) in steady state. De t1/2 in steady state is 23,2 dagen (CV% van 20,8%).
De klaring van dostarlimab was naar schatting 7,8% lager wanneer dostarlimab werd toegediend in combinatie met carboplatine en paclitaxel. Er was geen sprake van een betekenisvolle invloed op de blootstelling aan dostarlimab.
Lineariteit/non-lineariteit
De blootstelling (zowel de maximale concentratie [Cmax] als het oppervlak onder de concentratie-tijdcurve [AUC0-tau] en [AUC0-inf]) was ongeveer dosisproportioneel.
Farmacokinetische/farmacodynamische relatie
Op basis van de relaties tussen werkzaamheid en veiligheid bij blootstelling zijn er geen klinisch significante verschillen in de werkzaamheid en veiligheid wanneer de blootstelling aan dostarlimab wordt verdubbeld. Volledige bezetting van de receptor, zoals gemeten aan de hand van zowel de functionele directe PD-1-bindings- als de interleukine 2 (IL-2)-productietesten, werd behouden gedurende het toedieningsinterval in het aanbevolen therapeutische toedieningsschema.
Speciale populaties
Een populatiefarmacokinetische analyse van de patiëntgegevens wijst erop dat leeftijd (spreiding: 24 tot 86 jaar), geslacht of ras, etnische afkomst of tumortype geen klinisch belangrijke effecten heeft op de klaring van dostarlimab.
Verminderde nierfunctie
Verminderde nierfunctie werd beoordeeld op basis van de geschatte creatinineklaring [CLCR ml/min] (normaal: CLCR ≥ 90 ml/min, n = 305; licht: CLCR = 60-89 ml/min, n = 397; matig: CLCR = 30-59 ml/min, n = 164; ernstig: CLCR = 15-29 ml/min, n = 3 en met eindstadium nierfalen (ESRD): CLCR < 15 ml/min, n = 1). Het effect van een verminderde nierfunctie op de klaring van dostarlimab werd beoordeeld aan de hand van populatiefarmacokinetische analyses bij patiënten met een licht of matig verminderde nierfunctie in vergelijking met patiënten met een normale nierfunctie. Er werden geen klinisch belangrijke verschillen gevonden in de klaring van dostarlimab tussen patiënten met een licht tot matig verminderde nierfunctie en patiënten met een normale nierfunctie. Er zijn beperkte gegevens beschikbaar over patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
Verminderde leverfunctie werd beoordeeld zoals gedefinieerd aan de hand van de criteria van het Amerikaanse National Cancer Institute voor leverdisfunctie volgens totaal bilirubine en ASAT (normaal: totaal bilirubine (TB) & ASAT < = bovengrens van de normaalwaarde (ULN), n = 772; licht: TB > ULN tot 1,5 ULN of ASAT > ULN, n = 92; en matig: TB > 1,5-3 ULN, alle ASAT, n = 5). Het effect van een verminderde leverfunctie op de klaring van dostarlimab werd beoordeeld aan de hand van populatiefarmacokinetische analyses bij patiënten met een licht verminderde leverfunctie in vergelijking met patiënten met een normale leverfunctie. Er werden geen klinisch belangrijke verschillen gevonden in de klaring van dostarlimab tussen patiënten met een licht verminderde leverfunctie en patiënten met een normale leverfunctie. Er zijn beperkte gegevens beschikbaar over patiënten met een matig verminderde leverfunctie en geen gegevens over patiënten met een ernstig verminderde leverfunctie.
Pediatrische patiënten
Bij een fase 1-onderzoek (SCOOP) werd de farmacokinetiek van dostarlimab beoordeeld bij 44 kinderen en adolescenten met recidiverende of refractaire solide tumoren. Het onderzoek werd voortijdig beëindigd, waardoor de verkregen farmacokinetische gegevens beperkt waren. In de monsters van deelnemers die bij een dosis van 7,5 mg/kg werden geanalyseerd (n = 28), waren de dostarlimab-concentraties over het algemeen vergelijkbaar met die bij volwassenen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig uit onderzoek op het gebied van toxiciteit bij herhaalde dosering gedurende maximaal 3 maanden bij cynomolgusapen. Er zijn geen onderzoeken uitgevoerd ter beoordeling van het effect van dostarlimab met betrekking tot carcinogeen potentieel of genotoxiciteit. Dieronderzoek naar reproductie- en ontwikkelingstoxiciteit is niet uitgevoerd met dostarlimab. In diermodellen met drachtige muizen is gebleken dat een blokkade van PD-L1-signalering de tolerantie voor de foetus verstoort en leidt tot een verhoogd foetaal verlies. Deze resultaten duiden op het mogelijke risico dat toediening van dostarlimab tijdens de zwangerschap schadelijk kan zijn voor de foetus, zoals verhoogde kans op abortus of doodgeboorte.
Er werden geen opmerkelijke effecten gezien op de mannelijke en vrouwelijke geslachtsorganen van apen in de onderzoeken op het gebied van toxiciteit bij herhaalde dosering gedurende 1 maand en 3 maanden; deze resultaten zijn echter mogelijk helemaal niet representatief voor het mogelijke klinische risico vanwege de onrijpheid van het voortplantingssysteem van de dieren die in de onderzoeken zijn gebruikt. Daarom blijft de vruchtbaarheidstoxiciteit onbekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Trinatriumcitraatdihydraat (E331)
Citroenzuurmonohydraat (E330)
L-argininehydrochloride
Natriumchloride
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
5 jaar.
Na verdunning
Indien het product niet onmiddellijk wordt gebruikt is de chemische en fysische stabiliteit tijdens gebruik aangetoond gedurende 96 uur bij 2 °C – 8 °C, gevolgd door 6 uur bij kamertemperatuur (tot 25 °C) vanaf het moment van bereiding/verdunning tot het eind van de toediening.
Vanuit microbiologisch oogpunt moet het verdunde product onmiddellijk worden gebruikt. De verdunde oplossing mag niet worden ingevroren. Indien niet onmiddellijk gebruikt, zijn de bewaartijden tijdens gebruik en omstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker en deze zijn normaal gesproken niet langer dan 24 uur bij 2 °C – 8 °C of 6 uur bij kamertemperatuur (tot 25 °C), tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
Indien gekoeld bewaard, moet de verdunde oplossing vóór gebruik op kamertemperatuur worden gebracht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Heldere injectieflacon van 10 ml van type I-borosilicaatglas met een grijze stop van chloorbutylelastomeer gelamineerd met fluorpolymeer, afgesloten met een flip-off-dop van aluminium met 500 mg dostarlimab.
Elke doos bevat één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding/verdunning
Parenterale geneesmiddelen moeten vóór toediening visueel op deeltjes en verkleuring worden gecontroleerd. JEMPERLI is een licht opaalachtige, kleurloze tot gele oplossing. Gooi de injectieflacon weg als zichtbare deeltjes worden waargenomen.
JEMPERLI is verenigbaar met een infuuszak van polyvinylchloride (PVC) met of zonder di-(2-ethylhexyl)-ftalaat (DEHP), ethyleenvinylacetaat, polyethyleen (PE), polypropyleen (PP) of een polyolefinemengsel (PP+PE), en een spuit van PP.
Trek voor de dosis van 500 mg 10 ml JEMPERLI op uit een injectieflacon en breng over naar een infuuszak met natriumchloride 9 mg/ml (0,9%), oplossing voor injectie, of glucose 50 mg/ml (5%), oplossing voor injectie. De uiteindelijke concentratie van de verdunde oplossing moet tussen 2 mg/ml en 10 mg/ml liggen. Het totale volume van de oplossing voor infusie mag niet meer zijn dan 250 ml. Hiervoor moet wellicht een volume van het oplosmiddel worden opgetrokken uit de infuuszak voordat een volume JEMPERLI kan worden toegevoegd aan de infuuszak.
- Bij het bereiden van een dosis van 500 mg in een infuuszak met 250 ml oplosmiddel moet bijvoorbeeld 10 ml oplosmiddel uit de infuuszak van 250 ml worden opgetrokken om te komen tot een concentratie van 2 mg/ml. Daarna moet 10 ml JEMPERLI worden opgetrokken uit de injectieflacon en worden overgebracht naar de infuuszak.
Trek voor de dosis van 1000 mg 10 ml JEMPERLI op uit twee injectieflacons (trek in totaal 20 ml op) en breng over naar een infuuszak met natriumchloride 9 mg/ml (0,9%), oplossing voor injectie, of glucose 50 mg/ml (5%), oplossing voor injectie. De uiteindelijke concentratie van de verdunde oplossing moet tussen 4 mg/ml en 10 mg/ml liggen. Het totale volume van de oplossing voor infusie mag niet meer zijn dan 250 ml. Hiervoor moet wellicht een volume van het oplosmiddel worden opgetrokken uit de infuuszak voordat een volume JEMPERLI kan worden toegevoegd aan de infuuszak.
- Bij het bereiden van een dosis van 1000 mg in een infuuszak met 250 ml oplosmiddel moet bijvoorbeeld 20 ml oplosmiddel uit de infuuszak van 250 ml worden opgetrokken om te komen tot een concentratie van 4 mg/ml. Daarna moet 10 ml JEMPERLI worden opgetrokken uit twee injectieflacons (trek in totaal 20 ml op) en worden overgebracht naar de infuuszak.
Meng de verdunde oplossing door deze voorzichtig om te keren. Schud de infuuszak met de uiteindelijke oplossing niet. Gooi het eventuele ongebruikte deel uit de injectieflacon weg.
Bewaren
Bewaar in de oorspronkelijke verpakking tot het moment van bereiding, ter bescherming tegen licht. Voor het bewaren van de bereide dosis, zie de bewaartermijn na verdunning in rubriek 6.3.
Toediening
JEMPERLI moet met behulp van een intraveneuze infuuspomp worden toegediend via intraveneuze infusie gedurende 30 minuten door een beroepsbeoefenaar in de gezondheidszorg. De slang moet gemaakt zijn van PVC, met platina uitgehard siliconenmateriaal of PP, de aansluitingen van PVC of polycarbonaat en de naalden van roestvrij staal. Een inlinefilter van polyethersulfon (PES) van 0,2 of 0,22 micron moet worden gebruikt bij de toediening van JEMPERLI.
JEMPERLI mag niet worden toegediend als een intraveneuze push- of bolusinjectie.
Dien niet gelijktijdig andere geneesmiddelen toe via dezelfde infuuslijn.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1538/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 april 2021
Datum van laatste verlenging: 15 februari 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu