


SmPC (samenvatting van de productkenmerken) - Erbitux
1. NAAM VAN HET GENEESMIDDEL
Erbitux 5 mg/ml oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing voor infusie bevat 5 mg cetuximab.
Elke injectieflacon met 20 ml bevat 100 mg cetuximab.
Elke injectieflacon met 100 ml bevat 500 mg cetuximab.
Cetuximab is een chimerisch monoklonaal IgG1 antilichaam vervaardigd in een zoogdiercellijn (Sp2/0) door middel van recombinante DNA-technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor infusie.
Kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Erbitux is geïndiceerd voor de behandeling van patiënten met gemetastaseerde colorectale kanker met epidermale groeifactor receptor (EGFR)-expressie en het wildtype RAS-gen
- in combinatie met chemotherapie op basis van irinotecan,
- als eerstelijnsbehandeling in combinatie met FOLFOX,
- als monotherapie bij patiënten bij wie behandeling op basis van oxaliplatine en irinotecan heeft gefaald en die irinotecan niet verdragen.
Zie rubriek 5.1 voor details.
Erbitux is geïndiceerd voor de behandeling van volwassen patiënten met gemetastaseerde colorectale kanker met BRAF V600E-mutatie
- als eerstelijnsbehandeling in combinatie met encorafenib en FOLFOX,
- in combinatie met encorafenib bij patiënten die eerder systemische therapie hebben gekregen. Zie rubriek 5.1 voor details; zie rubriek 4.2 voor de selectie van patiënten op basis van biomarker.
Erbitux is geïndiceerd voor de behandeling van patiënten met plaveiselcelcarcinoom van het hoofd-halsgebied
- in combinatie met bestralingstherapie bij een lokaal gevorderde ziekte,
- in combinatie met op platina gebaseerde chemotherapie bij een recidiverende en/of gemetastaseerde ziekte.
4.2 Dosering en wijze van toediening
Erbitux moet worden toegediend onder de supervisie van een arts die ervaring heeft met het gebruik van anti-neoplastische geneesmiddelen. De patiënt dient aandachtig gecontroleerd te worden tijdens de infusie en tot ten minste 1 uur na de beëindiging van de infusie. Beschikbaarheid van reanimatieapparatuur moet verzekerd zijn.
Dosering
Voorafgaand aan de eerste behandeling moeten patiënten ten minste 1 uur vóór de toediening van cetuximab premedicatie met een antihistamine en een corticosteroïd ontvangen. Deze premedicatie wordt aangeraden voorafgaand aan alle volgende infusies.
Colorectale kanker
Gemetastaseerde colorectale kanker met het wildtype RAS-gen
Bij patiënten met gemetastaseerde colorectale kanker met het wildtype RAS-gen wordt cetuximab in combinatie met chemotherapie of als monotherapie gebruikt (zie rubriek 5.1). Bewijs van de wildtype RAS-status (KRAS en NRAS) is vereist voordat behandeling met Erbitux wordt aangevangen. De mutatiestatus moet door een laboratorium, dat ervaring heeft met deze bepaling, worden bepaald met gevalideerde testmethoden voor de detectie van KRAS- (exons 2, 3 en 4) en NRAS- (exons 2, 3 en 4) mutaties (zie rubriek 4.4 en 5.1).
Erbitux kan worden toegediend in een doseringsschema per week of om de week.
Doseringsschema per week
Erbitux wordt eenmaal per week toegediend. De initiële dosis is 400 mg cetuximab per m² lichaamsoppervlak (BSA). Alle volgende wekelijkse doses zijn elk 250 mg/m².
Doseringsschema om de week
Erbitux wordt om de week toegediend. Elke dosis is 500 mg cetuximab per m² lichaamsoppervlak.
Gemetastaseerde colorectale kanker met BRAF V600E-mutatie
Bij patiënten met gemetastaseerde colorectale kanker met BRAF V600E-mutatie wordt cetuximab in combinatie met encorafenib en FOLFOX of encorafenib gebruikt (zie rubriek 5.1). Bewijs van de BRAF V600E-mutatiestatus is vereist voordat behandeling met Erbitux wordt aangevangen. De mutatiestatus moet met een CE-gemarkeerd IVD met het betreffende beoogde doel worden beoordeeld. Als het CE-gemarkeerde IVD niet beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt.
In combinatie met encorafenib bij patiënten die eerder systemische therapie kregen Erbitux wordt eenmaal per week toegediend. De allereerste dosis is 400 mg cetuximab per m² lichaamsoppervlak (BSA). Alle volgende wekelijkse doses zijn elk 250 mg/m².
In combinatie met encorafenib en FOLFOX
Erbitux wordt om de week toegediend. Elke dosis is 500 mg cetuximab per m² lichaamsoppervlak.
Voor de dosering of de aanbevolen dosisaanpassingen van gelijktijdig gebruikte chemotherapeutische middelen en encorafenib, zie de productinformatie van deze geneesmiddelen. Chemotherapeutische middelen mogen niet eerder dan 1 uur na het einde van de infusie van cetuximab worden toegediend. Encorafenib moet worden toegediend voordat de infusie van cetuximab wordt aangevangen.
Het wordt aangeraden de behandeling met cetuximab voort te zetten tot er progressie van de onderliggende ziekte optreedt.
Plaveiselcelcarcinoom van het hoofd-halsgebied
In combinatie met bestralingstherapie
Bij patiënten met lokaal gevorderd plaveiselcelcarcinoom van het hoofd-halsgebied wordt cetuximab gelijktijdig met bestralingstherapie gegeven. Het wordt aanbevolen om de behandeling met cetuximab één week voor aanvang van de bestralingstherapie te starten en de behandeling met cetuximab voort te zetten tot het einde van de periode met bestralingstherapie.
Erbitux wordt eenmaal per week toegediend. De initiële dosis is 400 mg cetuximab per m² lichaamsoppervlak (BSA). Alle volgende wekelijkse doses zijn elk 250 mg/m².
In combinatie met op platina gebaseerde chemotherapie
Bij patiënten met recidiverend en/of gemetastaseerd plaveiselcelcarcinoom van het hoofd-halsgebied wordt cetuximab gebruikt in combinatie met op platina gebaseerde chemotherapie, gevolgd door cetuximab als onderhoudstherapie, totdat ziekteprogressie optreedt (zie rubriek 5.1). Chemotherapie mag niet eerder dan 1 uur na het einde van de infusie van cetuximab worden toegediend.
Erbitux kan worden toegediend in een doseringsschema per week of om de week.
Doseringsschema per week
Erbitux wordt eenmaal per week toegediend. De initiële dosis is 400 mg cetuximab per m² lichaamsoppervlak (BSA). Alle volgende wekelijkse doses zijn elk 250 mg/m².
Doseringsschema om de week
Erbitux wordt om de week toegediend. Elke dosis is 500 mg cetuximab per m² lichaamsoppervlak.
Speciale populaties
Cetuximab is niet onderzocht bij patiënten met bestaande hematologische aandoeningen (zie rubriek 4.4).
Er is geen dosisaanpassing vereist bij ouderen, maar de ervaring met patiënten van 75 jaar en ouder is beperkt.
Tot op heden zijn patiënten met een lichte (CRCL ≥ 60 en < 90 ml/min) en matige (CRCL ≥ 30 en < 60 ml/min) nierfunctiestoornis, evenals een lichte leverfunctiestoornis in overeenstemming met de criteria van de National Cancer Institute Organ Dysfunction Working Group (NCI-ODWG) onderzocht. Het effect van een matige of ernstige leverfunctiestoornis, zoals gedefinieerd door de NCI-ODWG-criteria, op de farmacokinetiek van cetuximab is niet beoordeeld. De farmacokinetiek van cetuximab bij patiënten met een ernstige (CRCL ≥ 15 en < 30 ml/min) nierfunctiestoornis of terminale nierziekte is niet geëvalueerd. Zie rubriek 5.2.
Pediatrische patiënten
Er is geen relevante toepassing van cetuximab bij pediatrische patiënten voor de toegekende indicaties.
Wijze van toediening
Erbitux 5 mg/ml wordt intraveneus toegediend met een infusiepomp, druppelinfuus of injectiepomp (voor de gebruiksinstructies, zie rubriek 6.6).
De initiële dosis dient langzaam te worden toegediend om het risico op infusiegerelateerde reacties te minimaliseren (zie rubriek 4.4). De aanbevolen infusietijd is 120 minuten. Voor volgende toedieningen van cetuximab mag de infusiesnelheid 10 mg/min niet overschrijden. Indien de initiële infusie goed wordt verdragen, is de aanbevolen infusietijd voor het doseringsschema van 250 mg/m² per week 60 minuten en is de aanbevolen infusietijd voor het doseringsschema van 500 mg/m² om de week 120 minuten.
4.3 Contra-indicaties
Erbitux is gecontra-indiceerd bij patiënten met bekende ernstige (graad 3 of 4) overgevoeligheidsreacties op cetuximab.
De combinatie van Erbitux met oxaliplatinebevattende chemotherapie is gecontra-indiceerd voor patiënten met gemetastaseerde colorectale kanker (mCRC, metastatic colorectal cancer) met RAS-mutatie of bij wie de RAS-status van mCRC onbekend is (zie ook rubriek 4.4).
Voor aanvang van de combinatiebehandeling moet rekening gehouden worden met de contra-indicaties van gelijktijdig gebruikte chemotherapeutische middelen of bestralingstherapie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties, waaronder anafylactische reacties
Ernstige infusiegerelateerde reacties, waaronder anafylactische reacties, kunnen vaak optreden, in sommige gevallen met dodelijke afloop. Het optreden van een ernstige infusiegerelateerde reactie vereist een onmiddellijke en permanente beëindiging van de behandeling met cetuximab en kan een spoedbehandeling noodzakelijk maken. Sommige van deze reacties kunnen van anafylactische/anafylactoïde aard zijn of een cytokineafgiftesyndroom (CRS, cytokine release syndrome) representeren. De symptomen kunnen tijdens de eerste infusie en tot enkele uren daarna, of tijdens volgende infusies optreden. Het wordt aangeraden patiënten voor de mogelijkheid van deze late reactie te waarschuwen en hen te instrueren contact op te nemen met hun arts als zich symptomen of klachten van een infusiegerelateerde reactie voordoen. Mogelijke symptomen kunnen zijn: bronchospasmen, urticaria, verhoogde of verlaagde bloeddruk, bewustzijnsverlies of shock. In zeldzame gevallen zijn angina pectoris, myocardinfarct of hartstilstand waargenomen.
Anafylactische reacties kunnen al na de eerste minuten van de eerste infusie optreden, bijvoorbeeld doordat eerder gevormde IgE-antistoffen kruisreageren met cetuximab. Deze reacties gaan doorgaans gepaard met bronchospasme en urticaria. Zij kunnen ondanks het gebruik van premedicatie optreden. Het risico op anafylactische reacties is sterk verhoogd bij patiënten met een voorgeschiedenis van allergie voor rood vlees of tekenbeten of positieve testuitslagen voor IgE-antistoffen tegen cetuximab (alfa-1-3-galactose). Bij deze patiënten mag cetuximab alleen worden toegediend na een zorgvuldige afweging van de voordelen tegen de risico’s, waarbij andere behandelingen dienen te worden overwogen, en alleen onder nauwlettend toezicht van goed getraind personeel en met reanimatieapparatuur direct bij de hand.
De eerste dosis dient langzaam te worden toegediend, terwijl alle vitale functies gedurende minimaal twee uur nauwlettend dienen te worden bewaakt. Indien tijdens de eerste infusie binnen de eerste 15 minuten een infusiegerelateerde reactie optreedt, dient de infusie te worden gestopt. Voordat een volgende infusie wordt gegeven, dienen de voordelen zorgvuldig te worden afgewogen tegen de risico’s, waarbij moet worden overwogen of de patiënt eerder gevormde IgE-antistoffen zou kunnen hebben.
Als er later tijdens de infusie of bij een volgende infusie een infusiegerelateerde reactie optreedt, is verder behandelingsbeleid afhankelijk van de ernst van de reactie:
- a) Graad 1: langzame infusie onder nauwlettend toezicht voortzetten
- b) Graad 2: langzame infusie voortzetten en onmiddellijk behandeling van symptomen starten
- c) Graad 3 en 4: onmiddellijk de infusie stoppen, symptomen krachtig behandelen en verder gebruik van cetuximab contra-indiceren
Een cytokineafgiftesyndroom (CRS) treedt meestal binnen één uur na de infusie op en gaat minder vaak gepaard met bronchospasme en urticaria. CRS is meestal het ernstigst wanneer het in verband met de eerste infusie optreedt.
Lichte of matige infusiegerelateerde reacties komen zeer vaak voor met symptomen zoals koorts, koude rillingen, duizeligheid of dyspneu die in direct tijdsverband met vooral de eerste cetuximab-infusie kunnen optreden. Als de patiënt een lichte of matige infusiegerelateerde reactie ervaart, kan de infusiesnelheid verlaagd worden. Het wordt aanbevolen om deze lagere infusiesnelheid aan te houden bij alle volgende infusies.
Nauwgezette monitoring van patiënten is vereist, vooral tijdens de eerste toediening. Speciale aandacht wordt aangeraden voor patiënten met verminderde prestatiestatus en reeds bestaande cardio-pulmonaire aandoeningen.
Ademhalingsstelselaandoeningen
Er zijn gevallen van interstitiële longziekte (ILZ), waaronder fatale gevallen, gemeld, waarbij de meeste patiënten tot de Japanse bevolkingsgroep behoorden.
Verstorende of bijdragende factoren, zoals gelijktijdige chemotherapie, waarvan bekend is dat ze verband houden met ILZ, en reeds bestaande pulmonaire aandoeningen kwamen bij fatale gevallen vaak voor. Zulke patiënten dienen nauwlettend te worden gemonitord. In geval van symptomen (zoals dyspneu, hoesten, koorts) of radiografische bevindingen die duiden op ILZ, dient direct diagnostisch onderzoek te worden verricht.
Indien interstitiële longziekte wordt gediagnosticeerd, moet het gebruik van cetuximab worden gestaakt en de patiënt op passende wijze worden behandeld.
Huidreacties
De belangrijkste bijwerkingen van cetuximab zijn huidreacties die ernstig kunnen worden, vooral in combinatie met chemotherapie. Het risico op secundaire infecties (voornamelijk bacteriële) is verhoogd en er zijn gevallen van staphylococcal scalded skin syndrome, necrotiserende fasciitis en sepsis gemeld, waarvan sommige met fatale afloop (zie rubriek 4.8).
Huidreacties komen zeer vaak voor, en het onderbreken of staken van de behandeling kan vereist zijn. Volgens richtlijnen voor de klinische praktijk dient profylactisch gebruik van orale tetracyclines (6 - 8 weken) en topisch aanbrengen van een 1%-hydrocortisoncrème met vochtinbrenger te worden overwogen. Matig sterke tot sterke topische corticosteroïden of orale tetracyclines zijn gebruikt voor de behandeling van huidreacties.
Als een patiënt een onverdraagbare of ernstige huidreactie (≥ graad 3; Common Terminology Criteria for Adverse Events, CTCAE) ervaart, moet de behandeling met cetuximab onderbroken worden. De behandeling mag alleen dan worden hervat, als de reactie is afgenomen tot graad 2.
Als de ernstige huidreactie zich voor het eerst voordoet, kan de behandeling zonder doseringsverandering worden hervat.
Indien ernstige huidreacties voor de tweede en derde keer optreden, moet de behandeling met cetuximab opnieuw onderbroken worden.
Als de reactie is afgenomen tot graad 2, mag de behandeling alleen worden hervat met een dosisvermindering van 20% (200 mg/m² BSA in het doseringsschema per week, 400 mg/m² BSA in het doseringsschema om de week) na de tweede keer en met een dosisvermindering van 40% (150 mg/m² BSA in het doseringsschema per week, 300 mg/m² BSA in het doseringsschema om de week) na de derde keer.
Als zich ernstige huidreacties voor de vierde keer voordoen of niet afnemen tot graad 2 tijdens de onderbreking van de behandeling, is permanente beëindiging van de behandeling met cetuximab vereist.
Elektrolytenstoornissen
Progressief afnemende serummagnesiumspiegels treden vaak op en kunnen tot ernstige hypomagnesiëmie leiden. Hypomagnesiëmie is reversibel na het stoppen met cetuximab. Daarnaast kan hypokaliëmie ontstaan als gevolg van diarree. Hypocalciëmie kan ook optreden; met name in combinatie met op platina gebaseerde chemotherapie kan de incidentie van ernstige hypocalciëmie verhoogd zijn.
Het wordt aanbevolen om de elektrolytenspiegels in het serum te bepalen vóór aanvang van en regelmatig tijdens de behandeling met cetuximab. Indien nodig wordt aanvulling van elektrolyten aanbevolen.
Neutropenie en gerelateerde complicaties door infecties
Patiënten die cetuximab in combinatie met op platina gebaseerde chemotherapie ontvangen, hebben een verhoogd risico op ernstige neutropenie die kan leiden tot latere complicaties door infecties zoals febriele neutropenie, pneumonie of sepsis. Zorgvuldige controle wordt aanbevolen voor deze patiënten, in het bijzonder voor patiënten met last van huidlaesies, mucositis of diarree die het optreden van infecties kunnen begunstigen (zie rubriek 4.8).
Hart- en vaataandoeningen
Er is een verhoogde frequentie van ernstige en soms fatale cardiovasculaire voorvallen en van na de eerste behandeling optredende overlijdensgevallen waargenomen bij de behandeling van niet-kleincellige longkanker, plaveiselcelcarcinoom in hoofd en hals en colorectaal carcinoom. In enkele onderzoeken is een verband waargenomen met een leeftijd ≥ 65 jaar of prestatiestatus. Wanneer cetuximab wordt voorgeschreven, dient rekening te worden gehouden met de cardiovasculaire status en de prestatiestatus van de patiënt en gelijktijdige toediening van cardiotoxische verbindingen zoals fluoropyrimidines.
Oogaandoeningen
Patiënten die klachten en verschijnselen vertonen die wijzen op keratitis, zoals acute of verergerende oogontsteking, tranende ogen, gevoeligheid voor licht, wazig zicht, oogpijn en/of rode ogen, moeten direct worden doorverwezen naar een oftalmoloog.
Als een diagnose van ulceratieve keratitis is bevestigd, dient de behandeling met cetuximab te worden onderbroken of gestaakt. Als de diagnose keratitis wordt gesteld, dienen de voordelen en risico's van het voortzetten van de behandeling zorgvuldig te worden afgewogen.
Voorzichtigheid is geboden wanneer cetuximab wordt gebruikt bij patiënten met een voorgeschiedenis van keratitis, ulceratieve keratitis of ernstig droge ogen. Het gebruik van contactlenzen is ook een risicofactor voor keratitis en ulceratie.
Patiënten met colorectale tumoren met RAS-mutaties
Cetuximab mag niet worden gebruikt bij de behandeling van patiënten met colorectale kanker die tumoren met RAS-mutaties of tumoren met onbekende RAS-status hebben. De resultaten van klinische onderzoeken laten een negatieve balans zien van de voordelen en de risico's in tumoren met RAS-mutaties. In het bijzonder werden bij deze patiënten negatieve effecten gezien op de progressievrije overleving (PFS, progression-free survival) en de totale overlevingstijd (OS, overall survival time) bij gebruik als aanvullende behandeling bij FOLFOX4 (zie rubriek 5.1).
Vergelijkbare bevindingen zijn gemeld bij gebruik van cetuximab als aanvullende behandeling bij XELOX in combinatie met bevacizumab (CAIRO2). In dit onderzoek werden echter ook geen positieve effecten aangetoond op de PFS of OS bij patiënten met tumoren met het wildtype KRAS-gen.
Speciale populaties
Cetuximab is niet onderzocht bij patiënten met één of meer van de volgende laboratoriumparameters:
- hemoglobine < 9 g/dl
- leukocyten < 3.000/mm³
- absoluut aantal neutrofielen < 1.500/mm³
- bloedplaatjes < 100.000/mm³
Er is beperkte ervaring met het gebruik van cetuximab in combinatie met bestralingstherapie bij colorectale kanker.
Tot op heden zijn patiënten met een lichte (CRCL ≥ 60 en < 90 ml/min) en matige (CRCL ≥ 30 en < 60 ml/min) nierfunctiestoornis, evenals een lichte leverfunctiestoornis in overeenstemming met de criteria van de National Cancer Institute Organ Dysfunction Working Group (NCI-ODWG) onderzocht. Het effect van een matige of ernstige leverfunctiestoornis, zoals gedefinieerd door de NCI-ODWG-criteria, op de farmacokinetiek van cetuximab is niet beoordeeld. De farmacokinetiek van cetuximab bij patiënten met een ernstige (CRCL ≥ 15 en < 30 ml/min) nierfunctiestoornis of terminale nierziekte is niet geëvalueerd. Zie rubriek 5.2.
Pediatrische patiënten
De werkzaamheid van cetuximab bij pediatrische patiënten jonger dan 18 jaar is niet vastgesteld. Er zijn geen nieuwe signalen met betrekking tot de veiligheid waargenomen bij pediatrische patiënten, zoals gemeld op basis van een fase-I onderzoek.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In combinatie met op platina gebaseerde chemotherapie kan de incidentie van ernstige leukopenie of ernstige neutropenie verhoogd zijn, wat dus kan leiden tot een hoger percentage complicaties door infecties, zoals febriele neutropenie, pneumonie en sepsis, vergeleken met alleen op platina gebaseerde chemotherapie (zie rubriek 4.4).
In combinatie met fluoropyrimidines kunnen zowel cardiale ischemie, waaronder myocardinfarct en congestief hartfalen, als het hand-voetsyndroom (palmoplantaire erytrodysesthesie) vaker optreden dan met fluoropyrimidines.
In combinatie met capecitabine en oxaliplatine (XELOX) kan de incidentie van ernstige diarree verhoogd zijn.
Een formeel interactieonderzoek toonde aan dat de farmacokinetische eigenschappen van cetuximab onveranderd blijven na de gelijktijdige toediening van een enkelvoudige dosis irinotecan (350 mg/m² lichaamsoppervlak). De farmacokinetische eigenschappen van irinotecan waren eveneens onveranderd na gelijktijdige toediening van cetuximab.
Er zijn geen andere officiële interactieonderzoeken met cetuximab uitgevoerd bij mensen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
EGFR is betrokken bij de ontwikkeling van de foetus. Beperkte waarnemingen bij dieren wijzen op passage van cetuximab door de placenta en het is gebleken dat ook andere IgG1 antilichamen de placentaire barrière kunnen passeren. Uit gegevens van onderzoek bij dieren is geen teratogeniciteit gebleken. Afhankelijk van de dosis werd echter een verhoogde incidentie van abortus waargenomen (zie rubriek 5.3). Er zijn niet voldoende gegevens van zwangere vrouwen of vrouwen die borstvoeding geven beschikbaar.
Het wordt ten zeerste aangeraden dat Erbitux alleen wordt toegediend tijdens de zwangerschap of aan alle vrouwen die geen betrouwbare anticonceptie toepassen als de mogelijke voordelen voor de moeder het mogelijke risico voor de foetus rechtvaardigen.
Borstvoeding
Het wordt aangeraden dat vrouwen geen borstvoeding geven tijdens de behandeling met Erbitux en gedurende 2 maanden na de laatste dosis, omdat niet bekend is of cetuximab wordt uitgescheiden in de moedermelk.
Vruchtbaarheid
Er zijn geen gegevens over het effect van cetuximab op de vruchtbaarheid bij de mens. Binnen het formele dieronderzoek zijn de effecten op de mannelijke en vrouwelijke vruchtbaarheid niet geëvalueerd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Indien patiënten behandelingsgerelateerde symptomen ervaren die hun concentratie en reactievermogen beïnvloeden, wordt aangeraden dat zij niet autorijden of geen machines bedienen totdat het effect afneemt.
4.8 Bijwerkingen
De belangrijkste bijwerkingen van cetuximab zijn huidreacties, die bij meer dan 80% van de patiënten optreden, hypomagnesiëmie die bij meer dan 10% van de patiënten optreedt en infusiegerelateerde reacties, die met lichte tot matige symptomen bij meer dan 10% van de patiënten en met ernstige symptomen bij meer dan 1% van de patiënten optreden.
Op basis van het fase III-onderzoek ARRAY-818-302 is de veiligheid van cetuximab in combinatie met encorafenib (300 mg oraal eenmaal daags) (toegediend in overeenstemming met de SmPC daarvan) geëvalueerd bij 216 patiënten met gemetastaseerde colorectale kanker met BRAF V600E-mutatie. De meest voorkomende bijwerkingen (> 25%) die gemeld werden bij deze populatie, waren: vermoeidheid, nausea, diarree, acneïforme dermatitis, buikpijn, artralgie/skeletspierstelselpijn, verminderde eetlust, rash en braken.
Het percentage van alle stopzettingen van het onderzoeksgeneesmiddel door een bijwerking was 1,9% bij patiënten die werden behandeld met cetuximab in combinatie met encorafenib.
Op basis van het onderzoek C4221015 – BREAKWATER (waarnaar hierna wordt verwezen als de gepoolde EC+FOLFOX-populatie, d.w.z. alle patiënten die in de verschillende delen van het onderzoek encorafenib en cetuximab (EC)+FOLFOX kregen) is de veiligheid van cetuximab in combinatie met encorafenib (300 mg oraal eenmaal daags) en FOLFOX geëvalueerd bij 259 patiënten met gemetastaseerde colorectale kanker met BRAF V600E-mutatie. De meest voorkomende bijwerkingen (> 25%) die gemeld werden bij deze populatie, waren: perifere neuropathie, neutropenie, nausea, vermoeidheid, anemie, diarree, braken, verminderde eetlust, rash, trombocytopenie, buikpijn, hemorragie, artralgie/skeletspierstelselpijn, pyrexie, constipatie, slijmvliesontsteking en infectie. Het percentage van alle stopzettingen van het onderzoeksgeneesmiddel door een bijwerking was 3,5% bij patiënten die werden behandeld met cetuximab in combinatie met encorafenib en FOLFOX.
Voor de hieronder gebruikte frequentieterminologie gelden de volgende definities:
Zeer vaak (≥ 1/10)
Vaak (≥ 1/100, < 1/10)
Soms (≥ 1/1.000, < 1/100)
Zelden (≥ 1/10.000, < 1/1.000)
Zeer zelden (< 1/10.000)
Frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Tabel: Bijwerkingen
| Cetuximab | Cetuximab in combinatie met encorafenib (n = 216) | Cetuximab in combinatie met encorafenib en FOLFOX (n = 259) | |
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak | Neutropenie* Anemie* Trombocytopenie* Leukopenie* | ||
| Hartaandoeningen | |||
| Vaak | Supraventriculaire tachycardiea | Supraventriculaire tachycardiea | |
| Oogaandoeningen | |||
| Vaak | Conjunctivitis | ||
| Soms | Blefaritis Keratitis | ||
| Maagdarmstelselaandoeningen | |||
| Zeer vaak | Nausea Braken* Constipatie Buikpijn* Diarree | Nausea Diarree* Braken* Buikpijn* Constipatie Slijmvliesontsteking* | |
| Vaak | Diarree Nausea Braken | ||
| Soms | Pancreatitis* | Pancreatitis* | |
| Cetuximab | Cetuximab in combinatie met encorafenib (n = 216) | Cetuximab in combinatie met encorafenib en FOLFOX (n = 259) | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak | Lichte of matige infusiegerelateerde reacties (zie rubriek 4.4) Mucositis, in sommige gevallen ernstig. Mucositis kan leiden tot bloedneus. | Vermoeidheid* Pyrexie* | Vermoeidheid* Pyrexie* |
| Vaak | Ernstige infusiegerelateerde reacties, in sommige gevallen met dodelijke afloop (zie rubriek 4.4) Vermoeidheid | ||
| Lever- en galaandoeningen | |||
| Zeer vaak | Stijging van leverenzymwaarden (ASAT, ALAT, AP) | ||
| Immuunsysteemaandoeningen | |||
| Vaak | Overgevoeligheidb | ||
| Zeer vaak | Overgevoeligheidb | ||
| Infecties en parasitaire aandoeningen | |||
| Zeer vaak | Infectiesc | ||
| Vaak | Bovenste- luchtweginfectie* Sepsis* | ||
| Onderzoeken | |||
| Zeer vaak | Lipase verhoogd* Gewicht verlaagd Transaminase verhoogd* | ||
| Vaak | Bloed creatinine verhoogd* Transaminase verhoogd* | Bloed creatinine verhoogd* Amylase verhoogd* | |
| Soms | Amylase verhoogd Lipase verhoogd | ||
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak | Hypomagnesiëmie (zie rubriek 4.4) | Verminderde eetlust | Verminderde eetlust Hypokaliëmie Hypomagnesiëmie Hypoalbuminemie* |
| Vaak | Dehydratie, in het bijzonder als gevolg van diarree of mucositis Hypocalciëmie (zie Anorexia, die kan leiden tot gewichtsverlies | ||
| Cetuximab | Cetuximab in combinatie met encorafenib (n = 216) | Cetuximab in combinatie met encorafenib en FOLFOX (n = 259) | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak | Artralgie/ skeletspierstelselpijn* Myopathie/ spieraandoening* Pijn in extremiteit Rugpijn | Artralgie/ skeletspierstelselpijn* Myopathie/ spieraandoeningd Rugpijn* | |
| Vaak | Pijn in extremiteit* | ||
| Neoplasmata, benigne, maligne en niet-gespecificeerd | |||
| Zeer vaak | Melanocytische naevus | ||
| Vaak | cuSCCe Huidpapilloom* Nieuw primair melanoom* | Melanocytische naevus Huidpapilloom* Basaalcelcarcinoom cuSCCe | |
| Soms | Basaalcelcarcinoom* | Nieuw primair melanoom* | |
| Zenuwstelselaandoeningen | |||
| Zeer vaak | Neuropathie perifeer* Hoofdpijn* | Neuropathie perifeerf Dysgeusie* Hoofdpijn* | |
| Vaak | Hoofdpijn | Duizeligheid* Dysgeusie | Duizeligheid* |
Niet bekend | Aseptische meningitis | ||
| Psychische stoornissen | |||
| Zeer vaak | Insomnia | Insomnia* | |
| Nier- en urinewegaandoeningen | |||
| Vaak | Renaal falen* | Renaal falen* | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Soms | Longembolie Interstitiële longziekte die fataal kan zijn (zie | ||
| Huid- en onderhuidaandoeningen | |||
| Zeer vaak | Huidreacties* | Acneïforme dermatitis* Rash* Droge huid* Pruritus* | Rash* Huidhyperpigmentatie* Acneïforme dermatitis* Droge huid* Alopecia PPES Pruritus |
| Vaak | Huidhyperpigmentatie PPES Hyperkeratose* Alopecia Erytheemg | Erytheem Hyperkeratose* Huidexfoliatie | |
| Soms | Huidexfoliatieh | ||
Zeer zelden | Stevens-Johnson-syndroom/toxische epidermale necrolyse | ||
Niet bekend | Superinfectie van huidlaesies | ||
| Cetuximab | Cetuximab in combinatie met encorafenib (n = 216) | Cetuximab in combinatie met encorafenib en FOLFOX (n = 259) | |
| Bloedvataandoeningen | |||
| Soms | Diepe veneuze trombose | ||
| Zeer vaak | Hemorragiei | Hemorragiei | |
*samengestelde termen die meer dan één voorkeursterm omvatten
a omvat, maar is niet beperkt, tot extrasystoles, supraventriculaire tachycardie, atriumtachycardie en sinustachycardie
b omvat, maar is niet beperkt, tot angio-oedeem, anafylactische reactie, geneesmiddelenovergevoeligheid, overgevoeligheid, overgevoeligheidsvasculitis en urticaria
c omvat, maar is niet beperkt tot, urineweginfectie, gastro-enteritis, peritonitis, cellulitis, buikinfectie, maag-darmstelselinfectie, infectie, onderste-luchtweginfectie, virale en bacteriële pneumonie, virale infectie d omvat, maar is niet beperkt tot, myalgie, spierzwakte, spierspasme, spierletsel, myopathie, myositis e omvat keratoacanthoom, plaveiselcelcarcinoom en plaveiselcelcarcinoom van de huid f omvat, maar is niet beperkt tot, dysesthesie bij koude, dysesthesie, hyperesthesie, hypo-esthesie, neuralgie, neuropathie perifeer, neurotoxiciteit, paresthesie, perifere sensorische neuropathie, polyneuropathie g omvat erytheem, gegeneraliseerd erytheem, plantair erytheem
h omvat exfoliatieve dermatitis, huidexfoliatie, exfoliatieve uitslag
i omvat hemorragie op meerdere plaatsen waaronder, maar niet beperkt tot, cerebrale bloeding, intracraniële bloeding, vaginale bloeding, zware menstruele bloeding, intermenstruele bloeding, bloederige feces, bloedneus, haemoptysis, hemothorax, gastro-intestinale bloeding en hematurie
Beschrijving van geselecteerde bijwerkingen
Huidreacties
Huidreacties kunnen zich ontwikkelen bij meer dan 80% van de patiënten en komen voornamelijk voor als acné-achtige uitslag en/of, minder frequent, als pruritus, droge huid, desquamatie, hypertrichosis of nagelaandoeningen (bv. paronychia). Ongeveer 15% van de huidreacties is ernstig, met inbegrip van enkele gevallen van huidnecrose. Het grootste gedeelte van de huidreacties ontstaat in de eerste drie weken van de behandeling. Doorgaans verdwijnen ze vanzelf, zonder verdere gevolgen, na verloop van tijd na het onderbreken van de behandeling als de aanbevolen dosisaanpassingen gevolgd worden (zie rubriek 4.4).
Superinfectie van huidlaesies
Huidlaesies veroorzaakt door cetuximab kunnen patiënten vatbaar maken voor superinfecties (bv. met S. aureus), die kunnen leiden tot verdere complicaties, bv. cellulitis, erysipelas of – mogelijk met dodelijke afloop – een staphylococcal scalded skin syndrome, necrotiserende fasciitis of sepsis.
Gecombineerde behandeling
Wanneer cetuximab in combinatie met chemotherapeutische middelen wordt gebruikt, dient ook de productinformatie van die middelen te worden geraadpleegd.
In combinatie met op platina gebaseerde chemotherapie kan de incidentie van ernstige leukopenie of ernstige neutropenie verhoogd zijn, wat dus kan leiden tot een hoger percentage complicaties door infecties, zoals febriele neutropenie, pneumonie en sepsis, vergeleken met alleen op platina gebaseerde chemotherapie (zie rubriek 4.4).
In combinatie met fluoropyrimidines kunnen zowel cardiale ischemie, waaronder myocardinfarct en congestief hartfalen, als het hand-voetsyndroom (palmoplantaire erytrodysesthesie) vaker optreden dan met fluoropyrimidines.
In combinatie met encorafenib en FOLFOX of encorafenib zijn geen nieuwe bijwerkingen geïdentificeerd dan deze waarvan momenteel bekend is dat ze voorkomen met cetuximab, encorafenib of FOLFOX. Er was geen belangrijke stijging van de frequentie of ernst van bekende bijwerkingen. Raadpleeg de productinformatie van encorafenib en de afzonderlijke productcomponenten van FOLFOX.
De bijkomende bijwerkingen tijdens combinatie met lokale bestralingstherapie van het hoofd-halsgebied waren typisch die van bestralingstherapie (zoals mucositis, stralingsdermatitis, dysfagie of leukopenie, vooral in de vorm van lymfocytopenie). In een gerandomiseerd gecontroleerd klinisch onderzoek met 424 patiënten waren de gemelde frequenties van ernstige acute stralingsdermatitis en mucositis alsmede late bestralingsgerelateerde bijwerkingen enigszins hoger bij patiënten die bestralingstherapie in combinatie met cetuximab kregen dan bij degenen die alleen bestralingstherapie kregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is tot op heden beperkte ervaring met wekelijks toegediende doses hoger dan 250 mg/m² lichaamsoppervlak of met om de week toegediende doses hoger dan 500 mg/m² lichaamsoppervlak. In klinische onderzoeken met tweewekelijks toegediende doses tot maximaal 700 mg/m² lichaamsoppervlak was het veiligheidsprofiel consistent met het in rubriek 4.8 beschreven profiel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Anti-neoplastische middelen, monoklonale antilichamen, ATC-code: L01FE01
Werkingsmechanisme
Cetuximab is een chimerisch monoklonaal IgG1 antilichaam, specifiek gericht tegen de epidermale groeifactor receptor (EGFR).
EGFR-signaaltransductieroutes zijn betrokken bij de controle van overleving van de cel, progressie van de levenscyclus van de cel, angiogenese, celmigratie en cellulaire invasie/metastasering.
Cetuximab bindt aan de EGFR met een affiniteit die ongeveer 5 tot 10 keer hoger is dan die van de endogene liganden. Cetuximab blokkeert de binding van endogene EGFR-liganden wat zorgt voor remming van de werking van de receptor. Het leidt verder tot internalisatie van de EGFR, wat kan leiden tot de downregulatie van de EGFR. Cetuximab richt ook cytotoxische immuun effectorcellen naar de tumorcellen met EGFR-expressie (antilichaamafhankelijke celgemedieerde cytotoxiciteit, ADCC).
Cetuximab bindt niet aan andere receptoren behorend bij de HER-familie.
Het eiwitproduct van het RAS-proto-oncogen (rat sarcoma) is een centrale downstream signaaltransducer van EGFR. In tumoren draagt activering van RAS door EGFR bij aan een door EGFR gemedieerde verhoogde proliferatie, celoverleving en de productie van pro-angiogenetische factoren.
RAS is één van de vaakst geactiveerde families van oncogenen in humane tumoren. Mutaties van RAS-genen in bepaalde hotspots op exons 2, 3 en 4 leiden tot constitutieve activering van RAS-eiwitten, onafhankelijk van EGFR-signaaltransductie.
Farmacodynamische effecten
In zowel in vitro als in vivo analyses remt cetuximab de proliferatie en wekt apoptose van de humane tumorcellen met EGFR-expressie op. In vitro remt cetuximab de productie van angiogenetische factoren door tumorcellen en blokkeert endotheliale celmigratie. In vivo remt cetuximab de expressie van angiogenetische factoren door tumorcellen en veroorzaakt het een vermindering in de neo-vascularisatie van de tumor en metastasering.
In de setting van colorectale kanker met BRAF-mutatie is inductie van EGFR-gemedieerde activatie van de MAPK-route geïdentificeerd als een resistentiemechanisme tegen BRAF-remmers. Van combinaties van een BRAF-remmer met middelen die zich richten op EGFR is bij niet-klinische modellen waargenomen dat deze de werkzaamheid tegen tumoren verbeteren.
Immunogeniciteit
De ontwikkeling van humane anti-chimerische antilichamen (HACA) is een klasse effect van monoklonale chimerische antilichamen. De huidige gegevens over de ontwikkeling van HACA’s zijn beperkt. Over het algemeen werden meetbare HACA-titers vastgesteld in 3,4% van de onderzochte patiënten, met een incidentie van 0% tot 9,6% bij de streefindicatie-onderzoeken. Er zijn tot op heden geen toereikende gegevens bekend over het neutraliserende effect van HACA’s op cetuximab. Het verschijnen van HACA is niet gecorreleerd met het optreden van overgevoeligheidsreacties of andere bijwerkingen van cetuximab.
Colorectale kanker
Gemetastaseerde colorectale kanker met het wildtype RAS-gen
Een diagnostische analyse (EGFR pharmDx) is gebruikt voor de immunohistochemische bepaling van de EGFR-expressie in tumormateriaal. Een tumor werd als EGFR-expressief beschouwd indien één gekleurde cel geïdentificeerd kon worden. Ongeveer 75% van de patiënten met gemetastaseerde colorectale kanker die gescreend werden voor klinische onderzoeken hadden een tumor met EGFR-expressie en werden daarom geschikt geacht voor de behandeling met cetuximab. De werkzaamheid en veiligheid van cetuximab zijn niet gedocumenteerd bij patiënten met tumoren waarbij EGFR niet werd waargenomen.
Onderzoeksgegevens tonen aan dat patiënten met metastaserende colorectale kanker en activerende mutaties in het RAS-gen een zeer kleine kans hebben op voordeel van behandeling met cetuximab of met een combinatie van cetuximab en chemotherapie en als aanvulling op FOLFOX4 werd een significant negatief effect op de progressievrije overlevingstijd (PFS) aangetoond.
Behandelschema’s met cetuximab als monotherapie of in combinatie met chemotherapie werden onderzocht in 5 gerandomiseerde, gecontroleerde klinische onderzoeken en in diverse ondersteunende onderzoeken. In de 5 gerandomiseerde onderzoeken werden in totaal 3734 patiënten met gemetastaseerde colorectale kanker met detecteerbare EGFR-expressie en een ECOG-score van ≤ 2 onderzocht. De meeste van de onderzochte patiënten hadden een ECOG-score van ≤ 1. In alle onderzoeken werd cetuximab toegediend zoals beschreven in rubriek 4.2.
De KRAS-exon 2-status werd in 4 van de gerandomiseerde, gecontroleerde onderzoeken erkend als voorspellende factor voor behandeling met cetuximab (EMR 62 202-013, EMR 62 202-047, CA225006 en CA225025). De mutatiestatus van het KRAS-gen was beschikbaar voor 2072 patiënten. Verdere post hoc analyses werden uitgevoerd voor de onderzoeken EMR 62 202-013 en EMR 62 202-047, waarin ook mutaties op andere RAS-genen (NRAS en KRAS) dan KRAS-exon 2 zijn vastgesteld. Alleen in onderzoek EMR 62 202-007 was geen post hoc analyse mogelijk.
Daarnaast werd cetuximab onderzocht in combinatie met chemotherapie in een door de onderzoeker geïnitieerd, gerandomiseerd, gecontroleerd fase-III onderzoek (COIN, COntinuous chemotherapy plus cetuximab or INtermittent chemotherapy, oftewel continue chemotherapie plus cetuximab of periodieke chemotherapie). In dit onderzoek was EGFR-expressie geen inclusiecriterium. Tumormonsters van ongeveer 81% van de patiënten werden retrospectief geanalyseerd op KRAS-expressie.
In FIRE-3, een door de onderzoeker gesponsord klinisch fase-III onderzoek, werd de behandeling met FOLFIRI in combinatie met ofwel cetuximab ofwel bevacizumab als eerstelijnsbehandeling van patiënten met mCRC met het wildtype KRAS-exon 2 vergeleken. Verdere post hoc analyses van mutaties op andere RAS-genen dan KRAS-exon 2 zijn geëvalueerd.
Cetuximab in combinatie met chemotherapie
EMR 62 202-013: Dit gerandomiseerd onderzoek bij patiënten met gemetastaseerde colorectale kanker die niet eerder waren behandeld voor gemetastaseerde ziekte vergeleek de combinatie van cetuximab en irinotecan plus via infuus toegediend 5-fluoro-uracil/folinezuur (FOLFIRI) (599 patiënten) met alleen dezelfde chemotherapie (599 patiënten). In de populatie patiënten waarvan de KRAS-status kon worden beoordeeld, bedroeg het percentage patiënten met tumoren met het wildtype KRAS-gen 63%. Voor de beoordeling van de RAS-status werden andere mutaties dan die op exon 2 van het KRAS-gen bepaald in alle tumormonsters die in de populatie met KRAS-exon 2-wildtype konden worden beoordeeld (65%). De populatie met RAS-mutaties bestaat uit patiënten met bekende KRAS-exon 2-mutaties alsmede extra geïdentificeerde RAS-mutaties.
De gegevens met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Populatie met RAS-wildtype Populatie met RAS-mutaties
Variabele/statistisch Cetuximab plus
FOLFIRI
FOLFIRI Cetuximab plus
FOLFIRI
FOLFIRI
(N=178) (N=189) (N=246) (N=214)
OS
maanden, mediaan 28,4 20,2 16,4 17,7 (95%-BI) (24,7; 31,6) (17,0; 24,5) (14,9; 18,4) (15,4; 19,6) Hazard Ratio (95%-BI) 0,69 (0,54; 0,88) 1,05 (0,86; 1,28) P-waarde 0,0024 0,6355 PFS maanden, mediaan 11,4 8,4 7,4 7,5 (95%-BI) (10,0; 14,6) (7,4; 9,4) (6,4; 8,0) (7,2; 8,5) Hazard Ratio (95%-BI) 0,56 (0,41; 0,76) 1,10 (0,85; 1,42) P-waarde 0,0002 0,4696 ORR
% 66,3 38,6 31,7 36,0 (95%-BI) (58,8; 73,2) (31,7; 46,0) (25,9; 37,9) (29,6; 42,8) Odds Ratio (95%-BI) 3,1145 (2,0279; 4,7835) 0,8478 (0,5767; 1,2462) P-waarde <0,0001 0,3970 BI = betrouwbaarheidsinterval, FOLFIRI = irinotecan plus via infuus toegediend 5-FU/FA, ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons), OS = overall survival time (totale overlevingstijd), PFS = progression-free survival (progressievrije overleving)
EMR 62 202-047: Dit gerandomiseerd onderzoek bij patiënten met gemetastaseerde colorectale kanker die niet eerder waren behandeld voor gemetastaseerde ziekte vergeleek de combinatie van cetuximab en oxaliplatine plus continu via infuus toegediend 5-fluoro-uracil/folinezuur (FOLFOX4) (169 patiënten) met alleen dezelfde chemotherapie (168 patiënten). In de populatie patiënten waarvan de KRAS-status kon worden beoordeeld, bedroeg het percentage patiënten met tumoren met het wildtype KRAS-gen 57%. Voor de beoordeling van de RAS-status werden andere mutaties dan die op exon 2 van het KRAS-gen bepaald in alle tumormonsters die in de populatie met KRAS-exon 2-wildtype konden worden beoordeeld. De populatie met RAS-mutaties bestaat uit patiënten met bekende KRAS-exon 2-mutaties alsmede extra geïdentificeerde RAS-mutaties.
De gegevens met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Populatie met RAS-wildtype Populatie met RAS-mutaties
Variabele/statistisch Cetuximab plus
FOLFOX4
FOLFOX4 Cetuximab plus
FOLFOX4
FOLFOX4
(N=38) (N=49) (N=92) (N=75)
OS
maanden, mediaan 19,8 17,8 13,5 17,8 (95%-BI) (16,6; 25,4) (13,8; 23,9) (12,1; 17,7) (15,9; 23,6) Hazard Ratio (95%-BI) 0,94 (0,56; 1,56) 1,29 (0,91; 1,84) P-waarde 0,8002 0,1573 PFS maanden, mediaan 12,0 5,8 5,6 7,8 (95%-BI) (5,8; NS) (4,7; 7,9) (4,4; 7,5) (6,7; 9,3) Hazard Ratio (95%-BI) 0,53 (0,27; 1,04) 1,54 (1,04; 2,29) P-waarde 0,0615 0,0309 ORR
% 57,9 28,6 37,0 50,7 (95%-BI) (40,8; 73,7) (16,6; 43,3) (27,1; 47,7) (38,9; 62,4) Odds Ratio (95%-BI) 3,3302 (1,375; 8,172) 0,580 (0,311; 1,080) P-waarde 0,0084 0,0865 BI = betrouwbaarheidsinterval, FOLFOX4 = oxaliplatine plus continu via infuus toegediend 5-FU/FA, ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons), OS = overall survival time (totale overlevingstijd), PFS = progression-free survival (progressievrije overleving), NS = niet te schatten
In het bijzonder werd een negatief effect van aanvullend cetuximab waargenomen in de populatie met RAS-mutaties.
COIN: Dit driearmige, gerandomiseerde open-labelonderzoek bij 2445 patiënten met inoperabele gemetastaseerde of locoregionale colorectale kanker die niet eerder waren behandeld voor gemetastaseerde ziekte, vergeleek oxaliplatine plus fluoropyrimidines (via infuus toegediend 5-fluoro-uracil/folinezuur [OxMdG] of capecitabine [XELOX]) in combinatie met cetuximab met alleen dezelfde chemotherapie. De derde onderzoeksarm gebruikte een periodieke OxMdG- of XELOX-kuur zonder cetuximab. Gegevens voor de XELOX-kuur en de derde onderzoeksarm worden niet beschreven.
Van ongeveer 81% van de patiënten werden tumormonsters retrospectief geanalyseerd op KRAS-expressie. Bij 55% van deze monsters was het KRAS-gen van het wildtype. Van deze groep kregen 362 patiënten cetuximab en oxaliplatine plus fluoropyrimidines (117 patiënten OxMdG en 245 patiënten XELOX) en kregen 367 patiënten alleen oxaliplatine plus fluoropyrimidines (127 patiënten OxMdG en 240 patiënten XELOX). Van de populatie met KRAS-mutaties kregen 297 patiënten cetuximab en oxaliplatine plus fluoropyrimidines (101 patiënten OxMdG en 196 patiënten XELOX) en kregen 268 patiënten alleen oxaliplatine plus fluoropyrimidines (78 patiënten OxMdG en 190 patiënten XELOX).
De gegevens over de OxMdG-kuur met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Populatie met KRAS-wildtype Populatie met KRAS-mutaties Variabele/statistisch Cetuximab
plus OxMdG
OxMdG Cetuximab
plus OxMdG
OxMdG
(N=117) (N=127) (N=101) (N=78) OS
maanden, mediaan 16,3 18,2 13,1 14,6 (95%-B) (10,3; 32,2) (9,8; 27,5) (8,0; 23,9) (9,5; 22,0) Hazard Ratio (95%-BI) 0,93 (0,72; 1,19) 0,99 (0,75; 1,30) P-waarde 0,617 0,931 PFS
maanden, mediaan 9,0 9,2 6,8 8,5 (95%-BI) (5,8; 15,5) (5,8; 12,7) (5,0; 10,7) (3,4; 10,8) Hazard Ratio (95%-BI) 0,77 (0,59; 1,01) 1,05 (0,77; 1,41) P-waarde 0,056 0,78 Beste totale
responspercentage
% 68 59 47 51 (95%-BI) (58; 76) (50; 68) (37; 57) (40; 63) Odds Ratio (95%-BI) 1,44 (0,85; 2,43) 0,83 (0,46; 1,49) P-waarde 0,171 0,529 BI = betrouwbaarheidsinterval, OxMdG = oxaliplatine plus via infuus toegediend 5-FU/FA, OS = overall survival time (totale overlevingstijd), PFS = progression-free survival time (progressievrije overleving)
In tijdgerelateerde eindpunten konden geen trends worden aangetoond die op klinisch voordeel wijzen voor patiënten die cetuximab in combinatie met de XELOX-kuur kregen.
Er waren significante dosisverlagingen en vertragingen in toediening van capecitabine of oxaliplatine, hoofdzakelijk ten gevolge van hogere incidentie van diarree in de onderzoeksarm met cetuximab. Daarnaast kregen significant minder patiënten die met cetuximab werden behandeld tweedelijnstherapie.
FIRE-3 (eerstelijnscombinatie van cetuximab met FOLFIRI): het FIRE-3-onderzoek was een gerandomiseerd fase-III multicenteronderzoek waarin 5-FU, folinezuur en irinotecan (FOLFIRI) gecombineerd met ofwel cetuximab ofwel bevacizumab rechtstreeks werden onderzocht bij patiënten met gemetastaseerde colorectale kanker (mCRC) met het wildtype KRAS-exon 2. De RAS-status kon worden beoordeeld in tumormonsters van 407 patiënten met het wildtype KRAS-exon 2. Zij maakten 69% van de totale populatie van patiënten met het wildtype KRAS-exon 2 (592 patiënten) uit. Onder hen waren 342 patiënten met wildtype RAS-tumoren, terwijl er RAS-mutaties werden vastgesteld bij 65 patiënten. De populatie met RAS-mutaties bestaat uit deze 65 patiënten samen met 113 patiënten met tumoren met KRAS-exon 2-mutaties die werden behandeld voordat deelname aan het onderzoek werd beperkt tot patiënten met mCRC met het wildtype KRAS-exon 2.
De gegevens met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Populatie met RAS-wildtype Populatie met RAS-mutaties
Variabele/statistisch Cetuximab plus
FOLFIRI
Bevacizumab plus FOLFIRI
Cetuximab plus
FOLFIRI
Bevacizumab plus FOLFIRI (N=171) (N=171) (N=92) (N=86)
OS
maanden, mediaan 33,1 25,6 20,3 20,6 (95%-BI) (24,5; 39,4) (22,7; 28,6) (16,4; 23,4) (17,0; 26,7) Hazard Ratio (95%-BI) 0,70 (0,53; 0,92) 1,09 (0,78; 1,52) P-waarde 0,011 0,60 PFS maanden, mediaan 10,4 10,2 7,5 10,1 (95%-BI) (9,5; 12,2) (9,3; 11,5) (6,1; 9,0) (8,9; 12,2) Hazard Ratio (95%-BI) 0,93 (0,74; 1,17) 1,31 (0,96; 1,78) P-waarde 0,54 0,085 ORR
% 65,5 59,6 38,0 51,2 (95%-BI) (57,9; 72,6) (51,9; 67,1) (28,1; 48,8) (40,1; 62,1) Odds Ratio (95%-BI) 1,28 (0,83; 1,99) 0,59 (0,32; 1,06) P-waarde 0,32 0,097 BI = betrouwbaarheidsinterval, FOLFIRI = irinotecan plus via infuus toegediend 5-FU/FA, ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons), OS = overall survival time (totale overlevingstijd), PFS = progression-free survival (progressievrije overleving)
In de populatie met wildtype KRAS van het onderzoek CALGB/SWOG 80405 (n=1137) werd geen superioriteit aangetoond van cetuximab plus chemotherapie ten opzichte van bevacizumab plus chemotherapie.
CA225006: Dit gerandomiseerd onderzoek bij patiënten met gemetastaseerde colorectale kanker die een aanvankelijke combinatiebehandeling hadden ontvangen met oxaliplatine plus fluoropyrimidine voor gemetastaseerde ziekte, vergeleek de combinatie van cetuximab en irinotecan (648 patiënten) met alleen irinotecan (650 patiënten). Na ziekteprogressie werd bij 50% van de patiënten uit de arm die alleen met irinotecan werd behandeld, gestart met behandeling met op EGFR gerichte middelen.
In de totale populatie waren de resultaten die werden gemeld voor cetuximab plus irinotecan (648 patiënten) vs. alleen irinotecan (650 patiënten), ongeacht de KRAS-status, als volgt: mediane totale overlevingstijd (OS) 10,71 vs. 9,99 maanden (HR 0,98), mediane progressievrije overlevingstijd (PFS) 4,0 vs. 2,6 maanden (HR 0,69), en patiënten met complete respons of gedeeltelijke respons (ORR) 16,4% vs. 4,2%.
Met betrekking tot de KRAS-status waren slechts van 23% van de patiënten tumormonsters beschikbaar (300 van 1298). Van de op KRAS onderzochte populatie had 64% van de patiënten (192) tumoren met het wildtype KRAS-gen en hadden 108 patiënten KRAS-mutaties. Op basis van deze gegevens en omdat er geen onafhankelijke beoordeling van beeldgegevens is uitgevoerd, moeten resultaten met betrekking tot de mutatiestatus als niet-interpreteerbaar worden beschouwd.
EMR 62 202-007: Dit gerandomiseerd onderzoek bij patiënten met gemetastaseerde colorectale kanker bij wie behandeling voor gemetastaseerde ziekte op basis van irinotecan als laatste behandeling vóór aanvang van het onderzoek is mislukt, vergeleek de combinatie van cetuximab en irinotecan (218 patiënten) met cetuximab als monotherapie (111 patiënten).
De combinatie van cetuximab en irinotecan verkleinde de totale kans op ziekteprogressie vergeleken met alleen cetuximab met 46% en verhoogde het objectieve responspercentage significant. In het gerandomiseerd onderzoek was de verbetering van de totale overlevingstijd niet statistisch significant verschillend; maar in de follow-up behandeling ontving bijna 50% van de patiënten uit de arm met alleen cetuximab een combinatie van cetuximab en irinotecan na ziekteprogressie, hetgeen de resultaten van de totale overlevingstijd kan hebben beïnvloed.
Cetuximab als monotherapie
CA225025: Dit gerandomiseerd onderzoek bij patiënten met gemetastaseerde colorectale kanker die eerder een behandeling voor een gemetastaseerde ziekte hadden gehad op basis van oxaliplatine, irinotecan en fluoropyrimidine, vergeleek de toevoeging van cetuximab als monotherapie aan de best ondersteunende zorg (BSC: best supportive care) (287 patiënten) met de best ondersteunende zorg (285 patiënten). In de populatie patiënten waarvan de KRAS-status kon worden beoordeeld, bedroeg het percentage patiënten met tumoren met het wildtype KRAS-gen 58%.
De gegevens met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Populatie met KRAS-wildtype Populatie met KRAS-mutaties
Variabele/statistisch Cetuximab plus BSC BSC Cetuximab plus BSC BSC
(N=117) (N=113) (N=81) (N=83)
OS
maanden, mediaan 9,5 4,8 4,5 4,6 (95%-BI) (7,7; 10,3) (4,2; 5,5) (3,8; 5,6) (3,6; 5,5) Hazard Ratio (95%-BI) 0,552 (0,408; 0,748) 0,990 (0,705; 1,389) P-waarde <0,0001 0,9522 PFS maanden, mediaan 3,7 1,9 1,8 1,8 (95%-BI) (3,1; 5,1) (1,8; 2,0) (1,7; 1,8) (1,7; 1,8) Hazard Ratio (95%-BI) 0,401 (0,299; 0,536) 1,002 (0,732; 1,371) P-waarde <0,0001 0,9895 ORR
% 12,8 0 1,2 0 (95%-BI) (7,4; 20,3) (-) (0,0; 6,7) (-) P-waarde <0,001 0,314 BSC = best supportive care (ondersteunende zorg), BI = betrouwbaarheidsinterval, ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons), OS = overall survival time (totale overlevingstijd), PFS = progression-free survival (progressievrije overleving)
Gemetastaseerde colorectale kanker met BRAF V600E-mutatie
Cetuximab in combinatie met encorafenib – onderzoek ARRAY-818-302 (BEACON)
Cetuximab in combinatie met encorafenib werd geëvalueerd in een gerandomiseerd, open-label multicenteronderzoek met actief controlemiddel (ARRAY 818-302 BEACON CRC). Patiënten die in aanmerking kwamen voor deelname, moesten gemetastaseerde colorectale kanker met BRAF V600E-mutatie hebben die na 1 of 2 eerdere behandelingsschema’s progressie vertoonde. Ingeschreven patiënten kwamen in aanmerking voor toediening van cetuximab in overeenstemming met het lokaal goedgekeurde label met betrekking tot de RAS-status van de tumor. Voorafgaand gebruik van RAF-remmers, MEK-remmers of EGFR-remmers was niet toegestaan. De randomisatie werd gestratificeerd volgens de Eastern Cooperative Oncology Group (ECOG)-prestatiestatus, voorafgaand gebruik van de formulering irinotecan en cetuximab.
In totaal werden 665 patiënten gerandomiseerd (1:1:1) naar toediening van cetuximab in combinatie met 300 mg encorafenib oraal per dag (n=220), of cetuximab in combinatie met 300 mg encorafenib oraal per dag en 45 mg binimetinib oraal tweemaal daags (n=224) of controlemiddel (cetuximab met irinotecan of cetuximab met irinotecan/5-fluoro-uracil/folinezuur (FOLFIRI), n=221). De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
De uitkomstmaten voor de werkzaamheid waren totale overleving (overall survival, OS) en patiënten met complete respons of gedeeltelijke respons (objective response rate, ORR), zoals beoordeeld door een geblindeerde, onafhankelijke, centrale beoordelingscommissie (blinded independent central review committee, BIRC), waarbij cetuximab in combinatie met 300 mg encorafenib werd vergeleken met het controlemiddel. Andere werkzaamheidsmaten zijn samengevat in de onderstaande tabel. De mediane leeftijd van patiënten was 61 jaar (spreiding: 26-91), 47% was man en 83% was wit. 51% van de patiënten had bij de uitgangssituatie een ECOG-prestatiestatus van 0 en 51% had voorafgaand irinotecan gekregen. 46,8% van de patiënten had bij de uitgangssituatie ten minste 3 organen met een tumor.
De mediane duur van blootstelling bedroeg 3,2 maanden bij patiënten die werden behandeld met cetuximab in combinatie met 300 mg encorafenib en 1,4 maanden bij patiënten die werden behandeld met cetuximab/irinotecan of cetuximab/FOLFIRI (controlegroep). Bij patiënten die werden behandeld met de combinatie van cetuximab en 300 mg encorafenib bedroeg de mediane relatieve dosisintensiteit (RDI) 98% voor encorafenib en 93,5% voor cetuximab. In de controlegroep bedroeg de mediane RDI 85,4% voor cetuximab, 75,7% voor irinotecan, en in de subgroep van patiënten die folinezuur en 5-FU kregen was de mediane RDI respectievelijk 75,2% en 75%.
Cetuximab in combinatie met 300 mg encorafenib vertoonde een statistisch significante verbetering van OS, ORR en PFS vergeleken met het controlemiddel. Werkzaamheidsresultaten zijn samengevat in onderstaande tabel en figuren.
Onderzoek ARRAY-818-302 BEACON CRC: werkzaamheidsgegevens
| Cetuximab met encorafenib | Cetuximab met irinotecan of cetuximab met FOLFIRI (controle) | |
| Cut-off-datum: 11 februari 2019 (primaire analyse) | ||
| ORR (volgens BIRC) | ||
| Aantal patiëntene | 113 | 107 |
| ORR n (%) (95%-BI)f | 23 (20,4) (13,4; 29,0) | 2 (1,9) (0,2; 6,6) |
| P-waardeb,d,g | < 0,0001 | |
| PFS (volgens BIRC) | ||
| Aantal patiëntena | 220 | 221 |
| Aantal voorvallen (%) | 133 (60,5) | 128 (57,9) |
| Mediane PFS, maanden (95%-BI) | 4,2 (3,7; 5,4) | 1,5 (1,5; 1,7) |
HR (95%-BI)b,c P-waardeb,d | 0,40 (0,30; 0,55) < 0,0001 | |
| Bijgewerkte analyse, cut-off-datum: 15 augustus 2019 | ||
| OS | ||
| Aantal patiëntena | 220 | 221 |
| Aantal voorvallen (%) | 128 (58,2) | 157 (71,0) |
| Mediaan, maanden (95%-BI) | 9,3 (8,0; 11,3) | 5,9 (5,1; 7,1) |
| HR (95%-BI)b (vs. controle) pP-waardeb,d,h | 0,61 (0,48; 0,77) < 0,0001 | |
| Mediane duur van follow-up, maanden (95%-BI) | 12,3 (11,1; 14,1) | 12,9 (10,9; 14,6) |
BI = betrouwbaarheidsinterval; HR = hazard ratio; ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons); OS = overall survival (totale overleving)
a Gerandomiseerde fase 3, volledige analyseset
b Gestratificeerd volgens ECOG PS, bron van cetuximab en voorafgaand gebruik van irinotecan bij de randomisatie c Herhaalde BI afgeleid middels Lan-DeMets O’Brien-Fleming-grenzen die verband houden met de waargenomen informatiefractie bij de tussentijdse analyse
d 1-zijdig
e Bij de eerste 331 gerandomiseerde patiënten
f Clopper-Pearson-methode
g Cochran-Mantel-Haenszel-toets
h Nominale P-waarde
Onderzoek ARRAY-818-302 BEACON CRC: Kaplan-Meier-curve van totale overleving (cut-off-datum: 15 augustus 2019)
Cetuximab in combinatie met encorafenib en FOLFOX – onderzoek C4221015 (BREAKWATER)
Cetuximab in combinatie met encorafenib en mFOLFOX6 werd geëvalueerd in een gerandomiseerd, open-label multicenteronderzoek met actief controlemiddel (BREAKWATER). Patiënten die in aanmerking kwamen voor deelname, moesten MSS/pMMR hebben (behalve als patiënten met bevestigde dMMR- of MSI-H-status geen immuuncheckpointremmer kunnen toegediend krijgen), gemetastaseerde colorectale kanker met het wildtype RAS-gen, BRAF V600E-mutatie die niet eerder werd behandeld. Andere belangrijke geschiktheidscriteria zijn onder meer: geen eerdere systemische behandeling in de setting van metastasen, afwezigheid van eerdere behandeling met een selectieve BRAF-remmer of EGFR-remmer, tumor die niet microsatellite instability-high (MSI-H) of mismatch repair deficient (dMMR) is, tenzij de patiënt niet in aanmerking komt voor toediening van immuuncheckpointremmers, een tumor zonder RAS-mutatie of tumor waarvan de RAS-mutatiestatus niet bekend is, en een Eastern Cooperative Oncology Group (ECOG)-prestatiestatus van 0-1. De randomisatie werd gestratificeerd volgens ECOG-prestatiestatus (0 versus 1) en regio (VS/Canada versus Europa versus rest van de wereld).
Ingeschreven patiënten bij wie wildtype RAS-gen werd bevestigd, kwamen in aanmerking voor toediening van cetuximab en mFOLFOX6. Voorafgaand gebruik van BRAF-remmers of EGFR-remmers was niet toegestaan. De randomisatie werd gestratificeerd volgens de Eastern Cooperative Oncology Group (ECOG)-prestatiestatus en regio.
Patiënten werden aanvankelijk in een verhouding van 1:1:1 gerandomiseerd naar een van de volgende behandelingsgroepen en daarna in een verhouding van 1:1 na stopzetting van de inschrijving voor de groep van cetuximab+encorafenib (158 patiënten):
- cetuximab 500 mg/m2 IV infusie om de 2 weken in combinatie met 300 mg encorafenib oraal eenmaal daags (groep van cetuximab+encorafenib)
- cetuximab 500 mg/m2 IV infusie om de 2 weken in combinatie met 300 mg encorafenib oraal eenmaal daags en mFOLFOX6 om de 2 weken (groep van
cetuximab+encorafenib+mFOLFOX6) 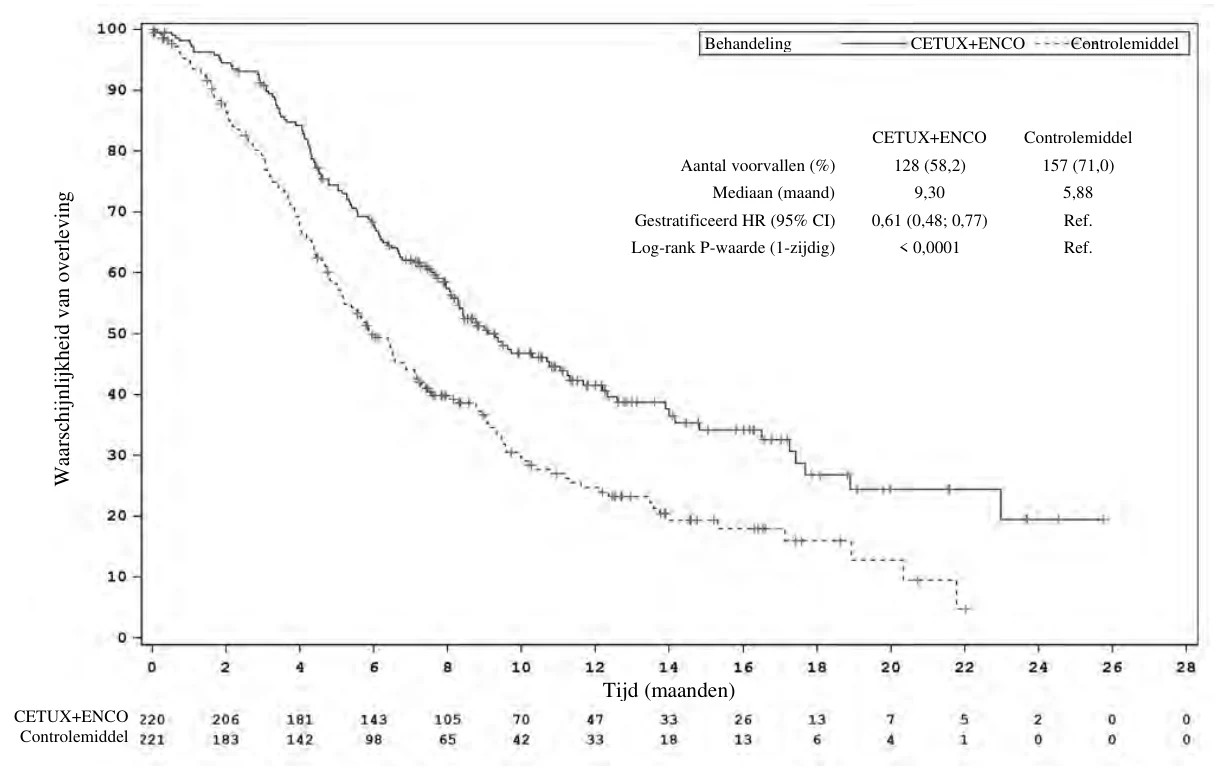
- mFOLFOX6 (om de 2 weken) of FOLFOXIRI (om de 2 weken) of CAPOX (om de 3 weken), elk met of zonder bevacizumab (toegediend volgens de voorschrijfinstructies)
mFOLFOX6 bestond uit oxaliplatine 85 mg/m2, leucovorine 400 mg/m2, 5-FU 400 mg/m2 IV bolus, daarna 5-FU 2.400 mg/m2 continue IV infusie over een periode van 46-48 uur; CAPOX bestond uit oxaliplatine 130 mg/m2 IV infusie en een orale tablet van capecitabine 1.000 mg/m2 tweemaal daags op dag 1-14; FOLFOXIRI bestond uit irinotecan 165 mg/m2, oxaliplatine 85 mg/m2, leucovorine 400 mg/m2, 5-FU 2.400 of 3.200 mg/m2 (in overeenstemming met de lokale zorgstandaard) continue IV infusie over een periode van 46-48 uur.
De behandeling werd voortgezet tot ziekteprogressie, onaanvaardbare toxiciteit, intrekking van de toestemming, geen follow-up meer mogelijk of overlijden. Alleen de resultaten van het goedgekeurde behandelingsschema (cetuximab in combinatie met encorafenib en mFOLFOX6) zijn hieronder beschreven.
De primaire werkzaamheidseindpunten waren PFS en ORR zoals beoordeeld door de BICR. Aanvullende uitkomstmaten voor de werkzaamheid omvatten OS en duur van respons (duration of response, DoR) zoals beoordeeld door de BICR. OS en PFS werden beoordeeld bij alle gerandomiseerde patiënten. ORR en DoR werden beoordeeld in de subgroep van de eerste 110 patiënten die gerandomiseerd werden naar elke groep.
In totaal werden 236 patiënten gerandomiseerd naar de groep van
cetuximab+encorafenib+mFOLFOX6 en 243 naar de controlegroep. Bij deze patiënten was de mediane leeftijd 61 jaar, 50% was vrouw, 60% was wit, 37% was Aziatisch, 0,4% was multiraciaal, 0,2% was zwart of Afro-Amerikaans en van 2,5% werd niets gemeld. Twaalf procent (12%) was Hispanic of Latino, 81% was niet Hispanic of Latino, en van 7% werd niets gemeld. Vierenvijftig procent (54%) had bij de uitgangssituatie een ECOG-prestatiestatus van 0.
Cetuximab in combinatie met encorafenib en mFOLFOX6 vertoonde een statistisch significante verbetering van PFS, ORR en OS vergeleken met het actieve controlemiddel. Werkzaamheidsresultaten zijn samengevat in onderstaande tabel en figuren.
Onderzoek C4221015: werkzaamheidsresultaten
| Cetuximab met encorafenib en mFOLFOX6 | mFOLFOX6, FOLFOXIRI of CAPOX, elk met of zonder bevacizumab (controle) | |
| Cut-off-datum: 22 december 2023 (ORR primaire analyse) | ||
| ORR (volgens BIRC) | ||
| Aantal patiëntena | 110 | 110 |
| ORR n (%) (95%-BI) | 67 (60,9) (51,6; 69,5) | 44 (40,0) (31,3; 49,3) |
| P-waardeb,c,d | 0,0008 | |
| Cut-off-datum: 6 januari 2025 (PFS primaire analyse) | ||
| PFS (volgens BIRC) | ||
| Aantal patiëntene | 236 | 243 |
| Aantal voorvallen (%) | 122 (51,7) | 132 (54,3) |
| Mediane PFS, maanden (95%-BI) | 12,8 (11,2; 15,9) | 7,1 (6,8; 8,5) |
| HR (95% CI)c,d,f,g P-waarded,e | 0,53 (0,41; 0,68) < 0,0001 | |
| OS | ||
| Aantal patiëntene | 236 | 243 |
| Aantal voorvallen (%) | 94 (39,8) | 148 (60,9) |
| Mediane OS, maanden (95%-BI) | 30,3 (21,7; NS) | 15,1 (13,7; 17,7) |
| HR (95% -BI)c,d,f,g P-waarded,e | 0,49 (0,38; 0,63) < 0,0001 | |
| Mediane duur van follow-up, maanden (95%-BI) | 21,8 (20,4; 23,4) | 22,2 (18,9; 23,5) |
a ORR-subgroep, volledige analyseset
b P-waarde gebaseerd op de Cochran-Mantel-Haenszel (CMH)-toets
c Gestratificeerd volgens ECOG PS middels randomisatie en geografische regio middels randomisatie d 1-zijdig
e Gerandomiseerde fase 3, volledige analyseset
f Hazard ratio gebaseerd op proportioneel hazardmodel van Cox; bij proportionele hazards duidt een hazard ratio < 1 op een daling van het hazardpercentage in het voordeel van EC+mFOLFOX6 vergeleken met het controlemiddel
g P-waarde van de log-rank-test
BIRC = blinded independent central review committee (geblindeerde onafhankelijke centrale beoordelingscommissie); BI = betrouwbaarheidsinterval; CR = complete respons; HR = hazard ratio; NS = niet schatbaar; ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons); OS = overall survival (totale overleving); PFS = progression-free survival (progressievrije overleving); PR = partial response (gedeeltelijke respons); SD = stable disease (stabiele ziekte)
Onderzoek C4221015: Kaplan-Meier-curve van totale overleving (cut-off-datum: 6 januari 2025)


Plaveiselcelcarcinoom van het hoofd-halsgebied
Immunohistochemische bepaling van de EGFR-expressie werd niet uitgevoerd omdat meer dan 90% van de patiënten met plaveiselcelcarcinoom van het hoofd-halsgebied tumoren heeft met EGFR-expressie.
Cetuximab in combinatie met bestralingstherapie bij een lokaal gevorderde ziekte
EMR 62 202-006: In dit gerandomiseerd onderzoek werd bij patiënten met lokaal gevorderd plaveiselcelcarcinoom van het hoofd-halsgebied de combinatie van cetuximab en bestralingstherapie (211 patiënten) met alleen bestralingstherapie (213 patiënten) vergeleken. Cetuximab werd een week voor aanvang van de bestralingstherapie gestart en toegediend in doses beschreven in rubriek 4.2 tot het einde van de periode met bestralingstherapie.
De gegevens met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Variabele/statistisch Bestralingstherapie plus cetuximab Enkel bestralingstherapie
(N=211) (N=213)
Locoregionale controle maanden, mediaan (95%-BI) 24,4 (15,7; 45,1) 14,9 (11,8; 19,9) Hazard ratio (95%-BI) 0,68 (0,52; 0,89)
P-waarde 0,005
OS maanden, mediaan (95%-BI) 49,0 (32,8; 69,5+) 29,3 (20,6; 41,4) Hazard ratio (95%-BI) 0,73 (0,56; 0,95)
P-waarde 0,018
mediane follow-up, maanden 60,0 60,1 OS % na 1 jaar (95%-BI) 77,6 (71,4; 82,7) 73,8 (67,3; 79,2) OS % na 2 jaar (95%-BI) 62,2 (55,2; 68,4) 55,2 (48,2; 61,7) OS % na 3 jaar (95%-BI) 54,7 (47,7; 61,2) 45,2 (38,3; 51,9) OS % na 5 jaar (95%-BI) 45,6 (38,5; 52,4) 36,4 (29,7; 43,1) BI = betrouwbaarheidsinterval, OS = overall survival time (totale overlevingstijd), een ‘+’ betekent dat de bovengrens niet bereikt is bij cut-off 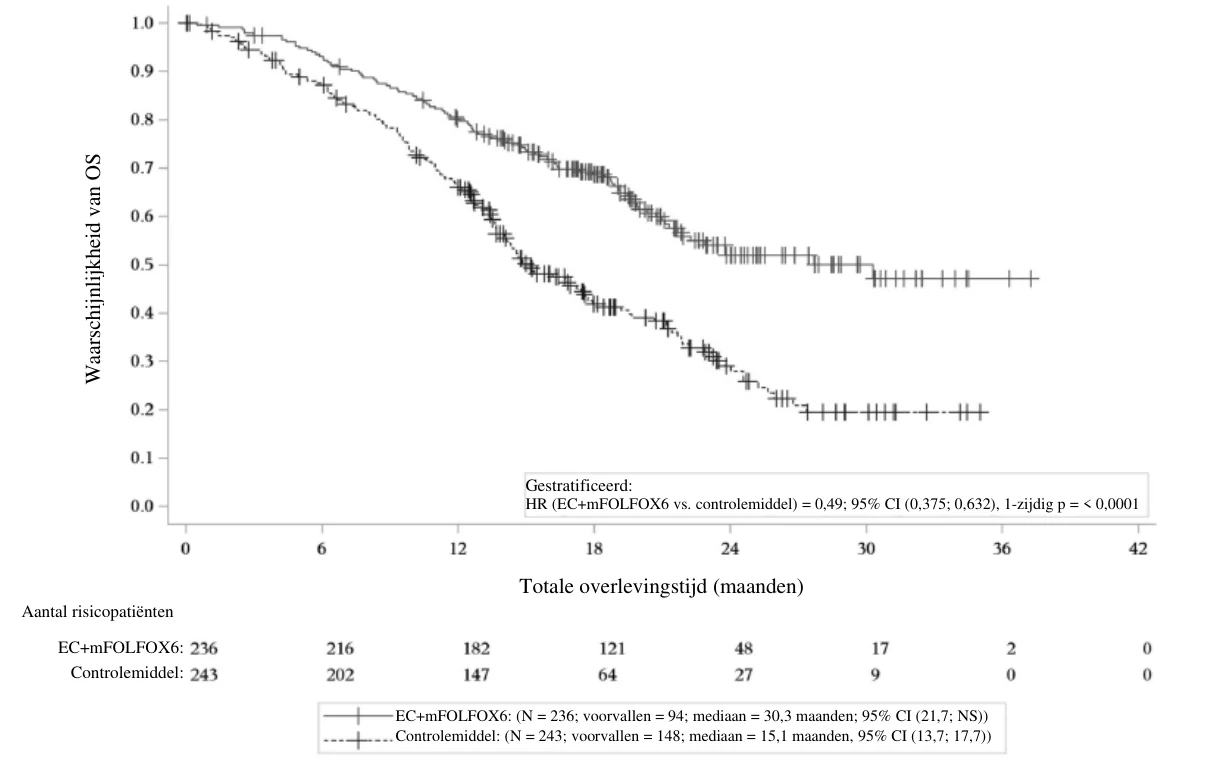
Patiënten met een goede prognose op basis van tumorstadium, Karnofsky-score (KPS) en leeftijd hadden een meer uitgesproken voordeel wanneer cetuximab werd toegevoegd aan bestralingstherapie. Er kon geen klinisch voordeel worden aangetoond bij patiënten met KPS ≤ 80 die 65 jaar of ouder waren.
Het gebruik van cetuximab in combinatie met chemo-bestralingstherapie is tot nu toe niet adequaat onderzocht. Daardoor is de verhouding tussen de voordelen en risico’s voor deze combinatie niet vastgesteld.
Cetuximab in combinatie met op platina gebaseerde chemotherapie bij een recidiverende en/of gemetastaseerde ziekte
EMR 62 202-002: Dit gerandomiseerd onderzoek bij patiënten met recidiverend en/of gemetastaseerd plaveiselcelcarcinoom van het hoofd-halsgebied die niet eerder voor deze ziekte met chemotherapie waren behandeld, vergeleek de combinatie van cetuximab en cisplatine of carboplatine plus via infuus toegediend 5-fluoro-uracil (222 patiënten) met alleen dezelfde chemotherapie (220 patiënten). De behandeling in de arm met cetuximab bestond uit maximaal 6 kuren op platina gebaseerde chemotherapie in combinatie met cetuximab gevolgd door cetuximab als onderhoudstherapie totdat ziekteprogressie optrad.
De gegevens met betrekking tot de werkzaamheid die uit dit onderzoek voortkwamen, worden samengevat in de onderstaande tabel:
Variabele/statistisch Cetuximab plus CTX CTX
(N=222) (N=220)
OS maanden, mediaan (95%-BI) 10,1 (8,6; 11,2) 7,4 (6,4; 8,3) Hazard ratio (95%-BI) 0,797 (0,644; 0,986)
P-waarde 0,0362
PFS maanden, mediaan (95%-BI) 5,6 (5,0; 6,0) 3,3 (2,9; 4,3) Hazard ratio (95%-BI) 0,538 (0,431; 0,672)
P-waarde < 0,0001
ORR % (95%-BI) 35,6 (29,3; 42,3) 19,5 (14,5; 25,4) P-waarde 0,0001
BI = betrouwbaarheidsinterval, CTX = platinum-based chemotherapy (op platina gebaseerde chemotherapie), ORR = objective response rate (patiënten met complete respons of gedeeltelijke respons), OS = overall survival time (totale overlevingstijd), PFS = progression-free survival (progressievrije overleving)
Patiënten met een goede prognose op basis van tumorstadium, Karnofsky-score (KPS) en leeftijd hadden een meer uitgesproken voordeel wanneer cetuximab werd toegevoegd aan op platina gebaseerde chemotherapie. In tegenstelling tot de progressievrije overleving kon er geen voordeel voor wat betreft de totale overlevingstijd worden aangetoond bij patiënten met KPS ≤ 80 die 65 jaar of ouder waren.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met cetuximab in alle subgroepen van pediatrische patiënten bij de indicatie adenocarcinoom van colon en rectum en orofaryngeaal, laryngeaal of nasaal epitheelcarcinoom (met uitzondering van nasofaryngeaal carcinoom of lymfo-epithelioom; zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van cetuximab werd onderzocht in klinische onderzoeken waarbij cetuximab als monotherapie of in combinatie met gelijktijdige chemotherapie of bestralingstherapie gegeven werd. Intraveneuze infusies van cetuximab vertoonden dosisafhankelijke farmacokinetiek bij wekelijkse doses variërend van 5 tot 500 mg/m² lichaamsoppervlak.
Wanneer cetuximab toegediend werd met een initiële dosis van 400 mg/m² lichaamsoppervlak, was het gemiddelde distributievolume ongeveer gelijk aan het vaatsysteem (2,9 l/m² variërend tussen de 1,5 en de 6,2 l/m²). De gemiddelde Cmax (± standaarddeviatie) was 185±55 microgram per ml. De gemiddelde klaring was 0,022 l/uur per m² lichaamsoppervlak. Cetuximab heeft een lange eliminatie halfwaardetijd met waarden die variëren tussen de 70 en de 100 uur.
Wanneer cetuximab toegediend werd met een doseringsschema per week (400 mg/m² oplaaddosis, gevolgd door 250 mg/m² wekelijkse dosis), bereikten serumconcentraties van cetuximab stabiele spiegels na drie weken monotherapie met cetuximab. De gemiddelde piek-concentraties van cetuximab waren 155,8 microgram per ml in week 3 en 151,6 microgram per ml in week 8, terwijl de overeenkomende gemiddelde dal-concentraties respectievelijk 41,3 en 55,4 microgram per ml waren. In een onderzoek waar cetuximab in combinatie met irinotecan werd toegediend, waren de gemiddelde dalspiegels van cetuximab 50,0 microgram per ml in week 12 en 49,4 microgram per ml in week 36.
Wanneer cetuximab toegediend werd met een doseringsschema om de week (500 mg/m² om de week), bereikten serumconcentraties van cetuximab stabiele spiegels na vijf weken monotherapie met cetuximab. De gemiddelde piek-concentratie van cetuximab was 297 microgram per ml in week 5, terwijl de overeenkomende gemiddelde dal-concentratie 31,0 microgram per ml was.
Er zijn verschillende routes beschreven die kunnen bijdragen aan het metabolisme van antilichamen. Bij al deze routes is de biodegradatie van het antilichaam tot kleinere moleculen betrokken, dat wil zeggen kleine peptiden of aminozuren.
Farmacokinetiek bij speciale populaties
Farmacokinetische populatieanalyses toonden aan dat er geen klinisch relevante effecten waren van ras, leeftijd, geslacht, nier- of leverstatus op de farmacokinetische eigenschappen van cetuximab. Er is een verband waargenomen tussen geslacht en blootstelling aan het geneesmiddel, met een hogere blootstelling bij vrouwen. Dit werd echter niet als klinisch relevant beschouwd.
Op basis van een farmacokinetische populatieanalyse had een lichte (CRCL ≥ 60 en < 90 ml/min) en matige (CRCL ≥ 30 en < 60 ml/min) nierfunctiestoornis geen klinisch belangrijk effect op de farmacokinetiek van cetuximab vergeleken met proefpersonen met een normale (CRCL ≥ 90 ml/min) nierfunctie. Een dosisaanpassing wordt niet aanbevolen voor patiënten met een lichte of matige nierfunctiestoornis. De farmacokinetiek van cetuximab bij patiënten met een ernstige (CRCL ≥ 15 en < 30 ml/min) nierfunctiestoornis of terminale nierziekte is niet geëvalueerd.
Op basis van een farmacokinetische populatieanalyse had een lichte leverfunctiestoornis, zoals gedefinieerd aan de hand van NCI-ODWG, geen klinisch belangrijk effect op de farmacokinetiek van cetuximab vergeleken met proefpersonen met een normale leverfunctie. Een dosisaanpassing wordt niet aanbevolen voor patiënten met een lichte leverfunctiestoornis. Het effect van een matige of ernstige leverfunctiestoornis, zoals gedefinieerd aan de hand van de NCI-ODWG-criteria, op de farmacokinetiek van cetuximab is niet beoordeeld.
Pediatrische patiënten
In een fase-I onderzoek met pediatrische patiënten (1-18 jaar) met refractaire vaste tumoren werd cetuximab toegediend in combinatie met irinotecan. De farmacokinetische resultaten waren vergelijkbaar met die bij volwassenen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Dosisafhankelijke huidveranderingen, beginnend bij dosisniveaus die equivalent zijn aan die welke aan mensen worden toegediend, waren de belangrijkste uitkomsten die werden waargenomen tijdens toxiciteitsonderzoeken met Cynomolgusapen (een onderzoek naar de chronische toxiciteit na herhaalde toediening en een onderzoek naar de embryo-foetale ontwikkeling).
Bij een onderzoek naar de embryo-foetale toxiciteit bij Cynomolgusapen zijn geen tekenen van teratogeniciteit waargenomen. Afhankelijk van de dosis werd echter een verhoogde incidentie van abortus waargenomen.
Niet-klinische gegevens over genotoxiciteit en lokale tolerantie waaronder accidentele toediening via toedieningswegen anders dan de bedoelde infusie duidden niet op een speciaal risico voor mensen.
Er zijn geen formele dieronderzoeken uitgevoerd om het carcinogeen potentieel van cetuximab vast te stellen of het effect van cetuximab op mannelijke en vrouwelijke vruchtbaarheid vast te stellen.
Er zijn geen toxiciteitsonderzoeken uitgevoerd bij gelijktijdige toediening van cetuximab en chemotherapeutische middelen.
Er zijn tot op heden geen niet-klinische gegevens over het effect van cetuximab op wondheling beschikbaar. Echter, in preklinische wondhelingsmodellen werd aangetoond dat EGFR-selectieve tyrosinekinase-remmers wondheling vertragen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumchloride
Glycine
Polysorbaat 80
Citroenzuurmonohydraat
Natriumhydroxide
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
4 jaar.
Chemische en fysische stabiliteit van Erbitux 5 mg/ml na opening is aangetoond gedurende 48 uur bij 25°C, als de oplossing is bereid zoals beschreven in rubriek 6.6.
Erbitux bevat geen antimicrobiële conserveermiddelen of bacteriostatische stoffen. Uit microbiologisch oogpunt dient dit product onmiddellijk na opening gebruikt te worden. Indien het niet onmiddellijk gebruikt wordt, zijn de opslagtijden en voorwaarden na opening voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker en zou normaal gezien niet meer dan 24 uur bij 2°C tot 8°C zijn, tenzij de opening heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Voor de bewaarcondities na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
20 ml of 100 ml oplossing in een injectieflacon (type I glas) met een stop (halobutylrubber) en een verzegeling (aluminium/polypropyleen).
Verpakkingsgrootte van 1 injectieflacon.
Niet alle genoemde injectieflacongrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Erbitux kan toegediend worden via een druppelinfuus, een infusiepomp of een injectiepomp. Er moet een aparte infuuslijn gebruikt worden voor de infusie en de lijn moet na de infusie gespoeld worden met steriele natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
Erbitux 5 mg/ml is verenigbaar
- met polyethyleen (PE), ethylvinylacetaat (EVA) of polyvinylchloride (PVC) zakken,
- met polyethyleen (PE), polyurethaan (PUR), ethylvinylacetaat (EVA), thermoplastische polyolefine (TPO) of polyvinylchloride (PVC) infusiesets,
- met polypropyleen (PP) injectiespuiten voor een injectiepomp.
De nodige zorg is vereist bij het voorbereiden van de infusie om aseptisch handelen te garanderen.
Erbitux 5 mg/ml dient als volgt bereid te worden:
Toediening met infusiepomp of druppelinfuus (verdund met steriele 9 mg/ml (0,9%)
natriumchloride-oplossing): Neem een infusiezak met een geschikte maat met steriele 9 mg/ml (0,9%) natriumchloride-oplossing. Bereken het benodigde volume Erbitux. Verwijder met een geschikte steriele injectiespuit met een passende naald het juiste volume natriumchloride-oplossing uit de infusiezak. Neem een geschikte steriele injectiespuit en bevestig een geschikte naald. Trek de vereiste hoeveelheid Erbitux op uit de injectieflacon. Breng Erbitux over in de voorbereide infusiezak. Herhaal deze procedure totdat het berekende volume bereikt is. Sluit de infuuslijn aan en vul het met de verdunde Erbitux alvorens de infusie te beginnen. Gebruik een druppelinfuus of een infusiepomp voor de toediening. Stel de snelheid in zoals uitgelegd in rubriek 4.2 en controleer deze.
Toediening met infusiepomp of druppelinfuus (onverdund): Bereken het benodigde volume
Erbitux. Neem een geschikte steriele injectiespuit (minimaal 50 ml) en bevestig een geschikte naald. Trek de vereiste hoeveelheid Erbitux op uit de injectieflacon. Breng Erbitux over in een steriele, geëvacueerde container of zak. Herhaal deze procedure totdat het berekende volume bereikt is. Sluit de infuuslijn aan en vul het met Erbitux alvorens de infusie te beginnen. Stel de snelheid in zoals uitgelegd in rubriek 4.2 en controleer deze.
- Toediening met een injectiepomp: Bereken het benodigde volume Erbitux. Neem een geschikte steriele injectiespuit en bevestig een geschikte naald. Trek de vereiste hoeveelheid Erbitux op uit de injectieflacon. Verwijder de naald en plaats de injectiespuit in de injectiepomp. Bevestig de infuuslijn aan de injectiespuit, stel de snelheid in zoals uitgelegd in rubriek 4.2 en controleer deze en begin de infusie nadat de lijn met Erbitux of een steriele 9 mg/ml (0,9%) natriumchloride-oplossing is gevuld. Herhaal deze procedure indien nodig tot het berekende volume toegediend is.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Europe B.V.
Gustav Mahlerplein 102
1082 MA Amsterdam
Nederland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/04/281/003
EU/1/04/281/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 29 juni 2004
Datum van laatste verlenging: 17 juni 2009
10. DATUM VAN HERZIENING VAN DE TEKST
MM/JJJJ
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.