


SmPC (samenvatting van de productkenmerken) - Cejemly
1. NAAM VAN HET GENEESMIDDEL
Cejemly 600 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén flacon van 20 ml concentraat voor oplossing voor infusie bevat 600 mg sugemalimab.
Elke ml concentraat bevat 30 mg sugemalimab.
Sugemalimab is een volledig humaan monoklonaal antilichaam tegen geprogrammeerde celdood-ligand 1 (PD-L1) (IgG4-isotype) geproduceerd in ovariumcellen van Chinese hamsters door middel van DNA-recombinatietechniek.
Hulpstof met bekend effect
Eén flacon bevat 25,8 mg natrium.
Dit geneesmiddel bevat 2,04 mg polysorbaat 80 in elke flacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere tot opaalachtige, kleurloze tot enigszins gele oplossing, in wezen vrij van zichtbare deeltjes, pH 5,3 tot 5,7.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Cejemly in combinatie met op platina gebaseerde chemotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassenen met gemetastaseerd niet-kleincellig longcarcinoom (NSCLC) zonder sensibiliserende EGFR-mutaties, of genomische ALK, ROS1 of RET-tumoraberraties.
Cejemly als monotherapie is geïndiceerd voor de behandeling van niet-resectabel NSCLC in stadium III zonder sensibiliserende EGFR-mutaties of ALK- of ROS1-genoomafwijkingen bij volwassenen bij wie de tumoren PD-L1 tot expressie brengen op ≥ 1% van de tumorcellen en bij wie de ziekte niet is voortgeschreden na chemoradiotherapie op basis van platina.
4.2 Dosering en wijze van toediening
De therapie moet worden gestart en geleid door artsen met ervaring in het gebruik van antikankergeneesmiddelen.
PD-L1-tests voor patiënten met niet-resectabel stadium III-NSCLC
Om te bepalen of een behandeling geschikt is, moet de PD-L1-expressie van tumorcellen worden beoordeeld met CE-gemarkeerde IVD met het overeenkomstige beoogde doel. Als er geen IVD met CE-markering beschikbaar is, kan een alternatieve gevalideerde test worden gebruikt.
Dosering
Het gebruik van systemische corticosteroïden of immunosuppressiva vóór het starten met sugemalimab dient te worden vermeden (zie rubriek 4.5).
Aanbevolen dosering
De aanbevolen dosis van Cejemly-monotherapie en Cejemly-combinatietherapie wordt weergegeven in tabel 1. Cejemly wordt toegediend als een intraveneuze infusie gedurende 60 minuten.
Wanneer Cejemly in combinatie met chemotherapie wordt toegediend, raadpleeg dan de samenvatting van de productkenmerken (SmPC) van de combinatieproducten (zie ook rubriek 5.1).
Tabel 1. Aanbevolen dosis voor Cejemly bij intraveneuze toediening
| Indicatie | Aanbevolen dosis en schema | Behandelingsduur |
| Cejemly als monotherapie | ||
Consolidatieb ehandeling voor niet- resectabel stadium III- NSCLC |
| De behandeling moet worden voortgezet tot progressie van de ziekte of onaanvaardbare toxiciteit. |
| Cejemly als combinatietherapie | ||
| Eerste lijn bij gemetastaseer d plaveiselcel-NSCLC | Tijdens chemotherapie op basis van platina
Na chemotherapie op basis van platina
| De behandeling moet worden voortgezet tot progressie van de ziekte of onaanvaardbare toxiciteit. |
Eerste lijn bij gemetastaseer d niet- plaveiselcel-NSCLC | Tijdens chemotherapie op basis van platina
Na chemotherapie op basis van platina
| De behandeling moet worden voortgezet tot progressie van de ziekte of onaanvaardbare toxiciteit. |
| gedurende de behandeling elke 3 weken toegediend. |
Aanpassing van de behandeling
De dosering van sugemalimab mag niet worden verhoogd of verlaagd. Het kan nodig zijn de behandeling te onderbreken of te staken op basis van de individuele veiligheid of verdraagbaarheid. Aanbevolen aanpassingen van de behandeling worden vermeld in tabel 2.
Tabel 2. Aanbevolen aanpassingen van de behandeling met Cejemly
| Bijwerking | Ernst* | Aanpassing van de behandeling |
| Immuungerelateerde pneumonitis | Graad 2 | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
| Graad 3 of 4 of recidief graad 2 | Staak de behandeling permanent. | |
| Immuungerelateerde colitis | Graad 2 of 3 | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
| Graad 4 of recidief graad 3 | Staak de behandeling permanent. | |
| Immuungerelateerde nefritis | Graad 2 bloedcreatinine verhoogd | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
| Graad 3 of 4 bloedcreatinine verhoogd | Staak de behandeling permanent. | |
| Immuungerelateerde pancreatitis | Graad 2 pancreatitis† | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
| Graad 3 of 4 pancreatitis | Staak de behandeling permanent. | |
| Immuungerelateerde oculaire toxiciteiten | Graad 2 oculaire toxiciteiten | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
| Graad 3 of 4 oculaire toxiciteiten | Staak de behandeling permanent. | |
| Immuungerelateerde endocriene aandoeningen | Symptomatische graad 2 of 3 hypothyroïdie Graad 2 of 3 hyperthyroïdie Graad 2 of 3 symptomatische hypofysitis Graad 2 bijnierinsufficiëntie Met diabetes mellitus type 1 gepaard gaande graad 3 hyperglykemie | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
Graad 4 hypothyroïdie Graad 4 hyperthyroïdie Graad 4 symptomatische hypofysitis Graad 3 of 4 bijnierinsufficiëntie Met diabetes mellitus type 1 gepaard gaande graad 4 hyperglykemie | Staak de behandeling permanent. | |
| Immuungerelateerde hepatitis | Graad 2, aspartaataminotransferase (ASAT) of alanineaminotransferase (ALAT) is > 3 tot 5 maal de bovengrens van normaal (upper limit of normal, ULN) of totaalbilirubine (TBIL) is > 1,5 tot 3 maal de ULN | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
| Graad 3 of 4, ASAT of ALAT is > 5 maal de ULN, of TBIL is > 3 maal de ULN | Staak de behandeling permanent. |
| Bijwerking | Ernst* | Aanpassing van de behandeling |
| Immuungerelateerde huidreacties | Graad 3 Vermoeden van Stevens-Johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN) | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
Graad 4 Bevestiging van SJS of TEN | Staak de behandeling permanent. | |
| Overige immuungerelateerde bijwerkingen | Eerste optreden van overige graad 2 of graad 3 immuungerelateerde bijwerkingen afhankelijk van de ernst en het type van de reactie | Onderbreek de behandeling totdat de bijwerking herstelt tot graad 0 tot 1. |
Graad 2, 3 of 4 myocarditis Graad 3 of 4 encefalitis Graad 4 myositis Eerste optreden van overige graad 4 immuungerelateerde bijwerkingen | Staak de behandeling permanent. | |
| Recidiverende immuungerelateerde bijwerkingen | Recidief van graad 3 of 4 (behalve endocriene aandoeningen) | Staak de behandeling permanent. |
| Infusiegerelateerde reacties | Graad 2 | Infusie moet worden onderbroken en mag worden hervat op 50% van de vorige snelheid nadat de infusiegerelateerde reacties zijn hersteld of afgenomen tot graad ≤ 1, waarbij voor nauwlettende observatie wordt gezorgd. |
| Graad 3 of 4 | Staak de behandeling permanent. | |
| Niet-immuungemedieerde bijwerkingen | Graad 2 en 3 | Onderbreken tot herstel van niet-immuungemedieerde bijwerkingen tot graad 0 tot 1. |
| Graad 4 | Behandeling definitief staken. |
* Toxiciteitsgraden in overeenstemming met versie 4.03 van de algemene terminologische criteria voor bijwerkingen van het National Cancer Institute (National Cancer Institute’s Common Terminology Criteria for Adverse Events, Version 4.03, NCI CTCAE V4.03).
† Doorlopende klinische monitoring wordt aanbevolen voor asymptomatische pancreatitis of verhoging in pancreasenzym/lipase, maar er is geen tijdelijke onderbreking van de geneesmiddelen vereist.
Speciale patiëntgroepen
Ouderen
Er is geen aanpassing van de behandeling met sugemalimab vereist voor oudere patiënten (≥ 65 jaar oud) (zie rubriek 5.1).
Nierfunctiestoornis
Er is geen aanpassing van de behandeling met sugemalimab vereist voor patiënten met een lichte of matig ernstige nierfunctiestoornis (zie rubriek 5.2). Sugemalimab is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis. Sugemalimab moet met voorzichtigheid worden toegediend bij patiënten met een ernstige nierfunctiestoornis.
Leverfunctiestoornis
Er wordt geen aanpassing van de behandeling met sugemalimab aanbevolen voor patiënten met een lichte leverfunctiestoornis (zie rubriek 5.2). Sugemalimab is niet onderzocht bij patiënten met een matig ernstige of ernstige leverfunctiestoornis. Sugemalimab moet met voorzichtigheid worden toegediend bij patiënten met een matig ernstige of ernstige leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van sugemalimab bij kinderen in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Cejemly is uitsluitend bestemd voor intraveneus gebruik.
Sugemalimab wordt na verdunning toegediend als intraveneuze infusie gedurende 60 minuten. Sugemalimab mag niet worden toegediend als intraveneuze push of bolusinjectie. Voor het behandelen van infusiegerelateerde reacties, zie tabel 2.
| Eerst wordt de verdunde sugemalimaboplossing toegediend, gevolgd door chemotherapie. | |
| Dertig minuten na voltooiing van de toediening van sugemalimab mag chemotherapie worden gestart. | |
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Immuungerelateerde bijwerkingen
| Immuungerelateerde bijwerkingen, waaronder ernstige en fatale gevallen, zijn opgetreden bij patiënten | |
| die sugemalimab kregen. | |
Immuungerelateerde bijwerkingen kunnen optreden nadat de behandeling is gestaakt. In klinische onderzoeken waren de meeste immuungerelateerde bijwerkingen reversibel en werden ze behandeld met het onderbreken van de behandeling met sugemalimab, toediening van corticosteroïden en/of ondersteunende zorg. Er kunnen immuungerelateerde bijwerkingen in meer dan één lichaamssysteem tegelijkertijd optreden.
Zorg bij vermoede immuungerelateerde bijwerkingen voor een nauwkeurige evaluatie om de etiologie te bevestigen of andere oorzaken uit te sluiten. Onderbreek de behandeling met sugemalimab of staak deze permanent op basis van de ernst van de bijwerking, en overweeg toediening van corticosteroïden. Start na verbetering tot graad 1 of 0 het afbouwen van corticosteroïden en blijf gedurende ten minste 1 maand afbouwen. Start de behandeling met sugemalimab opnieuw als de bijwerking op graad 1 of 0 blijft na het afbouwen van corticosteroïden. Indien er nog een episode van de ernstige bijwerking optreedt, staakt u de behandeling met sugemalimab permanent (zie rubriek 4.2 en 4.4).
Bij patiënten met een reeds bestaande auto-immuunziekte (AIZ) wijzen gegevens uit observationele studies erop dat het risico op immuungerelateerde bijwerkingen na immunotherapie met immuuncheckpointremmers mogelijk verhoogd is in vergelijking met patiënten zonder een reeds bestaande AIZ. Daarnaast kwamen opflakkeringen van de onderliggende AIZ frequent voor, maar deze waren overwegend mild en beheersbaar.
Immuungerelateerde pneumonitis
Bij patiënten die sugemalimab kregen, is immuungerelateerde pneumonitis gemeld (zie rubriek 4.8). Patiënten moeten worden gemonitord op klachten en verschijnselen van pneumonitis. Een vermoeden van pneumonitis moet met röntgenbeelden worden bevestigd om andere oorzaken uit te sluiten. Bij pneumonitis graad 2 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Als de symptomen verbeteren tot graad 0 of 1, moeten corticosteroïden gedurende ten minste 1 maand worden afgebouwd. De behandeling met sugemalimab mag worden hervat als de bijwerking op graad 0 tot 1 blijft na het afbouwen van corticosteroïden. Bij ernstige (graad 3), levensbedreigende (graad 4) of recidief van matig ernstige (graad 2) pneumonitis moet sugemalimab permanent worden gestaakt (zie rubriek 4.2) en 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Pneumonitis en bestralingspneumonitis
Bestralingspneumonitis wordt vaak waargenomen bij patiënten die radiotherapie van de longen ondergaan, en het klinische beeld van pneumonitis en bestralingspneumonitis is zeer vergelijkbaar. In de GEMSTONE-301-studie zijn gevallen van pneumonitis of bestralingspneumonitis gemeld bij patiënten die ten minste 2 cycli gelijktijdige of opeenvolgende chemoradiotherapie hadden ondergaan binnen een periode van 1 tot 42 dagen voorafgaand aan de start van de studiebehandeling.
Patiënten moeten worden gecontroleerd op tekenen en symptomen van pneumonitis of bestralingspneumonitis. Vermoedelijke bestralingspneumonitis moet worden bevestigd met röntgendiagnostiek, waarbij andere infectieuze en ziektegerelateerde oorzaken moeten worden uitgesloten en behandeld zoals aanbevolen in rubriek 4.2.
Immuungerelateerde huidreacties
Bij patiënten die sugemalimab kregen, zijn ernstige immuungerelateerde huidreacties gemeld (zie rubriek 4.8). Patiënten moeten worden gemonitord op vermoede ernstige huidreacties en andere oorzaken moeten worden uitgesloten. Bij huidreacties graad 3 moet de behandeling met sugemalimab worden onderbroken tot herstel tot graad 0 tot 1 en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij huidreacties graad 4 moet de behandeling met sugemalimab permanent worden gestaakt en moeten corticosteroïden worden toegediend.
Bij patiënten die PD-1/PD-L1-immuuncheckpointremmers kregen, zijn gevallen van het Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN) gemeld. Bij een vermoeden van SJS of TEN moet sugemalimab worden onderbroken en moet de patiënt voor beoordeling en behandeling worden doorverwezen naar een gespecialiseerd centrum. Bij een bevestiging van SJS of TEN moet sugemalimab permanent worden gestaakt (zie rubriek 4.2).
Voorzichtigheid moet worden betracht wanneer het gebruik van sugemalimab wordt overwogen bij een patiënt die eerder een ernstige of levensbedreigende bijwerking van de huid kreeg op een voorgaande behandeling met andere immuunstimulerende middelen tegen kanker.
Immuungerelateerde colitis
Bij patiënten die monotherapie met sugemalimab kregen, is immuungerelateerde colitis gemeld (zie rubriek 4.8). Patiënten moeten worden gemonitord op klachten en verschijnselen van colitis en andere oorzaken moeten worden uitgesloten. Bij colitis graad 2 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij colitis graad 3 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend. De behandeling met sugemalimab mag worden hervat als de bijwerking op graad 0 tot 1 blijft na het afbouwen van corticosteroïden. Bij levensbedreigende (graad 4) of recidief van colitis graad 3 moet sugemalimab permanent worden gestaakt (zie rubriek 4.2) en 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Immuungerelateerde hepatitis
Bij patiënten die sugemalimab kregen, is immuungerelateerde hepatitis opgetreden (zie rubriek 4.8). Patiënten moeten worden gemonitord op afwijkende levertesten voorafgaand aan en op klinische indicatie tijdens de behandeling met sugemalimab. Bij hepatitis graad 2 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. De behandeling met sugemalimab mag worden hervat als de bijwerking op graad 0 of 1 blijft na het afbouwen van corticosteroïden. Bij ernstige (graad 3) of levensbedreigende (graad 4) hepatitis moet sugemalimab permanent worden gestaakt (zie rubriek 4.2) en 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Immuungerelateerde nefritis
Bij patiënten die sugemalimab kregen, is immuungerelateerde nefritis gemeld (zie rubriek 4.8). Patiënten moeten worden gemonitord op afwijkende nierfunctietesten voorafgaand aan en periodiek tijdens de behandeling met sugemalimab en worden behandeld zoals aanbevolen. Bij nefritis graad 2 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij nefritis graad 2 mag de behandeling met sugemalimab worden hervat als de bijwerking op graad 0 tot 1 blijft na het afbouwen van corticosteroïden. Bij ernstige (graad 3) of levensbedreigende (graad 4) nefritis moet sugemalimab permanent worden gestaakt (zie rubriek 4.2) en 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Immuungerelateerde endocrinopathieën
Bij patiënten die behandeling met sugemalimab kregen, zijn immuungerelateerde endocrinopathieën, waaronder hyperthyroïdie, hypothyroïdie, thyroïditis, diabetes mellitus, bijnierinsufficiëntie en hypofysitis, gemeld (zie rubriek 4.8).
Bij patiënten die sugemalimab kregen, zijn schildklieraandoeningen, waaronder hyperthyroïdie, hypothyroïdie en thyroïditis gemeld. Deze kunnen op elk moment tijdens de behandeling optreden. Daarom moeten patiënten worden gemonitord op veranderingen in de schildklierfunctie en klinische klachten en verschijnselen van schildklieraandoeningen (bij de start van de behandeling, periodiek tijdens de behandeling, en indien geïndiceerd op basis van klinische evaluatie).
Bij symptomatische hypothyroïdie moet sugemalimab worden onderbroken en moet, indien nodig, vervangingstherapie met thyroxine worden gestart. Bij symptomatische hyperthyroïdie moet sugemalimab worden onderbroken en, indien nodig, met schildklierremmende geneesmiddelen worden gestart. De behandeling met sugemalimab mag worden hervat als de symptomen onder controle zijn en de schildklierfunctie verbetert. Bij levensbedreigende (graad 4) hypothyroïdie en hyperthyroïdie moet sugemalimab permanent worden gestaakt (zie rubriek 4.2).
Bij patiënten die sugemalimab kregen, is diabetes mellitus type 1 gemeld. Patiënten moeten worden gemonitord op hyperglykemie of andere klachten en verschijnselen van diabetes en moeten zoals klinisch geïndiceerd met insuline worden behandeld. Bij met diabetes mellitus type 1 gepaard gaande hyperglykemie graad 3 moet sugemalimab worden onderbroken. De behandeling met sugemalimab mag worden hervat als metabole controle is bereikt op vervangingstherapie met insuline. Bij met diabetes mellitus type 1 gepaard gaande levensbedreigende (graad 4) hyperglykemie moet sugemalimab permanent worden gestaakt (zie rubriek 4.2).
Bij patiënten die sugemalimab kregen, is bijnierinsufficiëntie gemeld. Bij patiënten die sugemalimab kregen, is ook hypofysitis gemeld. Patiënten moeten worden gemonitord op klachten en verschijnselen van bijnierinsufficiëntie of hypofysitis (met inbegrip van hypopituïtarisme) en andere oorzaken moeten worden uitgesloten. Bij bijnierinsufficiëntie graad 2 of hypofysitis graad 2 of 3 moet behandeling met sugemalimab worden onderbroken (zie rubriek 4.2), en mag behandeling met sugemalimab worden hervat indien de bijwerking verbetert tot graad 0 tot 1. Corticosteroïden ter behandeling van bijnierinsufficiëntie of hypofysitis en andere hormoonvervangingstherapie (zoals met thyroxine bij patiënten met hypofysitis) moeten worden toegediend zoals klinisch geïndiceerd. De hypofysefunctie en hormoonspiegels moeten worden gemonitord om te zorgen voor een geschikte hormoonvervanging. Bij bijnierinsufficiëntie graad 3 of 4 en hypofysitis graad 4 moet sugemalimab permanent worden gestaakt.
Immuungerelateerde myositis
Bij patiënten die sugemalimab kregen, is immuungerelateerde myositis met een zeer lage frequentie of met een vertraagd begin van de symptomen gemeld (zie rubriek 4.8). Patiënten moeten worden gemonitord op mogelijke myositis en andere oorzaken moeten worden uitgesloten. Als een patiënt klachten en verschijnselen van myositis krijgt, moet nauwlettende monitoring worden ingesteld en moet de patiënt zonder vertraging voor beoordeling en behandeling naar een specialist worden doorverwezen. Onderbreek de behandeling met sugemalimab of staak deze permanent op basis van de ernst van de bijwerking (zie rubriek 4.2). Bij myositis graad 2 moet 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij myositis graad 3 of 4 moet 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Immuungerelateerde myocarditis
Bij patiënten die sugemalimab kregen, is immuungerelateerde myocarditis gemeld (zie rubriek 4.8). Monitor patiënten op vermoede myocarditis en sluit andere oorzaken uit. Indien myocarditis wordt vermoed, moet de behandeling met sugemalimab worden onderbroken en onmiddellijk met systemische corticosteroïden met een dosering van 1 tot 2 mg/kg per dag prednison of equivalent worden gestart. Verder moet direct een cardiologisch consult met diagnostisch onderzoek volgens de huidige klinische richtlijnen worden ingesteld. Nadat de diagnose myocarditis is gesteld, moet bij myocarditis graad 2, 3 of 4 sugemalimab permanent worden gestaakt (zie rubriek 4.2).
Immuungerelateerde pancreatitis
Bij patiënten die sugemalimab kregen, is immuungerelateerde pancreatitis gemeld (zie rubriek 4.8). Patiënten moeten nauwlettend worden gemonitord op klachten en verschijnselen die wijzen op acute pancreatitis en op stijgingen in serumamylase of -lipase. Bij pancreatitis graad 2 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij pancreatitis graad 2 mag de behandeling met sugemalimab worden hervat als de bijwerking op graad 0 tot 1 blijft na het afbouwen van corticosteroïden. Bij ernstige (graad 3) of levensbedreigende (graad 4) pancreatitis moet sugemalimab permanent worden gestaakt (zie rubriek 4.2) en tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Immuungerelateerde oculaire toxiciteiten
Bij patiënten die sugemalimab kregen, zijn ernstige immuungerelateerde oculaire toxiciteiten gemeld (zie rubriek 4.8). Bij oculaire toxiciteiten graad 2 moet de behandeling met sugemalimab worden onderbroken en 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij oculaire toxiciteiten graad 2 mag de behandeling met sugemalimab worden hervat als de bijwerking op graad 0 tot 1 blijft na het afbouwen van corticosteroïden. Bij ernstige (graad 3) of levensbedreigende (graad 4) oculaire toxiciteiten moet sugemalimab permanent worden gestaakt (zie rubriek 4.2) en 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Overige immuungerelateerde bijwerkingen
Bij patiënten die sugemalimab kregen, zijn overige immuungerelateerde bijwerkingen, waaronder immuungerelateerde bovenste gastro-intestinale aandoeningen, immuungerelateerde artritis, immuungerelateerde pancytopenie/bicytopenie, immuungerelateerde meningo-encefalitis/encefalitis, immuungerelateerd Guillain-Barré-syndroom/demyelinisatie, immuungerelateerde rabdomyolyse/myopathie, immuungerelateerde hemolytische anemie en immuungerelateerde vasculitis gemeld (zie rubriek 4.8).
Patiënten moeten worden gemonitord op vermoede immuungerelateerde bijwerkingen en een nauwkeurige evaluatie moet worden uitgevoerd om de etiologie te bevestigen of andere oorzaken uit te sluiten. Onderbreek de behandeling met sugemalimab of staak deze permanent op basis van de ernst van de bijwerking (zie rubriek 4.2). Voor immuungerelateerde bijwerkingen graad 2 moet 1 tot 2 mg/kg per dag prednison of equivalent worden toegediend. Bij bijwerkingen van graad 3 of 4 moet 1 tot 2 mg/kg per dag methylprednisolon of equivalent worden toegediend.
Infusiegerelateerde reacties
Bij patiënten die sugemalimab kregen, zijn infusiegerelateerde reacties, waaronder anafylactische reactie, hyperhidrose, pyrexie, koude rillingen, erytheem en huiduitslag, gemeld (zie rubriek 4.8). Patiënten moeten nauwlettend worden gemonitord op klinische klachten en verschijnselen van een reactie op een infusie en moeten worden behandeld zoals aanbevolen in rubriek 4.2.
Patiënten die uitgesloten zijn van klinische onderzoeken
Patiënten met de volgende aandoeningen waren uitgesloten van klinische onderzoek: patiënten met een actieve auto-immuunziekte; patiënten die een behandeling met immunosuppressiva kregen; patiënten die een vaccin met een levend virus toegediend kregen binnen 28 dagen vóór de start van de onderzoeksbehandeling; patiënten met een HIV- of hepatitis B- of hepatitis C-infectie; patiënten met een voorgeschiedenis van interstitiële longaandoening of idiopathische longfibrose.
Natrium
Dit geneesmiddel bevat 51,6 mg natrium per dosis van 1.200 mg en 64,5 mg natrium per dosis van 1.500 mg, overeenkomend met 2,58% en 3,23% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene. Er wordt echter natriumchloride 0,9% oplossing voor infusie 9 mg/ml gebruikt voor de verdunning van Cejemly vóór toediening en hiermee dient rekening te worden gehouden in de context van de dagelijkse natriuminname van de patiënt.
Polysorbaat 80
Dit geneesmiddel bevat 4,08 mg polysorbaat 80 in elke dosis van 1.200 mg en 5,10 mg polysorbaat 80 in elke dosis van 1.500 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Patiëntenwaarschuwingskaart
Alle artsen die sugemalimab toedienen, moeten vertrouwd zijn met de informatie voor de arts en de behandelrichtlijnen. De arts moet de risico’s van therapie met sugemalimab met de patiënt bespreken. De patiënt zal de patiëntenwaarschuwingskaart overhandigd krijgen en door de arts worden geïnstrueerd om de kaart te allen tijde bij zich te dragen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel farmacokinetisch onderzoek naar interacties uitgevoerd met sugemalimab. Er worden geen metabole interacties met andere geneesmiddelen verwacht aangezien sugemalimab uit de circulatie wordt geklaard via katabolisme.
Het gebruik van systemische corticosteroïden of immunosuppressiva vóór het starten met sugemalimab dient te worden vermeden vanwege hun potentiële interferentie met de farmacodynamische activiteit en werkzaamheid van sugemalimab. Na het starten met sugemalimab kunnen systemische corticosteroïden of andere immunosuppressiva wel worden gebruikt om immuungerelateerde bijwerkingen te behandelen (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moet worden geadviseerd zwangerschap te vermijden gedurende de behandeling met sugemalimab. Vrouwen die zwanger kunnen worden en sugemalimab krijgen, moeten betrouwbare anticonceptiemethoden toepassen tijdens en gedurende 4 maanden na de behandeling (zie hieronder en rubriek 5.3).
Zwangerschap
Er zijn geen gegevens over het gebruik van sugemalimab bij zwangere vrouwen. Er is geen dieronderzoek naar de reproductie en ontwikkelingstoxiciteit uitgevoerd met sugemalimab. Er is echter aangetoond dat blokkade van PD-L1-signalering in muriene zwangerschapsmodellen de tolerantie voor de foetus verstoort en foetaal verlies vergroot (zie rubriek 5.3).
Sugemalimab wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of sugemalimab in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen niet worden uitgesloten aangezien het bekend is dat antilichamen in de moedermelk kunnen worden uitgescheiden. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met sugemalimab moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over de mogelijke effecten van sugemalimab op de vruchtbaarheid. Gegevens uit dieronderzoek hebben geen opvallende effecten op de mannelijke en vrouwelijke voortplantingsorganen getoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sugemalimab heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij sommige patiënten is vermoeidheid gemeld na toediening van sugemalimab (zie rubriek 4.8). Patiënten die last hebben van vermoeidheid, moet worden geadviseerd geen auto te rijden en geen machines te bedienen totdat de symptomen verdwenen zijn.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van sugemalimab is geëvalueerd bij 1.003 patiënten die elke 3 weken 1.200 mg kregen toegediend in klinische onderzoeken voor verschillende soorten tumoren. Van die 1.003 patiënten ontvingen 435 sugemalimab in combinatie met chemotherapie en 568 van die 1.003 patiënten ontvingen sugemalimab als monotherapie.
De incidentie van bijwerkingen bij patiënten die werden behandeld in combinatie met chemotherapie was 95,6%. De meest voorkomende bijwerkingen (≥ 10%) waren anemie (77,5%), leverenzym verhoogd (42,5%), huiduitslag (26,2%), hyperlipidemie (21,6%), hyperglykemie (18,4%), hyponatriëmie (16,8%), hypokaliëmie (15,6%), hypothyroïdie (15,6%), hyperthyroïdie (15,2%), proteïnurie (14,0%), buikpijn (13,8%), vermoeidheid (13,3%), artralgie (12,2%), hypo-esthesie (11,5%) en hypocalciëmie (10,1%). De incidentie van graad ≥ 3 bijwerkingen bij deze patiënten was 33,1%. De meest voorkomende graad ≥ 3 bijwerkingen (> 1%) waren anemie (17,5%), hyponatriëmie (4,4%), hypokaliëmie (3,0%), hyperlipidemie (2,3%), leverenzym verhoogd (2,3%), amylase verhoogd (2,1%), leverfunctie afwijkend (1,8%), hyperglykemie (1,6%), vermoeidheid (1,4%), uitslag (1,4%), hypertensie (1,4%) en pneumonitis (1,1%).
De incidentie van bijwerkingen bij patiënten die werden behandeld met monotherapie was 81,5%. De meest voorkomende bijwerkingen (≥ 10%) waren leverenzym verhoogd (28,3%), anemie (22,9%), hypothyroïdie (22,5%), huiduitslag (17,1%), pyrexie (15,3%), hyperthyroïdie (14,4%), verhoogd bilirubinegehalte in het bloed (13,0%), hyperlipidemie (12,9%), proteïnurie (12,3%) en hyperglykemie (10,9%). De incidentie van bijwerkingen van graad ≥ 3 bij deze patiënten was 16,7%. De meest voorkomende bijwerkingen van graad ≥ 3 (> 1%) waren anemie (3,2%), leverenzym verhoogd (3,0%), verhoogd bilirubinegehalte in het bloed (1,8%), hypertensie (1,6%), hypokaliëmie (1,4%), hyponatriëmie (1,4%), huiduitslag (1,2%) en hyperlipidemie (1,2%).
Lijst van bijwerkingen in tabelvorm
Geneesmiddelbijwerkingen die werden waargenomen in klinische onderzoeken van sugemalimab in combinatie met chemotherapie en sugemalimab als monotherapie worden vermeld in tabel 3. Deze bijwerkingen worden gepresenteerd per systeem/orgaanklasse en per frequentie. De frequenties worden als volgens gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000) en zeer zelden (< 1/10.000). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van dalende frequentie.
Tabel 3. Bijwerkingen
| In combinatie met chemotherapie | Monotherapie | |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | anemie | anemie |
| Soms | immuungerelateerde pancytopenie/bicytopenie* | hemolytische anemie |
| Immuunsysteemaandoeningen | ||
| Soms | anafylactische reactie | overgevoeligheid, antineutrofiele cytoplasmatische antilichaampositieve vasculitis |
| Endocriene aandoeningen | ||
| Zeer vaak | hypothyroïdie a,#,hyperthyroïdie b,# | hypothyroïdie a,#,hyperthyroïdie b,# |
| Soms | immuungerelateerde hypofysitis*, bijnierinsufficiëntie, immuungemedieerde thyroïditis | immuungerelateerde hypofysitis* |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | hyperlipidemiec, hyperglykemied, hyponatriëmie, hypokaliëmie, hypocalciëmiee | hyperlipidemiec, hyperglykemied |
| Vaak | hyperurikemief, hypochloremieg, hypomagnesiëmie, diabetes mellitus# | hypokaliëmie, hyponatriëmie |
| Soms | dyslipidemie | diabetes mellitus# |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | hypo-esthesieh | |
| Vaak | perifere neuropathie | |
| Soms | immuungemedieerde encefalitis, immuungerelateerd Guillain-Barré-syndroom/demyelinisatie* | |
| Oogaandoeningen | ||
| Vaak | conjunctivitis, droog oog | |
| Soms | conjunctivitis | |
| Hartaandoeningen | ||
| Vaak | tachycardiei | tachycardiei |
| Soms | immuungemedieerde myocarditis | myocarditisj |
| Bloedvataandoeningen | ||
| Vaak | hypertensie | hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Vaak | pneumonitisk | pneumonitisk |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | buikpijnl | |
| Vaak | stomatitism, droge mond | diarree, stomatitism |
| Soms | pancreatitis, proctitis | colitis# |
| Lever- en galaandoeningen | ||
| Zeer vaak | leverenzym verhoogdn | leverenzym verhoogdn, verhoogd bilirubinegehalte in het bloedo |
| Vaak | leverfunctiestoornis, verhoogd bilirubinegehalte in het bloedo, hepatitisp | leverfunctiestoornis |
| Soms | hepatitisp | |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | huiduitslagq | huiduitslagq |
| Vaak | hypopigmentatie van huidr | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | artralgie | |
| Vaak | myalgie, botpijn | artralgie, myalgie |
| Soms | immuungemedieerde artritis | myositiss, immuungemedieerde artritis |
| Nier- en urinewegaandoeningen | ||
| Zeer vaak | proteïnuriet | proteïnuriet |
| Vaak | verhoogd creatininegehalte in het bloed, nefritisu,# | verhoogd creatininegehalte in het bloed, nefritisu,# |
Algemene aandoeningen en toedieningsplaatsstoornissen
Zeer vaak vermoeidheid pyrexie
Vaak vermoeidheid Onderzoeken
Vaak verhoogd
creatinefosfokinasegehalte in het bloedv, amylase verhoogd, lipase verhoogd
verhoogd
creatinefosfokinasegehalte in het bloedv, amylase verhoogd
Soms troponine T verhoogd, cortisol
verlaagd
troponine T verhoogd,
Letsels, intoxicaties en verrichtingscomplicaties
Vaak infusiegerelateerde reactie
Soms infusiegerelateerde reactie *Gegroepeerde termen die verwijzen naar een immuungerelateerde bijwerking als klasse-effect. In klinische onderzoeken van sugemalimab als monotherapie of in combinatie met chemotherapie werden alleen myelosuppressie, bloedcorticotropine verlaagd en neuritis waargenomen onder respectievelijk immuungerelateerde pancytopenie/bicytopenie, hypofysitis, en Guillain-Barré-syndroom/demyelinisatie. # De bijwerking van het geneesmiddel (ADR) kan een immuungerelateerde bijwerking zijn.
De volgende termen representeren een groep gerelateerde bijwerkingen die eerder een medische toestand beschrijven dan een enkele bijwerking:
a. Hypothyroïdie (hypothyroïdie, thyroïdstimulerend hormoon in het bloed verhoogd, verlaagd vrij thyroxine, verlaagd vrij tri-jodothyronine)
b. Hyperthyroïdie (hyperthyroïdie, thyroïdstimulerend hormoon in het bloed verlaagd, thyroxine verhoogd, verhoogd vrij thyroxine, verhoogd vrij tri-jodothyronine)
c. Hyperlipidemie (hyperlipidemie, hypercholesterolemie, hypertriglyceridemie, bloedtriglyceriden verhoogd, verhoogd cholesterolgehalte in het bloed)
d. Hyperglykemie (hyperglykemie, bloedglucose verhoogd)
e. Hypocalciëmie (hypocalciëmie, bloedcalcium verlaagd)
f. Hyperurikemie (hyperurikemie, bloedurinezuur verhoogd)
g. Hypochloremie (hypochloremie, bloedchloride verlaagd)
h. Hypo-esthesie (hypo-esthesie, anesthesie)
i. Tachycardie (tachycardie, sinustachycardie, supraventriculaire tachycardie, atriumtachycardie, atriumfibrillatie, ventrikelfibrillatie)
j. Myocarditis (myocarditis, immuungemedieerde myocarditis)
k. Pneumonitis (pneumonitis, immuungemedieerde longziekte, interstitiële longaandoening) l. Buikpijn (buikpijn, ongemak van de buik, opgezette buik, pijn in de bovenbuik) m. Stomatitis (stomatitis, zweren in de mond)
n. Leverenzym verhoogd (alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, verhoogd alkalisch fosfatasegehalte in het bloed, gamma-glutamyltransferase verhoogd, transaminasen verhoogd)
o. Verhoogd bilirubinegehalte in het bloed (verhoogd ongeconjugeerd bilirubinegehalte in het bloed, verhoogd geconjugeerd bilirubinegehalte, verhoogd bilirubinegehalte in het bloed) p. Hepatitis (hepatitis, immuungemedieerde leveraandoening, immuungemedieerde hepatitis, geneesmiddelgeïnduceerde leverschade, leverfalen)
q. Huiduitslag (huiduitslag, maculopapuleuze huiduitslag, eczeem, erytheem, dermatitis, acneïforme dermatitis, erythemateuze huiduitslag, pruritische huiduitslag, urticaria, pruritus, immuungemedieerde dermatitis, papel, medicijneruptie)
r. Hypopigmentatie van de huid (hypopigmentatie van de huid, depigmentatie van de huid, leukodermie) s. Myositis (myositis, immuungemedieerde myositis)
t. Proteïnurie (proteïnurie, eiwit aanwezig in de urine)
u. Nefritis (nefritis, nierfunctiestoornis, nierbeschadiging, nierfalen, acute nierschade) v. Verhoogd creatinefosfokinasegehalte in het bloed (verhoogd creatinefosfokinasegehalte in het bloed,)
verhoogd creatinefosfokinase MB in het bloed
Beschrijving van geselecteerde bijwerkingen
| De gegevens voor de volgende immuungerelateerde bijwerkingen zijn gebaseerd op informatie van | |
| 1003 patiënten, van wie 435 patiënten werden behandeld met | |
sugemalimab in combinatie met chemotherapie en 568 patiënten werden behandeld met sugemalimab als monotherapie in klinische onderzoeken. De richtlijnen voor het beheer van deze bijwerkingen worden beschreven in rubriek 4.4. Immuungerelateerde bijwerkingen
| Immuungerelateerde hypothyroïdie | ||||
| Immuungerelateerde hypothyroïdie werd gemeld bij 14,3% van de patiënten behandeld met | ||||
| sugemalimab in combinatie met chemotherapie. Het merendeel van de bijwerkingen was graad 1 of 2 | ||||
| in ernst, gemeld bij respectievelijk 9,2% en 4,8% van de patiënten. Hypothyroïdie graad 3 werd | ||||
| gemeld bij 0,2% van de patiënten. Er werd geen ernstige hypothyroïdie gemeld. | ||||
Bijwerkingen die leidden tot onderbreking en staken van de behandeling werden gemeld bij respectievelijk 0,9% en 0,2% van de patiënten. De mediane tijd tot het begin van een voorval was 112 dagen (spreiding: 16 tot 607 dagen), en de mediane duur was 83 dagen (spreiding: 1+ tot 857+ dagen).
| Immuungerelateerde hypothyroïdie werd gemeld bij 16,7% van de patiënten die werden behandeld | |||
| met sugemalimab | als monotherapie | ||
. De meeste voorvallen waren van graad 1 of 2 in ernst en werden
| gemeld bij respectievelijk 10,9% en 5,1% van de patiënten. Graad 3-hypothyroïdie werd gemeld bi |
j
| 0,7% van de patiënten. Er werd geen ernstige hypothyroïdie gemeld. |
Voorvallen die leidden tot onderbreking en stopzetting van de behandeling werden gemeld bij respectievelijk 1,6% en 0,2% van de patiënten. De mediane tijd tot het begin was 92 dagen (spreiding: 20 tot 683 dagen), en de mediane duur was 125 dagen (spreiding: 2+ tot 979+ dagen).
Immuungerelateerde hyperthyroïdie
Immuungerelateerde hyperthyroïdie werd gemeld bij 9,4% van de patiënten behandeld met
| sugemalimab in combinatie met chemotherapie. Alle bijwerkingen waren graad 1 of 2 in ernst, gemel |
d
| bij respectievelijk 8,7% en 0,7% van de patiënten. |
Er waren geen ernstige bijwerkingen, of bijwerkingen die leidden tot onderbreking of staken van de behandeling. De mediane tijd tot het begin was 91 dagen (spreiding: 20 tot 620 dagen), en de mediane duur was 44 dagen (spreiding: 10 tot 484+ dagen).
Immuungerelateerde hyperthyroïdie werd gemeld bij 11,3% van de patiënten die werden behandeld met sugemalimab als monotherapie. De meeste voorvallen waren van graad 1 of 2 in ernst en werden
| gemeld bij respectievelijk 9,0% en 2,1% van de patiënten. Graad 3-hyperthyroïdie werd gemeld bij | |
| 0,2% van de patiënten. | |
Er waren geen ernstige voorvallen of voorvallen die leidden tot stopzetting van de behandeling. Voorvallen die leidden tot onderbreking van de behandeling werden gemeld bij 0,4% van de patiënten. De mediane tijd tot het begin was 44,5 dagen (spreiding: 20 tot 692 dagen), en de mediane duur was 43 dagen (spreiding: 9 tot 1000+ dagen).
Immuungerelateerde thyroïditis
Immuungerelateerde thyroïditis werd gemeld bij 0,5% van de patiënten behandeld met sugemalimab in combinatie met chemotherapie. Alle bijwerkingen waren graad 1 in ernst. Er waren geen ernstige bijwerkingen, of bijwerkingen die leidden tot onderbreking of staken van de behandeling. De mediane
| tijd tot het begin was 136 dagen (spreiding: 105 tot 167 dagen), en de mediane duur werd nie |
t
| bereikt (spreiding: 736+ tot 835+ dagen). |
Immuungerelateerde thyroïditis werd gemeld bij 0,5% van de patiënten die werden behandeld met
| sugemalimab als monotherapie. Alle voorvallen waren van graad 1 en 2 in ernst en werden gemeld bij | |
| respectievelijk 0,4% en 0,2% van de patiënten. | |
Er waren geen ernstige voorvallen of voorvallen die leidden tot stopzetting van de behandeling. Voorvallen die leidden tot onderbreking werden gemeld bij 0,2% van de patiënten. De mediane tijd tot het begin was 42 dagen (spreiding: 40 tot 104 dagen), en de mediane duur was 122,5 dagen (spreiding: 22 tot 616+ dagen).
| Diabetes mellitus | ||||
| Immuungerelateerde diabetes mellitus werd gemeld bij 2,8% van de patiënten behandeld met | ||||
| sugemalimab in combinatie met chemotherapie. Het merendeel van de bijwerkingen was graad 1 in | ||||
| ernst, gemeld bij 2,3% van de patiënten. Bijwerkingen van graad 2 en graad 3 werden gemeld bij | ||||
| respectievelijk 0,2% en 0,2%van de patiënten. | ||||
Er waren geen ernstige bijwerkingen of bijwerkingen die leidden tot onderbreking of staken van de behandeling. De mediane tijd tot het begin was
| 154 dagen (spreiding: 43 tot 635 dagen), en de mediane duur was 41 dagen (spreiding: | |
| 2 tot 307+ dagen). | |
Immuungerelateerde diabetes mellitus werd gemeld bij 2,3% van de patiënten die werden behandeld met sugemalimab als monotherapie. De meeste voorvallen waren van graad 1 en 2 in ernst en werden gemeld bij respectievelijk 1,8% en 0,4% van de patiënten. Voorvallen van graad 3 werden gemeld bij 0,2% van de patiënten. Er waren geen ernstige voorvallen of voorvallen die leidden tot onderbreking of stopzetting van de behandeling. De mediane tijd tot het begin was 101 dagen (spreiding: 20 tot 454 dagen), en de mediane duur was 43 dagen (spreiding: 1 tot 911+ dagen).
Immuungerelateerde hypofysitis
| Immuungerelateerde hypofysitis werd gemeld bij 0,9% van de patiënten behandeld met sugemalimab | |
| in combinatie met chemotherapie. Alle bijwerkingen waren graad 1 in ernst. | |
Er waren geen ernstige bijwerkingen, of bijwerkingen die leidden tot onderbreking of staken van de behandeling. De mediane
| tijd tot het begin was 240,5 dagen (spreiding: 112 tot 754 dagen), en de mediane duur werd niet | |
| bereikt (spreiding: 13+ tot 478+ dagen). | |
| Immuungerelateerde hypofysitis werd gemeld bij 0,4% van de patiënten die werden behandeld met | |
| sugemalimab als monotherapie. Alle voorvallen waren van graad 1 in ernst. | |
Er waren geen ernstige voorvallen of voorvallen die leidden tot onderbreking of stopzetting van de behandeling. De mediane
| tijd tot het begin was 168 dagen (spreiding: 42 tot 294 dagen), en de mediane duur was 22 dagen | |
| (spreiding: 22 tot 22 dagen). | |
Immuungerelateerde bijnierinsufficiëntie
| Immuungerelateerde bijnierinsufficiëntie werd gemeld bij 0,2% van de patiënten behandeld me |
t
| sugemalimab in combinatie met chemotherapie. |
De bijwerking trad op bij één patiënt, was graad 1 in ernst, en leidde niet tot onderbreking noch tot staken van de behandeling.
| Immuungerelateerde bijnierinsufficiëntie werd gemeld bij 0,2% van de patiënten die werden | |
| behandeld met sugemalimab als monotherapie. | |
Het voorval deed zich voor bij één enkele patiënt, was van graad 1 in ernst en leidde niet tot onderbreking of stopzetting van de behandeling.
Immuungerelateerde bijwerkingen van de huid
Immuungerelateerde bijwerkingen van de huid (exclusief ernstige) werden gemeld bij 10,6% van de
| patiënten behandeld met sugemalimab in combinatie met chemotherapie. Alle bijwerkingen waren | ||||
| graad 1 of 2 in ernst en werden gemeld bij respectievelijk 7,1% en 3,4% van de patiënten. | ||||
| Immuungerelateerde bijwerkingen van de huid (exclusief ernstige) die leidden tot onderbreking van d | ||||
e
| behandeling werden gemeld bij 0,9% van de patiënten. Er waren geen ernstige bijwerkingen of | ||||
| bijwerkingen die leidden tot staken van de behandeling. De mediane tijd tot het begin was 158 dagen | ||||
| (spreiding: 3 tot 990 dagen), en de mediane duur was 31 dagen (spreiding: 1 tot 950+ dagen). | ||||
Immuungerelateerde bijwerkingen van de huid (met uitzondering van ernstige bijwerkingen) werden
| gemeld bij 9,2% van de patiënten die werden behandeld met sugemalimab als monotherapie. Alle | ||
| voorvallen waren van graad 1 en 2 in ernst en werden gemeld bij respectievelijk 6,9% en 2,3% van de | ||
| patiënten. | ||
Geen van de voorvallen was ernstig of leidde tot onderbreking of stopzetting van de behandeling. De mediane tijd tot het begin was 53 dagen (spreiding: 5 tot 441 dagen), en de mediane duur was 77 dagen (spreiding: 2 tot 646+ dagen).
| Immuungerelateerde ernstige bijwerkingen van de huid werden gemeld bij 1,6% van de patiënten | ||
| behandeld met sugemalimab in combinatie met chemotherapie. | Ernstige bijwerkingen werden gemeld | |
| bij 0,5% van de patiënten, bijwerkingen die leidden tot onderbreking van de behandeling werden | ||
gemeld bij 0,9% van de patiënten en bijwerkingen die leidden tot staken van de behandeling werden
| gemeld bij 0,5% van de patiënten. | De mediane tijd tot het begin was 312 dagen (spreiding: 19 tot | |
| 738 dagen), en de mediane duur was 95 dagen (spreiding: 12 tot 522+ dagen) | ||
.
| Immuungerelateerde ernstige bijwerkingen van de huid werden gemeld bij 1,1% van de patiënten | |
| behandeld met sugemalimab als monotherapie. | |
Alle voorvallen waren van graad 3. Geen van de voorvallen was ernstig. Voorvallen die leidden tot onderbreking van de behandeling werden gemeld bij 0,7% van de patiënten, en voorvallen die leidden tot stopzetting van de behandeling werden gemeld
| bij |
0,2% van de patiënten. De mediane tijd tot het begin was 13 dagen (spreiding: 3 tot 138 dagen), en
| de mediane duur was 285 dagen (spreiding: 41 tot 342+ dagen). |
| Immuungerelateerde hepatitis | |||
| Immuungerelateerde hepatitis werd gemeld bij 9,7% van de patiënten behandeld met sugemalimab in | |||
| combinatie met chemotherapie. Bijwerkingen van graad 1, 2, 3 en graad 4 werden gemeld bi | |||
j
| respectievelijk 5,7%, 1,4%, 2,3% en 0,2% van de patiënten. Ernstige bijwerkingen werden gemeld bi |
j
| 2,5% van de patiënten. Bijwerkingen die leidden tot onderbreking en staken van de behandeling |
werden gemeld bij respectievelijk 2,3% en 1,6% van de patiënten. De mediane tijd tot het begin was 53 dagen (spreiding: 1 tot 717 dagen), en de mediane duur was 25 dagen (spreiding: 2 tot 777+ dagen).
Immuungerelateerde hepatitis werd gemeld bij 8,1% van de patiënten die werden behandeld met sugemalimab als monotherapie. Bijwerkingen van graad 3, 4 en 5 werden gemeld bij respectievelijk
| 0,7%, 0,2% en 0,2% van de patiënten. Ernstige voorvallen werden gemeld bij 0,7% van de patiënten. | ||
| Voorvallen die leidden tot onderbreking en stopzetting van de behandeling werden gemeld bij | ||
| respectievelijk 0,9% en 0,4% van de patiënten. De mediane tijd tot het begin was 86,5 dagen | ||
| (spreiding: 20 tot 509 dagen), en de mediane duur was 31 dagen (spreiding: 5 tot 470+ dagen). | ||
Immuungerelateerde pancreatitis
| Immuungerelateerde pancreatitis werd gemeld bij 3,4% van de patiënten behandeld met sugemalimab | ||||
| in combinatie met chemotherapie. | Bijwerkingen van graad 1, 2, 3 en graad 4 werden gemeld bij | |||
| respectievelijk 1,6%, 0,7%, 0,9% en 0,2% van de patiënten. | Ernstige bijwerkingen werden gemeld bi | |||
j
| 0,2% |
van de patiënten. Bijwerkingen die leidden tot onderbreking van de behandeling werden gemeld bij 0,5% van de patiënten. Er werden geen bijwerkingen gemeld die leidden tot staken van de behandeling. De mediane tijd tot het begin was 42 dagen (spreiding: 20 tot 629 dagen), en de mediane duur was 53 dagen (spreiding: 2 tot 958+ dagen).
Immuungerelateerde pancreatitis werd gemeld bij 1,2% van de patiënten die werden behandeld met
| sugemalimab als monotherapie. | De meeste voorvallen waren van graad 1 of 2 in ernst en werden | |
| gemeld bij respectievelijk 0,9% en 0,2% van de patiënten. | ||
Geen van de voorvallen was ernstig of leidde tot stopzetting van de behandeling. Voorvallen die leidden tot onderbreking van de dosis werden gemeld bij 0,2% van de patiënten. De mediane tijd tot het begin was 42 dagen (spreiding: 20 tot 642 dagen), en de mediane duur werd niet bereikt (spreiding: 22 tot 979+ dagen).
Immuungerelateerde pneumonitis
Immuungerelateerde pneumonitis werd gemeld bij 3,0% van de patiënten behandeld met sugemalimab
| in combinatie met chemotherapie. Bijwerkingen van graad 1, 2, 3 en |
graad 5 werden gemeld bij
| respectievelijk 0,2%, 1,6%, 0,9% en 0,2% van de patiënten. |
Ernstige bijwerkingen werden gemeld bij 2,1% van de patiënten. Bijwerkingen die leidden tot onderbreking en staken van de behandeling werden gemeld bij respectievelijk 1,1% en 1,8% van de patiënten. De mediane tijd tot het begin was 165 dagen (spreiding: 6 tot 903 dagen), en de mediane duur was 229 dagen (spreiding: 18 tot 558+ dagen).
Immuungerelateerde pneumonitis werd gemeld bij 9,3% van de patiënten die werden behandeld met
| sugemalimab als monotherapie. Er werden bijwerkingen van graad 1, 2, 3, 4 en 5 gemeld bij | |
| respectievelijk 1,8%, 6,0%, 0,9%, 0,4% en 0,4% van de patiënten. | |
Ernstige voorvallen werden gemeld bij 4,8% van de patiënten. Voorvallen die leidden tot onderbreking en stopzetting van de behandeling werden gemeld bij respectievelijk 4,0% en 3,0% van de patiënten. De mediane tijd tot het begin was 63 dagen (spreiding: 1 tot 490 dagen), en de mediane duur was 556 dagen (spreiding: 2 tot 845+ dagen).
Immuungerelateerde pneumonitis kwam vaker voor bij patiënten in de GEMSTONE-301-studie die binnen 1 tot 42 dagen voorafgaand aan de start van de onderzoeksbehandeling een concomitante of sequentiële chemoradiotherapie hadden ondergaan (21,6%) dan bij de andere patiënten in de monotherapie (1,3%).
In de GEMSTONE-301-studie (n = 255 in de sugemalimab-groep) kwam immuungerelateerde pneumonitis voor bij 55 patiënten (21,6%). Er werden voorvallen van graad 1,2, 3, 4 en 5 gemeld bij respectievelijk 3,1%, 14,9%, 2,4%, 0,8% en 0,4% van de patiënten. Ernstige voorvallen werden gemeld bij 12,5% van de patiënten. Voorvallen die leidden tot onderbreking en stopzetting van de behandeling werden gemeld bij respectievelijk 8,6% en 8,2% van de patiënten. De mediane tijd tot het begin was 63 dagen (spreiding: 1 tot 784 dagen), en de mediane duur kon niet worden geschat (spreiding: 9 tot 1601 dagen).
Immuungerelateerde myositis
| Immuungerelateerde myositis werd gemeld bij 2,5% van de patiënten behandeld met sugemalimab in | |||
| combinatie met chemotherapie. Alle bijwerkingen waren graad 1 of 2 in ernst en werden gemeld bij | |||
| respectievelijk 0,9% en 1,6% van de patiënten. Bijwerkingen die leidden tot onderbreking van de | |||
| behandeling werden gemeld bij 0,2% van de patiënten. Er waren geen ernstige bijwerkingen of | |||
bijwerkingen die leidden tot staken van de behandeling. De mediane tijd tot het begin was 135 dagen (spreiding: 3 tot 649 dagen), en de mediane duur was 42 dagen (spreiding: 2 tot 655+ dagen).
| Immuungerelateerde myositis werd gemeld bij 2,3% van de patiënten die werden behandeld met | |
| sugemalimab als monotherapie. De meeste voorvallen waren van graad 1 of 2 in ernst en werden | |
| gemeld bij respectievelijk 1,2% en 0,9% van de patiënten. | Ernstige voorvallen werden gemeld bi |
j
| 0,7% van de patiënten. Voorvallen die leidden tot onderbreking en stopzetting van de behandelin |
g
| werden gemeld bij respectievelijk 0,2% en 0,5% van de patiënten. De mediane tijd tot het begin wa |
s 64 dagen (spreiding: 20 tot 323 dagen), en de mediane duur was 71 dagen (spreiding: 8 tot 772+ dagen).
Immuungerelateerde colitis
Immuungerelateerde colitis werd gemeld bij 2,5% van de patiënten behandeld met sugemalimab in
| combinatie met chemotherapie. Alle bijwerkingen waren graad 1 of 2 in ernst en werden gemeld bij | |||
| respectievelijk 1,1% en 1,4% van de patiënten. Bijwerkingen die leidden tot onderbreking van de | |||
| behandeling werden gemeld bij 0,2% van de patiënten. Er werden geen ernstige bijwerkingen gemeld | |||
| of bijwerkingen die leidden tot staken van de behandeling. De mediane tijd tot het begin was | |||
| 103 dagen (spreiding: 1 tot 682 dagen), en de mediane duur was 9 dagen (spreiding: 2 tot 445+ dagen) | |||
.
| Immuungerelateerde colitis werd gemeld bij 1,4% van de patiënten die werden behandeld met | ||||
| sugemalimab als monotherapie. Er werden voorvallen van graad 1, 2 en 4 gemeld bij respectievelijk | ||||
| 0,7%, 0,5% en 0,2% van de patiënten. Ernstige voorvallen werden gemeld bij 0,4% van de patiënten. | ||||
| Voorvallen die leidden tot onderbreking werden gemeld bij 0,2% van de patiënten. Er werden geen | ||||
| voorvallen gemeld die leidden tot stopzetting van de behandeling. De mediane tijd tot het begin was | ||||
| 43,5 dagen (spreiding: 2 tot 637 dagen), en de mediane duur was 11 dagen (spreiding: 2 tot 101+ | ||||
| dagen). | ||||
Immuungerelateerde myocarditis
| Immuungerelateerde myocarditis werd gemeld bij 2,1% van de patiënten behandeld met sugemalimab | ||
| in combinatie met chemotherapie. Alle bijwerkingen waren graad 1 of 2 in ernst en werden gemeld bi |
j
| respectievelijk 1,1% en 0,9% van de patiënten. Ernstige bijwerkingen werden gemeld bij 0,7% van de | ||
| patiënten. Bijwerkingen die leidden tot onderbreking en staken van de behandeling werden gemeld bi |
j
| respectievelijk 1,1% en 0,2% van de patiënten. De mediane tijd tot het begin was 221 dagen | |
| (spreiding: 41 tot 442 dagen), en de mediane duur was 23 dagen (spreiding: 1 tot 429+ dagen). | |
| Immuungerelateerde myocarditis werd gemeld bij 2,8% van de patiënten die werden behandeld met | |||||
| sugemalimab als monotherapie. Alle voorvallen waren van graad 1 en 2 in ernst en werden gemeld bij | |||||
| respectievelijk 2,1% en 0,7% van de patiënten. Ernstig | e | voorvallen werden gemeld bij 0,7% van de | |||
| patiënten. Voorvallen die leidden tot onderbreking en stopzetting van de behandeling werden gemeld | |||||
| bij respectievelijk 0,5% en 0,2% van de patiënten. De mediane tijd tot het begin was 84 dagen | |||||
| (spreiding: 21 tot 505 dagen), en de mediane duur werd niet bereikt (spreiding: 1 tot 849+ dagen) | |||||
. Immuungerelateerde nefritis
Immuungerelateerde nefritis (met inbegrip van nierfalen) werd gemeld bij 1,8% van de patiënten
| behandeld met sugemalimab in combinatie met chemotherapie. Bijwerkingen van graad 1, 2 e |
n
| graad 3 werden gemeld bij respectievelijk 0,9%, 0,2% en 0,7% van de patiënten. Ernstige | ||||
| bijwerkingen werden gemeld bij 0,9% van de patiënten. Bijwerkingen die leidden tot onderbreking en | ||||
| staken van de behandeling werden gemeld bij respectievelijk 0,5% en 0,2% van de patiënten. | De | |||
| mediane tijd tot het begin was 227,5 dagen (spreiding: 26 tot 539 dagen), en de mediane duur was | ||||
| 51,5 dagen (spreiding: 5 tot 543+ dagen). | ||||
| Immuungerelateerde nefritis (met inbegrip van nierfalen) werd gemeld bij 1,2% van de patiënten die | |||
| werden behandeld met sugemalimab als monotherapie. Alle voorvallen waren van graad 1 of 2 in ernst | |||
| en werden gemeld bij respectievelijk 1,1% en 0,2% van de patiënten. Voorvallen die leidden t | |||
ot
| onderbreking van de dosis werden gemeld bij 0,2% van de patiënten. Geen van de voorvallen was | |
| ernstig of leidde tot stopzetting van de behandeling. De mediane tijd tot het begin was 197 dagen | |
| (spreiding: 42 tot 446 dagen), en de mediane duur was 22 dagen (spreiding: 6 tot 570+ dagen). | |
Immuungerelateerde oculaire toxiciteiten
| Immuungerelateerde oculaire toxiciteiten werden gemeld bij 1,4% van de patiënten behandeld me |
t
| sugemalimab in combinatie met chemotherapie. Alle bijwerkingen waren graad 1 of 2 in ernst en | ||||
| werden gemeld bij respectievelijk 0,7% en 0,7% van de patiënten. Er werden geen ernstige | ||||
| bijwerkingen gemeld. Bijwerkingen die leidden tot onderbreking en staken van de behandeling werden | ||||
| gemeld bij respectievelijk 0,5% en 0,2% van de patiënten. | ||||
De mediane tijd tot het begin was
| 235,5 dagen (spreiding: 137 tot 482 dagen), en de mediane duur was 9,5 dagen (spreiding: | ||
| 1 tot 181 dagen). | ||
| Immuungerelateerde oculaire toxiciteiten werden gemeld bij 0,2% van de patiënten die werden | |
| behandeld met sugemalimab als monotherapie. | |
Het voorval deed zich voor bij één enkele patiënt, was van graad 2 in ernst en leidde tot onderbreking van de behandeling.
| Immuungerelateerde bovenste gastro-intestinale aandoeningen | |||||
| Immuungerelateerde bovenste gastro-intestinale aandoening werd gemeld bij 0,9% van de patiënten | |||||
| behandeld met sugemalimab in combinatie met chemotherapie. Bijwerkingen van graad 1, 2 e | |||||
n
| graad 3 werden gemeld bij respectievelijk 0,5%, 0,2% en 0,2% van de patiënten. Ernstige | |||||
| bijwerkingen werden gemeld bij 0,2% van de patiënten. Er werden geen bijwerkingen gemeld die | |||||
| leidden tot onderbreking of staken van de behandeling. | De mediane tijd tot het begin was 146 dagen | ||||
| (spreiding: 82 tot 204 dagen), en de mediane duur was 385 dagen (spreiding: 42 tot 710 dagen | |||||
).
| Immuungerelateerde aandoening van het bovenste deel van het maagdarmkanaal werd gemeld bij | |||
| 0,5% van de patiënten die werden behandeld met sugemalimab als monotherapie. Alle voorvallen | |||
| waren van graad 1 in ernst. | Geen van de voorvallen was ernstig of leidde tot onderbreking of | ||
| stopzetting van de behandeling. De mediane tijd tot het begin was 5 dagen (spreiding: 2 tot 17 | |||
| dagen), en de mediane duur was 8 dagen (spreiding: 7 tot 154 dagen). | |||
Immuungerelateerde artritis
Immuungerelateerde artritis werd gemeld bij 0,9%
| van de patiënten behandeld met sugemalimab in | |||
| combinatie met chemotherapie. | Alle bijwerkingen waren graad 1 of 2 in ernst en werden gemeld bij | ||
| respectievelijk | |||
0,2% en 0,7% van de patiënten. Er werden geen ernstige bijwerkingen gemeld. Bijwerkingen die leidden tot onderbreking van de behandeling werden gemeld bij 0,5% van de patiënten. Er werden geen bijwerkingen gemeld die leidden tot staken van de behandeling. De
| mediane tijd tot het begin was 173,5 dagen (spreiding: 96 tot 257 dagen), en de mediane duur was | |
| 98 dagen (spreiding: 50 tot 958+ dagen). | |
Immuungerelateerde artritis werd gemeld bij 0,2% van de patiënten die werden behandeld met sugemalimab als monotherapie. Dit voorval deed zich voor bij één patiënt en was van graad 2 in ernst. Het voorval was niet ernstig en leidde niet tot onderbreking of stopzetting van de behandeling.
Immuungerelateerde pancytopenie/bicytopenie
| Immuungerelateerde pancytopenie/bicytopenie werd |
gemeld bij 0,2% van de patiënten behandeld met
| sugemalimab in combinatie met chemotherapie. |
De bijwerking trad op bij één patiënt, was graad 4 in ernst, en leidde niet tot onderbreking of staken van de behandeling.
| Immuungerelateerde pancytopenie/bicytopenie |
werd gemeld bij 0,4% van de patiënten die werden
| behandeld met monotherapie. |
Alle voorvallen waren van ≥ graad 3 en ernstig. Voorvallen die leidden tot stopzetting werden gemeld bij 0,2% van de patiënten. De mediane tijd tot het begin van het eerste
| voorval was 109,5 dagen (spreiding: 106 tot 113 dagen), en de mediane duur werd niet bereikt (57+ to |
t
| 239+ dagen). |
Immuungerelateerde meningo-encefalitis/encefalitis
Immuungerelateerde meningo-encefalitis/encefalitis werd gemeld bij 0,2% van de patiënten
| behandel |
d
| met sugemalimab in combinatie met chemotherapie. |
De bijwerking trad op bij één patiënt, was
| graad |
| in ernst, en leidde tot staken van de behandeling. |
Er werd geen voorval van immuungerelateerde meningo-encefalitis/encefalitis gemeld bij de patiënten die werden behandeld met sugemalimab als monotherapie.
Immuungerelateerd Guillain-Barré-syndroom/demyelinisatie
Immuungerelateerd Guillain-Barré-syndroom/demyelinisatie werd gemeld bij 0,2% van de patiënten behandeld met sugemalimab in combinatie met chemotherapie. De bijwerking trad op bij één patiënt, was graad 2 in ernst en ernstig, en leidde niet tot onderbreking of staken van de behandeling.
Er werd geen voorval van immuungerelateerd Guillain-Barre syndroom/demyelinisatie gemeld bij de patiënten die werden behandeld met sugemalimab als monotherapie.
Immuungerelateerde rabdomyolyse/myopathie
Immuungerelateerde rabdomyolyse/myopathie werd gemeld bij 0,2% van de patiënten behandeld met sugemalimab in combinatie met chemotherapie. De bijwerking trad op bij één patiënt, was graad 2 in ernst, en leidde tot onderbreking van de behandeling.
Immuungerelateerde rhabdomyolyse/myopathie werd gemeld bij 0,2% van de patiënten die werden
| behandeld met sugemalimab als monotherapie. Het voorval deed zich voor bij één patiënt en was van | ||
| graad 1 in ernst. Het voorval was niet ernstig en leidde niet tot onderbreking of stopzetting van de | ||
| behandeling. | ||
Immuungerelateerde hemolytische anemie
Er werd geen voorval van immuungerelateerde hemolytische anemie gemeld bij patiënten die werden behandeld met sugemalimab in combinatie met chemotherapie.
Immuungerelateerde hemolytische anemie werd gemeld bij 0,2% van de patiënten die werden
| behandeld met sugemalimab als monotherapie. Het voorval deed zich voor bij één patiënt en was van | |||
| graad 4 in ernst. | Het voorval was ernstig en leidde niet tot onderbreking of stopzetting van de | ||
| behandeling. | |||
Immuungerelateerde vasculitis
Er werd geen voorval van immuungerelateerde vasculitis gemeld bij patiënten die werden behandeld met sugemalimab in combinatie met chemotherapie.
Immuungerelateerde vasculitis werd gemeld bij 0,2% van de patiënten die werden behandeld met
| sugemalimab als monotherapie. Het voorval deed zich voor bij één patiënt en was van graad 2 in ernst |
.
| Het voorval was ernstig en leidde tot stopzetting van de behandeling. |
Immuuncheckpointremmer klasse-effecten
Er zijn tijdens behandeling met andere immuuncheckpointremmers gevallen gemeld van de volgende bijwerking(en), die ook zouden kunnen optreden tijdens behandeling met sugemalimab: exocriene pancreasinsufficiëntie, coeliakie.
| Infusiegerelateerde reacties | ||
| Infusiegerelateerde bijwerkingen werden gemeld bij 4,4% | ||
van de patiënten behandeld met
| sugemalimab in combinatie met chemotherapie. Gemelde bijwerkingen waren infusiegerelateerde | ||||||
| reactie (0,9%), anafylactische reactie (0,7%), hyperhidrose (0,5%), pyrexie (0,5%), erytheem, | ||||||
| huiduitslag, maculopapuleuze huiduitslag, depigmentatie van de huid, huidaandoening, zwelling van | ||||||
| de huid, koude rillingen, perifeer oedeem, gevoeligheid, misselijkheid, breath-holding spells en | ||||||
| keelirritatie (elk 0,2%|). | ||||||
| Infusiegerelateerde bijwerkingen werden gemeld bij 3,3% van de patiënten die werden behandeld met | ||
| sugemalimab als monotherapie. Gemelde voorvallen waren koorts (2,5%), infusiegerelateerde | ||
| bijwerkingen (0,4%) en koude rillingen, pijn, braken, duizeligheid, erytheem en pruritus (elk 0,2%). | ||
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn in klinische onderzoeken geen meldingen van overdoseringen met sugemalimab geweest. In geval van overdosering moeten patiënten nauwlettend worden gemonitord op klachten en verschijnselen van bijwerkingen, en passende symptomatische behandeling moet worden gestart op geleide van de klinische toestand van de patiënt.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, PD-1/PD-L1-remmers (remmers van geprogrammeerde celdood-eiwit 1/ligand 1), ATC-code: L01FF11.
Werkingsmechanisme
Sugemalimab is een volledig humaan monoklonaal immunoglobuline G4-antilichaam. Het bindt specifiek aan geprogrammeerde celdood-ligand 1 (PD-L1), waardoor de ligatie daarvan met PD-1 wordt geblokkeerd. Wanneer PD-L1 tot expressie wordt gebracht op tumorcellen en tumorinfiltrerende immuuncellen, kan het bijdragen aan de remming van een anti-tumor-immuunrespons. Binding van PD-L1 aan de PD-1- en CD80 (B7.1)-receptoren die voorkomen op T-cellen en antigeenpresenterende cellen, onderdrukt de activiteit van cytotoxische T-cellen, T-celproliferatie en cytokineproductie. Door de blokkade van PD-L1/PD-1- en PD-L1/CD80-interacties wordt de remming van immuunresponsen opgewekt zonder dat antilichaamafhankelijke celgemedieerde cytotoxiciteit (antibody dependent cell-mediated cytotoxicity, ADCC) wordt geïnduceerd.
Klinische werkzaamheid en veiligheid
Eerstelijnsbehandeling van metastatisch NSCLC
GEMSTONE-302: Een gerandomiseerd dubbelblind onderzoek naar sugemalimab in combinatie met op platina gebaseerde chemotherapie bij eerstelijnspatiënten met gevorderde niet-kleincellige longkanker
De werkzaamheid en veiligheid van sugemalimab in combinatie met op platina gebaseerde chemotherapie voor de behandeling van volwassenen in de leeftijd van ≥ 18 jaar met histologisch of cytologisch bevestigd gemetastaseerd (stadium IV) plaveiselcel- of niet-plaveiselcel-NSCLC zonder sensibiliserende EGFR-mutaties, ALK-fusies, ROS1- of RET-translocaties zijn onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek (GEMSTONE-302). Naast het testen op de EGFR-mutatiestatus van deelnemers met niet-plaveiselcel-NSCLC was het testen op genomische tumoraberraties/oncogene drivers niet verplicht voor inschrijving. Deelnemers moesten in formaline gefixeerde tumorweefselmonsters voor PD-L1-assay verstrekken. De PD-L1-expressie werd in een centraal laboratorium geëvalueerd door middel van immunohistochemie met behulp van de Ventana PD-L1 (SP263)-assay op een BenchMark-autostainerassay (Roche Tissue Diagnostics, Oro Valley, AZ, USA) in overeenstemming met de instructies van de fabrikant. Deelnemers werden uitgesloten indien ze een voorgeschiedenis van een auto-immuunziekte hadden, indien bij hen een systemisch immunosuppressivum was toegediend binnen 2 weken vóór randomisatie en indien zij actieve of onbehandelde metastasen van het centraal zenuwstelsel hadden.
Het primaire eindpunt van dit onderzoek was progressievrije overleving (progression-free survival, PFS) beoordeeld door de onderzoeker volgens RECIST v.1.1. Tot de secundaire eindpunten behoorden totale overleving (overall survival, OS), PFS bij deelnemers met PD-L1-expressie ≥ 1% (zoals beoordeeld door onderzoekers volgens RECIST v.1.1), objectief responspercentage (objective response rate, ORR) beoordeeld door onderzoekers volgens RECIST v.1.1, en responsduur (duration of response, DoR). De type I-fout werd gecontroleerd met behulp van een sequentiële testmethode in de volgorde PFS, OS, PFS bij deelnemers met PD-L1-expressie ≥ 1%, en ORR.
In totaal werden 479 deelnemers willekeurig (2:1) toegewezen aan de volgende groepen:
- voor plaveiselcel-NSCLC, sugemalimab 1.200 mg met carboplatine AUC 5 mg/ml/min en paclitaxel 175 mg/m2 intraveneus toegediend elke 3 weken gedurende maximaal 4 cycli, gevolgd door sugemalimab 1.200 mg elke 3 weken
- voor niet-plaveiselcel-NSCLC, sugemalimab 1.200 mg met carboplatine AUC 5 mg/ml/min en pemetrexed 500 mg/m2 intraveneus toegediend elke 3 weken gedurende maximaal 4 cycli, gevolgd door sugemalimab 1.200 mg en pemetrexed 500 mg/m2 elke 3 weken of
- placebo plus dezelfde op platina gebaseerde chemotherapiekuur voor plaveiselcel- of niet-plaveiselcel-NSCLC als de groep die gedurende maximaal 4 cycli sugemalimab kreeg; daarna gevolgde door placebo voor plaveiselcel-NSCLC, of placebo plus pemetrexed voor niet-plaveiselcel-NSCLC.
De maximale duur van de behandeling met sugemalimab of placebo was 35 cycli (ongeveer 2 jaar) of tot progressieve ziekte, onaanvaardbare toxiciteit, intrekking van de geïnformeerde toestemming, overlijden, of andere redenen die in het protocol waren vastgelegd.
Deelnemers die placebo plus chemotherapie kregen, die door de onderzoeker met röntgenbeelden bevestigde ziekteprogressie hadden, konden overstappen op behandeling met sugemalimab als monotherapie.
Gedurende het eerste jaar van de behandelingsperiode werden beoordelingen aan de hand van beeldvorming uitgevoerd in week 6 en week 12 na de eerste dosis, en daarna elke 9 weken; na 1 jaar werden beoordelingen aan de hand van beeldvorming elke 12 weken uitgevoerd tot ziekteprogressie, verlies voor follow-up, overlijden, of het einde van het onderzoek, afhankelijk van wat het eerste plaatsvond.
Alle deelnemers waren Aziatisch en hadden stadium IV NSCLC; de mediane leeftijd was 63,0 jaar; 80,0% was man; 73,3% was voormalige of huidige roker; 38,8% was ≥ 65 jaar; 40,1% had plaveiselcel-NSCLC; 59,9% had niet-plaveiselcel-NSCLC; 60,8% had PD-L1-expressie ≥ 1% van de tumor; 11,9% had levermetastasen bij baseline; 14,0% had hersenmetastasen bij baseline; 82,5% had ECOG-performancestatus 1.
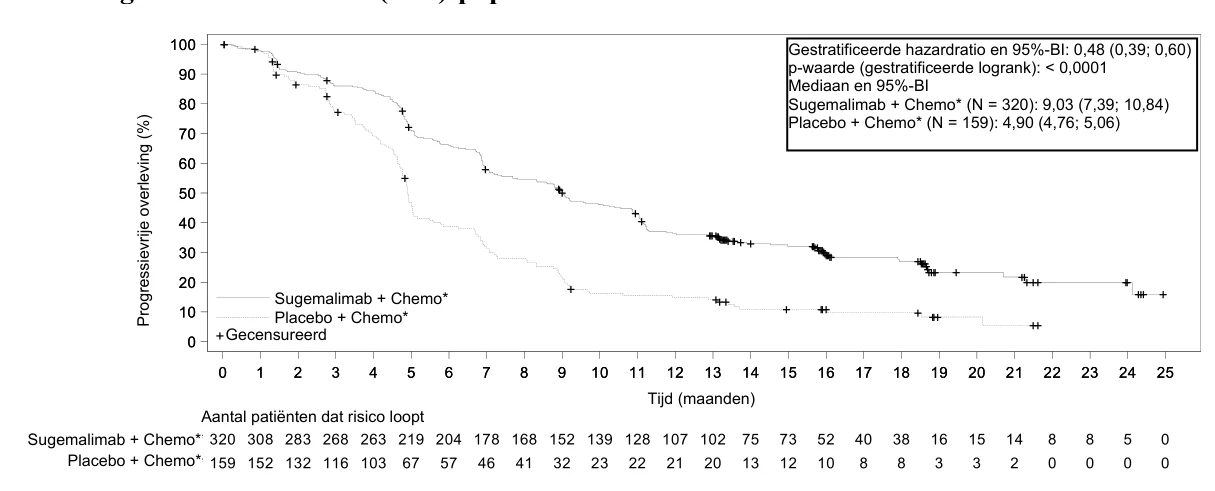
De mediane behandelduur was 10 cycli (spreiding 1 tot 49) met een mediane duur van 7,15 maanden voor sugemalimab versus 6 cycli (spreiding 1 tot 44) met een mediane duur van 4,6 maanden voor placebo. De werkzaamheidsresultaten van het GEMSTONE-302-onderzoek worden samengevat in tabel 4, afbeelding 1 en afbeelding 2.
Tabel 4. Werkzaamheidsresultaten van het GEMSTONE-302-onderzoek
| Werkzaamheidseindpunten | Sugemalimab in combinatie met op platina gebaseerde chemotherapie (n = 320) | Placebo in combinatie met chemotherapie (n = 159) | |||
| Progressievrije overleving (PFS)* | |||||
| Aantal (%) deelnemers met bijwerking | 223 (69,7%) | 135 (84,9%) | |||
| Mediaan in maanden (95%-BI) | 9,0 (7,4; 10,8) | 4,9 (4,8; 5,1) | |||
| Hazardratio (95%-BI) | † | 0,48 (0,39; 0,60) | |||
| p-waarde† | < 0,0001 | ||||
| Totale overleving (OS) | |||||
| Aantal (%) deelnemers met bijwerking | 156 (48,8%) | 97 (61,0%) | |||
| Mediaan in maanden (95%-BI) | 25,4 (20,1; NB) | 16,9 (12,8; 20,7) | |||
| Hazardratio (95%-BI) | † | 0,65 (0,50; 0,84) | |||
| p-waarde† | 0,0008 | ||||
| Objectief responspercentage* | |||||
| ORR n (%) (95%-BI) | 203 (63,4%) (57,9; 68,7) | 64 (40,3%) (32,6; 48,3) | |||
| p-waarde§ | < 0,0001 | ||||
BI = betrouwbaarheidsinterval, NB = niet bereikt, ORR = objectief responspercentage * Door de onderzoeker beoordeeld
† Hazardratio (HR) is gebaseerd op het gestratificeerde Cox-model. P-waarde is gebaseerd op de gestratificeerde
| logranktoets. De 3 stratificatiefactoren zijn ECOG-performancestatus, PD-L1, en histologietype vanaf randomisatie. Zie | |
| hieronder voor nadere uitleg van histologietype. | |
§ P-waarde gebaseerd op Cochran-Mantel-Haenszel-test gestratificeerd op ECOG-performancestatus, histologietype en PD-L1 vanaf randomisatie.¶
Afbeelding 1. Kaplan-Meier-curve voor door de onderzoeker beoordeelde progressievrije overleving – intention-to-treat (ITT)-populatie – onderzoek GEMSTONE-302
Afbeelding 2. Kaplan-Meier-curve voor totale overleving – intention-to-treat (ITT)-populatie – onderzoek GEMSTONE-302
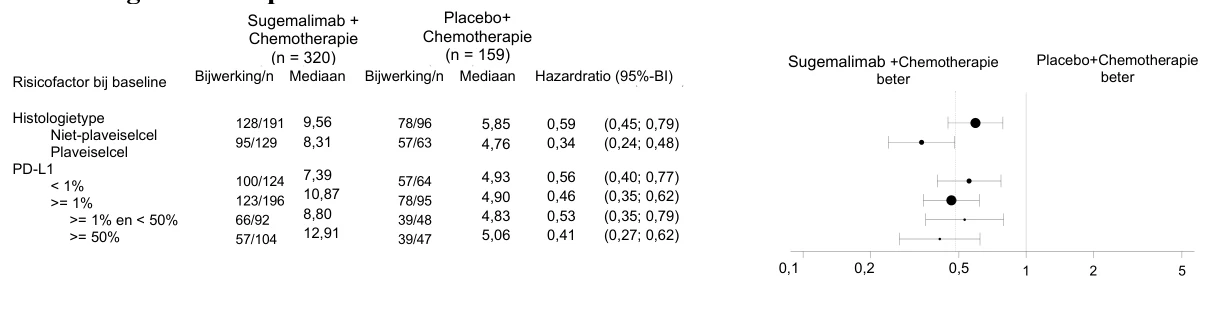
Afbeelding 3. Forest-plot van PFS – onderzoek GEMSTONE-302
Opmerking: De subgroepanalyses werden niet gecontroleerd op type 1-fouten.
De subgroepanalyse liet verbeteringen in PFS met sugemalimab zien, ongeacht het histologische subtype en PD-L1-expressie, consistent met de totale intention-to-treat (ITT)-populatie.
Consolidatiebehandeling van niet-resectabel NSCLC in stadium III
GEMSTONE-301: Een gerandomiseerd dubbelblind onderzoek naar sugemalimab als consolidatietherapie bij patiënten met niet-resectabele, niet-kleincellige longkanker (NSCLC) in stadium III die geen ziekteprogressie hebben ontwikkeld na concomitante of sequentiële chemoradiotherapie.
De werkzaamheid en veiligheid van sugemalimab als monotherapie voor de behandeling van volwassenen van ≥ 18 jaar met histologisch of cytologisch bevestigd, niet-resectabel stadium III-NSCLC (gestadieerd volgens de classificatie van de International Association for the Study of Lung Cancer [IASLC], versie 8) zonder sensibiliserende EGFR-mutaties of genomische ALK- of ROS1-tumorafwijkingen, bij wie de ziekte niet is verergerd na concomitante of sequentiële chemoradiotherapie, werden onderzocht in een gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-studie (GEMSTONE-301). Afgezien van het testen op EGFR-mutaties bij deelnemers met niet-squameus NSCLC, was het testen op genomische tumorafwijkingen/oncogene drivers niet verplicht voor deelname aan het onderzoek. De test voor de PD-L1-status was niet verplicht en werd niet systematisch uitgevoerd. Deelnemers hadden ten minste 2 cycli van definitieve op platina gebaseerde chemotherapie met bestralingstherapie voltooid binnen 1 tot 42 dagen voorafgaand aan de start van het onderzoek. Deelnemers werden uitgesloten als ze een voorgeschiedenis hadden van auto-immuunziekten of als ze binnen een week voorafgaand aan de randomisatie systemische immunosuppressiva hadden gebruikt (waaronder systemische corticosteroïden in een dosering van meer dan 10 mg prednison per dag).
Het primaire eindpunt van deze studie was progressievrije overleving (PFS), beoordeeld door een geblindeerde onafhankelijke centrale beoordelingscommissie (BICR) volgens RECIST v1.1. Het belangrijkste secundaire eindpunt was de algehele overleving (OS).
Gestratificeerde hazardratio en 95%-BI: 0,65 (0,50; 0,84) p-waarde (gestratificeerde logrank): 0,0008 Mediaan en 95%-BI
Sugemalimab + Chemo* (N = 320): 25,43 (20,14; -) Placebo + Chemo* (N = 159): 16,85 (12,81; 20,67)
Sugemalimab + Chemo* Placebo + Chemo* |
Tijd (maanden)
| Aantal patiënten dat risico loopt |
Gecensureerd
Sugemalimab + Chemo* Placebo + Chemo* To
ta
le o
ve
rle
ving
(%)
In totaal werden 381 patiënten willekeurig (2:1) ingedeeld in groepen die
- elke drie weken 1.200 mg sugemalimab intraveneus kregen toegediend of
- elke drie weken een placebo intraveneus kregen toegediend
De maximale behandelingsduur met sugemalimab of placebostudiemedicijnen was twee jaar of tot progressie van de ziekte of onaanvaardbare toxiciteit.
Tijdens het eerste jaar van de behandelingsperiode werden om de 9 weken
beeldvormingsbeoordelingen uitgevoerd; na 1 jaar: beeldvormende onderzoeken werden elke 12 weken uitgevoerd totdat ziekteprogressie, verlies aan follow-up, overlijden of einde van het onderzoek optrad, afhankelijk van wat zich het eerst voordeed.
Alle deelnemers waren Aziatisch en 27,8% had stadium IIIa-NSCLC, 55,4% had stadium IIIb-NSCLC en 16,0% had IIIc-NSCLC; 92,1% was man en de mediane leeftijd was 61 jaar; 69,8% had squameus NSCLC, 29,7% had niet-squameus NSCLC, 69,6% had een ECOG-score van 1. 7,1% rookte momenteel, 77,7% rookte vroeger en 15,2% had nog nooit gerookt. 66,7% kreeg concomitante chemoradiotherapie vóór de randomisatie en 33,3% kreeg sequentiële chemoradiotherapie. Bij 54,3% van de 175 deelnemers was de PD-L1-expressie ≥ 1% en bij 45,7% < 1%.
De mediane behandelingsduur was 12 cycli (bereik 1 tot 72) met een mediane duur van 9,0 maanden voor sugemalimab versus 10,0 cycli (bereik 1 tot 60) met een mediane duur van 7,6 maanden voor placebo.
De studie toonde een statistisch significante verlenging van de PFS aan in de sugemalimab-groep in vergelijking met de placebogroep [hazardratio (HR) = 0,65 (95%-BI: 0,50, 0,84), p = 0,0012] in de definitieve PFS-analyse. De bijgewerkte PFS-resultaten met langere follow-up en OS-resultaten (totale overleving) van GEMSTONE-301 zijn samengevat in tabel 5 en figuur 4. De mediane follow-up is 39,6 maanden.
Tabel 5. Werkzaamheidsresultaten van de GEMSTONE-301-studie
| Eindpunten werkzaamheid | Sugemalimab (n = 255) | Placebo (n = 126) | ||
| Progressievrije overleving (PFS) | ||||
| Aantal (%) deelnemers met voorval | 169 (66,3%) | 90 (71,4%) | ||
| Mediaan in maanden (95%-BI) | 10,6 (8,4, 16,8) | 6,2 (4,2, 8,3) | ||
| Hazardratio (95%-BI) | † | 0,73 (0,56, 0,95) | ||
| Totale overleving (OS) | ||||
| Aantal (%) deelnemers met voorval | 114 (44,7%) | 66 (52,4%) | ||
| Mediaan in maanden (95%-BI) | 47,4 (34,3, NR) | 32,4 (24,1, NR) | ||
| Hazardratio (95%-BI) | † | 0,78 (0,57, 1,05) | ||
BI = Betrouwbaarheidsinterval, NR = Niet bereikt
† De hazardratio (HR) is gebaseerd op het gestratificeerde Cox-model. De 3 stratificatiefactoren zijn de ECOG-prestatiescore, chemoradiotherapie- en totale radiotherapiedosis.
Afbeelding 4. Kaplan-Meier-curve van progressievrije overleving (PFS) beoordeeld door BICR
- ITT-analyseset – GEMSTONE-301-studie
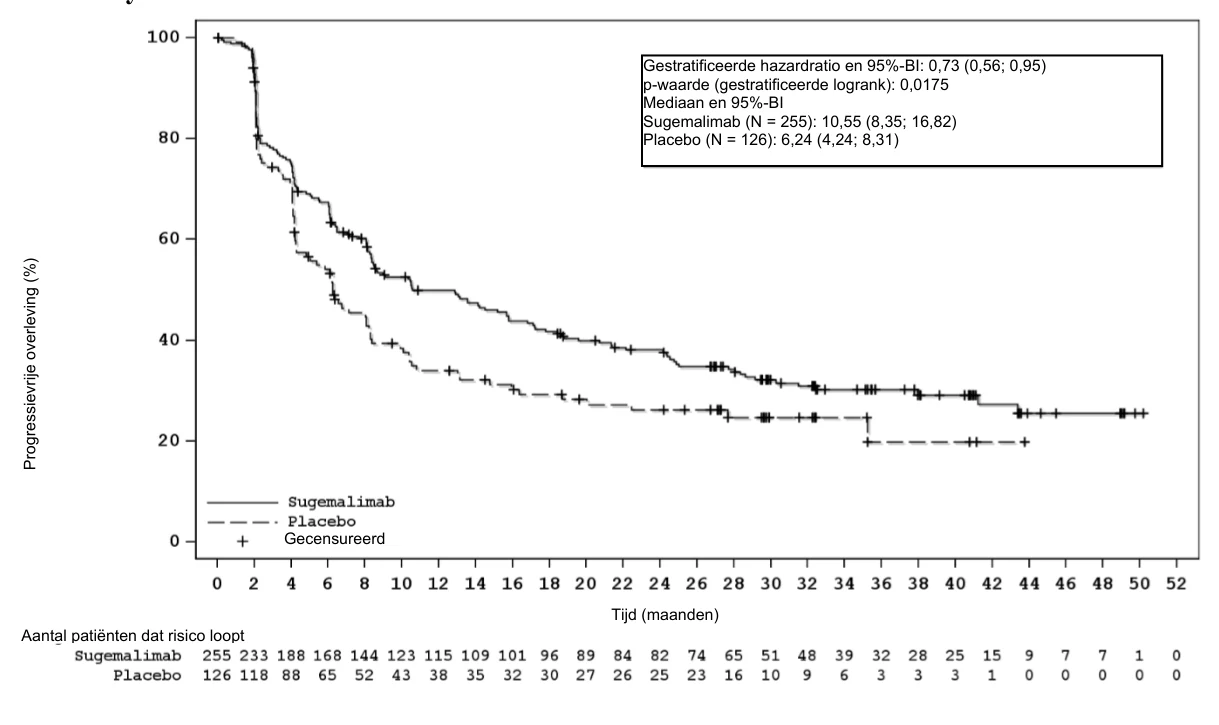
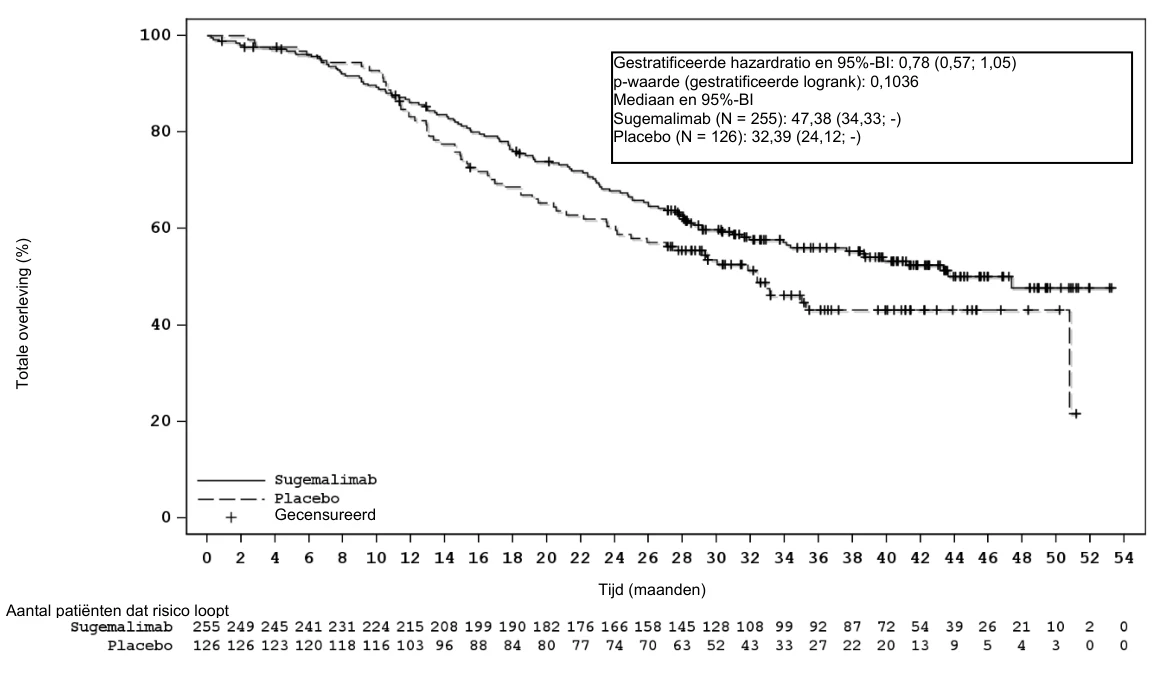
Afbeelding 5. Kaplan-Meier-curve van totale overleving (OS) – ITT-analyseset – GEMSTONE-301-studie
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Cejemly in alle subgroepen van pediatrische patiënten met longkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Immunogeniciteit
In de fase 3-studie naar stadium IV-NSCLC (GEMSTONE-302) was de prevalentie van antilichamen tegen het geneesmiddel (ADA) 17% (53 patiënten); bij 9% (28 patiënten) waren de ADA tijdens de behandeling ontstaan.
In de fase 3-studie naar stadium III-NSCLC (GEMSTONE-301) was de prevalentie van antilichamen tegen het geneesmiddel (ADA) 10,6% (27 patiënten); bij 5,9% (15 patiënten) waren de ADA tijdens de behandeling ontstaan.
Er is geen bewijs gevonden dat ADA’s invloed hadden op de farmacokinetiek, werkzaamheid of veiligheid. De gegevens zijn echter nog beperkt.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van sugemalimab is in kaart gebracht met behulp van een farmacokinetische populatieanalyse met concentratiegegevens verzameld onder 1.002 deelnemers die doses sugemalimab in het bereik van 3 tot 40 mg/kg en een vaste dosis van 1.200 mg intraveneus elke 3 weken kregen.
Absorptie
Sugemalimab wordt via intraveneuze infusie toegediend en is daarom onmiddellijk en volledig biologisch beschikbaar.
| Na onderzoek naar escalatie van enkele en meerdere doses sugemalimab (n = 29) nam de blootstelling | |||
| aan sugemalimab (AUC en Cmax) ongeveer dosisproportioneel toe binnen het doseringsbereik van | |||
| 3 mg/kg tot 40 mg/kg, met inbegrip van een vaste dosis van 1.200 mg intraveneus elke 3 weken. Na | |||
| meerdere intraveneuze infusies van 1.200 mg elke 3 weken (n = 16) was er een ongeveer 2-voudige | |||
| accumulatie van blootstelling aan sugemalimab (d.w.z., Racc,Cmax en Racc, AUC waren respectievelijk 1,74 | |||
| en 2,00). | |||
Distributie
Overeenkomend met een beperkte extravasculaire distributie van monoklonale antilichamen was het distributievolume van sugemalimab bij steady state (Vss) afkomstig van de farmacokinetische populatieanalyse klein.
De popPK-analyse schatte het geometrische gemiddelde (CV%) Vss als volgt:
- 5,56 l (21%) bij patiënten met stadium IV-NSCLC (GEMSTONE-302-studie).
- 4,74 l (20%) bij patiënten met stadium III-NSCLC (GEMSTONE-301-studie).
Biotransformatie
Als antilichaam wordt sugemalimab gekataboliseerd langs niet-specifieke routes; het metabolisme draagt niet bij aan de klaring van de stof.
Eliminatie
In de popPK-analyse werd het geometrische gemiddelde (CV%) van de totale klaring (CL) na een enkele dosis geschat op 0,235 l/dag (24,2%) bij patiënten met stadium IV-NSCLC uit de GEMSTONE-302-studie en op 0,214 l/dag (23,8%) bij patiënten met stadium III-NSCLC uit de GEMSTONE-301-studie. Bij steady state is de eliminatie enigszins lager dan na een enkele dosis vanwege de doeleiwit-gemedieerde dispositie van het geneesmiddel.
Het geometrische gemiddelde (CV%) van de eliminatiehalfwaardetijd (t1/2) geschat op basis van het popPK-model was ongeveer 17,9 dagen (25,6%) aan het einde van cyclus 1 bij NSCLC-patiënten met stadium IV (GEMSTONE-302-studie) en 16,6 dagen (20,8%) aan het einde van cyclus 1 bij patiënten met stadium III-NSCLC (GEMSTONE-301-studie).
Speciale patiëntgroepen
Leeftijd, geslacht, lichaamsgewicht, tumortype en ADA-status
Farmacokinetische populatieanalyse liet niet-statistisch significante covariate effecten van leeftijd (18-78 jaar) op de blootstelling aan sugemalimab zien. Het effect van andere covariaten (albumine, geslacht, ADA en tumortype) op de systemische blootstelling aan sugemalimab werden niet als klinisch betekenisvol beschouwd. Op basis van de resultaten van modellen en simulaties wordt voorspeld dat door verhoging van de dosering tot 1.500 mg elke 3 weken voor NSCLC-patiënten met een lichaamsgewicht hoger dan 115 kg vergelijkbare blootstellingen worden bereikt als bij de patiënten in pivotale studies die een dosering van 1.200 mg Q3W kregen.
Etnische afkomst
Het effect van etnische afkomst bij deelnemers met gevorderde solide tumoren (met inbegrip van NSCLC) die sugemalimab kregen, werd geëvalueerd met farmacokinetische populatieanalyse en er werd geen invloed van etnische afkomst op de farmacokinetiek van sugemalimab vastgesteld. Specifieker, er werd geen farmacokinetisch verschil in sugemalimab waargenomen tussen Aziatische en niet-Aziatische deelnemers.
Leverfunctiestoornis
| Het effect van een lichte leverfunctiestoornis op de farmacokinetiek van sugemalimab werd | ||
| geëvalueerd met analyses. Een covariate analyse duidde niet op een statistisch significant effect van | ||
| markers van de leverfunctie (ASAT en ALAT) op de blootstelling aan sugemalimab. | ||
Nierfunctiestoornis
Het effect van een nierfunctiestoornis op de klaring van sugemalimab werd geëvalueerd met farmacokinetische populatieanalyses bij deelnemers met een lichte of matig ernstige nierfunctiestoornis vergeleken met deelnemers met een normale nierfunctie. De nierfunctie had geen invloed op de farmacokinetiek van sugemalimab.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er is geen onderzoek naar de carcinogeniciteit of reproductietoxiciteit uitgevoerd met sugemalimab.
| Op basis van beoordelingen in de literatuur speelt de route voor PD-L1/PD-1-signalering een rol in de | |||||
| zwangerschap doordat de maternale immuuntolerantie voor de foetus behouden blijft. In een | |||||
| muismodel van zwangerschap kan de immuuntolerantie voor de foetus door het blokkeren van de | |||||
| PD-L1-signalering worden vernietigd en kunnen foetale miskramen toenemen. In de literatuur zijn | |||||
| geen meldingen van foetale malformaties die verband houden met het blokkeren van de PD-L1/PD-1- | |||||
| signaleringsroute, maar er zijn immuungerelateerde aandoeningen waargenomen bij PD-1- en PD-L1- | |||||
| gen-knockout-muizen. Op basis van het werkingsmechanisme kan foetale blootstelling aan | |||||
| sugemalimab het risico op het krijgen van immuungerelateerde aandoeningen of verandering van | |||||
| normale immuunresponsen verhogen. | |||||
| In 4 en 26 weken durende onderzoeken op het gebied van toxiciteit bij herhaalde dosering bij | ||||
| cynomolgusapen duidt blootstelling aan sugemalimab eenmaal per week intraveneus toegediend nie | ||||
t
| op een speciaal risico, behalve twee oculaire waarnemingen bij vrouwtjes met hoge doseringen: 1 | ||||
| incidentie van retinadepigmentatie en 1 geval van focale corneatroebeling van middelmatige grootte | ||||
| bij 200 mg/kg, wat overeenkomt met ongeveer 16 en 18 keer de klinische AUC bij de voor mensen | ||||
| aanbevolen klinische dosis. | ||||
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinemonohydrochloride Mannitol (E421)
Natriumchloride
Polysorbaat 80 (E433) Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet in dezelfde intraveneuze lijn gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon
36 maanden
Verdund geneesmiddel bereid voor infusie
De chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende maximaal 24 uur bij 2°C tot 8°C en gedurende maximaal 4 uur bij kamertemperatuur (maximaal 25°C) vanaf de tijd van bereiding. Vanuit microbiologisch oogpunt moet het geneesmiddel onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaartijden tijdens gebruik en de omstandigheden voor gebruik; deze zijn gewoonlijk niet langer dan 24 uur bij 2°C tot 8°C, tenzij verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
20 ml concentraat voor oplossing voor infusie in een flacon van type 1-glas met een elastomeren stop en een blauwe aluminium flip-offverzegeling met 600 mg sugemalimab.
Verpakkingsgrootte van 2 flacons.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Cejemly wordt geleverd als flacon voor eenmalig gebruik en bevat geen conserveermiddelen. Voor bereiding en toediening moet een aseptische techniek worden toegepast.
Zie de SPC’s van op platina gebaseerde chemotherapeutische geneesmiddelen en pemetrexed of paclitaxel voor bereiding.
Bereiding en toediening van Cejemly concentraat voor oplossing voor infusie
a. Niet met de flacon schudden.
b. Dosis van 1.200 mg
Trek met behulp van een steriele spuit 20 ml op uit elk van de 2 flacons Cejemly (totaal 40 ml) en breng dit over in een intraveneuze zak van 250 ml met natriumchloride 0,9%, oplossing voor injectie 9 mg/ml voor een dosis van in totaal 1.200 mg. Meng de verdunde oplossing door de zak behoedzaam om te keren. De oplossing niet in de vriezer bewaren en niet schudden.
Dosis van 1.500 mg
Trek met behulp van een steriele spuit 20 ml op uit elk van 2 flacons en 10 ml uit 1 flacon Cejemly (totaal 50 ml) en breng dit over in een intraveneuze zak van 250 ml met natriumchloride 0,9%, oplossing voor injectie 9 mg/ml voor een dosis van in totaal 1.500 mg. Meng de verdunde oplossing door de zak behoedzaam om te keren. De oplossing niet in de vriezer bewaren en niet schudden.
c. Niet tegelijkertijd andere geneesmiddelen toedienen door dezelfde infusielijn. De oplossing voor infusie moet worden toegediend door een intraveneuze lijn met een steriele inlinefilter met lage eiwitbinding of add-onfilter van polyethersulfon (PES) met een poriegrootte van 0,22 micron.
d. Laat de verdunde oplossing vóór toediening op kamertemperatuur komen.
e. Voer niet-gebruikte porties die in de flacon zijn achtergebleven af.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CStone Pharmaceuticals Ireland Limited
117-126 Sheriff Street Upper
Dublin 1, D01 YC43
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1833/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 juli 2024
10. DATUM VAN HERZIENING VAN DE TEKST
<MM/JJJJ>
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.