


SmPC (samenvatting van de productkenmerken) - Ituxredi
1. NAAM VAN HET GENEESMIDDEL
Ituxredi 100 mg concentraat voor oplossing voor infusie
Ituxredi 500 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ituxredi 100 mg concentraat voor oplossing voor infusie
Elke ml bevat 10 mg rituximab.
Elke 10 ml injectieflacon bevat 100 mg rituximab.
Ituxredi 500 mg concentraat voor oplossing voor infusie
Elke ml bevat 10 mg rituximab.
Elke 50 ml injectieflacon bevat 500 mg rituximab.
Rituximab is een genetisch geconstrueerd chimerisch muis/humaan monoklonaal antilichaam bestaande uit een geglycosyleerd immunoglobuline met humane IgG1 constante regio’s en muizen lichte- en zware-keten variabele regio sequenties. Het antilichaam wordt geproduceerd door een zoogdier- (Chinese hamsterovarium) celsuspensiecultuur en gezuiverd door affiniteitschromatografie en ionenwisseling, inclusief specifieke virale inactivatie- en verwijderingsprocedures.
Hulpstoffen met bekend effect
Elke 10 ml injectieflacon bevat 2,3 mmol (52,2 mg) natrium.
Elke 50 ml injectieflacon bevat 11,4 mmol (261,2 mg) natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere tot doorschijnende, kleurloze tot gelige vloeistof met een pH van 6,3 tot 6,7 en een osmolaliteit van 324 - 396 mOsmol/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Non-Hodgkinlymfoom (NHL)
Ituxredi is geïndiceerd voor de behandeling van niet eerder behandelde volwassen patiënten met stadium III-IV folliculair lymfoom in combinatie met chemotherapie.
Ituxredi onderhoudstherapie is geïndiceerd voor de behandeling van volwassen patiënten met folliculair lymfoom die responderen op inductietherapie.
Ituxredi monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met stadium III-IV folliculair lymfoom die chemoresistent zijn of bij wie een tweede of volgend recidief optreedt na chemotherapie.
Ituxredi is in combinatie met CHOP (cyclofosfamide, doxorubicine, vincristine, prednisolon) chemotherapie geïndiceerd voor de behandeling van volwassen patiënten met CD20-positief diffuus grootcellig B-cel non-Hodgkin-lymfoom.
Ituxredi in combinatie met chemotherapie is geïndiceerd voor de behandeling van pediatrische patiënten (leeftijd 6 maanden tot onder de 18 jaar oud) met niet eerder behandeld gevorderd CD20-positief diffuus grootcellig B-cellymfoom (DLBCL), burkittlymfoom (BL)/burkittleukemie (rijpe B-cel acute leukemie (BAL)) of burkitt-achtig lymfoom (BLL).
Chronische lymfatische leukemie (CLL)
Ituxredi is in combinatie met chemotherapie geïndiceerd voor de behandeling van volwassen patiënten met onbehandelde en recidiverende/refractaire CLL. Er zijn slechts beperkte gegevens beschikbaar over de werkzaamheid en veiligheid bij patiënten die eerder zijn behandeld met monoklonale antilichamen waaronder Ituxredi, of patiënten refractair voor eerdere behandeling met Ituxredi plus chemotherapie. Zie rubriek 5.1 voor verdere informatie.
Reumatoïde artritis
Ituxredi in combinatie met methotrexaat is geïndiceerd voor de behandeling van volwassen patiënten met ernstige actieve reumatoïde artritis die een inadequate respons of onverdraagbaarheid hebben ondervonden bij één of meer tumornecrosefactor (TNF)-blokkerende therapieën.
Er is aangetoond dat Ituxredi de progressiesnelheid van gewrichtsschade remt, wat gemeten is door middel van röntgenonderzoek, en de fysieke functie verbetert wanneer het gegeven wordt in combinatie met methotrexaat.
Granulomatose met polyangiitis en microscopische polyangiitis
Ituxredi is, in combinatie met glucocorticoïden, geïndiceerd voor de behandeling van volwassen patiënten met ernstige, actieve granulomatose met polyangiitis (ziekte van Wegener, GPA) en microscopische polyangiitis (MPA).
Ituxredi is, in combinatie met glucocorticoïden, geïndiceerd voor de inductie van remissie bij pediatrische patiënten (in de leeftijd van 2 tot onder de 18 jaar) met ernstige actieve GPA (ziekte van Wegener) en MPA.
Pemphigus vulgaris
Ituxredi is geïndiceerd voor de behandeling van volwassen patiënten met matig ernstige tot ernstige pemphigus vulgaris (PV).
4.2 Dosering en wijze van toediening
Ituxredi moet worden toegediend onder nauwgezet toezicht van een ervaren beroepsbeoefenaar in de gezondheidszorg en in een omgeving waar volledige reanimatiefaciliteiten direct beschikbaar zijn (zie rubriek 4.4).
Premedicatie en profylaxe
Alle indicaties
Premedicatie, bestaande uit een anti-pyretisch geneesmiddel en een antihistaminicum, bijv. paracetamol en difenhydramine, moet altijd voorafgaand aan elke toediening van rituximab worden gegeven.
Non-Hodgkin-lymfoom en chronische lymfatische leukemie
Bij volwassen patiënten met non-Hodgkinlymfoom en chronische lymfatische leukemie moet pre-medicatie met glucocorticoïden worden overwogen wanneer rituximab niet in combinatie wordt gegeven met een chemotherapie die glucocorticoïden bevat.
Bij pediatrische patiënten met non-Hodgkinlymfoom moet premedicatie met paracetamol en H1-antihistaminica (difenhydramine of equivalent) 30-60 minuten voor de start van de infusie met rituximab worden toegediend. Daarnaast moet prednison gegeven worden zoals aangegeven in tabel 1.
Profylaxe bestaand uit adequate hydratatie en toediening van uricostatica, te starten 48 uur voorafgaand aan de start van de behandeling, wordt aanbevolen bij CLL-patiënten ter verlaging van het risico op tumorlysissyndroom. Bij CLL-patiënten met een lymfocytenaantal > 25 x 109/l wordt aanbevolen om prednison/prednisolon 100 mg intraveneus kort voor de infusie met rituximab toe te dienen ter vermindering van het aantal gevallen en de ernst van acute infusiereacties en/of “cytokine release syndrome”.
Reumatoïde artritis, granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA), en pemphigus vulgaris
Bij patiënten met reumatoïde artritis, GPA of MPA of pemphigus vulgaris, moet premedicatie met 100 mg intraveneuze methylprednisolon 30 minuten vóór elke infusie met rituximab afgerond zijn, om de incidentie en de ernst van infusiegerelateerde reacties (IRR’s) te verminderen. Bij volwassen patiënten met GPA of MPA wordt aanbevolen om, voorafgaand aan de eerste infusie met rituximab, intraveneus methylprednisolon toe te dienen gedurende 1 tot 3 dagen met een dosering van 1000 mg per dag (de laatste dosis methylprednisolon kan op dezelfde dag gegeven worden als de eerste infusie met rituximab). Dit moet worden gevolgd door 1 mg/kg/dag oraal prednison (maximaal 80 mg/dag en zo snel mogelijk afbouwen op basis van de klinische behoefte) gedurende en na de 4-weekse rituximab-inductiebehandeling.
Profylaxe voor Pneumocystis jiroveci-pneumonie (PJP) wordt aanbevolen bij volwassen en pediatrische patiënten met GPA of MPA en bij volwassen patiënten met PV tijdens en na behandeling met rituximab, indien van toepassing volgens de lokaal geldende klinische richtlijnen.
Bij pediatrische patiënten met GPA of MPA moeten voorafgaand aan de eerste intraveneuze infusie met rituximab eerst drie dagelijkse doseringen van 30 mg/kg/dag (niet meer dan 1 g/dag) methylprednisolon intraveneus worden gegeven om ernstige vasculitisverschijnselen te behandelen. Er mogen maximaal drie extra dagelijkse doseringen van 30 mg/kg methylprednisolon intraveneus worden gegeven voorafgaand aan de eerste rituximab-infusie.
Na voltooiing van de intraveneuze toediening van methylprednisolon moeten pediatrische patiënten 1 mg/kg/dag (niet meer dan 60 mg/dag) prednison oraal ontvangen en dit zo snel mogelijk afbouwen indien klinisch noodzakelijk (zie rubriek 5.1).
Dosering
Het is van belang de etiketten van de geneesmiddelen te controleren om er zeker van te zijn dat de juiste formulering (intraveneuze formulering) aan de patiënt wordt gegeven, zoals voorgeschreven.
Doseringsaanpassingen tijdens de behandeling
Er worden geen dosisverlagingen van rituximab aanbevolen. Wanneer rituximab in combinatie met chemotherapie wordt toegediend, zijn voor wat betreft de chemotherapiegeneesmiddelen de standaard dosisverlagingen van toepassing.
Non-Hodgkinlymfoom
Folliculair lymfoom
Combinatietherapie
De aanbevolen dosering rituximab in combinatie met chemotherapie voor inductiebehandeling van niet eerder behandelde of recidiverende/refractaire patiënten met folliculair lymfoom is: 375 mg/m² lichaamsoppervlak per kuur, gedurende maximaal 8 kuren.
Rituximab moet worden toegediend op dag 1 van iedere chemotherapiekuur, na intraveneuze toediening van de glucocorticoïdcomponent van de chemotherapie indien dit van toepassing is.
Onderhoudsbehandeling
- Niet eerder behandeld folliculair lymfoom
De aanbevolen dosering rituximab toegepast als onderhoudsbehandeling van patiënten met een niet eerder behandeld folliculair lymfoom die respondeerden op inductiebehandeling is: 375 mg/m² lichaamsoppervlak iedere 2 maanden (beginnend 2 maanden na de laatste dosis van de inductietherapie) tot progressie van de ziekte of gedurende een maximale periode van 2 jaar (12 infusies in totaal).
- Recidiverend/refractair folliculair lymfoom
De aanbevolen dosering rituximab toegepast als onderhoudsbehandeling van patiënten met recidiverend/refractair folliculair lymfoom die respondeerden op inductiebehandeling is: 375 mg/m² lichaamsoppervlak iedere 3 maanden (beginnend 3 maanden na de laatste dosis van de inductietherapie) tot progressie van de ziekte of gedurende een maximale periode van 2 jaar (8 infusies in totaal).
Monotherapie
Recidiverend/refractair folliculair lymfoom
De aanbevolen dosering rituximab-monotherapie toegepast als inductiebehandeling van volwassen patiënten met stadium III-IV folliculair lymfoom die chemoresistent zijn of bij wie een tweede of volgend recidief optreedt na chemotherapie is: 375 mg/m² lichaamsoppervlak, toegediend via intraveneuze infusie eenmaal per week gedurende vier weken.
Voor herbehandeling met rituximab-monotherapie van patiënten die reageerden op eerdere behandeling met Ituxredi monotherapie voor recidiverend/refractair folliculair lymfoom, is de aanbevolen dosering: 375 mg/m² lichaamsoppervlak, toegediend via intraveneuze infusie eenmaal per week gedurende vier weken (zie rubriek 5.1).
Diffuus grootcellig B-cel non-Hodgkinlymfoom bij volwassenen
Rituximab moet worden gebruikt in combinatie met CHOP-chemotherapie. De aanbevolen dosering bedraagt 375 mg/m² lichaamsoppervlak, toegediend op dag 1 van elke chemotherapiekuur gedurende 8 kuren na intraveneuze infusie van de glucocorticoïdcomponent van CHOP. De veiligheid en werkzaamheid van rituximab zijn niet vastgesteld in combinatie met andere chemotherapieën bij diffuus grootcellig B-cel non-Hodgkinlymfoom.
Chronische lymfatische leukemie
De aanbevolen dosering van rituximab in combinatie met chemotherapie voor onbehandelde en recidiverende/refractaire patiënten is 375 mg/m2 lichaamsoppervlak toegediend op dag 0 van de eerste behandelingscyclus gevolgd door 500 mg/m2 lichaamsoppervlak toegediend op dag 1 van elke volgende cyclus gedurende 6 cycli in totaal. De chemotherapie moet gegeven worden na infusie van rituximab .
Reumatoïde artritis
Patiënten die met rituximab behandeld worden, moeten de waarschuwingskaart te ontvangen bij elke infusie.
Een kuur met rituximab bestaat uit twee intraveneuze infusies van 1000 mg. De aanbevolen dosering rituximab is 1000 mg via intraveneuze infusie gevolgd door een tweede intraveneuze infusie van 1000 mg twee weken later.
De noodzaak van een vervolgkuur moet 24 weken na de voorgaande kuur worden beoordeeld. Herbehandeling moet op dat moment gegeven worden indien een resterende ziekteactiviteit bestaat. In andere gevallen moet herbehandeling uitgesteld worden totdat de ziekteactiviteit terugkeert.
Beschikbare gegevens duiden erop dat klinische respons gewoonlijk wordt bereikt binnen 16 tot 24 weken na een eerste behandelingskuur. Het voortzetten van de behandeling moet zorgvuldig in overweging worden genomen bij patiënten waarbij geen bewijs voor therapeutisch voordeel wordt waargenomen binnen deze tijdsperiode.
Granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA)
Patiënten die met rituximab behandeld worden, moeten bij elke infusie de waarschuwingskaart ontvangen.
Inductie van remissie bij volwassenen
De aanbevolen dosering van rituximab voor de inductie van remissie bij volwassen patiënten met GPA en MPA is 375 mg/m2 lichaamsoppervlak, toegediend via een intraveneuze infusie eenmaal per week gedurende vier weken (vier infusies in totaal).
Onderhoudsbehandeling bij volwassenen
Na inductie van remissie met rituximab mag de onderhoudsbehandeling bij volwassen patiënten met GPA en MPA niet eerder dan 16 weken na de laatste rituximab-infusie gestart worden. Na inductie van remissie met een andere immunosuppressieve standaardbehandeling, moet de rituximab-onderhoudsbehandeling gestart worden in de 4 weken na ziekteremissie.
Rituximab moet toegediend worden als twee intraveneuze infusies van 500 mg met een interval van twee weken, gevolgd door een intraveneuze infusie van 500 mg iedere 6 maanden daarna. Patiënten moeten rituximab krijgen gedurende ten minste 24 maanden na het bereiken van remissie (afwezigheid van klinische tekenen en verschijnselen). Bij patiënten die mogelijk een hoger risico op recidief hebben, moeten artsen een langere duur van onderhoudsbehandeling met rituximab overwegen tot maximaal 5 jaar.
Pemphigus vulgaris
Patiënten die met Ituxredi behandeld worden, moeten bij elke infusie de waarschuwingskaart ontvangen. De aanbevolen dosering van rituximab voor de behandeling van pemphigus vulgaris is 1000 mg toegediend via intraveneuze infusie gevolgd door een tweede intraveneuze infusie van 1000 mg twee weken later, in combinatie met een geleidelijk afbouwende glucocorticoïdbehandeling.
Onderhoudsbehandeling
Een intraveneuze infusie van 500 mg moet toegediend worden als onderhoudsdosis na 12 en 18 maanden en daarna iedere 6 maanden indien nodig op basis van klinische beoordeling.
Behandeling van recidief
Bij een recidief kunnen patiënten 1000 mg intraveneus toegediend krijgen. Op basis van klinische beoordeling moet de behandelend arts het hervatten of verhogen van de glucocorticoïdedosering van de patiënt overwegen.
Volgende infusies mogen niet eerder dan 16 weken na de vorige infusie toegediend worden.
Speciale populaties
Pediatrische patiënten
Non-Hodgkinlymfoom
Rituximab moet bij pediatrische patiënten in de leeftijd van 6 maanden tot onder de 18 jaar met niet eerder behandeld gevorderd CD20-positief DLBCL/BL/BAL/BLL gebruikt worden in combinatie met systemische Lymphome Malin B (LMB) chemotherapie (zie tabel 1 en 2). De aanbevolen dosering van rituximab is 375 mg/m2 lichaamsoppervlak, toegediend via intraveneuze infusie. Er zijn geen dosisaanpassingen van rituximab nodig, behalve die vanwege lichaamsoppervlak.
De veiligheid en werkzaamheid van rituximab bij pediatrische patiënten in de leeftijd van 6 maanden tot onder de 18 jaar zijn niet vastgesteld voor andere indicaties dan niet eerder behandeld gevorderd CD20- positief DLBCL/BL/BAL/BL. Er zijn slechts beperkte gegevens beschikbaar over patiënten jonger dan 3 jaar. Zie rubriek 5.1 voor verdere informatie.
Rituximab mag niet gebruikt worden bij pediatrische patiënten vanaf de geboorte tot 6 maanden met CD20-positief diffuus grootcellig B-cellymfoom (zie rubriek 5.1).
Tabel 1 Dosering van rituximab bij non-Hodgkinlymfoom bij pediatrische patiënten
| Cyclus | Dag van behandeling | Toedieningsinformatie |
| Prefase (COP) | Er wordt geen Ituxredi gegeven | - |
| Inductiekuur 1 (COPDAM1) | Dag -2 (komt overeen met dag 6 van de prefase) 1e rituximab-infusie | Tijdens de 1e inductiekuur wordt prednison gegeven als onderdeel van de chemotherapie en moet toegediend worden voorafgaand aan rituximab. |
Dag 1 2e rituximab-infusie | Rituximab wordt 48 uur na de eerste Ituxredi-infusie gegeven. | |
| Inductiekuur 2 (COPDAM2) | Dag -2 3e rituximab-infusie | In de 2e inductiekuur wordt prednison niet gegeven op moment van toediening van rituximab. |
Dag 1 4e rituximab-infusie | Rituximab wordt 48 uur na de 3e Ituxredi-infusie gegeven. | |
| Consolidatiekuur 1 (CYM/CYVE) | Dag 1 5e rituximab-infusie | Prednison wordt niet gegeven op moment van toediening van rituximab. |
| Consolidatiekuur 2 (CYM/CYVE) | Dag 1 6e rituximab-infusie | Prednison wordt niet gegeven op moment van toediening van rituximab. |
| Onderhoudskuur 1 (M1) | Dag 25 tot 28 van consolidatiekuur 2 (CYVE) Er wordt geen rituximab gegeven | Start op het moment dat de perifere aantallen hersteld zijn na consolidatiekuur 2 (CYVE) met een ANC > 1,0 x 10⁹/l en bloedplaatjes >100 x 109/l |
| Onderhoudskuur 2 (M2) | Dag 28 van onderhoudskuur 1 (M1) Er wordt geen rituximab gegeven | - |
| ANC = absoluut neutrofielen aantal; COP = Cyclofosfamide, Vincristine, Prednison; COP DAM = Cyclofosfamide, Vincristine, Prednisolon, Doxorubicine, Methotrexaat; CYM = CYtarabine (Aracytine, Ara-C), Methotrexaat; CYVE = CYtarabine (Aracytine, Ara-C), VEposide (VP 16) | ||
Tabel 2 Behandelplan voor non-Hodgkinlymfoom bij pediatrische patiënten: chemotherapie gelijk tijdig met rituximab
| Behandelplan | Patiënt stadiëring | Toedieningsinformatie |
| Groep B | Stadium III met verhoogd LDH (> N x 2), Stadium IV CZS-negatief | Prefase gevolgd door 4 kuren: 2 inductiekuren (COPDAM) met HDMTX 3 g/m2 en 2 consolidatiekuren (CYM) |
| Groep C | Groep C1: BAL CZS-negatief, stadium IV & BAL CZS-positief en CSF-negatief | Prefase gevolgd door 6 kuren: 2 inductiekuren (COPDAM) met HDMTX 8 g/m², 2 consolidatiekuren (CYVE) en 2 onderhoudskuren (M1 en M2) |
Groep C3: BAL CSF positief, stadium IV CSF- positief | ||
| Opeenvolgende kuren moeten zo snel mogelijk gegeven worden als het bloedbeeld hersteld is en de conditie van de patiënt het toelaat, behalve voor de onderhoudskuren die met een interval van 28 dagen gegeven worden. | ||
| BAL = burkitt leukemie (rijpe B-cel acute leukemie); CSF = cerebrospinale vloeistof; CZS = centraal zenuwstelsel; HDMT X = hooggedoseerd methotrexaat; LDH = lactaatdehydrogenase | ||
Granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA)
Inductie van remissie
De aanbevolen dosering van rituximab voor de inductie van remissie bij pediatrische patiënten met ernstige actieve GPA of MPA is 375 mg/m2 lichaamsoppervlak, toegediend via een intraveneuze infusie eenmaal per week gedurende 4 weken.
De veiligheid en werkzaamheid van rituximab bij pediatrische patiënten (in de leeftijd van 2 tot onder de 18 jaar) zijn niet vastgesteld voor andere indicaties dan ernstige actieve GPA of MPA. Rituximab mag niet gebruikt worden bij patiënten jonger dan 2 jaar oud met ernstige actieve GPA of MPA, aangezien er een mogelijkheid is op een ontoereikende immuunrespons bij vaccinaties die kinderen krijgen voor de gebruikelijke, met vaccinatie te voorkomen, kinderziektes (zoals mazelen, bof, rubella en poliomyelitis) (zie rubriek 5.1).
Ouderen
Er is geen aanpassing van de dosering noodzakelijk voor patiënten (in de
leeftijd van 65 jaar en ouder.
Wijze van toediening
Alle indicaties
De bereide rituximab-oplossing moet worden toegediend middels infusie via een intraveneuze lijn, uitsluitend bestemd voor de toediening van rituximab. De bereide infusieoplossing mag niet worden toegediend middels een intraveneuze injectie of bolus.
De patiënten moeten nauwgezet gecontroleerd worden op het beginnend optreden van het "cytokine release syndrome" (zie rubriek 4.4). Patiënten die aanwijzingen voor ernstige reacties ontwikkelen, met name ernstige dyspnoe, bronchospasmen of hypoxie, moeten de infusie onmiddellijk laten onderbreken. Patiënten met non-Hodgkinlymfoom moeten dan onderzocht worden op aanwijzingen voor het tumorlysissyndroom, waarbij inbegrepen relevante laboratoriumbepalingen en op pulmonale infiltratie, door middel van röntgenonderzoek van de borstkas. Bij alle patiënten mag de infusie niet hervat worden totdat alle symptomen volledig zijn verdwenen en zowel de laboratoriumwaarden als de borstkasfoto's weer een normaal beeld geven. Op dat moment kan de infusie hervat worden, aanvankelijk met niet meer dan de helft van de voorgaande infusiesnelheid. Als dezelfde ernstige bijwerkingen voor de tweede keer optreden, moet een beslissing om de behandeling te stoppen van geval tot geval serieus overwogen worden.
Milde of matige infusiegerelateerde reacties (IRR’s) (rubriek 4.8) reageren gewoonlijk op een verlaging van de infusiesnelheid. De infusiesnelheid kan weer verhoogd worden na verbetering van de symptomen.
Non-Hodgkin-lymfoom bij volwassenen, chronische lymfatische leukemie, reumatoïde artritis, pemphigus vulgaris, volwassen en pediatrische patiënten met granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA)
Eerste infusie
De aanbevolen initiële infusiesnelheid voor Ituxredi is 50 mg/uur; na de eerste 30 minuten kan de snelheid om de 30 minuten worden verhoogd met stappen van 50 mg/uur, tot een maximum van 400 mg/uur.
Volgende infusies
Volgende infusies met rituximab kunnen worden gestart met een snelheid van 100 mg/uur en om de 30 minuten worden verhoogd met stappen van 100 mg/uur, tot een maximum van 400 mg/uur.
Non-Hodgkin-lymfoom - pediatrische patiënten
Eerste infusie
De aanbevolen initiële infusiesnelheid is 0,5 mg/kg/uur (maximum 50 mg/uur); dit kan elke 30 minuten verhoogd worden met 0,5 mg/kg/uur als er geen sprake is van overgevoeligheid of infusie- gerelateerde symptomen, tot een maximum van 400 mg/uur.
Volgende infusies
Volgende doseringen van rituximab kunnen worden gestart met een snelheid van 1 mg/kg/uur (maximum 50 mg/uur); dit kan elke 30 minuten verhoogd worden met 1 mg/kg/uur tot een maximum van 400 mg/uur.
Reumatoïde artritis
Alternatief, sneller infusieschema voor vervolginfusies.
Wanneer patiënten bij hun eerste infusie of daaropvolgende infusies van een dosis van 1000 mg rituximab, toegediend volgens het standaardinfusieschema, geen ernstige infusiegerelateerde reactie hebben gehad, kan een snellere infusie worden gegeven voor de tweede en de volgende infusies, waarbij gebruik wordt gemaakt van dezelfde concentratie (4 mg/ml in een volume van 250 ml) als bij voorgaande infusies. Begin met een snelheid van 250 mg/uur gedurende de eerste 30 minuten en daarna 600 mg/uur gedurende de volgende 90 minuten. Als snellere infusie wordt verdragen kan dit infusieschema ook worden gebruikt voor daaropvolgende infusies.
Patiënten die een klinisch significante cardiovasculaire aandoening hebben, waaronder aritmieën, of patiënten die eerder een ernstige infusiereactie hebben gehad op een behandeling met biologische geneesmiddelen of op rituximab mogen de snellere infusie niet toegediend krijgen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor muizeneiwitten of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve, ernstige infecties (zie rubriek 4.4).
Ernstig immuungecompromitteerde patiënten.
Ernstig hartfalen (New York Heart Association Klasse IV) of ernstige, ongecontroleerde cardiale aandoeningen alleen voor gebruik bij reumatoïde artritis, granulomatose met polyangiitis, microscopische polyangiitis en pemphigus vulgaris (zie rubriek 4.4 betreffende andere cardiovasculaire aandoeningen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Progressieve multifocale leuko-encefalopathie
Alle patiënten die met rituximab behandeld worden voor reumatoïde artritis, GPA, MPA of pemphigus vulgaris, moeten de waarschuwingskaart ontvangen bij iedere infusie. De waarschuwingskaart bevat voor patiënten belangrijke veiligheidsinformatie betreffende mogelijk verhoogde risico's van infecties, inclusief progressieve multifocale leuko-encefalopathie (PML).
Zeer zeldzame gevallen van fatale PML zijn gemeld na gebruik van rituximab voor de behandeling van reumatoïde artritis en auto-immuunziektes (waaronder systemische lupus erythematosus (SLE) en vasculitis) en tijdens het gebruik na het in de handel brengen van rituximab bij NHL en CLL (waarbij de meerderheid van de patiënten rituximab had ontvangen in combinatie met chemotherapie of als onderdeel van een hematopoëtische stamceltransplantatie Patiënten moeten regelmatig worden gecontroleerd op nieuwe of verslechterde neurologische symptomen of signalen die mogelijk op PML kunnen wijzen. Indien een vermoeden van PML bestaat, moet verdere dosering onderbroken worden totdat PML is uitgesloten. De arts moet de patiënt evalueren om te bepalen of de symptomen een aanwijzing zijn voor neurologische dysfunctie en indien dit zo is of deze symptomen mogelijk wijzen op PML. Een neuroloog moet op klinische indicatie geraadpleegd worden.
Als er twijfel bestaat moeten verdere onderzoeken, inclusief een MRI-scan, bij voorkeur met contrast, testen van de cerebrospinale vloeistof (CSF) op JC viraal DNA en herhaalde neurologische onderzoeken, worden overwogen.
Hartaandoeningen
Angina pectoris, hartritmestoornissen zoals atriale flutter en fibrillatie, hartfalen en/of myocardinfarct zijn voorgekomen bij met rituximab behandelde patiënten. Daarom moeten patiënten met een cardiale aandoening in de anamnese en/of cardiotoxische chemotherapie nauwgezet gevolgd worden (zie Infusiegerelateerde reacties, hieronder).
Infecties
Op basis van het werkingsmechanisme van rituximab en de wetenschap dat B-cellen een belangrijke rol spelen bij het handhaven van een normale immuunrespons, hebben patiënten een verhoogd risico op infecties na behandeling met rituximab (zie rubriek 5.1). Ernstige infecties, waaronder met een fatale afloop, kunnen optreden tijdens rituximab behandeling (zie rubriek 4.8). Rituximab mag niet worden toegediend aan patiënten met een actieve, ernstige infectie (bijv. tuberculose, sepsis en opportunistische infecties, zie rubriek 4.3) of aan patiënten met een ernstig gecompromitteerd immuunsysteem (bijv. bij zeer lage CD4 of CD8 gehaltes). Artsen moeten voorzichtig zijn in de overweging om rituximab te gebruiken bij patiënten met een voorgeschiedenis van terugkerende of chronische infecties of met onderliggende aandoeningen die patiënten mogelijk vatbaar maken voor ernstige infecties, bijv. hypogammaglobulinemie (zie rubriek 4.8). Het wordt aanbevolen om immunoglobulinespiegels te bepalen voorafgaand aan de start van de behandeling met rituximab.
Patiënten die tekenen en symptomen van infectie melden na behandeling met rituximab moeten direct geëvalueerd en behandeld worden. Voordat een vervolgkuur met rituximab toegediend wordt, moeten de patiënten opnieuw geëvalueerd worden op enig potentieel risico voor infecties.
Voor informatie over progressieve multifocale leuko-encefalopathie (PML), zie de PML-rubriek hierboven.
Gevallen van enterovirale meningo-encefalitis, waaronder fatale gevallen, zijn gemeld na gebruik van rituximab.
Hepatitis B-infecties
Gevallen van hepatitis B-reactivatie, waaronder gevallen met een fatale afloop, zijn gemeld bij patiënten die rituximab toegediend kregen. De meerderheid van deze patiënten was ook blootgesteld aan cytotoxische chemotherapie. Beperkte informatie uit een onderzoek bij recidiverende/refractaire CLL-patiënten suggereert dat behandeling met rituximab ook de uitkomst van primaire hepatitis B-infecties kan verergeren.
Het screenen op hepatitis B-virus (HBV) voorafgaand aan de start van de behandeling met rituximab moet plaatsvinden bij alle patiënten. Hierbij moet ten minste de HBsAg-status en de HBcAb-status worden bepaald. Dit kan worden aangevuld met andere geschikte markers conform de lokaal geldende richtlijnen. Patiënten met een actieve hepatitis B-infectie mogen niet behandeld worden met rituximab. Patiënten met een positieve hepatitis B-serologie (HBsAg of HBcAb) moeten een deskundige op het gebied van leverziekten consulteren voorafgaand aan de start van de behandeling en ze moeten worden gecontroleerd en behandeld volgens de lokale medische standaarden, om hepatitis B-reactivatie te voorkomen.
Vals negatieve serologische tests van infecties
Vanwege het risico op vals negatieve serologische tests van infecties moeten alternatieve diagnostische middelen worden overwogen in geval van patiënten met symptomen die wijzen op een zeldzame infectieziekte, bijv. het West-Nijlvirus en neuroborreliose.
Huidreacties
Ernstige huidreacties, zoals toxische epidermale necrolyse (Lyell-syndroom) en stevens-johnsonsyndroom, waarvan sommige met een fatale afloop, zijn gemeld (zie rubriek 4.8). Wanneer een dergelijke bijwerking, met een vermoedelijk verband met rituximab optreedt, moet de behandeling permanent worden gestaakt.
De arts moet in het bijzonder alert zijn op symptomen die mogelijk op PML duiden, maar die de patiënt zelf niet opmerkt (bijv. cognitieve, neurologische of psychiatrische symptomen). Patiënten moeten tevens geadviseerd worden om hun partner of zorgverleners over hun behandeling te informeren, aangezien deze personen symptomen kunnen opmerken waarvan de patiënt zich niet bewust is.
Indien de patiënt PML ontwikkelt moet de toediening van rituximab permanent gestaakt worden.
Volgend op het herstel van het immuunsysteem in immuungecompromitteerde patiënten met PML werd stabilisatie of verbetering waargenomen. Het blijft onbekend of vroege detectie van PML en onderbreking van rituximab-behandeling kan leiden tot stabilisatie of verbetering.
Non-Hodgkinlymfoom en chronische lymfatische leukemie
Infusiegerelateerde reacties
Rituximab wordt in verband gebracht met infusiegerelateerde reacties, die gerelateerd kunnen zijn aan het vrijkomen van cytokines en/of andere chemische mediatoren. Het “cytokine release syndrome” kan klinisch niet te onderscheiden zijn van acute overgevoeligheidsreacties.
Deze verzameling van reacties, waaronder het “cytokine release syndrome”, het tumorlysissyndroom en anafylactische en overgevoeligheidsreacties, wordt hieronder beschreven. Ernstige infusiegerelateerde reacties met een fatale afloop zijn gemeld tijdens het gebruik na het in de handel brengen van de intraveneuze formulering van rituximab, waarbij de aanvang van deze reacties varieerde van 30 minuten tot 2 uur na het starten van het eerste intraveneuze rituximab-infuus. Deze reacties werden gekenmerkt door pulmonale bijwerkingen en in sommige gevallen was er sprake van snelle lysis van de tumor en waren er kenmerken van het tumorlysissyndroom naast koorts, rillingen, rigor, hypotensie, urticaria, angio-oedeem en andere symptomen (zie rubriek 4.8).
Een ernstig “cytokine release syndrome” wordt gekenmerkt door ernstige dyspnoe, dikwijls gepaard gaande met bronchospasmen en hypoxie, naast koorts, rillingen, koortsrillingen, urticaria en angio- oedeem. Dit syndroom kan samengaan met sommige kenmerken van het tumorlysissyndroom zoals hyperurikemie, hyperkaliëmie, hypocalciëmie, hyperfosfatemie, acute nierinsufficiëntie, verhoogde lactaatdehydrogenase (LDH) en kan gepaard gaan met acute ademhalingsinsufficiëntie en overlijden. De acute ademhalingsinsufficiëntie kan samengaan met gebeurtenissen als pulmonale interstitiële infiltratie of oedeem, zichtbaar op een röntgenfoto van de borstkas. Dit syndroom manifesteert zich veelal binnen één of twee uur na het begin van de eerste infusie. Bij patiënten met pulmonale insufficiëntie in de anamnese of met een pulmonale tumorinfiltratie kan een groter risico op een slechte afloop bestaan en deze patiënten moeten met grotere voorzichtigheid behandeld worden. Bij patiënten, bij wie een ernstig “cytokine release syndrome” ontstaat moet de infusie direct onderbroken worden (zie rubriek 4.2) en een agressieve symptomatische behandeling moet toegepast worden. Omdat een aanvankelijke verbetering van de klinische symptomen gevolgd kan worden door een verslechtering, moeten deze patiënten nauwgezet gevolgd worden totdat het tumorlysissyndroom en de pulmonale infiltratie zijn verdwenen of zijn uitgesloten. Een verdere behandeling van de patiënten na een volledig verdwijnen van de verschijnselen heeft zelden geleid tot een herhaald optreden van het ernstige “cytokine release syndrome”.
Patiënten met een hoge tumorlast of een groot aantal (≥ 25 x 109/l) circulerende maligne cellen, zoals patiënten met CLL, bij wie een hoger risico op met name een ernstig “cytokine release syndrome” aanwezig kan zijn, moeten met uiterste voorzichtigheid behandeld worden. Deze patiënten moeten zeer nauwgezet gevolgd worden gedurende de eerste infusie. Een verlaagde infusiesnelheid bij de eerste infusie moet bij deze patiënten worden overwogen, of het verdelen van de dosis over twee dagen van de eerste cyclus en elke daaropvolgende cyclus, indien het aantal lymfocyten nog steeds >25 x 109/l is.
Allerlei infusiegerelateerde bijwerkingen, waaronder het “cytokine release syndrome” gepaard gaande met hypotensie en bronchospasmen bij 10% van de patiënten) (zie rubriek 4.8) zijn waargenomen bij 77% van de met rituximab behandelde patiënten. Deze symptomen zijn gewoonlijk reversibel bij onderbreking van de rituximab-infusie en bij toediening van een antipyreticum, een antihistaminicum en soms zuurstof, intraveneuze fysiologische zoutoplossing of bronchodilatatoren en glucocorticoïden, indien vereist. Zie boven voor ernstige reacties bij het “cytokine release syndrome”.
Anafylactische en andere overgevoeligheidsreacties zijn gemeld na een intraveneuze toediening van eiwitten aan patiënten. In tegenstelling tot het “cytokine release syndrome” treden echte overgevoeligheidsreacties in de regel op binnen minuten na het begin van de infusie. Geneesmiddelen voor de behandeling van overgevoeligheidsreacties, bijv. epinefrine (adrenaline), antihistaminica en glucocorticoïden, moeten voor direct gebruik beschikbaar zijn, voor het geval zich een allergische reactie voordoet tijdens de toediening van rituximab. Klinische verschijnselen van anafylaxie kunnen tegelijkertijd met de klinische verschijnselen van het “cytokine release syndrome” (zoals boven beschreven) optreden. Reacties toegeschreven aan overgevoeligheid zijn minder frequent gemeld dan die toegeschreven aan cytokine-afgifte.
Andere reacties gemeld in sommige gevallen waren myocardinfarct, atriale fibrillatie, pulmonair oedeem en acute reversibele trombocytopenie.
Omdat hypotensie kan optreden tijdens rituximab-toediening moet het stoppen van antihypertensieve medicaties 12 uur voorafgaand aan de rituximab-infusie overwogen worden.
Hematologische toxiciteiten
Ofschoon rituximab als monotherapie niet myelosuppressief is, moet voorzichtigheid worden betracht wanneer toediening wordt overwogen bij patiënten met een aantal neutrofielen < 1,5 x 10⁹/l en/of een aantal bloedplaatjes < 75 x 109/l, omdat de klinische ervaring bij deze populatie beperkt is. Rituximab is gebruikt bij 21 patiënten die een autologe beenmergtransplantatie ondergingen en bij andere risicogroepen met een vermoedelijk verminderde beenmergfunctie zonder myelotoxiciteit teweeg te brengen.
Regelmatige bepalingen van het volledige bloedbeeld, waaronder neutrofielen en bloedplaatjes, moeten worden uitgevoerd tijdens behandeling met rituximab.
Immunisatie
De veiligheid van de immunisatie met levende virale vaccins, volgend op de behandeling met rituximab is niet onderzocht bij NHL- en CLL-patiënten en vaccinatie met levende vaccins wordt niet aanbevolen. Patiënten behandeld met rituximab kunnen niet-levende vaccinaties krijgen, maar de responspercentages met niet-levende vaccins kunnen verminderd zijn. In een niet-gerandomiseerd onderzoek hadden volwassen patiënten met recidiverend laaggradig NHL die rituximab-monotherapie kregen in vergelijking met gezonde, onbehandelde vrijwilligers een lager responspercentage bij vaccinaties met 'tetanus recall antigen' (16% vs. 81%) en Keyhole Limpet Hemocyanine (KLH) neoantigen (4% vs. 76% indien beoordeeld als een > tweevoudige verhoging van de antilichaam titer). Bij CLL-patiënten zijn vergelijkbare resultaten aannemelijk, gezien de overeenkomsten tussen beide aandoeningen. Dit is echter niet onderzocht in klinische onderzoeken.
De gemiddelde pre-therapeutische antilichaamtiters tegen een panel van antigenen (Streptococcus pneumoniae, influenza A, bof, rubella, varicella) bleven bestaan gedurende ten minste 6 maanden na de behandeling met rituximab.
Pediatrische patiënten
Er zijn slechts beperkte gegevens beschikbaar over patiënten jonger dan 3 jaar. Zie rubriek 5.1 voor verdere informatie.
Reumatoïde artritis, granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA) en pemphigus vulgaris
Methotrexaat (MTX)-naïeve populaties met reumatoïde artritis
Het gebruik van rituximab wordt niet aanbevolen bij MTX-naïeve patiënten omdat een gunstige verhouding tussen de baten en het risico niet is vastgesteld.
Infusiegerelateerde reacties
Rituximab wordt in verband gebracht met infusiegerelateerde reacties (IRR), die gerelateerd zouden kunnen zijn aan de release van cytokines en/of andere chemische mediatoren.
Bij reumatoïde artritispatiënten zijn ernstige IRR’s met fatale afloop gemeld na het in de handel brengen. Bij reumatoïde artritis waren de meeste infusiegerelateerde reacties die gemeld werden in klinische onderzoeken mild tot matig van aard. De symptomen die het vaakst voorkwamen waren allergische reacties zoals hoofdpijn, pruritus, keelirritatie, opvliegers, uitslag, urticaria, hypertensie en pyrexie. Het aantal patiënten dat een infusiegerelateerde reactie kreeg was in het algemeen hoger na de eerste infusie dan na de tweede infusie van een bepaalde behandelingskuur. De incidentie van IRR was lager bij vervolgkuren (zie rubriek 4.8). De gemelde reacties waren meestal reversibel bij verminderen van snelheid, of onderbreking, van rituximab-infusie en toediening van een koortsremmer, een antihistamine en, soms, zuurstof, intraveneuze zoutoplossing of bronchodilatoren, en glucocorticoïden indien nodig. Patiënten met een reeds bestaande hartaandoening en patiënten die eerder cardiopulmonale bijwerkingen ervoeren, moeten nauwgezet gecontroleerd worden. De behandeling met rituximab moet tijdelijk of permanent gestaakt worden, afhankelijk van de ernst van de IRR’s en de benodigde interventies. In de meeste gevallen kan de infusie hervat worden met een 50% gereduceerde snelheid (bijv. van 100 mg/uur naar 50 mg/uur) als de symptomen volledig verdwenen zijn.
Geneesmiddelen voor de behandeling van overgevoeligheidsreacties, bijv. epinefrine (adrenaline), anti-histamines en glucocorticoïden, zouden beschikbaar moeten zijn voor onmiddellijk gebruik in geval van een allergische reactie tijdens de toediening van rituximab.
Er zijn geen gegevens over de veiligheid van rituximab in patiënten met matig hartfalen (NYHA klasse III) of ernstige, niet-controleerbare hartaandoeningen. Bij patiënten die behandeld worden met rituximab is waargenomen dat al bestaande ischemische hartaandoeningen symptomatisch werden, zoals angina pectoris. Daarnaast werd atriale fibrillatie en flutter waargenomen. Daarom zou, bij patiënten met een voorgeschiedenis van hartklachten en patiënten die eerder cardiopulmonale bijwerkingen ervoeren, het risico van cardiovasculaire complicaties ten gevolge van infusiereacties moeten worden overwogen bij de behandeling met rituximab en patiënten zouden nauwgezet gevolgd moeten worden tijdens de toediening. Aangezien hypotensie kan optreden tijdens rituximab-infusie, zou moeten worden overwogen om antihypertensiva te onthouden gedurende 12 uur voorafgaand aan de rituximab-infusie.
IRR’s bij patiënten met GPA, MPA en pemphigus vulgaris kwamen overeen met de reacties die werden waargenomen bij reumatoïde artritispatiënten in klinische onderzoeken en na het in de handel brengen (zie rubriek 4.8).
Late neutropenie
Bepaal het aantal neutrofielen in het bloed voorafgaand aan elke kuur met rituximab, en regelmatig tot aan 6 maanden na beëindiging van de behandeling, en bij verschijnselen van infectie (zie rubriek 4.8).
Immunisatie
Artsen moeten de vaccinatiestatus van de patiënt bekijken en patiënten moeten, indien mogelijk, alle immunisaties krijgen die ze volgens de geldende immunisatierichtlijnen moeten krijgen, voordat gestart wordt met de Ituxredi behandeling. Vaccinaties moeten ten minste 4 weken voor de start van de eerste toediening van rituximab zijn afgerond.
De veiligheid van immunisatie met levende vaccins volgend op rituximab-behandeling is niet bestudeerd. Daarom wordt de vaccinatie met levende vaccins niet aanbevolen tijdens rituximab-behandeling of wanneer de patiënt perifere B-cel depletie heeft.
Patiënten behandeld met rituximab kunnen niet-levende vaccinaties krijgen, maar de responspercentages met niet-levende vaccins kunnen verminderd zijn. In een gerandomiseerd onderzoek hadden patiënten die behandeld werden met rituximab en methotrexaat voor reumatoïde artritis een vergelijkbare mate van respons tegen tetanus antigen (39% vs. 42%), verminderde mate van respons tegen pneumokokken-polysacharidevaccin (43% vs. 82% tegen ten minste 2 pneumokokken antilichaam serotypes) en KLH neoantigen (47% vs. 93%), indien 6 maanden na rituximab toegediend, in vergelijking met patiënten die alleen methotrexaat kregen. Indien niet- levende vaccinaties tijdens behandeling met Ituxredi noodzakelijk zijn, moeten deze ten minste 4 weken voorafgaand aan het begin van de volgende kuur met rituximab zijn afgerond.
In de algemene ervaring van herhaalde behandeling met rituximab gedurende een jaar bij reumatoïde artritis, was het gedeelte van patiënten met positieve antilichaamtiters tegen S. pneumoniae, influenza A, bof, rubella, varicella en tetanus toxoïde in het algemeen gelijk aan het gedeelte bij aanvang.
Gelijktijdig/aansluitend gebruik van andere DMARD’s bij reumatoïde artritis Het gelijktijdige gebruik van rituximab en antireumatische therapieën anders dan die genoemd onder de reumatoïde artritis indicatie en dosering wordt niet aanbevolen.
Er zijn beperkte gegevens uit klinische onderzoeken om de veiligheid te beoordelen van aansluitend gebruik van andere DMARD’s (inclusief TNF-remmers en andere biologische middelen) na rituximab (zie rubriek 4.5). De beschikbare data indiceert dat het aantal klinisch relevante infecties ongewijzigd is wanneer dergelijke therapieën worden gebruikt bij patiënten die daarvoor met rituximab zijn behandeld. Patiënten moeten echter nauwgezet gecontroleerd te worden op signalen van infectie als biologische middelen en/of DMARD’s aansluitend op behandeling met rituximab zijn gebruikt.
Maligniteiten
Immunomodulerende geneesmiddelen zouden het risico op maligniteiten kunnen verhogen. De beschikbare gegevens wijzen echter niet op een verhoogd risico op maligniteiten bij gebruik van rituximab bij auto-immuunindicaties bovenop het risico op maligniteiten reeds geassocieerd met de onderliggende auto-immuunziekte.
Hulpstoffen
Dit geneesmiddel bevat 2,3 mmol (52,2 mg) natrium per 10 ml injectieflacon en 11,4 mmol (261,2 mg) natrium per 50 ml injectieflacon, overeenkomend met 2,6% (10 ml injectieflacon) en 13,2% (50 ml injectieflacon) van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Momenteel zijn er beperkte gegevens beschikbaar aangaande mogelijke geneesmiddelinteracties met rituximab.
Bij CLL-patiënten leek gelijktijdige toediening van rituximab geen effect te hebben op de farmacokinetiek van fludarabine of cyclofosfamide. Ook was er geen aantoonbaar effect van fludarabine en cyclofosfamide op de farmacokinetiek van rituximab.
Gelijktijdige toediening van methotrexaat had geen effect op de farmacokinetiek van rituximab bij patiënten met reumatoïde artritis.
Patiënten met humane antimuis-antilichaam (HAMA)- of antigeneesmiddel-antilichaam (anti-drug antibody, ADA)-titers kunnen allergische of overgevoeligheidsreacties vertonen, wanneer ze behandeld worden met andere diagnostische of therapeutische monoklonale antilichamen.
Bij patiënten met reumatoïde artritis werden 283 patiënten vervolgens behandeld met een biologische DMARD na rituximab. Bij deze patiënten was het aantal klinisch relevante infecties gedurende de behandeling met rituximab, 6,01 per 100 patiëntjaren in vergelijking met 4,97 per 100 patiëntjaren na behandeling met het biologische DMARD.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij mannen en vrouwen
Vanwege de lange retentietijd van rituximab bij patiënten met B-celdepletie, moeten vrouwen die zwanger kunnen worden effectieve anticonceptie gebruiken tijdens en gedurende 12 maanden na rituximab-therapie.
Zwangerschap
Van IgG immunoglobulines is bekend dat ze de placentabarrière passeren.
B-cel waarden in humane neonaten na maternale blootstelling aan rituximab zijn niet in klinische onderzoeken onderzocht. Er zijn geen adequate en goed gecontroleerde gegevens beschikbaar van onderzoeken bij zwangere vrouwen, tijdelijke B-cel depletie en lymfocytopenie zijn echter wel gemeld bij een aantal pasgeborenen van moeders die blootgesteld zijn aan rituximab tijdens zwangerschap. Vergelijkbare effecten zijn waargenomen in dieronderzoeken (zie rubriek 5.3). Daarom mag rituximab niet toegediend worden aan zwangere vrouwen tenzij het mogelijke voordeel opweegt tegen het potentiële risico.
Borstvoeding
De beperkte gegevens over de uitscheiding van rituximab in de moedermelk wijzen op zeer lage rituximabconcentraties in de melk (relatieve zuigelingendosis minder dan 0,4%). Enkele gevallen van follow-up van zuigelingen die borstvoeding kregen, beschrijven een normale groei en ontwikkeling tot 2 jaar. Aangezien deze gegevens echter beperkt zijn en de langetermijneffecten bij zuigelingen die borstvoeding krijgen onbekend blijven, wordt het geven van borstvoeding niet aanbevolen tijdens de behandeling met rituximab en bij voorkeur ook niet gedurende 6 maanden volgend op behandeling met rituximab.
Vruchtbaarheid
Dieronderzoeken hebben geen schadelijke effecten van rituximab laten zien op de voortplantingsorganen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen onderzoeken uitgevoerd naar de effecten van rituximab op de rijvaardigheid en het vermogen om machines te bedienen. Ondanks dat suggereren de farmacologische activiteit en de bijwerkingen die tot nu toe zijn gemeld dat rituximab geen of een verwaarloosbare invloed zal hebben op de rijvaardigheid en het vermogen om machines te bedienen.
4.8 Bijwerkingen
Ervaring bij non-Hodgkinlymfoom en chronische lymfatische leukemie bij volwassenen
Samenvatting van het veiligheidsprofiel
Het algemene veiligheidsprofiel van rituximab bij non-Hodgkinlymfoom en chronische lymfatische leukemie is gebaseerd op patiëntgegevens uit klinische onderzoeken en uit postmarketingonderzoek. Deze patiënten werden of behandeld met rituximab-monotherapie (als inductiebehandeling of onderhoudsbehandeling volgend op inductiebehandeling) of in combinatie met chemotherapie.
De meest frequent waargenomen bijwerkingen bij patiënten die rituximab kregen, waren IRR’s, die bij de meerderheid van de patiënten optraden tijdens de eerste infusie. De incidentie van infusiegerelateerde symptomen daalde substantieel na volgende infusies en is minder dan 1% na acht doses van rituximab.
Infecties (voornamelijk bacterieel en viraal) traden op bij ongeveer 30-55% van de patiënten tijdens klinische onderzoeken bij patiënten met NHL en bij 30-50% van de patiënten tijdens klinische onderzoeken bij patiënten met CLL.
De meest frequent gemelde of waargenomen ernstige bijwerkingen waren:
- IRR’s (inclusief “cytokine release syndrome”, tumorlysissyndroom) zie rubriek 4.4.
- Infecties, zie rubriek 4.4.
- Cardiovasculaire bijwerkingen, zie rubriek 4.4.
Andere ernstige bijwerkingen die gemeld zijn waren hepatitis B reactivatie en PML (zie rubriek 4.4.)
Lijst van bijwerkingen in tabelvorm
De frequentie van bijwerkingen die zijn gerapporteerd met rituximab alleen of in combinatie met chemotherapie zijn samengevat in tabel 3. Frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst.
De bijwerkingen die alleen gezien zijn tijdens postmarketingonderzoek en waarvoor geen frequentie bepaald kon worden, zijn gerangschikt onder "niet bekend"”, zie legenda.
Tabel 3 Bijwerkingen gemeld in klinische onderzoeken of tijdens postmarketingonderzoek bij patiënten met NHL en CLL behandeld met rituximab-mono-/onderhoudstherapie of in combinatie met chemotherapie
| MedDRA systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
| Infecties en parasitaire aandoeningen | Bacteriële infecties, virale infecties, +bronchitis | Sepsis, +pneumonie, +febriele infectie, +herpes zoster, +luchtweginfecti e, schimmelinfecti e, infecties van onbekende oorsprong, +acute bronchitis, +sinusitis, hepatitis B1 | Ernstige virale infecties2, pneumocystis jiroveci | PML | Enterovirale meningo-encefalitis2, 3 | |
Bloed- en lymfestelselaandoeningen | Neutropenie, leukopenie, +febriele neutropenie, +trombocytopen ie | Anemie, +pancytopenie, +granulocytopen ie | Stollingsstoorni s, aplastische anemie, hemolytische anemie, lymfadenopathi e | Tijdelijke verhoging serum-IgM-spiegels4 | Late neutropenie4 | |
| Immuunsysteemaandoeni ngen | Infusiegerelatee rde reacties5, angio-oedeem | Overgevoelighe id | Anafylaxie | Tumorlysissyndro om, ‘cytokine-release’- syndroom5, serumziekte, | Infusiegerelatee rde acute reversibele trombocytopeni e5 | |
Voedings- en stofwisselingsstoornissen | Hyperglykemie, gewichtsafname , perifeer oedeem, gezichtsoedeem , LDH-toename, hypocalciëmie | |||||
| Psychische stoornissen | Depressie, nervositeit | |||||
| Zenuwstelselaandoeningen | Paresthesie, hypo-esthesie, agitatie, slapeloosheid, vasodilatatie, duizeligheid, angst | Dysgeusie | Perifere neuropathie, zenuwverlamming in het gezicht6 | Craniale neuropathie, verlies van overige zintuigelijke waarnemingen6 | ||
| Oogaandoeningen | Stoornis van de traanproductie, conjunctivitis | Ernstig verlies van gezichtsvermogen 6 | ||||
| Evenwichts- orgaan- en ooraandoeningen | Tinnitus, oorpijn | Gehoorverlies6 | ||||
| Hartaandoeningen | +Myocardinfarct 5,7, aritmie, +atriale fibrillatie, tachycardie, +cardiale stoornis | +Linksventricul air falen, +supraventricula ire tachycardie, +ventriculaire tachycardie, +angina, +myocardiale ischemie, bradycardie | Ernstige hartaandoening en5, 7 | Hartfalen5, 7 | ||
| Bloedvataandoeningen | Hypertensie, orthostatische hypotensie, hypotensie | Vasculitis (voornamelijk cutaan), leukocytoclastisch e vasculitis |
| MedDRA systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeninge n | Bronchospasme 5, respiratoire aandoening, pijn op de borst, dyspnoe, toegenomen hoest, rinitis | Astma, bronchiolitis obliterans, longaandoening , hypoxie | Interstitiële longziekte8 | Respiratoir falen5 | Longinfiltraten | |
| Maagdarmstelselaandoeni ngen | Misselijkheid | Braken, diarree, buikpijn, dysfagie, stomatitis, obstipatie, dyspepsie, anorexia, keelirritatie | Opgezette buik | Gastro-intestinale perforatie8 | ||
Huid- en onderhuidaandoeningen | Pruritus, uitslag, +alopecia | Urticaria, zweten, nachtelijk zweten, +huidafwijking | Ernstige bulleuze huidreacties, stevens-johnson-syndroom, toxische epidermale necrolyse (Lyell-syndroom)8 | |||
| Skeletspier- stelsel- en bindweefselaandoeningen | Hypertonie, myalgie, artralgie, rugpijn, nekpijn, pijn | |||||
Nier- en urinewegaandoeningen | Nierfalen5 | |||||
Algemene aandoeningen en toedieningsplaatsstoorniss en | Koorts, rillingen, asthenie, hoofdpijn | Tumorpijn, opvliegers, malaise, koudesyndroom , +vermoeidheid, +rillingen, +multi- orgaanfalen5 | Pijn op de infusieplaats | |||
| Onderzoeken | Verlaagde IgG-spiegels | |||||
Voor iedere term is de frequentie vastgesteld als reacties van alle graden (van mild tot ernstig), behalve voor de termen aangegeven met “+”. Hierbij is de frequentie vastgesteld als alleen ernstige (≥ graad 3 NCI common toxicity criteria) reacties. Alleen de hoogst waargenomen frequentie in de onderzoeken is vermeld. 1 omvat reactivering en primaire infecties; frequentie gebaseerd op R-FC regime in recidiverende/refractaire CLL 2 zie ook rubriek infecties hieronder 3 waargenomen tijdens post marketingonderzoek 4 zie ook rubriek hematologische bijwerkingen hieronder 5 zie ook rubriek infusiegerelateerde reacties hieronder. Zelden fatale gevallen gemeld. 6 verschijnselen van craniale neuropathie. Trad op verschillende moment en op tot aan een aantal maanden na beëindiging van behandeling met rituximab. 7 met name waargenomen bij patiënt en met eerdere hartaandoening en/of cardiotoxische chemotherapie en was meestal geassocieerd met IRR’s 8 inclusief fatale gevallen | ||||||
De volgende termen zijn gerapporteerd als bijwerkingen tijdens klinische onderzoeken, maar werden gerapporteerd met een vergelijkbare of lagere incidentie in de rituximab-armen in vergelijking met de controlearmen: hematotoxiciteit, neutropenische infectie, urineweginfectie, sensor verstoring, koorts. Verschijnselen die worden verwacht bij een infusiegerelateerde reactie werden gemeld bij meer dan 50% van de patiënten in klinische onderzoeken en werden met name gezien tijdens de eerste infusie, doorgaans in de eerste één à twee uur. Deze symptomen bestonden voornamelijk uit koorts, rillingen en stijfheid. Andere symptomen waren opvliegers, angio-oedeem, bronchospasmen, braken, misselijkheid, urticaria/uitslag, vermoeidheid, hoofdpijn, irritatie van de keel, rinitis, pruritus, pijn, tachycardie, hypertensie, hypotensie, dyspnoe, dyspepsie, asthenie, en kenmerken van tumorlysissyndroom. Ernstige infusiegerelateerde reacties (zoals bronchospasmen en hypotensie) traden op in maximaal 12% van de gevallen.
Andere reacties gemeld in sommige gevallen waren myocardinfarct, atriale fibrillatie, pulmonair oedeem en acute reversibele trombocytopenie. Exacerbaties van reeds bestaande cardiale aandoeningen zoals angina pectoris of congestief hartfalen of ernstige cardiale aandoeningen (hartfalen, myocardinfarct, atriale fibrillatie), pulmonair oedeem, multi-orgaan falen, tumorlysissyndroom, “cytokine release syndrome”, nierfalen en respiratoir falen werden gemeld met lagere of onbekende frequentie. De incidentie van infusiegerelateerde symptomen daalde aanmerkelijk na volgende infusies en is <1% bij patiënten in de achtste cyclus van een Ituxredi (bevattende) behandeling.
Beschrijving van geselecteerde bijwerkingen
Infecties
Rituximab induceerde bij 70% tot 80% van de patiënten B-celdepletie maar ging slechts bij een minderheid van de patiënten samen met een daling van de serumglobulinen.
Zowel lokale candida infecties als Herpes zoster werden met een hogere incidentie gemeld in de rituximab-groep van de gerandomiseerde onderzoeken. Ernstige infecties werden gemeld bij ongeveer 4% van de patiënten die met rituximab-monotherapie werden behandeld. Hogere frequenties van infecties in het algemeen, inclusief graad 3 of 4 infecties, werden gezien tijdens rituximab-onderhoudstherapie tot 2 jaar, in vergelijking met de observatiegroep. Cumulatieve toxiciteit in termen van infecties is niet gemeld gedurende een behandelingsperiode van 2 jaar. Andere ernstige virale infecties, nieuw, na reactivatie of exacerbatie waarvan sommige fataal, zijn gemeld bij rituximab-behandeling. De meerderheid van de patiënten had rituximab ontvangen in combinatie met chemotherapie of als onderdeel van een hematopoëtische stamceltransplantatie. Voorbeelden van deze ernstige virale infecties zijn infecties veroorzaakt door een herpes virus (cytomegalovirus, varicella zoster virus en herpes simplex virus), JC virus (progressieve multifocale leuko-encefalopathie (PML)), enterovirus (meningo-encefalitis) en hepatitis C virus (zie rubriek 4.4). Gevallen van fatale PML die optraden na ziekteprogressie en herbehandeling zijn ook gemeld in klinische onderzoeken. Gevallen van hepatitis B-reactivatie zijn gemeld, de meerderheid daarvan was bij patiënten die rituximab kregen in combinatie met cytotoxische chemotherapie. De incidentie van graad 3/4 hepatitis B-infectie (reactivering en primaire infectie) bij patiënten met recidiverende/refractaire CLL was 2% bij R-FC versus 0% bij FC. Progressie van Kaposi sarcoom is gezien bij patiënten blootgesteld aan rituximab met een reeds bestaand Kaposi sarcoom. Deze gevallen traden op bij niet-geregistreerde indicaties en de meerderheid van de patiënten was HIV-positief.
Hematologische bijwerkingen
In klinische onderzoeken met rituximab-monotherapie gedurende 4 weken, traden hematologische abnormaliteiten bij een minderheid van de patiënten op en waren gewoonlijk mild en reversibel. Ernstige (graad 3/4) neutropenie werd gemeld bij 4,2%, anemie bij 1,1% en trombocytopenie bij 1,7% van de patiënten. Gedurende rituximab-onderhoudsbehandeling tot 2 jaar werd een hogere incidentie gemeld van leukopenie (5% vs. 2%, graad 3/4) en neutropenie (10% vs. 4%, graad 3/4) in vergelijking met de observatiegroep. De incidentie van trombocytopenie was laag (< 1%, graad 3/4) en er was geen verschil tussen de behandelarmen. In onderzoeken met rituximab in combinatie met chemotherapie werden tijdens de behandelingskuur graad 3/4 leukopenie (R-CHOP 88% vs. CHOP 79%, R-FC 23% vs. 12% FC), neutropenie (R-CVP 24% vs. CVP 14%, R-CHOP 97% vs. CHOP 88%, R-FC 30% vs. FC 19% bij onbehandelde CLL) en pancytopenie (R-FC 3% vs. FC 1% bij onbehandelde CLL) meestal in hogere frequenties gemeld in vergelijking met chemotherapie alleen. Echter, de hogere incidentie van neutropenie bij patiënten behandeld met rituximab en chemotherapie was niet geassocieerd met een hogere incidentie van infecties en infestaties in vergelijking met patiënten behandeld met alleen chemotherapie. Onderzoeken bij patiënten met onbehandeld en recidief/refractair CLL hebben aangetoond dat neutropenie persisteerde bij tot 25% van de patiënten die behandeld werden met R-FC (gedefinieerd als het aantal neutrofielen onder 1x10⁹/l tussen dag 24 en 42 na de laatste dosis) of op een later moment optrad (gedefinieerd als het aantal neutrofielen onder 1x10⁹/l vanaf 42 dagen na de laatste dosis bij patiënten die niet eerder aanhoudende neutropenie ondervonden of die herstelden voor dag 42) na behandeling met rituximab plus FC. Er zijn geen verschillen gemeld in incidentie van anemie. In een aantal gevallen werd late neutropenie gemeld na meer dan 4 weken na de laatste infusie met rituximab. In het CLL eerstelijnsonderzoek, hadden Binet stadium C patiënten meer bijwerkingen in de R-FC arm in vergelijking met de FC arm (R-FC 83% vs. FC 71%). In het recidiverende/refractaire CLL-onderzoek, werd graad 3/4 trombocytopenie gemeld in 11% van de patiënten in de R-FC groep in vergelijking met 9% van de patiënten in de FC groep.
In onderzoeken met rituximab bij patiënten met de ziekte van Waldenström (of macroglobulinemie) werd een tijdelijke verhoging van serum IgM spiegels gezien volgend op initiatiebehandeling, wat geassocieerd zou kunnen worden met hyperviscositeit en gerelateerde symptomen. De tijdelijke IgM verhoging daalde gewoonlijk weer naar ten minste baseline-niveau binnen 4 maanden.
Cardiovasculaire bijwerkingen
Cardiovasculaire reacties gedurende klinische onderzoeken met rituximab-monotherapie werden gemeld bij 18,8% van de patiënten; waarvan de meest frequent gemelde gebeurtenissen hypotensie en hypertensie waren. Gevallen van graad 3 of 4 aritmie (waaronder ventriculaire en supraventriculaire tachycardie) en angina pectoris werden gemeld tijdens de infusie. Tijdens onderhoudsbehandeling was de incidentie van graad 3/4 cardiale afwijkingen bij patiënten behandeld met rituximab gelijk aan de observatiegroep. Cardiale gebeurtenissen werden gemeld als ernstige bijwerking (waaronder atriale fibrillatie, myocard infarct, linkerventrikelfalen, myocardiale ischemie) bij 3% van de patiënten behandeld met rituximab in vergelijking met <1% in de observatiegroep. In onderzoeken ter evaluatie van Ituxredi in combinatie met chemotherapie was de incidentie van graad 3 en 4 cardiale aritmie, voornamelijk supraventriculaire aritmie zoals tachycardie en atriale flutter/fibrillatie, hoger in de R- CHOP groep (14 patiënten, 6,9%) in vergelijking met de CHOP groep (3 patiënten, 1,5%). Elk van deze aritmieën vonden plaats in de context van een rituximab-infusie of waren geassocieerd met predisponerende condities zoals koorts, infectie, acuut myocard infarct of reeds bestaande respiratoire of cardiovasculaire aandoening. Er werd geen verschil gevonden tussen de R-CHOP groep en de CHOP groep in de incidentie van andere graad 3 en 4 cardiale gebeurtenissen waaronder hartfalen, myocardiale aandoening en verschijnselen van een kransslagaderaandoening. Bij CLL was de totale incidentie van graad 3 of 4 hartaandoeningen laag, zowel in het eerstelijnsonderzoek (4% R-FC, 3% FC) als in het recidiverende/refractaire onderzoek (4% R-FC, 4% FC).
Ademhalingssysteem
Gevallen van interstitiële longziekte, waarvan sommige met fatale afloop, zijn gemeld.
Neurologische aandoeningen
Gedurende de behandelperiode (inductiebehandelingsfase bestaande uit ten hoogste acht kuren R- CHOP) kregen vier patiënten (2%) behandeld met R-CHOP, allen met cardiovasculaire risicofactoren, trombo-embolische cerebrovasculaire accidenten gedurende de eerste behandelingskuur. Er was geen verschil in de incidentie van andere trombo-embolische voorvallen tussen de behandelingsgroepen. Daar staat tegenover dat drie patiënten (1,5%) in de CHOP-groep cerebrovasculaire voorvallen hadden die allemaal voorkwamen tijdens de follow-up periode. Bij CLL was de totale incidentie van graad 3 of 4 zenuwstelselaandoeningen laag, zowel in het eerstelijnsonderzoek (4% R-FC, 4% FC) als in het recidiverende/refractaire onderzoek (3% R-FC, 3% FC).
Gevallen van posterieure reversibele encefalopathie syndroom (PRES)/reversibele posterieure leuko-encefalopathie syndroom (RPLS) zijn gemeld. Verschijnselen omvatten visuele verstoring, hoofdpijn, convulsies en een veranderde geestelijke toestand met of zonder daaraan verbonden hypertensie. Een diagnose PRES/RPLS vereist bevestiging door middel van beelden van de hersenen. De gemelde gevallen hadden erkende risicofactoren voor PRES/RPLS, waaronder de onderliggende ziekte van de patiënt, hypertensie, immunosuppressieve behandeling en/of chemotherapie.
Gastro-intestinale bijwerkingen
Gastro-intestinale perforatie, in sommige gevallen met fatale afloop, is waargenomen in patiënten met non-Hodgkinlymfoom die behandeld werden met rituximab. In de meerderheid van de gevallen werd rituximab toegediend in combinatie met chemotherapie.
IgG spiegels
In het klinische onderzoek ter evaluatie van rituximab-onderhoudstherapie voor recidiverend/refractair folliculair lymfoom, waren mediane IgG-waarden onder de ondergrens van normaal (LLN) (< 7 g/l) na inductietherapie in zowel de observatie- als in de rituximab-groep. In de observatiegroep namen de mediane IgG-waarden later toe tot boven de LLN, maar bleven constant in de rituximab-groep. Het aandeel patiënten met IgG-waarden onder de LLN bedroeg ongeveer 60% in de rituximab-groep gedurende de behandelperiode van twee jaar, terwijl het afnam in de observatiegroep (36% na 2 jaar).
Een klein aantal gevallen van hypogammaglobulinemie bij pediatrische patiënten die behandeld werden met rituximab is gemeld, spontaan en in de literatuur. In een aantal gevallen waren deze ernstig en was een langdurige immunoglobuline-substitutietherapie nodig. De gevolgen van langdurige depletie van B-cellen bij pediatrische patiënten zijn niet bekend.
Huid- en onderhuidaandoeningen
Toxische epidermale necrolyse (Lyell-syndroom) en stevens-johnsonsyndroom, soms met een fatale afloop, zijn zeer zelden gemeld.
Patiënt subpopulaties – rituximab-monotherapie
Ouderen (65 jaar en ouder)
De incidentie van bijwerkingen van elke graad en van graad 3/4 bijwerkingen was gelijk bij oudere patiënten in vergelijking met jongere patiënten (onder de 65 jaar).
Een hoge tumorlast
Er was een hogere incidentie van graad 3/4 bijwerkingen bij patiënten met een hoge tumorlast dan bij patiënten zonder een hoge tumorlast (25,6% vs. 15,4%). De incidentie van bijwerkingen van iedere graad was gelijk voor deze twee groepen.
Herbehandeling
Het percentage patiënten dat bijwerkingen meldde na herbehandeling met verdere kuren rituximab, was gelijk aan het percentage patiënten dat bijwerkingen meldde na initiële blootstelling (enigerlei graad en graad 3/4 bijwerkingen).
Patiënt subpopulaties – rituximab-combinatietherapie
Ouderen (65 jaar en ouder)
De incidentie van graad 3/4 bijwerkingen van het bloed- en lymfestelsel bij patiënten met onbehandelde of recidiverende/refractaire CLL, was hoger bij oudere patiënten in vergelijking met jongere patiënten (onder de 65 jaar).
Ervaring bij pediatrische DLBCL/BL/BAL/BLL
Samenvatting van het veiligheidsprofiel
Een multicenter, open-label gerandomiseerd onderzoek naar Lymphome Malin B (LMB) chemotherapie met of zonder rituximab werd uitgevoerd bij pediatrische patiënten (leeftijd 6 maanden tot onder de 18 jaar oud) met niet eerder behandeld gevorderd CD20-positief DLBCL/BL/BAL/BLL.
In totaal 309 pediatrische patiënten ontvingen rituximab en werden opgenomen in de veiligheidsanalysepopulatie. Pediatrische patiënten die waren gerandomiseerd naar de LMB- chemotherapie-arm met rituximab, of waren opgenomen in het enkelarmige deel van het onderzoek, kregen een dosis rituximab van 375 mg/m2 lichaamsoppervlak en kregen in totaal zes intraveneuze infusies rituximab (twee tijdens elk van de twee inductiekuren en één tijdens elk van de twee consolidatiekuren van de LMB-kuur).
Het veiligheidsprofiel van rituximab bij pediatrische patiënten (leeftijd 6 maanden tot onder de 18 jaar oud) met niet eerder behandeld gevorderd CD20-positief DLBCL/BL/BAL/BLL kwam over het algemeen overeen wat betreft type, aard en ernst met het bekende veiligheidsprofiel bij volwassen NHL- en CLL-patiënten. Toevoeging van rituximab aan chemotherapie leidde echter tot een verhoogd risico op bepaalde voorvallen, waaronder infecties (waaronder sepsis) in vergelijking met alleen chemotherapie.
Ervaring bij reumatoïde artritis
Samenvatting van het veiligheidsprofiel
Het algemene veiligheidsprofiel van rituximab bij reumatoïde artritis is gebaseerd op gegevens van patiënten uit klinische onderzoeken en uit postmarketingonderzoek.
Het veiligheidsprofiel van rituximab bij patiënten met ernstige reumatoïde artritis (RA) wordt hieronder samengevat. In klinische onderzoeken ontvingen meer dan 3100 patiënten minstens één behandelingskuur en werden voor perioden variërend van 6 maanden tot langer dan 5 jaar gevolgd; ongeveer 2400 patiënten ontvingen twee of meer behandelingskuren, en meer dan 1000 daarvan ontvingen 5 of meer kuren. De veiligheidsinformatie die verkregen is tijdens postmarketing-gebruik geeft het verwachte bijwerkingenprofiel weer, zoals gezien in de klinische onderzoeken met Ituxredi (zie rubriek 4.4).
Patiënten ontvingen 2 x 1000 mg rituximab gescheiden door een interval van twee weken; als toevoeging op methotrexaat (10-25 mg/week). Infusies met rituximab werden toegediend na intraveneuze infusie van 100 mg methylprednisolon; patiënten ontvingen ook een behandeling met oraal prednison gedurende 15 dagen.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen staan vermeld in tabel 4. Frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≤ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst.
De bijwerkingen die alleen gezien zijn tijdens postmarketingonderzoek en waarvoor geen frequentie bepaald kon worden, zijn gerangschikt onder "niet bekend", zie legenda.
De meest frequente bijwerkingen beschouwd als veroorzaakt door de toediening van rituximab waren IRR’s. De totale incidentie van IRR's in klinische onderzoeken was 23% bij de eerste infusie en dit nam af bij volgende infusies. Ernstige IRR's kwamen soms voor (bij 0,5% van de patiënten) en werden voornamelijk gezien tijdens de eerste kuur. Naast de bijwerkingen die voorkwamen tijdens de klinische onderzoeken met rituximab in RA, zijn progressieve multifocale leuko-encefalopathie (PML) (zie rubriek 4.4) en serumziekte-achtige reactie gemeld tijdens postmarketing-gebruik.
Tabel 4 Samenvatting van bijwerkingen die zijn gemeld bij patiënten met reumatoïde artritis die rituximab ontvingen gedurende klinische onderzoeken en postmarketingsurveillance
MedDRA systeem/orgaank lasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
Infecties en parasitaire aandoeningen | Bovenste luchtweginfecties , urineweginfecties | Bronchitis, sinusitis, gastro-enteritis, tinea pedis | PML, hepatitis B-reactivatie | Ernstige virale infectie1, enterovirale meningo-encefalitis2 | ||
Bloed- en lymfestelselaand oeningen | Neutropenie3 | Late neuropenie4 | Serumziekte-achtige reactie | |||
| Immuunsysteem aandoeningen | 5 Infusiegerelateer de reacties (hypertensie, misselijkheid, huiduitslag, pyrexie, pruritus, urticaria, keelirritatie, opvliegers, hypotensie, rinitis, rillingen, tachycardie, vermoeidheid, orofaryngeale pijn,oedeem perifeer, erytheem) | 5 Infusiegerelate erde reacties (gegeneraliseer de oedeem, bronchospasme , piepende ademhaling, laryngaal oedeem, angioneurotisch oedeem, gegeneraliseerd e pruritus, anafylaxie, anafylactische reacties) | ||||
Algemene aandoeningen en toedieningsplaat sstoornissen |
MedDRA systeem/orgaank lasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
Voedings- en stofwisselingsst oornissen | Hypercholestero lemie | |||||
| Psychische stoornissen | Depressie, angst | |||||
| Zenuwstelselaa ndoeningen | Hoofdpijn | Paresthesie, migraine, duizeligheid, ischias | ||||
| Hartaandoening en | Angina pectoris, atriale fibrillatie, hartfalen, myocardinfarct | Atriale flutter | ||||
| Maagdarmstelsel aandoeningen | Dyspepsie, diarree, gastro-oesofageale reflux, mondulceratie, pijn in de bovenbuik | |||||
Huid- en onderhuidaand oeningen | Alopecia | Toxische epidermale necrolyse (Lyell-syndroom), stevens-johnson-syndroom7 | ||||
Skeletspierstelsel
bindweefselaand oeningen | Artralgie/pijn in de skeletspieren, osteoartritis, bursitis | |||||
| Onderzoeken | Verlaagde IgM-spiegels6 | Verlaagde IgG-spiegels6 | ||||
1 Zie ook de paragraaf hieronder over infecties. 2 Waargenomen tijdens postmarketingonderzoek 3 Frequentiecategorie is afgeleid van de laboratoriumwaarden die zijn verzameld als onderdeel van de routinematige laboratoriumcontroles in klinische onderzoeken. 4 Frequentiecategorie is afgeleid van de postmarketinggegevens. 5 Reacties die gedurende of binnen 24 uur na infusie optraden. Zie ook IRR’s hieronder. Infusiegerelateerde reacties kunnen als gevolg van overgevoeligheid en/of het werkingsmechanisme optreden. 6 Inclusief observaties verzameld als onderdeel van routinematige laboratoriumcontroles. 7 Inclusief fatale gevallen. | ||||||
Meerdere kuren
Meerdere behandelingskuren worden geassocieerd met een vergelijkbaar bijwerkingenprofiel als waargenomen na de eerste blootstelling. De incidentie van alle bijwerkingen na de eerste blootstelling aan rituximab was het hoogst tijdens de eerste 6 maanden en nam daarna af. Dit is voornamelijk toe te schrijven aan IRR's (die het vaakst voorkomen bij de eerste behandelingskuur), RA exacerbatie en infecties, die allemaal vaker voorkwamen tijdens de eerste 6 maanden van de behandeling.
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties
De bijwerkingen die het vaakst voorkwamen na toediening van rituximab in klinische onderzoeken waren IRR's (zie tabel 4). Van de 3189 patiënten die met rituximab behandeld werden, kregen 1135 (36%) ten minste één IRR, en 733/3189 (23%) patiënten kregen een IRR na de eerste infusie van de eerste rituximab-kuur. De incidentie van IRR's was lager bij alle volgende infusies. Minder dan 1% (17/3189) van de patiënten kregen een ernstige IRR tijdens de klinische onderzoeken. Er waren geen CTC Graad 4 IRR's en geen fataliteiten vanwege IRR's in de klinische onderzoeken. Het aantal CTC Graad 3 bijwerkingen en IRR's die resulteerden in terugtrekking uit het onderzoek verminderde met elke kuur en kwamen zelden voor vanaf de derde kuur. Premedicatie met intraveneuze glucocorticoïd reduceerde het optreden en de ernst van IRR's significant (zie rubriek 4.2 en 4.4). Er werden ernstige IRR's met fatale afloop gemeld na het in de handel brengen.
In een onderzoek dat was opgezet om de veiligheid van een snellere infusie met rituximab te beoordelen bij patiënten met reumatoïde artritis, kregen patiënten met matig tot ernstig actieve RA, die geen ernstige IRR kregen gedurende of binnen 24 uur na de eerste infusie binnen het onderzoek, de mogelijkheid een 2 uur durende intraveneuze infusie met rituximab te ontvangen. Patiënten met een voorgeschiedenis van een ernstige infusiereactie op een behandeling met een biologisch geneesmiddel voor RA werden uitgesloten van deelname. De incidentie, aard en ernst van de IRR's waren vergelijkbaar met die in het verleden zijn waargenomen. Er werden geen ernstige IRR's waargenomen.
Infecties
De totale incidentie van infectie gemeld in klinische onderzoeken was bij benadering 94 per 100 patiëntjaren in met rituximab behandelde patiënten. De infecties waren voornamelijk mild tot matig van ernst en bestonden voornamelijk uit hoge luchtweginfecties en urineweginfecties. De incidentie van infecties die ernstig waren of behandeld moesten worden met intraveneuze antibiotica was bij benadering 4 per 100 patiëntjaren. De incidentie van ernstige infecties was niet significant verhoogd na meerdere rituximab-kuren. Infecties van de onderste luchtwegen (waaronder pneumonie) zijn waargenomen tijdens klinische onderzoeken, met een vergelijkbare incidentie in de rituximab-en de controlegroepen.
Ernstige virale infecties zijn gemeld na het in de handel brengen bij patiënten met RA die behandeld werden met rituximab.
Gevallen van progressieve multifocale leuko-encefalopathie met fatale afloop zijn gemeld na gebruik van rituximab voor de behandeling van auto-immuunziekten. Deze auto-immuunziekten omvatten reumatoïde artritis en andere off-label immuunziekten, waaronder systemische lupus erythematosus (SLE) en vasculitis.
Bij patiënten met non-Hodgkinlymfoom die rituximab ontvingen in combinatie met cytotoxische chemotherapie, zijn gevallen van hepatitis B-reactivatie gemeld (zie non-Hodgkinlymfoom). Reactivatie van hepatitis B-infectie is ook zeer zelden gemeld bij RA-patiënten die rituximab ontvingen (zie rubriek 4.4)
Cardiovasculaire bijwerkingen
Ernstige cardiale bijwerkingen zijn gemeld met een incidentie van 1,3 per 100 patiëntjaren in de met rituximab behandelde patiënten, vergeleken met 1,3 per 100 patiëntjaren in de met placebo behandelde patiënten. Het aantal patiënten bij wie cardiale bijwerkingen (alle of ernstige) waargenomen werden, steeg niet bij het volgen van meerdere kuren.
Neurologische aandoeningen
Er zijn gevallen gemeld van het posterieur reversibel encefalopathiesyndroom (PRES)/reversibel posterieur leuko-encefalopathiesyndroom (RPLS). De klachten en verschijnselen waren onder andere visuele verstoringen, hoofdpijn, toevallen en een veranderde mentale toestand, met of zonder gerelateerde hypertensie. Een diagnose van PRES/RPLS vereist een bevestiging door middel van beeldvorming van de hersenen. De gemelde gevallen hadden erkende risicofactoren voor PRES/RPLS, waaronder de onderliggende ziekte van de patiënt, hypertensie, immunosuppressieve therapie en/of chemotherapie.
Neutropenie
Gevallen van neutropenie werden waargenomen bij rituximab-behandeling, waarvan het merendeel van voorbijgaande aard en mild of matig in ernst was. Neutropenie kan zich enkele maanden na de toediening van rituximab voordoen (zie rubriek 4.4).
In placebogecontroleerde fasen van klinische onderzoeken ontwikkelde 0,94% (13/1382) van de patiënten die met rituximab behandeld werden en 0,27% (2/731) van de patiënten die een placebo kregen ernstige neutropenie.
Gevallen van neutropenie, waaronder ernstige met vertraging optredende neutropenie en persisterende neutropenie, zijn zelden gemeld na het in de handel brengen, waarvan sommige geassocieerd waren met fatale infecties.
Huid- en onderhuidaandoeningen
Toxische epidermale necrolyse (Lyell-syndroom) en stevens-johnsonsyndroom, soms met een fatale afloop, zijn zeer zelden gemeld.
Laboratoriumafwijkingen
Hypogammaglobulinemie (IgG of IgM beneden de ondergrens van de normaalwaarde) is waargenomen bij RA-patiënten die behandeld werden met rituximab. Na het ontstaan van verlaagde IgG of IgM was er geen toename in het totale aantal infecties of ernstige infecties (zie rubriek 4.4).
Een klein aantal gevallen van hypogammaglobulinemie bij pediatrische patiënten die behandeld werden met rituximab is gemeld, spontaan en in de literatuur. In een aantal gevallen waren deze ernstig en was een langdurige immunoglobuline-substitutietherapie nodig. De gevolgen van langdurige depletie van B-cellen bij pediatrische patiënten zijn niet bekend.
Ervaring bij granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA)
Het algemene veiligheidsprofiel van rituximab bij volwassen en pediatrische patiënten met GPA/MPA is gebaseerd op gegevens van patiënten uit 3 klinische onderzoeken en uit postmarketingonderzoek.
Inductie van remissie bij volwassenen (GPA/MPA-onderzoek 1)
In GPA/MPA-onderzoek 1 werden 99 volwassen patiënten behandeld met rituximab (375 mg/m2, eenmaal per week gedurende 4 weken) en glucocorticoïden voor inductie van remissie van GPA en MPA (zie rubriek 5.1).
De bijwerkingen in GPA/MPA-onderzoek 1 weergegeven in tabel 5 met een frequentie van “vaak”of “zeer vaak” zijn alle ongewenste voorvallen die voorkwamen in de rituximab-groep met een incidentie van ≥ 5% en met een hogere frequentie dan in de vergelijkingsgroep.
De bijwerkingen die alleen gezien zijn tijdens postmarketingonderzoek en waarvoor geen frequentie bepaald kon worden, zijn gerangschikt onder "niet bekend", zie legenda.
Tabel 5 Bijwerkingen die na 6 maanden voorkwamen bij ≥ 5% van de volwassen patiënten die rituximab k regen in GPA/MPA-onderzoek 1 (rituximab n=99), met een hogere frequentie dan in de vergelijkingsgroep of tijdens postmarketingonderzoek
| MedDRA systeem/orgaanklasse | Zeer vaak | Vaak | Niet bekend |
| Infecties en parasitaire aandoeningen | Urineweginfectie, bronchitis, herpes zoster, nasofaryngitis | Ernstige virale infectie1, 2, enterovirale meningo-encefalitis1 | |
| Bloed- en lymfestelselaandoeningen | Trombocytopenie | ||
| Immuunsysteemaandoeningen | “Cytokine release syndrome” | ||
| Voedings- en stofwisselingsstoornissen | Hyperkaliëmie | ||
| Psychische stoornissen | Insomnia | ||
| Zenuwstelselaandoeningen | Duizeligheid, tremor | ||
| Bloedvataandoeningen | Hypertensie | Blozen | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten, dyspneu, epistaxis | Neusverstopping | |
| Maagdarmstelselaandoeningen | Diarree | Dyspepsie, constipatie | |
| Huid- en onderhuidaandoeningen | Acne | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Spierspasmen, artralgie, rugpijn | Spierzwakte, skeletspierstelselpijn, pijn in de extremiteiten | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Oedeem perifeer | ||
| Onderzoeken | Verlaagd hemoglobine | ||
| 1 Waargenomen tijdens postmarketingonderzoek. 2 Zie ook de paragraaf hieronder over infecties. | |||
Onderhoudsbehandeling bij volwassenen (GPA/MPA-onderzoek 2)
In GPA/MPA-onderzoek 2 werden in totaal 57 volwassen patiënten met ernstige, actieve GPA en MPA behandeld met rituximab voor handhaving van remissie (zie rubriek 5.1).
Tabel 6 Bijwerkingen die voorkwamen bij ≥ 5% van de volwassen patiënten die rituximab kregen in
GPA/MPA-onderzoek 2 (rituximab n=57) met een hogere frequentie dan in de vergelijkingsgroep of tijdens postmarketingonderzoek
| MedDRA systeem/orgaanklasse | Zeer vaak | Vaak | Niet bekend |
| Infecties en parasitaire aandoeningen | Bronchitis | Rinitis | Ernstige virale infectie1, 2, enterovirale meningo-encefalitis1 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | ||
| Maagdarmstelselaandoeningen | Diarree | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie, griepachtige ziekte, perifeer oedeem | ||
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reacties3 | ||
1 Waargenomen tijdens postmarketingonderzoek. 2 Zie ook de paragraaf hieronder over infecties. 3 Meer informatie over infusiegerelateerde reacties wordt gegeven onder ‘Beschrijving van geselecteerde bijwerkingen’. | |||
Het algehele veiligheidsprofiel kwam overeen met het bevestigde veiligheidsprofiel van rituximab voor de goedgekeurde auto-immuunindicaties, waaronder GPA en MPA. In totaal kreeg 4% van de patiënten in de rituximab-arm bijwerkingen die leidden tot stopzetting van de behandeling. De meeste bijwerkingen in de rituximab-arm waren licht tot matig in intensiteit. Geen van de patiënten in de Ituxredi-arm kreeg een fatale bijwerking.
De voorvallen die het vaakst werden gemeld en die als bijwerking werden beschouwd, waren infusiegerelateerde reacties en infecties.
Langetermijn follow-up (GPA/MPA-onderzoek 3)
In een observationeel langetermijnonderzoek naar de veiligheid werden 97 GPA- en MPA-patiënten behandeld met rituximab (gemiddeld 8 infusies [spreiding 1 tot 28]) gedurende maximaal 4 jaar, volgens de standaardpraktijken en naar het oordeel van de behandelend arts. Het algehele veiligheidsprofiel kwam overeen met het bevestigde veiligheidsprofiel van rituximab bij RA, GPA en MPA en er werden geen nieuwe bijwerkingen gemeld.
Pediatrische patiënten
Er werd een open-label, eenarmig onderzoek uitgevoerd bij 25 pediatrische patiënten met ernstige actieve GPA of MPA. De gehele studieperiode bestond uit een 6 maanden durende remissie- inductiefase met een minimaal 18 maanden durende follow-up tot in totaal 4,5 jaar. Gedurende de follow-upperiode werd rituximab naar het oordeel van de onderzoeker gegeven (17 van de 25 patiënten ontvingen additionele rituximab-behandeling). Het was toegestaan om gelijktijdig behandeld te worden met andere immunosuppresiva (zie rubriek 5.1).
Bijwerkingen die optraden met een incidentie van ≥ 10% werden beschouwd als gerelateerd aan het geneesmiddel. Deze omvatten: infecties (17 patiënten [68%] in de remissie-inductiefase, 23 patiënten [92%] in de gehele onderzoeksperiode), IRR’s (15 patiënten [60%] in de remissie-inductiefase, 17 patiënten [68%] in de gehele onderzoeksperiode) en misselijkheid (4 patiënten [16%] in de remissie-inductiefase, 5 patiënten [20%] in de gehele onderzoeksperiode).
Het veiligheidsprofiel van rituximab was gedurende de gehele onderzoeksperiode vergelijkbaar met wat gerapporteerd werd gedurende de remissie-inductiefase.
Het veiligheidsprofiel van rituximab bij pediatrische patiënten met GPA of MPA was met betrekking tot type, aard en ernst vergelijkbaar met het bekende veiligheidsprofiel bij volwassen patiënten met de goedgekeurde auto-immuunindicaties, waaronder volwassenen met GPA of MPA.
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties
In GPA/MPA-onderzoek 1 (onderzoek naar de inductie van remissie bij volwassenen) werden IRR’s gedefinieerd als elke bijwerking die binnen 24 uur na een infusie optrad en door de onderzoekers in de veiligheidspopulatie als infusiegerelateerd werd beschouwd. Van de 99 patiënten die werden behandeld met rituximab kregen 12 (12%) ten minste één IRR. Alle IRR’s waren CTC-graad 1 of 2. De meest voorkomende IRR’s waren onder andere “cytokine release syndrome”, blozen, keelirritatie en tremor. Rituximab werd gegeven in combinatie met intraveneuze glucocorticoïden, waardoor de incidentie en de ernst van deze reacties kunnen verminderen.
In GPA/MPA-onderzoek 2 (onderzoek naar onderhoudsbehandeling bij volwassenen) kregen 7/57 (12%) volwassen patiënten in de rituximab-arm ten minste één IRR. De incidentie van IRR-symptomen was het hoogst tijdens of na de eerste infusie (9%) en daalde bij volgende infusies (<4%). Alle IRR-symptomen waren licht tot matig ernstig en de meerderheid had betrekking op de systeem/orgaanklassen ‘Ademhalingsstelstel-, borstkas- en mediastinumaandoeningen’ en ‘Huid- en onderhuidaandoeningen’.
De bijwerkingen in het klinische onderzoek met pediatrische patiënten met GPA of MPA werden voornamelijk gezien bij de eerste infusie (8 patiënten [32%]) en namen af met het aantal rituximab- infusies in de loop van de tijd (20% bij de tweede infusie, 12% bij de derde infusie en 8% bij de vierde infusie). De meest voorkomende IRR-verschijnselen die werden gemeld gedurende de remissie- inductiefase, waren: hoofdpijn, huiduitslag, rinorroe en pyrexie (8% voor elk verschijnsel). De IRR- verschijnselen die werden gezien, waren vergelijkbaar met de bekende IRR-verschijnselen bij volwassen patiënten met GPA of MPA die met rituximab behandeld werden. De meeste gemelde IRR’s waren graad 1 of graad 2, er werden 2 niet ernstige graad 3 IRR’s gemeld. Er werden geen graad 4 of graad 5 IRR’s gemeld. Er werd 1 ernstige graad 2 IRR (gegeneraliseerd oedeem dat herstelde onder behandeling) gemeld bij 1 patiënt (zie rubriek 4.4).
Infecties
In GPA/MPA-onderzoek 1 was het totaal aantal infecties ongeveer 237 per 100 patiëntjaren (95% BI 197-285) op het primaire eindpunt van 6 maanden. Infecties waren voornamelijk licht tot matig ernstig en bestonden voornamelijk uit infecties van de bovenste luchtwegen, herpes zoster en urineweginfecties. Het aantal ernstige infecties was ongeveer 25 per 100 patiëntjaren. De ernstige infectie die het vaakst werd gemeld in de rituximab-groep was pneumonie met een frequentie van 4%. In GPA/MPA-onderzoek 2 kregen 30/57 (53%) patiënten in de rituximab-arm infecties. De incidentie van infecties van alle graden was vergelijkbaar in beide armen. De infecties waren voornamelijk licht tot matig ernstig. De meest gemelde infecties in de Ituxredi-arm waren infecties van de bovenste luchtwegen, gastro-enteritis, urineweginfecties en herpes zoster. De incidentie van ernstige infecties was vergelijkbaar in beide armen (ongeveer 12%). De meest gemelde ernstige infectie in de rituximab-groep was milde of matig ernstige bronchitis.
In het klinische onderzoek bij pediatrische patiënten met ernstige actieve GPA en MPA was 91% van de gemelde infecties niet ernstig en was 90% mild tot matig van ernst.
De meest voorkomende infecties in de gehele onderzoeksperiode waren: bovensteluchtweginfectie (48%), influenza (24%), conjunctivitis (20%), nasofaryngitis (20%), ondersteluchtweginfectie (16%), sinusitis (16%), virale bovensteluchtweginfectie (16%), oorinfectie (12%), gastro-enteritis (12%), faryngitis (12%), urineweginfectie (12%). Ernstige infecties werden bij 7 patiënten gemeld (28%), waarbij influenza (2 patiënten [8%]) en ondersteluchtweginfectie (2 patiënten [8%]) de meest gemelde bijwerkingen waren.
Ernstige virale infecties zijn gemeld na het in de handel brengen bij patiënten met GPA of MPA die behandeld werden met rituximab.
Maligniteiten
In GPA/MPA-onderzoek 1 was de incidentie van maligniteiten bij volwassen patiënten die werden behandeld met rituximab 2,00 per 100 patiëntjaren op de einddatum van het onderzoek (toen de laatste patiënt de follow-up-periode had voltooid). Op basis van gestandaardiseerde incidentieratio’s lijkt de incidentie van maligniteiten vergelijkbaar te zijn met de incidentie die eerder is gemeld bij patiënten met ANCA-geassocieerde vasculitis.
In het klinische onderzoek bij pediatrische patiënten werden met een follow-up tot 54 maanden geen maligniteiten gemeld.
Cardiovasculaire bijwerkingen
In GPA/MPA-onderzoek 1 kwamen hart-gerelateerde voorvallen ongeveer 273 keer per 100 patiëntjaren voor (95% BI 149-470) op het primaire eindpunt van 6 maanden. Het aantal ernstige hart-gerelateerde voorvallen was 2,1 per 100 patiëntjaren (95% BI 3-15). De bijwerkingen die het vaakst werden gemeld waren tachycardie (4%) en atriale fibrillatie (3%) (zie rubriek 4.4).
Neurologische aandoeningen
Er zijn gevallen gemeld van het posterieur reversibel encefalopathiesyndroom (PRES)/reversibel posterieur leuko-encefalopathiesyndroom (RPLS). De klachten en verschijnselen waren onder andere visuele verstoringen, hoofdpijn, toevallen en een veranderde mentale toestand, met of zonder gerelateerde hypertensie. Een diagnose van PRES/RPLS vereist een bevestiging door middel van beeldvorming van de hersenen. De gemelde gevallen hadden erkende risicofactoren voor PRES/RPLS, waaronder de onderliggende ziekte van de patiënt, hypertensie, immunosuppressieve therapie en/of chemotherapie.
Hepatitis B-reactivatie
Een klein aantal gevallen van hepatitis B-reactivatie, sommige met fatale afloop, is gemeld bij de patiënten met granulomatose met polyangiitis en microscopische polyangiitis die behandeld werden met Ituxredi na het in de handel brengen.
Hypogammaglobulinemie
Hypogammaglobulinemie (IgA-, IgG- of IgM-waarden lager dan de ondergrens van de normaalwaarde) is waargenomen bij volwassen en pediatrische patiënten met GPA en MPA die behandeld werden met rituximab.
In GPA/MPA-onderzoek 1 had respectievelijk 27%, 58% en 51% van de volwassen patiënten in de rituximab-groep, met normale immunoglobulinewaarden bij aanvang van het onderzoek, lage IgA-, IgG- en IgM-waarden na 6 maanden, vergeleken met 25%, 50% en 46% van de patiënten in de cyclofosfamidegroep. Het percentage voor het totaal aantal infecties en ernstige infecties was niet verhoogd na het ontwikkelen van lage IgA-, IgG- of IgM-waarden.
In GPA/MPA-onderzoek 2 werden geen klinisch significante verschillen tussen de twee behandelarmen of verlaging van de totale immunoglobuline-, IgG-, IgM- of IgA-waarden gezien gedurende het onderzoek.
In het klinische onderzoek bij pediatrische patiënten werd gedurende de gehele onderzoeksperiode bij 3/25 (12%) patiënten een voorval van hypogammaglobulinemie gemeld, 18 patiënten (72%) hadden langdurig (gedefinieerd als Ig-waarden beneden de onderste limiet van normaal gedurende ten minste 4 maanden) lage IgG-waarden (waarbij 15 patiënten ook langdurig lage IgM-waarden hadden). Drie patiënten werden behandeld met intraveneus immunoglobuline (IV-IG). Op basis van beperkte gegevens kan niet duidelijk worden vastgesteld of langdurig lage IgG- en IgM-waarden leidden tot een verhoogd risico op ernstige infecties bij deze patiënten. De gevolgen van langdurige B-celdepletie bij pediatrische patiënten is onbekend.
Neutropenie
In GPA/MPA-onderzoek 1 ontwikkelde 24% van de patiënten in de rituximab-groep (na één kuur) en 23% van de patiënten in de cyclofosfamidegroep neutropenie met CTC-graad 3 of hoger. Neutropenie werd niet geassocieerd met een waargenomen toename van ernstige infecties bij patiënten die met rituximab werden behandeld.
In GPA/MPA-onderzoek 2 was de incidentie van neutropenie van alle graden 0% bij patiënten behandeld met rituximab vs. 5% bij patiënten behandeld met azathioprine.
Huid- en onderhuidaandoeningen
Toxische epidermale necrolyse (Lyell-syndroom) en stevens-johnsonsyndroom, soms met fatale afloop, zijn zeer zelden gemeld.
Ervaring bij pemphigus vulgaris
Het algemene veiligheidsprofiel van rituximab bij pemphigus vulgaris is gebaseerd op gegevens van patiënten uit 2 klinische onderzoeken en uit postmarketingonderzoek.
Samenvatting van het veiligheidsprofiel in PV-onderzoek 1 (onderzoek ML22196) en PV-onderzoek 2 (onderzoek WA29330)
Het veiligheidsprofiel van rituximab in combinatie met een kortetermijnbehandeling met lage doseringen glucocorticoïden bij de behandeling van patiënten met pemphigus vulgaris werd onderzocht in een fase III, gerandomiseerd, gecontroleerd, multicenter, open-label onderzoek bij patiënten met pemphigus, waarvan 38 pemphigus vulgaris (PV)-patiënten gerandomiseerd werden naar de rituximab-groep (PV-onderzoek 1). Patiënten die gerandomiseerd werden naar de rituximab-groep kregen een eerste dosis van 1000 mg intraveneus op dag 1 van het onderzoek en een tweede dosis van 1000 mg intraveneus op dag 15 van het onderzoek. Onderhoudsdoses van 500 mg intraveneus werden toegediend na 12 en 18 maanden. Op het moment van recidief konden patiënten 1000 mg intraveneus toegediend krijgen (zie rubriek 5.1).
In PV-onderzoek 2, een gerandomiseerd, dubbelblind, dubbel-dummy, multicenter onderzoek met werkzame controle naar de werkzaamheid en veiligheid van rituximab in vergelijking met die van mycofenolaatmofetil (MMF) bij patiënten met matig ernstige tot ernstige PV waarbij behandeling met orale corticosteroïden vereist was, werden 67 PV patiënten gedurende maximaal 52 weken behandeld met rituximab (eerste dosis 1000 mg intraveneus op dag 1 van het onderzoek en een tweede dosis van 1000 mg intraveneus op dag 15, herhaald in week 24 en 26) (zie rubriek 5.1).
Het veiligheidsprofiel van rituximab bij PV kwam overeen met het bevestigde profiel bij andere goedgekeurde auto-immuunindicaties.
Lijst van bijwerkingen in PV-onderzoek 1 en 2 of tijdens postmarketingonderzoek De bijwerkingen in PV-onderzoek 1 en 2 met een frequentie van “vaak” of “zeer vaak” zijn weergegeven in tabel 7. In PV-onderzoek 1 werden alle ongewenste voorvallen die voorkwamen met een incidentie van ≥ 5% bij PV-patiënten die behandeld werden met rituximab, met een absoluut verschil in incidentie van ≥ 2% tussen de rituximab-groep en de groep die de standaarddosering prednison kreeg tot maand 24, beschouwd als bijwerkingen. Bij geen van de patiënten in onderzoek 1 werd deelname aan het onderzoek stopgezet vanwege bijwerkingen. In PV-onderzoek 2 werden ongewenste voorvallen die voorkwamen met een incidentie van ≥ 5% bij patiënten in de rituximab-groep en die beoordeeld werden als gerelateerd aan het geneesmiddel, als bijwerkingen beschouwd.
De bijwerkingen die alleen gezien zijn tijdens postmarketingonderzoek en waarvoor geen frequentie bepaald kon worden, zijn gerangschikt onder "niet bekend", zie legenda.
Tabel 7 Bijwerkingen bij met rituximab behandelde patiënten met pemphigus vulgaris in PV-onderzoek 1 (tot maand 24) en PV-onderzoek 2 (tot maand 52) of tijdens postmarketingonderzoek
| MedDRA system/orgaan klasse | Zeer vaak | Vaak | Niet bek end |
| Infecties en parasitaire aandoeningen | Bovenste- luchtweginfectie | Herpesvirusinfec tie herpes zoster orale herpes conjunctivitis nasofaryngitis orale candidiasis urineweginfectie | Ernstige virale infectie1, 2, enterovirale meningo-encefalitis1 |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Huidpapilloom | ||
| Psychische stoornissen | Persisterend e depressieve stoornis | Ernstige depressie prikkelbaarheid | |
| Zenuwstelselaandoeningen | Hoofdpijn | Duizeligheid | |
| Hartaandoeningen | Tachycardie | ||
| Maagdarmstelselaandoeningen | Pijn in de bovenbuik | ||
| Huid- en onderhuidaandoeningen | Alopecia | Pruritus Urticaria Huidaandoening | |
Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelsel pijn Artralgie Rugpijn | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid Asthenie Pyrexie | ||
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateer de reacties3 | ||
1 Waargenomen tijdens postmarketingonderzoek. 2 Zie ook de paragraaf hieronder over infecties. 3 Infusiegerelateerde reacties in PV-onderzoek 1 omvatten symptomen die gerapporteerd werden bij de eerstvolgende afspraak na elke infusie en bijwerkingen voorvallen die voorkwamen op de dag van de infusie of de dag daarop. De meest voorkomende symptomen/MedDRA-voorkeurstermen van een infusiegerelateerde reactie in PV-onderzoek 1 waren hoofdpijn, rillingen, hoge bloeddruk, misselijkheid, asthenie en pijn. De meest voorkomende symptomen/MedDRA-voorkeurstermen van een infusiegerelateerde reactie in PV-onderzoek 2 waren dyspneu, erytheem, hyperhidrose, overmatig blozen/opvliegers, hypotensie/lage bloeddruk en rash/rash pruritus. | |||
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties (IRR’s)
In PV-onderzoek 1 kwamen IRR’s vaak voor (58%). Nagenoeg alle IRR’s waren mild tot matig van ernst. Het percentage patiënten dat een IRR kreeg was 29% (11 patiënten), 40% (15 patiënten), 13% (5 patiënten) en 10% (4 patiënten) na respectievelijk de eerste, tweede, derde en vierde infusie. Bij geen van de patiënten werd deelname aan het onderzoek stopgezet vanwege IRR’s. De symptomen van IRR’s waren vergelijkbaar qua type en ernst met die bij RA- en GPA/MPA-patiënten.
In PV-onderzoek 2 kwamen IRR’s voornamelijk voor bij de eerste infusie en met een lagere frequentie bij volgende infusies: respectievelijk 17,9%, 4,5%, 3% en 3% van de patiënten kreeg IRR’s bij de eerste, tweede, derde en vierde infusie. Bij 11/15 patiënten die ten minste één IRR kregen, was de IRR van graad 1 of 2. Graad ≥ 3 IRR’s, die werden gemeld bij 4/15 patiënten, leidden tot stopzetting van de rituximab-behandeling; drie van de vier patiënten kregen ernstige (levensbedreigende) IRR’s. Ernstige IRR’s kwamen voor bij de eerste (2 patiënten) of tweede (1 patiënt) infusie en verdwenen met symptomatische behandeling.
Infecties
In PV-onderzoek 1 kregen 14 patiënten (37%) in de rituximab-groep behandelingsgerelateerde infecties, vergeleken met 15 patiënten (42%) in de groep die een standaarddosering prednison kreeg. De vaakst voorkomende infecties in de rituximab-groep waren herpes simplex- en herpes zosterinfecties, bronchitis, urineweginfectie, schimmelinfectie en conjunctivitis. Drie patiënten (8%) in de rituximab -groep kregen in totaal 5 ernstige infecties (Pneumocystis jiroveci-pneumonie, infectieuze trombose, ontsteking van tussenwervelschijf, longinfectie, stafylokokken-sepsis) en één patiënt (3%) in de standaarddosering-prednison-groep kreeg een ernstige infectie (Pneumocystis jiroveci-pneumonie).
In PV-onderzoek 2 kregen 42 patiënten (62,7%) in de rituximab-groep infecties. De meest voorkomende infecties in de rituximab-groep waren bovensteluchtweginfectie, nasofaryngitis, orale candidiasis en urineweginfectie. Zes patiënten (9%) in de rituximab-groep kregen ernstige infecties.
Ernstige virale infecties zijn gemeld na het in de handel brengen bij patiënten met PV die behandeld werden met rituximab.
Laboratoriumafwijkingen
In PV-onderzoek 2, in de rituximab-groep, kwamen zowel een voorbijgaande verlaging van het aantal lymfocyten, veroorzaakt door een vermindering van de perifere T-celpopulaties, als een voorbijgaande verlaging van de fosforspiegels zeer vaak voor na de infusie. Deze werden beschouwd als veroorzaakt door premedicatie met i.v. methylprednisolon.
In PV-onderzoek 2 kwamen lage IgG- en IgM-waarden respectievelijk vaak en zeer vaak voor. Er was echter geen bewijs voor een verhoogd risico op ernstige infecties na het ontwikkelen van lage IgG- of IgM-waarden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring uit klinische onderzoeken bij mensen met doses hoger dan de goedgekeurde dosis van de intraveneuze formulering van rituximab. De hoogste intraveneuze dosis die tot op heden bij mensen getest is, is 5000 mg (2250 mg/m2), onderzocht in een dosis-escalatieonderzoek bij patiënten met chronische lymfatische leukemie. Geen additionele signalen betreffende veiligheid zijn geïdentificeerd.
Bij patiënten die een overdosis krijgen, moet de infusie direct worden onderbroken en ze moeten nauwgezet gemonitord worden.
Na het in de handel brengen zijn vijf gevallen van een overdosering met rituximab gemeld. Bij drie gevallen werd geen bijwerking gemeld. De twee bijwerkingen die werden gemeld waren griepachtige symptomen bij een dosis van 1,8 g rituximab en fatale ademhalingsstoornis bij een dosis van 2 g rituximab.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FA01
Werkingsmechanisme
Ituxredi is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).
Rituximab bindt specifiek aan het transmembraanantigeen CD20, een niet-geglycosyleerd fosfoproteïne, voorkomend op nog niet volgroeide en volwassen B-cellen. Dit antigeen komt tot expressie bij meer dan 95% van alle B-cel non-Hodgkinlymfomen.
CD20 wordt aangetroffen op zowel normale als maligne B-cellen, maar niet op hematopoëtische stamcellen, pro-B-cellen, normale plasmacellen of ander normaal weefsel. Dit antigeen wordt niet geïnternaliseerd na antilichaambinding en het wordt niet van het celoppervlak afgestoten. CD20 circuleert niet als een vrij antigeen in het plasma en het gaat daarom geen competitie aan wat betreft antilichaambinding.
Het Fab-domein van rituximab bindt aan het CD20-antigeen op B-lymfocyten en het Fc domein kan immunologische effectorfuncties activeren resulterend in de lysis van B-cellen. Mogelijke mechanismen van de effector-gemedieerde cellysis omvatten complement-afhankelijke cytotoxiciteit (CDC) voortkomend uit C1q binding en antilichaam afhankelijke cellulaire cytotoxiciteit (ADCC) gemedieerd door binding aan een of meer van de Fcγ-receptoren op het oppervlak van granulocyten, macrofagen en NK-cellen. Het is ook aangetoond dat binding van rituximab aan CD20 antigeen op B- lymfocyten celdood via apoptose induceert.
Farmacodynamische effecten
Perifere B-cel aantallen daalden beneden de normaalwaarden na voltooiing van de eerste dosis met rituximab. Bij patiënten die behandeld werden voor hematologische aandoeningen begon herstel van het aantal B-cellen binnen 6 maanden na start van de behandeling. Doorgaans keerde het aantal B- cellen terug naar normale waarden binnen 12 maanden na voltooiing van de therapie, alhoewel dit bij sommige patiënten langer kan duren (tot een mediane hersteltijd van 23 maanden na inductietherapie).
Bij patiënten met reumatoïde artritis werd onmiddellijke depletie van B-cellen in het perifere bloed waargenomen na twee infusies met 1000 mg rituximab gescheiden door een interval van 14 dagen. Hoeveelheden B-cellen in het perifere bloed begonnen toe te nemen vanaf week 24 en aanwijzingen voor repopulatie werden waargenomen in de meerderheid van de patiënten tegen week 40, ongeacht of rituximab als monotherapie werd toegediend of in combinatie met methotrexaat. Een klein deel van de patiënten had een verlengde depletie van perifere B-cellen die 2 jaar of langer aanhield na de laatste dosis rituximab. Bij patiënten met GPA of MPA nam het aantal perifere B-cellen in het bloed af tot < 10 cellen/µl na twee wekelijkse infusies van 375 mg/m2 rituximab en bleef op dit niveau bij de meeste patiënten tot aan het tijdspunt van 6 maanden. De meeste patiënten (81%) vertoonden verschijnselen van terugkeer van B-cellen, met waarden van >10 cellen/µl in maand 12, toenemend naar 87% van de patiënten in maand 18.
Klinische werkzaamheid en veiligheid
Klinische werkzaamheid en veiligheid bij non-Hodgkinlymfoom en bij chronische lymfatische leukemie
Folliculair lymfoom
Monotherapie
Aanvangsbehandeling, eenmaal per week gedurende 4 weken
In het cruciale onderzoek kregen 166 patiënten met recidiverend of chemoresistent laaggradig of folliculair B-cel NHL 375 mg/m2 rituximab als een intraveneuze infusie eenmaal per week gedurende 4 weken. De totale respons frequentie (ORR) in de ‘intention-to-treat’ (ITT)-populatie was 48% (BI95% 41% - 56%) waarvan 6% een complete respons (CR) en 42% een partiële respons (PR). Bij patiënten met een respons, was de geprojecteerde mediane tijd tot progressie (TTP) 13,0 maanden. In een subgroepanalyse was de ORR hoger bij patiënten met IWF B, C en D histologische subtypes in vergelijking met het IWF A subtype (58% vs. 12%), hoger bij patiënten bij wie de meest uitgebreide laesie kleiner was dan 5 cm versus patiënten bij wie de grootste diameter meer was dan 7 cm (53% vs. 38%) en hoger bij patiënten met een voor chemotherapie gevoelig recidief in vergelijking met patiënten met een chemotherapie resistent (gedefinieerd als een responsduur < 3 maanden) recidief (50% vs. 22%). De ORR was 78% bij patiënten die eerder waren behandeld met autologe beenmergtransplantatie (ABMT) versus 43% bij patiënten zonder ABMT. Noch leeftijd, geslacht, lymfoomgraad, initiële diagnose, aanwezigheid of afwezigheid van hoge tumorlast, normale of hoge LDH noch de aanwezigheid van extranodale ziekte beïnvloedden statistisch significant (Fisher’s exact test) de respons op rituximab. Er werd een statistisch significante correlatie gezien tussen de respons frequentie en betrokkenheid van beenmerg. 40% van de patiënten met betrokkenheid van beenmerg reageerden vergeleken met 59% van de patiënten zonder betrokkenheid van beenmerg (p=0,0186). Deze bevinding werd niet ondersteund door een stapsgewijze logistische regressieanalyse waarbij de volgende factoren als prognostische factoren werden geïdentificeerd: histologisch type, bcl-2 positiviteit bij het begin van de behandeling, resistentie voor de laatste chemotherapie en hoge tumorlast.
Aanvangsbehandeling, eenmaal per week gedurende 8 weken
In een multicenter eenarmig onderzoek kregen 37 patiënten met recidiverend of chemoresistent laaggradig of folliculair B-cel NHL, 8 doses van 375 mg/m2 rituximab middels een wekelijkse intraveneuze infusie. De ORR was 57% (BI95% 41% - 73%; CR 14%, PR 43%) met een geprojecteerde mediane TTP voor patiënten die reageren van 19,4 maanden (spreiding 5,3 tot 38,9 maanden).
Aanvangsbehandeling, een hoge tumorlast, eenmaal per week gedurende 4 weken In de samengevoegde gegevens van drie onderzoeken kregen 39 patiënten met gerecidiveerd of chemoresistent laaggradig of folliculair B-cel NHL en een hoge tumorlast (enkelvoudige laesie ≥ 10 cm in diameter), 4 doses van 375 mg/m2 rituximab middels een wekelijkse intraveneuze infusie. De ORR was 36% (BI95% 21% - 51%; CR 3%, PR 33%) met een mediane TTP voor patiënten die reageren van 9,6 maanden (spreiding 4,5 tot 26,8 maanden).
Herbehandeling, eenmaal per week gedurende 4 weken
In een multicenter eenarmig onderzoek werden 58 patiënten met recidiverend of chemoresistent laaggradig of folliculair B-cel NHL, die na een eerdere kuur met rituximab een objectieve klinische respons hadden bereikt, herbehandeld met 4 doses van 375 mg/m2 Ituxredi middels een wekelijkse intraveneuze infusie. Drie van de patiënten hadden voor opname in het onderzoek twee kuren met rituximab ondergaan en in dit onderzoek werd aldus een derde kuur gegeven. Twee patiënten in het onderzoek werden tweemaal herbehandeld. Voor de 60 herbehandelingen in het onderzoek was de ORR 38% (BI95% 26% - 51%; 10% CR, 28% PR) met een geprojecteerde mediane TTP voor patiënten die reageren van 17,8 maanden (spreiding 5,4 tot 26,6 maanden). Dit is gunstiger in vergelijking met de TTP bereikt na de eerste kuur met rituximab (12,4 maanden).
Aanvangsbehandeling in combinatie met chemotherapie
In een open-label gerandomiseerd onderzoek werd een totaal van 322 niet eerder behandelde patiënten met folliculair lymfoom gerandomiseerd om ofwel CVP-chemotherapie (cyclofosfamide 750 mg/m2, vincristine 1,4 mg/m2 tot een maximum van 2 mg op dag 1 en prednisolon 40 mg/m2/dag op dagen 1-
- 5) iedere 3 weken gedurende 8 kuren of rituximab 375 mg/m2 in combinatie met CVP (R-CVP) te ontvangen. Rituximab werd toegediend op de eerste dag van iedere behandelingskuur. Een totaal van 321 patiënten (162 R-CVP, 159 CVP) kregen behandeling en werden geanalyseerd op werkzaamheid. De mediane follow-up van patiënten was 53 maanden. R-CVP leidde tot een significant voordeel boven CVP voor het primaire eindpunt, tijd tot falen van de behandeling (27 maanden vs. 6,6 maanden, p< 0,0001, log-rank-test). Het aandeel van de patiënten met een tumorrespons (CR, CRu, PR) was significant hoger (p< 0,0001 Chi-kwadraat test) in de R-CVP groep (80,9%) dan in de CVP groep (57,2%). Behandeling met R-CVP verlengde significant de tijd tot ziekteprogressie of overlijden in vergelijking met CVP, respectievelijk 33, 6 maanden en 14,7 maanden (p < 0,0001, log-rank-test). De mediane responsduur was 37,7 maanden in de R-CVP groep en was 13,5 maanden in de CVP groep (p< 0,0001, log-rank-test).
Het verschil tussen de behandelgroepen betreffende de totale overleving toont een significant klinisch verschil aan (p=0,029, log-rank-test gestratificeerd op centrum): overlevingspercentage na 53 maanden was 80,9% voor patiënten in de R-CVP groep in vergelijking met 71,1% voor patiënten in de CVP groep.
Resultaten van drie andere onderzoeken waarbij rituximab toegepast werd in combinatie met chemotherapieregimes anders dan CVP (CHOP, MCP, CHVP/ Interferon-α) hebben ook significante verbeteringen aangetoond in mate van respons, tijdsafhankelijke parameters en ook in totale overleving. De belangrijkste resultaten van alle vier de onderzoeken zijn samengevat in tabel 8.
Tabel 8 Samenvatting van de belangrijkste resultaten van vier gerandomiseerde fase III onderzoeken die het voordeel van rituximab met verschillende chemotherapieregimes bij folliculair lymfoom evalueerden
| Onderzoek | Behandeling, n | Mediane FU, maanden | ORR,% | CR, % | Mediane TTF/PFS/EFS, maanden | OS-waarden, % |
| M39021 | CVP, 159R-CVP, 162 | 53 | 57 81 | 10 41 | Mediane TTP: 14,7 33,6p <0,0001 | 53-maanden 71,1 80,9 p=0,029 |
| GLSG’00 | CHOP, 205 R CHOP, 223 | 18 | 90 96 | 17 20 | Mediane TTF: 2,6 jaar Niet bereikt p < 0,001 | 18-maanden 90 95 p = 0,016 |
| OSHO-39 | MCP, 96R MCP, 105 | 47 | 75 92 | 25 50 | Mediane PFS: 28,8 Niet bereikt p < 0,0001 | 48-maanden 74 87 p = 0,0096 |
| FL2000 | CHVP- IFN,183R-CHVP-IFN,175 | 42 | 85 94 | 49 76 | Mediane EFS: 36 Niet bereikt p < 0,0001 | 42-maanden 84 91 p = 0,029 |
EFS – Gebeurtenisvrije overleving (Event Free Survival)
TTP – Tijd tot progressie of overlijden (Time To Progression or death)
P FS – Progressievrije overleving (Progression-Free Survival)
TTF – Tijd tot falen van de behandeling (Time to Treatment Failure)
OS-waarden – Overleving op het moment van analyse (survival rates at the time of the analyses)
Onderhoudstherapie
Niet eerder behandeld folliculair lymfoom
In een prospectief, open-label, internationaal multicenter fase III onderzoek kregen 1193 patiënten met niet eerder behandeld gevorderd folliculair lymfoom, inductietherapie met R-CHOP (n=881), R-CVP (n=268) of R-FCM (n=44), volgens de keus van de onderzoeker. Een totaal van 1078 patiënten respondeerde op de inductietherapie, van wie 1018 gerandomiseerd werden naar rituximab onderhoudstherapie (n=505) of observatie (n=513). De twee onderzoeksgroepen waren goed in balans betreffende de uitgangskenmerken en de ziektestatus. De onderhoudsbehandeling met rituximab bestond uit een enkele infusie met rituximab van 375 mg/m2 lichaamsoppervlak, gegeven eenmaal in de 2 maanden tot progressie van de ziekte of voor een maximale periode van 2 jaar.
De vooraf vastgestelde primaire analyse werd uitgevoerd bij een mediane observatietijd van 25 maanden vanaf randomisatie, resulteerde onderhoudstherapie met rituximab in een klinisch relevante en statistisch significante verbetering van het primaire eindpunt van de door de onderzoekers vastgestelde progressievrije overleving (PFS) vergeleken met observatie bij patiënten met niet eerder behandeld folliculair lymfoom (tabel 9).
Een significant positief effect van onderhoudstherapie met rituximab werd ook waargenomen voor de secundaire eindpunten gebeurtenisvrije overleving (EFS), tijd tot de volgende anti-lymfoombehandeling (TNLT), tijd tot de volgende chemotherapie (TNCT) en totaal responspercentage (ORR) in de primaire analyse (tabel 9).
Resultaten van de verlengde follow-up van patiënten in het onderzoek (mediane follow-up van 9 jaar) bevestigden het positieve effect op de voordelen op lange termijn van rituximab-onderhoudsbehandeling met betrekking tot PFS, EFS, TNLT en TNCT (tabel 9).
Tabel 9 Overzicht van de werkzaamheidsresultaten van rituximab-onderhoudsbehandeling vs.
observatie op basis van de protocol-gedefinieerde primaire analyse en na 9 jaren mediane follow-up (eindanalyse)
Primaire analyse (mediane FU: 25 maanden) | Eindanalyse (mediane FU: 9,0 jaren) | |
Observatie Rituximab n=513 n=505 | Observatie Rituximab n=513 n=505 | |
Primaire werkzaamheid PFS (mediaan) Log-rank p-w aarde Hazard Ratio (95% BI) Risicoreductie | NB NB <0,0001 0,50 (0,39; 0,64) 50% | 4,06 jaren 10,49 jaren <0,0001 0,61 (0,52; 0,73) 39% |
Secondaire werkzaamheid OS (mediaan) Log-rank p-waarde HR (95% BI) Risicoreductie | NB NB 0,7246 0,89 (0,45; 1,74) 11% | NB NB 0,7948 1,04 (0,77; 1,40) -6% |
Gebeurtenisvrije overleving (mediaan) Log-rank p-waarde HR (95% BI) Risicoreductie | 38 maanden NB <0,0001 0,54 (0,43; 0,69) 46% | 4,04 jaren 9,25 jaren <0,0001 0,64 (0,54; 0,76) 36% |
TNLT (mediaan) Log-rank p-waarde HR (95% BI) Risicoreductie | NB NB 0,0003 0,61 (0,46; 0,80) 39% | 6,11 jaren NB <0,0001 0,66 (0,55; 0,78) 34% |
TNCT (mediaan) Log-rank p-waarde HR (95% BI) Risicoreductie | NB NB 0,0011 0,60 (0,44; 0,82) 40% | 9,32 jaren NB 0,0004 0,71 (0,59; 0,86) 39% |
ORR* Chi-kwadraattoets p-waarde Odds ratio (95% BI) | 55% 74% <0,0001 2,33 (1,73; 3,15) | 61% 79% <0,0001 2,43 (1,84; 3,22) |
Complete responspercentage (CR/CRu)* Chi-kwadraattoets p-waarde Odds ratio (95% BI) | 48% 67% <0,0001 2,21 (1,65; 2,94) | 53% 72% <0,0001 2,34 (1,80; 3,03) |
* Aan het eind van onderhoud/observatie; resultaten eindanalyse gebaseerd op mediane follow-up van 73 maanden. FU: follow-up; PFS: progressievrije overleving; NB: niet bereikt op het tijdstip van klinische cut-off; TNLT : tijd tot volgende anti-lymfoombehandeling; TNCT : tijd tot volgende chemotherapie; ORR: totaal responspercentage.
Onderhoudsbehandeling met rituximab gaf een consistent positief effect in alle geteste subgroepen die vooraf bepaald waren: geslacht (man, vrouw), leeftijd (< 60 jaar, ≥ 60 jaar), FLIPI score (≤ 1,2 of ≥ 3), inductietherapie (R-CHOP, R-CVP of R-FCM) en ongeacht de kwaliteit van respons op inductiebehandeling (CR, CRu of PR). Voorlopige analyses van het voordeel van onderhoudsbehandeling vertoonden een minder duidelijk effect bij oudere patiënten (≥ 70 jaar oud), de steekproefomvang was echter klein.
Recidiverend/refractair folliculair lymfoom
In een prospectief, open-label, internationaal, multicenter fase III onderzoek werden 465 patiënten met recidiverend of refractair folliculair lymfoom in de eerste stap gerandomiseerd naar inductietherapie met CHOP (cyclofosfamide, doxorubicine, vincristine, prednisolon, n=231) of rituximab plus CHOP (R-CHOP, n=234). De twee onderzoeksgroepen zijn goed in balans betreffende de uitgangskenmerken en ziektestatus. Een totaal van 334 patiënten die een volledige of gedeeltelijke remissie bereikten volgend op inductietherapie werden in een tweede stap gerandomiseerd naar onderhoudsbehandeling met rituximab (n=167) of observatie (n=167). De onderhoudsbehandeling met rituximab bestond uit een enkele infusie met rituximab van 375 mg/m2 lichaamsoppervlak eenmaal in de drie maanden tot progressie van de ziekte of voor een maximale periode van 2 jaar.
De uiteindelijke effectiviteitsanalyse had betrekking op alle patiënten die gerandomiseerd werden in beide armen van het onderzoek. Na een mediane observatietijd van 31 maanden voor patiënten die gerandomiseerd werden naar de inductiefase verbeterde R-CHOP de uitslag significant voor patiënten met recidiverend/refractair folliculair lymfoom in vergelijking met CHOP (tabel 10).
Tabel 10 Inductiefase: overzicht van de werkzaamheidsresultaten van CHOP vs. R-CHOP (31 maanden mediane observatietijd)
| CHOP | R-CHOP | p-waarde | Risicoreductie1) | |
Primaire werkzaamheid ORR2) CR2) PR2) | 74% 16% 58% | 87% 29% 58% | 0,0003 0,0005 0,9449 | NB NB NB |
- 1) Schattingen zijn berekend door middel van hazard ratio’s
- 2) Laatste tumorrespons zoals vastgesteld door de onderzoeker. De “Primaire” statistische test voor “ respons” was de trend test van CR versus PR versus non-respons (p < 0,0001)
Afkortingen: NB, niet beschikbaar; ORR: mate van totale respons; CR: volledige respons; PR: gedeeltelijke respons
Voor patiënten gerandomiseerd naar de onderhoudsbehandeling van het onderzoek bedroeg de mediane observatietijd 28 maanden vanaf de randomisatie naar onderhoudsbehandeling. Onderhoudsbehandeling met rituximab leidde tot een klinisch relevante en statistisch significante verbetering van het primaire eindpunt, PFS (tijd van randomisatie naar onderhoudsbehandeling) tot recidief, progressie van de ziekte of sterfte) in vergelijking met alleen observatie (p<0,0001 log-rank- test). De mediane PFS bedroeg 42,2 maanden in de arm met de rituximab als onderhoudsbehandeling in vergelijking met 14,3 maanden in de observatie-arm. Met behulp van de Cox regressieanalyse was het risico op het ondergaan van ziekteprogressie of sterfte gereduceerd met 61% met rituximab als onderhoudsbehandeling vergeleken met observatie (95% BI; 45%-72%). Het Kaplan-Meier geschatte progressievrije percentage na 12 maanden bedroeg 78% in de groep met de onderhoudsbehandeling met rituximab ten opzichte van 57% in de observatiegroep. Een analyse van de totale overleving bevestigde het significante voordeel van onderhoudsbehandeling met rituximab ten opzichte van observatie (p=0,0039 log-rank-test). Onderhoudsbehandeling met rituximab verminderde het risico op overlijden met 56% (95% BI; 22%-75%).
Tabel 11 Onderhoudsfase: overzicht van werkzaamheidsresultaten van rituximab vs. observatie
(28 maanden mediane observatietijd)
| Werkzaamheidparameter | Kaplan-Meier schatting van mediane tijd tot gebeurtenis (maanden) | Risicoredu ctie | ||
Observatie (n = 167) | Rituximab(n = 167) | Log-rank p-waarde | ||
| Progressievrije overleving (PFS) | 14,3 | 42,2 | <0,0001 | 61% |
| Totale overleving | NR | NR | 0,0039 | 56% |
Tijd tot nieuwe lymfoombehandeling | 20,1 | 38,8 | <0,0001 | 50% |
| Ziektevrije overlevinga | 16,5 | 53,7 | 0,0003 | 67% |
| Subgroepanalyse | ||||
PFS CHOP R-CHOP CR PR OS CHOP R-CHOP | 11,6 22,1 14,3 14,3 NR NR | 37,5 51,9 52,8 37,8 NR NR | <0,0001 0,0071 0,0008 <0,0001 0,0348 0,0482 | 71% 46% 64% 54% 55% 56% |
NR: niet bereikt ; a: alleen van toepassing op patiënten die CR bereiken
Het voordeel van onderhoudsbehandeling met rituximab was bevestigd voor alle geanalyseerde subgroepen, ongeacht de inductiebehandeling (CHOP of R-CHOP) of kwaliteit van respons op inductietherapie (CR of PR) (tabel 11). Onderhoudsbehandeling met rituximab verlengde significant de mediane PFS bij patiënten die respondeerden op CHOP inductietherapie (mediane PFS 37,5 maanden tegenover 11,6 maanden, p<0,0001), als zowel bij patiënten die respondeerden op R-CHOP inductietherapie (mediane PFS 51,9 maanden vs. 22,1 maanden, p<0,0071). Hoewel de subgroepen klein waren, leverde onderhoudsbehandeling met rituximab een significant voordeel op in termen van totale overleving zowel voor patiënten die reageerden op CHOP als voor patiënten die reageerden op R-CHOP, hoewel er een langere follow-up nodig is om deze observatie te bevestigen.
Diffuus grootcellig B-cel non-Hodgkinlymfoom bij volwassenen
In een gerandomiseerd open onderzoek kregen in totaal 399 voorheen onbehandelde oudere patiënten (in de leeftijd van 60 tot 80 jaar) met diffuus grootcellig B-cellymfoom standaard CHOP chemotherapie (cyclofosfamide 750 mg/m2, doxorubicine 50 mg/m2, vincristine 1,4 mg/m2 tot een maximum van 2 mg op dag 1 en prednisolon 40 mg/m2/dag op de dagen 1 - 5) elke 3 weken gedurende 8 kuren of Ituxredi 375 mg/m2 plus CHOP (R-CHOP). Rituximab werd op de eerste dag van de behandelingskuur toegediend.
De definitieve effectiviteitsanalyse omvatte alle gerandomiseerde patiënten (197 CHOP, 202 R- CHOP) en had een mediane “follow-up”-periode van ongeveer 31 maanden. De twee behandelingsgroepen waren goed gebalanceerd voor de basaalwaarde ziektekarakteristieken en ziektestatus. De uiteindelijke analyse bevestigde dat R-CHOP behandeling geassocieerd was met een klinisch relevante en statistisch significante verbetering in de duur van de gebeurtenisvrije overleving (de primaire effectiviteitsparameter waarbij de voorvallen waren dood, relaps of progressie van lymfoom of instelling van een nieuwe anti-lymfoom behandeling) (p=0,0001). De Kaplan-Meier schattingen van de mediane duur van gebeurtenisvrije overleving waren 35 maanden in de R-CHOP- arm vergeleken met 13 maanden in de CHOP-arm, wat een risicovermindering van 41% betekent. Na 24 maanden waren de schattingen voor de totale overleving 68,2% in de R-CHOP-arm vergeleken met 57,4% in de CHOP-arm. Een volgende analyse van de duur van de totale overleving, uitgevoerd met een mediane follow-up periode van 60 maanden, bevestigde het voordeel van R-CHOP boven CHOP behandeling (p=0,0071). Dit betekent een risicovermindering van 32%.
De analyse van alle secundaire parameters (responspercentages, progressievrije overleving, ziektevrije overleving, duur van de respons) verifieerden het effect van de behandeling van R-CHOP in vergelijking met CHOP. Het complete responspercentage na kuur 8 was 76,2% in de R-CHOP- groep en 62,4% in de CHOP-groep (p=0,0028). Het risico van ziekteprogressie was verminderd met 46% en het risico van relaps met 51%.
Bij alle subgroepen van patiënten (geslacht, leeftijd, leeftijdaangepaste IPI, Ann Arbor stadium, ECOG, β2 microglobuline, LDH, albumine, B-symptomen, een hoge tumorlast, extranodale sites, beenmergbetrokkenheid) waren de risicoverhoudingen voor respectievelijk gebeurtenisvrije overleving en totale overleving (R-CHOP vergeleken met CHOP) minder dan 0,83 en 0,95 respectievelijk. R-CHOP werd geassocieerd met verbeteringen in uitkomst voor patiënten met zowel een hoog als een laag risico volgens leeftijdaangepaste IPI.
Klinische laboratoriumbevindingen
Bij 67 patiënten, die onderzocht werden op humaan antimuis-antilichaam (HAMA), werd geen reactie hierop waargenomen. Bij 356 patiënten, die onderzocht werden op antigeneesmiddel-antilichamen (ADA), was 1,1% (4 patiënten) positief.
Chronische lymfatische leukemie
In twee open-label gerandomiseerde onderzoeken werden in totaal 817 niet eerder behandelde patiënten met CLL en 552 patiënten met recidiverende/refractaire CLL gerandomiseerd naar FC chemotherapie (fludarabine 25 mg/m2, cyclofosfamide 250 mg/m2, dag 1-3) elke 4 weken gedurende 6 cycli of rituximab in combinatie met FC (R-FC). Rituximab werd toegediend in een dosering van 375 mg/m2 tijdens de eerste cyclus een dag voorafgaand aan de chemotherapie. De toegediende dosering was 500 mg/m2 op dag 1 van elke volgende behandelingscyclus. Patiënten werden geëxcludeerd uit het onderzoek bij recidiverende/refractaire CLL als zij eerder waren behandeld met monoklonale antilichamen of als zij refractair waren (gedefinieerd als het niet bereiken van een gedeeltelijke remissie gedurende minstens 6 maanden) voor fludarabine of een nucleoside analoog. In totaal werden 810 patiënten (403 R-FC, 407 FC) voor het eerstelijnsonderzoek (tabel 12a en tabel 12b) en 552 patiënten (276 R-FC, 276 FC) voor het recidiverende/refractaire onderzoek (tabel 13) geanalyseerd op werkzaamheid.
In het eerstelijnsonderzoek was de mediane PFS, na een mediane observatietijd van 48,1 maanden, 55 maanden in de R-FC-groep en 33 maanden in de FC-groep (p < 0,0001, log-rank-test). De analyse van de totale overleving toonde een significant voordeel van de R-FC-behandeling ten opzichte van FC-chemotherapie alleen (p = 0,0319, log-rank-test) (tabel 12a). Het voordeel, gemeten als PFS, werd consistent waargenomen in de meeste patiëntensubgroepen, geanalyseerd naar ziekterisico bij baseline (d.w.z. Binet stadia A-C) (tabel 12b).
Tabel 12a Eerstelijnsbehandeling van chronische lymfatische leukemie. Overzicht van werkzaamheidsresultaten van rituximab plus FC vs. FC alleen – 48,1 maanden mediane observatietijd
| Werkzaamheidsparameter | Kaplan-Meier schatting van mediane tijd tot gebeurtenis (maanden) | Risicoredu ctie | ||
FC (n=409) | R-FC (n=408) | Log-rank p-waarde | ||
| Progressievrije overleving (PFS) | 32,8 | 55,3 | <0,0001 | 45% |
| Totale overleving | NR | NR | 0,0319 | 27% |
| Gebeurtenisvrije overleving | 31,3 | 51,8 | <0,0001 | 44% |
| Response rate (CR, nPR of PR) CR rates | 72,6% 16,9% | 85,8% 36,0% | <0,0001 <0,0001 | n.v.t. n.v.t. |
| Responsduur* | 36,2 | 57,3 | <0,0001 | 44% |
| Ziektevrije overleving (DFS)** | 48,9 | 60,3 | 0,0520 | 31% |
| Tijd tot nieuw e behandeling | 47,2 | 69,7 | <0,0001 | 42% |
Response rat een CR rat es geanalyseerd met behulp van Chi-kwadraat test . NR: niet bereikt ; n.v.t .: niet van toepassing *: alleen van toepassing op patiënt en die CR, nPR, PR bereiken
**: alleen van toepassing op patiënt en die CR bereiken
Tabel 12b Eerstelijnsbehandeling van chronische lymfatische leukemie. Hazard ratio's van progressievrije overleving volgens Binet stadium (ITT) –48,1 maanden mediane observatietijd
| Progressievrije overleving (PFS) | Aantal patiënten | Hazard ratio (95% BI) | p-waarde (Wald-test, niet aangepast) | |
| FC | R-FC | |||
| Binet stadium A | 22 | 18 | 0,39 (0,15; 0,98) | 0,0442 |
| Binet stadium B | 259 | 263 | 0,52 (0,41; 0,66) | <0,0001 |
| Binet stadium C | 126 | 126 | 0,68 (0,49; 0,95) | 0,0224 |
BI: Betrouwbaarheidsinterval
In het recidiverende/refractaire onderzoek was de mediane progressievrije overleving (primaire eindpunt) 30,6 maanden in de R-FC groep en 20,6 maanden in de FC groep (p = 0,0002, log-rank- test). Het voordeel in termen van PFS werd waargenomen in bijna alle subgroepen van patiënten die geanalyseerd werden naar het ziekterisico bij baseline. Een kleine maar niet significante verbetering in de totale overleving werd gemeld in de R-FC-arm vergeleken met de FC-arm.
Tabel 13 Behandeling van recidiverende/refractaire chronische lymfatische leukemie – overzicht van werkzaamheidsresultaten voor rituximab plus FC vs. FC alleen (25,3 maanden mediane observatietijd)
| Werkzaamheidsparameter | Kaplan-Meier schatting van mediane tijd tot voorval (maanden) | Risicoredu ctie | ||
FC (n=276) | R-FC (n=276) | Log-rank p-waarde | ||
| Progressievrije overleving (PFS) | 20,6 | 30,6 | 0,0002 | 35% |
| Totale overleving | 51,9 | NR | 0,2874 | 17% |
| Gebeurtenisvrije overleving | 19,3 | 28,7 | 0,0002 | 36% |
| Response rate (CR, nPR, of PR) | 58,0% | 69,9% | 0,0034 | n.v.t. |
| CR rates | 13,0% | 24,3% | 0,0007 | n.v.t. |
| Responseduur * | 27,6 | 39,6 | 0,0252 | 31% |
| Ziektevrije overleving (DFS)** | 42,2 | 39,6 | 0,8842 | -6% |
| Tijd tot nieuw e behandeling | 34,2 | NR | 0,0024 | 35% |
Response rate en CR rates geanalyseerd m et behulp van Chi-kwadraat test.
*: alleen van toepassing op patiënt en die CR, nPR, P R bereiken; NR: niet bereikt ; n.v.t.: niet van toepassing **: alleen van toepassing op patiënt en die CR bereiken;
Resultaten van andere ondersteunende onderzoeken waarin rituximab gebruikt werd in combinatie met andere chemotherapie kuren (waaronder CHOP, FCM, PC, PCM, bendamustine en cladribine) voor de behandeling van eerder onbehandelde en/of recidiverende/refractaire CLL-patiënten, hebben eveneens hoge totale response rates aangetoond met voordeel in termen van PFS rates, zij het met bescheiden hogere toxiciteit (vooral myelotoxiciteit). Deze onderzoeken ondersteunen het gebruik van V met iedere chemotherapie.
Gegevens van ongeveer 180 patiënten die vooraf waren behandeld met rituximab lieten klinisch voordeel zien (waaronder CR) en ondersteunen herbehandeling met rituximab.
Pediatrische patiënten
Een multicenter, open-label, gerandomiseerd onderzoek waarin Lymphome Malin B (LMB) chemotherapie (corticosteroïden, vincristine, cyclofosfamide, hooggedoseerd methotrexaat, cytarabine, doxorubicine, etoposide en tripletherapie [methotrexaat/cytarabine/corticosteroïd] intrathecale therapie) alleen of in combinatie met rituximab werd onderzocht, is uitgevoerd bij pediatrische patiënten met niet eerder behandeld gevorderd CD20-positief DLBCL/BL/BAL/BLL. Gevorderd is gedefinieerd als stadium III met verhoogd LDH (“B-hoog”), [LDH> twee keer de institutionele bovengrens van de normaalwaarden voor volwassenen (> Nx2)] of elke stadium IV of BAL. Patiënten werden gerandomiseerd en kregen LMB-chemotherapie of zes intraveneuze infusies van rituximab met een dosis van 375 mg/m2 lichaamsoppervlak in combinatie met LMB- chemotherapie (twee tijdens elke van de twee inductiekuren en één tijdens elke van de twee consolidatiekuren), overeenkomstig de LMB-kuur. In totaal zijn 328 gerandomiseerde patiënten opgenomen in de effectiviteitsanalyse, waarvan één patiënt, jonger dan 3 jaar, rituximab kreeg in combinatie met LMB-chemotherapie.
De karakteristieken op baseline tussen de twee behandelarmen, LMB (LMB-chemotherapie) en R- LMB (LMB-chemotherapie met rituximab), waren goed gebalanceerd. De patiënten hadden een mediane leeftijd van 7 jaar in de LMB-arm en 8 jaar in de R-LMB-arm. Ongeveer de helft van de patiënten zat in groep B (50,6% in de LMB-arm en 49,4% in de R-LMB-arm), 39,6% van beide armen zat in groep C1 en 9,8% van de LMB-arm en 11,0% van de R-LMB-arm zat in groep C3. De meeste patiënten hadden stadium III BL (45,7% in de LMB-arm en 43,3% in de R-LMB-arm) of BAL, CZS- negatief (21,3% in de LMB-arm en 24,4% in de R-LMB-arm), volgens de Murphy stadiëring. Bij minder dan de helft van de patiënten (45,1% in beide armen) was het beenmerg betrokken en bij de meeste patiënten (72,6% in de LMB-arm en 73,2% in de R-LMB-arm) was het CZS niet betrokken. Het primaire werkzaamheidseindpunt was EFS, waarbij een gebeurtenis werd gedefinieerd als optreden van progressieve ziekte, terugval, tweede maligniteit, dood door elke oorzaak, of geen respons zoals bewezen via detectie van levende cellen in residu na de tweede CYVE-kuur, afhankelijk van wat het eerste optrad. De secundaire eindpunten waren OS en CR (complete remissie).
Op moment van de vooraf gespecificeerde interimanalyse met ongeveer 1 jaar mediane follow-up werd een klinisch relevante verbetering in het primaire eindpunt EFS gezien, met een 1-jaarsschatting van 94,2% (95%-BI: 88,5% - 97,2%) in de R-LMB-arm vs. 81,5% (95%-BI: 73,0% - 87,8%) in de LMB-arm en de aangepaste Cox HR 0,33 (95%-BI: 0,14 – 0,79). Naar aanleiding van de aanbeveling van de IDMC (onafhankelijke data monitoring commissie) op basis van dit resultaat werd de randomisatie gestopt en was het voor patiënten in de LMB-arm mogelijk om rituximab te ontvangen.
Primaire werkzaamheidsanalyses werden uitgevoerd bij 328 patiënten met een mediane follow-up van 3,1 jaar. De resultaten staan weergegeven in tabel 14.
Tabel 14 Overzicht van primaire werkzaamheidsresultaten (ITT populatie)
| Analyse | LMB (n = 164) | R-LMB (n = 164) |
| EFS | 28 gebeurtenissen | 10 gebeurtenissen |
| Eenzijdige log-ranktest p-w aarde 0,0006 | ||
| Aangepaste Cox HR 0,32 (90%-BI: 0,17; 0,58) | ||
| 3-jaars EFS rate | 82,3% (95%-BI: 75,7%; 87,5%) | 93,9% (95%-BI: 89,1%; 96,7%) |
| OS | 20 overledenen | 8 overledenen |
| Eenzijdige log-ranktest p-w aarde 0,0061 | ||
| Aangepaste Cox HR 0,36 (95%-BI: 0,16; 0,81) | ||
| 3-jaars OS rate | 87,3% (95%-BI: 81,2%; 91,6%) | 95,1% (95%-BI: 90,5%; 97,5%) |
| CR rate | 93,6% (95%-BI: 88,2%; 97,0%) | 94,0% (95%-BI: 88,8%; 97,2%) |
De primaire werkzaamheidsanalyse liet een voordeel van EFS zien van rituximab in combinatie met LMB-chemotherapie in vergelijking met alleen LMB-chemotherapie, met een EFS HR van 0,32 (90%- BI: 0,17; 0,58), volgens een Cox-regressieanalyse, aangepast voor nationale groep, histologie en therapeutische groep. Hoewel er geen belangrijk verschil in het aantal patiënten die CR bereikten werd gezien tussen de twee behandelingsgroepen, werd het voordeel van rituximab in combinatie met LMB-chemotherapie ook gezien in het secundaire eindpunt van de OS, met de OS HR van 0,36 (95%- BI: 0,16; 0,81).
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met rituximab in alle subgroepen van pediatrische patiënten met folliculaire lymfomen en chronische lymfocytische leukemie, en in de pediatrische populatie vanaf de geboorte tot´< 6 maanden bij CD20-positief diffuus grootcellig B-cellymfoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Klinische werkzaamheid en veiligheid bij reumatoïde artritis
De werkzaamheid en veiligheid van rituximab bij het verlichten van de symptomen van reumatoïde artritis bij patiënten met een inadequate respons op TNF-blokkers werd aangetoond in een cruciale gerandomiseerd, gecontroleerd, dubbelblind multicenter onderzoek (onderzoek 1).
In onderzoek 1 werden 517 patiënten geëvalueerd die een inadequate respons of intolerantie hadden ondervonden bij één of meer TNF-blokkerende therapieën. Geschikte patiënten leden aan actieve reumatoïde artritis, gediagnosticeerd volgens de criteria van het American College of Rheumatology (ACR). Rituximab werd toegediend door middel van twee intraveneuze infusies gescheiden door een interval van 15 dagen. Patiënten ontvingen 2 x 1000 mg intraveneuze infusies rituximab of placebo in combinatie met MTX. Alle patiënten ontvingen gelijktijdig 60 mg orale prednison op dag 2-7 en 30 mg op dag 8-14 na de eerste infusie. Het primaire eindpunt was het aandeel patiënten dat een ACR20 respons bereikte in week 24. Patiënten werden na week 24 gevolgd voor het vaststellen van lange termijn eindpunten, waaronder de uitvoering van een radiografische bepaling na 56 en 104 weken. Gedurende deze periode heeft 81% van de patiënten uit de oorspronkelijke placebogroep rituximab ontvangen tussen week 24 en week 56 volgens een open-label extensieonderzoek.
Onderzoeken met rituximab bij patiënten met vroege artritis (patiënten zonder voorafgaande methotrexaat behandeling en patiënten met een inadequate respons op methotrexaat, maar niet behandeld met TNF-alfa blokkers) hebben hun primaire eindpunt bereikt. Rituximab is niet geïndiceerd bij deze patiënten, aangezien de veiligheidsgegevens over langdurige behandeling met rituximab niet voldoende zijn, met name betreffende het risico van de ontwikkeling van maligniteiten en PML.
Resultaten met betrekking tot ziekteactiviteit
Rituximab in combinatie met methotrexaat verhoogde significant het aandeel patiënten dat ten minste 20% verbetering in ACR score bereikte vergeleken met patiënten behandeld met alleen methotrexaat (tabel 15). In alle ontwikkelingsonderzoeken was het gunstige effect van de behandeling vergelijkbaar in patiënten onafhankelijk van leeftijd, geslacht, lichaamsoppervlak, ras, aantal voorafgaande behandelingen of ziektestatus.
Klinisch en statistisch significante verbetering werd ook bemerkt bij alle individuele componenten van de ACR respons (aantallen gevoelige en opgezwollen gewrichten, algemene evaluatie van patiënt en arts, disability index scores (HAQ), pijnevaluatie en C-Reactieve Proteïne (mg/dl).
Tabel 15 Klinische respons resultaten op het primaire eindpunt bij onderzoek 1 (ITT- populatie)
| Resultaten† | Placebo+MTX | Rituximab +MTX (2 x 1000 mg) | |
| Onderzoek 1 | n=201 | n=298 | |
| ACR20 | 36 (18%) | 153 (51%)*** | |
| ACR50 | 11 (5%) | 80 (27%)*** | |
| ACR70 | 3 (1%) | 37 (12%)*** | |
| EULAR-respons (Goed/Matig) | 44 (22%) | 193 (65%)*** | |
Gemiddelde verandering in DAS | -0,34 | -1,83*** |
† Resultaat na 24 weken
Significant verschil ten opzichte van placebo + MTX bij het primaire eindpunt: ***p ≤ 0,0001
Patiënten die behandeld waren met rituximab in combinatie met methotrexaat hadden een significant grotere afname van disease activity score (DAS28) dan patiënten behandeld met alleen methotrexaat (tabel 15). Evenzo werd er een goede tot matige European League Against Rheumatism (EULAR) respons bereikt door significant méér patiënten die met rituximab en methotrexaat behandeld waren dan door patiënten die met alleen methotrexaat behandeld waren (tabel 15).
Radiografische respons
Structurele gewrichtsschade is radiografisch beoordeeld en uitgedrukt als verandering in gemodificeerde Totale Sharp Score (mTSS) en bijbehorende componenten, de Erosion Score en de Joint Space Narrowing Score.
In onderzoek 1, uitgevoerd bij patiënten met een inadequate respons of een intolerantie voor een of meer TNF-blokkerende therapieën die rituximab toegediend kregen in combinatie met methotrexaat, is na 56 weken significant minder radiografische progressie waargenomen dan bij patiënten die aanvankelijk behandeld waren met MTX monotherapie. Van de patiënten die aanvankelijk alleen behandeld waren met MTX kreeg 81% rituximab toegediend òf als noodbehandeling tussen week 16-24 òf in het extensieonderzoek, voor week 56. Een groter aantal patiënten dat oorspronkelijk behandeld werd met rituximab/MTX had tevens geen erosieve progressie gedurende 56 weken (tabel 16).
Tabel 16 Radiografische resultaten na 1 jaar (mITT-populatie)
| Placebo+MTX | Rituximab +MTX 2 × 1000 mg | |
| Onderzoek 1 | (n=184) | (n=273) |
| Gemiddelde verandering vanaf de basislijn: | ||
| Gemodificeerde total sharp score | 2,30 | 1,01* |
| Erosion score | 1,32 | 0,60* |
| Joint space narrowing score | 0,98 | 0,41** |
| Percentage patiënten dat geen radiografische verandering vertoonde | 46% | 53%, NS |
| Percentage patiënten dat geen erosieve verandering vertoonde | 52% | 60%, NS |
150 patiënten die oorspronkelijk gerandomiseerd werden naar placebo + MT X in onderzoek 1 hadden ten minste een kuur van RT X + MTX ontvangen na een jaar
* p <0,05, ** p < 0,001, afkorting: NS, niet significant
Remming van de snelheid van progressie van gewrichtsschade is ook waargenomen op lange termijn. Radiografische analyse na 2 jaar in onderzoek 1 toonde bij patiënten die rituximab in combinatie met methotrexaat ontvingen, in vergelijking met methotrexaat alleen, zowel een significante vermindering van de progressie van gewrichtsschade als een significant hoger aantal patiënten zonder progressie van gewrichtsschade tijdens de periode van 2 jaar.
Fysieke functie en Quality of life resultaten
Significante afname van zowel de disability index (HAQ-DI) als de vermoeidheid (FACIT-Fatigue) scores werd waargenomen bij patiënten behandeld met rituximab vergeleken met patiënten behandeld met alleen methotrexaat. Het aandeel met rituximab behandelde patiënten dat een minimale klinisch relevante verbetering (MCID) in HAQ-DI (gedefinieerd als een individuele afname van totaalscore van > 0,22) was ook hoger dan bij patiënten die alleen methotrexaat ontvingen (tabel 17).
Een significante verbetering in gezondheidsgerelateerde kwaliteit van leven werd ook aangetoond, met een significante verbetering in zowel de fysieke (PHS) als mentale (MHS) gezondheidsdomeinen van het SF-36. Bovendien haalde een significant hoger aandeel patiënten MCID's voor deze scores (tabel 17).
Tabel 17 Fysieke functie en Quality of life resultaten in week 24 uit onderzoek 1
| Resultaten† | Placebo+MTX | Rituximab +MTX (2 x 1000 mg) |
Gemiddelde verandering in HAQ-DI % HAQ-DI MCID Gemiddelde verandering in FACIT-T Gemiddelde verandering in SF-36 PHS % SF-36 PHS MCID Gemiddelde verandering in SF-36 MHS % SF-36 MHS MCID | n=201 0,1 20% -0,5 n=197 0,9 13% 1,3 20% | n=298 -0,4*** 51% -9,1*** n=294 5,8*** 48%*** 4,7** 38%* |
† Resultaat na 24 weken
Significant verschil met placebo bij het primair eindpunt: * p < 0,05, **p < 0,001 ***p ≤ 0,0001
MCID HAQ-DI ≥ 0,22, MCID SF-36 PHS > 5,42, MCID SF-36 MHS > 6,33
Werkzaamheid bij patiënten seropositief voor autoantilichamen (RF en/of anti-CCP) Bij patiënten die seropositief waren voor reumatoïd factor (RF) en/of anti-Cyclic Citrullinated Peptide (anti-CCP) en die behandeld werden met rituximab in combinatie met methotrexaat, werd een betere respons waargenomen ten opzichte van patiënten die voor beide negatief waren.
Resultaten voor werkzaamheid bij met rituximab behandelde patiënten werden geanalyseerd op basis van autoantilichaamstatus voor aanvang van de behandeling. In Week 24, hadden patiënten die bij aanvang seropositief waren voor RF en/of anti-CCP een significant verhoogd kans op het bereiken van een ACR20 en 50 respons in vergelijking met seronegatieve patiënten (p=0,0312 en p=0,0096) (tabel 18). Deze bevindingen werden gerepliceerd in Week 48, waarbij autoantilichaam seropositiviteit ook een verhoogde kans gaf op het bereiken van ACR70. In week 48 hadden seropositieve patiënten een 2-3 keer hogere kans op het bereiken van ACR responsen vergeleken met seronegatieve patiënten. Seropositieve patiënten toonden ook een significant grotere reductie in DAS28-ESR vergeleken met seronegatieve patiënten (figuur 1).
Tabel 18 Samenvatting van werkzaamheid ten opzichte van autoantilichaamstatus bij aanvang
| Week 24 | Week 48 | |||
Seropositief (n=514) | Seronegatief (n=106) | Seropositief (n=506) | Seronegatief (n=101) | |
| ACR20 (%) | 62,3* | 50,9 | 71,1* | 51,5 |
| ACR50 (%) | 32,7* | 19,8 | 44,9** | 22,8 |
| ACR70 (%) | 12,1 | 5,7 | 20,9* | 6,9 |
| EULAR-respons (%) | 74,8* | 62,9 | 84,3* | 72,3 |
| Gemiddelde verandering in DAS28-ESR | -1,97** | -1,50 | -2,48*** | -1,72 |
Significantieniveaus waren gedefinieerd als * p<0,05, **p<0,001, ***p<0,0001.
Figuur 1: Verandering vanaf de basislijn van DAS28-ESR volgens autoantilichaamstatus bij aanvang
Langetermijn werkzaamheid bij meerdere kuren
Meerdere behandelingskuren met rituximab in combinatie met methotrexaat resulteerde in een aanhoudende verbetering van de klinische verschijnselen van RA, gemeten door ACR, DAS28-ESR en EULAR-respons, die waargenomen werd bij alle onderzochte patiëntenpopulaties (figuur 2). Er was een aanhoudende verbetering van zowel fysieke functie, gemeten als HAQ-DI score, als van het aandeel patiënten die een MCID voor HAQ-DI bereikte.
Figuur 2: ACR respons voor 4 behandelingskuren (24 weken na elke kuur (per patiënt, per visite)) bij patiënten met een inadequate respons op TNF-blokkers (n=146)
90
80
70
60
50
40
30
20
10
0
1
| e |
| ku |
ur
2e
kuur
3e kuur
4e kuur 


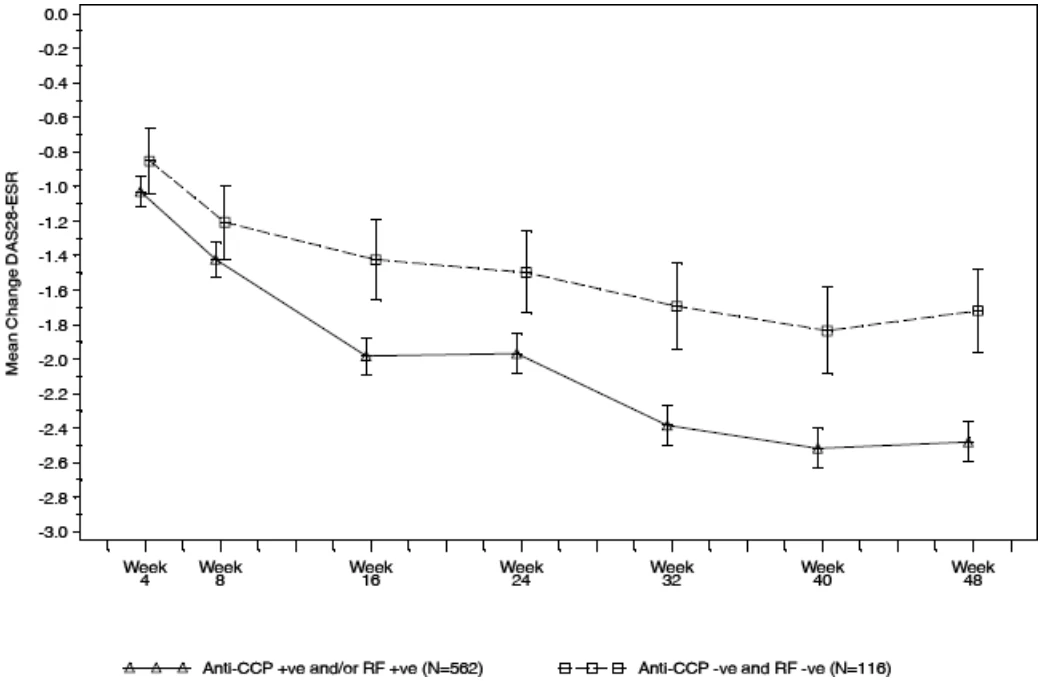
ACR20
ACR50
ACR70
Klinische laboratoriumbevindingen
Een totaal van 392/3095 (12,7%) van de patiënten met reumatoïde artritis testte positief voor ADA in klinische onderzoeken na behandeling met rituximab. Het verschijnen van ADA hield geen verband met klinische verslechtering of met een verhoogd risico op reacties op volgende infusies bij deze patiënten. De aanwezigheid van ADA zou geassocieerd kunnen worden met een verergering van de infusiereacties of allergische reacties na de tweede infusie van de vervolgkuren.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met rituximab in alle subgroepen van pediatrische patiënten met auto- immuun artritis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Klinische werkzaamheid en veiligheid bij granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA)
Inductie van remissie behandeling volwassenen
In GPA/MPA-onderzoek 1, werden er in totaal 197 patiënten van 15 jaar of ouder met ernstige GPA (75%) en MPA (24%) geïncludeerd en behandeld in een gerandomiseerd, dubbelblind, multicenter, non-inferioriteitsonderzoek met werkzame controle.
Patiënten werden gerandomiseerd in een verhouding 1:1 om dagelijks oraal cyclofosfamide (2 mg/kg/dag) gedurende 3-6 maanden of eenmaal per week rituximab (375 mg/m2) gedurende 4 weken te krijgen. Alle patiënten in de cyclofosfamide-arm kregen azathioprine als onderhoudstherapie tijdens de follow-up. Patiënten in beide armen kregen intraveneus (iv) een stootkuur van 1000 mg methylprednisolon (of een equivalente dosis van een andere glucocorticoïde) per dag, gedurende 1-3 dagen, gevolgd door oraal prednison (1 mg/kg/dag, met een maximum van 80 mg/dag). De prednison moest binnen 6 maanden na de start van de onderzoeksbehandeling zijn afgebouwd.
Het primaire eindmeetpunt was het bereiken van complete remissie na 6 maanden, gedefinieerd als een Birmingham Vasculitis Activity Score for Wegener’s Granulomatosis (BVAS/WG) van 0 en gestopt zijn met glucocorticoïde therapie. De vooraf vastgestelde marge voor non-inferioriteit van de behandeling was 20%. Het onderzoek liet non-inferioriteit zien van rituximab ten opzichte van cyclofosfamide voor wat betreft complete remissie (CR) na 6 maanden (tabel 19).
Werkzaamheid is waargenomen bij zowel nieuw-gediagnosticeerde patiënten als bij patiënten met een relaps (tabel 20).
Tabel 19 Percentage volwassen patiënten dat na 6 maanden complete remissie bereikte (‘intention-to-treat’-populatie*)
| Rituximab (n = 99) | Cyclofosfamide (n = 98) | Verschil tussen de behandelingen (Rituximab - Cyclofosfamide) | |
| Percentage | 63,6% | 53,1% | 10,6% 95,1%b BI (-3,2%, 24,3%) a |
a Non-inferioriteit is aangetoond, aangezien de ondergrens (- 3,2%) hoger was dan de vooraf vast gestelde marge voor non-inferioriteit (- 20%). b Het 95,1% betrouwbaarheidsniveau geeft een additionele 0,001 alpha weer om rekening te houden met een interimanalyse. | |||
Tabel 20 Complete remissie na 6 maanden op basis van ziektestatus
| Rituximab | Cyclofosfamide | Verschil (BI 95%) | |
Alle patiënten Nieuw- gediagnosticeerd Relaps | n=99 n=48 n=51 | n=98 n=48 n=50 | |
| Complete remissie | |||
| Alle patiënten | 63,6% | 53,1% | 10,6% (-3,2, 24,3) |
Nieuw- gediagnosticeerd | 60,4% | 64,6% |
|
| Relaps | 66,7% | 42,0% | 24,7% (5,8, 43,6) |
‘Worst case’-imputatie wordt toegepast voor patiënten met ontbrekende gegevens
Complete remissie na 12 en 18 maanden
In de -groep bereikte 48% van de patiënten complete remissie (CR) na 12 maanden en 39% van de patiënten bereikte CR na 18 maanden. Van de patiënten die met cyclofosfamide werden behandeld (gevolgd door azathioprine als onderhoud voor de complete remissie) bereikte 39% CR na 12 maanden en 33% van de patiënten bereikte CR na 18 maanden. Tussen maand 12 en maand 18 werden 8 gevallen van relaps waargenomen in de rituximab-groep vergeleken met 4 in de cyclofosfamide-groep.
Laboratoriumbepalingen
In totaal testten 23/99 (23%) van de met rituximab behandelde patiënten in het onderzoek naar inductie van remissie positief voor ADA na 18 maanden. Geen van de 99 met rituximab behandelde patiënten testte positief voor ADA ten tijde van de screening. In het onderzoek naar inductie van remissie had de aanwezigheid van ADA geen duidelijke trend of negatief effect op de veiligheid en werkzaamheid.
Onderhoudvan remissiebehandeling bij volwassenen
In totaal werden 117 patiënten in remissie (88 met GPA, 24 met MPA en 5 met ANCA-geassocieerde renale vasculitis) gerandomiseerd naar azathioprine (59 patiënten) of Ituxredi (58 patiënten) in een prospectief, multicenter, gecontroleerd, open-label onderzoek. De geïncludeerde patiënten waren 21 tot 75 jaar oud met nieuw-gediagnosticeerde of terugkerende ziekte in complete remissie na een combinatiebehandeling met glucocorticoïden en een cyclofosfamide puls-behandeling. De meerderheid van de patiënten testte positief voor ANCA bij de diagnose of gedurende het beloop van hun ziekte, hadden histologisch bevestigde necrotiserende ‘small-vessel’ vasculitis met een klinisch fenotype van GPA of MPA, ANCA-geassocieerde renale vasculitis of beide. De behandeling voor inductie van remissie omvatte onder meer intraveneus prednison, toegediend naar het oordeel van de behandelend arts, bij sommige patiënten voorafgegaan door methylprednisolon-pulsen, en cyclofosfamide-pulsen tot het bereiken van remissie na 4 tot 6 maanden. Op dat moment, en binnen maximaal 1 maand na de laatste cyclofosfamide-puls, werden patiënten willekeurig ingedeeld bij behandeling met rituximab (twee 500 mg intraveneuze infusies met een tussenperiode van twee weken (op dag 1 en dag 15) gevolgd door 500 mg intraveneus elke 6 maanden gedurende 18 maanden) of azathioprine (oraal toegediend in een dosis van 2 mg/kg/dag gedurende 12 maanden, 1,5 mg/kg/dag gedurende de volgende 6 maanden en tot slot 1 mg/kg/dag gedurende 4 maanden (de behandeling werd gestaakt na deze 22 maanden)). De prednisonbehandeling werd afgebouwd en gehandhaafd op een lage dosis (ongeveer 5 mg per dag) gedurende ten minste 18 maanden na randomisering. Het afbouwen van de dosis prednison en de beslissing om de prednisonbehandeling na 18 maanden te staken werden overgelaten aan de onderzoeker.
Alle patiënten werden gevolgd tot maand 28 (respectievelijk 10 of 6 maanden na de laatste rituximab- infusie of dosis azathioprine). Profylaxe voor Pneumocystis jiroveci pneumonie was vereist bij alle patiënten bij wie het aantal CD4+ T-lymfocyten lager was dan 250 per kubieke millimeter. De primaire uitkomstmaat was de incidentie van ernstig recidief in maand 28.
Resultaten
In maand 28 werd een ernstig recidief (gedefinieerd als terugkeer van tekenen van vasculitis-activiteit ([BVAS] > 0), zowel klinisch als uit laboratoriumtesten, die kunnen leiden tot orgaanfalen of -schade of die levensbedreigend kunnen zijn) waargenomen bij 3 patiënten (5%) in de rituximab-groep en 17 patiënten (29%) in de azathioprine-groep (p=0,0007). Beperkte recidieven (niet levensbedreigend en zonder ernstige schade aan organen) kwamen voor bij zeven patiënten in de rituximab-groep (12%) en acht patiënten in de azathioprine-groep (14%).
De cumulatieve incidentiecurves lieten zien dat de tijd tot het eerste ernstige recidief langer was bij Ituxredi-patiënten vanaf maand 2 tot maand 28 (figuur 3).
Figuur 3: Cumulatieve incidentie van het eerste ernstige recidief in de tijd
Overlevingsduur (maanden)
Overlevingsduur (maanden)
| Aantal patiënten met ernstig recidief | |||||||||||||||
| Azathioprine | 0 | 0 | 3 | 3 | 5 | 5 | 8 | 8 | 9 | 9 | 9 | 10 | 13 | 15 | 17 |
| Rituximab | 0 | 0 | 0 | 0 | 1 | 1 | 1 | 1 | 1 | 1 | 1 | 1 | 3 | 3 | 3 |
| Aantal patiënten ‘ at risk’ | |||||||||||||||
| Azathioprine | 59 | 56 | 52 | 50 | 47 | 47 | 44 | 44 | 42 | 41 | 40 | 39 | 36 | 34 | 0 |
| Rituximab | 58 | 56 | 56 | 56 | 55 | 54 | 54 | 54 | 54 | 54 | 54 | 54 | 52 | 50 | 0 |
N.B.: patiënten zonder voorval werden uitgesloten (censored) in maand 28.
Laboratoriumbepalingen
ADA werd waargenomen bij 6/34 (18%) van de met rituximab behandelde patiënten in het klinische onderzoek naar onderhoudsbehandeling. Er was geen duidelijke trend of negatief effect van de aanwezigheid van ADA op de veiligheid en werkzaamheid in het onderzoek naar onderhoudsbehandeling.
Pediatrische patiënten
Het onderzoek WA25615 (PePRS) was een multicenter, open-label, eenarmig onderzoek zonder controlegroep bij 25 patiënten (≥ 2 jaar tot < 18 jaar oud) met ernstige actieve GPA of MPA. De mediane leeftijd van de patiënten was 14 jaar (spreiding: 6-17 jaar) en de meerderheid van de patiënten (20/25 [80%]) was vrouw. In totaal hadden bij baseline 19 patiënten (76%) GPA en 6 patiënten (24%) MPA. Bij opname in het onderzoek hadden 18 patiënten nieuw gediagnostiseerde ziekte (13 patiënten met GPA en 5 patiënten met MPA) en 7 patiënten hadden een recidief (6 patiënten met GPA en 1 patiënt met MPA).
De opzet van het onderzoek bestond uit een 6 maanden durende beginfase van inductie van remissie met een minimaal 18 maanden durende follow-up tot in totaal maximaal 54 maanden (4,5 jaar). 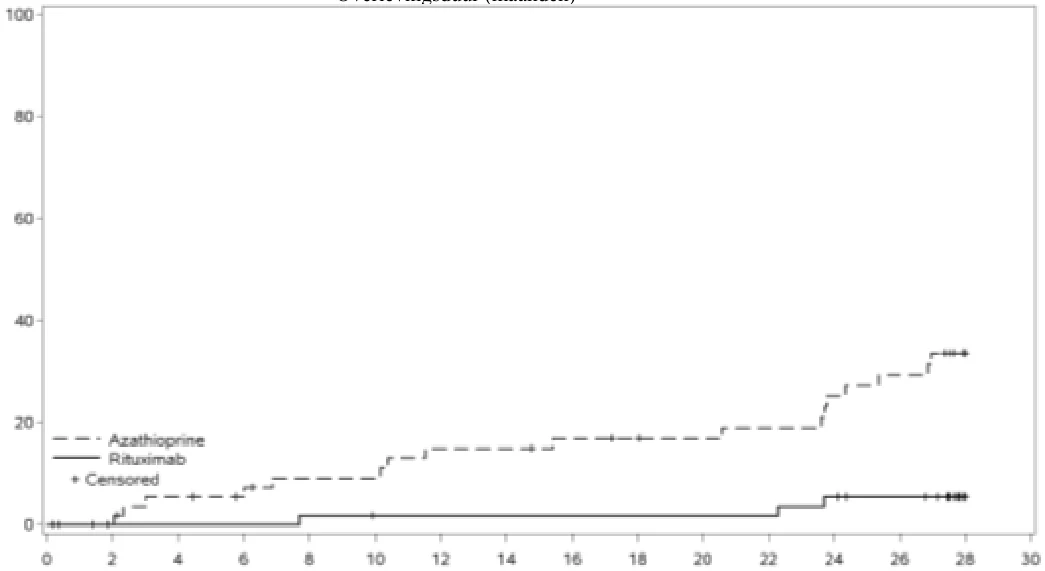
Patiënten kregen minimaal 3 intraveneuze doseringen methylprednisolon (30 mg/kg/dag, niet meer dan 1 g/dag) voorafgaand aan de eerste intraveneuze infusie met rituximab. Additioneel konden dagelijkse doseringen (tot 3 doseringen) intraveneus methylprednisolon worden gegeven, indien klinisch noodzakelijk. De behandeling voor inductie van remissie bestond uit 4 intraveneuze infusies eenmaal per week van 375 mg/m2 lichaamsoppervlak rituximab op onderzoeksdag 1, 8, 15 en 22, in combinatie met 1 mg/kg/dag (maximaal 60 mg/dag) oraal prednisolon of prednison dat na 6 maanden was afgebouwd tot een minimum van 0,2 mg/kg/dag (maximaal 10 mg/dag). Patiënten konden na de remissie-inductiefase, naar het inzicht van de onderzoeker, vervolginfusies met rituximab krijgen op of na maand 6 om remissie van de Pediatrische Vasculitis Activiteit Score (PVAS) te handhaven en ziekteactiviteit (waaronder ziekteprogressie of opvlamming van de ziekte) onder controle te houden of om de eerste remissie te bereiken.
Alle 25 patiënten voltooiden alle 4 de intraveneuze infusies eenmaal per week tijdens de 6 maanden durende remissie-inductiefase. In totaal voltooiden 24 van de 25 patiënten ten minste de 18 maanden follow-up.
Het doel van dit onderzoek was het beoordelen van de veiligheid, PK-parameters en werkzaamheid van rituximab bij pediatrische patiënten (≥ 2 jaar tot 8 jaar oud) met GPA en MPA. De werkzaamheidseindpunten van het onderzoek waren oriënterend en werden hoofdzakelijk beoordeeld met de PVAS (zie tabel 21).
Cumulatieve glucocorticoïdedosering (i.v. en oraal) op maand 6
In onderzoek WA25615 behaalden 24 van de 25 patiënten (96%) een afbouw van orale glucocorticoïde tot 0,2 mg/kg/dag (of ≤10 mg/dag, indien dat lager was) op of voor maand 6 tijdens het afbouwschema van orale steroïde zoals gedefinieerd in het protocol.
Er werd een afname van de mediaan van het totale gebruik van orale glucocorticoïde waargenomen vanaf week 1 (mediaan = 45 mg prednisonequivalente dosis [IQR: 35–60]) tot maand 6 (mediaan = 7,5 mg [IQR: 4–10]), welke vervolgens werd gehandhaafd tot maand 12 (mediaan = 5 mg [IQR: 2–10]) en maand 18 (mediaan = 5 mg [IQR: 1-5]).
Follow-upbehandeling
Gedurende de gehele onderzoeksperiode ontvingen patiënten 4 tot 28 doseringen V (tot 4,5 jaar [53,8 maanden]). Patiënten ontvingen ongeveer iedere 6 maanden maximaal 375 mg/m2 rituximab naar inzicht van de onderzoeker. In totaal ontvingen 17 van de 25 patiënten (68%) aanvullende rituximab-behandeling op of na maand 6 tot het eind van het onderzoek. Van deze 17 patiënten ontvingen 14 patiënten aanvullende rituximab-behandeling tussen maand 6 en maand 18.
Tabel 21 Onderzoek WA25615 (PePRS) – PVAS-remissie op maand 1, 2, 4, 6, 12 en 18
| Onderzoeksvisite | Aantal responders in PVAS remissie* (responsepercentage [%]) N = 25 | 95% BIα |
| maand 1 | 0 | 0,0%; 13,7% |
| maand 2 | 1 (4,0%) | 0,1%; 20,4% |
| maand 4 | 5 (20,0%) | 6,8%; 40,7% |
| maand 6 | 13 (52,0%) | 31,3%; 72,2% |
| maand 12 | 18 (72,0%) | 50,6%; 87,9% |
| maand 18 | 18 (72,0%) | 50,6%; 87,9% |
*P VAS van 0 en behaalde afbouw van glucocortcoïde tot 0,2 mg/kg/dag (of 10 mg/dag, indien dat lager is) op het meetpunt in de tijd. α de werkzaamheidsgegevens zijn exploratief en er is geen formele statistische test uitgevoerd voor deze eindpunt en rituximab-behandeling (375 mg/m2 x 4 infusies) tot 6 maanden was identiek voor alle patiënten. Follow-upbehandeling na 6 maanden werd bepaald door de onderzoeker. | ||
Laboratoriumbepalingen
In totaal ontwikkelden 4/25 patiënten (16%) ADA gedurende de gehele onderzoeksperiode. Beperkte gegevens laten zien dat er geen trend waargenomen kon worden in de bijwerkingen die bij ADA- positieve patiënten gemeld werden.
In de pediatrische onderzoeken naar GPA en MPA had de aanwezigheid van ADA geen duidelijke trend of negatieve impact op de veiligheid of werkzaamheid tot gevolg.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met rituximab in pediatrische patiënten jonger dan 2 jaar met ernstige actieve GPA of MPA (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Klinische werkzaamheid en veiligheid bij pemphigus vulgaris
PV-onderzoek 1 (onderzoek ML22196)
De werkzaamheid en veiligheid van rituximab in combinatie met een kortetermijnbehandeling met lage doseringen van een glucocorticoïd (prednison) werden onderzocht bij nieuw-gediagnosticeerde patiënten met matig ernstige tot ernstige pemphigus (74 pemphigus vulgaris [PV] en 16 pemphigus foliaceus [PF]) in een gerandomiseerd, open-label, gecontroleerd, multicenter onderzoek. Patiënten waren in de leeftijd van 19 tot 79 jaar en niet eerder behandeld voor pemphigus. In de PV-populatie was de ziekte matig ernstig bij 5 (13%) patiënten in de rituximab-groep en 3 (8%) patiënten in de standaarddosering-prednison-groep en ernstig bij 33 (87%) patiënten in de rituximab-groep en 33 (92%) patiënten in de standaarddosering-prednison-groep, volgens de criteria voor ernst van de ziekte zoals gedefinieerd door Harman.
Patiënten werden gestratificeerd op ernst van de ziekte bij aanvang (matig ernstig of ernstig) en 1:1 gerandomiseerd naar of rituximab en een lage dosis prednison of een standaarddosering prednison. Patiënten die gerandomiseerd werden naar de rituximab-groep kregen een eerste intraveneuze infusie van 1000 mg rituximab op dag 1 van het onderzoek in combinatie met 0,5 mg/kg/dag oraal prednison, geleidelijk afgebouwd gedurende 3 maanden bij matig ernstige ziekte, of 1 mg/kg/dag oraal prednison, geleidelijk afgebouwd gedurende 6 maanden bij ernstige ziekte, en een tweede intraveneuze infusie van 1000 mg op dag 15 van het onderzoek. Onderhoudsinfusies van rituximab 500 mg werden toegediend na 12 en 18 maanden. Patiënten die gerandomiseerd werden naar de standaarddosering- prednison-groep kregen een startdosering van 1 mg/kg/dag oraal prednison, geleidelijk afgebouwd gedurende 12 maanden bij matig ernstige ziekte of 1,5 mg/kg/dag oraal prednison, geleidelijk afgebouwd gedurende 18 maanden bij ernstige ziekte. Bij een recidief konden patiënten in de rituximab-groep een aanvullende infusie van 1000 mg rituximab toegediend krijgen in combinatie met hervatting of verhoging van de prednisondosering. Infusies gegeven als onderhoudsdosering of bij een recidief werden niet eerder dan 16 weken na de voorgaande infusie toegediend.
De primaire doelstelling van het onderzoek was complete remissie (volledige epithelisatie en geen nieuwe en/of bestaande laesies) na 24 maanden zonder het gebruik van prednisontherapie gedurende ten minste 2 maanden (CRoff ≥ 2 maanden
Resultaten van PV-onderzoek 1
Het onderzoek liet bij PV-patiënten statistisch significante resultaten zien voor rituximab en een lage dosering prednison vergeleken met een standaarddosering prednison in het bereiken van CRoff ≥ 2 maanden na 24 maanden (zie tabel 22).
Tabel 22 Percentage PV-patiënten dat complete remissie bereikte na 24 maanden bij een onderbreking van corticosteroïdbehandeling van ten minste 2 maanden (‘intention-to-treat’-populatie - PV)
Rituximab +
Prednison
n=38
Prednison
n=36
p-waardea 95% BIb
Aantal responders 34 (89,5%) 10 (27,8%) <0,0001 61,7% (38,4; (responspercentage 76,5)
[%])
a p-waarde is van Fisher’s exact test met mid-p-correctie
b 95% betrouwbaarheidsinterval is gecorrigeerde Newcombe-interval
Het aantal patiënten die rituximab plus een lage dosering prednison ontvingen en die van de prednisonbehandeling af waren of een minimale behandeling ontvingen (dosis van 10 mg of minder prednison per dag) vergeleken met patiënten die een standaarddosering prednison ontvingen gedurende 24 maanden, laat een steroïd-sparend effect van rituximab zien (figuur 4).
Figuur 4 Aantal patiënten in de tijd die van de corticosteroïdbehandeling af waren of een
minimale corticosteroïdbehandeling (≤10 mg/dag) ontvingen 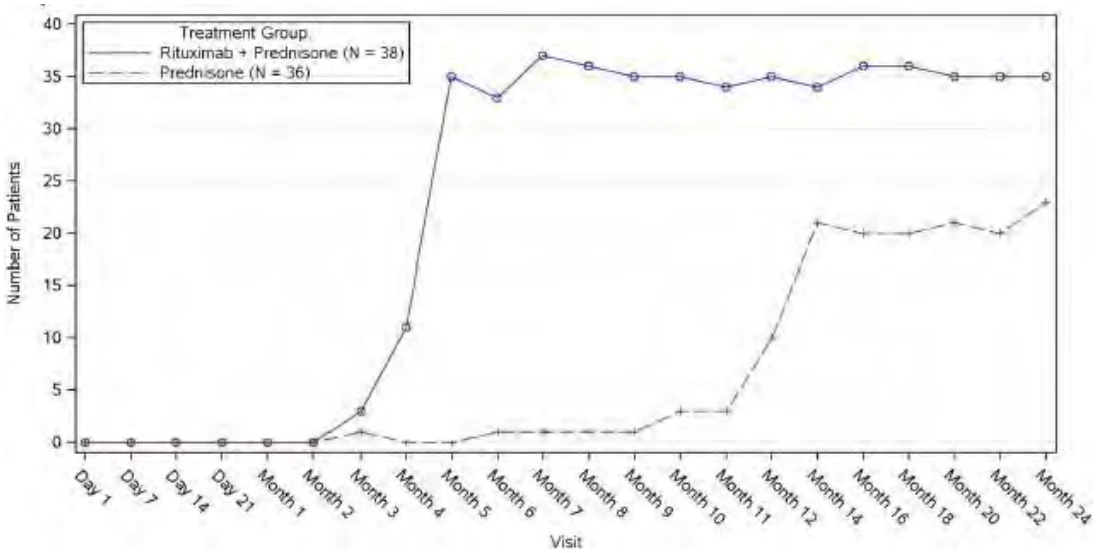
Post-hoc retrospectieve laboratoriumbepaling
In totaal testten 19/34 (56%) PV-patiënten die met rituximab behandeld waren na 18 maanden positief voor ADA. Het is onduidelijk wat de klinische relevantie is van het ontwikkelen van ADA bij patiënten die met rituximab behandeld zijn.
PV-onderzoek 2 (onderzoek WA29330)
In een gerandomiseerd, dubbelblind, dubbel-dummy, multicenter onderzoek met werkzame controle werden de werkzaamheid en veiligheid van rituximab vergeleken met die van mycofenolaatmofetil (MMF) bij patiënten met matig ernstig tot ernstig PV die bij opname in het onderzoek behandeld werden met 60-120 mg/dag oraal prednison of een equivalent middel (1,0-1,5 mg/kg/dag), afgebouwd tot een dosis van 60 of 80 mg/dag voor dag 1. De patiënten hadden in de voorgaande 24 maanden de diagnose PV gekregen, met bewijs van matig ernstige tot ernstige ziekte (gedefinieerd als een totaal Pemphigus Disease Area Index (PDAI)-activiteitscore van ≥ 15).
Honderdvijfendertig patiënten werden gerandomiseerd naar behandeling met rituximab 1000 mg toegediend op dag 1, dag 15, week 24 en week 26 of oraal MMF 2 g/dag gedurende 52 weken in combinatie met 60 of 80 mg oraal prednison, met het doel om de prednison af te bouwen naar 0 mg/dag voor week 24.
Het primaire werkzaamheidsdoel van dit onderzoek was het beoordelen van de werkzaamheid van rituximab in vergelijking met MMF in het behalen van een aanhoudende complete remissie in week 52, gedefinieerd als het genezen van laesies zonder nieuwe actieve laesies (d.w.z., een PDAI- activiteitscore van 0) zonder gelijktijdige behandeling met prednison of een equivalent middel, en het behouden van deze respons gedurende ten minste 16 opeenvolgende weken tijdens de behandelingsperiode van 52 weken.
Resultaten van PV-onderzoek 2
Het onderzoek toonde de superioriteit van rituximab aan ten opzichte van MMF in combinatie met een afbouwende kuur met orale corticosteroïden in het behalen van CRoff corticosteroïden ≥ 16 weken in week 52 bij PV-patiënten (tabel 23). De meeste patiënten in de mITT-populatie (74%) hadden een recente diagnose en 26% van de patiënten had bestaande ziekte (ziekteduur ≥ 6 maanden en kregen eerdere behandeling voor PV).
Tabel 23 Percentage PV-patiënten die een langdurige complete remissie behaalden zonder corticosteroïden gedurende ten minste 16 weken in week 52 (aangepaste ‘intention- to-treat’-populatie)
| Rituximab (n=62) | MMF (n=63) | Verschil (95% BI) | p-waarde | |
Aantal responders (responspercentage [%]) Patiënten met een recente diagnose Patiënten met bestaande ziekte | 25 (40,3%) 19 (39,6%) 6 (42,9%) | 6 (9,5%) 4 (9,1%) 2 (10,5%) | 30,80% (14,70%; 45,15%) | < 0,0001 |
MMF = Mycofenolaatmofetil. BI = Betrouw baarheidsinterval. Patiënten met een recente diagnose = ziekteduur < 6 maanden of geen eerdere behandeling voor PV. Patiënten met bestaande ziekte = ziekteduur ≥ 6 maanden en eerdere behandeling voor PV. Cochran-Mantel-Haenszel-test werd gebruikt om de p-waarde te berekenen. | ||||
De statistisch significante uitkomsten voor rituximab ten opzichte van MMF werden bevestigd door analyse van alle secundaire parameters (waaronder cumulatieve dosis oraal corticosteroïden, totaal aantal exacerbaties en verandering in gezondheidsgerelateerde kwaliteit van leven, zoals gemeten met de Dermatology Life Quality Index, DLQI). Analyses van de secundaire eindpunten werden gecontroleerd op multipliciteit.
Blootstelling aan glucocorticoïden
De cumulatieve dosis oraal corticosteroïden was significant lager bij patiënten die behandeld werden met rituximab. De mediane (min, max) cumulatieve prednisondosis in week 52 was 2775 mg (450, 22.180) in de rituximab-groep vergeleken met 4005 mg (900, 19.920) in de MMF-groep (p=0,0005).
Exacerbaties
Het totaal aantal exacerbaties was significant lager bij patiënten behandeld met rituximab vergeleken met MMF (6 vs. 44, p<0,0001) en er waren minder patiënten met ten minste één exacerbatie (8,1% vs. 41,3%).
Laboratoriumbepalingen
In week 52 testten in totaal 20/63 (31,7%) (19 geïnduceerd door de behandeling en 1 versterkt door de behandeling) van de met rituximab behandelde PV-patiënten positief voor ADA. Er was geen duidelijk negatief effect van de aanwezigheid van ADA op de veiligheid en werkzaamheid in PV- onderzoek 2.
5.2 Farmacokinetische eigenschappen
Non-Hodgkinlymfoom bij volwassenen
Gebaseerd op een populatie farmacokinetische analyse bij 298 NHL-patiënten die één of meerdere infusies met Ituxredi monotherapie kregen of die rituximab in combinatie met CHOP therapie kregen (toegediende doseringen Ituxredi varieerden van 100 tot 500 mg/m2), zijn de kenmerkende populatieschattingen voor niet-specifieke klaring (CL1), specifieke klaring (CL2), die waarschijnlijk bijgedragen wordt door B-cellen of door de tumorlast, en het verdelingsvolume van het centrale compartiment (V1) respectievelijk 0,14 l/dag, 0,59 l/dag, en 2,7 l. De geschatte mediane eind eliminatiehalfwaardetijd van rituximab was 22 dagen (spreiding 6,1 tot 52 dagen). Bij 161 patiënten die 375 mg/m2 per intraveneuze infusie als 4 wekelijkse doseringen toegediend kregen, had het aantal CD19 positieve cellen en de grootte van de meetbare tumorlaesies bij aanvang een bijdrage aan een deel van de variabiliteit van de CL2 van rituximab. Patiënten met meer CD19-positieve cellen of met grotere tumorlaesies hadden een hogere CL2. Echter, na correctie voor het aantal CD19-positieve cellen en tumorlaesie restte er nog een grote component aan interindividuele variabiliteit voor CL2. V1 varieerde per lichaamsoppervlak en CHOP therapie. Deze variabiliteit in V1 (27,1% en 19,0%) veroorzaakt door respectievelijk de spreiding in lichaamsoppervlak (1,53 tot 2,32 m2) en gelijktijdige behandeling met CHOP, was erg klein. Leeftijd, geslacht, ras en WHO performance status hadden geen effect op de farmacokinetiek van rituximab. Deze analyse suggereert dat aanpassing van de dosering van rituximab op een van de onderzochte co-varianten naar verwachting geen zinvolle afname van de farmacokinetische variabiliteit van Ituxredi zal veroorzaken.
Rituximab , toegediend per intraveneuze infusie in een dosering van 375 mg/m2 met wekelijkse intervallen voor 4 doseringen bij 203 rituximab naïeve patiënten met NHL, leverde een gemiddelde Cmax na de vierde infusie op van 486 µg/ml (spreiding 77,5 tot 996,6 µg/ml). Rituximab was waarneembaar in het serum van patiënten 3-6 maanden na het afronden van de laatste behandeling.
Na toediening van rituximab in een dosering van 375 mg/m2 per intraveneuze infusie met wekelijkse intervallen voor 8 doseringen bij 37 patiënten met NHL, nam de gemiddelde Cmax toe met iedere achtereenvolgende infusie, tot een gemiddelde van 243 µg/ml (spreiding 16-582 µg/ml) na de eerste infusie tot 550 µg/ml (spreiding 171-1177 µg/ml) na de achtste infusie.
Het farmacokinetisch profiel van rituximab toegediend als 6 infusies van 375 mg/m2 in combinatie met 6 kuren CHOP chemotherapie was gelijk aan het profiel dat waargenomen werd voor rituximab-monotherapie.
Pediatrische DLBCL/BL/BAL/BLL
In het onderzoek dat werd uitgevoerd bij pediatrische patiënten met DLBCL/BL/BAL/BLL werd de farmacokinetiek (PK) onderzocht in een subgroep van 35 patiënten in de leeftijd van 3 jaar en ouder. De PK in de twee leeftijdsgroepen (≥ 3 tot < 12 jaar vs. ≥ 12 tot < 18 jaar) was gelijk. Na twee intraveneuze infusies rituximab van 375 mg/m2 tijdens elk van de twee inductiecycli (cyclus 1 en 2) gevolgd door een intraveneuze infusie rituximab van 375 mg/m2 tijdens elk van de twee consolidatiecycli (cyclus 3 en 4), was de maximale concentratie het hoogst na de vierde infusie (cyclus 2) met een geometrisch gemiddelde van 347 µg/ml gevolgd door lagere geometrisch gemiddelde maximale concentraties (cyclus 4: 247 µg/ml). Met dit doseringsschema werden dalspiegels gehandhaafd (geometrisch gemiddelden: 41.8 µg/ml (vóór dosering cyclus 2; na één cyclus), 67,7 µg/ml (vóór dosering cyclus 3, na twee cycli) en 58,5 µg/ml (vóór dosering cyclus 4, na drie cycli)). De mediane eliminatiehalfwaardetijd bij pediatrische patiënten van 3 jaar en ouder was 26 dagen.
De PK-karakteristieken van rituximab voor pediatrische patiënten met DLBCL/BL/BAL/BLL kwamen overeen met hetgeen is waargenomen voor volwassen patiënten met NHL.
Er zijn geen PK-gegevens beschikbaar voor de leeftijdsgroep van ≥ 6 maanden tot < 3 jaar, maar populatie-farmacokinetische analyse ondersteunt de verwachting dat de systemische blootstelling (AUC, Cdal) in deze leeftijdsgroep vergelijkbaar zal zijn met die van patiënten ≥ 3 jaar (tabel 24). Een kleinere tumor bij baseline is gerelateerd aan een hogere blootstelling vanwege een lagere tijdsafhankelijke klaring; systemische blootstellingen bij verschillende tumorgroottes blijven echter binnen het blootstellingsbereik waarbij de werkzaamheid werd aangetoond met een acceptabel veiligheidsprofiel.
Tabel 24: Voorspelde PK-parameters voor het pediatrische doseringsschema met rituximab bij
DLBCL/BL/BAL/BLL
| Leeftijdsgroep | ≥ 6 maanden tot < 3 jaar | ≥ 3 tot < 12 jaar | ≥ 12 tot < 18 jaar |
| Cdal (µg/ml) | 47,5 (0,01-179) | 51,4 (0,00-182) | 44,1 (0,00-149) |
| AUC1-4 cycli (µg*dag/ml) | 13.501 (278-31.070) | 11.609 (135-31.157) | 11.467 (110-27.066) |
Resultaten zijn weergegeven als medianen (min – max); Cdal is vóór dosering cyclus 4.
Chronische lymfatische leukemie
Rituximab werd aan CLL-patiënten toegediend als een intraveneuze infusie met een dosering van 375 mg/m2 bij de eerste cyclus, verhoogd tot 500 mg/m2 per cyclus, voor 5 doses in combinatie met fludarabine en cyclofosfamide. De gemiddelde Cmax (N = 15) was 408 µg/ml (spreiding 97-764 µg/ml) na de vijfde 500 mg/m2 infusie en de gemiddelde terminale halfwaardetijd was 32 dagen (spreiding 14-62 dagen).
Reumatoïde artritis
Na twee intraveneuze infusies met rituximab met een dosis van 1000 mg, twee weken uit elkaar, was de gemiddelde terminale halfwaardetijd 20,8 dagen (spreiding 8,58 tot 35,9 dagen), de gemiddelde systemische klaring was 0,23 l/dag (spreiding 0,091 tot 0,67 l/dag), en het gemiddelde steady-state verdelingsvolume was 4,6 l (spreiding 1,7 tot 7,51 l). Populatie-farmacokinetische analyse van dezelfde data leverden vergelijkbare gemiddelde waardes voor systemische klaring en halfwaardetijd, 0,26 l/dag en 20,4 dagen respectievelijk. Populatie-farmacokinetische analyse onthulde dat lichaamsoppervlak en geslacht de meest significante covarianten waren om interindividuele variabiliteit van farmacokinetische parameters te verklaren. Na correctie voor lichaamsoppervlak hadden mannelijke proefpersonen een groter distributievolume en een snellere klaring van vrouwelijke proefpersonen. De geslachtsgerelateerde verschillen in farmacokinetiek worden niet als klinisch relevant beschouwd en een aanpassing van de dosis is niet nodig. Er zijn geen farmacokinetische gegevens beschikbaar voor patiënten met lever- of nierbeschadiging.
De farmacokinetiek van rituximab werd beoordeeld na twee intraveneuze (IV) doses van 500 mg en 1000 mg op de dagen 1 en 15 in vier onderzoeken. In alle onderzoeken, was de farmacokinetiek van rituximab dosisproportioneel in het onderzochte beperkte doseringsbereik. De gemiddelde Cmax waardes voor serumrituximab na de eerste infusie varieerde van 157 tot 171 µg/ml bij een dosis van 2 x 500 mg en van 298 tot 341 µg/ml bij een dosis van 2 x 1000 mg. Na de tweede infusie, varieerde de gemiddelde Cmax van 183 tot 198 µg/ml bij een dosis van 2 x 500 mg en van 355 tot 404 µg/ml bij een dosis van 2 x 1000 mg. De gemiddelde terminale halfwaardetijd varieerde van 15 tot 16 dagen bij een dosis van 2 x 500 mg en van 17 tot 21 dagen bij een dosis van 2 x 1000 mg. Voor beide doseringen was de gemiddelde Cmax 16 tot 19% hoger na de tweede infusie dan na de eerste infusie.
De farmacokinetiek van rituximab werd beoordeeld na twee intraveneuze doses van 500 mg en 1000 mg bij een tweede behandelingskuur. De gemiddelde Cmax voor serumrituximab na de eerste infusie was 170 tot 175 μg/m bij een dosis van 2 x 500 mg en 317 tot 370 µg/ml bij een dosis van 2 x 1000 mg. Cmax na de tweede infusie was 207 µg/ml bij een dosis van 2 x 500 mg en varieerde van 377 tot 386 µg/ml bij de dosis van 2 x 1000 mg. De gemiddelde terminale halfwaardetijd na de tweede infusie van de tweede kuur was 19 dagen bij een dosis van 2 x 500 mg en varieerde van 21 tot 22 dagen bij een dosis van 2 x 1000 mg. FK parameters voor rituximab waren vergelijkbaar voor de twee behandelingskuren.
De farmacokinetische parameters in de populatie die inadequaat reageerde op anti-TNF, die hetzelfde doseringsschema volgde (2 x 1000 mg, intraveneus, twee weken uit elkaar), waren vergelijkbaar, met een gemiddelde maximale serumconcentratie van 369 μg/ml en een gemiddelde terminale halfwaardetijd van 19,2 dagen.
Granulomatose met polyangiitis (GPA) en microscopische polyangiitis (MPA)
Volwassen patiënten
Gebaseerd op de farmacokinetische analyse van de populatie met data van 97 patiënten met granulomatose met polyangiitis en microscopische polyangiitis die eenmaal per week 375 mg/m2 rituximab kregen gedurende 4 weken, was de geschatte mediane terminale eliminatiehalfwaardetijd 23 dagen (spreiding 9 tot 49 dagen). De gemiddelde klaring en het gemiddelde distributievolume van rituximab waren respectievelijk 0,313 l/dag (spreiding 0,116 tot 0,726 l/dag) en 4,50 l (spreiding 2,25 tot 7,39 l). Maximale concentraties tijdens de eerste 180 dagen (Cmax), de minimumconcentratie op dag 180 (C180) en de cumulatieve oppervlakte onder de curve gedurende 180 dagen (AUC180) waren respectievelijk (mediaan [spreiding]) 372,6 [252,3-533.5] µg/ml, 2,1 (0-29,3) µg/ml en 10.302 [3653-21.874] µg.dag/ml. De PK-parameters van rituximab voor volwassen patiënten met GPA en MPA lijken overeen te komen met hetgeen is waargenomen bij patiënten met reumatoïde artritis.
Pediatrische patiënten
Gebaseerd op de farmacokinetische analyse van de populatie met data van 25 kinderen met GPA en MPA (6-17 jaar oud) die eenmaal per week gedurende 4 weken 375 mg/m2 rituximab kregen, was de geschatte mediane terminale eliminatiehalfwaardetijd 22 dagen (spreiding 11 tot 42 dagen). De gemiddelde klaring en het gemiddelde distributievolume van rituximab waren respectievelijk 0,221 l/dag (spreiding 0,0996 tot 0,381 l/dag) en 2,27 l (spreiding 1,43 tot 3,17 l). Maximale concentraties tijdens de eerste 180 dagen (Cmax), de minimumconcentratie op dag 180 (C180) en de cumulatieve oppervlakte onder de curve gedurende 180 dagen (AUC180) waren respectievelijk (mediaan [spreiding]) 382,8 [270,6-513,6] µg /ml en 9787 [4838 - 20.446] µg.dag/ml. De PK- parameters van rituximab voor pediatrische patiënten met GPA en MPA waren vergelijkbaar met die voor volwassenen met GPA of MPA, rekening houdend met het effect van lichaamsoppervlak op klaring- en distributievolume-parameters.
Pemphigus vulgaris
De PK-parameters voor volwassen PV-patiënten die rituximab 1000 mg kregen toegediend op dag 1, 15, 168 en 182 zijn weergegeven in tabel 25.
Tabel 25 Populatie-PK bij volwassen PV-patiënten in PV-onderzoek 2
| Parameter | Infusiecyclus | |
| 1e cyclus van 1000 mg dag 1 en dag 15 n=67 | 2e cyclus van 1000 mg dag 168 en dag 182 n=67 | |
Terminale halfwaardetijd (dagen) Mediaan (Spreiding) | 21,0 (9,3-36,2) | 26,5 (16,4-42,8) |
Klaring (l/dag) Gemiddelde (Spreiding) | 391 (159-1510) | 247 (128-454) |
Centrale verdelingsvolume (l) Gemiddelde (Spreiding) | 3,52 (2,48-5,22) | 3,52 (2,48-5,22) |
Na de eerste twee rituximab-toedieningen (op dag 1 en 15; overeenkomend met cyclus 1), waren de PK-parameters van rituximab bij patiënten met PV vergelijkbaar met die bij patiënten met GPA/MPA en patiënten met RA. Na de laatste twee toedieningen (op dag 168 en 182; overeenkomend met cyclus 2), was de klaring van rituximab verlaagd, terwijl het centrale verdelingsvolume ongewijzigd bleef.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Het is aangetoond dat rituximab zeer specifiek is voor het CD20-antigeen op B-cellen. Toxiciteitsonderzoeken bij de Cynomolgusaap hebben geen andere effecten aangetoond dan de te verwachten farmacologische vermindering van B-cellen in het perifere bloed en de lymfoïde weefsels.
In cynomolgusapen zijn ontwikkelingstoxiciteitsonderzoeken uitgevoerd met doses tot 100 mg/kg (behandeling op incubatiedagen 20-50) en onthulden geen bewijs van toxiciteit voor de foetus dat toe te schrijven was aan rituximab. Echter, dosis-afhankelijke farmacologische depletie van B-cellen werd waargenomen in de lymfoïde organen van de foetussen, die postnataal aanhield en begeleid werd door een afname van het IgG-gehalte in de aangedane pasgeboren dieren. B-cel aantallen werden binnen 6 maanden na de geboorte weer normaal in deze dieren en brachten de reactie op immunisatie niet in gevaar.
Standaardtesten om de mutageniteit te onderzoeken zijn niet uitgevoerd omdat zulke testen niet relevant zijn voor dit molecuul. Er zijn geen lange termijn dieronderzoeken uitgevoerd om de potentiële carcinogeniteit van rituximab vast te stellen.
Specifieke onderzoeken om het effect van rituximab op de vruchtbaarheid te onderzoeken zijn niet uitgevoerd. In algemene toxiciteitsonderzoeken bij cynomolgusapen werden geen schadelijke effecten waargenomen op de reproductieve organen van mannen of vrouwen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumcitraat (E331)
Citroenzuur (E330)
Polysorbaat 80 (E433)
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Er zijn geen onverenigbaarheden waargenomen tussen rituximab en polyvinylchloride of polyethyleen zakken of infusiesets.
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon 3 jaar
Verdund geneesmiddel
- Na aseptische verdunning in natriumchlorideoplossing
De bereide infusieoplossing van Ituxredi in 0,9% natriumchlorideoplossing is fysisch en chemisch stabiel gedurende 60 dagen bij 5±3°C en 30 dagen bij 25±2°C.
- Na aseptische verdunning in dextroseoplossing
De bereide infusieoplossing van Ituxredi in 5% dextroseoplossing is fysisch en chemisch stabiel gedurende 48 uur bij 2 °C - 8 °C en 25±2°C.
Uit microbiologisch oogpunt dient de bereide infusieoplossing onmiddellijk gebruikt te worden. Indien de oplossing niet onmiddellijk gebruikt wordt, zijn de bewaartijden tijdens gebruik en omstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker en zijn gewoonlijk niet langer dan 24 uur bij 2 °C - 8 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C). Niet in de vriezer bewaren. De injectieflacons in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Ituxredi 100 mg concentraat voor oplossing voor infusie
Een helder type I glazen injectieflacon met butylrubber stopper met 100 mg rituximab in 10 ml. Verpakkingen met 1 injectieflacon of 2 injectieflacons.
Ituxredi 500 mg concentraat voor oplossing voor infusie
Een helder type I glazen injectieflacon met butylrubber stopper met 500 mg rituximab in 50 ml. Verpakking met 1 injectieflacon of 2 injectieflacons.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Ituxredi is beschikbaar in steriele, niet pyrogene injectieflacons voor eenmalig gebruik zonder conserveermiddel.
Gebruik een steriele naald en spuit om Ituxredi te bereiden. Neem aseptisch de benodigde hoeveelheid Ituxredi en verdun het tot de berekende concentratie van 1 tot 4 mg/ml in een infusiezak met steriele, pyrogeenvrije natriumchloride 9 mg/ml (0,9%) oplossing voor injectie of 5% D-glucose in water. Om de oplossing te mengen: keer de zak voorzichtig om ter voorkoming van schuimvorming. De nodige voorzorg moet in acht worden genomen om de steriliteit van de oplossing te waarborgen. Omdat het geneesmiddel geen enkel antimicrobieel conserveermiddel of bacteriostatisch middelen bevat, moet een aseptische techniek in acht worden genomen. Parenterale geneesmiddelen dienen visueel geïnspecteerd te worden op deeltjes en verkleuring vóór de toediening.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Reddy Holding GmbH
Kobelweg 95
86156 Augsburg
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1861/001
EU/1/24/1861/002
EU/1/24/1861/003
EU/1/24/1861/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19/09/2024
Datum van laatste verlenging: {DD maand JJJJ}
10. DATUM VAN HERZIENING VAN DE TEKST
03/2025
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.