


SmPC (samenvatting van de productkenmerken) - Aspaveli
1. NAAM VAN HET GENEESMIDDEL
ASPAVELI 1080 mg oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 20 ml bevat 1.080 mg pegcetacoplan.
Elke ml bevat 54 mg pegcetacoplan.
Hulpstoffen met bekend effect
Elke ml bevat 41 mg sorbitol.
Elke injectieflacon bevat 820 mg sorbitol.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor infusie
Heldere, kleurloze tot enigszins geelachtige, waterige oplossing met een pH van 5,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ASPAVELI is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met paroxismale nachtelijke hemoglobinurie (PNH) die hemolytische anemie hebben.
ASPAVELI is geïndiceerd voor de behandeling van volwassen en adolescente patiënten van 12 tot en met 17 jaar met C3-glomerulopathie (C3G) of primaire immuuncomplex-gemedieerde membranoproliferatieve glomerulonefritis (IC-MPGN) in combinatie met een renine-angiotensinesysteemremmer (RAS-remmer), tenzij behandeling met een RAS-remmer niet wordt verdragen of gecontra-indiceerd is.
4.2 Dosering en wijze van toediening
De therapie moet worden ingesteld onder het toezicht van een zorgverlener die ervaring heeft met de behandeling van patiënten met hematologische aandoeningen of nieraandoeningen.
Dosering
PNH
Volwassen patiënten met PNH
Pegcetacoplan wordt tweemaal per week als een subcutane infusie van 1.080 mg toegediend met een in de handel verkrijgbare spuitpomp of on-body toedieningssysteem, dat doses tot 20 ml kan afgeven. De toediening is tweemaal per week en moet op dag 1 en dag 4 van elke
behandelingsweekplaatsvinden.
Aanbevolen wordt om de behandeling met pegcetacoplan voort te zetten zolang de patiënt leeft, tenzij het klinisch geïndiceerd is dat de behandeling met dit geneesmiddel moet worden gestaakt (zie rubriek 4.4).
Patiënten met PNH die van een C5-remmer overschakelen op pegcetacoplan Gedurende de eerste 4 weken wordt pegcetacoplan tweemaal per week toegediend in de vorm van subcutane doses van 1.080 mg, als aanvulling op de dosis van de behandeling met een C5-remmer die de patiënt op dat moment krijgt, om het risico op hemolyse te beperken wanneer die behandeling abrupt wordt gestaakt. Na 4 weken moet de patiënt de C5-remmer niet meer gebruiken en doorgaan met monotherapie met dit geneesmiddel.
Overschakelingen van andere complementremmers dan eculizumab zijn niet onderzocht. Stopzetting van andere complementremmers voordat steady state van pegcetacoplan wordt bereikt, moet met voorzichtigheid gebeuren (zie rubriek 5.2).
Dosisaanpassing bij PNH
Het toedieningsschema kan worden gewijzigd in 1.080 mg op elke derde dag (bijv. dag 1, dag 4, dag 7, dag 10, dag 13 enz.) als een patiënt een lactaatdehydrogenasewaarde (LDH-waarde) heeft die hoger is dan 2 x de bovengrens van de normaalwaarde (upper limit of normal, ULN). Als de dosis wordt verhoogd, moet het LDH minstens 4 weken lang tweemaal per week worden gemonitord (zie rubriek 4.4).
C3G en primaire IC-MPGN
Pegcetacoplan wordt tweemaal per week als een subcutane infusie toegediend met een in de handel verkrijgbare spuitpomp of on-body toedieningssysteem, dat doses tot 20 ml kan afgeven. De toediening is tweemaal per week en moet op dag 1 en dag 4 van elke behandelingsweek plaatsvinden.
C3G en primaire IC-MPGN zijn chronische aandoeningen. Stopzetting van de behandeling met dit geneesmiddel wordt niet aanbevolen tenzij dit klinisch geïndiceerd is.
Volwassen patiënten met C3G of primaire IC-MPGN
Pegcetacoplan wordt tweemaal per week als een subcutane infusie van 1.080 mg toegediend.
Adolescente patiënten met C3G of primaire IC-MPGN
Voor adolescente patiënten is het toedieningsschema gebaseerd op het lichaamsgewicht van de patiënt en omvat het volgende:
| Lichaamsgewicht | Eerste dosis (infusievolume) | Tweede dosis (infusievolume) | Onderhoudsdosis (infusievolume) |
| ≥ 50 kg | 1.080 mg tweemaal per week (20 ml) | ||
| 35 tot < 50 kg | 648 mg (12 ml) | 810 mg (15 ml) | 810 mg tweemaal per week (15 ml) |
| 30 tot < 35 kg | 540 mg (10 ml) | 540 mg (10 ml) | 648 mg tweemaal per week (12 ml) |
Vergeten dosis
Als een dosis pegcetacoplan voor de behandeling van PNH, C3G of primaire IC-MPGN is vergeten, moet die zo snel mogelijk worden toegediend; daarna moet het gebruikelijke schema worden hervat, ook als dit leidt tot een interval van minder dan 3 dagen tussen de vervangende dosis en de daaropvolgende dosis.
Patiënten met recidiverende C3G of primaire IC-MPGN na transplantatie
Recidiverende C3G of primaire IC-MPGN na transplantatie moet gediagnosticeerd worden op basis van een biopsie van de getransplanteerde nier. Recidief van C3G of primaire IC-MPGN kan worden gedetecteerd in een routinematige biopsie na transplantatie; anders moet een biopsie worden uitgevoerd wanneer er klinische aanwijzingen zijn voor recidiverende ziekte. Net zoals in onderzoek APL2-C3G-204 (zie rubriek 5.1), kan een behandeling met pegcetacoplan worden gestart voordat klinische verschijnselen optreden, zoals afname van de geschatte glomerulaire filtratiesnelheid (eGFR) of een stijging van de proteïne/creatinine-verhouding in de urine (uPCR). Er is beperkte ervaring met het gebruik van pegcetacoplan bij patiënten met recidiverende C3G of primaire IC-MPGN na transplantatie in klinische onderzoeken (zie rubriek 5.1).
Speciale populaties
Ouderen
Hoewel er geen klaarblijkelijke leeftijdsgebonden verschillen zijn waargenomen in klinische onderzoeken, is het aantal patiënten van 65 jaar en ouder niet voldoende om te bepalen of zij anders reageren dan jongere patiënten. Er zijn geen aanwijzingen dat speciale voorzorgsmaatregelen noodzakelijk zijn voor de behandeling van oudere patiënten.
Nierfunctiestoornis
Een dosisaanpassing is niet noodzakelijk bij patiënten met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min). Er zijn geen gegevens beschikbaar over het gebruik van pegcetacoplan bij patiënten met terminale nierinsufficiëntie (end-stage renal disease, ESRD) die dialyse moeten ondergaan (zie rubriek 5.2).
Leverfunctiestoornis
De veiligheid en werkzaamheid van pegcetacoplan zijn niet onderzocht bij patiënten met een leverfunctiestoornis; een dosisaanpassing wordt echter niet aanbevolen omdat niet verwacht wordt dat een leverfunctiestoornis invloed zal hebben op de klaring van pegcetacoplan.
Pediatrische patiënten
De veiligheid en werkzaamheid van ASPAVELI bij kinderen in de leeftijd van 0 tot < 18 jaar die PNH hebben, zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
De veiligheid en werkzaamheid van ASPAVELI bij kinderen jonger dan 12 jaar die C3G of primaire IC-MPGN hebben, zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Pegcetacoplan mag uitsluitend worden toegediend via subcutane toediening met behulp van een in de handel verkrijgbare spuitpomp of on-body toedieningssysteem.
Pegcetacoplan kan door een zorgverlener worden gegeven, of na de gepaste instructies door de patiënt of verzorger worden toegediend.
Zelftoediening en infusies thuis moeten worden overwogen voor patiënten die de behandeling goed hebben verdragen in ervaren behandelcentra. De beslissing van een mogelijke zelftoediening en infusies thuis moet worden genomen na evaluatie en aanbeveling door de behandelend arts. Wanneer wordt gestart met zelftoediening, krijgt de patiënt van een bevoegde zorgverlener instructies over infusietechnieken, het gebruik van een spuitpomp of een on-body toedieningssysteem, de toedienregistratie, het herkennen van mogelijke bijwerkingen en maatregelen die moeten worden genomen als zich bijwerkingen voordoen.
Bij gebruik van een spuitpomp moet het geneesmiddel in de buik, de dij, de heup of de bovenarm worden geïnfundeerd. De afstand tussen infusieplaatsen moet ten minste 7,5 cm zijn. Tussen verschillende toedieningen moeten de infusieplaatsen worden afgewisseld. De infusieduur bedraagt ongeveer 30 minuten (bij gebruik van twee infusieplaatsen) of ongeveer 60 minuten (bij gebruik van één infusieplaats).
Bij gebruik van een on-body toedieningssysteem moet dit geneesmiddel op een plek in de buik worden geïnfundeerd. Tussen verschillende toedieningen moet de infusieplaats worden afgewisseld overeenkomstig de gebruiksaanwijzing van de fabrikant van het hulpmiddel. De infusieduur varieert per patiënt en ligt doorgaans tussen 30 en 60 minuten.
Infusie op plaatsen waar de huid gevoelig, gekneusd, rood of hard is, moet worden vermeden. Infusie in tatoeages, littekens of striae moet worden vermeden. Nadat dit geneesmiddel in de spuit is opgetrokken, moet de infusie onmiddellijk worden gestart. De toediening moet binnen 2 uur na het klaarmaken van de spuit worden voltooid. Voor instructies over bereiding en infusie van het geneesmiddel, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Behandeling met pegcetacoplan mag niet worden ingesteld bij patiënten:
- met een infectie met ingekapselde bacteriën, waaronder Neisseria meningitidis, Streptococcus pneumoniae en Haemophilus influenzae, en die niet kon worden genezen (zie rubriek 4.4).
- die op dat moment niet zijn gevaccineerd tegen Neisseria meningitidis, Streptococcus pneumoniae en Haemophilus influenzae, tenzij zij tot 2 weken na de vaccinatie een profylactische behandeling krijgen met geschikte antibiotica (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Ernstige infecties die worden veroorzaakt door ingekapselde bacteriën
Het gebruik van pegcetacoplan kan personen vatbaar maken voor ernstige infecties die worden veroorzaakt door ingekapselde bacteriën, waaronder Neisseria meningitidis, Streptococcus pneumoniae en Haemophilus influenzae. Om het risico op een infectie te verminderen, moeten alle patiënten overeenkomstig de geldende lokale richtlijnen ten minste 2 weken vóór toediening van pegcetacoplan worden gevaccineerd tegen deze bacteriën, tenzij het risico van uitstel van de behandeling opweegt tegen het risico op het ontwikkelen van een infectie.
Patiënten met bekende vaccinatiestatus
Van patiënten met een bekende vaccinatiestatus moet worden bevestigd dat zij minder dan 2 jaar voordat ze starten met pegcetacoplan gevaccineerd zijn tegen ingekapselde bacteriën, waaronder Streptococcus pneumoniae, Neisseria meningitidis type A, C, W, Y en B, en Haemophilus influenzae type B.
Patiënten met onbekende vaccinatiestatus
Aan patiënten met onbekende vaccinatiestatus moeten de vereiste vaccins ten minste 2 weken vóór toediening van de eerste dosis pegcetacoplan worden toegediend. Als onmiddellijke behandeling geïndiceerd is, moeten de vereiste vaccins zo snel mogelijk worden toegediend en moet de patiënt tot 2 weken na de vaccinatie behandeld worden met geschikte antibiotica.
Patiënten controleren op ernstige infecties
Vaccinatie is mogelijk niet voldoende om een ernstige infectie te voorkomen. De officiële richtlijnen voor het verantwoorde gebruik van antibacteriële middelen moeten in acht worden genomen. Alle patiënten moeten worden gecontroleerd op vroege tekenen van infecties met ingekapselde bacteriën, waaronder Neisseria meningitidis, Streptococcus pneumoniae en Haemophilus influenzae. Zij moeten onmiddellijk worden onderzocht als een infectie wordt vermoed en zo nodig worden behandeld met geschikte antibiotica. Patiënten moeten worden geïnformeerd over deze tekenen en symptomen, en over de te ondernemen stappen om medische hulp in te winnen. Artsen moeten de voordelen en risico’s van behandeling met pegcetacoplan met de patiënten bespreken.
Overgevoeligheid
Er zijn overgevoeligheidsreacties gemeld (zie rubriek 4.8). Als zich een ernstige overgevoeligheidsreactie (waaronder anafylaxie) voordoet, moet de infusie met pegcetacoplan onmiddellijk worden stopgezet, en moet een geschikte behandeling worden ingesteld.
Injectieplaatsreacties
Er zijn injectieplaatsreacties gemeld bij het gebruik van subcutane pegcetacoplan (zie rubriek 4.8). Patiënten moeten een gepaste training krijgen in de juiste injectietechniek.
Laboratoriumcontrole op PNH
Patiënten met PNH die pegcetacoplan krijgen, moeten regelmatig worden gecontroleerd op tekenen en symptomen van hemolyse, waaronder het meten van de LDH-waarden, en hebben mogelijk een dosisaanpassing nodig binnen het aanbevolen toedieningsschema (zie rubriek 4.2).
Effecten op laboratoriumonderzoeken
Er kan interferentie zijn tussen silica reagentia in coagulatiepanels en pegcetacoplan die leidt tot een kunstmatig verlengde geactiveerde partiële tromboplastinetijd (aPTT); daarom moet het gebruik van silica reagentia in coagulatiepanels worden vermeden.
Stopzetting van behandeling vanwege PNH
Als patiënten met PNH de behandeling met pegcetacoplan staken, moeten ze nauwlettend worden gemonitord op tekenen en symptomen van ernstige intravasculaire hemolyse. Ernstige intravasculaire hemolyse wordt vastgesteld op basis van verhoogde LDH-waarden die gepaard gaan met plotselinge afname van PNH-kloongrootte of hemoglobine (Hb), of opnieuw optreden van symptomen als vermoeidheid, hemoglobinurie, abdominale pijn, dyspneu, belangrijke vasculaire complicaties (waaronder trombose), dysfagie of erectiele disfunctie. Als behandeling met dit geneesmiddel moet worden gestaakt, moet een alternatieve behandeling worden overwogen. Als zich ernstige hemolyse voordoet nadat de behandeling werd gestaakt, moeten de volgende procedures/behandelingen worden overwogen: bloedtransfusie (geconcentreerde RBC’s), wisseltransfusie, antistolling en corticosteroïden. Patiënten moeten nauwlettend worden gemonitord om ernstige hemolyse en andere reacties te kunnen detecteren gedurende ten minste 8 weken na de laatste dosis, wat meer dan 5 halfwaardetijden van dit geneesmiddel is en de ‘wash out’ ervan mogelijk maakt (zie rubriek 5.2). Bovendien moet een langzame afbouw worden overwogen.
Anticonceptie bij vrouwen die zwanger kunnen worden
Het wordt aanbevolen dat vrouwen die zwanger kunnen worden, effectieve anticonceptiemethodes gebruiken om een zwangerschap te voorkomen tijdens behandeling met pegcetacoplan en gedurende ten minste 8 weken na de laatste dosis pegcetacoplan (zie rubriek 4.6).
Stapeling van polyethyleenglycol (PEG)
ASPAVELI is een gePEGyleerd geneesmiddel. De potentiële langetermijneffecten van PEG-stapeling in de nieren, de plexus choroideus van de hersenen en andere organen zijn niet bekend (zie rubriek 5.3). Regelmatig laboratoriumonderzoek van de nierfunctie wordt aanbevolen.
Voorlichtingsmaterialen
Alle artsen die pegcetacoplan willen voorschrijven, moeten ervoor zorgen dat ze het educatief materiaal voor de arts hebben ontvangen en er vertrouwd mee zijn. Artsen moeten de voordelen en risico’s van behandeling met pegcetacoplan aan de patiënt uitleggen en met hem/haar bespreken en hem/haar het informatiepakket voor de patiënt en een patiëntkaart geven. De patiënt moet de instructie krijgen om onmiddellijk medische hulp in te winnen als hij/zij tijdens de behandeling met pegcetacoplan een teken of symptoom van een ernstige infectie of overgevoeligheid ondervindt, met name als deze duidt op een infectie met ingekapselde bacteriën.
Hulpstoffen met bekend effect
Sorbitol
Dit geneesmiddel bevat 820 mg sorbitol per injectieflacon.
Dit geneesmiddel mag niet worden ingenomen door/toegediend aan patiënten met erfelijke fructose-intolerantie.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op basis van in-vitro-gegevens is de kans klein dat pegcetacoplan leidt tot klinische geneesmiddeleninteracties.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Het wordt aanbevolen dat vrouwen die zwanger kunnen worden, effectieve anticonceptiemethodes gebruiken om een zwangerschap te voorkomen tijdens behandeling met pegcetacoplan en gedurende ten minste 8 weken na de laatste dosis pegcetacoplan. Voor vrouwen die zwanger willen worden, kan het gebruik van pegcetacoplan worden overwogen na een evaluatie van de risico’s en de voordelen (zie Zwangerschap).
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van pegcetacoplan bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Pegcetacoplan wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of pegcetacoplan in de moedermelk wordt uitgescheiden. Er is niets bekend over de kans op absorptie en schade voor met moedermelk gevoede zuigelingen. Gegevens over dieren duiden op een geringe excretie (minder dan 1%, farmacologisch niet significant) van pegcetacoplan in de melk van apen (zie rubriek 5.3). Het is onwaarschijnlijk dat blootstelling van een met moedermelk gevoede zuigeling klinisch relevant is.
Het wordt aanbevolen de borstvoeding te staken tijdens behandeling met pegcetacoplan.
Vruchtbaarheid
Er zijn geen gegevens van dieren of mensen beschikbaar over het effect van pegcetacoplan op de vruchtbaarheid. In toxiciteitsonderzoeken waren er geen microscopische afwijkingen in de mannelijke of vrouwelijke voortplantingsorganen bij apen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ASPAVELI heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
PNH
De meest gemelde bijwerkingen bij patiënten met PNH die werden behandeld met pegcetacoplan, zijn lokale reacties op de injectieplaats: erytheem op de injectieplaats (29%), pruritus op de injectieplaats (13%), zwelling op de injectieplaats (12%), pijn op de injectieplaats (8%), blauwe plekken op de injectieplaats (10%), bovenste-luchtweginfectie (26%), diarree (18%), hemolyse (19%), buikpijn (19%), hoofdpijn (18%), vermoeidheid (15%), pyrexie (14%), hoesten (11%), urineweginfectie (9%), vaccinatiecomplicatie (11%), pijn in ledematen (12%), duizeligheid (10%), artralgie (10%) en rugpijn (8%). De ernstigste bijwerkingen zijn sepsis en ernstige gevallen van hemolyse.
C3G en primaire IC-MPGN
De meest gemelde bijwerkingen bij patiënten met C3G of primaire IC-MPGN die werden behandeld met pegcetacoplan, zijn reacties op de infuusplaats (33%) en bovenste-luchtweginfecties (33%). De ernstigste bijwerkingen zijn acute nierschade (13%) en pneumonie (9%).
Lijst met bijwerkingen in tabelvorm
Tabel 1 geeft de bijwerkingen weer die zijn waargenomen in de klinische onderzoeken en ervaringen na het in de handel brengen met pegcetacoplan bij patiënten met PNH, C3G en primaire IC-MPGN. Bijwerkingen worden vermeld volgens systeem/orgaanklasse van MedDRA en volgens frequentie, met gebruikmaking van de volgende afspraak: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen weergegeven volgens afnemende ernst.
Tabel 1: Bijwerkingen
Bijwerking volgens systeem/orgaanklasse van MedDRA | Frequentie bij PNH | Frequentie bij C3G of primaire IC-MPGN |
| Infecties en parasitaire aandoeningen | ||
| Influenza | Zeer vaak | |
| Bovenste-luchtweginfecties1 | Zeer vaak | Zeer vaak |
| Urineweginfectie | Zeer vaak | Vaak |
| Sepsis | Vaak2 | |
| Opportunistische infecties | Vaak3 | |
| COVID-19 | Vaak | |
| Maag-darmstelselinfectie | Vaak | |
| Schimmelinfectie | Vaak | |
| Huidinfectie | Vaak | |
| Orale infectie | Vaak | |
| Oorinfectie | Vaak | Vaak |
| Infectie | Vaak | |
| Luchtweginfectie4 | Vaak | |
| Virale infectie | Vaak | |
| Bacteriële infectie | Vaak | |
| Vaginale infectie | Vaak | |
| Ooginfectie | Vaak | |
| Cervicitis | Soms | |
| Liesinfectie | Soms | |
| Pneumonie | Soms | Vaak |
| Neusabces | Soms | |
| Tuberculose | Soms | |
| Slokdarmcandidiasis | Soms | |
Bijwerking volgens systeem/orgaanklasse van MedDRA | Frequentie bij PNH | Frequentie bij C3G of primaire IC-MPGN |
| COVID-19-pneumonie | Soms | |
| Anaal abces | Soms | |
| Bloed- en lymfestelstelaandoeningen | ||
| Hemolyse | Zeer vaak | |
| Trombocytopenie | Vaak | Vaak5 |
| Neutropenie | Vaak | Vaak |
| Immuunsysteemaandoeningen | ||
| Overgevoeligheidsreactie | Zeer vaak6 | |
| Voedings- en stofwisselingsstoornissen | ||
| Hypokaliëmie | Vaak | Vaak |
| Zenuwstelselaandoeningen | ||
| Hoofdpijn | Zeer vaak | Zeer vaak |
| Duizeligheid | Zeer vaak | |
| Bloedvataandoeningen | ||
| Hypertensie | Vaak | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Hoesten | Zeer vaak | Vaak |
| Dyspneu | Vaak | |
| Orofaryngeale pijn | Vaak | |
| Verstopte neus | Vaak | |
| Bloedneus | Vaak | Vaak |
| Maagdarmstelselaandoeningen | ||
| Buikpijn | Zeer vaak | |
| Diarree | Zeer vaak | Zeer vaak |
| Nausea | Vaak | Zeer vaak |
| Huid- en onderhuidaandoeningen | ||
| Erytheem | Vaak | |
| Rash | Vaak | |
| Urticaria | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Artralgie | Zeer vaak | |
| Rugpijn | Zeer vaak | |
| Pijn in ledematen | Zeer vaak | Vaak |
| Myalgie | Vaak | Vaak |
| Spierspasmen | Vaak | |
| Nier- en urinewegaandoeningen | ||
| Acute nierschade | Vaak | Zeer vaak |
| Chromaturie | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Pyrexie | Zeer vaak | Zeer vaak |
| Vermoeidheid | Zeer vaak | Vaak |
| Reacties op de infuusplaats7 | Zeer vaak | Zeer vaak |
| Onderzoeken | ||
| Alanineaminotransferase verhoogd | Vaak | |
| Bilirubine verhoogd | Vaak | |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Vaccinatiecomplicatie | Zeer vaak | |
1 Omvat nasofaryngitis, bovenste-luchtweginfectie, faryngitis, rinitis en sinusitis. 2 Sepsis omvat één geval van septische shock en één geval met niet-ingekapseld Neisseria meningitidis. 3 Herpeszoster- (waaronder Herpes zoster-meningo-encefalitis) en Pneumocystis jirovecii-infectie. 4 Omvat luchtweginfectie en luchtweginfectie viraal.
5 Omvat verlaagde plaatjestelling.
6 Omvat rash en eczeem.
7 Voorkeurstermen omvatten reacties op de infuusplaats: infuusplaatserytheem, pruritus op de infuusplaats, zwelling van de infuusplaats, blauwe plek op de infuusplaats, pijn op de infuusplaats, induratie van de infuusplaats.
Beschrijving van geselecteerde bijwerkingen
Infecties
Tijdens onderzoek APL2-302 bij patiënten met PNH hadden 48 patiënten een infectie. De vaakst voorkomende infecties bij patiënten behandeld met pegcetacoplan gedurende onderzoek APL2-302 waren bovenste-luchtweginfectie (28 gevallen; 35%). De meeste gemelde infecties bij patiënten behandeld met pegcetacoplan gedurende onderzoek APL2-302 waren niet-ernstig en voornamelijk mild van aard. Tien patiënten kregen infecties die werden gerapporteerd als ernstig, waarvan één patiënt overleed ten gevolge van COVID-19. De meest voorkomende ernstige infecties waren sepsis (3 gevallen) (leidend tot het staken van de behandeling met pegcetacoplan bij één patiënt) en gastro-enteritis (3 gevallen), die allemaal overgingen.
In klinische onderzoeken naar C3G en primaire IC-MPGN zijn vier ernstige, door ingekapselde bacteriën veroorzaakte luchtweginfecties gemeld bij patiënten die werden behandeld met pegcetacoplan: een epiglottitis, een pneumokokkenpneumonie en een atypische pneumonie die leidden tot onderbreking van de behandeling, en een Haemophilus-pneumonie zonder aanpassing van de dosis. De voorvallen herstelden en verdwenen, met uitzondering van de voorvallen van Haemophilus-pneumonie en de atypische pneumonie die verdwenen met restklachten. Daarnaast werd één ernstige Escherichia-urineweginfectie gemeld; het voorval herstelde en verdween zonder aanpassing van de dosis.
Hemolyse
Voor negentien patiënten die met pegcetacoplan werden behandeld, werd hemolyse gemeld gedurende onderzoek APL2-302 bij patiënten met PNH. Zeven gevallen werden gerapporteerd als ernstig, en 5 gevallen leidden tot het staken van de behandeling met pegcetacoplan. Bij 10 patiënten werd de dosis pegcetacoplan verhoogd. Tijdens onderzoek APL2-308 waren er 3 niet-ernstige gevallen van hemolyse bij patiënten met PNH die werden behandeld met pegcetacoplan, die geen van alle leidde tot staken van de behandeling met pegcetacoplan. De dosis pegcetacoplan werd verhoogd bij alle 3 de patiënten.
Acute nierschade
In klinische onderzoeken naar C3G en primaire IC-MPGN zijn 10 ernstige voorvallen van acute nierschade gemeld bij 8 patiënten (5,7%) die werden behandeld met pegcetacoplan, waarvan 5 voorvallen werden waargenomen bij 4 patiënten na een transplantatie. Van deze ernstige voorvallen leidde er slechts 1 tot stopzetting van behandeling met het geneesmiddel en leidde 1 tot onderbreking van de dosis. Alle voorvallen herstelden en verdwenen, met uitzondering van het ene voorval dat leidde tot stopzetting van behandeling met het geneesmiddel.
Patiënten met recidiverende C3G of primaire IC-MPGN na transplantatie
Bij de patiënten met recidiverende C3G of primaire IC-MPGN na transplantatie (N=22), die waren opgenomen in onderzoek APL2-C3G-310 en APL2-C3G-204, bleek het veiligheidsprofiel overeen te komen met het veiligheidsprofiel van de algemene populatie.
Pediatrische patiënten
Bij adolescente patiënten met C3G of primaire IC-MPGN (N=28, in de leeftijd van 12 jaar tot en met 17 jaar) die waren opgenomen in onderzoek APL2-C3G-310, bleek het veiligheidsprofiel overeen te komen met de algemene resultaten. De meest gemelde bijwerkingen bij deze patiëntenpopulatie waren reacties op de infuusplaats.
De veiligheid van pegcetacoplan is niet onderzocht bij pediatrische patiënten jonger dan 12 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Na het in de handel brengen zijn gevallen van overdosering gemeld, waarbij er geen nieuwe veiligheidsvoorvallen zijn waargenomen. In geval van overdosering wordt aanbevolen dat de patiënt wordt gecontroleerd op eventuele tekenen of symptomen van bijwerkingen en moet een gepaste symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, complementremmers, ATC-code: L04AJ03
Werkingsmechanisme
Pegcetacoplan is een symmetrisch molecuul dat bestaat uit twee identieke pentadecapeptides die op covalente wijze gebonden zijn aan de uiteinden van een lineair PEG-molecuul van 40 kDa. De peptidegroepen binden zich aan complement C3 en C3b en oefenen een brede remming uit op de complementcascade. De PEG-groep van 40 kDa zorgt voor een betere oplosbaarheid en langere verblijftijd in het lichaam na toediening van het geneesmiddel.
Pegcetacoplan bindt aan complementeiwit C3 en het activeringsfragment C3b daarvan, waardoor de splitsing van C3 alsook het genereren van de neerwaartse effectoren van complementactivering wordt gereguleerd. Bij PNH wordt extravasculaire hemolyse gefaciliteerd door opsonisatie met C3b, terwijl intravasculaire hemolyse wordt gemedieerd door het neerwaartse membrane-attack complex (MAC). Pegcetacoplan brengt een brede regulering van de complementcascade teweeg door een proximale werking op de vorming van zowel C3b als MAC, waardoor de mechanismen die leiden tot extravasculaire en intravasculaire hemolyse worden gecontroleerd.
Bij C3G en primaire IC-MPGN is er overmatige depositie van C3-afbraakproducten in de glomeruli van de nieren, wat leidt tot nierparenchymschade en een verstoring van de nierfunctie. Pegcetacoplan richt zich op vroege effectoren van complementactivering (C3 en C3b), met als gevolg dat de activering geïnitieerd door alle (alternatieve, klassieke en lectine) complementroutes geremd wordt. Door C3 te remmen richt pegcetacoplan zich rechtstreeks op ongepaste C3-activering en verandert het de onderliggende ziekte door de overmatige depositie van C3-afbraakproducten in de glomeruli van de nieren te verminderen. Door aan te grijpen op C3b remt pegcetacoplan ook de activiteit van het C3-convertase van de alternatieve route (alternative pathyway, AP) via een extra werkingsmechanisme in de complementcascade. Dit voorkomt verdere depositie van C3-afbraakproducten in de glomeruli.
Farmacodynamische effecten
PNH
In de pegcetacoplangroep van onderzoek APL2-302 steeg de gemiddelde C3-concentratie in serum van 0,94 g/l bij de uitgangssituatie tot 3,83 g/l in week 16 en deze bleef behouden tot en met week 48. In onderzoek APL2-308 steeg de gemiddelde C3-concentratie in serum van 0,95 g/l bij de uitgangssituatie tot 3,56 g/l in week 26.
In onderzoek APL2-302 steeg het gemiddelde percentage PNH-RBC’s van type II + III van 66,80% bij de uitgangssituatie tot 93,85% in week 16 en dit bleef behouden tot en met week 48. In onderzoek APL2-308 steeg het gemiddelde percentage PNH-RBC’s van type II + III van 42,4% bij de uitgangssituatie tot 90,0% in week 26.
In onderzoek APL2-302 daalde het gemiddelde percentage PNH-RBC’s van type II + III met C3-depositie van 17,73% bij de uitgangssituatie tot 0,20% in week 16 en dit bleef behouden tot en met week 48. In onderzoek APL2-308 daalde het gemiddelde percentage PNH-RBC’s van type II + III met C3-depositie van 2,85% bij de uitgangssituatie tot 0,09% in week 26.
C3G en primaire IC-MPGN
In de pegcetacoplangroep van onderzoek APL2-C3G-310 steeg de gemiddelde C3-concentratie in serum van 0,62 g/l bij de uitgangssituatie tot 3,71 g/l in week 26 en bleef het effect behouden tot en met week 52. In de placebogroep bleven de C3-concentraties stabiel tot en met week 26 (0,57 g/l bij de uitgangssituatie; 0,58 g/l in week 26) en stegen ze bij overschakeling op pegcetacoplan tot 3,59 g/l in week 52.
In de pegcetacoplangroep daalde de gemiddelde sC5b-9-concentratie in serum van 902,5 ng/ml bij de uitgangssituatie tot 290,2 ng/ml in week 26 en bleef het effect behouden tot en met week 52. In de placebogroep bleven de sC5b-9-concentraties stabiel (768,3 ng/ml bij de uitgangssituatie; 759,9 ng/ml in week 26) en daalden ze bij overschakeling op pegcetacoplan tot 272,9 ng/ml in week 52.
Na 6 maanden werd klaring van glomerulaire C3-deposities waargenomen op basis van een groter percentage patiënten die een kleuringsscore van nul bereikten in de pegcetacoplangroep (71,4%) in vergelijking met de placebogroep (8,8%).
Klinische werkzaamheid en veiligheid
PNH
De werkzaamheid en veiligheid van pegcetacoplan bij patiënten met PNH werden beoordeeld in twee open-label, gerandomiseerde, gecontroleerde fase 3-onderzoeken: bij patiënten die eerder waren behandeld met een complementremmer in onderzoek APL2-302 en bij patiënten die niet eerder waren behandeld met een complementremmer in onderzoek APL2-308. In beide onderzoeken was de dosis pegcetacoplan 1.080 mg tweemaal per week. Indien nodig kon de dosis worden aangepast tot 1.080 mg elke 3 dagen.
Onderzoek bij volwassen patiënten die eerder waren behandeld met een complementremmer (APL2-302)
Onderzoek APL2-302 was een gerandomiseerd open-label onderzoek, met een periode van 16 weken met actieve controle, gevolgd door een open-label periode (OLP) van 32 weken. In dit onderzoek werden patiënten met PNH geïncludeerd die gedurende ten minste de voorafgaande 3 maanden een behandeling hadden gekregen met een stabiele dosis eculizumab en die Hb-waarden hadden van < 10,5 g/dl. Patiënten die in aanmerking kwamen, werden opgenomen in een 4 weken durende run in-periode; tijdens die periode kregen zij tweemaal per week pegcetacoplan 1.080 mg subcutaan als aanvulling op hun dosis eculizumab op dat moment. Daarna werden de patiënten in een verhouding van 1:1 gerandomiseerd naar ofwel 1.080 mg pegcetacoplan tweemaal per week ofwel naar hun dosis eculizumab op dat moment, en dit voor gedurende de gehele 16 weken durende gerandomiseerde, gecontroleerde periode (randomized controlled period, RCP). De randomisatie was gestratificeerd op basis van het aantal transfusies met geconcentreerde rode bloedcellen (packed red blood cell, PRBC) in de 12 maanden vóór dag -28 (< 4; ≥ 4) en aantal bloedplaatjes bij de screening (< 100.000/mm3; ≥ 100.000/mm3). Patiënten die de RCP voltooiden, werden opgenomen in de OLP. In de OLP kregen alle patiënten pegcetacoplan gedurende maximaal 32 weken (patiënten die in de RCP eculizumab kregen, werden opgenomen in een 4 weken durende run in-periode voordat zij overschakelden op pegcetacoplan-monotherapie).
De primaire en secundaire werkzaamheidseindpunten werden beoordeeld in week 16. Het primaire werkzaamheidseindpunt was de verandering in Hb-waarde vanaf de uitgangssituatie tot week 16 (tijdens de RCP). De uitgangssituatie werd gedefinieerd als het gemiddelde van de metingen vóór de eerste dosis pegcetacoplan (aan het begin van de run in-periode). De belangrijkste secundaire werkzaamheidseindpunten waren het vermijden van een transfusie, gedefinieerd als het percentage patiënten dat geen transfusie nodig had tijdens de RCP, en de verandering in absolute aantal reticulocyten (absolute reticulocyte count, ARC), LDH-waarde en score op de Functional Assessment of Chronic Illness Therapy (FACIT)-Fatigue-schaal vanaf de uitgangssituatie tot week 16.
In totaal werden 80 patiënten geïncludeerd in de run in-periode. Aan het einde van de run in-periode waren alle 80 patiënten gerandomiseerd, 41 naar pegcetacoplan en 39 naar eculizumab. De demografische gegevens en ziektekenmerken bij de uitgangssituatie waren over het algemeen evenwichtig verdeeld over de behandelingsgroepen (zie tabel 2). In totaal voltooiden 38 patiënten in de groep die werd behandeld met pegcetacoplan en 39 patiënten in de eculizumabgroep de RCP van 16 weken en zij gingen verder naar de 32 weken durende open-label periode. In totaal staakten 12 van de 80 (15%) patiënten die pegcetacoplan kregen de behandeling vanwege bijwerkingen. In overeenstemming met het protocol werd bij 15 patiënten de dosis aangepast tot 1.080 mg elke 3 dagen. Bij twaalf patiënten werd nagegaan of zij er voordeel van hadden en 8 van de 12 patiënten hadden baat bij de dosisaanpassing.
Tabel 2: Demografische gegevens en kenmerken van de patiënt bij de uitgangssituatie in onderzoek APL2-302
| Parameter | Statistische gegevens | Pegcetacoplan (N=41) | Eculizumab (N=39) |
Leeftijd (jaren) 18-64 jaar ≥ 65 jaar | Gemiddelde (SD) n (%) n (%) | 50,2 (16,3) 31 (75,6) 10 (24,4) | 47,3 (15,8) 32 (82,1) 7 (17,9) |
Dosisniveau van eculizumab bij de uitgangssituatie Elke 2 weken i.v. 900 mg Elke 11 dagen i.v. 900 mg Elke 2 weken i.v. 1.200 mg Elke 2 weken i.v. 1.500 mg | n (%) n (%) n (%) n (%) | 26 (63,4) 1 (2,4) 12 (29,3) 2 (4,9) | 29 (74,4) 1 (2,6) 9 (23,1) 0 |
| Vrouw | n (%) | 27 (65,9) | 22 (56,4) |
| Tijd sinds diagnose PNH (jaren) tot dag -28 | Gemiddelde (SD) | 8,7 (7,4) | 11,4 (9,7) |
| Hemoglobine (g/dl) | Gemiddelde (SD) | 8,7 (1,1) | 8,7 (0,9) |
| Aantal reticulocyten (109/l) | Gemiddelde (SD) | 218 (75,0) | 216 (69,1) |
| LDH-waarde (U/l) | Gemiddelde (SD) | 257,5 (97,6) | 308,6 (284,8) |
| Totaal FACIT-Fatigue* | Gemiddelde (SD) | 32,2 (11,4) | 31,6 (12,5) |
Aantal transfusies in laatste 12 maanden vóór dag -28 < 4 ≥ 4 | Gemiddelde (SD) | 6,1 (7,3) | 6,9 (7,7) |
| n (%) | 20 (48,8) | 16 (41,0) | |
| n (%) | 21 (51,2) | 23 (59,0) | |
| Trombocyten bij de screening (109/l) | Gemiddelde (SD) | 167 (98,3) | 147 (68,8) |
| Trombocyten bij de screening < 100.000/mm3 | n (%) | 12 (29,3) | 9 (23,1) |
| Trombocyten bij de screening ≥ 100.000/mm3 | n (%) | 29 (70,7) | 30 (76,9) |
| Voorgeschiedenis van aplastische anemie | n (%) | 11 (26,8) | 9 (23,1) |
| Voorgeschiedenis van myelodysplastisch syndroom | n (%) | 1 (2,4) | 2 (5,1) |
*FACIT-Fatigue wordt gemeten op een schaal van 0-52, waarbij hogere waarden duiden op minder vermoeidheid.
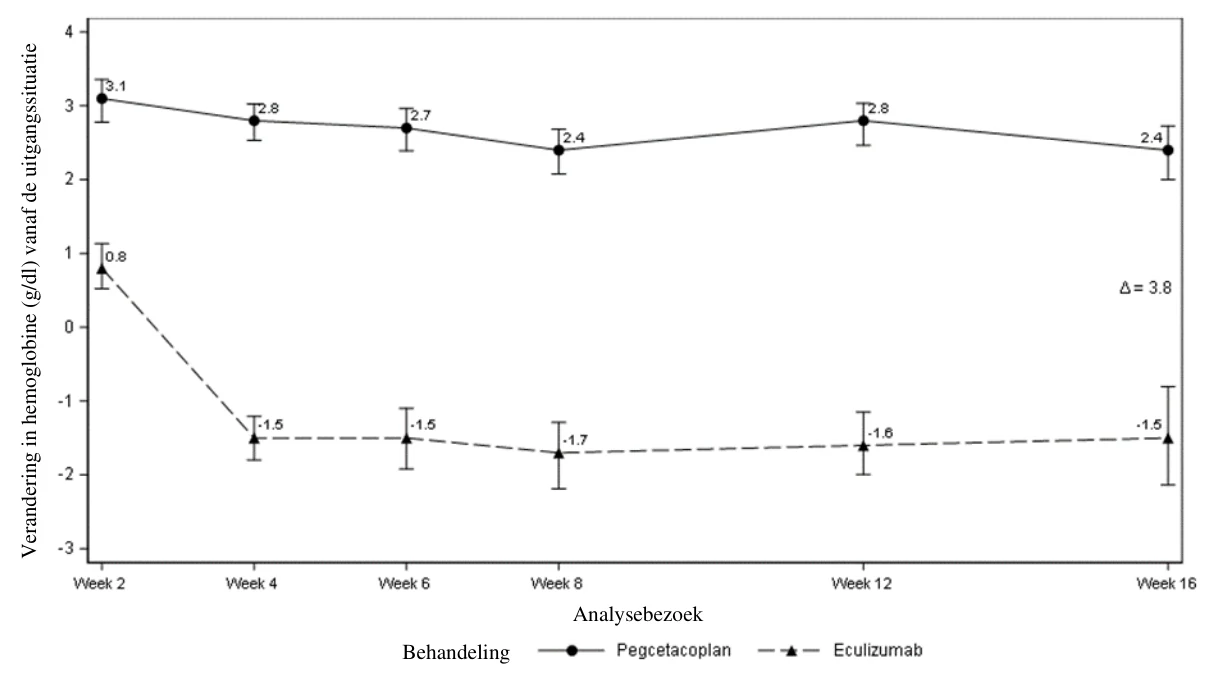
Pegcetacoplan was superieur ten opzichte van eculizumab voor het primaire eindpunt van de verandering in hemoglobine ten opzichte van de uitgangssituatie (P < 0,0001).
Figuur 1. Gecorrigeerde gemiddelde verandering in hemoglobine (g/dl) vanaf de uitgangssituatie tot week 16 in APL2-302
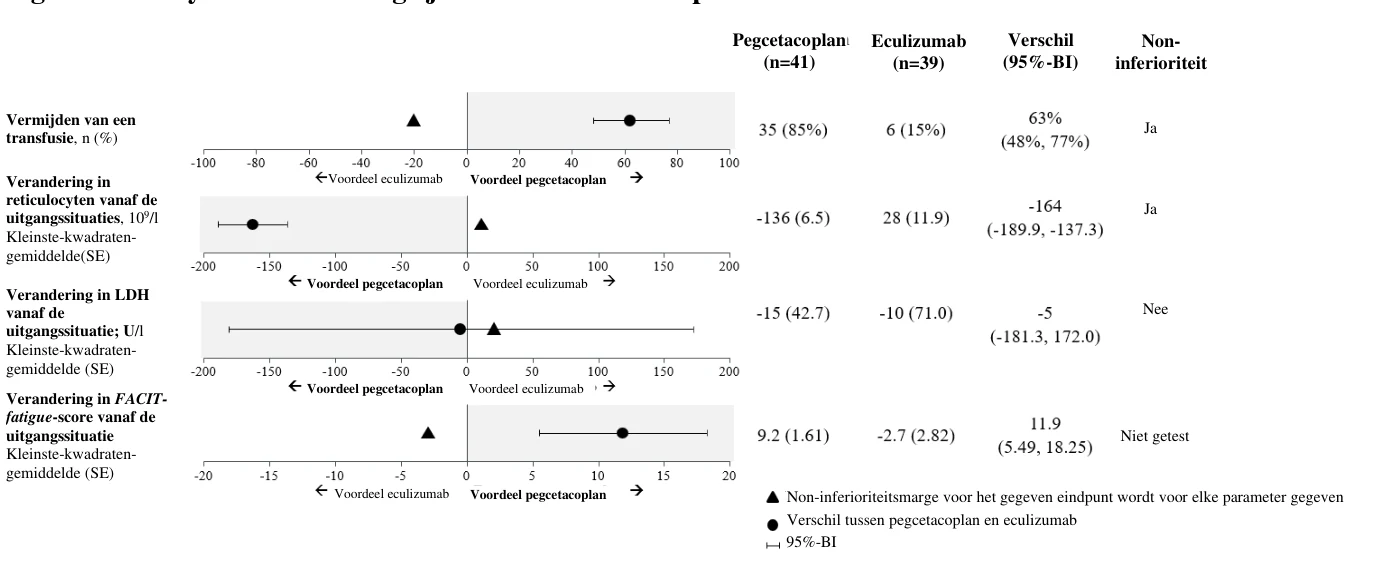
Non-inferioriteit is aangetoond voor de belangrijkste secundaire eindpunten van het vermijden van een transfusie en de verandering in ARC vanaf de uitgangssituatie.
Non-inferioriteit werd niet bereikt voor verandering in LDH vanaf de uitgangssituatie.
Vanwege de hiërarchische testmethode werden statistische tests voor verandering in de score voor FACIT-Fatigue vanaf de uitgangssituatie niet formeel uitgevoerd.
De gecorrigeerde gemiddelden, het behandelingsverschil, de betrouwbaarheidsintervallen en de statistische analyses die zijn uitgevoerd voor de belangrijkste secundaire eindpunten, worden weergegeven in figuur 2.
Figuur 2. Analyse van de belangrijkste secundaire eindpunten in APL2-302
De resultaten waren vergelijkbaar binnen alle ondersteunende analyses van het primaire eindpunt en de belangrijkste secundaire eindpunten, met inbegrip van alle waargenomen gegevens, waarin gegevens van na transfusie waren opgenomen.
| Non-inferioriteitsmarge voor het gegeven eindpunt wordt voor elke parameter gegeven |
In week 16 werd normalisatie van Hb bereikt bij 34% van de patiënten in de groep met pegcetacoplan ten opzichte van 0% in de eculizumabgroep. Normalisatie van LDH werd bereikt bij 71% van de patiënten in de groep die werd behandeld met pegcetacoplan ten opzichte van 15% in de eculizumabgroep.
In totaal werden 77 patiënten opgenomen in de OLP van 32 weken. Gedurende deze periode kregen alle patiënten pegcetacoplan, wat resulteerde in een totale blootstelling van maximaal 48 weken. De resultaten in week 48 kwamen in het algemeen overeen met die in week 16 en ondersteunen aanhoudende werkzaamheid.
Onderzoek bij volwassen patiënten die niet eerder waren behandeld met een complementremmer (APL2-308)
Onderzoek APL2-308 was een open-label, gerandomiseerd, gecontroleerd onderzoek waarin patiënten met PNH werden geïncludeerd die niet eerder waren behandeld met een complementremmer in de 3 maanden vóór inclusie en die Hb-waarden hadden die lager waren dan de ondergrens van de normaalwaarde (lower limit of normal, LLN). Patiënten die in aanmerking kwamen, werden 2:1 gerandomiseerd naar pegcetacoplan of ondersteunende zorg (bijvoorbeeld transfusies, corticosteroïden, supplementen zoals ijzer, foliumzuur en vitamine B12), hierna de controlegroep genoemd, gedurende de gehele behandelperiode van 26 weken.
De randomisatie was gestratificeerd naar het aantal transfusies met PRBC in de 12 maanden vóór dag -28 (< 4; ≥ 4). Patiënten in de controlegroep konden volgens het protocol op elk moment van het onderzoek overschakelen op pegcetacoplan voor de rest van het onderzoek, als hun Hb-waarde ≥ 2 g/dl onder de uitgangswaarde kwam of als zij een PNH-gerelateerd trombo-embolisch voorval hadden.
In totaal werden 53 patiënten gerandomiseerd, 35 patiënten naar pegcetacoplan en 18 patiënten naar de controlegroep. De demografische en ziektekenmerken bij de uitgangssituatie waren over het algemeen evenwichtig verdeeld over de behandelingsgroepen. De gemiddelde leeftijd was 42,2 jaar in de pegcetacoplangroep en 49,1 jaar in de controlegroep. Het gemiddelde aantal transfusies met PRBC in de 12 maanden vóór screening was 3,9 in de pegcetacoplangroep en 5,1 in de controlegroep. In elke groep hadden 5 patiënten (14,3% in de pegcetacoplangroep en 27,8% in de controlegroep) een voorgeschiedenis van aplastische anemie. Verdere uitgangswaarden waren als volgt: gemiddelde Hb-waarden bij de uitgangssituatie (pegcetacoplangroep: 9,4 g/dl versus controlegroep: 8,7 g/dl), ARC (pegcetacoplangroep: 230,2 × 10⁹/l versus controlegroep: 180,3 × 10⁹/l), LDH (pegcetacoplangroep: 2.151,0 U/l versus controlegroep: 1.945,9 U/l) en trombocyten (pegcetacoplangroep: 191,4 × 10⁹/l versus controlegroep: 125,5 × 10⁹/l). 11 van de 18 patiënten die naar de controlegroep waren gerandomiseerd, schakelden over op pegcetacoplan omdat hun Hb-waarden daalden tot ≥ 2 g/dl onder de uitgangswaarde. Van de 53 gerandomiseerde patiënten kregen er 52 (97,8%) een profylactische behandeling met antibiotica in overeenstemming met de lokale voorschrijfrichtlijnen.
De primaire en secundaire werkzaamheidseindpunten werden beoordeeld in week 26. De twee co-primaire werkzaamheidseindpunten waren Hb-stabilisatie, gedefinieerd als het vermijden van een daling met > 1 g/dl van de Hb-concentratie vanaf de uitgangssituatie zonder transfusie, en verandering van de LDH-concentratie vanaf de uitgangssituatie.
In de groep die werd behandeld met pegcetacoplan, bereikten 30 van de 35 patiënten (85,7%) Hb-stabilisatie vergeleken met 0 patiënten in de controlegroep. Het gecorrigeerde verschil tussen pegcetacoplan en de controlegroep bedroeg 73,1% (95%-BI: 57,2% tot 89,0%; p < 0,0001).
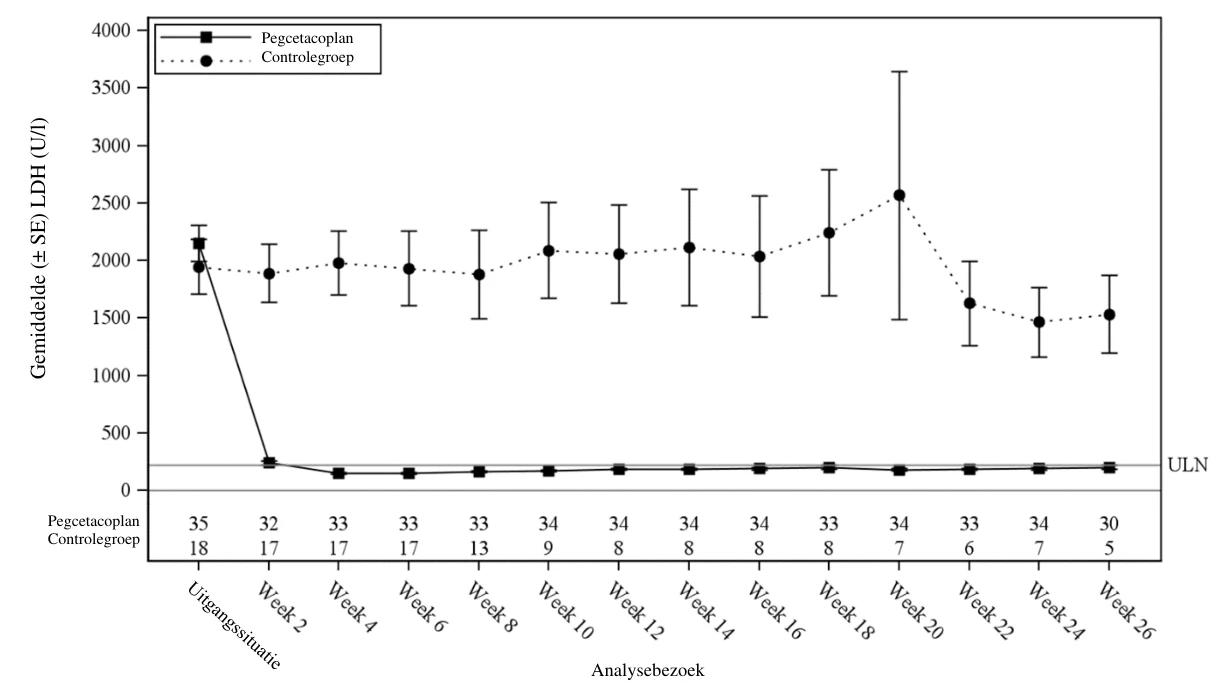
De veranderingen in het kleinste-kwadraten-gemiddelde (SE) van de LDH-concentratie in week 26 vanaf de uitgangssituatie waren -1.870 U/l in de pegcetacoplangroep versus -400 U/l in de controlegroep (p < 0,0001). Het verschil tussen pegcetacoplan- en de controlegroep bedroeg -1.470 (95%-BI: -2.113 tot -827). Behandelingsverschillen tussen de pegcetacoplan- en de controlegroep waren duidelijk in week 2 en bleven behouden tot en met week 26 (figuur 3). LDH-concentraties in de controlegroep bleven verhoogd.
Figuur 3. Verloop van gemiddelde (± SE) LDH-concentratie (U/l) per behandelingsgroep in onderzoek APL2-308
Voor de geselecteerde belangrijkste secundaire werkzaamheidseindpunten hemoglobinerespons zonder transfusie, verandering van hemoglobinewaarde en verandering van ARC was er een significant behandelingsverschil tussen de pegcetacoplangroep en de controlegroep (tabel 3).
Tabel 3: Analyse belangrijkste secundaire eindpunten in onderzoek APL2-308
| Parameter | Pegcetacoplan (N=35) | Controlegroep (N=18) | Verschil (95%-BI) p-waarde |
Hemoglobinerespons zonder transfusiea n (%) | 25 (71%) | 1 (6%) | 54% (34%; 74%) p < 0,0001 |
Verandering van hemoglobinewaarde (g/dl) vanaf de uitgangssituatie tot week 26 kleinste-kwadraten-gemiddelde (SE) | 2,9 (0,38) | 0,3 (0,76) | 2,7 (1,0; 4,4) |
Verandering van ARC (109/l) vanaf de uitgangssituatie tot week 26 kleinste-kwadraten-gemiddelde (SE) | -123 (9,2) | -19 (25,2) | -104 (-159; -49) |
a Hemoglobinerespons was gedefinieerd als een toename van ≥1 g/dl in hemoglobine in week 26 ten opzichte van de uitgangssituatie.
ARC = absolute reticulocyte count (absolute aantal reticulocyten), BI = betrouwbaarheidsinterval, SE = standard error (standaardfout)
C3G en primaire IC-MPGN
De werkzaamheid en veiligheid van pegcetacoplan bij patiënten met C3G of primaire IC-MPGN werden beoordeeld in het gerandomiseerde, placebogecontroleerde, dubbelblinde fase 3-onderzoek APL2-C3G-310, met volwassenen en adolescenten met eigen nieren of met recidiverende C3G of primaire IC-MPGN na transplantatie.
De dosis pegcetacoplan was 1.080 mg tweemaal per week voor volwassenen en adolescenten met een lichaamsgewicht ≥ 50 kg of op basis van het gewicht voor adolescenten met een lichaamsgewicht < 50 kg.
Onderzoek bij volwassen en adolescente patiënten met C3G of primaire IC-MPGN (APL2-C3G-310) Onderzoek APL2-C3G-310 was een gerandomiseerd, dubbelblind onderzoek met een placebogecontroleerde periode van 26 weken, gevolgd door een OLP van 26 weken. In dit onderzoek werden adolescenten van 12 jaar tot en met 17 jaar en volwassenen met C3G of primaire IC-MPGN geïncludeerd. In dit onderzoek werden patiënten met eigen nieren of met recidiverende ziekte na transplantatie geïncludeerd die proteïnurie ≥ 1 g/dag en eGFR ≥ 30 ml/min per 1,73 m2 hadden. De patiënten werden behandeld met een stabiel en geoptimaliseerd toedieningsschema voor C3G/primaire IC-MPGN (bijv. RAS-remmers, natrium/glucose-cotransporter-2-remmers [SGLT2-remmers], immunosuppressiva, systemische corticosteroïden niet hoger dan een equivalent van 20 mg/dag prednisolon) gedurende ten minste 12 weken voorafgaand aan de randomisatie.
Patiënten die in aanmerking kwamen, werden in een verhouding van 1:1 gerandomiseerd naar tweemaal per week subcutaan pegcetacoplan of placebo gedurende de 26 weken durende RCP. Twee stratificatiefactoren werden toegepast voor de randomisatie: patiënten met recidief na transplantatie versus patiënten met ziekte in de eigen nieren, en patiënten met bij de uitgangssituatie een nierbiopsie (biopsie ofwel tijdens de screening of binnen 28 weken voorafgaand aan de randomisatie) versus patiënten zonder nierbiopsie bij de uitgangssituatie. Tijdens de RCP werden veranderingen ten opzichte van de behandelschema’s bij de uitgangssituatie voor C3G/primaire IC-MPGN tot een minimum beperkt en werden veranderingen slechts toegepast indien vereist voor het welzijn van de patiënt. Patiënten die de RCP voltooiden, stapten over naar de 26 weken durende OLP, waarin alle deelnemers werden behandeld met pegcetacoplan tweemaal per week.
In totaal werden 124 patiënten gerandomiseerd: 63 naar pegcetacoplan en 61 naar placebo. De demografische gegevens en ziektekenmerken bij de uitgangssituatie waren over het algemeen evenwichtig verdeeld over de twee groepen (zie tabel 4). In totaal voltooiden 118 patiënten de 26 weken durende RCP, van wie 114 patiënten de OLP-behandelingsperiode met pegcetacoplan voltooiden (N=59 pegcetacoplan-naar-pegcetacoplan; N=55 placebo-naar-pegcetacoplan).
Tabel 4: Demografische gegevens en ziektekenmerken van de patiënten bij de uitgangssituatie in onderzoek APL2-C3G-310
| Parameter | Statistische gegevens | Pegcetacoplan (N=63) | Placebo (N=61) |
Leeftijd (jaren) Adolescenten (12 - 17 jaar) Volwassenen ≥18 jaar | Gemiddelde (SD) n (%) n (%) | 28,2 (17,1) 28 (44,4) 35 (55,6) | 23,6 (14,3) 27 (44,3) 34 (55,7) |
Geslacht Man Vrouw | n (%) n (%) | 26 (41,3) 37 (58,7) | 28 (45,9) 33 (54,1) |
Type ziekte bij de screening C3G C3GN DDD Niet bepaald IC-MPGN | n (%) n (%) n (%) n (%) n (%) | 51 (81,0) 45 (71,4) 4 (6,3) 2 (3,2) 12 (19,0) | 45 (73,8) 41 (67,2) 4 (6,6) 0 16 (26,2) |
| Tijd sinds diagnose C3G/IC-MPGN (jaren) | Gemiddelde (SD) | 3,64 (3,47) | 3,76 (3,62) |
Voorafgaande niertransplantatie Tijd sinds laatste niertransplantatie (jaren) Tijd sinds meest recente recidief na transplantatie (jaren) | n (%) Gemiddelde (SD) Gemiddelde (SD) | 5 (7,9) 11,4 (6,7) 1,47 (1,49) | 4 (6,6) 5,8 (6,4) 1,38 (1,64) |
| FMU uPCR (mg/g) in drievoud bij de uitgangssituatie | Gemiddelde (SD) | 3.124 (2.408) | 2.541 (2.015) |
| eGFR (ml/min per 1,73 m2) bij de uitgangssituatie | Gemiddelde (SD) | 78,5 (34,1) | 87,2 (37,2) |
| C3c-kleuring bij de biopsie bij de uitgangssituatie | |||
| 3+ | n (%) | 51 (81,0) | 51 (83,6) |
| 2+ | n (%) | 12 (19,0) | 10 (16,4) |
| Parameter | Statistische gegevens | Pegcetacoplan (N=63) | Placebo (N=61) |
| Serumalbumine (g/dl) bij de uitgangssituatie | Gemiddelde (SD) | 3,31 (0,61) | 3,39 (0,70) |
| C3 in serum (mg/dl) bij de uitgangssituatie | Gemiddelde (SD) | 60,6 (45,7) | 56,3 (35,6) |
| Ziektemanifestaties | |||
| Oedeem | n (%) | 45 (71,4) | 32 (52,5) |
| Vermoeidheid | n (%) | 16 (25,4) | 8 (13,1) |
| Hematurie | n (%) | 37 (58,7) | 39 (63,9) |
| Hoge bloeddruk | n (%) | 35 (55,6) | 29 (47,5) |
| Nefrotisch syndroom | n (%) | 32 (50,8) | 27 (44,3) |
Gebruik van andere behandeling bij de uitgangssituatie* Middelen met werking op het renine-angiotensinesysteem Immunosuppressiva Glucocorticoïden | n (%) n (%) n (%) | 59 (93,7) 49 (77,8) 29 (46,0) | 54 (88,5) 45 (73,8) 27 (44,3) |
* Binnen 12 weken voor inclusie in het onderzoek.
C3G = C3-glomerulopathie, C3GN = C3-glomerulonefritis, DDD = dense deposit-ziekte, IC-MPGN = immuuncomplex-gemedieerde membranoproliferatieve glomerulonefritis, FMU = first-morning urine (eerste ochtendurine), uPCR = proteïne/creatinine-verhouding in urine, eGFR = geschatte glomerulaire filtratiesnelheid, SD = standaarddeviatie
De primaire en belangrijkste secundaire werkzaamheidseindpunten werden beoordeeld in week 26. Het primaire werkzaamheidseindpunt was de loggetransformeerde verhouding uPCR van de eerste ochtendurine (first-morning urine, FMU) in week 26 ten opzichte van de uitgangssituatie.
Pegcetacoplan was superieur ten opzichte van placebo, met een statistisch significante daling van 68,1% (95%-BI: 57,3% tot 76,2%; p < 0,0001) in uPCR ten opzichte van de uitgangssituatie in vergelijking met placebo na een behandeling van 26 weken (-67,2% [95%-BI: -74,9% tot -57,2%] en +2,9% [95%-BI: -8,6% tot 15,9%] voor respectievelijk pegcetacoplan en placebo. Vergelijkbare werkzaamheid werd waargenomen in subgroepen, ongeacht de leeftijd (adolescenten of volwassenen), type ziekte (C3G of primaire IC-MPGN), ziektestatus (ziekte met eigen nieren of recidiverende ziekte na transplantatie) en gelijktijdig gebruik van immunosuppressiva/glucocorticoïden (ja of nee). Het effect van pegcetacoplan op uPCR bleef behouden tot en met week 52 (-67,2% ten opzichte van de uitgangssituatie). Patiënten die in week 26 overschakelden van placebo op pegcetacoplan (figuur 4) hadden een vergelijkbare daling (-51,3%) in week 52.
Figuur 4. Geometrisch gemiddelde ratio (95%-BI) van FMU uPCR in de loop van de tijd ten opzichte van de uitgangssituatie per behandelingsgroep van MMRM-model in onderzoek APL2-C3G-310
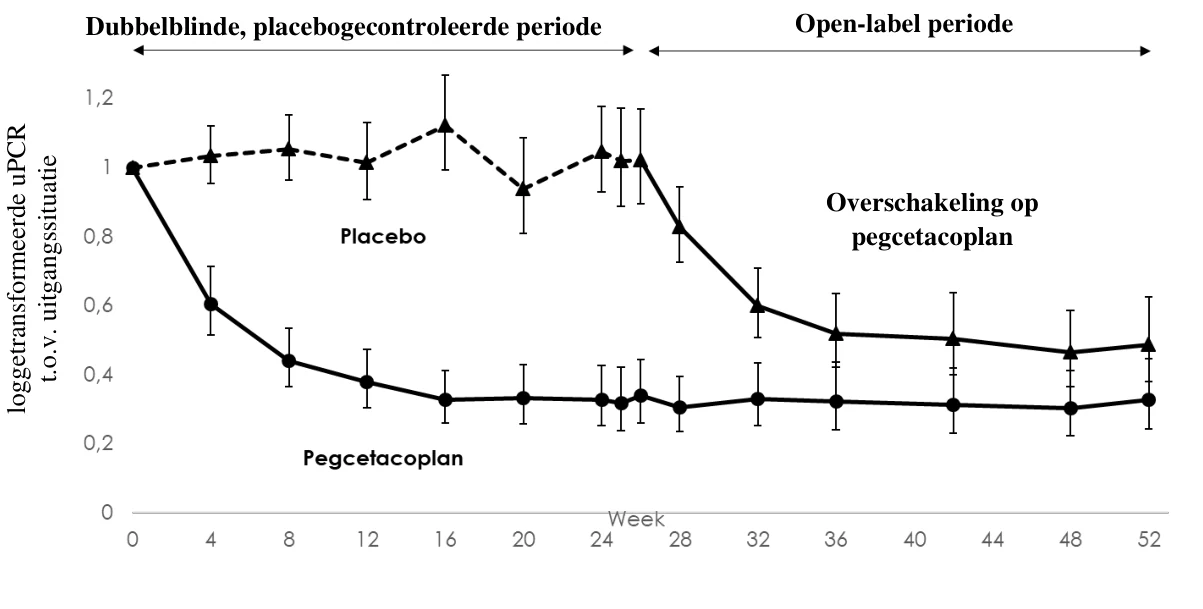
Opmerking: Geometrisch gemiddelde ratio berekend met opnieuw geëxponentieerde LS-gemiddelden. BI = betrouwbaarheidsinterval, LS = kleinste kwadraten (least square), FMU = eerste ochtendurine, uPCR = proteïne/creatinine-verhouding in urine, MMRM = mixed model of repeated measure
Behandeling met pegcetacoplan gedurende 26 weken toonde een statistisch significante verbetering aan van het belangrijkste secundaire eindpunt wat betreft afname van proteïnurie, waarbij 60,3% van de patiënten die behandeld werden met pegcetacoplan een daling met ≥ 50% bereikte in uPCR in vergelijking met 4,9% in de placebogroep, een verschil van 52,7% (95%-BI: 29,2%-76,2%; p < 0,0001).
Behandeling met pegcetacoplan gedurende 26 weken leidde tot een hoger percentage patiënten die een daling van twee grootteorden of meer bereikten, op een schaal van 0-3, voor C3-kleuringsintensiteit van de nieren waarbij 26 patiënten (74,3%) werden behandeld met pegcetacoplan tegenover 4 patiënten (11,8%) die behandeld werden met placebo en een verschil van 64,3% (95%-BI: 41,4%-87,2%; nominaal p < 0,0001).
Behandeling met pegcetacoplan gedurende 26 weken liet stabilisatie zien van eGFR met een verandering met -1,497 (2,242) ten opzichte van de uitgangssituatie voor pegcetacoplan vs. -7,808 (1,919) voor placebo, en een behandelverschil van 6,312 ml/min per 1,73 m2 (95%-BI: 0,501; 12,122; nominaal p = 0,0333). Het effect van pegcetacoplan op de eGFR bleef behouden tot en met week 52. Patiënten die in week 26 van placebo overschakelden op pegcetacoplan, hadden een vergelijkbare stabilisatie in week 52.
Vergelijkbare werkzaamheid werd in brede zin waargenomen voor afname van proteïnurie met ≥ 50%, klaring van C3-kleuring en eGFR-stabilisatie in subgroepen, ongeacht de leeftijd (adolescenten of volwassenen), type ziekte (C3G of primaire IC-MPGN), ziektestatus (ziekte met eigen nieren of recidiverende ziekte na transplantatie) en gelijktijdig gebruik van
immunosuppressiva/glucocorticoïden (ja of nee) in week 26.
Onderzoek bij volwassenen met recidiverende C3G of primaire IC-MPGN na transplantatie (APL2-C3G-204)
Onderzoek APL2-C3G-204 was een 52 weken durend open-label, gerandomiseerd fase 2-onderzoek bij 13 volwassen patiënten met recidiverende C3G (N=10) of primaire IC-MPGN (N=3) na transplantatie.
Tijdens de eerste 12 weken van het onderzoek kregen 10 patiënten pegcetacoplan, als aanvulling op de standaardzorg (standard of care, SOC), en 3 alleen SOC. Alle patiënten kregen pegcetacoplan van week 13 tot en met week 52.
Het primaire eindpunt van afname van C3-kleuringsintensiteit van de nierbiopsie in week 12 werd waargenomen bij 50% van de patiënten die werden behandeld met pegcetacoplan (5 van de 10 patiënten, van wie er 4 een kleuringsscore van nul bereikten) en 33,3% van de patiënten in de controlegroep (1 van de 3 patiënten; deze patiënt bereikte een kleuringsscore van 1).
In het algemeen waren veranderingen en procentuele veranderingen in eGFR (secundair eindpunt) ten opzichte van de uitgangssituatie klein. De gemiddelde (SD) eGFR veranderde van 52,3 (12,11) ml/min per 1,73 m2 bij de uitgangssituatie naar 57,3 (25,12) ml/min per 1,73 m2 in week 52 en de mediane eGFR veranderde van 50,5 ml/min per 1,73 m2 bij de uitgangssituatie naar 58,5 ml/min per 1,73 m2 in week 52. De meeste patiënten (9 van de 13 patiënten [69,2%]) van alle groepen bereikten stabilisatie of verbetering van eGFR in week 52.
Immunogeniciteit
Twee verschillende assays voor de detectie van antilichamen tegen het geneesmiddel (anti-drug antibody, ADA) tegen pegcetacoplanpeptide zijn gebruikt in klinische onderzoeken naar respectievelijk PNH en C3G of primaire IC-MPGN. De assay die werd gebruikt voor C3G of primaire IC-MPGN was gevoeliger. Verschillen in assays sluiten betekenisvolle vergelijkingen van de incidentie van ADA’s uit in de hieronder beschreven onderzoeken.
In klinische onderzoeken naar PNH was de incidentie van ADA (ADA ontstaan tijdens de behandeling of pre-existente ADA toegenomen door de behandeling) laag en had, indien aanwezig, geen merkbare invloed op de farmacokinetiek/farmacodynamiek, de werkzaamheid of het veiligheidsprofiel van pegcetacoplan. Tijdens de onderzoeken APL2-302 en APL2-308 werd bij 3 van de 126 patiënten die werden blootgesteld aan pegcetacoplan, bevestigd dat zij positief waren voor antilichamen tegen pegcetacoplanpeptide. Alle 3 de patiënten testten ook positief voor neutraliserende antilichamen (NAb). De NAb-reactie had geen klaarblijkelijke invloed op de farmacokinetiek en de klinische werkzaamheid. 18 van de 126 patiënten ontwikkelden antilichamen tegen PEG; 9 ontstonden tijdens de behandeling en 9 namen toe door de behandeling.
In klinische onderzoeken naar C3G en primaire IC-MPGN was de incidentie van ADA (ADA ontstaan tijdens de behandeling of ADA als gevolg van een booster van het pre-existente niveau) 23,6% voor ADA tegen PEG en 16,3% voor ADA tegen pegcetacoplanpeptide in onderzoek APL2-C3G-310. Op basis van een farmacokinetische en farmacodynamische populatieanalyse hadden ADA’s geen klinisch betekenisvolle impact op de werkzaamheid of farmacokinetiek/farmacodynamiek in een gepoolde populatieanalyse. Vijf patiënten testten ook positief voor NAb. NAb-respons had geen klaarblijkelijke invloed op de farmacokinetiek of klinische werkzaamheid. Negenentwintig van de 123 patiënten ontwikkelden anti-PEG-antilichamen; 14 ontstonden tijdens de behandeling en 15 namen toe door de behandeling. Bij patiënten met recidiverende ziekte na transplantatie in onderzoek APL2-C3G-204 ontwikkelde geen enkele patiënt een positieve ADA-respons (ADA ontstaan tijdens de behandeling of ADA toegenomen door de behandeling) tegen pegcetacoplanpeptide of PEG. Tijdens de 26 weken durende placebogecontroleerde periode in onderzoek APL2-C3G-310 hadden ADA’s geen detecteerbare invloed op de veiligheid van behandeling met pegcetacoplan.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met dit geneesmiddel in een of meerdere subgroepen van pediatrische patiënten met respectievelijk PNH en C3G of primaire IC-MPGN (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Pegcetacoplan wordt toegediend met een subcutane infusie en wordt geleidelijk geabsorbeerd in de systemische bloedsomloop met een mediane Tmax tussen 108 en 144 uur (4,5 tot 6,0 dagen) na een enkele subcutane dosis bij gezonde vrijwilligers.
Na toediening van 1.080 mg tweemaal per week bij patiënten met PNH werden steady state serumconcentraties ongeveer 4 tot 6 weken na de eerste dosis bereikt. Bij patiënten die eerder waren behandeld met een complementremmer (onderzoek APL2-302), varieerden de geometrisch gemiddelde steady state serumconcentraties (%CV) tussen 655 (18,6%) en 706 (15,1%) µg/ml bij patiënten die gedurende 16 weken werden behandeld. Steady state concentraties bij de patiënten (n=22) die tot week 48 pegcetacoplan bleven krijgen, waren 623 µg/ml (39,7%), wat duidt op aanhoudende therapeutische concentraties pegcetacoplan tot en met week 48. Bij patiënten die niet eerder waren behandeld met een complementremmer (onderzoek APL2-308), bedroeg in week 26 de geometrisch gemiddelde serumconcentratie in steady state (%CV) 744 µg/ml (25,5%) bij tweemaal per week doseren. Op basis van een farmacokinetische populatieanalyse wordt de biologische beschikbaarheid van een subcutane dosis pegcetacoplan geschat op 76%.
Na toediening van 1.080 mg tweemaal per week bij patiënten met C3G of primaire IC-MPGN werden steady state serumconcentraties ongeveer 4 tot 8 weken na de eerste dosis bereikt en therapeutische concentraties pegcetacoplan bleven gehandhaafd tot en met week 52. Bij patiënten van onderzoek APL2-C3G-310 varieerden de gemiddelde steady state serumconcentraties (%CV) tussen 715,8 (31,2%) en 765,7 (23,2%) µg/ml tot en met week 26 en bleven tussen 670,1 (30,1%) en 726,6 (30,5%) µg/ml tot en met week 52.
Distributie
Op basis van een farmacokinetische populatieanalyse bedraagt het gemiddelde distributievolume (%CV) van pegcetacoplan bij patiënten met PNH ongeveer 3,98 l (32%).
Het gemiddelde centrale distributievolume (%CV) van pegcetacoplan bedraagt bij volwassen patiënten met C3G of primaire IC-MPGN ongeveer 4,31 l (32,1%).
Biotransformatie
Op basis van zijn gePEGyleerde peptidestructuur wordt verwacht dat het metabolisme van pegcetacoplan verloopt via katabole routes en dat het wordt afgebroken in kleine peptides, aminozuren en PEG. De resultaten van een onderzoek met het radioactief gelabelde middel bij cynomolgusapen duiden erop dat de belangrijkste eliminatieroute van de gelabelde peptidegroep uitscheiding met de urine is. Hoewel de eliminatie van PEG niet is onderzocht, is bekend dat het via de nieren wordt uitgescheiden.
Pegcetacoplan vertoonde geen remmend of inducerend effect op de geteste isovormen van het CYP-enzym, zoals is aangetoond met resultaten van in-vitro-onderzoeken. Pegcetacoplan was noch een substraat noch een remmer van de humane opname- of effluxtransporteiwitten.
Eliminatie
Na meervoudige subcutane toediening van pegcetacoplan bij patiënten met PNH bedraagt de gemiddelde (%CV) klaring 0,015 l/uur (30%) en is de mediane effectieve eliminatiehalfwaardetijd (t1/2) 8,6 dagen, zoals geschat met een farmacokinetische populatieanalyse.
Het geschatte gemiddelde (CV%) van de klaring is 0,012 l/uur (43%) bij volwassen patiënten met C3G of primaire IC-MPGN. De mediane terminale t1/2 is 10,1 dagen bij volwassen patiënten met C3G of primaire IC-MPGN.
Lineariteit/non-lineariteit
Blootstelling aan pegcetacoplan neemt op een dosisproportionele wijze toe van 45 tot 1.440 mg.
Speciale populaties
Effecten van leeftijd, gewicht, geslacht of ras
Op basis van de resultaten van een farmacokinetische populatieanalyse werd voor leeftijd (12-81 jaar), ras of geslacht geen invloed waargenomen op de farmacokinetiek van pegcetacoplan bij patiënten met PNH, C3G of primaire IC-MPGN.
Vergeleken met een referentiepatiënt van 70 kg is de gemiddelde concentratie in steady state naar verwachting ongeveer 20% hoger bij patiënten met een lichaamsgewicht van 50 kg. PNH-patiënten met een gewicht van 40 kg hebben naar verwachting een 45% hogere gemiddelde concentratie. Er zijn minimale gegevens beschikbaar over het veiligheidsprofiel van pegcetacoplan voor PNH-patiënten met een lichaamsgewicht lager dan 50 kg.
Ouderen
Hoewel er geen duidelijke leeftijdsgebonden verschillen zijn waargenomen in deze onderzoeken, is het aantal patiënten van 65 jaar en ouder niet voldoende om te bepalen of zij anders reageren dan jongere patiënten. Zie rubriek 4.2.
Pediatrische patiënten
Op basis van een farmacokinetische populatieanalyse heeft lichaamsgewicht bij adolescente patiënten (12-17 jaar) invloed op de klaring en het distributievolume. Het toedieningsschema voor adolescenten met C3G of primaire IC-MPGN is gebaseerd op het lichaamsgewicht van de patiënt. Zie rubriek 4.2. De volgens het model voorspelde blootstelling voor adolescenten met C3G of primaire IC-MPGN komt adequaat overeen met de referentieblootstelling van volwassenen.
Nierfunctiestoornis
In een onderzoek met 8 patiënten met een ernstige nierfunctiestoornis, gedefinieerd als creatinineklaring (CrCl) minder dan 30 ml/min volgens de Cockcroft-Gaultformule (waarbij 4 patiënten waarden van minder dan 20 ml/min hadden), had de nierfunctiestoornis geen effect op de farmacokinetiek van een enkele dosis van 270 mg pegcetacoplan. Er zijn minimale gegevens beschikbaar over patiënten met PNH met een nierfunctiestoornis die de klinische dosis van 1.080 mg tweemaal per week toegediend hebben gekregen. Op basis van een farmacokinetische populatieanalyse had eGFR in een gepoolde populatieanalyse geen klinisch betekenisvolle impact op de blootstelling aan pegcetacoplan. Er zijn geen klinische gegevens beschikbaar over het gebruik van pegcetacoplan bij patiënten met ESRD die dialyse moeten ondergaan. Zie rubriek 4.2.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Uit toxicologische gegevens in vitro en in vivo blijkt geen toxiciteit die van specifiek belang is voor mensen. Hieronder worden effecten beschreven die zijn waargenomen bij dieren bij blootstellingsniveaus die vergelijkbaar waren met klinische blootstellingsniveaus. Deze effecten zijn niet waargenomen in klinische onderzoeken.
Reproductie- en ontwikkelingstoxiciteit
Een behandeling met pegcetacoplan bij drachtige cynomolgusapen bij een subcutane dosis van 28 mg/kg/dag (2,9 maal de steady state Cmax bij mensen) vanaf de dracht tot en met de geboorte leidde tot een statistisch significante toename van abortussen of doodgeboorten. Er werden geen effecten van toxiciteit bij het moederdier of teratogene effecten waargenomen bij voldragen nakomelingen. Bovendien werden er bij gezoogde dieren tot 6 maanden na de geboorte geen effecten op de ontwikkeling waargenomen. Systemische blootstelling aan pegcetacoplan werd vastgesteld bij foetussen van apen die werden behandeld met 28 mg/kg/dag vanaf de periode van organogenese tot en met het tweede trimester, maar de blootstelling was minimaal (minder dan 1%, wat niet farmacologisch significant is).
Carcinogenese
Bij dieren zijn met pegcetacoplan geen lange-termijnonderzoeken naar carcinogeniciteit uitgevoerd.
Genotoxiciteit
Pegcetacoplan was niet mutageen bij in vitro bacteriële terugmutatietests (amestests) en het was niet genotoxisch in een in-vitro-test met humane TK6-cellen noch in een in-vivo-micronucleustest bij muizen.
Toxicologie bij dieren
Er zijn onderzoeken uitgevoerd naar herhaalde dosering bij konijnen en cynomolgusapen met dagelijkse subcutane doses pegcetacoplan tot 7 maal de humane dosis (1.080 mg tweemaal per week). Histologische bevindingen bij beide diersoorten omvatten dosisafhankelijke epitheliale vacuolisatie en infiltraten van gevacuoliseerde macrofagen in meerdere weefsels. Deze bevindingen zijn in verband gebracht met grote cumulatieve doses van langeketen-PEG in andere gePEGyleerde geneesmiddelen die in de handel verkrijgbaar zijn; ze hadden geen klinische gevolgen en werden niet als negatief beschouwd. Omkeerbaarheid werd in de dieronderzoeken met pegcetacoplan niet aangetoond na één maand en werd niet geëvalueerd voor een langere duur. Gegevens uit de literatuur duiden op omkeerbaarheid van PEG-vacuolen.
Renale tubulaire degeneratie werd bij beide diersoorten microscopisch waargenomen bij blootstellingen (Cmax en AUC) die minder waren dan of vergelijkbaar waren met die voor de humane dosis, en die was minimaal en niet-progressief tussen 4 weken en 9 maanden bij dagelijkse toediening van pegcetacoplan. Hoewel bij dieren geen duidelijke tekenen van renale disfunctie zijn waargenomen, is niet bekend wat de klinische betekenis en het functionele gevolg van deze bevindingen zijn.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sorbitol (E 420)
IJsazijn
Natriumacetaattrihydraat
Natriumhydroxide (voor aanpassing van de pH)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
30 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Een injectieflacon van glas van type I met een stop (chloorbutyl of broombutyl) en een verzegeling (aluminium) met een flip-off dop (polypropyleen) die 54 mg/ml steriele oplossing bevat.
Elke eenheidsverpakking bevat 1 injectieflacon.
Multiverpakking met 8 injectieflacons (8 verpakkingen van 1).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel wordt geleverd als een gebruiksklare oplossing in injectieflacons voor eenmalig gebruik. Omdat de oplossing geen conserveermiddel bevat, moet dit geneesmiddel onmiddellijk na het klaarmaken van de spuit worden geïnfundeerd.
Dit geneesmiddel is een heldere, kleurloze tot enigszins geelachtige waterige oplossing. Deze mag niet worden gebruikt als de vloeistof er troebel uitziet, deeltjes bevat of donkergeel is.
Laat de injectieflacon altijd ongeveer 30 minuten vóór gebruik op kamertemperatuur komen.
Verwijder de flip-off beschermdop van de injectieflacon, zodat het centrale gedeelte van de grijze rubberen stop van de injectieflacon wordt blootgelegd. Reinig de stop met een nieuw alcoholdoekje en laat de stop drogen. Niet gebruiken als de flip-off beschermdop ontbreekt of beschadigd is.
De spuit klaarmaken
Optie 1: Volg de door de fabrikant van het hulpmiddel geleverde gebruiksaanwijzing als een overloophulpmiddel zonder naald (zoals een injectieflaconadapter) wordt gebruikt.
Optie 2: Volg de instructies hieronder als de overdracht gebeurt met een overloopnaald en een spuit:
- Bevestig een steriele overloopnaald op een steriele spuit.
- Trek de zuiger terug om de spuit met lucht te vullen; dat moet ongeveer 20 ml zijn.
- Zorg dat de injectieflacon rechtop wordt gehouden. Draai de injectieflacon niet ondersteboven.
- Duw de met lucht gevulde spuit, waarop de overloopnaald is bevestigd, door het midden van de stop van de injectieflacon.
- De punt van de overloopnaald mag niet tot in de oplossing komen, om te voorkomen dat er luchtbellen ontstaan.
- Duw de lucht van de spuit voorzichtig in de injectieflacon. Op deze manier wordt de lucht van de spuit in de injectieflacon geïnjecteerd.
- Keer de injectieflacon om.
- Trek de zuiger langzaam terug, terwijl de punt van de overloopnaald zich in de oplossing bevindt, zodat de spuit zich met de voorgeschreven dosis ASPAVELI vult.
- Verwijder de gevulde spuit en de overloopnaald uit de injectieflacon.
- Plaats de dop niet opnieuw op de overloopnaald. Schroef de naald los en gooi deze weg in de naaldencontainer.
Toediening
Dit geneesmiddel mag uitsluitend worden toegediend via subcutane toediening met behulp van een spuitpomp of een on-body toedieningssysteem:
- Volg de gebruiksaanwijzing van de fabrikant van het hulpmiddel om de spuitpomp en de slangenset gereed te maken. Bij gebruik van een spuitpomp zijn gebieden voor infusie de buik, de dijen, de heupen of de bovenarmen. Wissel de infusieplaatsen bij elke infusie af. Als er meerdere infusieplaatsen zijn, moet de tussenafstand ten minste 7,5 cm zijn. De infusieduur bedraagt ongeveer 30 minuten (als gebruik wordt gemaakt van twee plaatsen) of ongeveer 60 minuten (als gebruik wordt gemaakt van één plaats).
- Volg de gebruiksaanwijzing van de fabrikant van het hulpmiddel om het on-body toedieningssysteem gereed te maken. Bij gebruik van het on-body toedieningssysteem moet dit geneesmiddel op een plek in de buik worden toegediend. Wissel de infusieplaats bij elke infusie af. De infusieduur varieert per patiënt en ligt doorgaans tussen 30 en 60 minuten.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1595/001
EU/1/21/1595/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 december 2021
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.