


SmPC (samenvatting van de productkenmerken) - Piasky
1 NAAM VAN HET GENEESMIDDEL
Piasky 340 mg oplossing voor injectie/infusie
2 KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 2 ml bevat 340 mg crovalimab.
Elke ml oplossing voor injectie/infusie bevat 170 mg crovalimab.
Crovalimab is een gehumaniseerd monoklonaal antilichaam dat wordt geproduceerd in ovariumcellen van Chinese hamsters (Chinese hamster ovary, CHO) door middel van recombinant-DNA-techniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3 FARMACEUTISCHE VORM
Oplossing voor injectie/infusie (injectie/infusie).
Helder tot sterk opaalachtig en bijna kleurloze tot bruingele oplossing. De oplossing heeft een pH van ongeveer 5,8 en een osmolaliteit van ongeveer 297 mOsm/kg.
4 KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Piasky is als monotherapie geïndiceerd voor de behandeling van volwassen en pediatrische patiënten van 12 jaar of ouder met een lichaamsgewicht van 40 kg of meer met paroxysmale nachtelijke hemoglobinurie (PNH):
- Bij patiënten met hemolyse met klinische symptomen die wijzen op een hoge ziekteactiviteit.
- Bij patiënten die klinisch stabiel zijn na behandeling met een complementcomponent-5 (C5)-remmer gedurende ten minste de afgelopen 6 maanden.
4.2 Dosering en wijze van toediening
De behandeling moet worden geïnitieerd onder toezicht van een arts met ervaring in de behandeling van hematologische aandoeningen.
Dosering
Het aanbevolen doseringsschema bestaat uit één oplaaddosis toegediend via intraveneuze infusie (op dag 1), gevolgd door vier extra wekelijkse oplaaddoses toegediend via subcutane injectie (op dag 2, 8, 15 en 22). De onderhoudsdosis begint op dag 29 en wordt vervolgens elke 4 weken toegediend via subcutane injectie. De toe te dienen doses zijn afhankelijk van het lichaamsgewicht van de patiënt, zoals weergegeven in tabel 1.
Voor patiënten die overschakelen van een behandeling met een andere complement-remmer, moet de eerste intraveneuze oplaaddosis van Piasky worden toegediend op het tijdstip van de volgende geplande toediening van de complement-remmer (zie rubriek 4.4 voor aanvullende informatie met betrekking tot het overschakelen tussen behandelingen met complementcomponent-5 [C5]-remmers). De volgende subcutane oplaaddoses en onderhoudsdoses van Piasky worden toegediend volgens het schema in tabel 1.
Tabel 1: Doseringsschema Piasky op basis van lichaamsgewicht
Lichaamsgewicht ≥ 40 kg tot < 100 kg ≥ 100 kg Oplaaddosis
Dag 1
Dag 2, 8, 15, 22
1.000 mg (intraveneus)
340 mg (subcutaan)
1.500 mg (intraveneus)
340 mg (subcutaan) Onderhoudsdosis
Dag 29 en Q4Wa daarna
680 mg (subcutaan)
1.020 mg (subcutaan) a Q4W = elke 4 weken
Het doseringsschema mag af en toe met 2 dagen voor of na de geplande toedieningsdag variëren (behalve op dag 1 en dag 2). In dat geval moet de volgende dosis volgens het normale schema worden toegediend.
Behandelduur
Piasky is bedoeld als langdurige behandeling, tenzij stopzetting van dit geneesmiddel klinisch geïndiceerd is (zie rubriek 4.4).
Uitgestelde of gemiste doses
Wanneer een volledige geplande dosis of een deel van een geplande dosis van Piasky wordt gemist, moet deze gemiste dosis of overgebleven deel van de geplande dosis zo snel mogelijk worden toegediend vóór de dag van de volgende geplande dosis. De volgende dosis moet dan op de normale geplande dag worden toegediend. Dien geen twee doses tegelijk toe of dien niet meer dan de voorgeschreven dosis toe op dezelfde dag om een vergeten dosis in te halen.
Dosisaanpassingen
Als het lichaamsgewicht van de patiënt tijdens de behandeling met 10% of meer verandert zodat het gewicht consistent hoger of lager wordt dan 100 kg, is aanpassing van de onderhoudsdosis vereist (zie tabel 1 voor de aanbevolen dosis). Daarom moet het lichaamsgewicht van de patiënt periodiek en voortdurend worden gecontroleerd, indien nodig.
Speciale populaties
Ouderen
Bij patiënten ≥ 65 jaar is geen dosisaanpassing vereist, hoewel de ervaring met crovalimab bij oudere patiënten in klinische onderzoeken beperkt is (zie rubriek 5.2).
Verminderde nierfunctie
Voor patiënten met een licht, matig of ernstig verminderde nierfunctie wordt geen dosisaanpassing aanbevolen (zie rubriek 5.2).
Verminderde leverfunctie
Voor patiënten met een licht verminderde leverfunctie wordt geen dosisaanpassing aanbevolen. Crovalimab is niet onderzocht bij patiënten met een matig tot ernstig verminderde leverfunctie en er kan geen doseringsadvies worden gegeven (zie rubriek 5.2).
Pediatrische patiënten
Bij pediatrische patiënten van 12 jaar of ouder met een lichaamsgewicht ≥ 40 kg is geen dosisaanpassing van crovalimab vereist. De veiligheid en werkzaamheid van crovalimab bij kinderen in de leeftijd tot 12 jaar en kinderen met een lichaamsgewicht < 40 kg zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Piasky wordt toegediend als intraveneuze infusie (eerste dosis) en als subcutane injectie (daaropvolgende doses).
Intraveneuze toediening
Piasky moet met behulp van een geschikte aseptische techniek worden bereid voor intraveneuze toediening. Piasky moet worden verdund en als een intraveneuze infusie gedurende 60 minuten ± 10 minuten (1.000 mg) of 90 minuten ± 10 minuten (1.500 mg) worden toegediend door een beroepsbeoefenaar in de gezondheidszorg. Piasky mag niet worden toegediend als een intraveneuze push of bolus.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
De infusie van crovalimab kan worden vertraagd of onderbroken als de patiënt een infusiegerelateerde reactie krijgt. De infusie moet onmiddellijk worden stopgezet als de patiënt een ernstige overgevoeligheidsreactie krijgt (zie rubriek 4.4).
Subcutane toediening
Piasky moet onverdund worden gebruikt en met een geschikte aseptische techniek worden bereid. Het wordt aanbevolen om Piasky in de buik te injecteren. In de buik moet de injectieplaats bij elke injectie worden afgewisseld. Injecties mogen nooit worden gegeven in moedervlekken, littekens of in gebieden waar de huid gevoelig, gekneusd, rood, hard of beschadigd is.
Toediening door de patiënt en/of verzorger
Na een goede training in de techniek van het subcutaan injecteren mag de patiënt Piasky bij zichzelf toedienen, of de verzorger van de patiënt mag Piasky toedienen zonder toezicht van een beroepsbeoefenaar in de gezondheidszorg als de behandelend arts vaststelt dat dit kan.
Uitgebreide instructies voor de toediening van Piasky staan vermeld aan het eind van de bijsluiter.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Patiënten met een onopgeloste Neisseria meningitidis-infectie.
Patiënten die momenteel niet zijn gevaccineerd tegen Neisseria meningitidis, tenzij zij tot
2 weken na vaccinatie een profylactische behandeling met een geschikte antibiotica krijgen (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Ernstige meningokokkeninfectie
Als gevolg van het werkingsmechanisme van crovalimab kan het gebruik ervan de gevoeligheid van de patiënt voor meningokokkeninfecties (sepsis en/of meningitis) verhogen. Gevallen van ernstige of fatale meningokokkeninfectie/sepsis zijn gemeld bij patiënten die behandeld werden met terminale complement-remmers, wat een bekend klasse-effect is.
Een meningokokkeninfectie kan snel levensbedreigend of fataal worden als deze niet vroeg wordt herkend en behandeld. Om het risico op infectie te verminderen, moeten alle patiënten ten minste 2 weken voordat ze de eerste dosis crovalimab krijgen, worden gevaccineerd met een tetravalent meningokokkenvaccin. Als onmiddellijke behandeling met crovalimab geïndiceerd is bij een niet-gevaccineerde patiënt, moet het vereiste vaccin zo snel mogelijk worden toegediend en moeten patiënten profylactische antibiotica krijgen vanaf het moment dat ze starten met crovalimab tot 2 weken na de vaccinatie. Vaccins tegen serogroepen A, C, Y, W, en indien beschikbaar tegen serogroep B, worden aanbevolen ter preventie van infecties met de vaak voorkomende pathogene meningokokkenserogroepen. Patiënten moeten hun vaccinaties bijhouden volgens de huidige lokale richtlijnen voor vaccinaties. Als de patiënt overstapt van een andere behandeling met een terminale complement-remmer, moeten artsen nagaan of de meningokokkenvaccinatie van de patiënt actueel is volgens de lokale richtlijnen voor vaccinaties. Een vaccinatie kan het complementsysteem nog verder activeren. Als gevolg daarvan kunnen patiënten met complement-gemedieerde ziekten, waaronder PNH, een tijdelijke verslechtering van de tekenen en symptomen van hun onderliggende ziekte, zoals hemolyse, ervaren. Daarom moeten patiënten na de aanbevolen vaccinatie nauwlettend worden gecontroleerd op ziektesymptomen.
Vaccinatie is mogelijk niet voldoende om meningokokkeninfectie te voorkomen. Een profylactische behandeling met antibacteriële middelen volgens de lokale richtlijnen moet in overweging worden genomen. Alle patiënten moeten worden gecontroleerd op vroege tekenen van meningokokkeninfectie, onmiddellijk worden beoordeeld als een infectie wordt vermoed en zo nodig met geschikte antibiotica worden behandeld. Patiënten moeten op de hoogte zijn van deze tekenen en symptomen en van de stappen die zij moeten nemen om onmiddellijk medische hulp in te roepen. Artsen moeten de voordelen en risico’s van Piasky-behandeling met de patiënten bespreken en hen voorzien van een brochure voor patiënten/verzorgers en een patiëntenkaart (zie hieronder, “Voorlichtingsmaterialen”). Zoals aangegeven in de jaarlijkse herinneringen, moeten beroepsbeoefenaren in de gezondheidszorg ervoor zorgen dat de vaccinaties van patiënten actueel worden gehouden.
Overige systemische infecties
Vanwege het werkingsmechanisme moet crovalimab met voorzichtigheid worden toegediend aan patiënten met actieve systemische infecties. Patiënten kunnen verhoogde gevoeligheid voor infecties hebben, vooral bij Neisseria spp. en andere ingekapselde bacteriën. Vaccinaties voor de preventie van infecties met Streptococcus pneumoniae en Haemophilus influenzae type b (Hib) dienen te worden toegediend volgens de lokale richtlijnen.
Als volgens de lokale richtlijnen vaccinaties ter preventie van infecties met Streptococcus pneumoniae en Haemophilus influenzae type b (Hib) verplicht zijn, moet dit ten minste 2 weken vóór toediening van de eerste dosis crovalimab worden gedaan. Als onmiddellijke behandeling met crovalimab geïndiceerd is bij een niet-gevaccineerde patiënt, moet het vereiste vaccin zo spoedig mogelijk worden toegediend en moeten patiënten profylactische antibiotica krijgen vanaf het moment dat ze met crovalimab beginnen tot 2 weken na vaccinatie of volgens de lokale zorgstandaard, afhankelijk van welke langer is.
Als Piasky wordt toegediend aan patiënten met actieve systemische infecties, moeten ze nauwlettend worden gecontroleerd op tekenen en symptomen van verergering van de infectie. Patiënten werden uitgesloten van deelname aan klinische onderzoeken met crovalimab als ze een actieve systemische bacteriële, virale of schimmelinfectie hadden in de 14 dagen voorafgaand aan het starten van de behandeling.
Patiënten moeten de informatie vermeld in de bijsluiter krijgen om het bewustzijn over de tekenen en symptomen van potentieel ernstige infecties te verhogen.
Type III-overgevoeligheidsreacties
Immuuncomplexvorming treedt op bij patiënten die overstappen naar andere complement-remmers die met verschillende epitopen binden (zie rubriek 4.5). Bij sommige patiënten kan de vorming van deze complexen leiden tot immuuncomplexgemedieerde reacties type III, ook wel type III-overgevoeligheidsreacties genoemd. Patiënten die nooit eerder zijn behandeld met een C5-remmer of patiënten bij wie een eerdere behandeling met een C5-remmer uit het lichaam is verdwenen (dat wil zeggen dat er sinds de laatste dosis ten minste 5,5 halfwaardetijden van de vorige behandeling zijn verstreken) lopen geen risico op type III-overgevoeligheidsreacties. In klinische onderzoeken met crovalimab zijn bijwerkingen van immuuncomplexgemedieerde reacties type III gemeld (zie rubriek 4.8).
Tekenen en symptomen van type III-overgevoeligheidsreacties die werden waargenomen in klinische onderzoeken waren artralgie en andere skeletspierstelsel- en bindweefselaandoeningen, huiduitslag en andere huid- en onderhuidaandoeningen, pyrexie, asthenie/vermoeidheid, problemen met het maagdarmstelsel, hoofdpijn en axonale neuropathie. Type III-overgevoeligheidsreacties kunnen zich ook als nierafwijkingen voordoen, maar dit werd niet waargenomen in klinische onderzoeken met crovalimab.
Op basis van de tijd tot aanvang van type III-overgevoeligheidsreacties die zijn waargenomen in klinische onderzoeken, wordt aanbevolen dat patiënten gedurende de eerste 30 dagen na het overstappen van eculizumab of ravulizumab op crovalimab (of vice versa) worden gecontroleerd op het optreden van symptomen van type III-overgevoeligheidsreacties. Voor lichte of matige type III-overgevoeligheidsreacties kan toediening van een symptomatische behandeling (bijvoorbeeld topicale corticosteroïden, antihistaminica, antipyretica en/of analgetica) worden overwogen. Bij ernstige reacties kan een orale of parenterale behandeling met corticosteroïden worden gestart en afgebouwd, zoals klinisch geïndiceerd.
Infusie- en injectiegerelateerde reacties
Toediening van crovalimab kan infusiegerelateerde reacties of systemische injectiegerelateerde reacties veroorzaken, afhankelijk van de toedieningsweg. Dit kunnen allergische reacties of overgevoeligheidsreacties zijn (waaronder anafylaxie), maar ook een reeks andere symptomen, zoals hoofdpijn of spierpijn.
In het geval van een ernstige infusiegerelateerde reactie na intraveneuze toediening van Piasky moet de behandeling worden onderbroken en een passende medische behandeling worden toegediend. Bij een ernstige injectiegerelateerde reactie na subcutane toediening of in geval van een ernstige allergische reactie na intraveneuze of subcutane toediening, moeten patiënten/verzorgers onmiddellijk medische hulp zoeken en moet een passende medische behandeling worden toegediend. Patiënten moeten met hun behandelend arts overleggen of de behandeling met Piasky kan worden voortgezet.
Ernstige hemolyse na stopzetting van de behandeling bij PNH-patiënten
Als de behandeling met Piasky wordt gestaakt, moeten patiënten die niet overstappen op een andere behandeling voor PNH nauwlettend worden gecontroleerd op tekenen en symptomen van ernstige intravasculaire hemolyse, geïdentificeerd door verhoogde niveaus van lactaatdehydrogenase (LDH), in combinatie met een plotselinge afname van de grootte van het PNH-kloon of hemoglobine, of een terugkeer van symptomen zoals vermoeidheid, hemoglobinurie, buikpijn, kortademigheid (dyspneu), ernstige vasculaire bijwerkingen (waaronder trombose), dysfagie of erectiestoornis. Als er tekenen en symptomen van hemolyse optreden na stopzetting, waaronder verhoogd LDH, moet het opnieuw starten van een gepaste behandeling overwogen worden.
Immunogeniciteit die leidt tot verlies van blootstelling en werkzaamheid
Patiënten kunnen antilichamen tegen het geneesmiddel (anti-drug antibodies, ADA’s) ontwikkelen die de blootstelling aan crovalimab kunnen verstoren. De ontwikkeling van ADA’s kan leiden tot verlies van blootstelling aan crovalimab, wat vervolgens kan leiden tot verlies van werkzaamheid van crovalimab. Verlies van werkzaamheid en blootstelling als gevolg van de ontwikkeling van ADA's is waargenomen bij patiënten die in klinische onderzoeken werden behandeld met crovalimab. Patiënten moeten regelmatig worden gecontroleerd op klinische tekenen van verlies van blootstelling en werkzaamheid, waaronder ernstige intravasculaire hemolyse. In het geval van aanhoudende ernstige intravasculaire hemolyse ondanks het therapietrouw zijn aan de behandeling met crovalimab, moeten patiënten onmiddellijk worden onderzocht om de oorzaak te bepalen en moet rekening worden gehouden met de mogelijkheid dat ADA’s zijn ontwikkeld, die tot verlies van blootstelling en werkzaamheid leiden. De voordelen en risico’s van het voortzetten van de behandeling met crovalimab moeten worden beoordeeld en een overstap naar een alternatieve behandeling moet worden overwogen. Patiënten/verzorgers moeten worden geadviseerd om onmiddellijk medische hulp te zoeken als de patiënt tekenen van verslechtering van PNH vertoont. Zie rubriek 4.8 en 5.1.
Voorlichtingsmaterialen
Alle beroepsbeoefenaren in de gezondheidszorg van wie verwacht wordt dat ze Piasky zullen voorschrijven, gebruiken of toezicht zullen houden op de toediening, moeten ervoor zorgen dat ze de brochure voor beroepsbeoefenaren in de gezondheidszorg hebben ontvangen en ermee bekend zijn. Beroepsbeoefenaren in de gezondheidszorg zullen er jaarlijks aan worden herinnerd om de vaccinatiegeschiedenis van de patiënten te controleren en ervoor te zorgen dat de vaccinaties actueel zijn. Voorschrijvers moeten de voordelen en risico’s van de behandeling met crovalimab uitleggen aan en bespreken met de patiënt en/of zijn/haar verzorgers en ervoor zorgen dat de brochure voor patiënten/verzorgers en de patiëntenkaart worden meegeleverd.
Beroepsbeoefenaren in de gezondheidszorg moeten patiënten en/of hun verzorgers instrueren om altijd de patiëntenkaart bij zich te dragen met informatie over de belangrijkste tekenen en symptomen van meningokokkeninfecties en ernstige allergische reacties en om spoedeisende medische hulp in te roepen als zij symptomen van meningokokkeninfecties en/of ernstige allergische reacties ervaren.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Crovalimab en andere C5-remmers binden aan verschillende epitopen op C5, zodat immuuncomplexen kunnen ontstaan uit de antilichamen die tegelijk aan een C5 zijn gebonden wanneer beide in de bloedsomloop aanwezig zijn. Deze immuuncomplexen, ook wel ‘drug-target-drug’-complexen (DTDC’s) genoemd, kunnen bestaan uit een of meer eenheden van C5 die zowel aan crovalimab als aan een andere C5-remmer gebonden zijn en zullen naar verwachting binnen ongeveer 8 weken worden geklaard (in het geval van eculizumab). De klaring van de immuuncomplexen kan langer duren in geval van overschakeling van C5-remmers met een verlengde halfwaardetijd, zoals ravulizumab. Bij sommige patiënten leidt de vorming van deze complexen tot type III-overgevoeligheidsreacties (zie rubriek 4.4 en 4.8). Bij patiënten die overstappen van een andere behandeling met C5-remmers wordt een tijdelijke verhoging van de klaring waargenomen als gevolg van de vorming van de immuuncomplexen. Dit leidt tot een snellere eliminatie van crovalimab. Deze tijdelijke verhoging van de klaring is echter niet klinisch relevant en vereist geen dosisaanpassing bij patiënten die overschakelen van een andere C5-remmer.
Er zijn geen specifieke interactieonderzoeken uitgevoerd.
Crovalimab heeft naar verwachting geen farmacokinetische interacties met andere geneesmiddelen die interfereren met de metaboliserende cytochroom-P450 (CYP)-enzymen, aangezien de klaringsroutes van immunoglobulines G (IgG’s) verschillen van die van kleine moleculen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens van het gebruik van crovalimab bij zwangere vrouwen.
De resultaten van dieronderzoeken duiden niet op directe of indirecte schadelijke effecten wat betreft de reproductietoxiciteit (zie rubriek 5.3). Van humaan IgG is bekend dat het de placenta passeert na het eerste trimester van de zwangerschap. Op basis van het werkingsmechanisme kan crovalimab mogelijk zorgen voor terminale complement-remming in de foetale bloedsomloop.
Piasky kan bij zwangere vrouwen worden overwogen als de klinische toestand van de vrouw behandeling met crovalimab noodzakelijk maakt.
Borstvoeding
Het is niet bekend of crovalimab in de moedermelk wordt uitgescheiden. Van humaan IgG1 is bekend dat het in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Piasky moet worden gestaakt, waarbij het voordeel van borstvoeding voor de zuigeling en het voordeel van behandeling voor de moeder in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van crovalimab op de vruchtbaarheid bij de mens. Gegevens uit dieronderzoek naar toxiciteit bij herhaalde dosering toonden geen effect aan op mannelijke of vrouwelijke voortplantingsorganen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Piasky heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen waren immuuncomplexgemedieerde reactie type III (18,9%) bij patiënten die van een behandeling met een andere C5-remmer zijn overgestapt op crovalimab, bovenste luchtweginfectie (18,6%), pyrexie (13,5%), hoofdpijn (10,9%) en infusiegerelateerde reactie (10,2%). De meest voorkomende ernstige bijwerkingen waren immuuncomplexgemedieerde reactie type III (4,0%) bij patiënten die van een behandeling met een andere C5-remmer zijn overgestapt op crovalimab en pneumonie (1,5%).
De veiligheidsresultaten van de 44 patiënten in het COMPOSER-onderzoek bij wie de mediane behandelduur 4,69 jaar was (bereik: 0,4 – 6,3 jaar), duiden niet op aanvullende veiligheidsproblemen in verband met langdurig gebruik van crovalimab.
Tabel met bijwerkingen
De veiligheid van crovalimab bij patiënten met PNH is beoordeeld in drie fase III-onderzoeken, COMMODORE 2 (BO42162), COMMODORE 3 (YO42311) en COMMODORE 1 (BO42161), en één fase I/II-onderzoek (COMPOSER, BP39144).
In tabel 2 staan de bijwerkingen die zijn gemeld in verband met het gebruik van crovalimab in een gepoolde analyse van 393 patiënten die deelnamen aan de fase III-onderzoeken, tenzij anders vermeld. De mediane behandelduur voor crovalimab op basis van de gepoolde analyse van 393 patiënten was 64 weken (bereik: 0,1 – 136,4 weken).
De bijwerkingen worden weergegeven volgens MedDRA systeem/orgaanklasse en frequentiecategorie. De volgende frequentiecategorieën zijn gebruikt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000). Binnen elke frequentiecategorie zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Samenvatting van bijwerkingen die optraden bij patiënten die met Piasky werden behandeld
Systeem/orgaanklasse volgens MedDRA | Bijwerkingen (MedDRA) | Frequentiecategorie |
| Infecties en parasitaire aandoeningen | Bovenste luchtweginfectie | Zeer vaak |
| Pneumonie | Vaak | |
| Luchtweginfectie | ||
| Urineweginfectie | ||
| Nasofaryngitis | ||
| Sepsis | Soms | |
| Septische shock | ||
| Bacteriëmie | ||
| Pyelonefritis | ||
| Immuunsysteemaandoeningen | Immuuncomplexgemedieerde reactie type III* | Zeer vaak |
| Overgevoeligheid | Vaak | |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
| Maagdarmstelselaandoeningen | Buikpijn | Vaak |
| Diarree | ||
| Huid- en onderhuidaandoeningen | Huiduitslag | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak |
| Asthenie | Vaak | |
| Vermoeidheid | ||
| Reactie op de injectieplaats | Soms | |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactie | Zeer vaak |
| Injectiegerelateerde reactie | Vaak |
*Immuuncomplexgemedieerde reactie type III (ook wel type III-overgevoeligheidsreactie genoemd) is beperkt tot patiënten die overstappen van een andere C5-remmer naar crovalimab of van crovalimab naar een andere C5-remmer. De frequentie van type III-overgevoeligheidsreacties werd gemeld voor een subgroep van N=201 patiënten die van een behandeling met een andere C5-remmer overstapten op crovalimab, waarbij de incidentiepercentages werden berekend met deze N=201 patiënten als noemer. Zie hieronder.
Beschrijving van geselecteerde bijwerkingen
Type III-overgevoeligheidsreacties (zie rubriek 4.4 en 4.5)
Binnen de fase III-onderzoeken kreeg 19,4% (39 van de 201) van de patiënten die van een behandeling met eculizumab of ravulizumab naar crovalimab overstapten een type III-overgevoeligheidsreactie (gemeld als een immuuncomplexgemedieerde reactie type III). Van deze 39 patiënten kregen 2 patiënten een tweede type III-overgevoeligheidsreactie na het staken van crovalimab en de overstap op ravulizumab. De meest gemelde tekenen en symptomen waren artralgie en huiduitslag, en andere gemelde symptomen waren onder andere pyrexie, hoofdpijn, myalgie, buikpijn, asthenie/vermoeidheid en axonale neuropathie. De mediane tijd tot aanvang van een type III-overgevoeligheidsreactie bij patiënten die van een behandeling met eculizumab of ravulizumab naar crovalimab overstapten, was 1,6 weken (bereik: 0,7 – 4,4 weken), waarbij 5,1% van de patiënten (2 van de 39) een type III-overgevoeligheidsreactie ondervond met een tijd tot aanvang die langer was dan 4 weken. De meeste gevallen van een type III-overgevoeligheidsreactie was van voorbijgaande aard met een mediane duur van 1,7 weken (bereik: 0,4 – 34,1 weken). De meerderheid van de patiënten had een voorval van graad 1 of 2 (23 van de 39 patiënten) en 8% (16 van de 39) van de patiënten die van eculizumab of ravulizumab waren overgestapt naar crovalimab hadden een voorval van graad 3. De meeste voorvallen verdwenen zonder aanpassing van de onderzoeksbehandeling met crovalimab.
In het COMPOSER-onderzoek meldden 2 van de 26 patiënten die van eculizumab naar crovalimab overstapten ieder 1 bijwerking van een type III-overgevoeligheidsreactie. Deze bijwerkingen waren licht tot matig en niet ernstig van aard. Eén andere patiënt ontwikkelde een lichte type III-overgevoeligheidsreactie na het staken van crovalimab en overstap op een andere C5-remmer.
Immunogeniciteit
In twee gerandomiseerde fase III-onderzoeken (COMMODORE 1 en COMMODORE 2) en in één eenarmig fase III-onderzoek (COMMODORE 3) was de ADA-status evalueerbaar bij 392 patiënten. Van deze 392 patiënten waren er 118 (30,1%) ADA-positief. Er werden geen verschillen waargenomen in het percentage van bijwerkingen die kenmerkend zijn voor immunogeniciteit (zoals infusiegerelateerde reacties, reacties op de injectieplaats of overgevoeligheid) tussen ADA-positieve en ADA-negatieve patiënten (zie rubriek 5.1).
Immunogeniciteit die leidt tot verlies van blootstelling en werkzaamheid
Patiënten kunnen ADA’s ontwikkelen die de blootstelling aan crovalimab kunnen verstoren. Van de 392 patiënten die onderzocht werden op ADA-status werd bij 23 patiënten (5,9%) een gedeeltelijk of volledig verlies van blootstelling gerelateerd aan het ontstaan van ADA’s waargenomen. Hiervan vertoonden er 17 (4,3%) een verlies van farmacologische activiteit samen met een verlies van blootstelling en met een verlies van werkzaamheid, dat zich manifesteerde als een aanhoudend verlies van hemolysecontrole bij 7 patiënten (1,8%).
Klinische tekenen van verlies van werkzaamheid moeten onmiddellijk door een beroepsbeoefenaar in de gezondheidszorg worden beoordeeld (zie rubriek 4.4).
Infusie- en injectiegerelateerde reacties
In de fase III-onderzoeken had 10,2% van de patiënten die met crovalimab werden behandeld een infusiegerelateerde reactie. De meest voorkomende tekenen en symptomen die werden gemeld, waren hoofdpijn (7,1%), huiduitslag (0,8%), duizeligheid (0,8%), buikpijn (0,5%), erytheem (0,5%), misselijkheid (0,5%), pyrexie (0,5%) en paresthesie (0,3%). Alle gemelde voorvallen waren van graad 1–2.
In de fase III-onderzoeken had 8,4% van de patiënten die met crovalimab werden behandeld een injectiegerelateerde reactie. De meest gemelde tekenen en symptomen waren hoofdpijn (2,5%), erytheem op de injectieplaats (1,0%), pijn op de injectieplaats (1,0%) en huiduitslag op de injectieplaats (1,0%). Het merendeel van de voorvallen was van graad 1–2.
Infecties met ingekapselde bacteriën
Op basis van het werkingsmechanisme kan het gebruik van crovalimab mogelijk het risico op infecties verhogen, met name infecties veroorzaakt door ingekapselde bacteriën waaronder Streptococcus pneumoniae, Neisseria meningitidis types A, C, W, Y en B, en Haemophilus influenzae (zie rubriek 4.4).
In de fase III-onderzoeken waren de gemelde infecties met ingekapselde bacteriën Klebsiella pneumoniae, Klebsiella (niet anderszins gespecificeerd), Haemophilus influenzae en Neisseria subflava, waarbij de laatste de bijwerking bacteriëmie veroorzaakte bij een patiënt.
Pediatrische patiënten
Bij 12 pediatrische PNH-patiënten met een lichaamsgewicht ≥ 40 kg (in de leeftijd van 13–17 jaar oud) die deelnamen aan de onderzoeken COMMODORE 1, COMMODORE 2 en COMMODORE 3 was het veiligheidsprofiel vergelijkbaar met dat wat gezien werd bij volwassen PNH-patiënten. De bijwerkingen die werden gemeld bij pediatrische PNH-patiënten en die geassocieerd waren met crovalimab zijn bovenste luchtweginfectie (16,7%), urineweginfectie (16,7%), vermoeidheid (16,7%), pyrexie (16,7%), hoofdpijn (8,3%), infusiegerelateerde reacties (8,3%) en injectiegerelateerde reactie (8,3%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering moeten patiënten nauwlettend worden gecontroleerd op tekenen of symptomen van bijwerkingen en moet een gepaste symptomatische behandeling worden gestart.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, complement-remmers, ATC-code: L04AJ07
Werkingsmechanisme
Crovalimab is een op recombinant gehumaniseerd immunoglobuline G1 (IgG1) gebaseerd monoklonaal antilichaam dat zich specifiek met hoge affiniteit bindt aan component 5 (C5) van het complementsysteem, waardoor de splitsing ervan in C5a en C5b wordt geremd en de vorming van het 'membrane attack complex' (MAC) wordt voorkomen. Crovalimab veroorzaakt remming van terminale complementactiviteit. Bij patiënten met PNH remt crovalimab de door het terminale complement gemedieerde intravasculaire hemolyse.
Farmacodynamische effecten
In klinische onderzoeken met PNH-patiënten werd een concentratieafhankelijke remming van terminale complementactiviteit waargenomen na behandeling met crovalimab. De remming van de terminale complementactiviteit (CH50, gemeten met het liposomale immunoassay [LIA]) werd onmiddellijk bereikt aan het einde van de eerste crovalimab-infusie en hield over het algemeen aan gedurende de gehele behandeling met crovalimab. Tegelijk daalden de gemiddelde vrije C5-concentraties naar lage niveaus (< 0,0001 g/l) ten opzichte van baseline en bleven ze laag gedurende de hele behandelperiode.
De niveaus van vrije C5 en CH50 waren vergelijkbaar bij pediatrische en volwassen patiënten die met crovalimab werden behandeld.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van crovalimab is beoordeeld bij patiënten met PNH in een fase III-non-inferioriteitsonderzoek (COMMODORE 2, BO42162) en ondersteund door klinisch bewijs uit twee aanvullende fase III-onderzoeken (COMMODORE 3, YO42311 en COMMODORE 1, BO42161).
In alle fase III-onderzoeken moesten de patiënten gevaccineerd zijn tegen Neisseria meningitidis, ofwel in de 3 jaar voorafgaand aan de start van de behandeling met crovalimab of binnen 7 dagen na aanvang van de behandeling met crovalimab. Patiënten die gevaccineerd werden binnen 2 weken vóór aanvang van de behandeling met crovalimab of na aanvang van de onderzoeksbehandeling, kregen geschikte profylactische antibiotica vanaf het moment dat ze met Piasky begonnen tot ten minste 2 weken na de vaccinatie (zie rubriek 4.4 voor waarschuwingen en voorzorgen met betrekking tot ernstige meningokokkeninfectie). Patiënten met een voorgeschiedenis van Neisseria meningitidis-infectie in de 6 maanden voorafgaand aan de screening en tot aan de eerste toediening van het onderzoeksmiddel werden uitgesloten.
Patiënten werden ook uitgesloten als ze een voorgeschiedenis hadden van allogene beenmergtransplantatie.
Crovalimab werd toegediend in fase III-onderzoeken in overeenstemming met de aanbevolen dosis zoals beschreven in rubriek 4.2. Intraveneus toegediende nooddoses van 340 mg crovalimab waren toegestaan op basis van het oordeel van de onderzoeker als een patiënt tekenen en symptomen van PNH had. Deze onderzoeken waren echter niet ontworpen om de invloed van een noodbehandeling op de werkzaamheid van crovalimab te beoordelen. Eculizumab werd toegediend volgens lokale behandelrichtlijnen. In landen zonder toegang tot commerciële eculizumab (COMMODORE 2) werd 600 mg eculizumab eenmaal per week intraveneus gegeven gedurende de eerste 4 weken, gevolgd door 900 mg om de 2 weken. Nooddoses van eculizumab waren in het onderzoek niet toegestaan.
De fase III-onderzoeken bestonden uit een primaire behandelingsperiode van 24 weken, waarna patiënten de optie hadden om door te gaan met of over te stappen op crovalimab in een verlengingsperiode.
Onderzoek bij PNH-patiënten die niet eerder behandeld zijn met een complement-remmer
COMMODORE 2 (onderzoek BO42162)
COMMODORE 2 was een gerandomiseerd, open-label, actief gecontroleerd, multicenter klinisch fase III-onderzoek dat was opgezet om de werkzaamheid en veiligheid van crovalimab te beoordelen ten opzichte van eculizumab bij patiënten met PNH die niet eerder waren behandeld met een complement-remmer. Tweehonderdvier patiënten (lichaamsgewicht ≥ 40 kg) werden 2:1 gerandomiseerd naar behandeling met ofwel crovalimab (n = 135) of eculizumab (n = 69). Daarnaast werden in het onderzoek 6 pediatrische patiënten (in de leeftijd < 18 jaar en met een lichaamsgewicht ≥ 40 kg) in een beschrijvende groep opgenomen om crovalimab te krijgen (zie rubriek 5.1). Patiënten die in aanmerking kwamen voor deelname hadden een hoge ziekteactiviteit bij de screening, aangetoond door een LDH-spiegel ≥ 2 × bovengrens van normaal (upper limit of normal, ULN) en door de aanwezigheid van één of meer aan PNH gerelateerde tekenen of symptomen in de afgelopen 3 maanden: vermoeidheid, hemoglobinurie, buikpijn, kortademigheid (dyspneu), anemie (hemoglobine < 10 g/dl), een voorgeschiedenis van ernstige vasculaire bijwerkingen (waaronder trombose), dysfagie of erectiestoornis; of een voorgeschiedenis van transfusie van erytrocytenconcentraat (packed red blood cell, pRBC-transfusie) als gevolg van PNH.
Randomisatie werd gestratificeerd op basis van de meest recente LDH-waarde (≥ 2 tot ≤ 4 × ULN of > 4 × ULN) en op basis van de transfusiegeschiedenis (0, > 0 tot ≤ 6 of > 6 eenheden pRBC die binnen 6 maanden voorafgaand aan randomisatie werden toegediend); de respectievelijke stratificatiecategorieën waren evenwichtig verdeeld over de behandelgroepen.
De demografische gegevens en baselinekenmerken van de gerandomiseerde onderzoekspopulatie waren over het algemeen evenwichtig verdeeld over de behandelgroepen en worden weergegeven in tabel 3.
Tabel 3: Demografische gegevens en baselinekenmerken van COMMODORE 2
(gerandomiseerde populatie)
| Parameters | Crovalimab (N = 135) | Eculizumab (N = 69) |
Leeftijd (jaren) bij PNH-diagnose Gemiddelde (SD) Mediaan (bereik) | 35,8 (15,5) 31,0 (11,5 – 74,7) | 37,4 (16,4) 32,1 (11,2 – 76,8) |
Leeftijd (jaren) bij de eerste toediening van de onderzoeksbehandeling* Gemiddelde (SD) Mediaan (bereik) < 18 jaar (n, %) 18 – 64 jaar (n, %) ≥ 65 jaar (n, %) | 40,5 (15,2) 36,0 (18 – 76) 0 122 (90,4%) 13 (9,6%) | 41,9 (16,0) 38,0 (17 – 78) 2 (2,9%) 58 (84,1%) 9 (13,0%) |
Gewicht 40 – < 100 kg (n, %) ≥ 100 kg (n, %) | 131 (97,0%) 4 (3,0%) | 66 (95,7%) 3 (4,3%) |
Geslacht Man (n, %) Vrouw (n, %) | 77 (57,0%) 58 (43,0%) | 35 (50,7%) 34 (49,3%) |
LDH-spiegels bij baseline (× ULN) Mediaan (bereik) | 7,0 (2,0 – 16,3) | 7,7 (2,0 – 20,3) |
Voorgeschiedenis van pRBC-transfusies in de 12 maanden voorafgaand aan de screening Ja (n, %) | 103 (77,4%) | 50 (73,5%) |
Aantal pRBC-eenheden via transfusie in de 12 maanden voorafgaand aan de screening Mediaan (bereik) | 3,8 (0 – 43,5) | 3,0 (0 – 41,0) |
Totale kloongrootte PNH-granulocyten (%) Mediaan (bereik) | 91,4 (5,8 – 100) | 93,6 (6,8 – 99,9) |
Totale kloongrootte PNH-monocyten (%) Mediaan (bereik) | 90,9 (42,5 – 99,9) | 95,1 (41,5 – 99,9) |
Totale kloongrootte PNH-erytrocyten (%) Mediaan (bereik) | 25,3 (3,5 – 96,0) | 44,6 (0,1 – 88,9) |
Hemoglobinespiegels bij baseline (g/l) Mediaan (IQR) | 85,0 (77,0 – 93,0) | 87,0 (81,0 – 97,0) |
Voorgeschiedenis van aplastische anemie Ja (n, %) | 53 (39,3%) | 26 (37,7%) |
Voorgeschiedenis van myelodysplastisch syndroom Ja (n, %) | 6 (4,4%) | 6 (8,7%) |
Voorgeschiedenis van ernstige vasculaire bijwerkingen (Major Adverse Vascular Event, MAVE) Ja (n, %) | 21 (15,6%) | 10 (14,5%) |
Geneesmiddelen bij baseline** Antistollingsmiddelen (n, %) Steroïden (n, %) Immunosuppressieve therapie (n, %) | 35 (25,9%) 46 (34,1%) 23 (17,0%) | 17 (24,6%) 25 (36,2%) 13 (18,8%) |
PNH-gerelateerde tekenen en symptomen binnen 3 maanden voorafgaand aan de screening Buikpijn | 21 (15,6%) | 11 (15,9%) |
| Parameters | Crovalimab (N = 135) | Eculizumab (N = 69) |
Anemie Dysfagie Erectiestoornis Vermoeidheid Hemoglobinurie MAVE (waaronder trombose) Kortademigheid (dyspneu) | 109 (80,7%) 8 (5,9%) 13 (9,6%) 113 (83,7%) 79 (58,5%) 9 (6,7%) 29 (21,5%) | 57 (82,6%) 2 (2,9%) 4 (5,8%) 63 (91,3%) 45 (65,2%) 5 (7,2%) 14 (20,3%) |
Opmerking: IQR = interkwartielafstand (interquartile range).
*Twee adolescente patiënten (beiden 17 jaar oud) werden gerandomiseerd in de eculizumab-groep voordat de afzonderlijke beschrijvende pediatrische groep werd geopend. Beide patiënten stapten na afronding van de primaire behandelingsperiode over naar crovalimab in de verlengingsperiode; één patiënt was nog < 18 jaar, terwijl de andere patiënt 18 jaar was geworden op het moment van de eerste crovalimab-behandeling. Zie 'Pediatrische patiënten' hieronder
**Omvat geneesmiddelen die gestart zijn vóór start van de onderzoeksbehandeling en die ofwel gestopt zijn vóór ofwel nog werden ingenomen op het moment dat de onderzoeksbehandeling gestart werd.
De primaire doelstelling van het onderzoek was het beoordelen van de werkzaamheid van crovalimab in vergelijking met eculizumab op basis van de beoordeling van non-inferioriteit (NI) van de volgende co-primaire eindpunten: controle van hemolyse, gemeten aan de hand van het gemiddelde percentage patiënten met LDH ≤ 1,5 × ULN van week 5 tot week 25; en het percentage patiënten dat een transfusie kon vermijden, gedefinieerd als patiënten die van baseline tot en met week 25 geen pRBC-transfusies hebben gehad. Secundaire werkzaamheidseindpunten waren het percentage patiënten met doorbraakhemolyse, het percentage patiënten met een gestabiliseerde hemoglobinespiegel en verandering in vermoeidheid (gemeten aan de hand van de functionele beoordeling van chronische ziektebehandeling [Functional Assessment of Chronic Illness Therapy, FACIT-Fatigue-schaal]) van baseline tot week 25.
Crovalimab was niet-inferieur ten opzichte van eculizumab voor beide co-primaire eindpunten, hemolysecontrole en het vermijden van transfusie, en voor de secundaire eindpunten hemoglobinestabilisatie en doorbraakhemolyse (figuur 1). Figuur 2 toont het percentage patiënten met LDH ≤ 1,5 x ULN van baseline tot en met week 25.
Figuur 1: Resultaten van co-primaire en secundaire eindpunten (COMMODORE 2, primaire analysepopulatie)
Crovalimab
(N=134)1
Eculizumab
(N=69)
Verschil2 (95%-BI)
Non-inferioriteit
Vermijden van
transfusie (%)
65,7 68,1
‑
2,8
(
‑
15,7; 11,1)
Ja
Odds ratio3
(95%-BI)
Hemolysecontrole
(odds ratio)
79,3 79,0 1,02
(0,57; 1,82) Ja
0,0 0,2 0,4 0,6 0,8 1,0 1,2 1,4 1,6 1,8 2,0
Verschil2
(95%-BI)
Hemoglobinestabilisatie
(%)
63,4
60,9
2,2
(-11,4; 16,3)
Ja
Doorbraakhemolyse (%)
10,4
14,5
3,9
(-5,3; 14,8)
Ja
Voorkeur voor eculizumab Voorkeur voor crovalimab 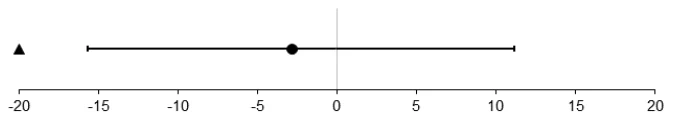
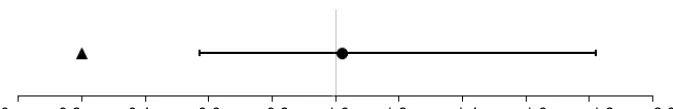
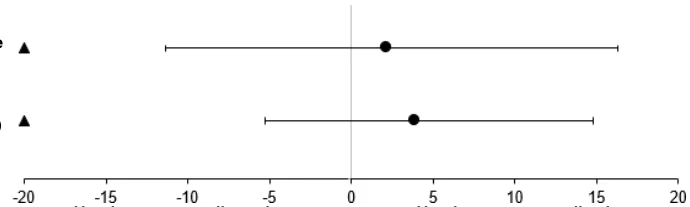
Opmerking: De driehoeken geven de non-inferioriteitsmarges aan en de cirkels geven puntschattingen aan. BI = betrouwbaarheidsinterval;
1 Eén patiënt die gerandomiseerd was naar crovalimab had geen LDH na baseline en werd niet opgenomen in de primaire werkzaamheidsanalyse.
2 Voor het vermijden van transfusie en stabilisatie van de hemoglobinespiegel is het verschil berekend als een gewogen verschil van crovalimab min eculizumab. Voor doorbraakhemolyse is het verschil berekend als een gewogen verschil van eculizumab min crovalimab.
3 Odds ratio is berekend als odds voor crovalimab gedeeld door odds voor eculizumab
Figuur 2: Percentage patiënten met LDH ≤ 1,5 × ULN van baseline tot en met week 25, met
95%-BI's (COMMODORE 2, primaire analysepopulatie)
Onderzoeken bij PNH-patiënten die eerder zijn behandeld met een C5-remmer
COMMODORE 1 (onderzoek BO42161) - gerandomiseerde patiënten die overstapten van eculizumab
COMMODORE 1 was een gerandomiseerd, open-label, actief gecontroleerd, multicenter klinisch fase III-onderzoek voor de beoordeling van de veiligheid, farmacodynamiek, farmacokinetiek en verkennende werkzaamheid van crovalimab bij patiënten die overstapten van een andere behandeling met een C5-remmer. De primaire doelstelling van dit onderzoek was het beoordelen van de veiligheid (zie rubriek 4.8). Negenentachtig patiënten werden 1:1 gerandomiseerd naar behandeling met ofwel crovalimab (n = 45) of eculizumab (n = 44). Patiënten kwamen in aanmerking voor deelname in de gerandomiseerde groepen als zij overstapten van goedgekeurde doses eculizumab en hemolysecontrole hadden bij screening, gedefinieerd door een LDH-spiegel ≤ 1,5 × ULN. Patiënten werden uitgesloten van deelname als ze een ernstige vasculaire bijwerking (MAVE) hadden in de 6 maanden voorafgaand aan de eerste toediening van het onderzoeksmiddel. Randomisatie werd gestratificeerd naar transfusiegeschiedenis van de patiënt (of een patiënt binnen 12 maanden vóór randomisatie een pRBC-transfusie had gehad).
De demografische gegevens en baselinekenmerken van de gerandomiseerde onderzoekspopulatie waren evenwichtig verdeeld tussen de behandelgroepen. De mediane LDH-waarde bij baseline was 1,01 × ULN (bereik: 0,6 – 1,7) voor crovalimab en 0,96 × ULN (bereik: 0,7 – 1,9) voor eculizumab. Het percentage patiënten met een voorgeschiedenis van transfusies in de 12 maanden voorafgaand aan de screening was 22,7% in de crovalimab-groep en 25% in de eculizumab-groep, met een transfusie van gemiddeld (SD) 1,6 (3,7) en 2,3 (5,4) pRBC-eenheden in respectievelijk de crovalimab- en de eculizumab-groep. De mediane (bereik) kloongrootte PNH bij baseline voor het totale aantal erytrocyten, monocyten en granulocyten voor de crovalimab-groep vs. de eculizumab-groep zijn respectievelijk: 44,6% (2,6 – 100) vs. 54,2% (1,3 – 100), 88,6% (13,8 – 100) vs. 96,4% (7,6 – 99,9) en 88,1% (5,2 – 100) vs. 95,7% (7,9 – 99,9).
Van de 89 gerandomiseerde patiënten werd de werkzaamheid op verkennende wijze beoordeeld bij 76 patiënten (n = 39 voor crovalimab en n = 37 voor eculizumab) die ten minste 24 weken vóór de cut-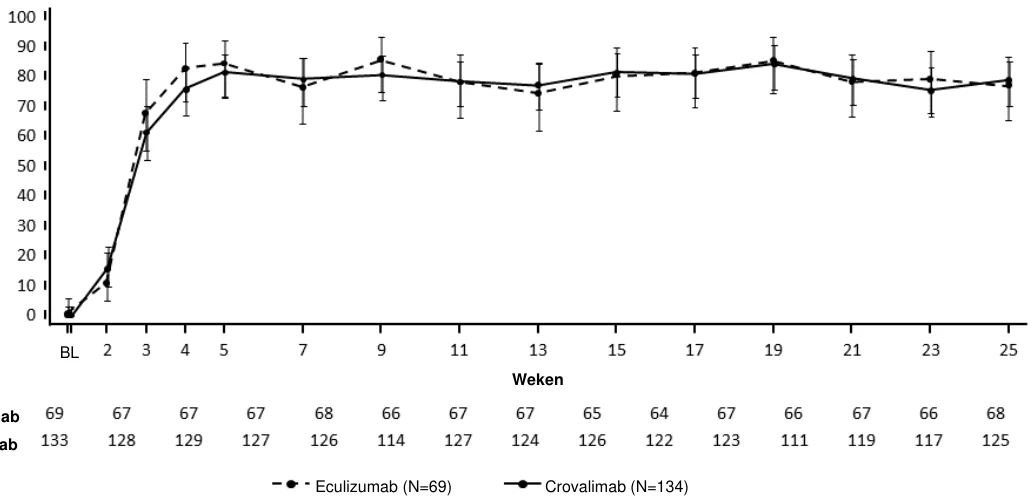
Eculizumab
Crovalimab
off-datum voor de primaire analyse waren opgenomen. Over het algemeen bleek uit de resultaten van de verkennende werkzaamheidseindpunten dat bij patiënten die van eculizumab naar crovalimab overstapten de ziektecontrole werd gehandhaafd. Het gemiddelde percentage patiënten met een gehandhaafde hemolysecontrole van baseline tot en met week 25 was 92,9% [95%-BI: 86,6; 96,4] voor patiënten die naar crovalimab waren gerandomiseerd en 93,7% [95%-BI: 87,3; 97,0] voor patiënten die naar eculizumab waren gerandomiseerd. Het vermijden van een transfusie werd waargenomen bij 79,5% [95 %-BI: 63,1; 90,1] van de patiënten die gerandomiseerd waren naar crovalimab en 78,4% [95 %-BI: 61,3; 89,6] van de patiënten die gerandomiseerd waren naar eculizumab.
COMMODORE 1 (onderzoek BO42161) en COMMODORE 2 (onderzoek BO42162) - klinisch stabiele patiënten die overstapten
Ondersteunende gegevens van klinisch stabiele patiënten die overstapten van eculizumab werden gerapporteerd in COMMODORE 1 (25 patiënten bij wie de werkzaamheid kon worden beoordeeld) en COMMODORE 2 (29 patiënten bij wie de werkzaamheid kon worden beoordeeld). Dit zijn patiënten die in de primaire behandelingsperiode ten minste 24 weken met eculizumab waren behandeld en een LDH ≤ 1,5 x ULN hadden bij de overstap-naar-crovalimab baseline.
De werkzaamheid werd beoordeeld bij de patiënten die ten minste 24 weken waren blootgesteld aan crovalimab (of anderszins waren gestopt voordat 24 weken behandeling was bereikt). Het gemiddelde percentage klinisch stabiele patiënten die waren overgestapt met een gehandhaafde hemolysecontrole van de overstap-naar-crovalimab baseline tot en met de overstap in week 25 in COMMODORE 1 en COMMODORE 2 was respectievelijk 98,7% [95%-BI: 96,2; 99,5] en 95,3% [95%-BI: 89,5; 97,9]. Het vermijden van een transfusie werd waargenomen bij respectievelijk 80,0% [95%-BI: 58,70; 92,39] en 86,2% [95%-BI: 67,43; 95,49] van de klinisch stabiele patiënten die waren overgestapt. Deze resultaten bij klinisch stabiele patiënten die waren overgestapt van eculizumab waren consistent met de resultaten bij gerandomiseerde patiënten die waren overgestapt van eculizumab tijdens de primaire behandelingsperiode van COMMODORE 1.
Verder behield in de niet-gerandomiseerde groep in COMMODORE 1, 95,8% [95%-BI: 89,11; 98,43] van de 19 klinisch stabiele patiënten die overstapten van ravulizumab een gehandhaafde hemolysecontrole en bij 57,9% [95%-BI: 33,97; 78,88] werd een transfusie vermeden van baseline tot week 25.
Immunogeniciteit
Zoals bij alle therapeutische eiwitten bestaat er een kans op een immuunrespons tegen crovalimab.
De resultaten van immunogeniteitsonderzoeken zijn sterk afhankelijk van verschillende factoren, waaronder de sensitiviteit en specificiteit van de test, de testmethode, monsterverwerking, het moment van monsterafname, gelijktijdig gebruik van geneesmiddelen en onderliggende ziekte. Om deze redenen kan een vergelijking van de incidentie van antilichamen tegen crovalimab met de incidentie van antilichamen tegen andere producten misleidend zijn.
In het fase III-onderzoek COMMODORE 2 werden tijdens de behandeling ontstane antilichamen tegen het geneesmiddel (ADA’s) waargenomen bij 35,0% (49/140) van de niet eerder behandelde patiënten die crovalimab kregen en bij 38,2% (26/68) van de patiënten die van een behandeling met een andere C5-remmer overstapten op crovalimab. De mediane tijd tot ontwikkeling van de eerste ADA’s na baseline was respectievelijk 16,1 weken (bereik: 1,1 – 72,3 weken) en 16,6 weken (bereik: 2,1 – 36,3 weken) bij de niet eerder behandelde patiënten en patiënten die eerder waren behandeld met een andere C5-remmer. In alle fase III-onderzoeken was de incidentie van ADA’s die tijdens de behandeling optraden respectievelijk 35,1% (67 van de 191 patiënten) en 25,4% (51 van de 201 patiënten) bij niet eerder behandelde patiënten en patiënten die overstapten van een behandeling met een andere C5-remmer naar crovalimab.
In de fase III-onderzoeken waren de mediane concentratie-tijdcurven bij ADA-positieve patiënten iets lager dan bij ADA-negatieve patiënten. Ondanks dit effect bleven de concentraties boven 100 µg/ml (drempelwaarde voor complete remming van het terminale complement) bij meer dan 80% van de ADA-positieve patiënten. De aanwezigheid van ADA had bij de meeste patiënten geen klinisch relevante invloed op de farmacokinetiek, farmacodynamiek en werkzaamheid. Van de 392 patiënten die onderzocht werden op ADA-status werd echter bij 23 patiënten (5,9%) gedeeltelijk of volledig verlies van blootstelling waargenomen die geassocieerd was met het ontstaan van ADA. Hiervan vertoonden 17 (4,3%) ADA-positieve patiënten een verlies van farmacologische activiteit (gebaseerd op CH50 of vrij C5) samen met een verlies van blootstelling en een verlies van werkzaamheid, dat zich manifesteerde als een aanhoudend verlies van hemolysecontrole bij 7 patiënten (1,8%). Er was geen bewijs voor een klinische invloed van de ADA-status op het veiligheidsprofiel van Piasky (zie rubriek 4.4 en 4.8).
Pediatrische patiënten
Tien pediatrische patiënten (met een lichaamsgewicht ≥ 40 kg) die in COMMODORE 2 (n = 7; 13 – 17 jaar oud) en COMMODORE 3 (n = 3; 15 – 17 jaar oud) met crovalimab werden behandeld, konden op werkzaamheid worden beoordeeld.
Negen patiënten waren niet eerder behandeld en 1 patiënt stapte in de verlengingsperiode over van eculizumab naar crovalimab. Alle pediatrische patiënten kregen dezelfde dosis als volwassen patiënten op basis van lichaamsgewicht. De negen niet eerder behandelde patiënten bereikten hemolysecontrole (gedefinieerd als LDH ≤ 1,5 × ULN) in week 4 en dit bleef bij 7 patiënten gehandhaafd bij elk bezoek vanaf baseline tot en met week 25. De patiënt die overstapte van eculizumab naar crovalimab behield de hemolysecontrole gedurende 24 weken behandeling in de verlengingsperiode. Zeven van de 10 pediatrische patiënten konden een transfusie vermijden en bereikten stabilisatie van de hemoglobinespiegel. Geen van de patiënten had een doorbraakhemolyse gedurende de behandelingsperiode van 24 weken.
Over het algemeen was het behandeleffect van crovalimab bij pediatrische PNH-patiënten vergelijkbaar met het effect dat werd waargenomen bij volwassen PNH-patiënten.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Piasky in een of meerdere subgroepen van pediatrische patiënten met PNH (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van crovalimab is bepaald bij zowel gezonde vrijwilligers als bij patiënten met PNH. De farmacokinetiek werd bepaald met behulp van farmacokinetische analysemethoden met niet-lineaire gemengde effecten, gebaseerd op een gepoolde database die bestond uit respectievelijk 9 gezonde vrijwilligers en 210 niet eerder behandelde patiënten en 211 patiënten die van een eerdere behandeling met een andere C5-remmer op crovalimab waren overgestapt.
De concentratie-tijdcurve van crovalimab kan het beste worden beschreven met een open model met twee compartimenten met een eerste-orde eliminatie en een eerste-orde subcutane absorptieconstante. Om de tijdelijke toename in klaring als gevolg van de vorming van immuuncomplexen te beschrijven die werd waargenomen bij patiënten die overstapten van een behandeling met een andere C5-remmer naar crovalimab, werd een aanvullende, tijdvariabele klaringsparameter toegevoegd, die exponentieel afneemt met de tijd. Bij steady state wordt verwacht dat de blootstelling vergelijkbaar is tussen patiënten die niet eerder zijn behandeld en patiënten die overstapten.
Absorptie
De absorptiesnelheidsconstante werd geschat op 0,126 dag-1 [CV%: 38,3]. Na subcutane toediening werd de biologische beschikbaarheid geschat op 83,0% [CV%: 116].
Distributie
Het centrale distributievolume werd geschat op 3,23 l [CV%: 22,4] en het perifere distributievolume op 2,32 l [CV%: 70,6].
Het kleine verdelingsvolume geeft aan dat crovalimab waarschijnlijk voornamelijk in serum en/of in vaatrijke weefsels wordt gedistribueerd.
Biotransformatie
Het metabolisme van crovalimab is niet direct onderzocht. IgG-antilichamen worden voornamelijk door lysosomale proteolyse gekataboliseerd en daarna door het lichaam uitgescheiden of hergebruikt.
Eliminatie
De klaring werd geschat op 0,0791 l/dag [CV%: 20,6]. De terminale halfwaardetijd van crovalimab werd geschat op 53,1 dagen [CV %: 39,9], wat langer is dan andere gehumaniseerde IgG-antilichamen. Deze lange halfwaardetijd komt overeen met de recyclingseigenschappen van crovalimab.
Speciale populaties
Er zijn geen farmacokinetische onderzoeken met crovalimab uitgevoerd bij speciale populaties. Lichaamsgewicht bleek een significante covariabele, waarbij de klaring en het distributievolume toenamen en de blootstelling aan crovalimab afnam naarmate het lichaamsgewicht toenam. Daarom is de dosering van crovalimab gebaseerd op het lichaamsgewicht van de patiënt (zie rubriek 4.2).
Na opname van het lichaamsgewicht in het model, toonden de farmacokinetische populatieanalyses bij patiënten met PNH aan dat leeftijd (13 – 85 jaar) en geslacht geen betekenisvolle invloed hadden op de farmacokinetiek van crovalimab. Er is geen verdere dosisaanpassing nodig.
Ras/etniciteit bleek ook geen invloed te hebben op de farmacokinetiek van crovalimab; de gegevens zijn echter beperkt bij negroïde patiënten en worden daarom niet als afdoende beschouwd voor deze populatie.
Ouderen
Er zijn geen specifieke onderzoeken uitgevoerd naar de farmacokinetiek van crovalimab bij patiënten van ≥ 65 jaar. Er werden echter 46 (10,9%) oudere PNH-patiënten in klinische onderzoeken opgenomen, waaronder 35 patiënten in de leeftijd van 65 – 74 jaar, 10 patiënten in de leeftijd van 75 – 84 jaar en 1 patiënt ≥ 85 jaar. De gegevens die zijn verkregen in klinische onderzoeken naar PNH wijzen erop dat blootstelling bij patiënten ≥ 65 jaar vergelijkbaar is met die van jongere patiënten in andere leeftijdsgroepen. Vanwege de beperkte gegevens bij patiënten ≥ 85 jaar is de farmacokinetiek van crovalimab bij deze deelnemers echter onbekend.
Verminderde nierfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om de farmacokinetiek van crovalimab te onderzoeken bij patiënten met een verminderde nierfunctie. De gegevens die zijn verkregen in klinische onderzoeken naar PNH (62 [14,7%] patiënten met licht verminderde nierfunctie, 38 [9%] patiënten met matig verminderde nierfunctie en 4 [1%] patiënten met ernstig verminderde nierfunctie) geven echter aan dat de blootstelling bij patiënten met licht, matig of ernstig verminderde nierfunctie vergelijkbaar is met die van patiënten zonder verminderde nierfunctie. Er zijn echter beperkte gegevens verkregen over patiënten met een ernstig verminderde nierfunctie in klinische onderzoeken naar PNH.
Verminderde leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd bij patiënten met een verminderde leverfunctie. De gegevens verkregen uit klinische onderzoeken naar PNH geven echter aan dat de blootstelling bij patiënten met een licht verminderde leverfunctie (46 [11%] ingedeeld op basis van alanine-aminotransferasewaarden) vergelijkbaar is met die van patiënten zonder verminderde leverfunctie. Er waren beperkte farmacokinetische gegevens beschikbaar van PNH-patiënten met een matig (0 [0%]) tot ernstig (1 [0,23 %]) verminderde leverfunctie. Daarom is de invloed van een matig of ernstig verminderde leverfunctie op de farmacokinetiek van crovalimab onbekend en kan er geen dosisaanbeveling worden gegeven (zie rubriek 4.2).
Pediatrische patiënten
In de klinische onderzoeken naar PNH zijn gegevens verkregen van 12 pediatrische patiënten (13 – 17 jaar oud) die erop duiden dat de blootstelling bij pediatrische patiënten van 12 jaar en ouder met een gewicht van 40 kg en meer, vergelijkbaar is met die van volwassen patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens wijzen niet op een speciaal risico van een behandeling met crovalimab voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek naar toxiciteit bij herhaalde dosering (waaronder eindpunten op het gebied van veiligheidsfarmacologie) en reproductie- en ontwikkelingstoxiciteit.
Genotoxiciteit
Er zijn geen specifieke onderzoeken uitgevoerd om het genotoxisch potentieel van crovalimab vast te stellen.
Van monoklonale antilichamen wordt niet verwacht dat ze direct reageren met DNA of ander chromosomaal materiaal.
Carcinogeniciteit
Er zijn geen onderzoeken uitgevoerd om het carcinogeen potentieel van crovalimab vast te stellen. Beoordeling van het beschikbare bewijs met betrekking tot farmacodynamische effecten en gegevens op het gebied van toxicologie bij dieren wijzen niet op een carcinogeen potentieel van crovalimab.
Reproductie- en ontwikkelingstoxiciteit
Herhaalde toediening van crovalimab aan zwangere cynomolgusapen tijdens de drachtperiode veroorzaakte geen maternale toxiciteit en had geen invloed op de zwangerschapsuitkomst. Er werden geen effecten waargenomen op de levensvatbaarheid, groei en ontwikkeling van de jongen gedurende de postnatale periode van 6 maanden.
Vruchtbaarheid
Er werden geen effecten waargenomen op de vrouwelijke of mannelijke voortplantingsorganen bij cynomolgusapen na herhaalde toediening van crovalimab gedurende maximaal 6 maanden. Er zijn geen afzonderlijke dieronderzoeken naar de vruchtbaarheid uitgevoerd met crovalimab.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Asparaginezuur
Argininehydrochloride
Poloxameer 188
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar.
Ongeopende injectieflacons met Piasky mogen indien nodig vóór toediening buiten de koelkast op kamertemperatuur worden bewaard en daarna weer in de koelkast worden geplaatst. Bij temperaturen buiten het bereik van 2 °C – 8 °C mag de ongeopende injectieflacon niet langer dan een cumulatieve periode van 7 dagen in de buitenverpakking op kamertemperatuur (maximaal 30 °C) worden bewaard. Gooi de injectieflacon weg als deze langer dan 7 dagen buiten de koelkast op kamertemperatuur is bewaard.
Verdunde oplossing voor intraveneuze infusie
Vanuit microbiologisch oogpunt moet de verdunde oplossing voor intraveneuze infusie onmiddellijk worden gebruikt, tenzij de wijze van verdunning het risico op microbiële contaminatie uitsluit. Indien de verdunde oplossing niet onmiddellijk gebruikt wordt, vallen de bewaartijden en de bewaaromstandigheden tijdens het gebruik onder de verantwoordelijkheid van de gebruiker.
Als de verdunde oplossing onder gecontroleerde en gevalideerde aseptische omstandigheden wordt bereid, kan het geneesmiddel in de koelkast bij 2 °C – 8 °C en op kamertemperatuur (maximaal 30 °C) worden bewaard. Zie tabel 4 voor meer informatie over de bewaarcondities voor de bereide oplossing voor infusie, afhankelijk van het gebruikte type infuuszakken.
Tabel 4: Bewaarcondities voor de oplossing voor infusie bereid onder aseptische omstandigheden
| Infuuszakken | Bewaarcondities |
| PO/PE/PP | Maximaal 30 dagen bij 2 °C – 8 °C beschermd tegen licht, en tot 24 uur bij kamertemperatuur (maximaal 30 °C) onder omgevingslichtomstandigheden. Beschermen tegen direct zonlicht. |
| PVC | Maximaal 12 uur bij 2 °C – 8 °C beschermd tegen licht, en maximaal 12 uur bij kamertemperatuur (maximaal 30 °C) onder omgevingslichtomstandigheden. Beschermen tegen direct zonlicht. |
polyolefinen (PO), polyethyleen (PE), polypropyleen (PP), polyvinylchloride (PVC)
Onverdunde oplossing voor subcutane injectie
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, vallen de bewaartermijnen en de bewaaromstandigheden voorafgaand aan het gebruik onder de verantwoordelijkheid van de gebruiker, en zijn deze normaal gesproken niet langer dan 24 uur bij 2 °C - 8 °C, tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
Als Piasky onder gecontroleerde en gevalideerde aseptische omstandigheden van de injectieflacon naar de spuit wordt overgebracht, kan het geneesmiddel in de spuit met dop maximaal 14 dagen in de koelkast bij 2 °C – 8 °C en beschermd tegen licht en tot 24 uur bij kamertemperatuur (maximaal 30 °C) en omgevingslicht worden bewaard.
De oplossing met Piasky moet tegen direct zonlicht worden beschermd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacon
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Houd de injectieflacon in de buitenverpakking ter bescherming tegen licht.
Voor de bewaarcondities van de verdunde oplossing voor intraveneuze infusie en de onverdunde oplossing voor subcutane injectie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Oplossing voor injectie/infusie in een injectieflacon (glas type I) van 2 ml voor eenmalig gebruik met een stop (rubber) en een verzegeling (aluminium).
Elke verpakking bevat één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De injectieflacon met Piasky is uitsluitend voor eenmalig gebruik.
Piasky wordt verdund gebruikt voor intraveneuze infusie of onverdund voor subcutane injectie.
Piasky moet vóór toediening visueel worden gecontroleerd op deeltjes en verkleuring. Piasky is een heldere tot sterk opaalachtige, bijna kleurloze tot bruingele oplossing. Piasky moet worden verwijderd als het geneesmiddel er troebel of verkleurd uitziet of als het deeltjes bevat.
Intraveneuze toediening
Piasky moet met een aseptische techniek worden bereid door een beroepsbeoefenaar in de gezondheidszorg. De Piasky-oplossing moet voorafgaand aan toediening worden verdund in 0,9% (9 mg/ml)-natriumchlorideoplossing voor infusie. Tijdens de toediening moet een inline filter van 0,2 μm worden gebruikt met de infusieset.
Tijdens intraveneuze toediening moet een aparte infuuslijn worden gebruikt.
Verdunning
- 1. Trek met behulp van een steriele spuit het benodigde volume Piasky op uit de injectieflacon (zie tabel 5) en verdun dit in de infuuszak. Er moeten meerdere injectieflacons worden gebruikt om aan het vereiste volume Piasky te voldoen dat aan de infuuszak moet worden toegevoegd. Voer ongebruikte, in de injectieflacon achtergebleven oplossing af.
De verdunning van Piasky in infuuszakken met een 0,9% (9 mg/ml)-natriumchlorideoplossing voor infusie moet in het bereik liggen van 4 – 15 mg/ml (eindconcentratie na verdunning).
Er kunnen intraveneuze infuuszakken met een volume van 100 ml of 250 ml worden gebruikt.
Tabel 5: Dosisvoorbeeld volumebepaling
Dosis
(mg)
Concentratie in zak
(mg/ml)
Volume Piasky in 0,9%-natriumchlorideoplossing*
(ml)
Grootte van de infuuszakken (ml)
1.000 4 5,9 250 1.500 6 8,8 250 1.000 10 5,9 100 1.500 15 8,8 100 * Elke injectieflacon van 340 mg bevat een nominaal vulvolume van 2,0 ml
- 2. Meng de infuuszak voorzichtig door de zak langzaam om te keren. Niet schudden.
- 3. Controleer de infuuszak op deeltjes en voer de zak af als er deeltjes aanwezig zijn.
- 4. De infuuslijn moet worden doorgespoeld om ervoor te zorgen dat de volledige dosis wordt toegediend.
Er zijn geen onverenigbaarheden waargenomen tussen Piasky en intraveneuze infuuszakken met productcontactoppervlakken gemaakt van polyvinylchloride (PVC) of polyolefinen (PO) zoals polyethyleen (PE) en polypropyleen (PP). Bovendien zijn er geen onverenigbaarheden waargenomen met infusiesets en andere infusiehulpmiddelen met productcontactoppervlakken van PVC, PE, polyurethaan (PU), polybutadieen (PBD), acrylonitril-butadieen-styreen (ABS), polycarbonaat (PC) of polytetrafluorethyleen (PTFE).
Voor bewaarcondities van de infuuszakken, zie rubriek 6.3.
Subcutane toediening
Piasky moet onverdund worden gebruikt en met een aseptische techniek worden bereid. Er is een spuit, transfernaald en injectienaald nodig om de Piasky-oplossing uit de injectieflacon op te zuigen en subcutaan te injecteren.
Elke injectie heeft een volume van 2 ml, overeenkomend met 340 mg. Voor elke injectie moet een spuit van 2 ml of 3 ml worden gebruikt. Een dosis van 680 mg wordt bereikt door twee opeenvolgende subcutane injecties van 340 mg toe te dienen. Een dosis van 1.020 mg wordt bereikt door drie opeenvolgende subcutane injecties van 340 mg toe te dienen.
Spuit van 2 ml of 3 ml
Criteria: transparante spuit van polypropyleen of polycarbonaat met luer-lockpunt (als dit niet lokaal beschikbaar is, kan een spuit met luer-slippunt worden gebruikt), steriel, voor eenmalig gebruik, latexvrij en niet-pyrogeen.
Transfernaald
Criteria: roestvrij staal, steriel, bij voorkeur 18 G met enkele schuine kant van ongeveer 45 graden om het risico op prikaccidenten te verminderen, of als alternatief een standaardnaald van 21 G, voor eenmalig gebruik, latexvrij en niet-pyrogeen. Een transfernaald zonder filter wordt aanbevolen.
Injectienaald
Criteria: injectienaald van roestvrij staal, steriel, 25 G, 26 G of 27 G, lengte van 9 tot 13 mm, eenmalig gebruik, latexvrij en niet-pyrogeen, bij voorkeur een naald met veiligheidskap.
Zie rubriek 4.2 voor aanvullende informatie over de toediening.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
De volgende punten moeten strikt worden nageleefd bij het gebruik en de afvoer van spuiten en andere scherpe medische voorwerpen:
- Naalden en spuiten mogen nooit worden hergebruikt of met anderen worden gedeeld.
- Doe alle gebruikte naalden en spuiten in een container voor scherpe voorwerpen (container waar naalden niet doorheen kunnen prikken).
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8 NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1848/001
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 augustus 2024
10 DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelbureau https://www.ema.europa.eu.