


SmPC (samenvatting van de productkenmerken) - Ocrevus
Ocrevus 300 mg concentraat voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Ocrevus 300 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
| Elke injectieflacon bevat 300 mg ocrelizumab in 10 ml met een concentratie van 30 mg/ml. | De | ||
| uiteindelijke concentratie van het geneesmiddel na verdunning bedraagt ongeveer 0,6 mg/ml of | |||
| 1,2 mg/ml (zie rubriek 6.6). | |||
Ocrelizumab is een gehumaniseerd monoklonaal antilichaam, dat wordt geproduceerd in Chinese hamsterovariumcellen door middel van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere tot enigszins doorschijnende en kleurloze tot lichtbruine oplossing, met een pH van ongeveer 5,3 en een osmolaliteit van ongeveer 161 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
| Ocrevus is geïndiceerd voor de behandeling van volwassen patiënten en pediatrische patiënten van | |||
| 10 jaar en ouder met actieve relapsing multiple sclerose (RMS) die is gedefinieerd door klinische of | |||
| beeldvormende kenmerken (zie rubriek 5.1). | |||
| Ocrevus is geïndiceerd voor de behandeling van volwassen patiënten met vroege primair progressieve | |||
| multiple sclerose (PPMS) gebaseerd op de ziekteduur, mate van invaliditeit en beeldvormende | |||
| kenmerken die typerend zijn voor ontstekingsactiviteit (zie rubriek 5.1). | |||
4.2 Dosering en wijze van toediening
Behandeling moet gestart en gecontroleerd worden door gespecialiseerde artsen met ervaring in de diagnose en behandeling van neurologische aandoeningen en met toegang tot gepaste medische ondersteuning om ernstige reacties zoals ernstige infusiegerelateerde reacties (IRR’s) te kunnen behandelen.
Premedicatie voor infusiegerelateerde reacties
Voorafgaand aan elke infusie met ocrelizumab moeten de volgende twee soorten premedicatie toegediend worden om de frequentie en ernst van IRR’s te verminderen (zie in rubriek 4.4 aanvullende informatie om IRR’s te verminderen) (tabel 1):
- intraveneuze methylprednisolon (of een equivalent ervan)
- antihistaminicum
Premedicatie met een antipyreticum (bijv. paracetamol), voorafgaand aan elke infusie met Ocrevus kan eveneens worden overwogen.
Tabel 1 Premedicatie voorafgaand aan intraveneuze infusie met Ocrevus
| Premedicatie | Tijdstip |
intraveneuze methylprednisolon (of een equivalent) | ongeveer 30 minuten voorafgaand aan de intraveneuze infusie met Ocrevus |
| Antihistaminicum (bijv. difenhydramine) | ongeveer 30-60 minuten voorafgaand aan de intraveneuze infusie met Ocrevus |
Antipyreticum (bijv. acetaminofen/paracetamol) kan worden overwogen | ongeveer 30-60 minuten voorafgaand aan de intraveneuze infusie met Ocrevus |
Dosering:
Initiële dosis
Bij volwassenen wordt de initiële dosis van 600 mg toegediend in twee afzonderlijke intraveneuze infusies; eerst als een infusie van 300 mg, 2 weken later gevolgd door een tweede infusie van 300 mg (zie tabel 2).
Bij pediatrische patiënten (van 10 jaar en ouder) wordt de initiële dosis toegediend op basis van het lichaamsgewicht van de patiënt (zie tabel 3):
Pediatrische patiënten met een lichaamsgewicht van minder dan 35 kg: de initiële dosis van
300 mg wordt toegediend als twee afzonderlijke intraveneuze infusies: eerst als een infusie van 150 mg, 2 weken later gevolgd door een tweede infusie van 150 mg.
- Pediatrische patiënten met een lichaamsgewicht van 35 kg of meer: de initiële dosis van 600 mg wordt toegediend als twee afzonderlijke intraveneuze infusies: eerst als een infusie van 300 mg, 2 weken later gevolgd door een tweede infusie van 300 mg.
Volgende doses
Bij volwassenen worden daaropvolgende doses van ocrelizumab elke 6 maanden toegediend als één enkele intraveneuze infusie van 600 mg (zie tabel 2).
Bij pediatrische patiënten (van 10 jaar en ouder) worden daaropvolgende doses van ocrelizumab elke 6 maanden toegediend als één enkele intraveneuze infusie op basis van het lichaamsgewicht van de patiënt (zie tabel 3):
- Pediatrische patiënten met een lichaamsgewicht van minder dan 35 kg: 300 mg.
- Pediatrische patiënten met een lichaamsgewicht van 35 kg of meer: 600 mg.
Pediatrische patiënten die starten met een dosis van 300 mg en vervolgens een stabiel lichaamsgewicht van 35 kg of meer bereiken, moeten worden overgezet op de dosis van 600 mg.
De eerste daaropvolgende dosis moet zes maanden na de eerste infusie van de initiële dosis toegediend worden.
Er moet een periode van minstens 5 maanden aangehouden worden tussen elke dosis van ocrelizumab.
Aanpassingen van de infusie in het geval van IRR’s
Levensbedreigende IRR’s
Als er verschijnselen zijn van een levensbedreigende of invaliderende IRR tijdens een infusie, zoals acute overgevoeligheid of acute respiratory distress syndrome (ARDS), dan moet de infusie onmiddellijk worden stopgezet en moet de patiënt op gepaste wijze behandeld worden. Behandeling moet bij deze patiënten permanent stopgezet worden (zie rubriek 4.3).
Ernstige IRR’s
Als een patiënt een ernstige IRR (zoals dyspneu) ondervindt, of een combinatie van symptomen met blozen, koorts en keelpijn, dan moet de infusie onmiddellijk onderbroken worden en moeten deze symptomen behandeld worden. De infusie mag alleen opnieuw opgestart worden wanneer alle symptomen verdwenen zijn. De infusiesnelheid bij het opnieuw opstarten moet de helft bedragen van de infusiesnelheid op het moment waarop de reactie begon. Er is geen aanpassing van de infusie nodig voor volgende nieuwe infusies, tenzij de patiënt een IRR ondervindt.
Lichte tot matige IRR’s
Als een patiënt een lichte tot matige IRR (bijv. hoofdpijn) ondervindt, dan moet de infusiesnelheid verlaagd worden naar de helft van de snelheid op het moment waarop de reactie begon. Deze verlaagde snelheid moet minstens 30 minuten aangehouden worden. Indien goed verdragen, mag daarna de infusiesnelheid verhoogd worden naar de initiële infusiesnelheid. Er is geen aanpassing van de infusie nodig voor volgende nieuwe infusies, tenzij de patiënt een IRR ondervindt.
Dosisaanpassingen tijdens de behandeling
Bovenstaande voorbeelden van dosisonderbrekingen en verlaging van de snelheid (voor lichte tot matige IRR’s) leiden tot een wijziging in de infusiesnelheid en -duur, maar niet van de totale dosis. Dosisverlagingen worden niet aangeraden.
Uitgestelde of gemiste doses
Als een infusie wordt gemist, dan moet deze zo snel mogelijk toegediend worden; wacht niet tot de volgende geplande dosis. Het behandelinterval van 6 maanden (met een minimum van 5 maanden) tussen de doses moet worden aangehouden (zie tabel 2).
Speciale populaties
Volwassenen ouder dan 55 jaar
Gebaseerd op de beperkte beschikbare gegevens (zie rubrieken 5.1 en 5.2) is een aanpassing van de dosis niet nodig voor patiënten ouder dan 55 jaar. Patiënten die aan klinische onderzoeken deelnamen kregen nadat zij ouder dan 55 jaar waren geworden nog steeds elke 6 maanden 600 mg ocrelizumab.
Verminderde nierfunctie
De veiligheid en werkzaamheid van ocrelizumab bij patiënten met een verminderde nierfunctie werd niet formeel onderzocht. Patiënten met een licht verminderde nierfunctie werden in klinische onderzoeken geïncludeerd. Er is geen ervaring met patiënten met matig tot ernstig verminderde nierfunctie. Ocrelizumab is een monoklonaal antilichaam dat wordt geklaard via katabolisme (d.w.z. afbraak in peptiden en aminozuren). Een dosisaanpassing is naar verwachting niet nodig voor patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
De veiligheid en werkzaamheid van ocrelizumab bij patiënten met een verminderde leverfunctie werd niet formeel onderzocht. Patiënten met een licht verminderde leverfunctie werden in klinische onderzoeken geïncludeerd. Er is geen ervaring met patiënten met matig tot ernstig verminderde leverfunctie. Ocrelizumab is een monoklonaal antilichaam dat wordt geklaard via katabolisme (in plaats van levermetabolisme). Een dosisaanpassing is naar verwachting niet nodig voor patiënten met verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van ocrelizumab bij pediatrische patiënten jonger dan 10 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Er zijn beperkte klinische gegevens beschikbaar bij pediatrische patiënten die minder dan 40 kg wegen. De aanbevolen dosering is gebaseerd op farmacokinetische modellering (zie rubriek 5.2).
Wijze van toediening
Ocrevus 300 mg concentraat voor oplossing voor infusie is niet bedoeld voor subcutaan gebruik en mag alleen via een intraveneuze infusie toegediend worden.
Het is van belang om de etikettering op het product te controleren om er zeker van te zijn dat de juiste formulering (intraveneus of subcutaan) aan de patiënt gegeven wordt via de correcte toedieningsweg, zoals voorgeschreven.
Volwassen patiënten kunnen de behandeling starten met de intraveneuze of subcutane formulering van ocrelizumab. Pediatrische patiënten (van 10 jaar en ouder) kunnen alleen worden behandeld met intraveneuze ocrelizumab.
Na verdunning wordt het product toegediend als een intraveneuze infusie via een lijn uitsluitend bedoeld voor dit product. Infusies mogen niet toegediend worden als intraveneuze push of bolus.
Als een volwassen patiënt geen ernstige IRR heeft ondervonden bij een eerdere infusie met ocrelizumab, kan een kortere (2 uur) infusieduur gehanteerd worden bij volgende doses (zie tabel 2, optie 2). Een kortere (2 uur) infusieduur is niet onderzocht bij pediatrische patiënten.
Tabel 2: Dosis en schema van ocrelizumab voor volwassen patiënten
Hoeveelheid toe te dienen ocrelizumab | Instructies voor infusie | ||
Initiële dosis (600 mg) verdeeld over 2 infusies | Infusie 1 | 300 mg in 250 ml |
|
| Infusie 2 (2 weken later) | 300 mg in 250 ml | ||
Volgende doses (600 mg) één enkele infusie elke 6 maanden | Optie 1 Infusie met een duur van ongeveer 3,5 uur | 600 mg in 500 ml |
|
| OF | |||
Optie 2 Infusie met een duur van ongeveer 2 uur | 600 mg in 500 ml |
| |
Tabel 3 Dosis en schema voor pediatrische patiënten (van 10 jaar en ouder)
| Infusie | Hoeveelheid toe te dienen ocrelizumab | Instructies voor infusie | |
| Lichaamsgewicht < 35 kg | |||
Initiële dosis verdeeld over 2 infusies | Infusie 1 | 150 mg in 250 ml |
|
| Infusie 2 (2 weken later) | 150 mg in 250 ml | ||
| Volgende doses | Eén enkele infusie elke 6 maanden | 300 mg in 250 ml | |
| Infusie | Hoeveelheid toe te dienen ocrelizumab | Instructies voor infusie | |
| Lichaamsgewicht ≥ 35 kg | |||
Initiële dosis verdeeld over 2 infusies | Infusie 1 | 300 mg in 250 ml |
|
| Infusie 2 (2 weken later) | 300 mg in 250 ml | ||
| Volgende doses | Eén enkele infusie elke 6 maanden | 600 mg in 500 ml |
|
Oplossingen voor intraveneuze infusie worden bereid door verdunning van het concentraat in een infusiezak met 9 mg/ml (0,9%) natriumchloride-oplossing voor infusie naar een uiteindelijke ocrelizumabconcentratie van ongeveer 0,6 mg/ml of 1,2 mg/ml.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan de toediening, zie rubriek 6.6.
Patiënten moeten tijdens de infusie en tot minstens één uur na het voltooien van de infusie geobserveerd worden (zie rubriek 4.4).
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Patiënten die actieve infecties hebben (zie rubriek 4.4).
- Patiënten die ernstig immuungecompromitteerd zijn (rubriek 4.4).
- Patiënten met bekende actieve maligniteiten (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties (IRR’s)
Ocrelizumab wordt geassocieerd met IRR’s, wat te maken kan hebben met het vrijkomen van cytokines en/of andere chemische mediatoren.
Symptomen van IRR’s kunnen zich voordoen tijdens elke infusie met ocrelizumab, maar werden vaker gemeld tijdens de eerste infusie. IRR’s kunnen zich voordoen binnen 24 uur na de infusie (zie rubriek 4.8). Deze reacties kunnen zich voordoen in de vorm van pruritus, huiduitslag, urticaria, erytheem, geïrriteerde keel, orofaryngeale pijn, dyspneu, faryngeaal of laryngeaal oedeem, blozen, hypotensie, pyrexie, vermoeidheid, hoofdpijn, duizeligheid, misselijkheid, tachycardie en anafylaxie.
Voorafgaand aan de infusie
Behandeling van ernstige reacties
Gepaste middelen voor het behandelen van ernstige reacties zoals een ernstige IRR, overgevoeligheidsreacties en/of anafylactische reacties, moeten beschikbaar zijn.
Hypotensie
Hypotensie kan zich als symptoom van IRR tijdens infusies voordoen. Daarom moet men overwegen om behandelingen met antihypertensiva gedurende 12 uur voorafgaand aan en tijdens elke infusie te onderbreken. Patiënten met een voorgeschiedenis van congestief hartfalen (New York Heart Association III & IV) zijn niet onderzocht.
Premedicatie
Patiënten moeten premedicatie krijgen om de frequentie en ernst van IRR’s te verminderen (zie rubriek 4.2.).
Tijdens de infusie
De volgende maatregelen moeten worden genomen bij patiënten die ernstige symptomen aan de longen ondervinden, zoals bronchospasmen of een astma-exacerbatie:
- de infusie moet onmiddellijk onderbroken en permanent stopgezet worden
- de symptomen moeten behandeld worden
- de patiënt moet geobserveerd worden tot de symptomen aan de longen verdwenen zijn, aangezien initiële verbetering van klinische symptomen gevolgd kan worden door verergering. Overgevoeligheid kan wat symptomen betreft klinisch niet te onderscheiden zijn van een IRR. Als een overgevoeligheidsreactie wordt vermoed tijdens infusie, dan moet de infusie onmiddellijk en permanent stopgezet worden (zie ‘Overgevoeligheidsreacties’ hieronder).
Na de infusie
Patiënten moeten nog minstens een uur na het voltooien van de infusie geobserveerd worden op mogelijke symptomen van een IRR.
Artsen moeten patiënten erop attent maken dat zich een IRR kan voordoen binnen 24 uur na de infusie.
Voor richtlijnen over dosisaanpassingen in het geval van IRR zie rubriek 4.2.
Overgevoeligheidsreacties
Er kan ook een overgevoeligheidsreactie optreden (acute allergische reactie op een geneesmiddel). Acute type 1-overgevoeligheidsreacties (IgE-gemedieerd) zijn mogelijk niet klinisch te onderscheiden van IRR-symptomen.
Een overgevoeligheidsreactie kan zich tijdens elke toediening voordoen, hoewel deze zich gewoonlijk niet tijdens de eerste toediening voordoet. Bij volgende toedieningen moet bij ernstigere symptomen dan voorheen, of bij nieuwe ernstige symptomen, onmiddellijk gedacht worden aan een mogelijke overgevoeligheidsreactie. Patiënten met bekende IgE-gemedieerde overgevoeligheid voor ocrelizumab of een van de hulpstoffen mogen niet behandeld worden (zie rubriek 4.3).
Infectie
Toediening van ocrelizumab moet bij patiënten met een actieve infectie uitgesteld worden tot de infectie verdwenen is.
Het wordt aanbevolen om voorafgaand aan de toediening de immuunstatus van de patiënt te bepalen, omdat patiënten die ernstig immuungecompromitteerd zijn (d.w.z. patiënten met lymfopenie, neutropenie, hypogammaglobulinemie) niet mogen worden behandeld (zie rubriek 4.3 en 4.8).
Het totale percentage patiënten die een ernstige infectie ervoeren was gelijk met die van de vergelijkende behandelingen (zie rubriek 4.8). De frequentie van infecties van graad 4 (levensbedreigend) en graad 5 (fataal) was laag in alle behandelgroepen, maar was bij PPMS hoger bij behandeling met ocrelizumab in vergelijking met placebo-behandeling voor levensbedreigende (1,6% versus 0,4%) en fatale (0,6% versus 0%) infecties. Alle levensbedreigende infecties verdwenen zonder behandeling met ocrelizumab stop te zetten.
Patiënten met PPMS, die slikproblemen hebben, hebben een hoger risico om verslikpneumonie te krijgen. Behandeling met ocrelizumab kan het risico op het ontwikkelen van ernstige pneumonie bij deze patiënten verder verhogen. Artsen moeten direct actie ondernemen bij patiënten die pneumonie ontwikkelen.
Progressieve multifocale leuko-encefalopathie (PML)
Infectie met het JC-virus (JCV), leidend tot PML, werd zeer zelden gezien bij patiënten behandeld met anti-CD20 antilichamen, waaronder ocrelizumab, en is doorgaans geassocieerd met bepaalde risicofactoren (patiëntenpopulatie met bijvoorbeeld lymfopenie, gevorderde leeftijd, polytherapie met immunosuppressiva).
Artsen moeten alert zijn op vroege verschijnselen en symptomen van PML aangezien deze kunnen lijken op MS. Dit kan het optreden van een nieuw neurologisch verschijnsel of symptoom zijn, of een verergering van bestaande neurologische verschijnselen of symptomen.
Bij vermoeden van PML moet de toediening van ocrelizumab tijdelijk gestopt worden. Men moet overwegen een MRI-scan (Magnetic Resonance Imaging) te maken, bij voorkeur met contrastvloeistof (vergeleken met een MRI-scan gemaakt voorafgaand aan de behandeling). Daarnaast kunnen bevestigende tests naar JCV-DNA in het hersenvocht en herhaalde neurologische beoordelingen worden overwogen. Als PML bevestigd wordt, moet de behandeling permanent worden stopgezet.
Heractivering van hepatitis B
Heractivering van het hepatitis B-virus (HBV), wat in sommige gevallen leidt tot fulminante hepatitis, leverfalen en overlijden, werd gemeld bij patiënten die met anti-CD20 antilichamen werden behandeld.
Er moet een HBV-screening uitgevoerd worden bij alle patiënten voorafgaand aan de behandeling conform de lokale richtlijnen. Patiënten met actieve HBV (d.w.z. een actieve infectie, bevestigd door positieve resultaten op HBsAg en anti-HB-tests) mogen niet met ocrelizumab behandeld worden (zie rubriek 4.3). Patiënten met positieve serologie (d.w.z. negatief voor HBsAg en positief voor HB-core-antilichaam (HBcAb +); dragers van HBV (positief voor oppervlakteantigeen, HBsAg +)) moeten door een expert gespecialiseerd in leverziekten gezien worden voorafgaand aan de behandeling en moeten opgevolgd en behandeld worden volgens de lokale medische standaard om heractivering van hepatitis B te voorkomen.
Laat optredende neutropenie
Na ten minste 4 weken na de laatste infusie met ocrelizumab zijn gevallen van laat optredende neutropenie gemeld (zie rubriek 4.8). Hoewel enkele gevallen van graad 3 en 4 waren, was de meerderheid van de gevallen graad 1 of 2. Bij patiënten met verschijnselen en symptomen van infectie wordt aangeraden het aantal neutrofielen in het bloed te meten.
Maligne tumoren
Een verhoogd aantal maligne tumoren (waaronder vormen van borstkanker) werden gezien in de gecontroleerde periode van de klinische registratie-onderzoeken bij volwassen patiënten die behandeld werden met ocrelizumab, in vergelijking tot de vergelijkende behandelgroepen. De incidentie bevond zich binnen de marges die verwacht worden bij een MS-populatie. Na ongeveer 10 jaar continue behandeling met ocrelizumab gedurende de gecontroleerde periode en de open-label verlengingsfase (OLE-fase) van de klinische registratie-onderzoeken, bleef de incidentie van maligniteiten binnen de marges die verwacht wordt bij een MS-populatie. Patiënten met een actieve maligne tumor mogen niet worden behandeld met ocrelizumab (zie rubriek 4.3). Bij patiënten van wie bekend is dat zij te maken hebben met risicofactoren voor maligne tumoren en bij patiënten die actief gecontroleerd worden op recidief van een maligne tumor moet het individuele voordeel afgewogen worden tegen het risico. Patiënten moeten met de standaard borstkankerscreening meedoen volgens lokale voorschriften.
Behandeling van patiënten die ernstig immuungecompromitteerd zijn
Patiënten die ernstig immuungecompromitteerd zijn mogen niet behandeld worden tenzij de aandoening is verholpen (zie rubriek 4.3).
Bij andere auto-immuunziekten leidde gelijktijdig gebruik van ocrelizumab met immunosuppressiva (bijv. chronische corticosteroïden, niet-biologische en biologische disease-modifying antirheumatic drugs (DMARDS), mycofenolaatmofetil, cyclofosfamide, azathioprine) tot een toename van ernstige infecties, waaronder opportunistische infecties. Beschreven infecties zijn onder andere atypische pneumonie en pneumocystis jiroveci pneumonie, varicelle pneumonie, tuberculose en histoplasmose. In zeldzame gevallen waren sommige van deze infecties fataal. Een verkennend onderzoek identificeerde de volgende risicofactoren die geassocieerd zijn met ernstige infecties: hogere doses ocrelizumab dan aanbevolen voor MS, andere comorbiditeiten en chronisch gebruik van immunosuppressiva/corticosteroïden.
Het is niet aanbevolen om andere immunosuppressiva samen te gebruiken met ocrelizumab, behalve corticosteroïden voor symptomatische behandeling van relapsen. Gegevens uit de klinische praktijk waaruit blijkt of het gelijktijdig gebruik van steroïden voor de symptomatische behandeling van relapsen geassocieerd is met een verhoogd risico op infecties zijn beperkt. In de registratie-onderzoeken bij volwassen patiënten voor ocrelizumab bij MS was de toediening van corticosteroïden voor de behandeling van relapsen niet geassocieerd met een verhoogd risico op ernstige infecties.
Wanneer ocrelizumab wordt gestart na een behandeling met immunosuppressiva of wanneer een behandeling met immunosuppressiva wordt gestart na ocrelizumab, moet men rekening houden met de mogelijkheid van overlap van de farmacodynamische effecten (zie rubriek 5.1). Voorzichtigheid is geboden bij het voorschrijven van ocrelizumab, met inachtneming van de farmacodynamiek van andere ‘disease-modifying’ MS-behandelingen.
Vaccinaties
De veiligheid van immunisatie met levende of verzwakte vaccins na ocrelizumab behandeling is niet onderzocht. Vaccinatie met verzwakte of levende vaccins is niet aanbevolen tijdens de behandeling en niet tot B-celrepletie is bereikt. In klinische onderzoeken bij volwassen patiënten bedroeg de mediane tijd voor B-celrepletie 72 weken (zie rubriek 5.1).
In een gerandomiseerd open-label onderzoek waren volwassen RMS-patiënten in staat immuunresponsen te genereren, alhoewel verminderd, op tetanustoxoïdvaccin, 23-valent-pneumokokken-polysacharide-vaccin (23-PPV) met of zonder boostervaccin, Keyhole Limpet Hemocyanin (KLH) neoantigeen en seizoensgebonden griepvaccins (zie rubriek 4.5 en 5.1).
Het wordt aanbevolen om patiënten die met ocrelizumab worden behandeld te vaccineren met geïnactiveerde seizoensgebonden griepvaccins.
Artsen moeten de immunisatiestatus van patiënten bij wie men behandeling met ocrelizumab overweegt nakijken. Patiënten die gevaccineerd moeten worden moeten hun immunisatie minstens 6 weken voor de behandeling voltooien.
Blootstelling aan ocrelizumab in de baarmoeder en vaccinatie van neonaten en zuigelingen met levende of verzwakte vaccins
Wegens de mogelijke B-celdepletie in kinderen van moeders die blootgesteld zijn aan ocrelizumab gedurende de zwangerschap, wordt aanbevolen om vaccinatie met levende of verzwakte vaccins uit te stellen tot de B-celwaarden hersteld zijn. Daarom wordt aanbevolen om de CD19-positieve B-celspiegels te bepalen bij neonaten en zuigelingen vóór vaccinatie.
Het wordt aanbevolen om alle vaccinaties anders dan levende of verzwakte vaccins toe te dienen volgens het lokale immunisatieschema. Vanwege een mogelijk verminderde werkzaamheid van de vaccinatie, moet meting van de door het vaccin geïnduceerde antilichaamtiters overwogen worden om na te gaan of individuen een beschermende immuunrespons hebben verkregen.
De veiligheid en het moment van vaccinatie moet overlegd worden met de arts van het kind (zie rubriek 4.6).
Geneesmiddel-geïnduceerde leverschade
Na het in de handel brengen is geneesmiddel-geïnduceerde leverschade, waaronder ernstige en levensbedreigende gevallen, waargenomen bij patiënten die met ocrelizumab werden behandeld. Klachten van leverschade, waaronder duidelijk verhoogde leverenzymen in serum met een verhoogd totaal bilirubine, zijn dagen tot maanden na toediening van de eerste dosis opgetreden.
Voordat gestart wordt met de behandeling met ocrelizumab en voorafgaand aan de tweede initiële infusie moeten leverfunctietests worden uitgevoerd. Patiënten moeten tijdens de behandeling worden gecontroleerd op klachten en verschijnselen van enige vorm van leverschade. Bij patiënten die verschijnselen melden die kunnen wijzen op leverschade, waaronder nieuwe of toenemende vermoeidheid, verlies van eetlust, misselijkheid, braken, onaangenaam gevoel rechtsboven in de buik, donkere urine of geelzucht, moeten leverfunctietests worden uitgevoerd.
Als leverschade wordt bevestigd, dan moet de behandeling met ocrelizumab worden gestaakt. Behandeling mag niet worden hervat tenzij een aannemelijk alternatieve etiologie voor de klachten en verschijnselen van leverschade kan worden vastgesteld.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is. Het geneesmiddel wordt bereid voor toediening met een natriumhoudende oplossing en hiermee moet rekening worden gehouden met betrekking tot de totale natriuminname van de patiënt uit alle bronnen per dag.
Polysorbaat 20
Dit geneesmiddel bevat 2 mg polysorbaat 20 in elke injectieflacon, overeenkomend met 0,2 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties met andere geneesmiddelen uitgevoerd, aangezien er geen interacties worden verwacht via cytochroom-P450-enzymen, andere metaboliserende enzymen of transporteiwitten.
Vaccinaties
De veiligheid van immunisatie met levende of verzwakte vaccins na behandeling met ocrelizumab is niet onderzocht.
Gegevens zijn beschikbaar over de effecten van tetanustoxoïdvaccin, 23-PPV, KLH neoantigeen en seizoensgebonden griepvaccins bij patiënten die ocrelizumab krijgen (zie rubrieken 4.4 en 5.1).
Na behandeling gedurende een periode van 2 jaar was het percentage volwassen patiënten met positieve antilichaamtiters tegen S. pneumonie, de bof, rubella en varicella over het algemeen vergelijkbaar met de percentages op baseline.
Immunosuppressiva
Het wordt niet aanbevolen om andere immunosuppressiva gelijktijdig te gebruiken met ocrelizumab, behalve corticosteroïden voor de symptomatische behandeling van relapsen (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten anticonceptie gebruiken zolang ze met ocrelizumab behandeld worden en tot 4 maanden na de laatst toegediende dosis ocrelizumab.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van ocrelizumab bij zwangere vrouwen. Ocrelizumab is een immunoglobuline G (IgG). Het is bekend dat IgG’s de placentabarrière kunnen passeren. Uitstel van vaccinatie met levende of verzwakte vaccins moet overwogen worden bij neonaten en zuigelingen die in de baarmoeder blootgesteld zijn aan ocrelizumab. Er zijn geen gegevens verzameld over B-celwaarden bij neonaten en zuigelingen die in de baarmoeder blootgesteld zijn aan ocrelizumab en de mogelijke duur van B-celdepletie bij neonaten en zuigelingen is niet bekend (zie rubriek 4.4).
Tijdelijke perifere B-celdepletie en lymfopenie werden gemeld bij kinderen van moeders die tijdens de zwangerschap aan andere anti-CD20 antilichamen werden blootgesteld. B-celdepletie bij de foetus in de baarmoeder werd ook gedetecteerd in dieronderzoeken.
Uit dieronderzoek (embryo-foetale toxiciteit) zijn geen teratogene effecten gebleken. Er werd reproductietoxiciteit waargenomen bij pre- en postnatale ontwikkelingsonderzoeken (zie rubriek 5.3).
Het gebruik van ocrelizumab moet worden vermeden tijdens de zwangerschap tenzij het potentiële voordeel voor de moeder opweegt tegen het potentiële risico voor de foetus.
Borstvoeding
Het is bekend dat humane IgG’s in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden (colostrumperiode), wat kort daarna afneemt tot lage concentraties.
In een prospectief, multicenter, open-label onderzoek MN42989 (SOPRANINO) kregen 13 vrouwen die borstvoeding gaven ocrelizumab toegediend met een mediaan van 2,0 maanden postpartum (tussen 0,5 en 5,0 maanden). In de moedermelk werden gedurende 60 dagen na de eerste postpartuminfusie van de moeder lage concentraties ocrelizumab gedetecteerd (mediane relatieve dosis voor de zuigeling van 0,27% [tussen 0,0 en 1,8%]), wat wijst op een minimale overdracht van ocrelizumab in de moedermelk. 30 dagen na de eerste postpartuminfusie van de moeder was ocrelizumab niet detecteerbaar in de serummonsters van zuigelingen die borstvoeding kregen (n = 9) en de B-celwaarden van de zuigelingen lagen binnen de normaalwaarden in alle beschikbare bloedmonsters (n = 10). Bij zuigelingen die borstvoeding kregen van moeders die werden behandeld met ocrelizumab werden er gedurende een follow-up-periode van 44,6 weken (tussen 8,6 en 62,7 weken) geen effecten van ocrelizumab op de gezondheid, groei en ontwikkeling van de zuigelingen waargenomen.
Hoewel er geen klinische gegevens beschikbaar zijn over zuigelingen die mogelijk blootgesteld zijn aan ocrelizumab via de moedermelk en die levende of verzwakte vaccins krijgen, worden er geen risico's verwacht vanwege normale B-celwaarden en niet-detecteerbare concentraties ocrelizumab in het serum van die zuigelingen.
In een ander prospectief klinisch onderzoek werden gedurende 90 dagen na de eerste postpartuminfusie van de moeder lage concentraties ocrelizumab in de moedermelk (mediane relatieve dosis voor de zuigeling van 0,1% [tussen 0,07 en 0,7%]) waargenomen bij 29 vrouwen die borstvoeding gaven en ocrelizumab kregen toegediend met een mediaan van 4,3 maanden postpartum (tussen 0,1 en 36 maanden). Follow-up van 21 zuigelingen die borstvoeding kregen gedurende ten minste 2 weken toont een normale groei en ontwikkeling tot 1 jaar.
Ocrelizumab kan tijdens borstvoeding worden gebruikt vanaf een paar dagen na de geboorte.
Vruchtbaarheid
Preklinische gegevens op basis van onderzoeken naar mannelijke en vrouwelijke vruchtbaarheid bij cynomolgusapen wijzen niet op bijzondere risico’s voor mensen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ocrevus heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De belangrijkste en vaak gemelde bijwerkingen zijn IRR’s (respectievelijk 34,3% en 40,1% in RMS en PPMS) en infecties (respectievelijk 58,5% en 72,2% in RMS en PPMS) (zie rubriek 4.4). Andere vaak gemelde bijwerkingen zijn COVID-19 (16,0% in PPMS) en verlaagd immunoglobuline M in het bloed (respectievelijk 16,5% en 15,5% in RMS en PPMS).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die gemeld zijn in klinische onderzoeken en bijwerkingen van spontane meldingen zijn opgesomd in tabel 4. De frequenties van de bijwerkingen zijn gebaseerd op de gecontroleerde periode van de klinische registratie-onderzoeken bij RMS en PPMS en de gecontroleerde periode van onderzoek WA40404 bij PPMS. De bijwerkingen zijn weergegeven per systeem/orgaanklasse en frequentiecategorie volgens MedDRA. Frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke systeem/orgaanklasse zijn de bijwerkingen vermeld op volgorde van afnemende frequentie.
| Tabel 4 Bijwerkingen | |||||||||||||||
| Zeer vaak | Vaak | Niet bekend | |||||||||||||
| MedDRA | |||||||||||||||
| Systeem/orgaanklasse | |||||||||||||||
| Infecties en parasitaire aandoeningen | Infectie van de bovenste luchtwegen, COVID-19, nasofaryngitis, griep | Sinusitis, bronchitis, | |||||||||||||
| orale herpes, gastro- | |||||||||||||||
| enteritis, luchtweg- | |||||||||||||||
| infectie, COVID-19- | |||||||||||||||
| pneumonie, virale | |||||||||||||||
| infectie, herpes | |||||||||||||||
| zoster, conjunctivitis, | |||||||||||||||
| cellulitis | |||||||||||||||
| Bloed- en | Neutropenie | Laat optredende | |||||||||||||
| lymfestelselaandoeningen | neutropenie2 | ||||||||||||||
| Ademhalingsstelsel-, | Hoesten, catarre | ||||||||||||||
| borstkas- en mediastinum- | |||||||||||||||
| aandoeningen | |||||||||||||||
| Lever- en galaandoeningen | Geneesmiddel- | ||||||||||||||
| geïnduceerde | |||||||||||||||
| leverschade2 | |||||||||||||||
| Onderzoeken | Verlaagd immuno- | Verlaagd immuno- | |||||||||||||
| globuline M in het | globuline G in het | ||||||||||||||
| bloed | bloed | ||||||||||||||
| Letsels, intoxicaties en | Infusie-gerelateerde | ||||||||||||||
| verrichtingscomplicaties | reacties1 | ||||||||||||||
1 Zie ‘Beschrijving van geselecteerde bijwerkingen’.
2 Waargenomen na het in de handel brengen.
Beschrijving van geselecteerde bijwerkingen
Volwassenen
Infusiegerelateerde reacties
In alle onderzoeken bij RMS- en PPMS-patiënten kwamen onder meer, maar niet uitsluitend, de volgende symptomen voor die geassocieerd worden met IRR’s: pruritus, huiduitslag, urticaria, erytheem, blozen, hypotensie, pyrexie, vermoeidheid, hoofdpijn, duizeligheid, geïrriteerde keel, orofaryngeale pijn, dyspneu, faryngeaal of laryngeaal oedeem, misselijkheid, tachycardie. In de gecontroleerde onderzoeken waren er geen fatale IRR’s. Na het in de handel brengen is ook anafylaxie gemeld als symptoom van IRR’s.
In de actief gecontroleerde (RMS) klinische onderzoeken was IRR de meest voorkomende bijwerking bij patiënten die behandeld werden met ocrelizumab met een totale incidentie van 34,3% vergeleken met een incidentie van 9,9% in de groep die met interferon bèta-1a behandeld werd (placebo-infusie). De incidentie van IRR’s was het hoogst tijdens dosis 1, infusie 1 (27,5%) en daalde gedurende de tijd tot < 10% bij dosis 4. De meerderheid van IRR’s in beide behandelgroepen waren licht tot matig in ernst. Bij patiënten die met ocrelizumab behandeld werden ondervond 21,7% van de patiënten lichte IRR’s en 10,1% van de patiënten matige IRR’s, 2,4% ondervond ernstige IRR’s en 0,1% ondervond levensbedreigende IRR’s.
In het placebogecontroleerde (PPMS) klinische registratie-onderzoek, was IRR de meest voorkomende bijwerking bij patiënten die met ocrelizumab werden behandeld, met een totale incidentie van 40,1% vergeleken met een incidentie van 25,5% in de placebogroep. De incidentie van IRR’s was het hoogst tijdens dosis 1, infusie 1 (27,4%) en daalde bij volgende doses tot < 10% bij dosis 4. Een groter percentage patiënten in elke groep ondervond IRR’s tijdens de eerste infusie van elke dosis in vergelijking met de tweede infusie van die dosis. De meerderheid van IRR’s waren licht tot matig in ernst. Bij patiënten die met ocrelizumab behandeld werden, ondervond 26,7% van de patiënten lichte IRR’s en 11,9% van de patiënten matige IRR’s, 1,4% ondervond ernstige IRR’s. Er waren geen levensbedreigende IRR’s. Zie rubriek 4.4.
Gedurende de gecontroleerde periode en de OLE-fase van de klinische registratie-onderzoeken bij RMS- en PPMS-patiënten, kregen de patiënten ongeveer 20 doses ocrelizumab. De incidentie van IRR’s bij RMS-patiënten daalde tot < 4% tijdens dosis 4 van de OLE-fase en tot < 5% bij PPMS-patiënten tijdens dosis 5 van de OLE-fase. Bij volgende doses toegediend tijdens de OLE-fase bleef de incidentie van IRR laag. De meerderheid van IRR’s waren licht tijdens de OLE-fase.
Alternatieve kortere infusieduur bij vervolgdoses
In een onderzoek (MA30143 deelonderzoek naar kortere infusieduur) dat opgezet werd om het veiligheidsprofiel van kortere (2 uur durende) infusies met ocrelizumab bij patiënten met actieve relapsing-remitting multiple sclerose vast te stellen, kwamen de incidentie, intensiteit en type van de IRR-symptomen overeen met die bij 3,5 uur durende infusies (zie rubriek 5.1). Over het algemeen was het aantal interventies dat nodig was laag in beide infusiegroepen. Er waren echter meer interventies (verlagen van de snelheid of tijdelijk onderbreken) nodig om de IRR’s onder controle te krijgen in de groep met kortere (2 uur) infusieduur vergeleken met de groep die 3,5 uur durende infusies kregen (respectievelijk 8,7% versus 4,8%).
Infecties
In de actief gecontroleerde onderzoeken bij RMS-patiënten traden infecties op bij 58,5% van de patiënten die ocrelizumab kregen versus 52,5% van de patiënten die interferon bèta-1a kregen. Ernstige infecties traden op bij 1,3% van de patiënten die ocrelizumab kregen versus 2,9% van de patiënten die interferon bèta-1a kregen. In het placebogecontroleerde registratie-onderzoek bij PPMS-patiënten traden infecties op bij 72,2% van de patiënten die ocrelizumab kregen versus 69,9% van de patiënten die placebo kregen. Ernstige infecties traden op bij 6,2% van de patiënten die ocrelizumab kregen versus 6,7% van de patiënten die placebo kregen.
Alle patiënten stapten over op ocrelizumab gedurende de OLE-fase van de RMS- en PPMS-registratie-onderzoeken. Tijdens de OLE-fase nam het algehele risico op ernstige infecties bij RMS- en PPMS-patiënten in de registratie-onderzoeken niet toe ten opzichte van wat werd waargenomen tijdens de gecontroleerde periode. Zoals waargenomen tijdens de gecontroleerde periode, bleef de incidentie van ernstige infecties bij PPMS-patiënten hoger dan werd waargenomen bij RMS-patiënten.
In lijn met de eerdere analyse van risicofactoren voor ernstige infecties bij andere auto-immuunaandoeningen dan MS (zie rubriek 4.4), werd een multivariate analyse van risicofactoren voor ernstige infecties uitgevoerd in de ongeveer 10 jaar van cumulatieve blootstellingsgegevens uit de gecontroleerde periode en OLE-fase van de klinische registratie-onderzoeken. Risicofactoren voor ernstige infecties bij RMS-patiënten zijn ten minste 1 comorbiditeit, recent klinisch recidief en Expanded Disability Status Scale (EDSS) ≥ 6,0. Risicofactoren voor ernstige infecties bij PPMS-patiënten zijn onder andere een body mass index hoger dan 25 kg/m2, het hebben van ten minste 2 comorbiditeiten, EDSS ≥ 6,0 en IgM < LLN. Comorbiditeiten waren onder andere, maar niet uitsluitend, cardiovasculaire aandoeningen, nier- en urinewegaandoeningen, eerdere infecties en depressie.
Luchtweginfecties
Het percentage luchtweginfecties was hoger bij patiënten die met ocrelizumab werden behandeld in vergelijking met interferon bèta-1a en placebo.
In de klinische onderzoeken bij RMS-patiënten ondervond 39,9% van de patiënten die met ocrelizumab werden behandeld en 33,2% van de patiënten die met interferon bèta-1a werden behandeld een infectie van de bovenste luchtwegen en 7,5% van de patiënten die met ocrelizumab werden behandeld en 5,2% van de patiënten die met interferon bèta-1a werden behandeld ondervond een infectie van de onderste luchtwegen.
In het klinisch registratie-onderzoek bij PPMS-patiënten ondervond 48,8% van de patiënten die met ocrelizumab werden behandeld en 42,7% van de patiënten die placebo kregen een infectie van de bovenste luchtwegen, en 9,9% van de patiënten die met ocrelizumab werden behandeld en 9,2% van de patiënten die placebo kregen ondervond een infectie van de onderste luchtwegen.
De luchtweginfecties die werden gemeld bij patiënten die met ocrelizumab werden behandeld waren voornamelijk licht tot matig (80 - 90%).
COVID-19 en COVID-19-pneumonie
In een placebogecontroleerd fase IIIb-onderzoek bij patiënten met PPMS (onderzoek WA40404) werd COVID-19 vaker waargenomen bij patiënten die ocrelizumab kregen toegediend dan bij patiënten die placebo kregen toegediend. COVID-19 werd waargenomen bij 16,0% van de patiënten die ocrelizumab kregen en bij 11,3% van de patiënten die placebo kregen. Bij patiënten die behandeld werden met ocrelizumab was COVID-19 overwegend mild tot matig van ernst (14,2%).
COVID-19-pneumonie werd vaker waargenomen bij patiënten die behandeld werden met ocrelizumab dan bij patiënten die behandeld werden met placebo. COVID-19-pneumonie werd bij 3,2% van de patiënten die ocrelizumab kregen waargenomen en bij 1,8% van de patiënten die placebo kregen. COVID-19-pneumonie werd overwegend waargenomen als ernstige infectie, die voorkwam bij 2,6% van de patiënten die met ocrelizumab werden behandeld en 1,6% bij patiënten die placebo kregen. Soms traden fatale voorvallen als gevolg van COVID-19-pneumonie op. Deze kwamen voor bij 0,8% van de patiënten die ocrelizumab kregen en 0,2% van de patiënten die placebo kregen. Er was een verband met bekende risicofactoren in beide armen.
Herpes
In actief gecontroleerde (RMS) klinische onderzoeken, werden herpesinfecties vaker gemeld bij patiënten die met ocrelizumab werden behandeld dan bij patiënten die met interferon bèta-1a werden behandeld, bijvoorbeeld herpes zoster (2,1% versus 1,0%), herpes simplex (0,7% versus 0,1%), orale herpes (3,0% versus 2,2%), genitale herpes (0,1% versus 0%) en herpesvirusinfectie (0,1% versus 0%). Alle Infecties waren licht tot matig in ernst, uitgezonderd van een geval met graad 3, en patiënten herstelden onder behandeling met standaardbehandelingen.
In het placebogecontroleerde (PPMS) klinische registratie-onderzoek werd een hoger percentage patiënten met orale herpes (2,7% versus 0,8%) waargenomen in de behandelarm die met ocrelizumab werd behandeld.
Geneesmiddel-geïnduceerde leverschade
Geneesmiddel-geïnduceerde leverschade en verhoogde leverenzymen zijn gemeld na het in de handel brengen (zie rubriek 4.4).
Afwijkende laboratoriumwaarden
Immunoglobulines
Behandeling met ocrelizumab leidde tot een daling in totaal immunoglobulines gedurende de gecontroleerde periode van de klinische registratie-onderzoeken, voornamelijk gedreven door een daling in IgM.
Gegevens uit de gecontroleerde periode en de OLE-fase van de klinische registratie-onderzoeken hebben een verband aangetoond tussen verlaagde IgG-spiegels (en in mindere mate voor IgM of IgA) en een verhoogde incidentie van ernstige infecties. Van de RMS-patiënten had 2,1% een ernstige infectie gedurende een periode met IgG < LLN, en had 2,3% van de PPMS-patiënten een ernstige infectie gedurende een periode met IgG < LLN. Het verschil in incidentie van ernstige infecties tussen patiënten met IgG < LLN en patiënten met IgG ≥ LLN nam in de loop van de tijd niet toe. Het type, de ernst, de latentie, de duur en de uitkomst van ernstige infecties die werden waargenomen tijdens episoden van immunoglobulinen onder LLN, kwamen overeen met de totale ernstige infecties die werden waargenomen bij patiënten die met ocrelizumab werden behandeld gedurende de gecontroleerde periode en de OLE-fase. Gedurende de 10 jaar van continue behandeling met ocrelizumab bleven de gemiddelde IgG-spiegels bij RMS- en PPMS-patiënten boven de LLN.
Lymfocyten
Bij RMS werd een daling in de lymfocytenwaarden < LLN waargenomen bij 20,7% van de patiënten die met ocrelizumab werden behandeld, in vergelijking met 32,6% van de patiënten die met interferon bèta-1a werden behandeld. In het klinische PPMS registratie-onderzoek werd een daling van lymfocytenwaarden < LLN waargenomen bij 26,3% van de patiënten die met ocrelizumab werden behandeld, in vergelijking met 11,7% van de patiënten die placebo kregen.
De meerderheid van de dalingen die bij patiënten die met ocrelizumab werden behandeld waren gemeld hadden een ernst van graad 1 (< LLN tot 800 cellen/mm3) en graad 2 (tussen 500 en 800 cellen/mm3). Ongeveer 1% van de patiënten in de groep die ocrelizumab kreeg, had lymfopenie van graad 3 (tussen 200 en 500 cellen/mm3). Geen van de patiënten had lymfopenie van graad 4 (< 200 cellen/mm3).
Een verhoogde incidentie van ernstige infecties werd waargenomen tijdens episoden van bevestigde verlaagde lymfocytenwaarden bij patiënten die met ocrelizumab werden behandeld in de registratie-onderzoeken. Het aantal ernstige infecties was te laag om definitieve conclusies te trekken.
Neutrofielen
In de actief gecontroleerde (RMS) behandelperiode werd een daling in de neutrofielenwaarden < LLN waargenomen bij 14,7% van de patiënten die met ocrelizumab werden behandeld in vergelijking met 40,9% van de patiënten die met interferon bèta-1a werden behandeld. In het placebogecontroleerde klinische (PPMS) registratie-onderzoek was het percentage patiënten dat een daling in de neutrofielenwaarden vertoonde hoger (12,9%) bij patiënten die met ocrelizumab werden behandeld dan bij patiënten die placebo kregen (10,0%). Van deze patiënten had een hoger percentage (4,3%) van de patiënten die met ocrelizumab werden behandeld een neutropenie van graad 2 of hoger ten opzichte van 1,3% in de groep die placebo kreeg. Ongeveer 1% van de patiënten die met ocrelizumab werd behandeld had een graad 4 neutropenie versus 0% in de groep die placebo kreeg.
De meerderheid van de dalingen in neutrofielen waren tijdelijk (slechts één keer waargenomen bij één bepaalde patiënt die met ocrelizumab werd behandeld) en hadden een ernst van graad 1 (tussen <LNN en < 1.500 cellen/mm3) en graad 2 (tussen 1.000 en 1.500 cellen/mm3). Over het geheel had ongeveer 1% van de patiënten in de groep die met ocrelizumab werd behandeld graad 3 of 4 neutropenie. Eén patiënt met neutropenie van graad 3 (tussen 500 en 1.000 cellen/mm3) en één patiënt met neutropenie van graad 4 (< 500 cellen/mm3) hadden een specifieke behandeling nodig met granulocyten-kolonie-stimulerende factor (G-CSF) en bleven onder behandeling met ocrelizumab na de episode. Neutropenie kan zich enkele maanden na toediening van ocrelizumab voordoen (zie rubriek 4.4).
Overig
Eén patiënt die 2.000 mg ocrelizumab had gekregen overleed na een MRI-onderzoek, 12 weken na de laatste infusie, aan systemisch inflammatoir responssyndroom (SIRS) met een onbekende oorzaak. Een anafylactische reactie op de MRI-gadoliniumcontrastvloeistof zou bijgedragen kunnen hebben aan het SIRS.
Pediatrische patiënten
In een gerandomiseerd, dubbelblind, met actieve comparator gecontroleerd onderzoek van flexibele duur (ten minste 24 weken; mediane behandelduur 76,7 weken), werden pediatrische patiënten met RRMS in de leeftijd van 10 tot minder dan 18 jaar (n=14 in de leeftijd van 11 tot minder dan 14 jaar en n=79 in de leeftijd van 14 tot minder dan 18 jaar; totaal n=93 in de ocrelizumab-arm) behandeld met intraveneus ocrelizumab 600 mg om de 24 weken (toegediend als twee intraveneuze infusies van 300 mg met een tussenperiode van 2 weken voor dosering 1, gevolgd door enkelvoudige intraveneuze infusies van 600 mg voor daaropvolgende doseringen) (zie rubriek 5.1). Het algemene veiligheidsprofiel bij pediatrische patiënten was over het algemeen consistent met het veiligheidsprofiel dat werd waargenomen bij volwassen patiënten.
Bij pediatrische patiënten waren de meest voorkomende symptomen die geassocieerd worden met IRR’s hoofdpijn, geïrriteerde keel, pruritus, huiduitslag, erytheem en misselijkheid. IRR’s waren de meest voorkomende bijwerkingen die werden gemeld bij pediatrische patiënten. IRR’s werden gemeld bij 48,4% van de met de ocrelizumab behandelde patiënten en bij 23,9% van de met fingolimod behandelde patiënten (placebo-infusie). De incidentie van IRR’s was het hoogst tijdens dosis 1, infusie 1 (31,2%) en daalde tot 8,6% bij dosis 1, infusie 2 (op dag 15). Bij dosis 2 had 16,3% van de patiënten een IRR. De incidentie en intensiteit van IRR's nam af bij de daaropvolgende infusies. De meerderheid van IRR's waren licht tot matig in ernst. Eén IRR werd als ernstig gemeld (met een intensiteit van graad 3 bij dosis 1).
Infecties traden op bij 73,1% van de met ocrelizumab behandelde patiënten (1,5 infecties per patiëntjaar) en bij 58,7% van de met fingolimod behandelde patiënten (1,2 infecties per patiëntjaar). Infectie van de bovenste luchtwegen, nasofaryngitis en influenza werden vaker gemeld bij de met ocrelizumab behandelde patiënten en waren allemaal licht tot matig in ernst. Er was geen toename van ernstige infecties geassocieerd met ocrelizumab bij pediatrische patiënten (het percentage ernstige infecties was vergelijkbaar met dat bij fingolimod).
Behandeling met ocrelizumab leidde tot een daling in totaal aantal immunoglobulines gedurende de gecontroleerde onderzoeksperiode van het onderzoek, voornamelijk gedreven door een daling in IgM. Vergelijkbaar met het patroon dat werd waargenomen in de volwassen populatie, trad de daling in IgM eerder op en bij een hoger percentage patiënten vergeleken met IgG en IgA.
Er werd geen verlaagd aantal neutrofielen waargenomen bij met ocrelizumab behandelde patiënten, vergeleken met 3,3% bij met fingolimod behandelde patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring in klinisch onderzoek met doses hoger dan de goedgekeurde dosis ocrelizumab. De tot op heden hoogste geteste dosis bij MS-patiënten bedraagt 2.000 mg, toegediend in twee intraveneuze infusies van 1.000 mg met een periode van 2 weken tussen de infusies (fase II-dosisbepalingsonderzoek bij RRMS) en 1.200 mg toegediend als een subcutane injectie (fase Ib-dosisbepalingsonderzoek). De bijwerkingen kwamen overeen met het veiligheidsprofiel in de klinische registratie-onderzoeken.
Er is geen specifiek tegengif in het geval van een overdosis; onderbreek onmiddellijk de infusie en controleer de patiënt op IRR’s (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, monoklonale antilichamen, ATC-code: L04AG08.
Werkingsmechanisme
Ocrelizumab is een recombinant gehumaniseerd monoklonaal antilichaam dat zich selectief richt op B-cellen die CD20 tot expressie brengen.
CD20 is een oppervlakteantigeen dat gevonden wordt op pre-B-cellen, volwassen B-cellen en geheugen-B-cellen, maar niet tot expressie komt op lymfoïde stamcellen en plasmacellen.
De precieze mechanismen waarmee ocrelizumab haar therapeutische klinische effecten bij MS uitoefent is niet volledig opgehelderd, maar er wordt aangenomen dat er immunomodulatie bij betrokken is via de vermindering in het aantal en de werking van B-cellen die CD20 tot expressie brengen. Na celoppervlaktebinding, vermindert ocrelizumab selectief B-cellen die CD20 tot expressie brengen via antilichaamafhankelijke cellulaire fagocytose (antibody-dependent cellular phagocytosis, ADCP), antilichaamafhankelijke cellulaire cytotoxiciteit (antibody-dependent cellular cytotoxicity, ADCC), complementafhankelijke cytotoxiciteit (complement-dependent cytotoxicity, CDC) en apoptose. De capaciteit van B-celreconstitutie en vooraf bestaande humorale immuniteit blijven behouden. Bovendien worden de aangeboren immuniteit en het totale aantal T-cellen niet aangetast.
Farmacodynamische effecten
Behandeling met ocrelizumab leidt tot een snelle depletie van CD19+-B-cellen in het bloed in 14 dagen na de behandeling (eerste tijdstip van beoordeling) volgens verwacht farmacologisch effect. Dit effect bleef gedurende de hele behandelperiode behouden. Voor de telling van B-cellen wordt CD19 gebruikt, aangezien de herkenning van CD20 in de test wordt beïnvloed door de aanwezigheid van ocrelizumab.
In de fase III-onderzoeken bij volwassenen, vertoonde tot 5% van de patiënten tussen elke dosis van ocrelizumab B-celrepletie (> LLN of baseline) op minstens één tijdstip. De omvang en de duur van B-celdepletie was consistent in de PPMS- en RMS-onderzoeken.
De langste follow-up na de laatste infusie (fase III-onderzoek WA21493, N=51) geeft aan dat de mediane tijd tot B-celrepletie (terugkeer naar baselinewaarde/LLN, welke van de twee zich het eerste voordeed) 72 weken bedroeg (tussen 27 en 175 weken). Bij 90% van alle patiënten was B-celrepletie tot LLN of baseline ongeveer twee en een half jaar na hun laatste infusie bereikt.
Klinische werkzaamheid en veiligheid bij volwassenen
Relapsing multiple sclerose (RMS)
De werkzaamheid en veiligheid van ocrelizumab werden beoordeeld in twee gerandomiseerde, dubbelblinde, dubbelplacebo, actief gecontroleerde klinische onderzoeken (WA21092 en WA21093), met een identieke opzet, bij patiënten met relapsing MS (volgens de McDonald-criteria 2010) en bewijs van ziekteactiviteit (gedefinieerd door klinische of beeldvormende beoordeling) in de voorgaande twee jaar. De opzet van het onderzoek en de baselinekenmerken van de onderzoekspopulatie zijn in tabel 5 samengevat.
De demografische en baselinekenmerken waren gebalanceerd in de beide behandelgroepen. Patiënten die ocrelizumab kregen (groep A), kregen elke 6 maanden 600 mg (dosis 1 werd toegediend als 2 × 300 mg intraveneuze infusies met een periode van 2 weken tussen de infusies, volgende doses werden toegediend als één enkele intraveneuze infusie van 600 mg). Patiënten in groep B kregen 3 keer per week 44 mcg interferon bèta-1a via subcutane injectie.
Tabel 5 Opzet van het onderzoek, demografische kenmerken en baselinekenmerken
| Onderzoek 1 | Onderzoek 2 | |||
| Naam onderzoek | WA21092 (OPERA I) (n=821) | WA21093 (OPERA II) (n=835) | ||
| Opzet onderzoek | ||||
| Onderzoekspopulatie | Patiënten met relapsing MS | |||
| Ziektegeschiedenis bij de screening | Ten minste twee keer een relaps binnen de voorgaande twee jaar of één keer een relaps binnen het voorgaande jaar; EDSS* 0 tot en met 5,5 | |||
| Onderzoeksduur | 2 jaar | |||
| Behandelgroepen | Groep A: ocrelizumab 600 mg Groep B: interferon bèta-1a 44 mcg s.c. (IFN) | |||
| Baselinekenmerken | Ocrelizumab 600 mg (n=410) | IFN 44 mcg (n=411) | Ocrelizumab 600 mg (n=417) | IFN 44 mcg (n=418) |
| Gemiddelde leeftijd (jaren) | 37,1 | 36,9 | 37,2 | 37,4 |
| Spreiding leeftijd (jaren) tijdens inclusie | 18 - 56 | 18 - 55 | 18 - 55 | 18 - 55 |
Geslacht (% mannelijk/ % vrouwelijk) | 34,1/65,9 | 33,8/66,2 | 35,0/65,0 | 33,0/67,0 |
| Gemiddelde/mediane ziekteduur sinds diagnose (jaren) | 3,82/1,53 | 3,71/1,57 | 4,15/2,10 | 4,13/1,84 |
| Patiënten die niet eerder met een DMT behandeld zijn (%)** | 73,4 | 71,0 | 72,7 | 74,9 |
| Gemiddeld aantal relapsen in het afgelopen jaar | 1,31 | 1,33 | 1,32 | 1,34 |
| Percentage patiënten met Gd-aankleurende T1-laesies | 42,5 | 38,1 | 39,0 | 41,4 |
| Gemiddelde EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Expanded Disability Status Scale (uitgebreide statusschaal voor invaliditeit)
** Patiënten die niet waren behandeld met disease-modifying treatment (DMT) in de 2 jaar voorafgaand aan randomisatie.
Belangrijkste klinische en MRI-werkzaamheidsresultaten worden getoond in tabel 6 en figuur 1.
Ocrelizumab onderdrukt significant relapsen, subklinische ziekteactiviteit (gemeten met MRI) en ziekteprogressie in vergelijking met 44 mcg subcutaan interferon bèta-1a, zoals aangetoond in deze onderzoeken.
Tabel 6 Belangrijkste klinische en MRI-eindpunten uit onderzoeken WA21092 en WA21093 (RMS)
| Eindpunten | Onderzoek 1: WA21092 (OPERA I) | Ondezoek 2: WA21093 (OPERA II) | |||
| Ocrelizumab 600 mg (n=410) | IFN 44 mcg (n=411) | Ocrelizumab 600 mg (n=417) | IFN 44 mcg (n=418) | ||
| Klinische eindpunten | |||||
Aantal relapsen op jaarbasis (Annualised Relapse Rate ARR) (primair eindpunt)8 Relatieve reductie | 0,156 | 0,292 | 0,155 | 0,290 | |
| 46% (p<0,0001) | 47% (p<0,0001) | ||||
Percentage patiënten met invaliditeitsprogressie bevestigd na 12 weken (12 week Confirmed Disability Progression (CDP))3 Risicoreductie (gepoolde analyse1) Risicoreductie (individuele onderzoeken2) | 9,8% ocrelizumab vs. 15,2% IFN 40% (p=0,0006)7 | ||||
| 43% (p=0,0139)7 | 37% (p=0,0169)7 | ||||
Percentage patiënten met invaliditeitsprogressie bevestigd na 24 weken (24 week CDP)3 Risicoreductie (gepoolde analyse1) Risicoreductie (individuele onderzoeken2) | 7,6% ocrelizumab vs. 12,0% IFN 40% (p=0,0025)7 | ||||
| 43% (p=0,0278)7 | 37% (p=0,0370)7 | ||||
Percentage patiënten met invaliditeitsverbetering bevestigd na ten minste 12 weken (12 week Confirmed Disability Improvement (CDI))4 Relatieve toename (gepoolde analyse1) Relatieve toename (individuele onderzoeken2) | 20,7% ocrelizumab vs. 15,6% IFN | ||||
| 33% (p=0,0194) | |||||
| 61% (p=0,0106) | 14% (p=0,4019) | ||||
| Percentage patiënten zonder relaps na 96 weken2 | 80,4% | 66,7% | 78,9% | 64,3% | |
| (p<0,0001) | (p<0,0001) | ||||
Percentage patiënten zonder bewijs van ziekteactiviteit (N E d f D A NEDA)5 Relatieve toename2 | 48% | 29% | 48% | 25% | |
| 64% (p<0,0001) | 89% (p<0,0001) | ||||
| MRI-eindpunten | |||||
Gemiddeld aantal gadolinium (Gd)-aankleurende T1-laesies volgens MRI-scan Relatieve reductie | 0,016 | 0,286 | 0,021 | 0,416 | |
| 94% (p<0,0001) | 95% (p<0,0001) | ||||
Gemiddeld aantal nieuwe en/of groter wordende hyperintense T2-laesies volgens MRI-scan Relatieve reductie | 0,323 | 1,413 | 0,325 | 1,904 | |
| 77% (p<0,0001) | 83% (p<0,0001) | ||||
Percentage verandering in hersenvolume van week 24 tot week 96 Relatieve reductie in verlies van hersenvolume | -0,572 | -0,741 | -0,638 | -0,750 | |
| 22,8% (p=0,0042)6 | 14,9% (p=0,0900) | ||||
1 Gegevens prospectief gepoold uit onderzoek 1 en 2
2 Niet-bevestigende P-waarde-analyse; maakt geen deel uit van de vooraf gespecificeerde testhiërarchie 3 CDP gedefinieerd als een toename met ≥ 1,0 punt ten opzichte van de baseline EDSS-score voor patiënten met een baselinescore van 5,5 of minder, of ≥ 0,5 wanneer de baselinescore > 5,5 bedraagt, Kaplan-Meierschattingen in week 96
4 Gedefinieerd als een reductie met ≥ 1,0 punt ten opzichte van de baseline EDSS-score voor patiënten met een baseline EDSS-score van ≥ 2 en ≤ 5,5, of ≥ 0,5 wanneer de baselinescore > 5,5 bedraagt. Patiënten met een baselinescore van < 2 werden niet in de analyse opgenomen.
5 NEDA gedefinieerd als de afwezigheid van relapsen zoals in het protocol gedefinieerd, invaliditeitsprogresssie bevestigd na 12 weken CDP en enige activiteit op MRI (ofwel Gd-aankleurende T1-laesies of nieuwe of groter wordende T2-laesies) tijdens de volledige behandeling van 96 weken. Verkennend resultaat op basis van de complete ITT-populatie.
6 Niet-bevestigende P-waarde; hiërarchische testprocedure beëindigd voordat het eindpunt werd bereikt. 7 Log-ranktest
8 Bevestigde relapsen (vergezeld met klinische verandering in EDSS)
Figuur 1 Kaplan-Meiercurve van time-to-onset van invaliditeitsprogressie bevestigd na 12 weken (CDP) waarbij het initiële voorval van neurologische verergering zich voordoet tijdens de dubbelblinde behandelperiode (gepoolde WA21092 en WA21093 ITT-populatie)*
*Vooraf gespecificeerde gepoolde analyse van WA21092 en WA21093
Resultaten van de vooraf gespecificeerde gepoolde analyse van tijd tot 12-weekse CDP (40% risicoreductie voor ocrelizumab in vergelijking met interferon bèta-1a (p=0,0006)) waren zeer consistent met de resultaten van de tijd tot 24-weekse CDP (40% risicoreductie voor ocrelizumab in vergelijking met interferon bèta-1a, p=0,0025)).
| Aan de onderzoeken namen patiënten deel met actieve ziekte. Hierbij zaten zowel behandeling-naïeve | |||||
| patiënten, als patiënten die eerder behandeld waren maar niet voldoende reageerden op de | |||||
| behandeling, zoals aangetoond door klinische of beeldvormende beoordeling. Analyse van | |||||
| patiëntenpopulaties met verschillende baselineniveaus van ziekteactiviteit, waaronder actieve en zeer | |||||
| actieve ziekte, toonde aan dat de werkzaamheid van ocrelizumab op ARR en 12-weekse CDP | |||||
| consistent was met de totale populatie. | |||||
Primair progressieve multiple sclerose (PPMS)
De werkzaamheid en veiligheid van ocrelizumab werden ook geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek bij patiënten met primair progressieve MS (WA25046), die in een vroeg ziektestadium verkeerden volgens de belangrijkste inclusiecriteria, d.w.z. leeftijd 18 tot en met 55 jaar; EDSS bij screening tussen 3,0 en 6,5 punten; minder dan 10 jaar ziekte sinds het optreden van MS-symptomen bij patiënten met een EDSS bij screening van ≤ 5.0, óf minder dan 15 jaar bij patiënten met een EDSS bij screening van > 5,0. Met betrekking tot zieke-activiteit kunnen ook bij progressieve MS beeldvormende kenmerken typerend zijn voor ontstekingsactiviteit (zoals Gd-aankleurende T1-laesies en/of actieve [nieuwe of groter wordende] T2-laesies). MRI-resultaten dienen gebruikt te worden om ontstekingsactiviteit te bevestigen bij alle patiënten. Patiënten van 55 jaar of ouder zijn niet onderzocht. De opzet van het onderzoek en de baselinekenmerken van de onderzoekspopulatie worden getoond in tabel 7. 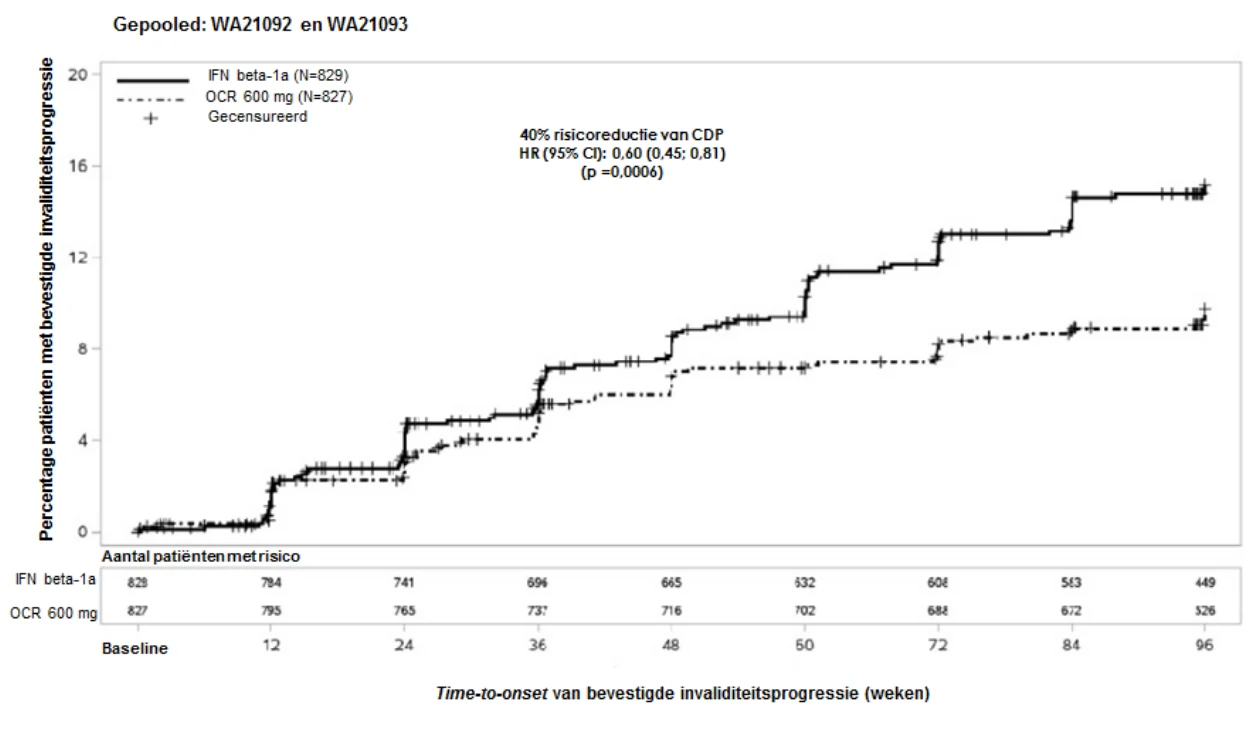
De demografische en baselinekenmerken waren gebalanceerd in de beide behandelgroepen. MRI’s van het hoofd lieten Gd-aankleurende T1-laesies of T2-laesies zien die kenmerkend zijn voor ontstekingsactiviteit.
Tijdens het fase III-PPMS-onderzoek kregen patiënten 600 mg ocrelizumab elke 6 maanden als twee infusies van 300 mg, met een periode van twee weken tussen de infusies, tijdens de hele behandelperiode. De infusies met 600 mg in het RMS-onderzoek en de infusies met 2 × 300 mg in het PPMS-onderzoek vertoonden overeenkomende farmacokinetische en farmacodynamische profielen. IRR-profielen per infusie waren ook vergelijkbaar, ongeacht of de dosis van 600 mg werd toegediend in één enkele infusie van 600 mg of als twee infusies van 300 mg met twee weken tussen de infusies (zie rubriek 4.8 en 5.2), maar omdat er over het algemeen meer infusies met het regime van 2 × 300 mg plaatsvonden, was het totale aantal IRR’s hoger. Daarom wordt na dosis 1 aanbevolen ocrelizumab toe te dienen als één enkele infusie van 600 mg (zie rubriek 4.2) om het totale aantal infusies (met gelijktijdige blootstelling aan profylactische methylprednisolon en een antihistaminicum) en de daarmee gepaard gaande infusiegerelateerde reacties te verlagen.
Tabel 7 Opzet van het onderzoek, demografische kenmerken en baselinekenmerken van onderzoek WA25046
| Naam onderzoek | Onderzoek WA25046 ORATORIO (n=732) | |
| Opzet onderzoek | ||
| Onderzoekspopulatie | Patiënten met een primair progressieve vorm van MS | |
| Onderzoeksduur | Voorvalgedreven (minimum 120 weken en 253 bevestigde voorvallen van invaliditeitsprogressie) (Mediane tijd van follow-up: ocrelizumab 3,0 jaar, placebo 2,8 jaar) | |
| Ziektegeschiedenis bij de screening | Leeftijd 18-55 jaar, EDSS van 3,0 tot 6,5 | |
| Behandelgroepen | Groep A: ocrelizumab 600 mg Groep B: Placebo, in een 2:1 randomisatie | |
| Baselinekenmerken | Ocrelizumab 600 mg (n=488) | Placebo (n=244) |
| Gemiddelde leeftijd (jaren) | 44,7 | 44,4 |
| Spreiding leeftijd (jaren) tijdens inclusie | 20 - 56 | 18 - 56 |
| Geslacht (% mannelijk/ % vrouwelijk) | 51,4/48,6 | 49,2/50,8 |
| Gemiddelde/mediane ziekteduur sinds diagnose (jaren) | 2,9/1,6 | 2,8/1,3 |
| Gemiddelde EDSS | 4,7 | 4,7 |
Belangrijkste klinische en MRI-werkzaamheidsresultaten worden getoond in tabel 8 en figuur 2.
Ocrelizumab vertraagt significant de ziekteprogressie en vermindert de achteruitgang van de loopsnelheid in vergelijking met placebo zoals aangetoond in dit klinisch onderzoek.
Tabel 8 Belangrijkste klinische en MRI-eindpunten uit onderzoek WA25046 (PPMS)
| Onderzoek 3 | ||
| Eindpunten | WA25046 (Oratorio) | |
Ocrelizumab 600 mg (n=488) | Placebo (n=244) | |
| Klinische eindpunten | ||
Primair werkzaamheidseindpunt Percentage patiënten met invaliditeitsprogressie bevestigd na 12 weken (12 week CDP)1 (primair eindpunt) Risicoreductie | 30,2% | 34,0% |
24% (p=0,0321) | ||
Percentage patiënten met invaliditeitsprogressie bevestigd na 24 weken (24 week CDP)1 Risicoreductie | 28,3% | 32,7% |
25% (p=0,0365) | ||
Percentage verandering in de timed 25-foot walk-test vanaf baseline tot week 120 Relatieve reductie van de achteruitgang van de loopsnelheid | 38,9 | 55,1 |
| 29,4% (p=0,0404) | ||
| MRI-eindpunten | ||
| Percentage verandering in hyperintens T2-laesievolume, vanaf baseline tot week 120 | -3,4 | 7,4 |
| (p<0,0001) | ||
Percentage verandering in hersenvolume van week 24 tot week 120 Relatieve reductie in snelheid van verlies van hersenvolume | -0,902 | -1,093 |
| 17,5% (p=0,0206) | ||
1 Gedefinieerd als een toename met ≥ 1,0 punt ten opzichte van de baseline EDSS-score voor patiënten met een baselinescore van 5,5 of minder, of ≥ 0,5 wanneer de baselinescore > 5,5 bedraagt, Kaplan-Meierschattingen in week 120.
Figuur 2 Kaplan-Meiercurve van time-to-onset van invaliditeitsprogressie bevestigd na 12 weken (CDP) waarbij het initiële voorval van neurologische verergering zich voordoet tijdens de dubbelblinde behandelperiode (WA25046 ITT-populatie)*
* Alle patiënten in deze analyse werden minstens 120 weken opgevolgd. De primaire analyse is gebaseerd op alle verkregen gegevens.
De resultaten van een van te voren gespecificeerde, non-powered, subgroepanalyse van het primaire eindpunt suggereren dat patiënten die jonger zijn of die Gd-aankleurende T1-laesies hebben op baseline een groter voordeel hebben van de behandeling dan patiënten die ouder zijn of geen Gd-aankleurende T1-laesies hebben (≤ 45 jaar: HR 0,64 [0,45; 0,92], > 45 jaar: HR 0,88 [0,62; 1,26]) met Gd-aankleurende T1-laesies op baseline: HR 0,65 [0,40; 1,06], zonder Gd-aankleurende T1-laesies op baseline: HR 0,84 [0,62; 1,13].
Daarnaast suggereren de resultaten van post-hoc analyses dat jongere patiënten met Gd-aankleurende T1-laesies op baseline een groter voordeel hebben van de behandeling (≤ 45 jaar: HR 0,52 [0,27; 1,00]; ≤ 46 jaar [mediane leeftijd in het WA25046-onderzoek]: HR 0,48 [0,25; 0,92]; < 51 jaar: HR 0,53 [0,31; 0,89]).
Post-hoc analyses werden uitgevoerd met gegevens uit de Extended Controlled Period (ECP), waarin er dubbelblind werd doorbehandeld met ongeveer 9 aanvullende maanden van gecontroleerde follow-up voordat er doorgegaan werd in een OLE-fase of totdat er gestopt werd met de onderzoeksbehandeling. Het percentage patiënten met een bevestigde invaliditeitsprogressie (CDP) van EDSS ≥7,0 na 24 weken (24 week CDP met EDSS ≥7,0, tijd tot rolstoel) was 9,1% in de placebogroep vergeleken met 4,8% in de ocrelizumabgroep in week 144, wat resulteerde in een risicovermindering van 47% van de tijd tot rolstoel (HR 0,53 [0,31; 0,92]) gedurende de ECP. Gezien de verkennende aard van de resultaten en het gebruik van gedeblindeerde gegevens in de analyse, moeten deze resultaten met voorzichtigheid worden geïnterpreteerd.
Deelonderzoek naar een kortere infusieduur
De veiligheid van een kortere (2 uur durende) infusie met ocrelizumab werd onderzocht in een prospectieve, multicenter, gerandomiseerd, dubbelblind, gecontroleerd, parallel-arm deelonderzoek van onderzoek MA30143 (Ensemble) bij patiënten met niet eerder behandeld relapsing-remitting 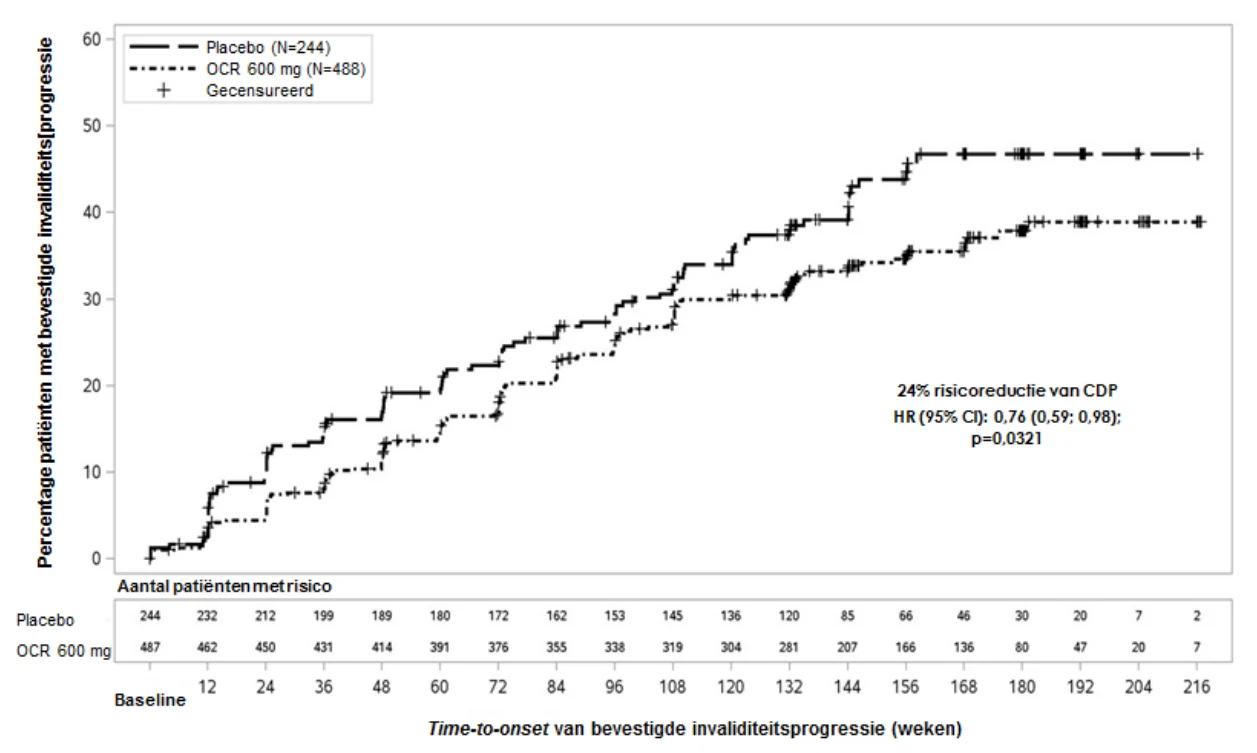 multiple sclerose. De eerste dosis werd toegediend als twee infusies van 300 mg (600 mg in totaal) met een tussenperiode van 14 dagen. Patiënten werden 1:1 gerandomiseerd vanaf hun tweede dosis (doses 2 t/m 6) naar de standaard, circa 3,5 uur durende infusie met ocrelizumab elke 24 weken, of de kortere, circa 2 uur durende infusie met ocrelizumab elke 24 weken. Randomisatie werd gestratificeerd naar zowel regio als het doseringsmoment waarop een patiënt werd gerandomiseerd.
Het primaire eindpunt was het percentage patiënten dat IRR’s ondervond tijdens of binnen 24 uur na de eerste infusie na randomisatie. De primaire analyse werd uitgevoerd nadat 580 patiënten waren gerandomiseerd. Het percentage patiënten dat IRR’s ondervond tijdens of binnen 24 uur na de eerste infusie na randomisatie was 24,6% bij de groep die een kortere infusie kreeg, vergeleken met 23,1% bij de groep met de standaard infusieduur. Het verschil tussen de gestratificeerde groepen was vergelijkbaar. Over het algemeen was de meerderheid van de IRR’s mild of matig van ernst bij alle gerandomiseerde doses; slechts twee IRR’s waren ernstig, met één ernstige IRR in beide groepen. Er waren geen levensbedreigende, fatale of ernstige IRR’s.
Immunogeniciteit
Patiënten in MS-onderzoeken (WA21092, WA21093 en WA25046) werden op verschillende tijdstippen getest (baseline en elke 6 maanden na behandeling voor de duur van het onderzoek) op antilichamen tegen het geneesmiddel (ADA’s). Van de 1.311 patiënten die met ocrelizumab werden behandeld, testten er 12 (~1%) positief op ADA’s die tijdens de behandeling opkwamen, waarvan 2 patiënten positief testten voor neutraliserende antilichamen. Twee van de 90 pediatrische patiënten in WN42086 (2,2%) hadden tijdens de behandeling optredende ADA’s. De impact van ADA’s die tijdens de behandeling opkwamen op de veiligheid en werkzaamheid kan niet beoordeeld worden vanwege de lage incidentie van ADA geassocieerd met ocrelizumab.
Vaccinaties
In een gerandomiseerd open-label onderzoek bij RMS-patiënten (n=102), was het percentage patiënten met een positieve respons op het tetanusvaccin 8 weken na de vaccinatie 23,9% in de ocrelizumabgroep vergeleken met 54,5% in de controlegroep (geen DMT of interferon-bèta-behandeling). De geometrisch gemiddelde anti-tetanustoxoïd-specifieke antilichaamtiters na 8 weken waren respectievelijk 3,74 en 9,81 IE/ml. De positieve respons op ≥5 serotypen in 23-PPV 4 weken na de vaccinatie was 71,6% in de ocrelizumabgroep en 100% in de controlegroep. Bij patiënten behandeld met ocrelizumab gaf een boostervaccine (13-PCV) toegediend 4 weken na 23-PPV geen aanzienlijke versterking van de respons op 12 serotypen gemeen met 23-PPV. Het percentage patiënten met seroprotectieve titers tegen vijf influenzastammen was bij patiënten in de ocrelizumabgroep en in de controlegroep respectievelijk 20,0-60,0% en 16,7-43,8% voor vaccinatie en 55,6-80,0% en 75,0-97,0% 4 weken na vaccinatie. Zie rubrieken 4.4 en 4.5.
Pediatrische patiënten
De werkzaamheid en veiligheid van ocrelizumab werden beoordeeld in een gerandomiseerd, dubbelblind, dubbel-dummy, met actieve comparator gecontroleerd klinisch onderzoek (WN42086) bij pediatrische patiënten van 10 jaar en ouder met relapsing-remitting multiple sclerose (volgens de McDonald-criteria van 2017) en bewijs van ziekteactiviteit (zoals gedefinieerd door klinische beoordeling of beeldvorming) in de afgelopen twee jaar. De opzet van het onderzoek en de baselinekenmerken van de onderzoekspopulatie worden weergegeven in tabel 9.
De demografische en baselinekenmerken waren gebalanceerd in de beide behandelgroepen. Patiënten die ocrelizumab kregen, kregen elke 6 maanden 600 mg (dosis 1 werd toegediend als 2 × 300 mg intraveneuze infusies met een periode van 2 weken tussen de infusies, en daaropvolgende doses werden toegediend als één enkele intraveneuze infusie van 600 mg). Patiënten die fingolimod kregen, kregen een dagelijkse orale dosis van 0,5 mg.
Tabel 9 Opzet van het onderzoek, demografische kenmerken en baselinekenmerken
| Naam onderzoek | Onderzoek WN42086 (Operetta 2) | |
| Opzet onderzoek | ||
| Onderzoekspopulatie | Pediatrische patiënten van ≥ 10 tot < 18 jaar met relapsing-remitting multiple sclerose (RRMS) | |
| Ziektegeschiedenis bij de screening | Ten minste twee keer een relaps binnen de voorgaande twee jaar, of één keer een relaps binnen het voorgaande jaar of bewijs van ten minste één Gd-aankleurende laesie op MRI binnen 6 maanden voorafgaand aan randomisatie (inclusief MRI voor screening); EDSS1 van 0 tot en met 5,5 | |
| Onderzoeksduur | Flexibele duur, tot de laatste ingeschreven patiënt minstens 24 weken behandeling heeft afgerond2 | |
| Behandelgroepen | Groep A: ocrelizumab 600 mg Groep B: fingolimod 0,5 mg | |
| Baselinekenmerken | Ocrelizumab 600 mg (n=93) | Fingolimod 0,5 mg (n=94) |
| Gemiddelde leeftijd (jaren) | 15,0 | 15,0 |
| Spreiding leeftijd (jaren) tijdens inclusie | 11,0-17,0 | 12,0-17,0 |
| Geslacht (% mannelijk/ % vrouwelijk) | 28,0/72,0 | 34,0/66,0 |
| Mediaan gewicht, kg (spreiding) | 63,1 (50,0-154,2) | 63,5 (42,3-123,0) |
| Gemiddelde/mediane ziekteduur sinds diagnose RRMS (jaren) | 0,6/0,4 | 0,7/0,5 |
| Gemiddeld aantal recidieven in het afgelopen jaar | 1,4 | 1,5 |
| Percentage patiënten met Gd-aankleurende T1-laesies | 47,3% | 46,8% |
| Gemiddeld aantal T2-laesies | 57,4 | 57,4 |
1 Expanded Disability Status Scale
2 De mediane behandelduur in weken (bereik) was 76,7 (32,1-159,7) voor patiënten die ocrelizumab kregen en
73,9 (11,0-145,0) voor patiënten die fingolimod kregen.
De belangrijkste klinische en MRI-werkzaamheidsresultaten worden getoond in tabel 10.
De resultaten van dit onderzoek tonen non-inferioriteit aan van ocrelizumab in het verminderen van het aantal relapsen op jaarbasis en superioriteit in het verminderen van het percentage nieuwe/groter wordende T2-laesies op jaarbasis gedurende de dubbelblinde periode en in het verminderen van het aantal Gd-aankleurende T1-laesies in week 12 vergeleken met fingolimod.
Tabel 10 Belangrijkste klinische en MRI-eindpunten uit onderzoek WN42086 (RRMS)
| Eindpunten | Onderzoek WN42086 (Operetta 2) | |
| Ocrevus 600 mg (n=93) | Fingolimod 0,5 mg (n=94) | |
| Klinische eindpunten | ||
Aantal relapsen op jaarbasis (primair eindpunt)1 Relatieve reductie Incidentiedichtheidsratio | 0,070 | 0,135 |
| 48,3% | ||
0,517 (95%-BI: 0,193-1,329) 2 | ||
| MRI-eindpunten | ||
Aantal nieuwe en/of groter wordende hyperintense T2-laesies op jaarbasis volgens MRI-scan 1 Relatieve reductie | 3,827 | 7,275 |
| 47,8% | ||
Gemiddeld aantal Gd-aankleurende T1-laesies in week 12 Relatieve reductie | 0,054 | 0,375 |
| 87,2% | ||
1 Tijdens de dubbelblinde behandelingsperiode
2 De bovengrens van het 95%-BI was lager dan de vooraf gedefinieerde non-inferioriteitsmarge van 3.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van ocrelizumab in de MS-onderzoeken werd beschreven aan de hand van een model met twee compartimenten met tijdsafhankelijke klaring en met farmacokinetische parameters die typisch zijn voor een IgG1-monoklonaal antilichaam.
De totale blootstelling (AUC over het doseringsinterval van 24 weken) was identiek in de onderzoeken met 2 × 300 mg naar PPMS en 1 × 600 mg naar RMS zoals verwacht aangezien een identieke dosis werd toegediend. Het oppervlak onder de curve (AUCτ) na de 4e dosis van 600 mg ocrelizumab was 3.510 mcg/ml•dag, en de gemiddelde maximale concentratie (Cmax) was 212 mcg/ml in het RMS-onderzoek (infusie met 600 mg) en 141 mcg/ml in het PPMS-onderzoek (infusies met 300 mg).
Absorptie
Ocrelizumab wordt toegediend via een intraveneuze infusie.
Distributie
Het centraal distributievolume in de populatie werd farmacokinetisch geschat op 2,78 l. Het perifeer volume en de klaring tussen de compartimenten werd geschat op 2,68 l en 0,294 l/dag.
Biotransformatie
Het metabolisme van ocrelizumab werd niet rechtstreeks onderzocht aangezien antilichamen hoofdzakelijk via katabolisme worden geklaard (d.w.z. afbraak in peptiden en aminozuren).
Eliminatie
De constante klaring werd geschat op 0,17 l/dag en de initiële tijdsafhankelijke klaring op 0,0489 l/dag wat daalde met een halfwaardetijd van 33 weken. De terminale eliminatiehalfwaardetijd van ocrelizumab was 26 dagen.
Speciale populaties
Pediatrische patiënten
De mediane AUC gedurende het eerste doseringsinterval van 24 weken was 3.130 µg/ml•dag, en de Cmax was 147 µg/ml bij pediatrische patiënten van 10 jaar en ouder met RRMS die 600 mg (lichaamsgewicht 35 kg of meer) of 300 mg (lichaamsgewicht minder dan 35 kg) kregen.
De aanbevolen dosering is afgeleid van het farmacokinetisch model, dat gebaseerd was op klinische gegevens van 110 patiënten met een lichaamsgewicht van 40 kg of meer die 600 mg ocrelizumab kregen, en van 6 patiënten uit het fase II-onderzoek die minder dan 40 kg wogen en 300 mg ocrelizumab kregen (zie rubriek 4.2).
Er werden geen onderzoeken uitgevoerd om de farmacokinetiek van ocrelizumab te onderzoeken bij pediatrische patiënten met een leeftijd van jonger dan 10 jaar.
Oudere patiënten
Er werden geen specifieke farmacokinetische onderzoeken uitgevoerd naar ocrelizumab bij patiënten met een leeftijd van ≥ 55 jaar wegens beperkte klinische ervaring (zie rubriek 4.2).
Verminderde nierfunctie
Er werd geen formeel farmacokinetisch onderzoek uitgevoerd. Patiënten met een licht verminderde nierfunctie werden in klinische onderzoeken opgenomen en bij deze patiënten werd geen verandering in de farmacokinetiek van ocrelizumab waargenomen. Er is geen farmacokinetische informatie beschikbaar van patiënten met een matig tot ernstig verminderde nierfunctie.
Verminderde leverfunctie
Er werd geen formeel farmacokinetisch onderzoek uitgevoerd. Patiënten met een licht verminderde leverfunctie werden in klinische onderzoeken opgenomen en bij deze patiënten werd geen verandering in de farmacokinetiek van Ocrevus waargenomen Er is geen farmacokinetische informatie beschikbaar van patiënten met een matig tot ernstig verminderde leverfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en embryo-foetale ontwikkeling. Er werden geen carcinogeniciteits- of mutageniciteitsonderzoeken uitgevoerd met ocrelizumab.
| In twee pre- en postnatale ontwikkelingsonderzoeken in cynomolgusapen werd toediening van | ||||
| ocrelizumab vanaf dag 20 in de zwangerschap tot ten minste de bevalling geassocieerd met | ||||
| glomerulopathie, lymfoïde follikelformatie in beenmerg, lymfoplasmacytische nierontsteking en | ||||
| verminderd testikelgewicht bij de nakomelingen. De maternale doses toegediend in deze onderzoeken | ||||
| leidden tot maximale gemiddelde serumconcentraties (Cmax) die 4,5 tot 21 keer de waarden hadden die | ||||
| verwacht werden in het klinisch kader. | ||||
| Er waren vijf gevallen met terminale neonatale condities, waarvan één toe te schrijven was aan zwakte | |
| door vroeggeboorte gepaard gaande met een opportunistische bacteriële infectie, één het gevolg van | |
| een infectueuze meningo-encefalitis vanuit het moederdier met een actieve bacteriële infectie | |||
| (mastitis), waarbij het cerebellum van het pasgeboren dier was aangedaan en drie met bewijs van | |||
| geelzucht en leverschade, vermoedelijk met een virale etiologie, mogelijk een polyoomvirus. Het | |||
| verloop van deze vijf bevestigde of vermoedelijke infecties zou mogelijk beïnvloed kunnen zijn door | |||
| B-celdepletie. | |||
Pasgeboren nakomelingen van moederdieren, die werden blootgesteld aan ocrelizumab, bleken gedepleteerde B-celpopulaties te hebben tijdens de postnatale fase.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat (E 262)
IJsazijn
Trehalosedihydraat
Polysorbaat 20 (E 432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar
Verdunde oplossing voor intraveneuze infusie
De chemische en fysieke stabiliteit bij gebruik werd aangetoond gedurende 24 uur bij een temperatuur van 2°C - 8°C en vervolgens gedurende 8 uur bij kamertemperatuur.
Vanuit een microbiologisch oogpunt moet de bereide infusie-oplossing onmiddellijk gebruikt worden. Als de oplossing niet onmiddellijk gebruikt wordt, zijn bewaartijden en bewaarcondities voor gebruik de verantwoordelijkheid van de gebruiker en mogen deze doorgaans niet langer zijn dan 24 uur bij een temperatuur van 2°C – 8°C en vervolgens 8 uur bij kamertemperatuur, tenzij verdunning is uitgevoerd onder gecontroleerde en gevalideerde aseptische omstandigheden.
In het geval dat een intraveneuze infusie niet op dezelfde dag kan worden voltooid, dan moet de overgebleven oplossing afgevoerd worden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De injectieflacons in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml concentraat in een glazen injectieflacon (kleurloos type I-glas).
Verpakkingsgrootte van 1 of 2 injectieflacons. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor verdunning
Dit geneesmiddel moet bereid worden door een beroepsbeoefenaar in de gezondheidszorg met behulp van aseptische technieken. De injectieflacon niet schudden. Gebruik een steriele naald en spuit om de verdunde infusie-oplossing te bereiden.
Het product is uitsluitend bestemd voor eenmalig gebruik.
Gebruik het concentraat niet als het verkleurd is of als het concentraat vreemde deeltjes bevat (zie rubriek 3).
Dit geneesmiddel moet verdund worden voorafgaand aan de toediening. Oplossingen voor intraveneuze toediening worden bereid door verdunning van het concentraat in een infusiezak met 9 mg/ml (0,9%) natriumchloride-oplossing voor infusie volgens tabel 11.
Voer het ongebruikte geneesmiddel dat is achtergebleven in de injectieflacon op juiste wijze af.
Er werden geen onverenigbaarheden waargenomen tussen dit geneesmiddel en zakken en intraveneuze toedieningssets van polyvinylchloride (PVC) of polyolefine (PO).
De verdunde infusie-oplossing moet toegediend worden met behulp van een infuusset met een 0,2 of 0,22 micron in-line filter.
Voorafgaand aan de start van de intraveneuze infusie dient de inhoud van de infusiezak op kamertemperatuur te zijn.
Tabel 11 Verdunning van Ocrevus
| Dosis Ocrevus | Volume Ocrevus | Volume 0,9% natriumchloride | Uiteindelijke concentratie |
| 150 mg | 5 ml | 250 ml | 0,6 mg/ml |
| 300 mg | 10 ml | 250 ml | 1,2 mg/ml |
| 600 mg | 20 ml | 500 ml | 1,2 mg/ml |
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1231/001
EU/1/17/1231/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 8 januari 2018
Datum van laatste verlenging: 21 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Ocrevus 920 mg oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Ocrevus 920 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 920 mg ocrelizumab in 23 ml (40 mg/ml).
Ocrelizumab is een gehumaniseerd monoklonaal antilichaam, dat wordt geproduceerd in Chinese hamsterovariumcellen door middel van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere tot enigszins doorschijnende en kleurloze tot lichtbruine oplossing, met een pH van ongeveer 5,3 en een osmolaliteit van ongeveer 328 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
| Ocrevus is geïndiceerd voor de behandeling van volwassen patiënten met actieve relapsing multiple | ||
| sclerose (RMS) die is gedefinieerd door klinische of beeldvormende kenmerken (zie rubriek 5.1). | ||
| Ocrevus is geïndiceerd voor de behandeling van volwassen patiënten met vroege primair progressieve | ||
| multiple sclerose (PPMS) gebaseerd op de ziekteduur, mate van invaliditeit en beeldvormende | ||
| kenmerken die typerend zijn voor ontstekingsactiviteit (zie rubriek 5.1). | ||
4.2 Dosering en wijze van toediening
Behandeling moet gestart en gecontroleerd worden door gespecialiseerde artsen met ervaring in de diagnose en behandeling van neurologische aandoeningen. De eerste toediening moet onder klinisch toezicht gebeuren met gepaste medische ondersteuning om ernstige reacties zoals ernstige injectiereacties, overgevoeligheidsreacties en/of anafylactische reacties te kunnen behandelen (zie rubriek 4.4).
Premedicatie voor injectiegerelateerde reacties
Kort vóór elke injectie met ocrelizumab moeten de volgende twee soorten premedicatie toegediend worden om het risico op lokale en systemische injectiereacties (IR’s) te verminderen:
- 20 mg orale dexamethason (of een equivalent ervan)
- orale antihistaminica (bijv. desloratadine of een equivalent ervan).
Premedicatie met een antipyreticum (bijv. paracetamol) kort vóór elke toediening kan eveneens worden overwogen.
Dosering:
De aanbevolen dosis is elke 6 maanden 920 mg.
De initiële dosis of daaropvolgende doses hoeven niet te worden verdeeld over afzonderlijke toedieningen.
Er moet een periode van minstens 5 maanden aangehouden worden tussen elke dosis van ocrelizumab.
Staken van de injectie of de behandeling in geval van IR’s
Levensbedreigende IR’s
Als er verschijnselen zijn van levensbedreigende IR’s, moet de injectie onmiddellijk worden gestopt en moet de patiënt een passende behandeling krijgen. De behandeling moet bij deze patiënten permanent worden stopgezet (zie rubriek 4.3).
Ernstige IR’s
Als een patiënt een ernstige IR ondervindt, moet de injectie onmiddellijk worden onderbroken en moeten de symptomen van de patiënt worden behandeld. De injectie mag alleen worden voltooid nadat alle symptomen verdwenen zijn (zie rubriek 4.4).
Uitgestelde of gemiste doses
Als een injectie wordt gemist, dan moet deze zo snel mogelijk toegediend worden; wacht niet tot de volgende geplande dosis. Het behandelinterval van 6 maanden (met een minimum van 5 maanden) tussen de doses moet worden aangehouden.
Speciale populaties
Volwassenen ouder dan 55 jaar
Gebaseerd op de beperkte beschikbare gegevens voor de intraveneuze formulering van ocrelizumab (zie rubrieken 5.1 en 5.2) is een aanpassing van de dosis niet nodig voor patiënten ouder dan 55 jaar. Patiënten die aan klinische onderzoeken deelnamen kregen nadat zij ouder dan 55 jaar waren geworden nog steeds elke 6 maanden 600 mg intraveneus ocrelizumab. Het gebruik van de subcutane formulering van ocrelizumab bij patiënten ouder dan 65 jaar werd niet onderzocht.
Verminderde nierfunctie
De veiligheid en werkzaamheid van ocrelizumab bij patiënten met een verminderde nierfunctie werd niet formeel onderzocht. Patiënten met een licht verminderde nierfunctie werden in klinische onderzoeken geïncludeerd. Er is geen ervaring met patiënten met matig tot ernstig verminderde nierfunctie. Ocrelizumab is een monoklonaal antilichaam dat wordt geklaard via katabolisme (d.w.z. afbraak in peptiden en aminozuren). Een dosisaanpassing is naar verwachting niet nodig voor patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
De veiligheid en werkzaamheid van ocrelizumab bij patiënten met een verminderde leverfunctie werd niet formeel onderzocht. Patiënten met een licht verminderde leverfunctie werden in klinische onderzoeken geïncludeerd. Er is geen ervaring met patiënten met matig tot ernstig verminderde leverfunctie. Ocrelizumab is een monoklonaal antilichaam dat wordt geklaard via katabolisme (in plaats van levermetabolisme). Een dosisaanpassing is naar verwachting niet nodig voor patiënten met verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van subcutaan ocrelizumab bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Ocrevus 920 mg oplossing voor injectie is niet bedoeld voor intraveneuze toediening en moet altijd als een subcutane injectie worden toegediend door een beroepsbeoefenaar in de gezondheidszorg.
Het is van belang om de etikettering op het product te controleren om er zeker van te zijn dat de juiste formulering (intraveneus of subcutaan) aan de patiënt gegeven wordt via de correcte toedieningsweg, zoals voorgeschreven.
Patiënten kunnen de behandeling starten met de intraveneuze of de subcutane formulering van ocrelizumab en patiënten die momenteel intraveneus ocrelizumab krijgen, kunnen de behandeling met intraveneus ocrelizumab voortzetten of overstappen op Ocrevus 920 mg oplossing voor injectie.
De dosis van 920 mg moet worden toegediend als een subcutane injectie in de buik gedurende ongeveer 10 minuten. Het gebruik van een subcutane infuusset (bijvoorbeeld vleugel/vlinder) wordt aanbevolen. Eventueel resterend volume dat achterblijft in de subcutane infuusset mag niet worden toegediend aan de patiënt.
De injectieplaats moet de buik zijn, met uitzondering van het gebied 5 cm rondom de navel. Injecties mogen nooit worden gegeven op plaatsen waar de huid rood, gekneusd, gevoelig of hard is, of op plaatsen met moedervlekken of littekens.
Ocrevus oplossing voor injectie moet altijd worden toegediend door een beroepsbeoefenaar in de gezondheidszorg. Voor de initiële dosis wordt observatie met toegang tot gepaste medische ondersteuning aanbevolen, gedurende ten minste één uur na de injectie om ernstige reacties zoals IR’s te kunnen behandelen. Voor vervolgdoses wordt de noodzaak van observatie na de injectie bepaald door de behandelend arts (zie rubriek 4.4).
Voor instructies over gebruik en hantering van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Patiënten die actieve infecties hebben (zie rubriek 4.4).
- Patiënten die ernstig immuungecompromitteerd zijn (rubriek 4.4).
- Patiënten met bekende actieve maligniteiten (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Injectiereacties (IR’s)
Behandeling met de subcutane formulering van ocrelizumab wordt geassocieerd met IR’s, die gerelateerd zouden kunnen zijn aan het vrijkomen van cytokines en/of andere chemische mediatoren. Artsen moeten patiënten erop attent maken dat IR’s kunnen optreden gedurende of binnen 24 uur na toediening. Symptomen van IR’s werden vaker gemeld bij de eerste injectie. IR’s kunnen lokale IR’s of systemische IR’s zijn. Vaak voorkomende symptomen van lokale IR’s op de injectieplaats zijn erytheem, pijn, zwelling en pruritus. Vaak voorkomende symptomen van systemische IR’s zijn hoofdpijn en misselijkheid (zie rubriek 4.8).
Kort voor de injectie moeten patiënten premedicatie krijgen om het risico op IR’s te verlagen (zie rubriek 4.2). Patiënten moeten gedurende minstens een uur na de initiële dosis van het geneesmiddel worden geobserveerd op mogelijke symptomen van een ernstige IR. Gepaste middelen voor het behandelen van ernstige IR’s, overgevoeligheidsreacties en/of anafylactische reacties moeten beschikbaar zijn voor de initiële dosis van het geneesmiddel. Voor vervolgdoses wordt de noodzaak van observatie na de injectie bepaald door de behandelend arts. Mochten IR’s zich voordoen dan kunnen deze behandeld worden door middel van symptomatische behandeling.
Als er verschijnselen zijn van een levensbedreigende IR, dan moet de injectie onmiddellijk worden gestopt en moet de patiënt een passende behandeling krijgen. Behandeling met ocrelizumab moet bij deze patiënten permanent worden gestaakt.
Als een patiënt een ernstige IR ondervindt, dan moet de injectie onmiddellijk worden onderbroken en moeten de symptomen van de patiënt worden behandeld. De injectie mag alleen worden voltooid nadat alle symptomen verdwenen zijn.
Intraveneus ocrelizumab wordt geassocieerd met infusiegerelateerde reacties (IRR’s), wat ook te maken kan hebben met het vrijkomen van cytokines en/of andere chemische mediatoren. IRR’s kunnen zich voordoen in de vorm van pruritus, huiduitslag, urticaria, erytheem, geïrriteerde keel, orofaryngeale pijn, dyspneu, faryngeaal of laryngeaal oedeem, blozen, hypotensie, pyrexie, vermoeidheid, hoofdpijn, duizeligheid, misselijkheid, tachycardie en anafylaxie. Ernstige IRR’s, waarbij in sommige gevallen ziekenhuisopname nodig was, werden gemeld bij gebruik van de intraveneuze formulering van ocrelizumab.
Overgevoeligheid kan wat symptomen betreft klinisch moeilijk te onderscheiden zijn van een IR of een IRR. Als een overgevoeligheidsreactie wordt vermoed, dan moet de injectie onmiddellijk en permanent worden gestopt (zie ‘Overgevoeligheidsreacties’ hieronder).
Overgevoeligheidsreacties
Er kan ook een overgevoeligheidsreactie optreden (acute allergische reactie op een geneesmiddel). Acute type 1-overgevoeligheidsreacties (IgE-gemedieerd) zijn mogelijk niet klinisch te onderscheiden van IR-symptomen.
Een overgevoeligheidsreactie kan zich tijdens elke toediening voordoen, hoewel deze zich gewoonlijk niet tijdens de eerste toediening voordoet. Bij volgende toedieningen moet bij ernstigere symptomen dan voorheen, of bij nieuwe ernstige symptomen, onmiddellijk gedacht worden aan een mogelijke overgevoeligheidsreactie. Patiënten met bekende IgE-gemedieerde overgevoeligheid voor ocrelizumab of een van de hulpstoffen mogen niet behandeld worden (zie rubriek 4.3).
Infectie
Toediening van ocrelizumab moet bij patiënten met een actieve infectie uitgesteld worden tot de infectie verdwenen is.
Het wordt aanbevolen om voorafgaand aan de toediening de immuunstatus van de patiënt te bepalen, omdat patiënten die ernstig immuungecompromitteerd zijn (d.w.z. patiënten met lymfopenie, neutropenie, hypogammaglobulinemie) niet mogen worden behandeld (zie rubriek 4.3 en 4.8).
Het totale percentage patiënten dat een ernstige infectie ervoer was gelijk aan dat van de vergelijkende behandelingen (zie rubriek 4.8) in onderzoeken met de intraveneuze formulering van ocrelizumab. De frequentie van infecties van graad 4 (levensbedreigend) en graad 5 (fataal) was laag in alle behandelgroepen, maar was bij PPMS hoger bij intraveneuze behandeling met ocrelizumab in vergelijking met placebo-behandeling voor levensbedreigende (1,6% versus 0,4%) en fatale (0,6% versus 0%) infecties. Alle levensbedreigende infecties verdwenen zonder behandeling met ocrelizumab stop te zetten.
Patiënten met PPMS, die slikproblemen hebben, hebben een hoger risico om verslikpneumonie te krijgen. Behandeling met ocrelizumab kan het risico op het ontwikkelen van ernstige pneumonie bij deze patiënten verder verhogen. Artsen moeten direct actie ondernemen bij patiënten die pneumonie ontwikkelen.
Progressieve multifocale leuko-encefalopathie (PML)
Infectie met het JC-virus (JCV), leidend tot PML, werd zeer zelden gezien bij patiënten behandeld met anti-CD20-antilichamen, waaronder ocrelizumab, en is doorgaans geassocieerd met bepaalde risicofactoren (patiëntenpopulatie met bijvoorbeeld lymfopenie, gevorderde leeftijd, polytherapie met immunosuppressiva).
Artsen moeten alert zijn op vroege verschijnselen en symptomen van PML aangezien deze kunnen lijken op MS. Dit kan het optreden van een nieuw neurologisch verschijnsel of symptoom zijn, of een verergering van bestaande neurologische verschijnselen of symptomen.
Bij vermoeden van PML moet de toediening van ocrelizumab tijdelijk gestopt worden. Men moet overwegen een MRI-scan (Magnetic Resonance Imaging) te maken, bij voorkeur met contrastvloeistof (vergeleken met een MRI-scan gemaakt voorafgaand aan de behandeling). Daarnaast kunnen bevestigende tests naar JCV-DNA in het hersenvocht en herhaalde neurologische beoordelingen worden overwogen. Als PML bevestigd wordt, moet de behandeling permanent worden stopgezet.
Heractivering van hepatitis B
Heractivering van het hepatitis B-virus (HBV), wat in sommige gevallen leidt tot fulminante hepatitis, leverfalen en overlijden, werd gemeld bij patiënten die met anti-CD20 antilichamen werden behandeld.
Er moet een HBV-screening uitgevoerd worden bij alle patiënten voorafgaand aan de behandeling conform de lokale richtlijnen. Patiënten met actieve HBV (d.w.z. een actieve infectie, bevestigd door positieve resultaten op HbsAg- en anti-HB-tests) mogen niet met ocrelizumab behandeld worden (zie rubriek 4.3). Patiënten met positieve serologie (d.w.z. negatief voor HbsAg- en positief voor HB-core-antilichaam (HBcAb +); dragers van HBV (positief voor oppervlakteantigeen, HBsAg +)) moeten door een expert gespecialiseerd in leverziekten gezien worden voorafgaand aan de behandeling en moeten opgevolgd en behandeld worden volgens de lokale medische standaard om heractivering van hepatitis B te voorkomen.
Laat optredende neutropenie
Na ten minste 4 weken na de laatste intraveneuze infusie met ocrelizumab zijn gevallen van laat optredende neutropenie gemeld (zie rubriek 4.8). Hoewel enkele gevallen van graad 3 en 4 waren, was de meerderheid van de gevallen graad 1 of 2. Bij patiënten met verschijnselen en symptomen van infectie wordt aangeraden het aantal neutrofielen in het bloed te meten.
Maligne tumoren
Een verhoogd aantal maligne tumoren (waaronder vormen van borstkanker) werden gezien in de gecontroleerde periode van de klinische registratie-onderzoeken bij patiënten die intraveneus behandeld werden met ocrelizumab, in vergelijking tot de vergelijkende behandelgroepen. Na ongeveer 10 jaar continue behandeling met ocrelizumab gedurende de gecontroleerde periode en de open-label verlengingsfase (OLE-fase) van de klinische registratie-onderzoeken, bleef de incidentie van maligniteiten binnen de marges die verwacht wordt bij een MS-populatie. De incidentie bevond zich binnen de marges die verwacht worden bij een MS-populatie. Patiënten met een actieve maligne tumor mogen niet worden behandeld met ocrelizumab (zie rubriek 4.3). Bij patiënten van wie bekend is dat zij te maken hebben met risicofactoren voor maligne tumoren en bij patiënten die actief gecontroleerd worden op recidief van een maligne tumor moet het individuele voordeel afgewogen worden tegen het risico. Patiënten moeten met de standaard borstkankerscreening meedoen volgens lokale voorschriften.
Behandeling van patiënten die ernstig immuungecompromitteerd zijn
Patiënten die ernstig immuungecompromitteerd zijn mogen niet behandeld worden tenzij de aandoening is verholpen (zie rubriek 4.3).
Bij andere auto-immuunziekten leidde gelijktijdig gebruik van ocrelizumab met immunosuppressiva (bijv. chronische corticosteroïden, niet-biologische en biologische disease-modifying antirheumatic drugs (DMARDS), mycofenolaatmofetil, cyclofosfamide, azathioprine) tot een toename van ernstige infecties, waaronder opportunistische infecties. Beschreven infecties zijn onder andere atypische pneumonie en pneumocystis jiroveci pneumonie, varicelle pneumonie, tuberculose en histoplasmose. In zeldzame gevallen waren sommige van deze infecties fataal. Een verkennend onderzoek identificeerde de volgende risicofactoren die geassocieerd zijn met ernstige infecties: hogere doses ocrelizumab dan aanbevolen voor MS, andere comorbiditeiten en chronisch gebruik van immunosuppressiva/corticosteroïden.
Het is niet aanbevolen om andere immunosuppressiva samen te gebruiken met ocrelizumab, behalve corticosteroïden voor symptomatische behandeling van relapsen. Gegevens uit de klinische praktijk waaruit blijkt of het gelijktijdig gebruik van steroïden voor de symptomatische behandeling van relapsen geassocieerd is met een verhoogd risico op infecties zijn beperkt. In de registratie-onderzoeken voor intraveneuze behandeling met ocrelizumab bij MS was de toediening van corticosteroïden voor de behandeling van relapsen niet geassocieerd met een verhoogd risico op ernstige infecties.
Wanneer ocrelizumab wordt gestart na een behandeling met immunosuppressiva of wanneer een behandeling met immunosuppressiva wordt gestart na ocrelizumab, moet men rekening houden met de mogelijkheid van overlap van de farmacodynamische effecten (zie rubriek 5.1). Voorzichtigheid is geboden bij het voorschrijven van ocrelizumab, met inachtneming van de farmacodynamiek van andere ‘disease-modifying’ MS-behandelingen.
Vaccinaties
De veiligheid van immunisatie met levende of verzwakte vaccins na ocrelizumab behandeling is niet onderzocht. Vaccinatie met verzwakte of levende vaccins is niet aanbevolen tijdens de behandeling en niet tot B-celrepletie is bereikt. In klinische onderzoeken bedroeg de mediane tijd voor B-celrepletie 72 weken (zie rubriek 5.1).
In een gerandomiseerd open-label onderzoek waren RMS-patiënten die intraveneus behandeld werden met ocrelizumab in staat immuunresponsen te genereren, alhoewel verminderd, op tetanustoxoïdvaccin, 23-valent-pneumokokken-polysacharide-vaccin (23-PPV) met of zonder boostervaccin, Keyhole Limpet Hemocyanin (KLH) neoantigeen en seizoensgebonden griepvaccins (zie rubriek 4.5 en 5.1).
Het wordt aanbevolen om patiënten die met ocrelizumab worden behandeld te vaccineren met geïnactiveerde seizoensgebonden griepvaccins.
Artsen moeten de immunisatiestatus van patiënten bij wie men behandeling met ocrelizumab overweegt nakijken. Patiënten die gevaccineerd moeten worden moeten hun immunisatie minstens 6 weken voor de ocrelizumab-behandeling voltooien.
Blootstelling aan ocrelizumab in de baarmoeder en vaccinatie van neonaten en zuigelingen met levende of verzwakte vaccins
Wegens de mogelijke B-celdepletie in kinderen van moeders die blootgesteld zijn aan ocrelizumab gedurende de zwangerschap, wordt aanbevolen om vaccinatie met levende of verzwakte vaccins uit te stellen tot de B-celwaarden hersteld zijn. Daarom wordt aanbevolen om de CD19-positieve B-celspiegels te bepalen bij neonaten en zuigelingen vóór vaccinatie.
Het wordt aanbevolen om alle vaccinaties anders dan levende of verzwakte vaccins toe te dienen volgens het lokale immunisatieschema. Vanwege een mogelijk verminderde werkzaamheid van de vaccinatie, moet meting van de door het vaccin geïnduceerde antilichaamtiters overwogen worden om na te gaan of individuen een beschermende immuunrespons hebben verkregen.
De veiligheid en het moment van vaccinatie moet overlegd worden met de arts van het kind (zie rubriek 4.6).
Geneesmiddel-geïnduceerde leverschade
Na het in de handel brengen is geneesmiddel-geïnduceerde leverschade, waaronder ernstige en levensbedreigende gevallen, waargenomen bij patiënten die met ocrelizumab werden behandeld. Klachten van leverschade, waaronder duidelijk verhoogde leverenzymen in serum met een verhoogd totaal bilirubine, zijn dagen tot maanden na toediening van de eerste dosis opgetreden.
Voordat gestart wordt met de behandeling met ocrelizumab moeten leverfunctietests worden uitgevoerd. Patiënten moeten tijdens de behandeling worden gecontroleerd op klachten en verschijnselen van enige vorm van leverschade. Bij patiënten die verschijnselen melden die kunnen wijzen op leverschade, waaronder nieuwe of toenemende vermoeidheid, verlies van eetlust, misselijkheid, braken, onaangenaam gevoel rechtsboven in de buik, donkere urine of geelzucht moeten leverfunctietests worden uitgevoerd.
Als leverschade wordt bevestigd, dan moet de behandeling met ocrelizumab worden gestaakt. Behandeling mag niet worden hervat tenzij een aannemelijk alternatieve etiologie voor de klachten en verschijnselen van leverschade kan worden vastgesteld.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Polysorbaat 20
Dit geneesmiddel bevat 13,8 mg polysorbaat 20 in elke injectieflacon, overeenkomend met 0,6 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties met andere geneesmiddelen uitgevoerd, aangezien er geen interacties worden verwacht via cytochroom-P450-enzymen, andere metaboliserende enzymen of transporteiwitten.
Vaccinaties
De veiligheid van immunisatie met levende of verzwakte vaccins na behandeling met ocrelizumab is niet onderzocht.
Gegevens zijn beschikbaar over de effecten van tetanustoxoïdvaccin, 23-PPV, KLH neoantigeen en seizoensgebonden griepvaccins bij patiënten die ocrelizumab intraveneus krijgen (zie rubrieken 4.4 en 5.1).
Na intraveneuze ocrelizumab-behandeling gedurende een periode van 2 jaar was het percentage patiënten met positieve antilichaamtiters tegen S. pneumonie, de bof, rubella en varicella over het algemeen vergelijkbaar met de percentages op baseline.
Immunosuppressiva
Het wordt niet aanbevolen om andere immunosuppressiva gelijktijdig te gebruiken met ocrelizumab, behalve corticosteroïden voor de symptomatische behandeling van relapsen (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten anticonceptie gebruiken zolang ze met ocrelizumab behandeld worden en tot 4 maanden na de laatst toegediende dosis ocrelizumab.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van ocrelizumab bij zwangere vrouwen. Ocrelizumab is een immunoglobuline G (IgG). Het is bekend dat IgG’s de placentabarrière kunnen passeren. Uitstel van vaccinatie met levende of verzwakte vaccins moet overwogen worden bij neonaten en zuigelingen die in de baarmoeder blootgesteld zijn aan ocrelizumab. Er zijn geen gegevens verzameld over B-celwaarden bij neonaten en zuigelingen die in de baarmoeder blootgesteld zijn aan ocrelizumab en de mogelijke duur van B-celdepletie bij neonaten en zuigelingen is niet bekend (zie rubriek 4.4).
Tijdelijke perifere B-celdepletie en lymfopenie werden gemeld bij kinderen van moeders die tijdens de zwangerschap aan andere anti-CD20 antilichamen werden blootgesteld. B-celdepletie bij de foetus in de baarmoeder werd ook gedetecteerd in dieronderzoeken.
Uit dieronderzoek (embryo-foetale toxiciteit) zijn geen teratogene effecten gebleken. Er werd reproductietoxiciteit waargenomen bij pre- en postnatale ontwikkelingsonderzoeken (zie rubriek 5.3).
Het gebruik van ocrelizumab moet worden vermeden tijdens de zwangerschap tenzij het potentiële voordeel voor de moeder opweegt tegen het potentiële risico voor de foetus.
Borstvoeding
Het is bekend dat humane IgG’s in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden (colostrumperiode), wat kort daarna afneemt tot lage concentraties.
In een prospectief, multicenter, open-label onderzoek MN42989 (SOPRANINO) kregen 13 vrouwen die borstvoeding gaven ocrelizumab toegediend met een mediaan van 2,0 maanden postpartum (tussen 0,5 en 5,0 maanden). In de moedermelk werden gedurende 60 dagen na de eerste postpartuminfusie van de moeder lage concentraties ocrelizumab gedetecteerd (mediane relatieve dosis voor de zuigeling van 0,27% [tussen 0,0 en 1,8%]), wat wijst op een minimale overdracht van ocrelizumab in de moedermelk. 30 dagen na de eerste postpartuminfusie van de moeder was ocrelizumab niet detecteerbaar in de serummonsters van zuigelingen die borstvoeding kregen (n = 9) en de B-celwaarden van de zuigelingen lagen binnen de normaalwaarden in alle beschikbare bloedmonsters (n = 10). Bij zuigelingen die borstvoeding kregen van moeders die werden behandeld met ocrelizumab werden er gedurende een follow-up-periode van 44,6 weken (tussen 8,6 en 62,7 weken) geen effecten van ocrelizumab op de gezondheid, groei en ontwikkeling van de zuigelingen waargenomen.
Hoewel er geen klinische gegevens beschikbaar zijn over zuigelingen die mogelijk blootgesteld zijn aan ocrelizumab via de moedermelk en die levende of verzwakte vaccins krijgen, worden er geen risico's verwacht vanwege normale B-celwaarden en niet-detecteerbare concentraties ocrelizumab in het serum van die zuigelingen.
In een ander prospectief klinisch onderzoek werden gedurende 90 dagen na de eerste postpartuminfusie van de moeder lage concentraties ocrelizumab in de moedermelk (mediane relatieve dosis voor de zuigeling van 0,1% [tussen 0,07 en 0,7%]) waargenomen bij 29 vrouwen die borstvoeding gaven en ocrelizumab kregen toegediend met een mediaan van 4,3 maanden postpartum (tussen 0,1 en 36 maanden). Follow-up van 21 zuigelingen die borstvoeding kregen gedurende ten minste 2 weken toont een normale groei en ontwikkeling tot 1 jaar.
Ocrelizumab kan tijdens borstvoeding worden gebruikt vanaf een paar dagen na de geboorte.
Vruchtbaarheid
Preklinische gegevens op basis van onderzoeken naar mannelijke en vrouwelijke vruchtbaarheid bij cynomolgusapen die blootgesteld werden aan ocrelizumab wijzen niet op bijzondere risico’s voor mensen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ocrevus heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De belangrijkste en vaak gemelde bijwerkingen zijn IRR’s (respectievelijk 34,3% en 40,1% in RMS en PPMS) en infecties (respectievelijk 58,5% en 72,2% in RMS en PPMS) (zie rubriek 4.4). Andere vaak gemelde bijwerkingen zijn COVID-19 (16,0% in PPMS) en verlaagd immunoglobuline M in het bloed (respectievelijk 16,5% en 15,5% in RMS en PPMS).
Het veiligheidsprofiel van Ocrevus oplossing voor injectie kwam overeen met het bekende veiligheidsprofiel van de intraveneuze formulering van ocrelizumab hieronder in tabel 1 met uitzondering van de zeer vaak voorkomende bijwerking van IR’s.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die gemeld zijn in klinische onderzoeken met de intraveneuze formulering van ocrelizumab en bijwerkingen van spontane meldingen zijn opgesomd in tabel 1. De frequenties van de bijwerkingen zijn gebaseerd op de gecontroleerde periode van de klinische registratie-onderzoeken bij RMS en PPMS en de gecontroleerde periode van onderzoek WA40404 bij PPMS. De bijwerkingen zijn weergegeven per systeem/orgaanklasse en frequentiecategorie volgens MedDRA. Frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke systeem/orgaanklasse zijn de bijwerkingen vermeld op volgorde van afnemende frequentie.
| Tabel 1 Bijwerkingen | |||||||||||||||||
| Zeer vaak | Vaak | Niet bekend | |||||||||||||||
| MedDRA | |||||||||||||||||
| Systeem/orgaanklasse | |||||||||||||||||
| Infecties en parasitaire aandoeningen | Infectie van de bovenste luchtwegen, COVID-19, nasofaryngitis, griep | Sinusitis, bronchitis, | |||||||||||||||
| orale herpes, gastro- | |||||||||||||||||
| enteritis, luchtweg- | |||||||||||||||||
| infectie, COVID-19- | |||||||||||||||||
| pneumonie, virale | |||||||||||||||||
| infectie, herpes | |||||||||||||||||
| zoster, conjunctivitis, | |||||||||||||||||
| cellulitis | |||||||||||||||||
| Bloed- en | Neutropenie | Laat optredende | |||||||||||||||
| lymfestelselaandoeningen | neutropenie3 | ||||||||||||||||
| Ademhalingsstelsel-, | Hoesten, catarre | ||||||||||||||||
| borstkas- en mediastinum- | |||||||||||||||||
| aandoeningen | |||||||||||||||||
| Lever- en galaandoeningen | Geneesmiddel- | ||||||||||||||||
| geïnduceerde | |||||||||||||||||
| leverschade3 | |||||||||||||||||
| Onderzoeken | Verlaagd immuno- | Verlaagd immuno- | |||||||||||||||
| globuline M in het | globuline G in het | ||||||||||||||||
| bloed | bloed | ||||||||||||||||
| Letsels, intoxicaties en verrichtingscomplicaties | Infusie-gerelateerde | ||||||||||||||||
| reacties1, | |||||||||||||||||
| injectiereacties2,3 | |||||||||||||||||
1 Alleen waargenomen in de gepoolde gegevens van de intraveneuze formulering van ocrelizumab. 2 Waargenomen in een onderzoek buiten de gepoolde gegevens van de intraveneuze formulering van ocrelizumab (geassocieerd met subcutane toediening).
3 Waargenomen na het in de handel brengen.
Beschrijving van geselecteerde bijwerkingen
Injectiereacties
Op basis van de waargenomen symptomen worden IR’s ingedeeld in systemische en lokale IR’s.
In OCARINA II kregen 118 patiënten (die nog niet eerder met ocrelizumab waren behandeld) de eerste injectie van het product. De meest voorkomende symptomen die werden gemeld bij systemische IR’s en lokale IR’s waren: hoofdpijn (2,5%), misselijkheid (1,7%), erytheem op de injectieplaats (29,7%), pijn op de injectieplaats (14,4%), zwelling op de injectieplaats (8,5%) en pruritus op de injectieplaats (6,8%). IR’s traden op bij 48,3% van deze patiënten na de eerste injectie. Van de 118 patiënten kregen 11,0% en 45,8% van de patiënten respectievelijk ten minste één voorval van systemische IR en lokale IR. Bij de patiënten met IR traden bij de meerderheid van de patiënten (82,5%) IR’s op binnen 24 uur na het voltooien van de injectie, in tegenstelling tot tijdens de injectie. Alle IR’s waren niet ernstig en van lichte (71,9%) of matige (28,1%) ernst. De mediane duur van de IR was 3 dagen voor systemische IR’s en 4 dagen voor lokale IR’s. Alle patiënten herstelden van IR’s, waarvan 26,3% symptomatische behandeling vereiste.
In OCARINA I kregen 125 patiënten een of meer injecties met de subcutane formulering van ocrelizumab 1.200 mg. Bij de 125 patiënten die de eerste injectie kregen, ondervond 16,0% van de patiënten ten minste één voorval van systemische IR en ondervond 64,0% van de patiënten ten minste één voorval van lokale IR. Bij de 104 patiënten die de tweede injectie kregen, nam de incidentie van systemische IR en lokale IR af tot respectievelijk 7,7% en 37,5%. Alle IR’s waren niet ernstig en op één na waren alle IR’s licht of matig van ernst bij de eerste injectie. Voor de tweede injectie waren alle IR’s niet ernstig en van lichte of matige ernst. Van de patiënten die een IR ondervonden na de eerste en de tweede injectie had respectievelijk 21,2% en 17,9% een symptomatische behandeling nodig.
De intraveneuze formulering van ocrelizumab wordt geassocieerd met infusiegerelateerde reacties (IRR’s), wat ook te maken kan hebben met het vrijkomen van cytokines en/of andere chemische mediatoren. IRR’s kunnen zich voordoen in de vorm van pruritus, huiduitslag, urticaria, erytheem, geïrriteerde keel, orofaryngeale pijn, dyspneu, faryngeaal of laryngeaal oedeem, blozen, hypotensie, pyrexie, vermoeidheid, hoofdpijn, duizeligheid, misselijkheid, tachycardie en anafylaxie. Ernstige IRR’s, waarvoor in sommige gevallen ziekenhuisopname nodig was, werden gemeld bij gebruik van de intraveneuze formulering van ocrelizumab.
Infectie
In de actief gecontroleerde onderzoeken bij RMS-patiënten traden infecties op bij 58,5% van de patiënten die de intraveneuze formulering van ocrelizumab kregen versus 52,5% van de patiënten die interferon bèta-1a kregen. Ernstige infecties traden op bij 1,3% van de patiënten die de intraveneuze formulering van ocrelizumab kregen versus 2,9% van de patiënten die interferon bèta-1a kregen. In het placebogecontroleerde registratie-onderzoek bij PPMS-patiënten traden infecties op bij 72,2% van de patiënten die intraveneus ocrelizumab kregen versus 69,9% van de patiënten die placebo kregen. Ernstige infecties traden op bij 6,2% van de patiënten die intraveneus ocrelizumab kregen versus 6,7% van de patiënten die placebo kregen.
Alle patiënten stapten over op intraveneus ocrelizumab gedurende de OLE-fase van de RMS- en PPMS-registratie-onderzoeken met intraveneus ocrelizumab. Tijdens de OLE-fase nam het algehele risico op ernstige infecties bij RMS- en PPMS-patiënten in de registratie-onderzoeken niet toe ten opzichte van wat werd waargenomen tijdens de gecontroleerde periode. Zoals waargenomen tijdens de gecontroleerde periode, bleef de incidentie van ernstige infecties bij PPMS-patiënten hoger dan werd waargenomen bij RMS-patiënten.
In lijn met de eerdere analyse van risicofactoren voor ernstige infecties bij andere auto-immuunaandoeningen dan MS (zie rubriek 4.4), werd een multivariate analyse van risicofactoren voor ernstige infecties uitgevoerd in de ongeveer 10 jaar van cumulatieve blootstellingsgegevens uit de gecontroleerde periode en OLE-fase van de klinische registratie-onderzoeken. Risicofactoren voor ernstige infecties bij RMS-patiënten zijn ten minste 1 comorbiditeit, recent klinisch recidief en Expanded Disability Status Scale (EDSS) ≥ 6,0. Risicofactoren voor ernstige infecties bij PPMS-patiënten zijn onder andere een body mass index hoger dan 25 kg/m2, het hebben van ten minste 2 comorbiditeiten, Expanded Disability Status Scale (EDSS) ≥ 6,0 en IgM < LLN. Comorbiditeiten waren onder andere, maar niet uitsluitend, cardiovasculaire aandoeningen, nier- en urinewegaandoeningen, eerdere infecties en depressie.
Luchtweginfecties
Het percentage luchtweginfecties was hoger bij patiënten die met intraveneus ocrelizumab werden behandeld in vergelijking met interferon bèta-1a en placebo.
In de klinische onderzoeken bij RMS-patiënten ondervond 39,9% van de patiënten die met intraveneus ocrelizumab werden behandeld en 33,2% van de patiënten die met interferon bèta-1a werden behandeld een infectie van de bovenste luchtwegen en 7,5% van de patiënten die met intraveneus ocrelizumab werden behandeld en 5,2% van de patiënten die met interferon bèta-1a werden behandeld ondervond een infectie van de onderste luchtwegen.
In het klinisch registratie-onderzoek bij PPMS-patiënten ondervond 48,8% van de patiënten die met intraveneus ocrelizumab werden behandeld en 42,7% van de patiënten die placebo kregen een infectie van de bovenste luchtwegen, en 9,9% van de patiënten die met intraveneus ocrelizumab werden behandeld en 9,2% van de patiënten die placebo kregen ondervond een infectie van de onderste luchtwegen.
De luchtweginfecties die werden gemeld bij patiënten die met intraveneus ocrelizumab werden behandeld waren voornamelijk licht tot matig (80 - 90%).
COVID-19 en COVID-19-pneumonie
In een placebogecontroleerd fase IIIb-onderzoek bij patiënten met PPMS (onderzoek WA40404) werd COVID-19 vaker waargenomen bij patiënten die ocrelizumab kregen toegediend dan bij patiënten die placebo kregen toegediend. COVID-19 werd waargenomen bij 16,0% van de patiënten die ocrelizumab kregen en bij 11,3% van de patiënten die placebo kregen. Bij patiënten die behandeld werden met ocrelizumab was COVID-19 overwegend mild tot matig van ernst (14,2%).
COVID-19-pneumonie werd vaker waargenomen bij patiënten die behandeld werden met ocrelizumab dan bij patiënten die behandeld werden met placebo. COVID-19-pneumonie werd bij 3,2% van de patiënten die ocrelizumab kregen waargenomen en bij 1,8% van de patiënten die placebo kregen. COVID-19-pneumonie werd overwegend waargenomen als ernstige infectie, die voorkwam bij 2,6% van de patiënten die met ocrelizumab werden behandeld en 1,6% bij patiënten die placebo kregen. Soms traden fatale voorvallen als gevolg van COVID-19-pneumonie op. Deze kwamen voor bij 0,8% van de patiënten die ocrelizumab kregen en 0,2% van de patiënten die placebo kregen. Er was een verband met bekende risicofactoren in beide armen.
Herpes
In actief gecontroleerde klinische (RMS-) onderzoeken, werden herpesinfecties vaker gemeld bij patiënten die met intraveneus ocrelizumab werden behandeld dan bij patiënten die met interferon bèta-1a werden behandeld, bijvoorbeeld herpes zoster (2,1% versus 1,0%), herpes simplex (0,7% versus 0,1%), orale herpes (3,0% versus 2,2%), genitale herpes (0,1% versus 0%) en herpesvirusinfectie (0,1% versus 0%). Alle Infecties waren licht tot matig in ernst, uitgezonderd van een geval met graad 3, en patiënten herstelden onder behandeling met standaardbehandelingen.
In het placebogecontroleerde klinische (PPMS) registratie-onderzoek werd een hoger percentage patiënten met orale herpes (2,7% versus 0,8%) waargenomen in de behandelarm die met intraveneus ocrelizumab werd behandeld.
Geneesmiddel-geïnduceerde leverschade
Geneesmiddel-geïnduceerde leverschade en verhoogde leverenzymen zijn gemeld na het in de handel brengen (zie rubriek 4.4).
Afwijkende laboratoriumwaarden
Immunoglobulines
Behandeling met ocrelizumab leidde tot een daling in totaal immunoglobulines gedurende de gecontroleerde periodes van de klinische registratie-onderzoeken met intraveneus ocrelizumab, voornamelijk gedreven door een daling in IgM.
Gegevens uit de gecontroleerde periode en de OLE-fase van de klinische registratie-onderzoeken hebben een verband aangetoond tussen verlaagde IgG-spiegels (en in mindere mate voor IgM of IgA) en een verhoogde incidentie van ernstige infecties. Van de RMS-patiënten had 2,1% een ernstige infectie gedurende een periode met IgG < LLN, en had 2,3% van de PPMS-patiënten een ernstige infectie gedurende een periode met IgG < LLN. Het verschil in incidentie van ernstige infecties tussen patiënten met IgG < LLN en patiënten met IgG ≥ LLN nam in de loop van de tijd niet toe. Het type, de ernst, de latentie, de duur en de uitkomst van ernstige infecties die werden waargenomen tijdens episoden van immunoglobulinen onder LLN, kwamen overeen met de totale ernstige infecties die werden waargenomen bij patiënten die met ocrelizumab werden behandeld gedurende de gecontroleerde periode en de OLE-fase. Gedurende de 10 jaar van continue behandeling met ocrelizumab bleven de gemiddelde IgG-spiegels bij RMS- en PPMS-patiënten boven de LLN.
Lymfocyten
Bij RMS werd een daling in de lymfocytenwaarden < LLN waargenomen bij 20,7% van de patiënten die met intraveneus ocrelizumab werden behandeld, in vergelijking met 32,6% van de patiënten die met interferon bèta-1a werden behandeld. In het klinische PPMS registratie-onderzoek werd een daling van lymfocytenwaarden < LLN waargenomen bij 26,3% van de patiënten die met intraveneus ocrelizumab werden behandeld, in vergelijking met 11,7% van de patiënten die placebo kregen.
De meerderheid van de dalingen die bij patiënten die met intraveneus ocrelizumab werden behandeld waren gemeld hadden een ernst van graad 1 (< LLN tot 800 cellen/mm3) en graad 2 (tussen 500 en 800 cellen/mm3). Ongeveer 1% van de patiënten in de groep die intraveneus ocrelizumab kreeg, had lymfopenie van graad 3 (tussen 200 en 500 cellen/mm3). Geen van de patiënten had lymfopenie van graad 4 (< 200 cellen/mm3).
Een verhoogde incidentie van ernstige infecties werd waargenomen tijdens episoden van bevestigde verlaagde lymfocytenwaarden bij patiënten die met intraveneus ocrelizumab werden behandeld in de registratie-onderzoeken. Het aantal ernstige infecties was te laag om definitieve conclusies te trekken.
Neutrofielen
In de actief gecontroleerde (RMS) behandelperiode werd een daling in de neutrofielenwaarden < LLN waargenomen bij 14,7% van de patiënten die met intraveneus ocrelizumab werden behandeld in vergelijking met 40,9% van de patiënten die met interferon bèta-1a werden behandeld. In het placebogecontroleerde klinische (PPMS) registratie-onderzoek was het percentage patiënten dat een daling in de neutrofielenwaarden vertoonde hoger (12,9%) bij patiënten die met intraveneus ocrelizumab werden behandeld dan bij patiënten die placebo kregen (10,0%). Van deze patiënten had een hoger percentage (4,3%) van de patiënten die met intraveneus ocrelizumab werden behandeld een neutropenie van graad 2 of hoger ten opzichte van 1,3% in de groep die placebo kreeg. Ongeveer 1% van de patiënten die met intraveneus ocrelizumab werd behandeld had een graad 4 neutropenie versus 0% in de groep die placebo kreeg.
De meerderheid van de dalingen in neutrofielen waren tijdelijk (slechts één keer waargenomen bij één bepaalde patiënt die met ocrelizumab werd behandeld) en hadden een ernst van graad 1 (tussen <LNN en < 1.500 cellen/mm3) en graad 2 (tussen 1.000 en 1.500 cellen/mm3). Over het geheel had ongeveer 1% van de patiënten in de groep die met intraveneus ocrelizumab werd behandeld graad 3 of 4 neutropenie. Eén patiënt met neutropenie van graad 3 (tussen 500 en 1.000 cellen/mm3) en één patiënt met neutropenie van graad 4 (< 500 cellen/mm3) hadden een specifieke behandeling nodig met granulocyten-kolonie-stimulerende factor (G-CSF) en bleven onder behandeling met ocrelizumab na de episode. Neutropenie kan zich enkele maanden na toediening van ocrelizumab voordoen (zie rubriek 4.4).
Overig
Eén patiënt die 2.000 mg intraveneus ocrelizumab had gekregen overleed na een MRI-onderzoek, 12 weken na de laatste infusie, aan systemisch inflammatoir responssyndroom (SIRS) met een onbekende oorzaak. Een anafylactische reactie op de MRI-gadoliniumcontrastvloeistof zou bijgedragen kunnen hebben aan het SIRS.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring in klinisch onderzoek met doses hoger dan de goedgekeurde dosis van ocrelizumab. De tot op heden hoogste geteste dosis bij MS-patiënten bedraagt 2.000 mg, toegediend in twee intraveneuze infusies van 1.000 mg met een periode van 2 weken tussen de infusies (fase II-dosisbepalingsonderzoek bij RRMS) en 1.200 mg toegediend als een subcutane injectie (fase Ib-dosisbepalingsonderzoek). De bijwerkingen kwamen overeen met het veiligheidsprofiel in de klinische registratie-onderzoeken.
Er is geen specifiek tegengif in het geval van een overdosis; onderbreek onmiddellijk de injectie en controleer de patiënt op IR’s (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, monoklonale antilichamen, ATC-code: L04AG08.
Werkingsmechanisme
Ocrelizumab is een recombinant gehumaniseerd monoklonaal antilichaam dat zich selectief richt op B-cellen die CD20 tot expressie brengen.
CD20 is een oppervlakteantigeen dat gevonden wordt op pre-B-cellen, volwassen B-cellen en geheugen-B-cellen, maar niet tot expressie komt op lymfoïde stamcellen en plasmacellen.
De precieze mechanismen waarmee ocrelizumab haar therapeutische klinische effecten bij MS uitoefent is niet volledig opgehelderd, maar er wordt aangenomen dat er immunomodulatie bij betrokken is via de vermindering in het aantal en de werking van B-cellen die CD20 tot expressie brengen. Na celoppervlaktebinding, vermindert ocrelizumab selectief B-cellen die CD20 tot expressie brengen via antilichaamafhankelijke cellulaire fagocytose (antibody-dependent cellular phagocytosis, ADCP), antilichaamafhankelijke cellulaire cytotoxiciteit (antibody-dependent cellular cytotoxicity, ADCC), complementafhankelijke cytotoxiciteit (complement-dependent cytotoxicity, CDC) en apoptose. De capaciteit van B-celreconstitutie en vooraf bestaande humorale immuniteit blijven behouden. Bovendien worden de aangeboren immuniteit en het totale aantal T-cellen niet aangetast.
De subcutane formulering van ocrelizumab bevat recombinant humaan hyaluronidase (rHuPH20), een enzym dat wordt gebruikt om de verspreiding en absorptie van gelijktijdig subcutaan toegediende werkzame stoffen te bevorderen.
Farmacodynamische effecten
Behandeling met ocrelizumab leidt tot een snelle depletie van CD19+-B-cellen in het bloed in 14 dagen na de behandeling (eerste tijdstip van beoordeling) volgens verwacht farmacologisch effect. Dit effect bleef gedurende de hele behandelperiode met intraveneus ocrelizumab behouden. Voor de telling van B-cellen wordt CD19 gebruikt, aangezien de herkenning van CD20 in de test wordt beïnvloed door de aanwezigheid van ocrelizumab.
In de fase III-onderzoeken, vertoonde tot 5% van de patiënten tussen elke dosis van intraveneus ocrelizumab B-celrepletie (> LLN of baseline) op minstens één tijdstip. De omvang en de duur van B-celdepletie was consistent in de PPMS- en RMS-onderzoeken.
De langste follow-up na de laatste intraveneuze infusie (fase III-onderzoek WA21493, N=51) geeft aan dat de mediane tijd tot B-celrepletie (terugkeer naar baselinewaarde/LLN, welke van de twee zich het eerste voordeed) 72 weken bedroeg (tussen 27 en 175 weken). Bij 90% van alle patiënten was B-celrepletie tot LLN of baseline ongeveer twee en een half jaar na hun laatste infusie bereikt.
Klinische werkzaamheid en veiligheid
Subcutane formulering
OCARINA II
Onderzoek CN42097 (OCARINA II) was een multicenter, gerandomiseerd, open-label, parallelarmig onderzoek dat werd uitgevoerd voor de beoordeling van de farmacokinetiek, farmacodynamiek, veiligheid, immunogeniciteit en radiologische en klinische effecten van subcutaan ocrelizumab vergeleken met intraveneus ocrelizumab bij patiënten met RMS of PPMS. OCARINA II werd ontworpen om non-inferioriteit aan te tonen van behandeling met de subcutane formulering van ocrelizumab versus intraveneus ocrelizumab op basis van het primaire farmacokinetische eindpunt van de oppervlakte onder de concentratie-tijdcurve (AUC) tot week 12 na injectie/infusie (AUCw1-12).
In totaal werden 236 patiënten met RMS of PPMS (213 patiënten met RMS, 23 patiënten met PPMS) gerandomiseerd in een verhouding van 1:1 naar de subcutane arm of de intraveneuze arm. Tijdens de gecontroleerde periode (dag 0 tot week 24) kregen patiënten ofwel een enkelvoudige subcutane injectie met 920 mg ocrelizumab op onderzoeksdag 1 of twee intraveneuze infusies met 300 mg op onderzoeksdag 1 en 14. Na de gecontroleerde periode hadden alle patiënten de gelegenheid om verdere injecties van 920 mg subcutaan ocrelizumab te krijgen in week 24 en 48 (respectievelijk dosis 2 en 3). Patiënten werden uitgesloten voor deelname als ze een eerdere behandeling hadden gehad met anti-CD20-antilichamen binnen de laatste 24 maanden, waaronder ocrelizumab.
Patiënten waren tussen 18-65 jaar oud met een EDSS tussen 0 en 6,5 bij de screening. De demografische en baselinekenmerken waren in evenwicht tussen de beide behandelgroepen. De gemiddelde leeftijd was 39,9 jaar in de subcutane arm en 40,0 jaar in de intraveneuze arm. In de subcutane arm was 34,7% van de patiënten man en in de intraveneuze arm was 40,7 % van de patiënten man. De gemiddelde/mediane duur sinds de diagnose van MS was 5,70/3,10 jaar in de subcutane arm en 4,78/2,35 jaar in de intraveneuze arm.
Non-inferioriteit van blootstelling aan ocrelizumab na toediening van 920 mg ocrelizumab subcutaan vergeleken met 600 mg intraveneus ocrelizumab werd aangetoond op basis van het farmacokinetische eindpunt, AUC tot week 12 (AUCw1-12) na de injectie (zie rubriek 5.2).
Intraveneuze formulering
Relapsing multiple sclerose (RMS)
De werkzaamheid en veiligheid van ocrelizumab werden beoordeeld in twee gerandomiseerde, dubbelblinde, dubbelplacebo, actief gecontroleerde klinische onderzoeken (WA21092 en WA21093), met een identieke opzet, bij patiënten met relapsing MS (volgens de McDonald-criteria 2010) en bewijs van ziekteactiviteit (gedefinieerd door klinische of beeldvormende beoordeling) in de voorgaande twee jaar. De opzet van het onderzoek en de baselinekenmerken van de onderzoekspopulatie zijn in tabel 2 samengevat.
De demografische en baselinekenmerken waren gebalanceerd in de beide behandelgroepen. Patiënten die ocrelizumab kregen (groep A), kregen elke 6 maanden 600 mg (dosis 1 werd toegediend als 2 x 300 mg intraveneuze infusies met een periode van 2 weken tussen de infusies, volgende doses werden toegediend als één enkele intraveneuze infusie van 600 mg). Patiënten in groep B kregen 3 keer per week 44 mcg interferon bèta-1a via subcutane injectie.
Tabel 2 Opzet van het onderzoek, demografische kenmerken en baselinekenmerken
| Onderzoek 1 | Onderzoek 2 | |||
| Naam onderzoek | WA21092 (OPERA I) (n=821) | WA21093 (OPERA II) (n=835) | ||
| Opzet onderzoek | ||||
| Onderzoekspopulatie | Patiënten met relapsing MS | |||
| Ziektegeschiedenis bij de screening | Ten minste twee keer een relaps binnen de voorgaande twee jaar of één keer een relaps binnen het voorgaande jaar; EDSS* 0 tot en met 5,5 | |||
| Onderzoeksduur | 2 jaar | |||
| Behandelgroepen | Groep A: ocrelizumab 600 mg Groep B: interferon bèta-1a 44 mcg s.c. (IFN) | |||
| Baselinekenmerken | Ocrelizumab 600 mg (n=410) | IFN 44 mcg (n=411) | Ocrelizumab 600 mg (n=417) | IFN 44 mcg (n=418) |
| Gemiddelde leeftijd (jaren) | 37,1 | 36,9 | 37,2 | 37,4 |
| Spreiding leeftijd (jaren) tijdens inclusie | 18 - 56 | 18 - 55 | 18 - 55 | 18 - 55 |
Geslacht (% mannelijk/ % vrouwelijk) | 34,1/65,9 | 33,8/66,2 | 35,0/65,0 | 33,0/67,0 |
| Gemiddelde/mediane ziekteduur sinds diagnose (jaren) | 3,82/1,53 | 3,71/1,57 | 4,15/2,10 | 4,13/1,84 |
| Patiënten die niet eerder met een DMT behandeld zijn (%)** | 73,4 | 71,0 | 72,7 | 74,9 |
| Gemiddeld aantal relapsen in het afgelopen jaar | 1,31 | 1,33 | 1,32 | 1,34 |
| Percentage patiënten met Gd-aankleurende T1-laesies | 42,5 | 38,1 | 39,0 | 41,4 |
| Gemiddelde EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Expanded Disability Status Scale (uitgebreide statusschaal voor invaliditeit)
** Patiënten die niet waren behandeld met disease-modifying treatment (DMT) in de 2 jaar voorafgaand aan randomisatie.
Belangrijkste klinische en MRI-werkzaamheidsresultaten worden getoond in tabel 3 en figuur 1.
Ocrelizumab onderdrukt significant relapsen, subklinische ziekteactiviteit (gemeten met MRI) en ziekteprogressie in vergelijking met 44 mcg subcutaan interferon bèta-1a, zoals aangetoond in deze onderzoeken.
Tabel 3 Belangrijkste klinische en MRI-eindpunten uit onderzoeken WA21092 en WA21093 (RMS)
| Eindpunten | Onderzoek 1: WA21092 (OPERA I) | Ondezoek 2: WA21093 (OPERA II) | |||
| Ocrelizumab 600 mg (n=410) | IFN 44 mcg (n=411) | Ocrelizumab 600 mg (n=417) | IFN 44 mcg (n=418) | ||
| Klinische eindpunten | |||||
Aantal relapsen op jaarbasis (Annualised Relapse Rate ARR) (primair eindpunt)8 Relatieve reductie | 0,156 | 0,292 | 0,155 | 0,290 | |
| 46% (p<0,0001) | 47% (p<0,0001) | ||||
Percentage patiënten met invaliditeitsprogressie bevestigd na 12 weken (12 week Confirmed Disability Progression (CDP))3 Risicoreductie (gepoolde analyse1) Risicoreductie (individuele onderzoeken2) | 9,8% ocrelizumab vs. 15,2% IFN 40% (p=0,0006)7 | ||||
| 43% (p=0,0139)7 | 37% (p=0,0169)7 | ||||
Percentage patiënten met invaliditeitsprogressie bevestigd na 24 weken (24 week CDP)3 Risicoreductie (gepoolde analyse1) Risicoreductie (individuele onderzoeken2) | 7,6% ocrelizumab vs. 12,0% IFN 40% (p=0,0025)7 | ||||
| 43% (p=0,0278)7 | 37% (p=0,0370)7 | ||||
Percentage patiënten met invaliditeitsverbetering bevestigd na ten minste 12 weken (12 week Confirmed Disability Improvement (CDI))4 Relatieve toename (gepoolde analyse1) Relatieve toename (individuele onderzoeken2) | 20,7% ocrelizumab vs. 15,6% IFN | ||||
| 33% (p=0,0194) | |||||
| 61% (p=0,0106) | 14% (p=0,4019) | ||||
| Percentage patiënten zonder relaps na 96 weken2 | 80,4% | 66,7% | 78,9% | 64,3% | |
| (p<0,0001) | (p<0,0001) | ||||
Percentage patiënten zonder bewijs van ziekteactiviteit (N E d f D A NEDA)5 Relatieve toename2 | 48% | 29% | 48% | 25% | |
| 64% (p<0,0001) | 89% (p<0,0001) | ||||
| MRI-eindpunten | |||||
Gemiddeld aantal gadolinium (Gd)-aankleurende T1-laesies volgens MRI-scan Relatieve reductie | 0,016 | 0,286 | 0,021 | 0,416 | |
| 94% (p<0,0001) | 95% (p<0,0001) | ||||
Gemiddeld aantal nieuwe en/of groter wordende hyperintense T2-laesies volgens MRI-scan Relatieve reductie | 0,323 | 1,413 | 0,325 | 1,904 | |
| 77% (p<0,0001) | 83% (p<0,0001) | ||||
Percentage verandering in hersenvolume van week 24 tot week 96 Relatieve reductie in verlies van hersenvolume | -0,572 | -0,741 | -0,638 | -0,750 | |
| 22,8% (p=0,0042)6 | 14,9% (p=0,0900) | ||||
1 Gegevens prospectief gepoold uit onderzoek 1 en 2
2 Niet-bevestigende P-waarde-analyse; maakt geen deel uit van de vooraf gespecificeerde testhiërarchie 3 CDP gedefinieerd als een toename met ≥ 1,0 punt ten opzichte van de baseline EDSS-score voor patiënten met een baselinescore van 5,5 of minder, of ≥ 0,5 wanneer de baselinescore > 5,5 bedraagt, Kaplan-Meierschattingen in week 96
4 Gedefinieerd als een reductie met ≥ 1,0 punt ten opzichte van de baseline EDSS-score voor patiënten met een baseline EDSS-score van ≥ 2 en ≤ 5,5, of ≥ 0,5 wanneer de baselinescore > 5,5 bedraagt. Patiënten met een baselinescore van < 2 werden niet in de analyse opgenomen.
5 NEDA gedefinieerd als de afwezigheid van relapsen zoals in het protocol gedefinieerd, invaliditeitsprogresssie bevestigd na 12 weken CDP en enige activiteit op MRI (ofwel Gd-aankleurende T1-laesies of nieuwe of groter wordende T2-laesies) tijdens de volledige behandeling van 96 weken. Verkennend resultaat op basis van de complete ITT-populatie.
6 Niet-bevestigende P-waarde; hiërarchische testprocedure beëindigd voordat het eindpunt werd bereikt. 7 Log-ranktest
8 Bevestigde relapsen (vergezeld met klinische verandering in EDSS)
Figuur 1 Kaplan-Meiercurve van time-to-onset van invaliditeitsprogressie bevestigd na 12 weken (CDP) waarbij het initiële voorval van neurologische verergering zich voordoet tijdens de dubbelblinde behandelperiode (gepoolde WA21092 en WA21093 ITT-populatie)*
*Vooraf gespecificeerde gepoolde analyse van WA21092 en WA21093
Resultaten van de vooraf gespecificeerde gepoolde analyse van tijd tot 12-weekse CDP (40% risicoreductie voor ocrelizumab in vergelijking met interferon bèta-1a (p=0,0006)) waren zeer consistent met de resultaten van de tijd tot 24-weekse CDP (40% risicoreductie voor ocrelizumab in vergelijking met interferon bèta-1a, p=0,0025)).
| Aan de onderzoeken namen patiënten deel met actieve ziekte. Hierbij zaten zowel behandeling-naïeve | |||||
| patiënten, als patiënten die eerder behandeld waren maar niet voldoende reageerden op de | |||||
| behandeling, zoals aangetoond door klinische of beeldvormende beoordeling. Analyse van | |||||
| patiëntenpopulaties met verschillende baselineniveaus van ziekteactiviteit, waaronder actieve en zeer | |||||
| actieve ziekte, toonde aan dat de werkzaamheid van ocrelizumab op ARR en 12-weekse CDP | |||||
| consistent was met de totale populatie. | |||||
Primair progressieve multiple sclerose (PPMS)
De werkzaamheid en veiligheid van ocrelizumab werden ook geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek bij patiënten met primair progressieve MS (WA25046), die in een vroeg ziektestadium verkeerden volgens de belangrijkste inclusiecriteria, d.w.z. leeftijd 18 tot en met 55 jaar; EDSS bij screening tussen 3,0 en 6,5 punten; minder dan 10 jaar ziekte sinds het optreden van MS-symptomen bij patiënten met een EDSS bij screening van ≤ 5.0, óf minder dan 15 jaar bij patiënten met een EDSS bij screening van > 5,0. Met betrekking tot zieke-activiteit kunnen ook bij progressieve MS beeldvormende kenmerken typerend zijn voor ontstekingsactiviteit (zoals Gd-aankleurende T1-laesies en/of actieve [nieuwe of groter wordende] T2-laesies). MRI-resultaten dienen gebruikt te worden om ontstekingsactiviteit te bevestigen bij alle patiënten. Patiënten van 55 jaar of ouder zijn niet onderzocht. De opzet van het onderzoek en de baselinekenmerken van de onderzoekspopulatie worden getoond in tabel 4.
De demografische en baselinekenmerken waren gebalanceerd in de beide behandelgroepen. MRI’s van het hoofd lieten Gd-aankleurende T1-laesies of T2-laesies zien die kenmerkend zijn voor ontstekingsactiviteit.
Tijdens het fase III PPMS-onderzoek kregen patiënten 600 mg ocrelizumab elke 6 maanden als twee infusies van 300 mg, met een periode van twee weken tussen de infusies, tijdens de hele behandelperiode. De infusies met 600 mg in het RMS-onderzoek en de infusies met 2 x 300 mg in het PPMS-onderzoek vertoonden overeenkomende farmacokinetische en farmacodynamische profielen. IRR-profielen per infusie waren ook vergelijkbaar, ongeacht of de dosis van 600 mg werd toegediend in één enkele infusie van 600 mg of als twee infusies van 300 mg met twee weken tussen de infusies (zie rubrieken 4.8 en 5.2), maar omdat er over het algemeen meer infusies met het regime van 2 x 300 mg plaatsvonden, was het totale aantal IRR’s hoger. Daarom wordt na dosis 1 aanbevolen ocrelizumab toe te dienen als één enkele infusie van 600 mg (zie rubriek 4.2) om het totale aantal infusies (met gelijktijdige blootstelling aan profylactische methylprednisolon en een antihistaminicum) en de daarmee gepaard gaande infusiegerelateerde reacties te verlagen.
Tabel 4 Opzet van het onderzoek, demografische kenmerken en baselinekenmerken van onderzoek WA25046
| Naam onderzoek | Onderzoek WA25046 ORATORIO (n=732) | |
| Opzet onderzoek | ||
| Onderzoekspopulatie | Patiënten met een primair progressieve vorm van MS | |
| Onderzoeksduur | Voorvalgedreven (minimum 120 weken en 253 bevestigde voorvallen van invaliditeitsprogressie) (Mediane tijd van follow-up: ocrelizumab 3,0 jaar, placebo 2,8 jaar) | |
| Ziektegeschiedenis bij de screening | Leeftijd 18-55 jaar, EDSS van 3,0 tot 6,5 | |
| Behandelgroepen | Groep A: ocrelizumab 600 mg Groep B: Placebo, in een 2:1 randomisatie | |
| Baselinekenmerken | Ocrelizumab 600 mg (n=488) | Placebo (n=244) |
| Gemiddelde leeftijd (jaren) | 44,7 | 44,4 |
| Spreiding leeftijd (jaren) tijdens inclusie | 20 - 56 | 18 - 56 |
| Geslacht (% mannelijk/ % vrouwelijk) | 51,4/48,6 | 49,2/50,8 |
| Gemiddelde/mediane ziekteduur sinds diagnose (jaren) | 2,9/1,6 | 2,8/1,3 |
| Gemiddelde EDSS | 4,7 | 4,7 |
Belangrijkste klinische en MRI-werkzaamheidsresultaten worden getoond in tabel 5 en figuur 2.
Ocrelizumab vertraagt significant de ziekteprogressie en vermindert de achteruitgang van de loopsnelheid in vergelijking met placebo zoals aangetoond in dit klinisch onderzoek.
Tabel 5 Belangrijkste klinische en MRI-eindpunten uit onderzoek WA25046 (PPMS)
| Onderzoek 3 | ||
| Eindpunten | WA25046 (Oratorio) | |
Ocrelizumab 600 mg (n=488) | Placebo (n=244) | |
| Klinische eindpunten | ||
Primair werkzaamheidseindpunt Percentage patiënten met invaliditeitsprogressie bevestigd na 12 weken (12 week CDP)1 (primair eindpunt) Risicoreductie | 30,2% | 34,0% |
24% (p=0,0321) | ||
Percentage patiënten met invaliditeitsprogressie bevestigd na 24 weken (24 week CDP)1 Risicoreductie | 28,3% | 32,7% |
25% (p=0,0365) | ||
Percentage verandering in de timed 25-foot walk-test vanaf baseline tot week 120 Relatieve reductie van de achteruitgang van de loopsnelheid | 38,9 | 55,1 |
| 29,4% (p=0,0404) | ||
| MRI-eindpunten | ||
| Percentage verandering in hyperintens T2-laesievolume, vanaf baseline tot week 120 | -3,4 | 7,4 |
| (p<0,0001) | ||
Percentage verandering in hersenvolume van week 24 tot week 120 Relatieve reductie in snelheid van verlies van hersenvolume | -0,902 | -1,093 |
| 17,5% (p=0,0206) | ||
1 Gedefinieerd als een toename met ≥ 1,0 punt ten opzichte van de baseline-EDSS-score voor patiënten met een baselinescore van 5,5 of minder, of ≥ 0,5 wanneer de baselinescore > 5,5 bedraagt, Kaplan-Meierschattingen in week 120.
Figuur 2 Kaplan-Meiercurve van time-to-onset van invaliditeitsprogressie bevestigd na 12 weken (CDP) waarbij het initiële voorval van neurologische verergering zich voordoet tijdens de dubbelblinde behandelperiode (WA25046 ITT-populatie)*
* Alle patiënten in deze analyse werden minstens 120 weken opgevolgd. De primaire analyse is gebaseerd op alle verkregen gegevens.
De resultaten van een van te voren gespecificeerde, non-powered, subgroepanalyse van het primaire eindpunt suggereren dat patiënten die jonger zijn of die Gd-aankleurende T1-laesies hebben op baseline een groter voordeel hebben van de behandeling dan patiënten die ouder zijn of geen Gd-aankleurende T1-laesies hebben (≤ 45 jaar: HR 0,64 [0,45; 0,92], > 45 jaar: HR 0,88 [0,62; 1,26]) met Gd-aankleurende T1-laesies op baseline: HR 0,65 [0,40; 1,06], zonder Gd-aankleurende T1-laesies op baseline: HR 0,84 [0,62; 1,13].
Daarnaast suggereren de resultaten van post-hoc analyses dat jongere patiënten met Gd-aankleurende T1-laesies op baseline een groter voordeel hebben van de behandeling (≤ 45 jaar: HR 0,52 [0,27; 1,00]; ≤ 46 jaar [mediane leeftijd in het WA25046-onderzoek]: HR 0,48 [0,25; 0,92]; < 51 jaar: HR 0,53 [0,31; 0,89]).
Post-hoc analyses werden uitgevoerd met gegevens uit de Extended Controlled Period (ECP), waarin er dubbelblind werd doorbehandeld met ongeveer 9 aanvullende maanden van gecontroleerde follow-up voordat er doorgegaan werd in een OLE-fase of totdat er gestopt werd met de onderzoeksbehandeling. Het percentage patiënten met een bevestigde invaliditeitsprogressie (CDP) van EDSS ≥7,0 na 24 weken (24 week CDP met EDSS ≥7,0, tijd tot rolstoel) was 9,1% in de placebogroep vergeleken met 4,8% in de ocrelizumabgroep in week 144, wat resulteerde in een risicovermindering van 47% van de tijd tot rolstoel (HR 0,53 [0,31; 0,92]) gedurende de ECP. Gezien de verkennende aard van de resultaten en het gebruik van gedeblindeerde gegevens in de analyse, moeten deze resultaten met voorzichtigheid worden geïnterpreteerd.
Immunogeniciteit
Subcutane formulering
In de OCARINA I- en OCARINA II-onderzoeken waren er geen patiënten bij wie zich tijdens de behandeling antilichamen tegen het geneesmiddel (ADA’s) ocrelizumab voordeden. Patiënten die deelnamen aan OCARINA II-onderzoek werden bij baseline en elke 6 maanden na de behandeling getest op ADA’s gedurende het onderzoek. Voorbijgaande ADA’s worden daarom mogelijk niet gedetecteerd tussen de beoordeelde tijdpunten.
De incidentie van anti-rHuPH20 (hyaluronidase)-antilichamen die zich tijdens de behandeling ontwikkelden bij patiënten die werden behandeld met de subcutane formulering van ocrelizumab in OCARINA I, was 2,3% (3/132). Geen van de patiënten uit OCARINA II had tijdens de behandeling ontstane anti-rHuPH20-antilichamen.
Intraveneuze formulering
Patiënten in MS-onderzoeken (WA21092, WA21093 en WA25046) werden op verschillende tijdstippen getest (baseline en elke 6 maanden na behandeling voor de duur van het onderzoek) op ADA’s. Van de 1.311 patiënten die met ocrelizumab werden behandeld, testten er 12 (~1%) positief op ADA’s die tijdens de behandeling opkwamen, waarvan 2 patiënten positief testten voor neutraliserende antilichamen. De impact van ADA’s die tijdens de behandeling opkwamen op de veiligheid en werkzaamheid kan niet beoordeeld worden vanwege de lage incidentie van ADA geassocieerd met ocrelizumab.
Vaccinaties
In een gerandomiseerd open-label onderzoek bij RMS-patiënten (n=102), was het percentage patiënten met een positieve respons op het tetanusvaccin 8 weken na de vaccinatie 23,9% in de intraveneuze ocrelizumabgroep vergeleken met 54,5% in de controlegroep (geen DMT of interferon-bèta-behandeling). De geometrisch gemiddelde anti-tetanustoxoïd-specifieke antilichaamtiters na 8 weken waren respectievelijk 3,74 en 9,81 IE/ml. De positieve respons op ≥5 serotypen in 23-PPV 4 weken na de vaccinatie was 71,6% in de ocrelizumabgroep en 100% in de controlegroep. Bij patiënten behandeld met de intraveneuze formulering van ocrelizumab gaf een boostervaccine (13-PCV) toegediend 4 weken na 23-PPV geen aanzienlijke versterking van de respons op 12 serotypen gemeen met 23-PPV. Het percentage patiënten met seroprotectieve titers tegen vijf influenzastammen was bij patiënten in de intraveneuze ocrelizumabgroep en in de controlegroep respectievelijk 20,0-60,0% en 16,7-43,8% voor vaccinatie en 55,6-80,0% en 75,0-97,0% 4 weken na vaccinatie. Zie rubriek 4.4 en 4.5.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ocrevus in alle subgroepen van pediatrische patiënten met multiple sclerose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van ocrelizumab in de MS-onderzoeken werd beschreven aan de hand van een model met twee compartimenten met tijdsafhankelijke klaring en met farmacokinetische parameters die typisch zijn voor een IgG1-monoklonaal antilichaam.
Na toediening van 920 mg subcutaan ocrelizumab was de voorspelde gemiddelde blootstelling (AUC over het doseringsinterval van 24 weken) 3.730 µg/ml·dag. Het primaire farmacokinetische eindpunt in OCARINA II, AUCw1-12, na 920 mg subcutaan ocrelizumab, bleek niet-inferieur te zijn aan 600 mg intraveneuze ocrelizumab. De geometrisch gemiddelde ratio voor AUCw1-12 was 1,29 (90%-BI: 1,23-1,35).
Absorptie
De geschatte biologische beschikbaarheid na subcutane toediening van 920 mg ocrelizumab was 81%. De gemiddelde Cmax was 132 µg/ml en tmax werd na ongeveer 4 dagen bereikt (tussen 2-13 dagen).
Distributie
Het centraal distributievolume in de populatie werd farmacokinetisch geschat op 2,78 l. Het perifeer volume en de klaring tussen de compartimenten werd geschat op 2,68 l en 0,294 l/dag.
Biotransformatie
Het metabolisme van ocrelizumab werd niet rechtstreeks onderzocht aangezien antilichamen hoofdzakelijk via katabolisme worden geklaard (d.w.z. afbraak in peptiden en aminozuren).
Eliminatie
De constante klaring werd geschat op 0,17 l/dag en de initiële tijdsafhankelijke klaring op 0,0489 l/dag wat daalde met een halfwaardetijd van 33 weken. De terminale eliminatiehalfwaardetijd van ocrelizumab was 26 dagen.
Speciale populaties
Pediatrische patiënten
Er werden geen onderzoeken uitgevoerd om de farmacokinetiek van subcutaan ocrelizumab te onderzoeken bij kinderen en adolescenten met een leeftijd van jonger dan 18 jaar.
Oudere patiënten
Er werden geen specifieke farmacokinetische onderzoeken uitgevoerd naar ocrelizumab bij patiënten met een leeftijd van ≥ 55 jaar wegens beperkte klinische ervaring (zie rubriek 4.2).
Verminderde nierfunctie
Er werd geen formeel farmacokinetisch onderzoek uitgevoerd. Patiënten met een licht verminderde nierfunctie werden in klinische onderzoeken opgenomen en bij deze patiënten werd geen verandering in de farmacokinetiek van ocrelizumab waargenomen. Er is geen farmacokinetische informatie beschikbaar van patiënten met een matig tot ernstig verminderde nierfunctie.
Verminderde leverfunctie
Er werd geen formeel farmacokinetisch onderzoek uitgevoerd. Patiënten met een licht verminderde leverfunctie werden in klinische onderzoeken opgenomen en bij deze patiënten werd geen verandering in de farmacokinetiek van Ocrevus waargenomen Er is geen farmacokinetische informatie beschikbaar van patiënten met een matig tot ernstig verminderde leverfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en embryo-foetale ontwikkeling. Er werden geen carcinogeniciteits- of mutageniciteitsonderzoeken uitgevoerd met ocrelizumab.
| In twee pre- en postnatale ontwikkelingsonderzoeken in cynomolgusapen werd toediening van | |
| intraveneus ocrelizumab vanaf dag 20 in de zwangerschap tot ten minste de bevalling geassocieerd | |
| met glomerulopathie, lymfoïde follikelformatie in beenmerg, lymfoplasmacytische nierontsteking en | ||
| verminderd testikelgewicht bij de nakomelingen. De maternale doses toegediend in deze onderzoeken | ||
| leidden tot maximale gemiddelde serumconcentraties (Cmax) die 4,5 tot 21 keer de waarden hadden die | ||
| verwacht werden in het klinisch kader. | ||
| Er waren vijf gevallen met terminale neonatale condities, waarvan één toe te schrijven was aan zwakte | |||||
| door vroeggeboorte gepaard gaande met een opportunistische bacteriële infectie, één het gevolg van | |||||
| een infectueuze meningo-encefalitis vanuit het moederdier met een actieve bacteriële infectie | |||||
| (mastitis), waarbij het cerebellum van het pasgeboren dier was aangedaan en drie met bewijs van | |||||
| geelzucht en leverschade, vermoedelijk met een virale etiologie, mogelijk een polyoomvirus. Het | |||||
| verloop van deze vijf bevestigde of vermoedelijke infecties zou mogelijk beïnvloed kunnen zijn door | |||||
| B-celdepletie. | |||||
Pasgeboren nakomelingen van moederdieren, die werden blootgesteld aan ocrelizumab, bleken gedepleteerde B-celpopulaties te hebben tijdens de postnatale fase.
Hyaluronidase
Niet-klinische gegevens voor recombinant humaan hyaluronidase, gebaseerd op conventionele onderzoeken naar toxiciteit bij herhaalde toediening, waaronder farmacologische eindpunten voor de veiligheid, wezen niet op bijzondere gevaren.
Hyaluronidase (rHuPH20) wordt in de meeste weefsels van het menselijk lichaam gevonden. Subcutane toediening van ocrelizumab met hyaluronidase werd goed verdragen bij ratten en minivarkens in lokale tolerantiestudies.
Reproductietoxiciteitsstudies met rHuPH20 wezen embryofoetale toxiciteit uit bij muizen, met een ‘no effect level’ dat > 1.100 keer hoger was dan de voorgestelde klinische dosis; er was echter geen bewijs voor teratogeniciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Recombinant humaan hyaluronidase (rHuPH20)
Natriumacetaattrihydraat (E262)
IJsazijn
α,α-trehalosedihydraat
Polysorbaat 20 (E432)
Methionine
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar
Bereide injectiespuit
- De chemische en fysieke stabiliteit bij gebruik werd aangetoond gedurende 30 dagen bij een temperatuur van 2°C - 8°C en vervolgens gedurende 8 uur onbeschermd tegen licht ≤ 30°C.
- Vanuit een microbiologisch oogpunt moet het product onmiddellijk gebruikt worden zodra het is overgebracht vanuit de injectieflacon naar de injectiespuit. Als het niet onmiddellijk gebruikt wordt, zijn bewaartijden en bewaarcondities voor gebruik de verantwoordelijkheid van de gebruiker en mogen deze doorgaans niet langer zijn dan 24 uur bij een temperatuur van 2°C – 8°C, tenzij de bereiding is uitgevoerd onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren. Niet schudden.
De injectieflacons in de buitenverpakking bewaren ter bescherming tegen licht.
Indien nodig kan de ongeopende injectieflacon tot 12 uur buiten de koelkast bewaard worden bij temperaturen ≤ 25⁰C.
De injectieflacons kunnen uit de koelkast gehaald worden en weer terug in de koelkast geplaatst worden, zolang de totale gecombineerde tijd buiten de koelkast van de ongeopende injectieflacon niet meer is dan 12 uur bij ≤ 25⁰C.
Voor de bewaarcondities van het geneesmiddel na bereiding van de injectiespuit, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
23 ml oplossing voor injectie in een glazen injectieflacon (kleurloos type I-glas). Verpakkingsgrootte van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel moet vóór toediening visueel worden gecontroleerd op afwezigheid van deeltjes of verkleuring.
Het geneesmiddel is uitsluitend bestemd voor eenmalig gebruik en moet onder aseptische omstandigheden worden bereid door een beroepsbeoefenaar in de gezondheidszorg.
Er zijn geen onverenigbaarheden waargenomen tussen dit geneesmiddel en polypropyleen (PP), polycarbonaat (PC), polyethyleen (PE), polyvinylchloride (PVC), polyurethaan (PUR) en roestvrij staal.
Bereiding van de injectiespuit
- De injectieflacon moet vóór gebruik uit de koelkast worden gehaald om de oplossing op kamertemperatuur te laten komen.
- Trek de volledige inhoud van de Ocrevus-oplossing voor injectie op uit de injectieflacon met een injectiespuit en opzuignaald (21G wordt aanbevolen).
Verwijder de opzuignaald en bevestig een subcutane infuusset (bijvoorbeeld vleugel/vlinder)
met een 24-26G naald voor injectie. Gebruik voor toediening een subcutane infuusset met een dood volume van niet meer dan 0,8 ml.
- Vul de subcutane infuuslijn met de oplossing voor injectie om de lucht in de infuuslijn te verwijderen en stop voordat de vloeistof de naald bereikt.
- Zorg ervoor dat de injectiespuit exact 23 ml van de oplossing bevat na het klaarmaken en verwijderen van eventueel overtollig volume uit de injectiespuit.
- Dien onmiddellijk toe om verstopping van de naald te voorkomen. Bewaar de klaargemaakte injectiespuit die is vastgemaakt aan de reeds klaargemaakte subcutane infuusset NIET. Als de dosis niet onmiddellijk wordt toegediend, raadpleeg dan ‘Bewaren van de injectiespuit’ hieronder.
Bewaren van de injectiespuit
- Als de dosis niet onmiddellijk moet worden toegediend, werk dan onder aseptische omstandigheden om de volledige inhoud van de subcutane Ocrevus-oplossing voor injectie uit de injectieflacon in de spuit op te zuigen om het dosisvolume (23 ml) en het volume voor het klaarmaken van de subcutane infuusset te compenseren. Vervang de opzuignaald door een afsluitdop. Bevestig GEEN subcutane infuusset voor opslag.
- Als de injectiespuit in de koelkast wordt bewaard, laat de injectiespuit dan vóór toediening op kamertemperatuur komen.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1231/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 8 januari 2018
Datum van laatste verlenging: 21 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.