


SmPC (samenvatting van de productkenmerken) - Rystiggo
1. NAAM VAN HET GENEESMIDDEL
Rystiggo 140 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing voor injectie bevat 140 mg rozanolixizumab.
Een flacon van 2 ml bevat 280 mg rozanolixizumab.
Een flacon van 3 ml bevat 420 mg rozanolixizumab.
Een flacon van 4 ml bevat 560 mg rozanolixizumab.
Een flacon van 6 ml bevat 840 mg rozanolixizumab.
Rozanolixizumab is een recombinant, gehumaniseerd anti-neonataal Fc-receptor (FcRn) immunoglobuline G4P (IgG4P) monoklonaal antilichaam geproduceerd in ovariumcellen van de Chinese hamster (CHO) met behulp van recombinant-DNA-technologie.
Hulpstof(fen) met bekend effect
Elke ml oplossing voor injectie bevat 29 mg proline, zie rubriek 4.4.
Elke ml oplossing voor injectie bevat 0,3 mg polysorbaat 80, zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Kleurloze tot licht bruingele, heldere tot licht opaalachtige oplossing met een pH van 5,6. Rystiggo heeft een osmolaliteit van 309-371 mOsmol/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rystiggo is geïndiceerd als aanvulling op de standaardtherapie voor de behandeling van gegeneraliseerde myasthenia gravis (gMG) bij volwassen patiënten die positief zijn getest op antilichamen tegen acetylcholinereceptor (AChR) of tegen spierspecifiek receptor tyrosinekinase (MuSK).
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart en onder toezicht staan van gespecialiseerde zorgverleners die ervaring hebben met de behandeling van patiënten met neuromusculaire of neuro-inflammatoire aandoeningen.
Dosering
Een behandelingscyclus bestaat uit 1 dosis per week gedurende 6 weken.
De volgende tabel geeft de aanbevolen totale wekelijkse dosis rozanolixizumab weer volgens het lichaamsgewicht van de patiënt. Mogelijk zijn er een of meer flacons nodig om het juiste volume toe te dienen, afhankelijk van de beschikbaarheid van de flacongrootten.
| Lichaamsgewicht | ≥ 35 tot < 50 kg | ≥ 50 tot < 70 kg | ≥ 70 tot < 100 kg | ≥ 100 kg |
| Wekelijkse dosis (mg) | 280 mg | 420 mg | 560 mg | 840 mg |
| Wekelijkse dosis (ml) | 2 ml* | 3 ml* | 4 ml* | 6 ml* |
* Eén ml oplossing voor injectie bevat 140 mg rozanolixizumab. Elke flacon bevat overtollig volume voor het voorvullen van de infuuslijn, zie “Gebruiksaanwijzing” in de bijsluiter.
Daaropvolgende behandelingscycli moeten toegediend worden volgens klinische beoordeling. De frequentie van behandelingscycli kan per patiënt verschillen. In het klinische ontwikkelingsprogramma hadden de meeste patiënten behandelingsvrije intervallen van 4-13 weken tussen cycli. Van cyclus tot cyclus had ongeveer 10 % van de patiënten een behandelingsvrij interval van minder dan 4 weken.
Als een geplande infusie is gemist, kan rozanolixizumab tot 4 dagen na het geplande tijdstip worden toegediend. Daarna moet het originele doseringsschema worden hervat tot de behandelingscyclus is voltooid.
Speciale populaties
Ouderen
Er is geen dosisaanpassing vereist (zie rubriek 5.2).
Nierfunctiestoornis
Er zijn beperkte veiligheids- en werkzaamheidsgegevens beschikbaar bij patiënten met lichte tot matige nierinsufficiëntie (eGFR > 45 ml/min/1,73 m2). Er zijn geen gegevens beschikbaar over patiënten met ernstige nierinsufficiëntie. Er wordt geen dosisaanpassing nodig geacht omdat de farmacokinetische eigenschappen van rozanolixizumab waarschijnlijk niet worden beïnvloed door nierinsufficiëntie (zie rubriek 5.2).
Leverfunctiestoornis
Er zijn geen gegevens beschikbaar over patiënten met leverfunctiestoornissen. Er wordt geen dosisaanpassing nodig geacht omdat de farmacokinetische eigenschappen van rozanolixizumab waarschijnlijk niet worden beïnvloed door leverinsufficiëntie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van rozanolixizumab bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor subcutaan gebruik.
Het wordt aanbevolen om rozanolixizumab subcutaan toe te dienen, bij voorkeur in het onderste rechter- of linkerdeel van de buik, onder de navel. Een infuus mag niet worden toegediend daar waar de huid gevoelig, erythemateus of verhard is.
Tijdens toediening in de eerste behandelingscyclus en toediening van de eerste dosis in de tweede behandelingscyclus van rozanolixizumab, moet geschikte behandeling voor injectie- en overgevoeligheidsgerelateerde reacties direct beschikbaar zijn (zie rubriek 4.4).
Voor instructies over materiaaleigenschappen voor toediening, zie hieronder en in rubriek 6.6. Voordat rozanolixizumab wordt toegediend, moet u de gebruiksaanwijzing aandachtig lezen, zie rubriek 6.6.
Rystiggo kan worden toegediend met behulp van:
- een infusiepomp (ook bekend als spuitpomp), of
- door handmatig indrukken van een spuit.
Rystiggo kan zelf worden toegediend of worden toegediend door een verzorger volgens de gebruiksaanwijzing na de juiste opleiding door een arts of verpleegkundige voor het toedienen van subcutane infusies.
Infusie met een pomp
Er dienen infuuspompen, spuiten en infusiesets te worden gebruikt die geschikt zijn voor subcutane toediening van geneesmiddelen (zie rubriek 6.6).
Als geen programmeerbare pomp wordt gebruikt, moet het volume in de spuit vóór toediening worden aangepast aan de voorgeschreven dosis.
Toediening van rozanolixizumab met een infusiepomp moet plaatsvinden met een constante snelheid tot maximaal 20 ml/uur.
Infusie door handmatig indrukken van een spuit
Spuiten en infusiesets die geschikt zijn voor subcutane toediening van geneesmiddelen, moeten worden gebruikt.
Het volume in de spuit moet vóór toediening worden aangepast aan de voorgeschreven dosis.
Toediening van rozanolixizumab met een spuit moet plaatsvinden met een snelheid die comfortabel is voor de patiënt. In medisch-wetenschappelijke onderzoeken varieerden de infusietijden door handmatig indrukken van 1 tot 30 minuten met een mediane infusietijd van 5 minuten per patiënt. Dit bereik van infusietijden kan dienen als leidraad bij het opleiden van de patiënt of verzorger.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Myasthene crisis
Behandeling met rozanolixizumab bij patiënten met een dreigende of manifeste myasthene crisis is niet onderzocht. De volgorde van aanvang van de behandeling tussen gevestigde therapieën voor MG-crisis en rozanolixizumab, en hun mogelijke interacties, dient overwogen te worden (zie rubriek 4.5).
Aseptische meningitis
Er is aseptische meningitis (geneesmiddelgeïnduceerde aseptische meningitis) gemeld na behandeling met rozanolixizumab. Als er symptomen overeenkomend met aseptische meningitis (hoofdpijn, koorts, stijve nek, misselijkheid, braken) optreden, moeten diagnostiek en behandeling geïnitieerd worden volgens standaardzorg.
Infecties
Aangezien rozanolixizumab een voorbijgaande afname van IgG-concentraties veroorzaakt, kan het risico op infecties toenemen (zie rubriek 5.1). Over het geheel genomen werden infecties gemeld bij 45,2 % van alle patiënten behandeld met rozanolixizumab in fase 3-onderzoeken met gMG. Er werd geen toename waargenomen van de incidentie van infecties van cyclus tot cyclus. Ernstige infecties werden gemeld bij 4,3 % van de patiënten.
De behandeling met rozanolixizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie, tot de infectie is verdwenen of voldoende is behandeld. Tijdens de behandeling met rozanolixizumab moeten klinische tekenen en symptomen van infecties onder toezicht worden gehouden. Als een klinisch belangrijke actieve infectie optreedt, moet worden overwogen om behandeling met rozanolixizumab uit te stellen totdat de infectie is verdwenen.
Overgevoeligheid
Er kunnen infusiereacties optreden, zoals huiduitslag of angio-oedeem (zie rubriek 4.8). In het klinisch onderzoek waren deze licht tot matig. Patiënten moeten tijdens behandeling met rozanolixizumab en 15 minuten na voltooiing van de toediening gecontroleerd worden op klinische tekenen en symptomen van een overgevoeligheidsreactie. Als er een overgevoeligheidsreactie optreedt tijdens de toediening (zie rubriek 4.8), moet de toediening van rozanolixizumab worden stopgezet en moeten passende maatregelen genomen worden indien nodig. Zodra het probleem is opgelost, mag de toediening hervat worden.
Vaccinatie
| Immunisatie met vaccins tijdens de behandeling met rozanolixizumab is niet onderzocht. De | |||||
| veiligheid van immunisatie met levende of levend verzwakte vaccins en de respons op immunisatie | |||||
| met vaccins is onbekend. Alle vaccins moeten ten minste 4 weken voorafgaand aan de aanvang van d | |||||
e
| behandeling worden toegediend volgens de immunisatierichtlijnen. Voor patiënten die onder | |||
| behandeling zijn, wordt vaccinatie met levende of levend verzwakte vaccins niet aanbevolen. Alle | |||
| andere vaccins moeten ten minste 2 weken na de laatste infusie van een behandelingscyclus | |||
| plaatsvinden, en 4 weken voorafgaand aan de aanvang van de volgende cyclus. | |||
Immunogeniciteit
| In de samengevoegde behandelingsgegevens van het fase 3-programma ontwikkelde 27,1 % (42/155) | |
| van de patiënten antigeneesmiddelantilichamen na 1 behandelingscyclus van 6 wekelijkse doses | |
rozanolixizumab en had 10,3 % (16/155) antilichamen die als neutraliserend werden geclassificeerd.
| Na het opnieuw starten van de behandeling nam het aandeel patiënten dat | |||
| antigeneesmiddelantilichamen en neutraliserende antilichamen ontwikkelde toe tot respectievelijk | |||
| 65 % (13/20) en 50 % (10/20) na 5 behandelingscycli. Ontwikkeling van neutraliserende antilichamen | |||
| werd in verband gebracht met een 24 % afname in algehele plasmablootstelling van rozanolixizumab. | |||
| Er was geen schijnbare impact van immunogeniciteit op werkzaamheid en veiligheid (zie rubriek 5.1 | |||
| en 5.2). | |||
Hulpstoffen
Dit geneesmiddel bevat 29 mg proline in elke ml.
Het gebruik bij patiënten die lijden aan hyperprolinemie moet beperkt blijven tot gevallen waarin geen alternatieve behandeling beschikbaar is.
Dit geneesmiddel bevat 0,3 mg polysorbaat 80 in elke ml.
Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Aangezien rozanolixizumab interfereert met het FcRn-recyclingsmechanisme van immunoglobuline G (IgG), wordt verwacht dat de serumconcentraties van op IgG gebaseerde geneesmiddelen (bijv. monoklonale antilichamen en intraveneus immunoglobuline [IVIg]) en Fc–peptide-fusie-eiwitten zullen afnemen als ze gelijktijdig met of binnen 2 weken na toediening van rozanolixizumab worden toegediend. Aanbevolen wordt om deze behandelingen 2 weken na toediening van rozanolixizumab te starten en toezicht te houden op verminderde werkzaamheid van deze geneesmiddelen wanneer ze gelijktijdig worden toegediend.
Behandeling met IV of SC immunoglobulinen, PLEX/plasmaferese en immunoadsorptie kan de circulatieniveaus van rozanolixizumab verminderen.
Vaccinatie tijdens behandeling met rozanolixizumab is niet onderzocht en de respons op enig vaccin is onbekend. Omdat rozanolixizumab een afname in IgG-niveaus veroorzaakt, wordt vaccinatie met levend verzwakte of levende vaccins niet aanbevolen tijdens de behandeling met rozanolixizumab (zie rubriek 4.4 en 5.3).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van rozanolixizumab bij zwangere vrouwen. In studies bij dieren had nageslacht van behandelde moederdieren zeer lage IgG-waarden bij de geboorte, zoals verwacht door het farmacologische werkingsmechanisme van rozanolixizumab (zie rubriek 5.3). De resultaten van dieronderzoek duiden echter niet op directe of indirecte schadelijke effecten met betrekking tot zwangerschap, embryonale/foetale ontwikkeling, geboorte of postnatale ontwikkeling. Behandeling van zwangere vrouwen met rozanolixizumab mag alleen worden overwogen als het klinisch voordeel opweegt tegen de risico's.
Aangezien rozanolixizumab naar verwachting de maternale antilichaamniveaus zal verlagen en naar verwachting ook de overdracht van maternale antilichamen naar de foetus zal remmen, wordt verwacht dat de passieve bescherming van de pasgeborene zal afnemen. Daarom moeten risico's en voordelen van toediening van levende of levend verzwakte vaccins aan zuigelingen die in utero zijn blootgesteld aan rozanolixizumab worden overwogen (zie rubriek 4.4, subsectie “Vaccinatie”).
Borstvoeding
Het is niet bekend of rozanolixizumab wordt uitgescheiden in de moedermelk. Het is bekend dat maternaal IgG tijdens de eerste dagen na de geboorte in moedermelk wordt uitgescheiden en kort daarna afneemt tot lage concentraties. Bijgevolg kan een risico voor zuigelingen die borstvoeding krijgen tijdens deze korte periode niet worden uitgesloten. Nadien kan het gebruik van rozanolixizumab alleen tijdens borstvoeding worden overwogen als het klinisch voordeel opweegt tegen de risico’s.
Vruchtbaarheid
Het effect van rozanolixizumab op de vruchtbaarheid bij de mens is niet bekend. Dieronderzoek wijst niet op schadelijke effecten met betrekking tot de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rozanolixizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren hoofdpijn (48,4 %), diarree (25,0 %) en pyrexie (12,5 %).
Tabel met lijst van bijwerkingen
Bijwerkingen van klinische onderzoeken en ervaring na het op de markt brengen bij gMG staan hieronder vermeld in Tabel 1, ingedeeld per systeem/orgaanklasse (SOK) volgens MedDRA. Binnen elk(e) systeem/orgaanklasse worden de bijwerkingen gerangschikt op frequentie, waarbij de meest voorkomende reacties bovenaan staan.
Frequentiecategorieën worden als volgt gedefinieerd: Zeer vaak (≥1/10), Vaak (≥1/100, <1/10), Soms (≥1/1.000, <1/100), Zelden (≥1/10.000, <1/1.000), Zeer zelden (<1/10.000), Niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentiecategorie |
| Infecties en parasitaire aandoeningen | Infecties van bovenste luchtwegen1 | Vaak |
| Herpesvirusinfecties*6 | Niet bekend | |
| Zenuwstelselaandoeningen | Hoofdpijn2 | Zeer vaak |
| Aseptische meningitis* | Niet bekend | |
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak |
| Nausea* | Vaak | |
| Braken* | Vaak | |
| Huid- en onderhuidaandoeningen | Uitslag3 | Vaak |
| Angio-oedeem4 | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak |
| Reacties op de injectieplaats5 | Vaak |
1 Inclusief gevallen van nasofaryngitis
2 Omvat hoofdpijn en migraine
3 Omvat uitslag, papuleuze uitslag en erythemateuze uitslag
4 Omvat gezwollen tong
5 Omvat uitslag op de injectieplaats, reactie, erytheem, ontsteking, ongemak, en erytheem, pijn op de infusieplaats 6 Omvat gevallen van herpes zoster, simplex en oraal
* Spontaan gemeld bij geneesmiddelenbewaking
Beschrijving van bepaalde bijwerkingen
Hoofdpijn
Bij MG0003 was hoofdpijn de meest voorkomende reactie, gemeld bij respectievelijk 31 (48,4 %) en 13 (19,4 %) van de met rozanolixizumab en placebo behandelde patiënten. Hoofdpijn trad het vaakst op na de eerste infusie met rozanolixizumab en binnen 1 tot 4 dagen na de infusie. Met uitzondering van 1 (1,6 %) zware hoofdpijn, waren alle gevallen van hoofdpijn licht (28,1 % [n=18]) of matig (18,8 % [n=12]) en er was geen toename in incidentie van hoofdpijn bij herhaalde cyclische behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens over symptomen in verband met een overdosering. Enkelvoudige subcutane dosis van maximaal 20 mg/kg (2 162 mg) en wekelijkse subcutane dosissen van ongeveer 10 mg/kg (1 120 mg) gedurende maximaal 52 weken werden zonder dosisbeperkende toxiciteit per protocol toegediend in klinische onderzoeken.
In geval van overdosering wordt aanbevolen patiënten nauwlettend te controleren op bijwerkingen en onmiddellijk de juiste ondersteunende maatregelen te nemen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, neonatale fragment-kristalliseerbare receptor (FcRn)-remmers, ATC-code: L04AL02.
Werkingsmechanisme
Rozanolixizumab is een gehumaniseerd IgG4 monoklonaal antilichaam dat de IgG-concentratie in serum verlaagt door de binding van IgG aan FcRn te remmen, een receptor die IgG onder fysiologische omstandigheden beschermt tegen intracellulaire afbraak en die IgG terug naar het celoppervlak recyclet.
Door hetzelfde mechanisme verlaagt rozanolixizumab de concentratie van pathogene IgG-auto-antilichamen die zijn geassocieerd met gMG. Klinische gegevens met rozanolixizumab hebben geen klinisch relevante invloed op de niveaus van albumine vastgesteld, dat zich op een andere plaats op FcRn bindt.
Farmacodynamische effecten
In een dubbelblind, placebogecontroleerd onderzoek bij gMG-patiënten resulteerde wekelijkse subcutane toediening van rozanolixizumab in de aanbevolen dosis (zie rubriek 4.2) in een snelle en aanhoudende afname van totale IgG-serumconcentraties, met een significante verlaging van IgG van 45 % vergeleken met de baseline binnen 1 week, en een maximale afname van 73 % na ongeveer 3 weken. Na het stoppen van de toediening herstelden de IgG-concentraties binnen ongeveer 8 weken naar de baselineniveaus. Vergelijkbare veranderingen werden waargenomen tijdens de daaropvolgende cycli van het onderzoek.
De vermindering in totale IgG door rozanolixizumab in neutraliserendantilichaam-positieve patiënten verschilde niet van patiënten die antigeneesmiddelantilichaam-negatief waren (zie rubriek 4.4).
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van rozanolixizumab werd geëvalueerd bij patiënten met gMG in het fase 3-hoofdonderzoek MG0003. Veiligheid, verdraagbaarheid en werkzaamheid van rozanolixizumab op lange termijn werden geëvalueerd in 2 fase 3 open-label uitbreidingsonderzoeken (OLE), met 1 OLE (MG0007) waarbij rozanolixizumab in behandelingscycli van 6 weken werd toegediend op basis van klinische behoefte.
Onderzoek MG0003
Het onderzoek MG0003 evalueerde 200 patiënten gedurende maximaal 18 weken waarbij patiënten werden gerandomiseerd om gewichtsafhankelijke dosissen rozanolixizumab van ongeveer (≈) 7 mg/kg (overeenkomend met de aanbevolen dosis; zie rubriek 4.2) of een hogere dosis, of placebo te ontvangen. De behandeling bestond uit 1 dosis per week gedurende een periode van 6 weken, gevolgd door een observatieperiode van 8 weken.
In dit onderzoek moesten patiënten bij de screening voldoen aan de volgende hoofdcriteria:
- ze moesten minstens 18 jaar oud zijn en een lichaamsgewicht van minstens 35 kg hebben
- diagnose van gMG en autoantilichamen tegen AChR of MuSK.
- een Myasthenia Gravis Foundation of America (MGFA) klasse II tot IVa,
- een score op de MG-Activiteiten van Dagelijks Leven (MG-ADL, een door de patiënt gerapporteerde uitkomstmaat [PRO]) van ten minste 3 (met ≥ 3 punten van niet-oculaire symptomen)
- een kwantitatieve myasthenia gravis (QMG)-score van ten minste 11
- als ze een gMG-therapie kregen, moesten ze stabiel blijven voorafgaand aan de baseline en tijdens de duur van het onderzoek (met uitzondering van cholinesteraseremmers)
- in aanmerking komen voor aanvullende behandeling zoals IVIg en/of PLEX
Patiënten mochten niet deelnemen aan het onderzoek als zij het volgende hadden:
een totaal IgG-niveau in serum ≤ 5,5 g/l of een absoluut aantal neutrofielen
< 1.500 cellen/mm3
- klinisch relevante actieve infectie of ernstige infecties, mycobacteriële infecties, hepatitis B, hepatitis C, hiv-infecties
- behandeld zijn met PLEX, IVIg 1 maand en monoklonale antilichamen 3 tot 6 maanden voorafgaand aan de aanvang van de behandeling
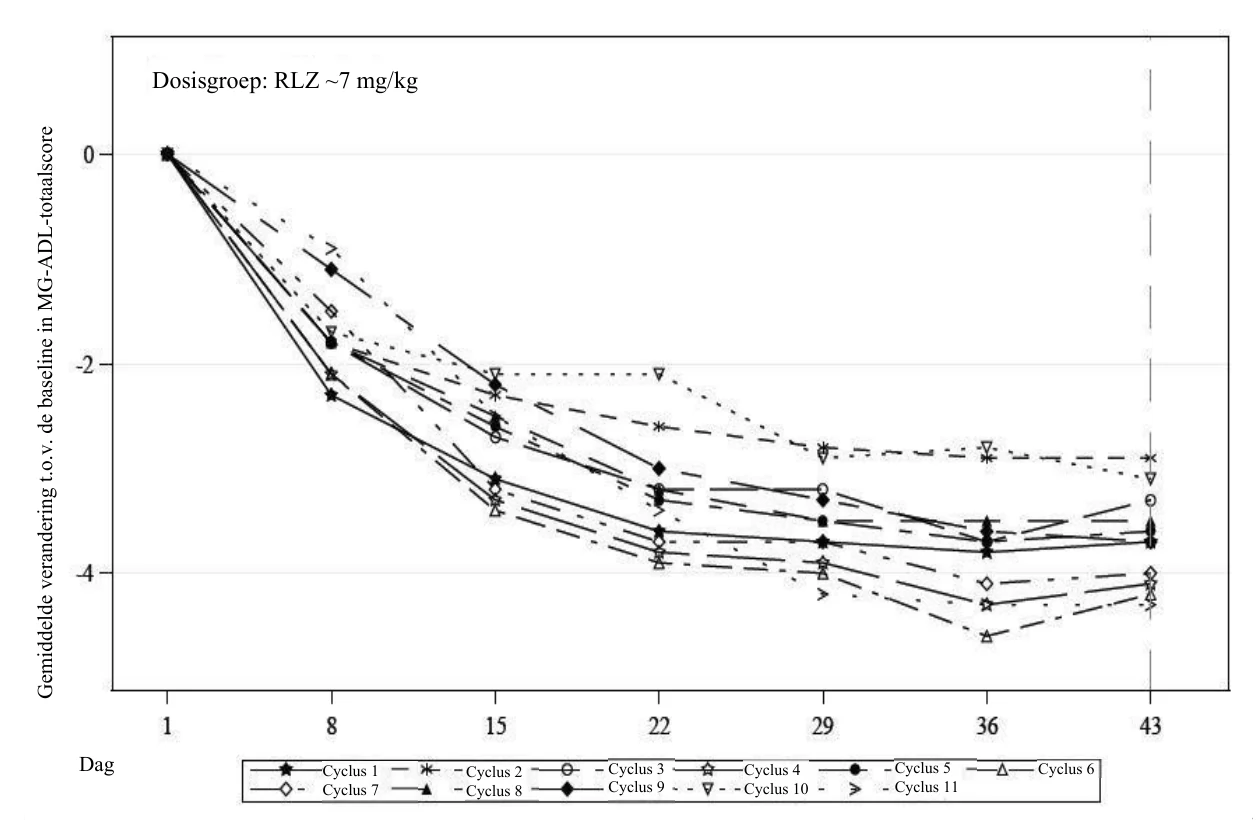
Het primair eindpunt was de verandering in de MG-ADL-score ten opzichte van de uitgangswaarde op dag 43. Secundaire werkzaamheidseindpunten omvatten een verandering ten opzichte van de baseline op dag 43 in MG-C (Myasthenia Gravis Composite)-score en QMG-score. Respons werd in dit onderzoek gedefinieerd als een verbetering in MG-ADL van ten minste 2,0 punten op dag 43 vergeleken met de baseline van de behandelingscyclus.
Over het algemeen waren de demografische gegevens van patiënten en de ziektekenmerken bij de baseline in evenwicht tussen de behandelingsgroepen. De meerderheid van de patiënten was vrouw (60,5 %), jonger dan 65 jaar (75,5 %), was voornamelijk blank (68,0 %) of Aziatisch (10,5 %) en presenteerde zich met MGFA klasse II of III gMG (96,0 %). De mediane leeftijd bij MG-diagnose was 44,0 jaar en de mediane tijd sinds diagnose was 5,8 jaar. Er was een lager aandeel mannelijke patiënten in de placebogroep (29,9 %) dan in de rozanolixizumab ≈7 mg/kg dosis-groep (40,9 %). De auto-antilichaam-verspreiding onder MG0003-patiënten was 10,5% anti-MuSK-positief, 89,5 % anti-AChR-positief. Over het geheel kreeg 95,5 % van de patiënten ten minste één MG baselinegeneesmiddel dat ze bleven gebruiken tijdens het onderzoek, inclusief 85,5 % die acetylcholinesteraseremmers kreeg en 64,0 % die corticosteroïden, 50 % die immunosuppressiva en 35,5 % die corticosteroïden en immunosuppresiva kreeg in stabiele doses.
In de groepen met rozanolixizumab en placebo was de mediane MG-ADL totale score 8,0 en de mediane QMG totale score 15,0.
De resultaten voor de primaire en secundaire werkzaamheidseindpunten staan hieronder in Tabel 2. In totaal voldeed respectievelijk 71,9 % en 31,3 % van de patiënten in de rozanolixizumab- en placebogroep aan MG-ADL respondercriteria.
Tabel 2: Verandering in werkzaamheidsresultaten ten opzichte van de baseline op dag 43
| Placebo (N=67) | Rozanolixizumab ≈7 mg/kg N=66 | |
| MG-ADL | ||
| Baseline gemiddelde | 8,4 | 8,4 |
Verandering ten opzichte van baseline LS gemiddelde (SE) | -0,784 (0,488) | -3,370 (0,486) |
| Verschil t.o.v. placebo | -2,586 | |
| 95 % BI voor verschil | -4,091, -1,249 | |
| P-waarde voor verschil | < 0,001 | |
| MG-C | ||
| Baseline gemiddelde | 15,6 | 15,9 |
Verandering ten opzichte van baseline LS gemiddelde (SE) | -2,029 (0,917) | -5,930 (0,916) |
| Verschil t.o.v. placebo | -3,901 | |
| 95 % BI voor verschil | -6,634, -1,245 | |
| P-waarde voor verschil | < 0,001 | |
| QMG | ||
| Baselinegemiddelde | 15,8 | 15,4 |
Verandering ten opzichte van baseline LS gemiddelde (SE) | -1,915 (0,682) | -5,398 (0,679) |
| Verschil t.o.v. placebo | -3,483 | |
| 95 % BI voor verschil | -5,614, -1,584 | |
| P-waarde voor verschil | < 0,001 | |
≈=geschatte dosis; BI= betrouwbaarheidsinterval; N=totaal aantal patiënten in behandelingsgroep; LS=kleinste kwadraat; SE=standaardfout; MG-ADL=MG-Activities of Daily Living; MG‐C=Myasthenia Gravis Composite; QMG=Quantitative Myasthenia Gravis; MG=myasthenia gravis.
Van de MuSK+ patiënten die rozanolixizumab ≈7 mg/kg kregen en gegevens beschikbaar hadden op dag 43 (n=5), waren de resultaten consistent met de algehele groep.
Geen met rozanolixizumab behandelde patiënten en 3 met placebo behandelde patiënten kregen noodbehandeling tijdens de behandelingsperiode. Tijdens het verloop van de observatieperiode onder de patiënten die behandeld werden met ≈7 mg/kg, ontving één patiënt noodbehandeling en 19 patiënten schakelden voortijdig over naar een open-label uitbreidingsonderzoek om behandeld te worden met rozanolixizumab.
In het onderzoek OLE MG0007 werd een consistente klinische verbetering waargenomen na toediening van opeenvolgende cycli rozanolixizumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rystiggo in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van myasthenia gravis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane toediening van rozanolixizumab worden de piekplasmaspiegels na ongeveer 2 dagen bereikt. De absolute biologische beschikbaarheid van rozanolixizumab na subcutane toediening was ongeveer 70 %, zoals geschat door farmacokinetische populatieanalyse.
Distributie
Het schijnbare distributievolume van rozanolixizumab is ongeveer 7 l, geschat door farmacokinetische populatieanalyse.
Biotransformatie
Rozanolixizumab wordt naar verwachting afgebroken tot kleine peptiden en aminozuren via katabole routes, op een manier die vergelijkbaar is met endogeen IgG.
Eliminatie
De schijnbare lineaire klaring voor de vrije werkzame stof bedraagt ongeveer 0,9 l/dag. De halfwaardetijd van rozanolixizumab is concentratieafhankelijk en kan niet berekend worden. Rozanolixizumab-plasmaconcentraties zijn niet meer detecteerbaar binnen een week na dosering. Lineariteit/non-lineariteit
Rozanolixizumab vertoonde niet-lineaire farmacokinetiek die typisch is voor een monoklonaal antilichaam dat doelwit-gemedieerde dispositie van geneesmiddelen ondergaat. Bij steady-state werd voorspeld dat de maximale plasmaconcentraties en het gebied onder de concentratietijdcurve (AUC) respectievelijk 3-voudig en 4-voudig hoger zouden zijn bij gewichtsafhankelijke dosissen van respectievelijk ≈10 mg/kg in vergelijking met ≈7 mg/kg.
Speciale populaties
Leeftijd, geslacht of ras
Uit een farmacokinetische populatieanalyse kwam geen klinisch significante invloed van leeftijd, geslacht of ras op de farmacokinetiek van rozanolixizumab naar voren.
Patiënten met een verslechterde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd bij patiënten met nier- of leverfunctiestoornissen. Naar verwachting zal nier- of leverfunctiestoornis echter geen invloed hebben op de farmacokinetiek van rozanolixizumab. Op basis van een farmacokinetische populatieanalyse hadden nierfunctie (geschatte glomerulaire filtratiesnelheid [eGFR] 38‐161 ml/min/1,73 m2) of hepatische biochemische en functietests (alanineaminotransferase [ALAT], aspartaataminotransferase [ASAT], alkalisch fosfatase en bilirubine) geen klinisch significant effect op de schijnbare lineaire klaring van rozanolixizumab.
Immunogeniciteit
Ontwikkeling van neutraliserende antilichamen werd in verband gebracht met een 24 % afname in algehele plasmablootstelling van rozanolixizumab. Er was geen schijnbare impact van immunogeniciteit op werkzaamheid en veiligheid (zie rubriek 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek naar toxiciteit bij herhaalde toediening (inclusief veiligheidsfarmacologie en vruchtbaarheidseindpunten) en reproductie- en ontwikkelingstoxiciteit. Toediening aan cynomolgus- en rhesusapen resulteerde in de verwachte afname van IgG. Vaccinatie tijdens de behandelingsfase veroorzaakte normale IgM-niveaus en een lage IgG-respons als gevolg van versnelde IgG-degradatie. Boostervaccinatie na rozanolixizumab-klaring resulteerde echter in een normale IgM- en IgG-respons.
Het mutagene potentieel van rozanolixizumab werd niet geëvalueerd. Men verwacht echter niet dat monoklonale antilichamen het DNA of de chromosomen zullen veranderen.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met rozanolixizumab.
Er werden geen behandelingsgerelateerde veranderingen waargenomen in de mannelijke en vrouwelijke voortplantingsorganen of mannelijke en vrouwelijke vruchtbaarheidsparameters van seksueel volwassen dieren in het 26 weken durende toxiciteitsonderzoek met herhaalde dosissen. Rozanolixizumab had geen effect op de embryo-foetale en postnatale ontwikkeling. Nageslacht van behandelde moederdieren hadden bij de geboorte zeer lage IgG-waarden, zoals verwacht van de farmacologie. De IgG-waarde herstelde binnen 60 dagen tot controlewaarden of hoger. Er was geen invloed op het aantal immuuncellen, de lymfoïde orgaanarchitectuur en de immuunfunctie van de jongen van behandelde moeders, zoals beoordeeld door een T-cel-afhankelijke antilichaamrespons (TDAR)-test.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinehydrochloridemonohydraat
Proline
Polysorbaat 80
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden voor infusie.
6.3 Houdbaarheid
3 jaar
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 19 uur bij 25 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk gebruikt worden, tenzij de methode van bereiding het risico op microbiële besmetting uitsluit. Indien het product niet onmiddellijk wordt gebruikt, zijn de bewaartijd en bewaarcondities na ingebruikname de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Niet in de vriezer bewaren.
De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
De flacon Rystiggo kan worden bewaard bij kamertemperatuur (tot 25 °C) gedurende één enkele periode van maximaal 20 dagen met bescherming tegen licht. Eenmaal uit de koelkast gehaald en bewaard onder deze omstandigheden moet de flacon worden weggegooid na 20 dagen of op de vervaldatum, afhankelijk van wat zich het eerst voordoet.
6.5 Aard en inhoud van de verpakking
Flacon (type I-glas) met een (rubber) stop, afgesloten met een krimpzegel en flip off-dop. Verpakkingsgrootte van 1 flacon.
Elke flacon voor eenmalig gebruik bevat 2 ml, 3 ml, 4 ml of 6 ml oplossing voor injectie. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Materiaaleigenschappen
De rozanolixizumab-oplossing voor injectie kan toegediend worden met polypropyleen spuiten en met infuussets die polyethyleen (PE), polypropyleen (PP), low-density polyethyleen (LDPE), polyester, polyvinylchloride (PVC zonder DEHP), polycarbonaat (PC), gefluoreerd ethyleenpropyleen (FEP), urethaan/acrylaat, polyurethaan, meta-acrylonitril-butadieen-styreen (MABS), siliconen of cyclohexanon bevatten. Gebruik geen toedieningshulpmiddelen met een etiket waarop staat dat het hulpmiddel di(2-ethylhexyl)ftalaat (DEHP) bevat.
Elke injectieflacon is enkel voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Gebruiksinstructies
Voordat Rystiggo wordt toegediend, moeten de gebruiksaanwijzingen zorgvuldig worden gelezen (zie voor meer informatie de gebruiksaanwijzing in de bijsluiter):
Algemene instructies voor infusie met een pomp en handmatig indrukken
Laat de flacons op kamertemperatuur komen. Dit mag minimaal 30 minuten tot maximaal
120 minuten duren. Gebruik geen verwarmingsapparaten. Als de flacons bij kamertemperatuur worden bewaard, kunnen ze onmiddellijk worden gebruikt.
Controleer elke flacon voorafgaand aan gebruik:
- Vervaldatum: niet gebruiken na de vervaldatum.
- Kleur: de oplossing moet kleurloos tot licht bruingeel zijn, helder tot licht opaalachtig. Gebruik de flacon niet als de vloeistof er troebel uitziet, vreemde deeltjes bevat of van kleur is veranderd.
- Dop: niet gebruiken als de beschermdop van de flacon ontbreekt of defect is.
- Verzamel alle onderdelen voor de infusie. Verzamel naast de injectieflacon(s) het volgende, dat niet wordt meegeleverd: injectiespuit (5-10 ml, afhankelijk van de voorgeschreven dosis), injectienaald(en), overloopnaald of ontlucht verloopstuk voor injectieflacon, alcoholdoekje, infusieset, kom of keukenpapier, tape of transparant verband, infuuspomp (indien van toepassing) en naaldencontainer.
Om te voorkomen dat de toediening van Rystiggo wordt onderbroken, zijn de volgende criteria van toepassing:
- de aanbevolen lengte van de toedieningsslang is 61 cm of korter.
- Een infusieset met een naald van 26 gauge of met een grotere diameter moet worden gebruikt.
- Gebruik een aseptische techniek bij het bereiden en toedienen van dit product.
- Gebruik transfernaalden met een naald van 18 gauge of met een grotere diameter om de spuit te vullen.
- Trek de volledige inhoud van de flacon op in de spuit. Er zal een kleine hoeveelheid achterblijven in de flacon, die moet worden weggegooid.
- Gebruik voor meerdere flacons een nieuwe naald en herhaal de vorige stappen.
- Verwijder de naald uit de spuit en bevestig de infusieset aan de spuit.
- Elk injectieflacon bevat overtollig volume (om het voorvullen van de infusielijn mogelijk te maken). Stel daarom de pomp vooraf in om het voorgeschreven volume te leveren of pas het toe te dienen volume aan door overtollig volume te verwijderen.
- Onmiddellijk na het voorvullen van de infusieset toedienen.
Kies een infusiegebied: linksonder of rechtsonder in de buik, onder de navel.
Infundeer nooit op een plaats waar de huid gevoelig, gekneusd, rood of hard is. Vermijd infusie in littekens of striae.
- Reinig de infusieplaats met een alcoholdoekje. Laat het drogen.
- Steek de naald van de infusieset in het subcutane weefsel.
- Gebruik zo nodig tape of een transparant verband om de naald op zijn plaats te houden.
- Wanneer de infusie voltooid is, mag u de infusielijn niet spoelen omdat het volume van de infusie aangepast is, rekening houdend met de verliezen in de lijn.
Wanneer Rystiggo wordt toegediend via een infusiepomp
- De grenzen voor waarschuwing van occlusie van de spuitpomp moeten op de maximale instelling worden ingesteld, indien van toepassing.
- Volg de instructies die bij de infusiepomp zijn geleverd, voor voorbereiding van de pomp en voorvullen van de infusielijn.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
UCB Pharma N.V.
Researchdreef 60
B-1070 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1780/001
EU/1/23/1780/002
EU/1/23/1780/003
EU/1/23/1780/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 05 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.