


SmPC (samenvatting van de productkenmerken) - Enjaymo
1. NAAM VAN HET GENEESMIDDEL
Enjaymo 50 mg/ml (oplossing voor) infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing voor infusie bevat 50 mg sutimlimab*.
Eén flacon bevat 1.100 mg sutimlimab in 22 ml
* Sutimlimab is een immunoglobuline G4 (IgG4) monoklonaal antilichaam (mAb) dat wordt geproduceerd in ovariumcellen van de Chinese hamster (CHO) door middel van DNA-recombinatietechniek.
Hulpstof met bekend effect
Elke ml oplossing voor infusie bevat 3,5 mg natrium
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
(Oplossing voor) infusie
Opaalkleurige, kleurloze tot lichtgele oplossing, in wezen vrij van zichtbare deeltjes, met een pH van ongeveer 6,1 en osmolariteit van 268–312 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Enjaymo is geïndiceerd voor de behandeling van hemolytische anemie bij volwassen patiënten met primaire auto-immuun hemolytische anemie met koude antistoffen (cold agglutinin disease, CAD).
4.2 Dosering en wijze van toediening
Enjaymo moet worden toegediend door een professionele zorgverlener en onder toezicht van een arts die ervaring heeft met de behandeling van patiënten met hematologische aandoeningen.
Dosering
Patiënten moeten worden gevaccineerd volgens de meest recente lokale aanbevelingen voor patiënten met aanhoudende complementdeficiënties (zie rubriek 4.4).
De aanbevolen dosis is gebaseerd op het lichaamsgewicht. Voor patiënten die 39 kg tot minder dan 75 kg wegen, is de aanbevolen dosis 6.500 mg en voor patiënten die 75 kg of meer wegen, is de aanbevolen dosis 7.500 mg. Dien Enjaymo wekelijks intraveneus toe gedurende de eerste twee weken, daarna om de twee weken. Enjaymo moet worden toegediend op de aanbevolen tijdstippen van het doseringsschema, of binnen twee dagen na deze tijdstippen (zie rubriek 4.4). Enjaymo is bedoeld voor continu gebruik als chronische behandeling, tenzij de stopzetting van Enjaymo klinisch geïndiceerd is. Kortdurende episodische behandeling wordt niet aanbevolen.
Gemiste dosis
Als een dosis wordt gemist, moet de gemiste dosis zo snel mogelijk worden toegediend. Als de duur na de laatste dosis langer is dan 17 dagen, moet de behandeling opnieuw worden gestart met wekelijkse toedieningen gedurende de eerste twee weken, gevolgd door toediening om de twee weken daarna.
Speciale populaties
Ouderen
Er is geen dosisaanpassing vereist voor patiënten met CAD van 65 jaar en ouder (zie rubriek 5.1 en 5.2).
Leverfunctiestoornis
Bij patiënten met leverfunctiestoornissen is geen dosisaanpassing nodig.
Nierfunctiestoornis
Bij patiënten met nierfunctiestoornissen is geen dosisaanpassing nodig.
Pediatrische patiënten
Er is geen relevant gebruik van Enjaymo bij kinderen in de leeftijd tot 18 jaar bij de behandeling van CAD.
Wijze van toediening
Enjaymo is alleen voor intraveneuze infusie. Niet toedienen als een intraveneuze push of bolus. Voor instructies over bereiding en toediening, zie rubriek 6.6.
Na bereiding moet de Enjaymo-infusieoplossing intraveneus worden toegediend met de infusiesnelheid die wordt weergegeven in tabel 1.
Tabel 1 – Infusiereferentietabel
| Lichaamsgewichtsbereik | Dosis (mg) | Aantal benodigde flacons | Volume (ml) | Maximale infusiesnelheid |
Meer dan of gelijk aan 39 kg tot minder dan 75 kg | 6.500 | 6 | 130 | 130 ml/uur |
| 75 kg of meer | 7.500 | 7 | 150 | 150 ml/uur |
Patiënten met cardiopulmonale aandoeningen kunnen de infusie gedurende 120 minuten toegediend krijgen.
Als er een bijwerking optreedt tijdens de toediening van Enjaymo, kan de infusie worden vertraagd of gestopt naar het oordeel van de arts. Als er overgevoeligheidsreacties optreden, stop dan met Enjaymo en begin met geschikte behandeling. Controleer de patiënt gedurende ten minste twee uur na voltooiing van de eerste infusie op klachten en verschijnselen van een infusie en/of overgevoeligheidsreactie. Controleer de patiënt gedurende één uur na voltooiing van de volgende infusie op klachten en verschijnselen van een infusiereactie.
Thuisinfusie
Thuisinfusies moeten worden uitgevoerd door een professionele zorgverlener. De beslissing om thuisinfusie te overwegen moet gebaseerd zijn op individuele klinische kenmerken van de patiënt en individuele behoeften van de patiënt. Bij de overgang van infusie in een klinische instelling naar toediening thuis moet ervoor worden gezorgd dat de nodige infrastructuur en middelen voorhanden zijn en in overeenstemming zijn met de voorschriften van de behandelende arts. Infusie van Enjaymo thuis kan worden overwogen voor patiënten die hun infusie goed hebben verdragen in een klinische instelling en geen infusiegerelateerde reacties hebben gehad. De onderliggende co-morbiditeiten van een patiënt en het vermogen om aan de vereisten voor thuisinfusie te voldoen, moeten in overweging worden genomen wanneer wordt beoordeeld of de patiënt in aanmerking komt voor thuisinfusie. Daarnaast moeten de volgende criteria worden overwogen:
- De patiënt mag geen lopende gelijktijdige aandoening hebben die, naar de mening van de arts, een groter risico met zich meebrengt wanneer de patiënt thuis een infusie krijgt in plaats van in de kliniek. Vóór het begin van de infusie thuis moet een uitgebreide evaluatie worden uitgevoerd om te verzekeren dat de patiënt medisch stabiel is.
De patiënt moet met succes een Enjaymo-infusie hebben ontvangen in een klinische omgeving
(ziekenhuis of poliklinisch) voor ten minste één toediening onder toezicht van een arts of zorgverlener met ervaring in de behandeling van patiënten met CAD.
- De patiënt moet bereid zijn en in staat zijn om te voldoen aan de procedures voor thuisinfusie en de aanbevelingen van de behandelend arts of zorgverlener.
- De zorgverlener die de infusie thuis toedient, moet tijdens de thuisinfusie en gedurende ten minste 1 uur na de infusie te allen tijde beschikbaar zijn.
Indien de patiënt tijdens de thuisinfusie bijwerkingen ondervindt, dient het infusieproces onmiddellijk te worden gestopt, dient geschikte medische behandeling te worden gestart (zie rubriek 4.4) en dient de behandelend arts te worden ingelicht. In dergelijke gevallen moet de behandelend arts beslissen of er daaropvolgende infusies moeten plaatsvinden en zo ja, of de infusies moeten worden toegediend in een ziekenhuis of in een poliklinische zorgomgeving onder toezicht.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het partijnummer van het toegediende product goed geregistreerd worden.
Infecties
Enjaymo richt zich op de klassieke complementroute die zich specifiek bindt aan complementeiwitcomponent 1, s subcomponent (C1s) waardoor de splitsing van complementeiwit C4 wordt voorkomen. Hoewel de lectine- en alternatieve routes niet worden beïnvloed, kunnen patiënten een verhoogde vatbaarheid hebben voor ernstige infecties, met name infecties veroorzaakt door ingekapselde bacteriën zoals Neisseria meningitides, Streptococcus pneumoniae en Haemophilus influenza. Patiënten moeten worden gevaccineerd tegen ingekapselde bacteriën voordat de behandeling met Enjaymo wordt gestart, zie “Vaccinaties” hieronder.
In klinische studies met CAD zijn ernstige infecties, waaronder sepsis, gemeld bij patiënten die werden behandeld met Enjaymo (zie rubriek 4.8). Enjaymo mag niet worden gestart bij patiënten met actieve, ernstige infecties. Patiënten moeten worden gecontroleerd op vroege klachten en verschijnselen van infecties en moeten worden geïnformeerd om onmiddellijke medische hulp in te roepen als dergelijke symptomen zich voordoen.
Patiënten met virale hepatitis en hiv werden uitgesloten van de klinische studies. Vóór en tijdens de behandeling moeten patiënten hun arts op de hoogte brengen als ze gediagnosticeerd zijn met hepatitis B, hepatitis C of hiv-infectie. Wees voorzichtig bij het behandelen van patiënten met een voorgeschiedenis van hepatitis B, hepatitis C of hiv-infectie.
Vaccinaties
Vaccineer patiënten volgens de meest recente lokale aanbevelingen voor patiënten met aanhoudende complementdeficiënties, waaronder meningokokken- en streptokokkenvaccins. Vaccineer patiënten opnieuw in overeenstemming met de lokale aanbevelingen.
Immuniseer patiënten zonder een voorgeschiedenis van vaccinatie tegen gekapselde bacteriën ten minste 2 weken vóór de ontvangst van de eerste dosis Enjaymo. Als dringende Enjaymo-therapie geïndiceerd is bij een niet-gevaccineerde patiënt, dien dan zo snel mogelijk vaccin(s) toe. De voordelen en risico’s van antibioticaprofylaxe ter voorkoming van infecties bij patiënten die Enjaymo krijgen, zijn niet vastgesteld.
Overgevoeligheidsreacties
Net als bij andere eiwitproducten kan toediening van Enjaymo leiden tot overgevoeligheidsreacties, waaronder anafylaxie. In klinische studies werden geen ernstige overgevoeligheidsreacties waargenomen bij Enjaymo. Als er overgevoeligheidsreacties optreden, stop dan met Enjaymo en start met geschikte behandeling.
Infusiegerelateerde reacties
Toediening van Enjaymo kan leiden tot infusiegerelateerde reacties tijdens of onmiddellijk na de infusie (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op infusiegerelateerde reacties, de infusie moet worden onderbroken als een reactie optreedt en geschikte behandeling moet worden gestart.
Systemische lupus erythematodes (SLE)
Personen met een erfelijke klassieke complementdeficiëntie lopen een hoger risico op het krijgen van SLE. Patiënten met SLE werden uitgesloten van klinische studies met Enjaymo. Patiënten die worden behandeld met Enjaymo moeten worden gecontroleerd op klachten en verschijnselen van SLE en op de juiste manier worden beoordeeld. Wees voorzichtig met het gebruik van Enjaymo bij patiënten met SLE of bij patiënten waarbij klachten en verschijnselen van SLE ontstaan.
Monitoring van CAD-manifestaties na stopzetting van Enjaymo
De effecten op hemolyse verminderen na het einde van de behandeling. Patiënten moeten daarom worden gecontroleerd op klachten en verschijnselen van hemolyse in geval van stopzetting van de behandeling.
Natrium
Dit geneesmiddel bevat 3,5 mg per ml of 77 mg natrium per flacon, overeenkomend met 3,85% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Enjaymo is een onwaarschijnlijke kandidaat voor cytochroom P450-gemedieerde geneesmiddelinteracties, omdat het een recombinant humaan eiwit is. De interactie van sutimlimab met substraten van CYP’s is niet onderzocht. Echter, sutimlimab verlaagt bij patiënten de niveaus van pro-inflammatoire cytokinen, zoals IL-6 waarvan bekend is dat het de expressie van specifieke hepatische CYP450-enzymen (CYP1A2, CYP2C9, CYP2C19 en CYP3A4) onderdrukt. Daarom moet voorzichtigheid worden betracht bij het starten of stopzetten van de behandeling met sutimlimab bij patiënten die ook substraten krijgen van CYP450 3A4, 1A2, 2C9 of 2C19, met name degenen met een smalle therapeutische index (zoals warfarine, carbamazepine, fenytoïne en theofylline) en doses worden aangepast indien nodig.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van sutimlimab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Het is bekend dat menselijke IgG-antilichamen de placentabarrière passeren; daarom kan sutimlimab van de moeder op de zich ontwikkelende foetus worden overgedragen.
Als voorzorgsmaatregel heeft het de voorkeur om het gebruik van sutimlimab tijdens de zwangerschap te vermijden. Sutimlimab mag tijdens de zwangerschap alleen worden gegeven als dit duidelijk is geïndiceerd.
Borstvoeding
Het is bekend dat menselijke IgG’s gedurende de eerste dagen na de geboorte in moedermelk worden uitgescheiden, waarna dit spoedig tot lage concentraties daalt; bijgevolg kan een risico voor pasgeborenen/zuigelingen die borstvoeding krijgen gedurende deze korte periode niet worden uitgesloten. Het is niet bekend of sutimlimab/metabolieten in de moedermelk worden uitgescheiden. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met sutimlimab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij rekening moet worden gehouden met het voordeel van borstvoeding voor het kind en het voordeel van de behandeling voor de vrouw.
Vruchtbaarheid
Effecten van sutimlimab op mannelijke en vrouwelijke vruchtbaarheid zijn niet onderzocht bij dieren. In herhaalde dosisonderzoeken met sutimlimab met blootstellingen tot ongeveer 5 keer de aanbevolen dosis voor mensen, werden geen effecten op voortplantingsorganen waargenomen bij cynomolgusapen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enjaymo heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen met Enjaymo in klinische studies CADENZA en CARDINAL waren hoofdpijn, hypertensie, infectie van de urinewegen, infectie van de luchtwegen, nasofaryngitis, misselijkheid, buikpijn, infusiegerelateerde reacties en cyanose (gemeld als acrocyanose).
Bijwerkingen in tabelvorm
De veiligheidsbeoordeling van Enjaymo bij patiënten met CAD was voornamelijk gebaseerd op de gerandomiseerde, placebogecontroleerde fase 3-studie (CADENZA) en een open-label studie met één enkele groep (CARDINAL).
In tabel 2 staan bijwerkingen vermeld die zijn waargenomen in de CADENZA- en CARDINAL-studies, gepresenteerd per systeem/orgaanklasse en frequentie, met gebruikmaking van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2 – Lijst van bijwerkingen in CADENZA- en CARDINAL-studies
MedDRA systeem/orgaanklasse | Zeer vaak | Vaak |
| Infecties en parasitaire aandoeningen | Urineweginfectie Cystitis Infecties van de bovenste luchtwegena Nasofaryngitisb Gastro-enteritis Rhinitis | Infecties van de onderste luchtwegenc Urosepsis Escherichia urineweginfectie Bacteriële urineweginfectie Bacteriële cystitis Orale herpes Herpes simplex viremie Herpes zoster Herpes simplex |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Koortsf Koud voelenf Infusiegerelateerde reactiesf | |
| Zenuwstelselaandoeningen | Hoofdpijn | Auraf Duizeligheidf* |
| Bloedvataandoeningen | Hypertensied Cyanose (gemeld als acrocyanose) Fenomeen van Raynaud | Hypotensief* Stress cardiomyopathief |
| Maagdarmstelselaandoeningen | Buikpijne Misselijkheid | Diarreef Dyspepsief Afteuze zweerf |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Ongemak op de borstf* | |
Huid- en onderhuidaandoeningen | Pruritusf* |
a Infecties van de bovenste luchtwegen: infectie van de bovenste luchtwegen, bronchitis, virale infectie van de bovenste luchtwegen.
b Nasofaryngitis: nasofaryngitis, faryngitis
c Infecties van de onderste luchtwegen: klebsiella-pneumonie, COVID-19-pneumonie, infectie van de onderste luchtwegen, virale infectie van de luchtwegen, infectie van de luchtwegen, longontsteking d Hypertensie: hypertensie, verhoogde bloeddruk, essentiële hypertensie, hypertensieve crisis, witte-jas-hypertensie
e Buikpijn: buikpijn, buikpijn onder, buikpijn boven, gevoelige buik
f Infusiegerelateerde reacties: alle gevallen deden zich voor binnen 24 uur na het begin van de ENJAYMO-infusie. *Voorvallen die wijzen op overgevoeligheidsreacties zijn opgenomen in de tabel.
Ernstige infecties
Van de 66 patiënten die deelnamen aan de studies CADENZA en CARDINAL werden ernstige infecties gemeld bij 10 (15,2%) patiënten. Ernstige infecties vermeld in de bijwerkingentabel omvatten luchtweginfectie (klebsiella-pneumonie [n=1], luchtweginfectie [n=1], COVID-19-pneumonie [n=1]), urineweginfectie (urosepsis [n=1], urineweginfectie [n=1], bacteriële urineweginfectie [n=1]), herpes zoster (n=1). Sutimlimab werd gestopt bij een patiënt vanwege een ernstige infectie van klebsiella-pneumonie met fatale afloop. Er werden geen andere fatale voorvallen van infecties gemeld. Zie rubriek 4.4 voor informatie over vaccinatieaanbevelingen voor ernstige infecties en voor het controleren van vroege klachten en verschijnselen van infecties.
Immunogeniciteit
Immunogeniciteit van sutimlimab werd beoordeeld bij CAD-patiënten in de studies CARDINAL en CADENZA bij baseline, tijdens de behandelperiode en aan het einde van de behandeling (week 26). Bij twee van de 24 patiënten (8,3%) die in de CARDINAL-studie zijn geïncludeerd en die ten minste één dosis sutimlimab hebben gekregen, vormden zich bij de behandeling antilichamen tegen het geneesmiddel (anti-drug-antibodies – ADA’s). Bij CADENZA vormden zich bij 6 van de 42 patiënten die werden behandeld met sutimlimab (14,3%) bij de behandeling ADA’s. Deze ADA’s waren van voorbijgaande aard met lage titer en werden niet geassocieerd met veranderingen in het farmacokinetische profiel, klinische respons of bijwerkingen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij patiënten die een overdosis krijgen, wordt onmiddellijke onderbreking van de infusie en nauwlettende controle aanbevolen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, complementremmers, ATC-code: L04AJ04
Werkingsmechanisme
Sutimlimab is een IgG, subklasse 4 (IgG4) monoklonaal antilichaam (mAb) dat de klassieke complementroute remt en zich specifiek bindt aan complementeiwitcomponent 1, s subcomponent (C1s), een serineprotease die C4 splitst. De activiteiten van de lectine- en alternatieve complementroutes worden niet geremd door sutimlimab. Remming van de klassieke complementroute op het niveau van C1s voorkomt afzetting van complementopsonines op het oppervlak van rode bloedcellen, wat resulteert in remming van hemolyse bij patiënten met CAD, voorkomt het genereren van pro-inflammatoire anafylatoxinen C3a en C5a en het downstream terminale complementcomplex C5b-9.
Klinische werkzaamheid en veiligheid
Meer dan 90% remming van klassieke complementroute werd waargenomen na de eerste infusie met Enjaymo en de C4-niveaus werden hersteld naar normale niveaus (0,2 g/l) bij CAD-patiënten binnen één week na de eerste dosis Enjaymo.
De veiligheid en werkzaamheid van Enjaymo bij patiënten met koudeagglutinatieziekte (CAD) werden beoordeeld in een gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-studie (CADENZA) bij 42 patiënten (n=22 met Enjaymo en n=20 met placebo) en in een open-label fase 3-studie met één groep (CARDINAL) bij 24 patiënten met een duur van 26 weken. Na voltooiing van de zes maanden durende behandelperioden (deel A) bleven patiënten in beide studies Enjaymo ontvangen in een langdurige veiligheids- en duurzaamheidsverlengingsfase (deel B) voor nog eens 12 maanden (CADENZA) en 24 maanden (CARDINAL) nadat de laatste patiënt deel A had afgemaakt. Beide studies omvatten een 9 weken durende opvolging na de laatste dosis Enjaymo. De belangrijkste geschiktheidscriteria waren een hemoglobine (Hgb) ≤10 g/dl bij de baseline en actieve hemolyse met een bilirubinegehalte boven het normale referentiebereik. Patiënten met koudeagglutininesyndroom (CAS) werden uitgesloten. Patiënten in de CADENZA-studie hadden geen voorgeschiedenis van transfusie binnen 6 maanden, of meer dan één bloedtransfusie in de 12 maanden voorafgaand aan inschrijving in het onderzoek, terwijl patiënten in de CARDINAL-studie een voorgeschiedenis hadden van ten minste één gedocumenteerde bloedtransfusie binnen 6 maanden voorafgaand aan inschrijving in de studie. De patiënten kregen 6.500 mg voor 39-<75 kg of 7500 mg Enjaymo voor ≥75 kg intraveneus toegediend gedurende ongeveer 60 minuten op Dag 0, Dag 7, en daarna om de 14 dagen. Belangrijke baselinekenmerken van de studiepopulatie worden samengevat in tabel 3 hieronder.
Tabel 3 – Baselinekenmerken van patiënten opgenomen in de klinische studies
| Parameter | Statistische gegevens | CADENZA | CARDINAL | |
| Placebo N=20 | Enjaymo N=22 | Enjaymo N=24 | ||
| Leeftijd | Gemiddelde Min., max. | 68,2 51; 83 | 65,3 46; 88 | 71,3 55; 85 |
Geslacht Man Vrouw | n (%) | 4 (20,0) 16 (80,0) | 5 (22,7) 17 (77,3) | 9 (37,5) 15 (62,5) |
| Lichaamsgewicht | Gemiddeld, kg Min., max. | 64,9 48; 95 | 66,8 39; 100 | 67,8 40; 112 |
| Hemoglobine | Gemiddeld, g/dl | 9,33 | 9,15 | 8,59 |
| Bilirubine (totaal)* | μmol/l | 35,77 (1,75 X ULN) | 41,17 (2 X ULN) | 53,26 (2,6 X ULN†) |
Voorgeschiedenis van transfusie Binnen de afgelopen 6 maanden Binnen de afgelopen 12 maanden | Gemiddeld aantal transfusies (bereik) | 0 0 | 0 0,14 (0; 1) | 3,2 (1; 19) 4,8 (1; 23) |
FACIT†- Vermoeidheidsschaal | Gemiddelde | 32,99 | 31,67 | 32,5 |
*N=21 in CARDINAL; placebo N=18 en Enjaymo N= 20 in CADENZA, voor bilirubinegegevens met uitzondering van patiënten met een positief of geen beschikbaar testresultaat voor het syndroom van Gilbert.
†ULN: Bovengrens van normaal [upper limit of normal], FACIT: Functionele beoordeling van behandeling voor chronische ziekte [Functional Assessment of Chronic Illness Therapy] (FACIT-vermoeidheid wordt gemeten op een schaal van 0 (ergste vermoeidheid) tot 52 (geen vermoeidheid)
CADENZA-studie
Tweeënveertig patiënten werden gerandomiseerd om Enjaymo (n=22); of placebo (n=20) te krijgen tot week 25.
De werkzaamheid was gebaseerd op het aandeel patiënten dat voldeed aan de criteria voor het primaire eindpunt: een toename ten opzichte van de baseline in Hgb-niveau ≥1,5 g/dl op het tijdstip van de beoordeling van de behandeling (gemiddelde waarde van week 23, 25 en 26), geen bloedtransfusie van week 5 tot en met week 26, en geen behandeling voor CAD buiten wat toegestaan was volgens het protocol van week 5 tot en met week 26. Een patiënt kreeg een bloedtransfusie als hij/zij aan de volgende hemoglobinedrempel voldeed: Hgb <7 g/dl of voor een Hgb <9 g/dl met symptomen. Verboden behandelingen waren rituximab alleen of in combinatie met cytotoxische middelen.
De werkzaamheid werd verder beoordeeld aan de hand van de volgende twee belangrijke secundaire eindpunten: gebaseerd op het effect van Enjaymo op de gemiddelde verandering ten opzichte van de baseline in Hgb en de FACIT-vermoeidheidsscore om de verandering in kwaliteit van leven te beoordelen. Aanvullende secundaire eindpunten waren: laboratoriummetingen van hemolyse, waaronder gemiddelde verandering van de totale bilirubinewaarde ten opzichte van de baseline. Ondersteunende werkzaamheidsgegevens die werden verzameld, omvatten transfusiegebruik na vijf weken behandeling.
Werkzaamheidsresultaten worden beschreven in tabel 4..
Tabel 4 – Werkzaamheidsresultaten bij patiënten met CAD in de CADENZA-studie – Deel A
| Parameter | Statistische gegevens | Placebo N=20 | Enjaymo N=22 | Behandelingseffect |
| Respondera | % (95 %-BI) Oddsratio (95%-BI) p-waarde | 3 (15,0) (3,2; 37,9) | 16 (72,7) (49,8; 89,3) | 15,94 (2,88; 88,04) <0,001 |
| Hemoglobine | Gemiddelde verandering ten opzichte van de baseline (LS† gemiddelde), g/dl | 0,09 | 2,66 | 2,56 |
| 95%-BI van LS gemiddelde | (-0,5; 0,68) | (2,09; 3,22) | (1,75; 3,38) | |
| p-waarde | <0,001 | |||
| Gemiddeld aantal transfusies (week 5 tot week 26) | n (SD) | 0,5 (1,1) | 0,05 (0,2) | NC |
FACIT†- vermoeidheidsschaal | Gemiddelde | 33,66 | 43,15 | |
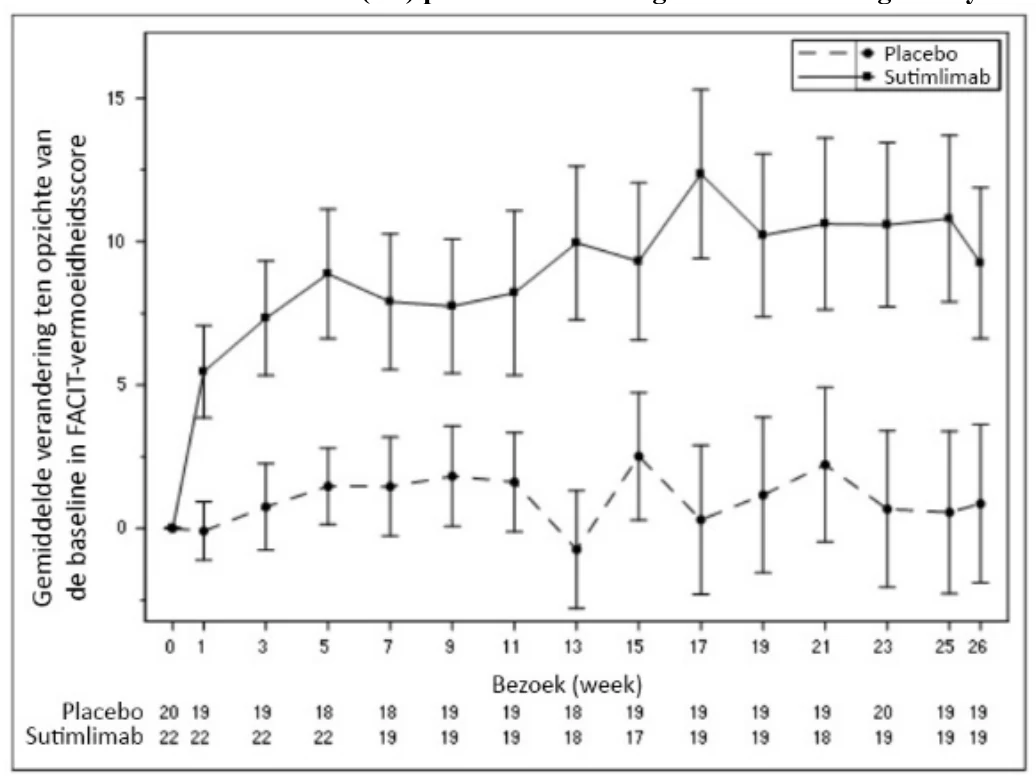
| Gemiddelde verandering vanaf de baseline (LS† gemiddelde) | 1,91 | 10,83 | 8,93 | |
| 95%-BI van LS gemiddelde | (-1,65; 5,46) | (7,45; 14,22) | (4; 13,85) | |
| p-waarde | <0,001 | |||
| Totaalbilirubine* | Gemiddeld, μmol/l | 33,95 | 12,12 | |
| Gemiddelde verandering t.o.v. baseline | -1,83 | -22,13 | NC |
| Parameter | Statistische gegevens | Placebo N=20 | Enjaymo N=22 | Behandelingseffect |
Aantal genormaliseerde patiënten (%) | 4 (22,2 %) | 15 (88,2) |
a Een responder werd gedefinieerd als een patiënt met een stijging van de Hgb-spiegel ≥1,5 g/dl ten opzichte van de baseline op het tijdstip van de beoordeling van de behandeling (gemiddelde waarde van week 23, 25 en 26), geen bloedtransfusie van week 5 tot en met week 26, en geen behandeling voor CAD buiten wat was toegestaan volgens het protocol van week 5 tot en met week 26. *N=18 voor placebo en N=17 voor Enjaymo, voor bilirubine gegevens met uitzondering van patiënten met een positief of geen beschikbaar testresultaat voor het syndroom van Gilbert †LS: Minste kwadraat [Least Square], FACIT: Functionele beoordeling van behandeling voor chronische ziekte, NC = niet berekend [not calculated]
De gemiddelde verandering in hemoglobine (Hgb) ten opzichte van de baseline is weergegeven in afbeelding 1 hieronder.
Afbeelding 1 – CADENZA-studie Deel A: Plot van gemiddelde verandering ten opzichte van de baseline in hemoglobine (g/dl) (+/- SE) per bezoek
De gemiddelde bilirubineniveaus per bezoek worden weergegeven in afbeelding 2 hieronder.
Afbeelding 2 – CADENZA-studie Deel A: Plot van gemiddeld bilirubine (μmol/l) (+/- SE) per bezoek (met uitzondering van proefpersonen met positieve of onbekende testresultaten van het syndroom van Gilbert) 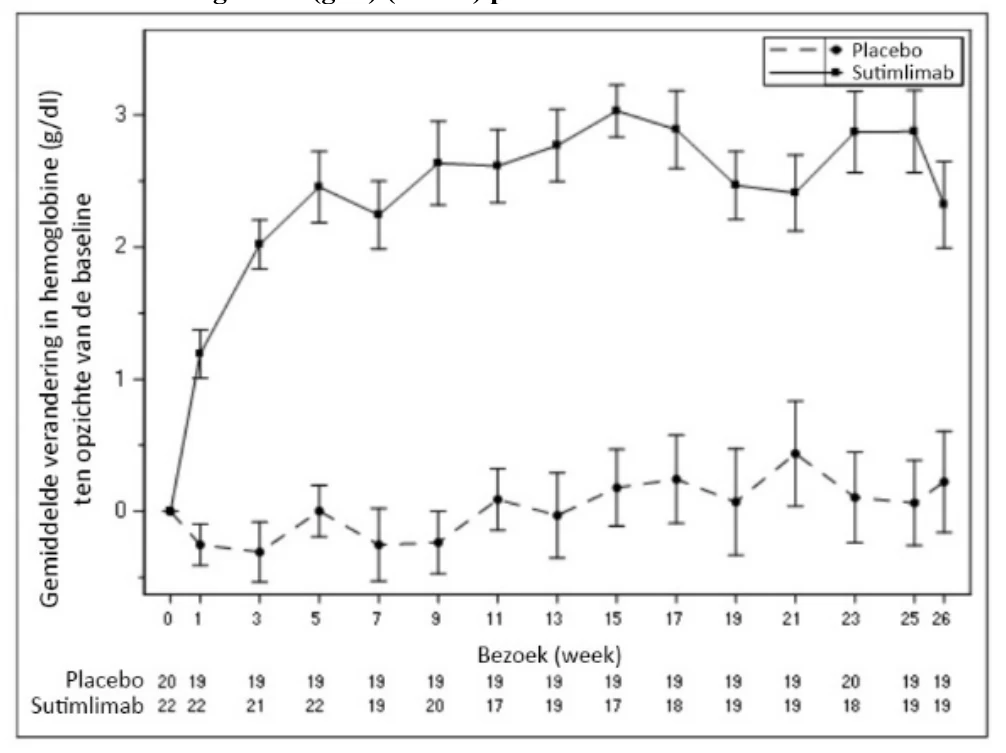
Gezondheidsgerelateerde kwaliteit van leven
In deel A worden verhogingen in gemiddelde FACIT-vermoeidheidsscores weergegeven in onderstaande afbeelding 3.
Afbeelding 3 – CADENZA-studie Deel A: Plot van gemiddelde verandering in FACIT-vermoeidheidsscore (SE) per bezoek – waargenomen – volledige analyseset
In deel B werden de gemiddelde hemoglobinespiegels >11 g/dl gehandhaafd en werd aanhoudende normalisatie van de gemiddelde bilirubinespiegels waargenomen, wat wijst op een aanhoudende afname van hemolyse. Verbeteringen in de FACIT-vermoeidheidsscore waargenomen in deel A werden gehandhaafd. 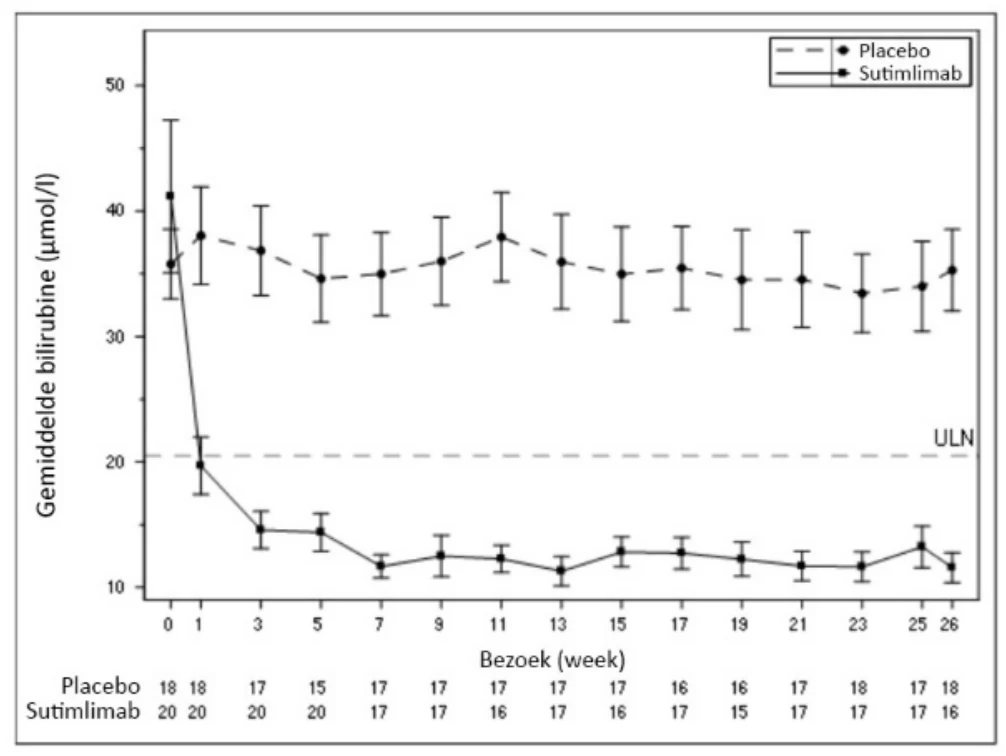
Na de laatste dosis Enjaymo in de studie werden klachten en verschijnselen van recidiverende hemolyse waargenomen. Gemiddelde hemoglobine, negen weken na de laatste dosis in deel B, nam af met 2,41 g/dl standaarddeviatie (SD: 2,21) en gemiddelde bilirubine nam toe met 21,80 μmol/l (SD: 18,14) ten opzichte van de laatst beschikbare waarden tijdens de behandeling. De gemiddelde FACIT-vermoeidheidsscore keerde terug naar bijna baselineniveaus op 31,29, met een gemiddelde SD-verandering ten opzichte van baseline van -1,40 (11,48).
CARDINAL-studie
Vierentwintig patiënten kregen Enjaymo toegediend tot en met week 25.
De werkzaamheid was gebaseerd op het aandeel patiënten dat voldeed aan de criteria voor het primair eindpunt: een toename ten opzichte van de baseline in Hgb-niveau ≥2 g/dl of een Hgb-niveau ≥12 g/dl op het tijdstip van beoordeling van de behandeling (gemiddelde waarde van week 23, 25 en 26), geen bloedtransfusie van week 5 tot en met week 26, en geen behandeling voor CAD buiten wat toegestaan was volgens het protocol vanaf week 5 tot en met week 26. Een patiënt kreeg een bloedtransfusie als hij/zij aan de volgende hemoglobinedrempel voldeed: Hgb <7 g/dl of voor een Hgb <9 g/dl met symptomen. Verboden behandelingen waren rituximab alleen of in combinatie met cytotoxische middelen.
De werkzaamheid werd verder beoordeeld aan de hand van de volgende secundaire eindpunten: gebaseerd op het effect van Enjaymo op Hgb en laboratoriummetingen van hemolyse, inclusief gemiddelde verandering ten opzichte van de baseline in totaalbilirubine. Verandering in kwaliteit van leven werd beoordeeld aan de hand van gemiddelde verandering ten opzichte van de baseline in de FACIT-vermoeidheidsscore als secundair eindpunt. Ondersteunende werkzaamheidsgegevens die werden verzameld, omvatten transfusiegebruik na vijf weken behandeling.
Tabel 5 toont werkzaamheidsresultaten bij patiënten met CAD in de CARDINAL-studie.
Tabel 5 – Werkzaamheidsresultaten bij patiënten met CAD in de CARDINAL-studie – Deel A
| Parameter | Statistische gegevens | ENJAYMO N=24 |
| Respondera | n (%) | 13 (54) |
| Hemoglobine | Gemiddelde verandering ten opzichte van de baseline (LS† gemiddelde), g/dl 95%-BI van LS gemiddelde | 2,60 (0,74; 4,46) |
| Gemiddeld aantal transfusies (week 5 tot week 26) | n | 0,9 |
| Totaal bilirubine* | Gemiddeld, μmol/l Gemiddelde verandering vanaf de baseline (LS† gemiddelde) Aantal genormaliseerde patiënten (%) | 15,48 (0,76 × ULN†) -38,18 13 (54,2) |
| FACIT†-vermoeidheidsschaal | Gemiddelde Gemiddelde verandering vanaf de baseline (LS† gemiddelde) 95%-BI van LS gemiddelde | 44,26 10,85 (8,0; 13,7) |
a Een responder werd gedefinieerd als een patiënt met een stijging van het Hgb-gehalte ten opzichte van de baseline ≥2 g/dl of een Hgb-gehalte ≥12 g/dl op het tijdstip van de evaluatie van de behandeling (gemiddelde waarde van week 23, 25 en 26), geen bloedtransfusie van week 5 tot en met week 26, en geen behandeling voor CAD buiten hetgeen volgens het protocol was toegestaan van week 5 tot en met week 26.
*N=21 voor bilirubinegegevens met uitzondering van patiënten met het syndroom van Gilbert †LS: Minste kwadraat, ULN: Bovengrens van normaal, FACIT: Functionele beoordeling van behandeling voor chronische ziekte
In deel B werden de gemiddelde hemoglobinespiegels >11 g/dl gehandhaafd en werd aanhoudende normalisatie van de gemiddelde bilirubinespiegels waargenomen, wat wijst op een aanhoudende afname van hemolyse.
Na de laatste dosis Enjaymo in de studie werden klachten en verschijnselen van recidiverende hemolyse waargenomen. Gemiddelde hemoglobine, negen weken na de laatste dosis in deel B, daalde met 2,28 g/dl (SD: 1,80) en gemiddelde bilirubine steeg met 24,27 μmol/l (SD: 13,51) ten opzichte van de laatst beschikbare waarden tijdens de behandeling. De gemiddelde FACIT-vermoeidheidsscores keerden terug naar de baseline, met een gemiddelde SD-verandering ten opzichte van de baselinewaarden vóór de behandeling van 1,05 (8,15).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Enjaymo in alle subgroepen van de pediatrische populatie voor de behandeling van primaire auto-immuun hemolytische anemie met koude antistoffen (cold agglutinin disease, CAD) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Ouderen
De meerderheid van de patiënten (43/66, 65%) die in de klinische studies met Enjaymo voor CAD waren opgenomen, waren 65 jaar of ouder. Uit gerapporteerde klinische ervaring zijn geen verschillen in respons tussen 65-plussers en jongere patiënten gebleken.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van sutimlimab werd gekarakteriseerd bij 24 patiënten (CARDINAL) en 42 patiënten (CADENZA), waaronder 51 patiënten die werden behandeld met 6.500 mg en 15 patiënten met 7.500 mg volgens de aanbevolen dosering. De totale blootstellingen bij steady state van het voorgestelde doseringsschema worden weergegeven in tabel 6.
Tabel 6 – Gemiddelde (SD) parameters voor blootstelling in de stabiele toestand
| CARDINAL en CADENZA | Dosis (mg) | Cmin (μg/ml)* | AUCSS (μg·u/ml)* |
Gemiddelde (SD) | 6.500 (n=51) 7.500 (n=15) | 1.397 (721) 1.107 (661) | 697449 (256234) 576017 (253776) |
* Afkortingen: AUCss = gebied onder de curve tussen 2 opeenvolgende doses nadat steady state is bereikt [area under the curve between 2 consecutive doses after steady state is achieved]; Cmin = dalconcentratie bij steady state gedefinieerd als 1 uur voorafgaand aan de volgende dosistoediening
Steady state werd bereikt in week 7 na het starten van de behandeling met sutimlimab, met een accumulatieratio van minder dan 2.
Distributie
Het distributievolume bij steady state in centrale en perifere compartimenten was ongeveer 5,8 L bij patiënten met CAD.
Biotransformatie
Sutimlimab is een eiwit. Het wordt algemeen erkend dat antilichamen worden gemetaboliseerd door degradatie in kleine peptiden en individuele aminozuren.
Eliminatie
De halfwaardetijd van sutimlimab is afhankelijk van de plasmaconcentratie. De terminale eliminatiehalfwaardetijd van sutimlimab bij steady state op basis van de totale klaring (lineaire en niet-lineaire klaring) is 16 dagen.
Lineariteit/non-lineariteit
Na eenmalige doses vertoonde de klaring van sutimlimab een steile initiële daling bij doses lager dan 30 mg/kg (~ 2 g), en werd onafhankelijk van de dosis tussen 60 en 100 mg/kg sutimlimab.
Speciale populaties
Er werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van sutimlimab op basis van geslacht, leeftijd, leverfunctiestoornis of nierfunctiestoornis. Blootstellingsniveaus (Cmax, Cmin en AUC) bij steady state werden geschat op basis van 6.500 mg (<75 kg) en 7.500 mg (≥75 kg) op dag 0, 7 en daarna om de 14 dagen. De farmacokinetische populatieanalyse toonde vergelijkbare blootstellingsparameters aan tussen geslachten met 101 mannelijke en 95 vrouwelijke deelnemers.
De farmacokinetische populatieanalyse toonde vergelijkbare blootstellingsparameters aan met het ras van de deelnemer (94 wit, 10 zwart, 42 Aziatisch).
Farmacokinetische populatieanalyse toonde aan dat lichaamsgewicht en etniciteit (Japans versus niet-Japans) de farmacokinetiek van sutimlimab beïnvloedden. Lagere blootstelling werd waargenomen bij deelnemers met een hoger lichaamsgewicht. Op basis van vergelijkingen tussen onderzoeken was sutimlimab AUC0-168 na 30 tot 100 mg/kg tot 38 % hoger bij Japanse proefpersonen dan bij niet-Japanse deelnemers.
Relatie(s) farmacokinetiek/farmacodynamiek
Sutimlimabconcentratie boven 100 μg/ml resulteerde in maximale remming van de klassieke complementroute. Het voorgestelde doseringsschema resulteerde in adequate blootstelling aan sutimlimab bij steady state om klinisch relevante effecten op Hgb-, bilirubine- en totale C4-niveaus te bieden.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Een verbeterd pre- en postnataal ontwikkelingsonderzoek (enhanced pre- and post-natal development, ePPND) bij cynomolgusapen heeft geen aanwijzingen opgeleverd voor nadelige ontwikkelingsresultaten bij intraveneuze toediening van sutimlimab tijdens organogenese tot en met de bevalling, bij blootstellingen die ongeveer 2–3 keer zo hoog zijn als de AUC bij de mens bij de maximaal aanbevolen dosis. In onderzoeken met herhaalde dosering met sutimlimab met blootstellingen tot ongeveer 4 keer de aanbevolen dosis voor mensen werden geen effecten op voortplantingsorganen waargenomen bij cynomolgusapen.
Er zijn geen onderzoeken met dieren uitgevoerd om het carcinogeen potentieel van sutimlimab te beoordelen.
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van niet-klinische onderzoek bij cynomolgusapen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Polysorbaat 80 (E 433)
Natriumchloride
Dibasisch natriumfosfaat (E 339)
Monobasisch natriumfosfaat (E 339)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende flacon:
4 jaar
Bewaren van het geneesmiddel na opening:
Chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 16 uur bij 18°C tot 25°C of gedurende 72 uur bij 2°C tot 8°C. Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt.
Indien niet onmiddellijk gebruikt, zijn de bewaartijden tijdens gebruik en de omstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker en zullen deze normaal gesproken niet langer duren dan 24 uur bij 2°C tot 8°C of 8 uur bij kamertemperatuur, tenzij het openen van de flacon en het samenvoegen in de infuuszak heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C–8°C).
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na opening van de geneesmiddelflacon, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
22 ml oplossing in flacon (type I glas) met een stop (butylrubber), verzegeling (aluminium) en een flip-off dop.
Elke verpakking bevat 1 of 6 flacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Enjaymo wordt geleverd als een oplossing in een injectieflacon met één dosis en moet door een professionele zorgverlener worden bereid met behulp van een aseptische techniek.
Bereiding
- 1. Haal Enjaymo uit de koelkast. Schud de flacon niet, om schuimvorming tot een minimum te beperken.
- 2.
Het vaccin moet vóór toediening visueel worden geïnspecteerd op deeltjes en verkleuring.
Enjaymo-oplossing is een opaalachtige en kleurloze tot lichtgele vloeistof. Niet toedienen als het verkleurd is of als er andere vreemde deeltjes aanwezig zijn.
- 3. Trek het berekende volume Enjaymo op uit het juiste aantal flacons op basis van de aanbevolen dosis (zie tabel 1) en voeg dit toe aan een lege infuuszak. Voer het eventueel ongebruikt deel dat in de flacon is achtergebleven af.
- 4. De bereide oplossing moet onmiddellijk worden toegediend. Voor bewaarcondities, zie rubriek 6.3.
Toediening
- 1. Laat de oplossing voor infusie vóór toediening op kamertemperatuur komen (18°C–25°C). Zie tabel 1 voor de infusiesnelheid. De infusie moet gedurende 1–2 uur worden toegediend, afhankelijk van het lichaamsgewicht van de patiënt. Dien de infusie met Enjaymo alleen toe via een filter van 0,22 micron met een polyethersulfon (PES) membraan. Infuusverwarmers mogen worden gebruikt, de temperatuur moet onder 40°C blijven.
- 2. Het infuuskatheter en de infuusslang moeten onmiddellijk vóór de infusie worden voorgevuld met de doseringsoplossing en onmiddellijk na voltooiing van de infusie worden gespoeld met voldoende hoeveelheid (ongeveer 20 ml) 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie.
- 3. Er zijn geen incompatibiliteiten waargenomen tussen de Enjaymo-infusieoplossing en infuuszakken gemaakt van bis(2-ethylhexyl)ftalaat (DEHP) geplastificeerd polyvinylchloride (PVC), ethylveylacetaat (EVA) en polyolefine (PO); toedieningssets gemaakt van DEHP-geplastificeerd PVC, DEHP-vrij polypropyleen (PP) en polyethyleen (PE); en flaconadapters gemaakt van polycarbonaat (PC) en acrylonitril-butadieen-styreen (ABS).
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Recordati Rare Diseases
Tour Hekla
52 avenue du Général de Gaulle
92800 Puteaux
Frankrijk
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1687/001
EU/1/22/1687/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 november 2022.
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.