


SmPC (samenvatting van de productkenmerken) - Zilbrysq
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde spuitZilbrysq 23 mg oplossing voor injectie in een voorgevulde spuitZilbrysq 32,4 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde spuit
Zilbrysq 23 mg oplossing voor injectie in een voorgevulde spuit
Zilbrysq 32,4 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat zilucoplan natrium equivalent aan 16,6 mg zilucoplan in 0,416 ml (40 mg/ml).
Zilbrysq 23 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat zilucoplan natrium equivalent aan 23 mg zilucoplan in 0,574 ml (40 mg/ml).
Zilbrysq 32,4 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat zilucoplan natrium equivalent aan 32,4 mg zilucoplan in 0,810 ml (40 mg/ml).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
De oplossing is helder tot licht doorschijnend en kleurloos, zonder zichtbare deeltjes. De pH en osmolaliteit van de oplossing zijn respectievelijk ongeveer 7,0 en 300 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zilbrysq is geïndiceerd als een aanvulling op de standaardtherapie voor de behandeling van volwassen patiënten met gegeneraliseerde myasthenia gravis (gMG) die positief testen op antilichamen tegen acetylcholinereceptor (AChR).
4.2 Dosering en wijze van toediening
Zilbrysq is bedoeld voor gebruik onder toezicht van en begeleiding door professionele zorgverleners die ervaren zijn in het behandelen van patiënten met neuromusculaire aandoeningen.
Vóór aanvang van de behandeling moeten patiënten worden gevaccineerd tegen Neisseria meningitidis. Als de behandeling minder dan 2 weken na vaccinatie moet worden gestart, zal de patiënt tot 2 weken na de eerste vaccinatiedosis passende profylactische antibioticabehandeling moeten krijgen (zie rubriek 4.3 en 4.4).
Dosering
De aanbevolen dosis dient eenmaal daags te worden toegediend als subcutane injectie en elke dag op ongeveer hetzelfde tijdstip.
Tabel 1: Totale dagelijkse dosis per lichaamsgewichtcategorie
| Lichaamsgewicht | Dosis* | Aantal voorgevulde spuiten volgens kleur van de zuigerstang |
| < 56 kg | 16,6 mg | 1 (ROBIJNROOD) |
| ≥ 56 tot < 77 kg | 23 mg | 1 (ORANJE) |
| ≥ 77 kg | 32,4 mg | 1 (DONKERBLAUW) |
* De aanbevolen dosis komt overeen met ongeveer 0,3 mg/kg.
Zilucoplan werd niet onderzocht bij gMG-patiënten met Myasthenia Gravis Foundation of America (MGFA-) klasse V.
Gemiste dosis
Als een dosis wordt gemist, moet deze op dezelfde dag worden toegediend. Daarna dient de volgende dag de normale dosering te worden voortgezet. Per dag mag niet meer dan één dosis worden toegediend.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 5.2). De ervaring met zilucoplan bij oudere patiënten in klinische onderzoeken is beperkt.
Nierfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een nierfunctiestoornis (creatinineklaring ≥ 15 ml/min). Er zijn geen gegevens beschikbaar voor patiënten bij wie dialyse vereist is.
Leverfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een lichte of een matige leverfunctiestoornis (Child-Pugh-score van 9 of lager).
De veiligheid en werkzaamheid van Zilbrysq zijn niet vastgesteld bij patiënten met een ernstige leverfunctiestoornis. Er kan geen dosisaanbeveling worden gedaan (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Zilbrysq bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel wordt toegediend door middel van subcutane injectie.
Geschikte injectieplaatsen zijn onder meer de voorkant van de dijen, de buik en de achterkant van de bovenarmen.
Injectielocaties moeten worden afgewisseld en injecties mogen niet worden toegediend in gebieden waar de huid gevoelig is, rood is, blauwe plekken heeft, verhard is of waar de huid littekens of striae vertoont.
Zilbrysq is bedoeld voor toediening door de patiënt zelf en/of door een andere persoon die goed getraind is in het toedienen van subcutane injecties en volgens de gedetailleerde instructies in de gebruiksaanwijzing aan het einde van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Patiënten die momenteel niet gevaccineerd zijn tegen Neisseria meningitidis (zie rubriek 4.4).
Patiënten met een onopgeloste infectie met Neisseria meningitidis.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Infecties met Neisseria
Meningokokkeninfectie
Als gevolg van het werkingsmechanisme kan het gebruik van zilucoplan de gevoeligheid van de patiënt voor infecties met Neisseria meningitidis verhogen. Als voorzorgsmaatregel moeten alle patiënten ten minste 2 weken voorafgaand aan de start van de behandeling worden gevaccineerd tegen meningokokkeninfecties.
Als de behandeling minder dan 2 weken na vaccinatie tegen meningokokkeninfecties moet worden gestart, zal de patiënt tot 2 weken na de eerste vaccinatiedosis passende profylactische antibioticabehandeling moeten krijgen. Meningokokkenvaccins verminderen het risico op meningokokkeninfecties maar elimineren dit niet volledig.
Vaccins tegen serogroepen A, C, Y, W en, indien beschikbaar, serogroep B worden aanbevolen als preventie tegen de vaak voorkomende pathogene meningokokken-serogroepen. Vaccinatie en profylactische antibioticabehandeling moeten plaatsvinden volgens de meest actuele relevante richtlijnen.
Tijdens de behandeling moeten patiënten worden gecontroleerd op tekenen en symptomen van meningokokkeninfectie en onmiddellijk worden onderzocht bij een vermoeden van infectie. In geval van een vermoedelijke meningokokkeninfectie moeten passende maatregelen worden genomen, zoals behandeling met antibiotica en stopzetting van de behandeling, totdat meningokokkeninfectie kan worden uitgesloten. Patiënten moeten opgedragen worden onmiddellijk een arts te raadplegen als zich tekenen of symptomen van meningokokkeninfecties voordoen.
Voorschrijvers moeten bekend zijn met de educatieve materialen voor de behandeling van meningokokkeninfecties, en dienen een patiëntenkaart en een handleiding voor de patiënt/verzorger te verstrekken aan patiënten die worden behandeld met zilucoplan.
Andere infecties met Neisseria
Naast Neisseria meningitidis kunnen patiënten die met zilucoplan worden behandeld ook vatbaar zijn voor infecties met andere Neisseria-soorten, zoals gonokokkeninfecties. Patiënten moeten worden geïnformeerd over het belang van preventie en behandeling van gonorroe.
Vaccinaties
Voordat gestart wordt met behandeling met zilucoplan, wordt geadviseerd dat patiënten gevaccineerd worden volgens de actuele vaccinatierichtlijnen.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per voorgevulde spuit, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op basis van resultaten van in-vitro-testen, remt of induceert zilucoplan geen geneesmiddelmetaboliserende enzymen (CYP’s en UGT’s) en vaak voorkomende transporteiwitten op een klinisch relevante manier.
Op basis van het potentieel remmende effect van zilucoplan op de complementafhankelijke cytotoxiciteit van rituximab, is het mogelijk dat zilucoplan de verwachte farmacodynamische effecten van rituximab vermindert.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van zilucoplan bij zwangere vrouwen.
| De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft | |
| reproductietoxiciteit (zie rubriek 5.3). | |
| Behandeling van zwangere vrouwen met |
Zilbrysq mag alleen worden overwogen als het klinische
| voordeel opweegt tegen de risico’s. |
Borstvoeding
Het is niet bekend of zilucoplan al dan niet in de moedermelk wordt uitgescheiden of systemisch wordt geabsorbeerd na orale inname door de pasgeborenen/zuigelingen. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met zilucoplan moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van zilucoplan op de vruchtbaarheid bij de mens werd niet beoordeeld. In sommige vruchtbaarheidsonderzoeken en toxiciteitsonderzoeken met herhaalde doses bij niet-menselijke primaten, werden bevindingen van onduidelijke klinische relevantie waargenomen in mannelijke en vrouwelijke reproductie-organen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zilbrysq heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren reacties op de injectieplaats (blauwe plek op de injectieplaats (13,9%) en pijn op de injectieplaats (7,0%)) en infecties van de bovenste luchtwegen (nasofaryngitis (5,2%), infectie van de bovenste luchtwegen (3,5%) en sinusitis (3,5%)).
Tabel met lijst van bijwerkingen
Tabel 2 toont de bijwerkingen van de samengevoegde onderzoeken (placebogecontroleerd onderzoek (n=115) en open-label uitbreidingsonderzoek (n=213)) bij gMG, samen met een classificatie van de frequentie bij met zilucoplan behandelde patiënten, met behulp van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 2: Bijwerkingen
| Systemische-/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Infecties van de bovenste luchtwegen* |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
Huid- en onderhuidaandoeningen | Vaak | Morfea*a |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Reacties op de injectieplaats* |
| Onderzoeken | Vaak | Verhoogd lipase* |
| Vaak | Verhoogd amylase* | |
| Soms | Verhoogd aantal eosinofielen in het bloed* |
*Zie paragraaf Beschrijving van geselecteerde bijwerkingen.
a Morfea werd enkel gemeld in langdurige open-label klinische onderzoeken. De maximale duur van blootstelling aan ZLP (zilucoplan) tijdens de langdurige klinische onderzoeken was meer dan 4 jaar.
Beschrijving van geselecteerde bijwerkingen
Reactie op de injectieplaats
De vaakst voorkomende reacties waren een blauwe plek, pijn, een knobbel, pruritus en een hematoom op de injectieplaats. Alle gevallen waren licht tot matig in ernst en minder dan 3% van de reacties leidde tot stopzetting van de behandeling.
Infecties van de bovenste luchtwegen
De vaakst voorkomende infecties bestonden uit nasofaryngitis, infecties van de bovenste luchtwegen en sinusitis. Meer dan 95% van de gevallen waren licht of matig in ernst en leidden niet tot stopzetting van de behandeling. In samengevoegde placebogecontroleerde onderzoeken werden infecties van de bovenste luchtwegen gemeld bij 13,0% van de patiënten die werden behandeld met zilucoplan en bij 7,8% van de patiënten die werden behandeld met placebo.
Verhoogd aantal pancreasenzymen
Gevallen van verhogingen van lipase (5,2%) en/of amylase (6,1%) werden waargenomen. Deze verhogingen waren van voorbijgaande aard en leidden zelden tot stopzetting van de behandeling. Het merendeel trad op binnen 2 maanden na aanvang van zilucoplan en normaliseerde binnen 2 maanden.
Verhoogd aantal eosinofielen in het bloed
Verhoogde niveaus van eosinofielen in het bloed werden waargenomen. Deze waren van voorbijgaande aard en leidden niet tot stopzetting van de behandeling. Het merendeel trad op binnen 2 maanden na aanvang van zilucoplan en normaliseerde binnen 1 maand.
Morfea
Gevallen van morfea werden waargenomen na langdurige behandeling tijdens het open-label uitbreidingsonderzoek. Het merendeel van de gevallen had een tijd tot aanvang van meer dan één jaar na aanvang van de behandeling, waren van lichte of matige ernst en leidden niet tot stopzetting van de behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In een onderzoek met gezonde vrijwilligers waarbij 32 deelnemers werden blootgesteld aan tweemaal de aanbevolen dosis (overeenkomend met ongeveer 0,6 mg/kg; tabel 1), subcutaan toegediend gedurende maximaal 7 dagen, waren de veiligheidsgegevens consistent met het veiligheidsprofiel van de aanbevolen dosis.
In geval van overdosering wordt aanbevolen om patiënten nauwlettend te controleren op bijwerkingen en om onmiddellijk passende ondersteunende maatregelen te nemen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, complementremmers, ATC-code: L04AJ06
Werkingsmechanisme
Zilucoplan is een 15-aminozuur, synthetisch macrocyclisch peptide dat de effecten van het complementeiwit C5 remt via een dubbel werkingsmechanisme. Het bindt zich specifiek aan C5, waardoor de splitsing ervan door het C5-convertase naar C5a en C5b wordt geremd. Dit resulteert in een neerwaartse regulatie van de samenstelling en cytolytische activiteit van het membraan aanvallend complex (MAC). Bovendien, door zich te binden aan de C5b-groep van C5, belemmert zilucoplan door sterische hinder de binding van C5b aan C6. Hierdoor wordt de daaropvolgende samenstelling en activiteit van de MAC voorkomen in het geval dat C5b wordt gevormd.
Farmacodynamische effecten
Het farmacodynamische effect van zilucoplan werd geanalyseerd door het vermogen om ex vivo, complement-geïnduceerde lysis van rode bloedcellen van schapen (sRBC) te remmen.
Gegevens uit de fase 2- en fase 3-onderzoeken tonen snelle, volledige (> 95%) en aanhoudende complementremming met zilucoplan wanneer gedoseerd volgens tabel 1.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van zilucoplan werden geëvalueerd in een 12 weken durend, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek MG0010 (RAISE) in meerdere centra en in het open-label uitbreidingsonderzoek MG0011 (RAISE-XT).
Onderzoek MG0010 (RAISE)
Er werden in totaal 174 patiënten van ten minste 18 jaar oud ingeschreven. Deze patiënten hadden een acetylcholinereceptor-antilichaampositieve gegeneraliseerde myasthenia gravis, een score op de myasthenia gravis-activiteit in het dagelijks leven (MG-ADL) van ≥ 6 en een kwantitatieve myasthenia gravis-score (QMG-score) van ≥ 12 (zie tabel 3).
Patiënten werden eenmaal daags behandeld met ofwel zilucoplan (dosering volgens tabel 1) of placebo waarbij respectievelijk 86 en 88 patiënten waren gerandomiseerd naar elke behandelingsgroep. Stabiele standaardbehandeling (SOC) was toegestaan. De meerderheid van de patiënten werd bij de baseline behandeld voor gMG, waaronder parasympathicomimetica (84,5%), systemische corticosteroïden (63,2%) en niet-steroïde immunosuppressiva (51,1%).
Het primaire eindpunt was de verandering ten opzichte van de uitgangswaarde tot week 12 in de totale MG-ADL-score.
De belangrijkste secundaire eindpunten waren de verandering ten opzichte van de uitgangswaarde tot week 12 in QMG-totaalscore, in de totaalscore op het myasthenia gravis-composiet (MGC) en in de totaalscore van de test MG-kwaliteit van leven (MG-QoL15r) (tabel 4). MG-ADL klinische responders werden gedefinieerd als ten minste een vermindering hebbend van 3 punten en QMG responders werden gedefinieerd als ten minste een vermindering hebbend van 5 punten zonder noodbehandeling.
Tabel 3: Demografische en ziektekenmerken bij de baseline van patiënten die zijn ingeschreven in onderzoek MG0010
| Zilucoplan (n = 86) | Placebo (n = 88) | |
| Leeftijd, jaren, gemiddelde (SD) | 52,6 (14,6) | 53,3 (15,7) |
| Leeftijd bij aanvang, jaren, gemiddelde (SD) | 43,5 (17,4) | 44,0 (18,7) |
| Leeftijd ≥ 65 | 22 (25,6) | 26 (29,5) |
| Geslacht, mannelijk, n (%) | 34 (39,5) | 41 (46,6) |
| MG-ADL-score gemiddeld (SD) bij baseline | 10,3 (2,5) | 10,9 (3,4) |
| QMG-score gemiddeld (SD) bij baseline | 18,7 (3,6) | 19,4 (4,5) |
| MGC-score gemiddeld (SD) bij baseline | 20,1 (6,0) | 21,6 (7,2) |
| MG-QoL15r-score gemiddeld (SD) bij baseline | 18,6 (6,6) | 18,9 (6,8) |
| Ziekteduur, jaren, gemiddelde (SD) | 9,3 (9,5) | 9,0 (10,4) |
| MGFA-klasse bij screening, n (%) klasse II | 22 (25,6) | 27 (30,7) |
| MGFA-klasse bij screening, n (%) klasse III | 60 (69,8) | 57 (64,8) |
| MGFA-klasse bij screening, n (%) klasse IV | 4 (4,7) | 4 (4,5) |
Tabel 4 toont de verandering ten opzichte van de uitgangswaarde in week 12 in de totale scores voor MG‐ADL, QMG, MGC en MG‐QoL15r. Gemiddelde baselinescores waren 10,9 en 10,3 voor MG-ADL, 19,4 en 18,7 voor QMG, 21,6 en 20,1 voor MGC en 18,9 en 18,6 voor MG-QoL15r voor de respectievelijke placebo- en zilucoplangroepen.
Tabel 4: Verandering ten opzichte van de uitgangswaarde in week 12 in de totale scores voor MG‐ADL, QMG, MGC en MG‐QoL15r
Eindpunten: verandering ten opzichte van de uitgangswaarde in totale score in week 12: LS-gemiddelde (95%-BI) | Zilucoplan (n = 86) | Placebo (n = 88) | Zilucoplan verandering LS gemiddeld verschil vs. placebo (95%-BI) | p-waarde* |
| MG-ADL | -4,39 (-5,28; -3,50) | -2,30 (-3,17; -1,43) | -2,09 (-3,24; -0,95) | < 0,001 |
| QMG | -6,19 (-7,29; -5,08) | -3,25 (-4,32; -2,17) | -2,94 (-4,39; -1,49) | < 0,001 |
| MGC | -8,62 (-10,22; -7,01) | -5,42 (-6,98; -3,86) | -3,20 (-5,24; -1,16) | 0,0023 |
| MG‐QoL15r | -5,65 (-7,17; -4,12) | -3,16 (-4,65; -1,67) | -2,49 (-4,45; -0,54) | 0,0128 |
*Analyse op basis van een MMRM ANCOVA-model
Het behandelingseffect in de zilucoplangroep voor alle 4 eindpunten begon al snel in week 1, bleef stijgen tot week 4 en hield aan tot en met week 12.
In week 12 werd een klinisch betekenisvolle en zeer statistisch significante verbetering waargenomen in de totale MG-ADL-score (afbeelding 1) en in de totale QMG-score voor zilucoplan ten opzichte van placebo.
Afbeelding 1: Verandering ten opzichte van de uitgangswaarde in totale MG‐ADL-score
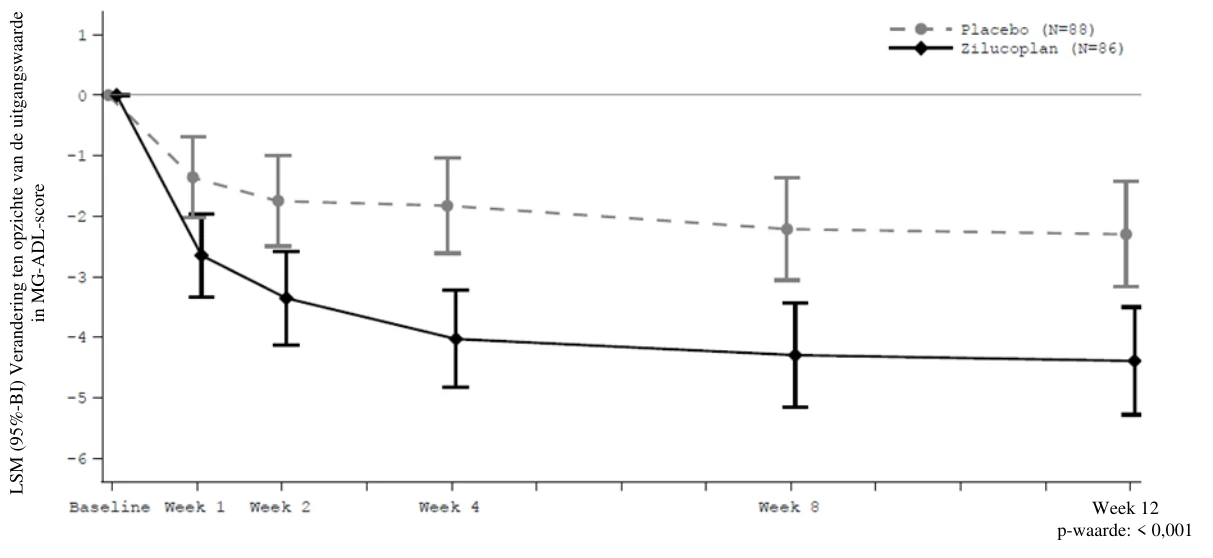
Analyse gebaseerd op MMRM ANCOVA-model
Klinisch betekenisvolle verandering = 2-puntsverandering in MG‐ADL-score
In week 12 waren 73,1% van de patiënten in de zilucoplangroep klinische MG‐ADL-responders zonder noodbehandeling, vs. 46,1% in de placebogroep (p<0,001). Achtenvijftig procent (58,0%) van de patiënten in de zilucoplangroep waren klinische QMG-responders zonder noodbehandeling, vs. 33,0% in de placebogroep (p=0,0012).
In week 12 was het cumulatieve deel van de patiënten dat noodbehandeling nodig had 5% in de zilucoplangroep en 11% in de placebogroep. Noodbehandeling werd gedefinieerd als intraveneuze immunoglobuline G (IVIG) of plasmavervanging (PLEX).
Onderzoek MG0011 (RAISE-XT)
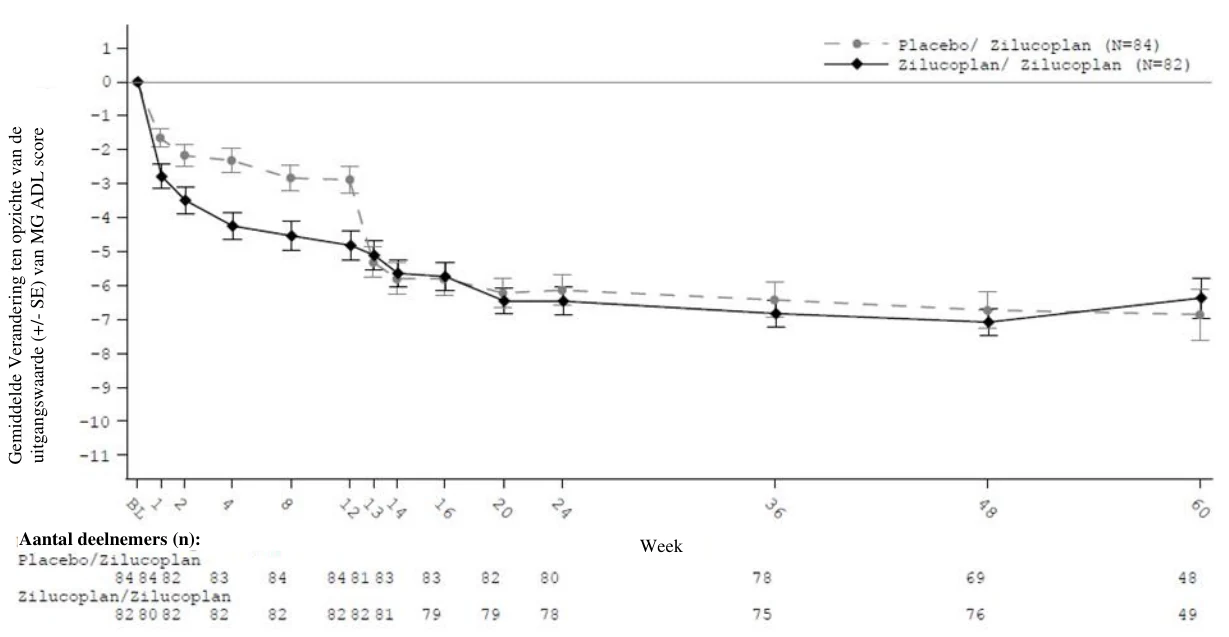
Tweehonderd patiënten die de placebogecontroleerde fase 2- (MG0009) of fase 3- (MG0010) onderzoeken voltooiden, gingen door met het open-label uitbreidingsonderzoek MG0011 waarin alle patiënten dagelijks werden behandeld met zilucoplan (dosis volgens tabel 1). Het primaire doel was de langetermijnveiligheid. Secundaire werkzaamheidseindpunten waren de verandering ten opzichte van de dubbelblinde onderzoeksbaseline in de MG‐ADL-, QMG-, MGC- en MG‐QoL15r-score in week 24. Voor voormalige MG0010-deelnemers, worden de resultaten hieronder getoond (tabel 5).
Tabel 5: Gemiddelde verandering ten opzichte van de dubbelblinde onderzoeksbaseline (MG0010) in week 24 (week 12 in MG0011) en week 60 (week 48 in MG0011) voor de totale scores voor MG‐ADL, QMG, MGC en MG‐QoL15r
Eindpunten: verandering ten opzichte van de uitgangswaarde in totale score in week 24 en week 60: Gemiddelde LS (SE) | Zilucoplan (n = 82) | Placebo/zilucoplan (n = 84) |
| MG-ADL | ||
| Week 24 | -5,46 (0,59) | -5,20 (0,52) |
| Week 60 | -5,16 (0,61) | -4,37 (0,54) |
| QMG | ||
| Week 24 | -7,10 (0,80) | -7,19 (0,69) |
| Week 60 | -6,44 (0,83) | -6,15 (0,71) |
| MGC | ||
| Week 24 | -10,37 (1,15) | -11,12 (1,00) |
| Week 60 | -8,89 (1,20) | -9,01 (1,04) |
| MG-QoL15r | ||
| Week 24 | -8,09 (0,96) | -7,96 (0,89) |
| Week 60 | -7,22 (0,99) | -6,09 (0,91) |
Analyse gebaseerd op een MMRM ANCOVA-model waarbij noodbehandeling en stopzetting werden beschouwd als falen op behandeling. Overlijden werd beschouwd als de slechtst mogelijke score (bijv. score 24 voor MG-ADL).
SE = standaardfout
Afbeelding 2: Gemiddelde verandering ten opzichte van de dubbelblinde onderzoeksbaseline tot week 60 voor de totale MG-ADL-score
Immunogeniciteit
In MG0010 en MG0011 (RAISE-XT) werden de patiënten getest op positiviteit voor antilichaam tegen geneesmiddel (ADA) en antilichaam tegen polyethyleenglycol (PEG).
In beide onderzoeken waren de antilichaamtiters laag en er was geen bewijs van een impact op farmacokinetiek of farmacodynamiek en geen klinisch betekenisvolle impact op werkzaamheid of veiligheid.
In MG0010 en MG0011 waren 2 patiënten (2,4%) elk in de zilucoplan/zilucoplan- en placebo-/zilucoplangroep positief voor tijdens de behandeling optredende ADA’s en anti-PEG-antilichamen. Dertien proefpersonen (16%) per groep waren positief voor tijdens de behandeling optredende anti-PEG-antilichamen terwijl ze ADA-negatief waren. Twee patiënten (2,4%) per groep waren negatief voor anti-PEG-antilichamen terwijl ze positief waren voor tijdens de behandeling optredende ADA’s.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met zilucoplan in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van myasthenia gravis. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Absorptie
Na enkelvoudige en meervoudige dagelijkse subcutane toediening(en) van de aanbevolen dosis zilucoplan (tabel 1) bij gezonde proefpersonen bereikte zilucoplan de piekplasmaconcentratie over het algemeen tussen 3 en 6 uur na toediening.
In onderzoek MG0010 bij patiënten met gMG, na dagelijkse herhaalde subcutane toediening van de aanbevolen dosis zilucoplan (tabel 1), waren de plasmaconcentraties van zilucoplan consistent, waarbij de steady-state dalconcentraties werden bereikt in week 4 en gehandhaafd tot en met week 12. Blootstellingen na subcutane toediening van enkelvoudige doses zilucoplan in de buik, dij of bovenarm waren vergelijkbaar.
Distributie
Zilucoplan en de actieve (RA103488) en belangrijke inactieve (RA102758) circulerende metabolieten zijn sterk gebonden aan plasma-eiwitten (> 99%). Het gemiddelde distributievolume voor zilucoplan (Vc/F) met behulp van een farmacokinetische populatieanalyse is 3,51 l. Zilucoplan is geen substraat voor vaak voorkomende geneesmiddeltransporteiwitten.
Metabolisme
Zilucoplan is geen substraat van belangrijke CYP-enzymen. In plasma werden 2 metabolieten gedetecteerd, de actieve (RA103488) en de belangrijkste inactieve metaboliet (RA102758). De vorming van RA103488 is voornamelijk te wijten aan cytochroom CYP450 4F2. RA103488 heeft een farmacologische activiteit die vergelijkbaar is met zilucoplan, maar is in een veel lagere concentratie aanwezig dan zilucoplan. De bijdrage van RA103488 aan farmacologische activiteit is laag. Bovendien wordt verwacht dat zilucoplan, als peptide, via katabole routes wordt afgebroken tot kleinere peptiden en aminozuren.
Zilucoplan remt MRP3 in vitro in therapeutische concentraties; de klinische relevantie van deze remming is onbekend.
Eliminatie
Verwacht wordt dat zilucoplan, als peptide, via katabole routes wordt afgebroken tot kleinere peptiden en aminozuren. De gemiddelde terminale eliminatiehalfwaardetijd in plasma was ongeveer 172 uur (7-8 dagen). De halfwaardetijd was 220 uur en 96 uur voor respectievelijk de actieve (RA103488) en belangrijke inactieve metaboliet (RA102758). De uitscheiding van zilucoplan en zijn metabolieten (RA103488 en RA102758), gemeten in zowel urine als ontlasting, was verwaarloosbaar klein. Het gepegyleerde deel van zilucoplan wordt naar verwachting voornamelijk uitgescheiden via de nieren, en de belangrijkste afbraak van vetzuur is via β-oxidatie naar acetyl-CoA.
Lineariteit/non-lineariteit
In de farmacokinetische populatieanalyse (doses overeenkomend met 0,05 tot 0,6 mg/kg) wordt de farmacokinetiek van zilucoplan gekenmerkt door doelafhankelijke geneesmiddeldispositie met minder dan dosisproportionele toename in blootstelling bij toenemende doses en na meerdere doses ten opzichte van enkelvoudige toediening.
Antilichamen
De incidenties van ADA’s en anti-PEG-antilichamen in het fase 3-onderzoek bij patiënten met gMG waren vergelijkbaar tussen de behandelingsgroep met zilucoplan en de behandelingsgroep met placebo (zie rubriek 5.1).
De ADA- en anti-PEG-antilichaamstatus van patiënten die werden behandeld met zilucoplan hadden geen invloed op de concentraties zilucoplan.
Speciale populaties
Gewicht
Farmacokinetische analyse van populatiegegevens verzameld in onderzoeken naar gMG toonde aan dat lichaamsgewicht een aanzienlijke invloed heeft op de farmacokinetiek van zilucoplan. De dosering van zilucoplan is gebaseerd op lichaamsgewichtcategorieën (zie rubriek 4.2). Er is geen verdere dosisaanpassing nodig.
Ouderen
Op basis van farmacokinetische populatieanalyse had leeftijd geen invloed op de farmacokinetiek van zilucoplan. Er is geen dosisaanpassing vereist.
Nierfunctiestoornis
Het effect van een nierfunctiestoornis op de farmacokinetiek van zilucoplan en de metabolieten ervan werd onderzocht in een open-label fase 1-onderzoek, waarbij een enkelvoudige dosis van de aanbevolen dosis zilucoplan (tabel 1) werd toegediend aan gezonde proefpersonen en proefpersonen met een ernstige nierfunctiestoornis (creatinineklaring tussen 15 en < 30 ml/min). Systemische blootstelling aan zilucoplan en de belangrijkste inactieve metaboliet RA102758 was niet verschillend bij proefpersonen met een ernstige nierfunctiestoornis vergeleken met proefpersonen met een normale nierfunctie. De blootstelling aan de actieve metaboliet RA103488 was ongeveer 1,5 maal hoger bij proefpersonen met een ernstige nierfunctiestoornis in vergelijking met proefpersonen met een normale nierfunctie.
Op basis van de farmacokinetische resultaten is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis.
Leverfunctiestoornis
De effecten van een matige leverfunctiestoornis (zoals gedefinieerd door een Child-Pugh-score tussen 7 en 9) op de farmacokinetiek van zilucoplan en de metabolieten ervan werden onderzocht in een open-label fase 1-onderzoek, waarbij een enkelvoudige dosis van de aanbevolen dosis zilucoplan (tabel 1) werd toegediend aan gezonde proefpersonen en proefpersonen met een matige leverfunctiestoornis.
Systemische blootstelling aan zilucoplan was 24% lager bij proefpersonen met een matige leverfunctiestoornis in vergelijking met gezonde proefpersonen, wat overeenkwam met een hogere systemische en piekblootstelling van beide metabolieten bij proefpersonen met een leverfunctiestoornis in vergelijking met gezonde proefpersonen. De piekblootstelling aan zilucoplan en de terminale halfwaardetijd waren vergelijkbaar tussen beide groepen. Verdere farmacodynamische analyse identificeerde geen betekenisvolle verschillen in complementniveaus of remming van complementactiviteit tussen beide groepen. Op basis van deze resultaten is geen dosisaanpassing vereist voor patiënten met een lichte of matige leverfunctiestoornis.
Raciale en etnische groepen
In een klinisch fase 1-onderzoek bij gezonde Kaukasische en Japanse proefpersonen werd het farmacokinetische profiel van zilucoplan en de twee metabolieten ervan (RA102758 en RA103488) vergeleken na een enkelvoudige dosis (tabel 1) en na meervoudige dosering gedurende 14 dagen. De resultaten waren over het algemeen vergelijkbaar tussen beide groepen. De farmacokinetische populatieanalyse voor zilucoplan toonde aan dat er geen verschillen zijn tussen de verschillende rascategorieën (Zwart/Afrikaans Amerikaans, Aziatisch/Japans en Kaukasisch). Er is geen dosisaanpassing vereist.
Geslacht
In de farmacokinetische populatieanalyse werd geen verschil in farmacokinetiek waargenomen tussen geslachten. Er is geen dosisaanpassing vereist.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoeken met herhaalde doses, uitgevoerd bij niet-menselijke primaten, was sprake van vesiculaire degeneratie/hyperplasie van epitheelcellen en mononucleaire celinfiltraten in verschillende weefsels bij klinisch relevante blootstelling. In de alvleesklier manifesteerde zich dit soms als pancreatische acinaire celdegeneratie, soms met fibrose en ductale degeneratie/regeneratie en dit ging gepaard met verhoogde plasmaconcentraties van amylase en lipase. In vrouwelijke voortplantingsorganen (vagina, cervix, baarmoeder) werden mononucleaire celinfiltraten met epitheeldegeneratie en cervicale squameuze metaplasie waargenomen. In een vruchtbaarheidsonderzoek bij mannelijke apen werd minimale tot lichte kiemlijndegeneratie/-depletie waargenomen bij klinisch relevante blootstellingen, maar de ernst nam niet toe met de dosis. Er werd geen impact op spermatogenese waargenomen. De bevindingen bij niet-menselijke primaten zijn van onduidelijke klinische relevantie en sommigen zijn mogelijk gerelateerd aan infecties secundair aan het farmacologisch effect van zilucoplan, maar andere werkingsmechanismen kunnen niet worden uitgesloten. De bevindingen correleerden niet met enige effecten op embryofoetale ontwikkeling of zwangerschapsuitkomsten (miskraam, bevalling, zwangerschapsuitkomsten of postnatale ontwikkeling van zuigelingen) bij niet-menselijke primaten bij vergelijkbare dosisniveaus.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met zilucoplan.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaat monohydraat
Dinatriumfosfaat (watervrij)
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaar de voorgevulde spuit in de buitenverpakking ter bescherming tegen licht.
Patiënten mogen de voorgevulde spuit gedurende een enkele periode van maximaal 3 maanden bewaren in de oorspronkelijke doos bij kamertemperatuur tot 30 °C. Zodra Zilbrysq bij kamertemperatuur werd bewaard, mag het niet terug in de koelkast worden geplaatst en moet het worden weggegooid als het niet binnen de periode van 3 maanden of vóór de vervaldatum wordt gebruikt, afhankelijk van wat zich het eerst voordoet.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit (type I-glas) met een 29G 1⁄2" dunwandige naald afgesloten met een grijze met fluoropolymeer gelamineerde broombutylrubberen zuigerstop. De naald wordt beschermd met een stevige naaldbescherming die bestaat uit een thermoplastisch elastomeer naaldbescherming en een polypropyleen stevige afscherming.
Elke voorgevulde spuit is vooraf gemonteerd met een veiligheidsnaald, een vingergreep en een gekleurde zuiger:
Zilbrysq 16,6 mg oplossing voor injectie in voorgevulde spuit
0,416 ml oplossing voor injectie in voorgevulde spuit met ROBIJNRODE zuigerstang
Zilbrysq 23 mg oplossing voor injectie in voorgevulde spuit
0,574 ml oplossing voor injectie in voorgevulde spuit met ORANJE zuigerstang
Zilbrysq 32,4 mg oplossing voor injectie in voorgevulde spuit
0,810 ml oplossing voor injectie in voorgevulde spuit met DONKERBLAUWE zuigerstang
Verpakkingsgrootte van 7 voorgevulde spuiten voor 16,6 mg, 23 mg en 32,4 mg oplossing voor injectie.
Meervoudige verpakking met 28 (4 verpakkingen van 7) voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Bruxelles
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde spuit
EU/1/23/1764/001
EU/1/23/1764/002
Zilbrysq 23 mg oplossing voor injectie in een voorgevulde spuit
EU/1/23/1764/003
EU/1/23/1764/004
Zilbrysq 32,4 mg oplossing voor injectie in een voorgevulde spuit
EU/1/23/1764/005
EU/1/23/1764/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 01 december 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde penZilbrysq 23 mg oplossing voor injectie in een voorgevulde penZilbrysq 32,4 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde pen
Zilbrysq 23 mg oplossing voor injectie in een voorgevulde pen
Zilbrysq 32,4 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat zilucoplan natrium equivalent aan 16,6 mg zilucoplan in 0,416 ml (40 mg/ml).
Zilbrysq 23 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat zilucoplan natrium equivalent aan 23 mg zilucoplan in 0,574 ml (40 mg/ml).
Zilbrysq 32,4 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat zilucoplan natrium equivalent aan 32,4 mg zilucoplan in 0,810 ml (40 mg/ml).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
De oplossing is helder tot licht doorschijnend en kleurloos, zonder zichtbare deeltjes. De pH en osmolaliteit van de oplossing zijn respectievelijk ongeveer 7,0 en 300 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zilbrysq is geïndiceerd als een aanvulling op de standaardtherapie voor de behandeling van volwassen patiënten met gegeneraliseerde myasthenia gravis (gMG) die positief testen op antilichamen tegen acetylcholinereceptor (AChR).
4.2 Dosering en wijze van toediening
Zilbrysq is bedoeld voor gebruik onder toezicht van en begeleiding door professionele zorgverleners die ervaren zijn in het behandelen van patiënten met neuromusculaire aandoeningen.
Vóór aanvang van de behandeling moeten patiënten worden gevaccineerd tegen Neisseria meningitidis. Als de behandeling minder dan 2 weken na vaccinatie moet worden gestart, zal de patiënt tot 2 weken na de eerste vaccinatiedosis passende profylactische antibioticabehandeling moeten krijgen (zie rubriek 4.3 en 4.4).
Dosering
De aanbevolen dosis dient eenmaal daags te worden toegediend als subcutane injectie en elke dag op ongeveer hetzelfde tijdstip.
Tabel 6: Totale dagelijkse dosis per lichaamsgewichtcategorie
| Lichaamsgewicht | Dosis* | Aantal voorgevulde pennen volgens kleur van het etiket |
| < 56 kg | 16,6 mg | 1 (FRAMBOOSROOD) |
| ≥ 56 tot < 77 kg | 23 mg | 1 (ORANJE) |
| ≥ 77 kg | 32,4 mg | 1 (DONKERBLAUW) |
* De aanbevolen dosis komt overeen met ongeveer 0,3 mg/kg.
Zilucoplan werd niet onderzocht bij gMG-patiënten met Myasthenia Gravis Foundation of America (MGFA-) klasse V.
Gemiste dosis
Als een dosis wordt gemist, moet deze op dezelfde dag worden toegediend. Daarna dient de volgende dag de normale dosering te worden voortgezet. Per dag mag niet meer dan één dosis worden toegediend.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 5.2). De ervaring met zilucoplan bij oudere patiënten in klinische onderzoeken is beperkt.
Nierfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een nierfunctiestoornis (creatinineklaring ≥ 15 ml/min). Er zijn geen gegevens beschikbaar voor patiënten bij wie dialyse vereist is.
Leverfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een lichte of een matige leverfunctiestoornis (Child-Pugh-score van 9 of lager).
De veiligheid en werkzaamheid van Zilbrysq zijn niet vastgesteld bij patiënten met een ernstige leverfunctiestoornis. Er kan geen dosisaanbeveling worden gedaan (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Zilbrysq bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel wordt toegediend door middel van subcutane injectie.
Geschikte injectieplaatsen zijn onder meer de voorkant van de dijen, de buik en de achterkant van de bovenarmen.
Injectielocaties moeten worden afgewisseld en injecties mogen niet worden toegediend in gebieden waar de huid gevoelig is, rood is, blauwe plekken heeft, verhard is of waar de huid littekens of striae vertoont.
Zilbrysq is bedoeld voor toediening door de patiënt zelf en/of door een andere persoon die goed getraind is in het toedienen van subcutane injecties en volgens de gedetailleerde instructies in de gebruiksaanwijzing aan het einde van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Patiënten die momenteel niet gevaccineerd zijn tegen Neisseria meningitidis (zie rubriek 4.4).
Patiënten met een onopgeloste infectie met Neisseria meningitidis.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Infecties met Neisseria
Meningokokkeninfectie
Als gevolg van het werkingsmechanisme kan het gebruik van zilucoplan de gevoeligheid van de patiënt voor infecties met Neisseria meningitidis verhogen. Als voorzorgsmaatregel moeten alle patiënten ten minste 2 weken voorafgaand aan de start van de behandeling worden gevaccineerd tegen meningokokkeninfecties.
Als de behandeling minder dan 2 weken na vaccinatie tegen meningokokkeninfecties moet worden gestart, zal de patiënt tot 2 weken na de eerste vaccinatiedosis passende profylactische antibioticabehandeling moeten krijgen. Meningokokkenvaccins verminderen het risico op meningokokkeninfecties maar elimineren dit niet volledig.
Vaccins tegen serogroepen A, C, Y, W en, indien beschikbaar, serogroep B worden aanbevolen als preventie tegen de vaak voorkomende pathogene meningokokken-serogroepen. Vaccinatie en profylactische antibioticabehandeling moeten plaatsvinden volgens de meest actuele relevante richtlijnen.
Tijdens de behandeling moeten patiënten worden gecontroleerd op tekenen en symptomen van meningokokkeninfectie en onmiddellijk worden onderzocht bij een vermoeden van infectie. In geval van een vermoedelijke meningokokkeninfectie moeten passende maatregelen worden genomen, zoals behandeling met antibiotica en stopzetting van de behandeling, totdat meningokokkeninfectie kan worden uitgesloten. Patiënten moeten opgedragen worden onmiddellijk een arts te raadplegen als zich tekenen of symptomen van meningokokkeninfecties voordoen.
Voorschrijvers moeten bekend zijn met de educatieve materialen voor de behandeling van meningokokkeninfecties, en dienen een patiëntenkaart en een handleiding voor de patiënt/verzorger te verstrekken aan patiënten die worden behandeld met zilucoplan.
Andere infecties met Neisseria
Naast Neisseria meningitidis kunnen patiënten die met zilucoplan worden behandeld ook vatbaar zijn voor infecties met andere Neisseria-soorten, zoals gonokokkeninfecties. Patiënten moeten worden geïnformeerd over het belang van preventie en behandeling van gonorroe.
Vaccinaties
Voordat gestart wordt met behandeling met zilucoplan, wordt geadviseerd dat patiënten gevaccineerd worden volgens de actuele vaccinatierichtlijnen.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per voorgevulde pen, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op basis van resultaten van in-vitro-testen, remt of induceert zilucoplan geen geneesmiddelmetaboliserende enzymen (CYP’s en UGT’s) en vaak voorkomende transporteiwitten op een klinisch relevante manier.
Op basis van het potentieel remmende effect van zilucoplan op de complementafhankelijke cytotoxiciteit van rituximab, is het mogelijk dat zilucoplan de verwachte farmacodynamische effecten van rituximab vermindert.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van zilucoplan bij zwangere vrouwen.
| De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft | |
| reproductietoxiciteit (zie rubriek 5.3). | |
| Behandeling van zwangere vrouwen met |
Zilbrysq mag alleen worden overwogen als het klinische
| voordeel opweegt tegen de risico’s. |
Borstvoeding
Het is niet bekend of zilucoplan al dan niet in de moedermelk wordt uitgescheiden of systemisch wordt geabsorbeerd na orale inname door de pasgeborenen/zuigelingen. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met zilucoplan moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van zilucoplan op de vruchtbaarheid bij de mens werd niet beoordeeld. In sommige vruchtbaarheidsonderzoeken en toxiciteitsonderzoeken met herhaalde doses bij niet-menselijke primaten, werden bevindingen van onduidelijke klinische relevantie waargenomen in mannelijke en vrouwelijke reproductie-organen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zilbrysq heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren reacties op de injectieplaats (blauwe plek op de injectieplaats (13,9%) en pijn op de injectieplaats (7,0%)) en infecties van de bovenste luchtwegen (nasofaryngitis (5,2%), infectie van de bovenste luchtwegen (3,5%) en sinusitis (3,5%)).
Tabel met lijst van bijwerkingen
Tabel 2 toont de bijwerkingen van de samengevoegde onderzoeken (placebogecontroleerd onderzoek (n=115) en open-label uitbreidingsonderzoek (n=213)) bij gMG, samen met een classificatie van de frequentie bij met zilucoplan behandelde patiënten, met behulp van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 7: Bijwerkingen
| Systemische-/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Infecties van de bovenste luchtwegen* |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
Huid- en onderhuidaandoeningen | Vaak | Morfea*a |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Reacties op de injectieplaats* |
| Onderzoeken | Vaak | Verhoogd lipase* |
| Vaak | Verhoogd amylase* | |
| Soms | Verhoogd aantal eosinofielen in het bloed* |
*Zie paragraaf Beschrijving van geselecteerde bijwerkingen.
a Morfea werd enkel gemeld in langdurige open-label klinische onderzoeken. De maximale duur van blootstelling aan ZLP (zilucoplan) tijdens de langdurige klinische onderzoeken was meer dan 4 jaar.
Beschrijving van geselecteerde bijwerkingen
Reactie op de injectieplaats
De vaakst voorkomende reacties waren een blauwe plek, pijn, een knobbel, pruritus en een hematoom op de injectieplaats. Alle gevallen waren licht tot matig in ernst en minder dan 3% van de reacties leidde tot stopzetting van de behandeling.
Infecties van de bovenste luchtwegen
De vaakst voorkomende infecties bestonden uit nasofaryngitis, infecties van de bovenste luchtwegen en sinusitis. Meer dan 95% van de gevallen waren licht of matig in ernst en leidden niet tot stopzetting van de behandeling. In samengevoegde placebogecontroleerde onderzoeken werden infecties van de bovenste luchtwegen gemeld bij 13,0% van de patiënten die werden behandeld met zilucoplan en bij 7,8% van de patiënten die werden behandeld met placebo.
Verhoogd aantal pancreasenzymen
Gevallen van verhogingen van lipase (5,2%) en/of amylase (6,1%) werden waargenomen. Deze verhogingen waren van voorbijgaande aard en leidden zelden tot stopzetting van de behandeling. Het merendeel trad op binnen 2 maanden na aanvang van zilucoplan en normaliseerde binnen 2 maanden.
Verhoogd aantal eosinofielen in het bloed
Verhoogde niveaus van eosinofielen in het bloed werden waargenomen. Deze waren van voorbijgaande aard en leidden niet tot stopzetting van de behandeling. Het merendeel trad op binnen 2 maanden na aanvang van zilucoplan en normaliseerde binnen 1 maand.
Morfea
Gevallen van morfea werden waargenomen na langdurige behandeling tijdens het open-label uitbreidingsonderzoek. Het merendeel van de gevallen had een tijd tot aanvang van meer dan één jaar na aanvang van de behandeling, waren van lichte of matige ernst en leidden niet tot stopzetting van de behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In een onderzoek met gezonde vrijwilligers waarbij 32 deelnemers werden blootgesteld aan tweemaal de aanbevolen dosis (overeenkomend met ongeveer 0,6 mg/kg; tabel 1), subcutaan toegediend gedurende maximaal 7 dagen, waren de veiligheidsgegevens consistent met het veiligheidsprofiel van de aanbevolen dosis.
In geval van overdosering wordt aanbevolen om patiënten nauwlettend te controleren op bijwerkingen en om onmiddellijk passende ondersteunende maatregelen te nemen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, complementremmers, ATC-code: L04AJ06
Werkingsmechanisme
Zilucoplan is een 15-aminozuur, synthetisch macrocyclisch peptide dat de effecten van het complementeiwit C5 remt via een dubbel werkingsmechanisme. Het bindt zich specifiek aan C5, waardoor de splitsing ervan door het C5-convertase naar C5a en C5b wordt geremd. Dit resulteert in een neerwaartse regulatie van de samenstelling en cytolytische activiteit van het membraan aanvallend complex (MAC). Bovendien, door zich te binden aan de C5b-groep van C5, belemmert zilucoplan door sterische hinder de binding van C5b aan C6. Hierdoor wordt de daaropvolgende samenstelling en activiteit van de MAC voorkomen in het geval dat C5b wordt gevormd.
Farmacodynamische effecten
Het farmacodynamische effect van zilucoplan werd geanalyseerd door het vermogen om ex vivo, complement-geïnduceerde lysis van rode bloedcellen van schapen (sRBC) te remmen.
Gegevens uit de fase 2- en fase 3-onderzoeken tonen snelle, volledige (> 95%) en aanhoudende complementremming met zilucoplan wanneer gedoseerd volgens tabel 1.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van zilucoplan werden geëvalueerd in een 12 weken durend, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek MG0010 (RAISE) in meerdere centra en in het open-label uitbreidingsonderzoek MG0011 (RAISE-XT).
Onderzoek MG0010 (RAISE)
Er werden in totaal 174 patiënten van ten minste 18 jaar oud ingeschreven. Deze patiënten hadden een acetylcholinereceptor-antilichaampositieve gegeneraliseerde myasthenia gravis, een score op de myasthenia gravis-activiteit in het dagelijks leven (MG-ADL) van ≥ 6 en een kwantitatieve myasthenia gravis-score (QMG-score) van ≥ 12 (zie tabel 3).
Patiënten werden eenmaal daags behandeld met ofwel zilucoplan (dosering volgens tabel 1) of placebo waarbij respectievelijk 86 en 88 patiënten waren gerandomiseerd naar elke behandelingsgroep. Stabiele standaardbehandeling (SOC) was toegestaan. De meerderheid van de patiënten werd bij de baseline behandeld voor gMG, waaronder parasympathicomimetica (84,5%), systemische corticosteroïden (63,2%) en niet-steroïde immunosuppressiva (51,1%).
Het primaire eindpunt was de verandering ten opzichte van de uitgangswaarde tot week 12 in de totale MG-ADL-score.
De belangrijkste secundaire eindpunten waren de verandering ten opzichte van de uitgangswaarde tot week 12 in QMG-totaalscore, in de totaalscore op het myasthenia gravis-composiet (MGC) en in de totaalscore van de test MG-kwaliteit van leven (MG-QoL15r) (tabel 4).
MG-ADL klinische responders werden gedefinieerd als ten minste een vermindering hebbend van 3 punten en QMG responders werden gedefinieerd als ten minste een vermindering hebbend van 5 punten zonder noodbehandeling.
Tabel 8: Demografische en ziektekenmerken bij de baseline van patiënten die zijn ingeschreven in onderzoek MG0010
| Zilucoplan (n = 86) | Placebo (n = 88) | |
| Leeftijd, jaren, gemiddelde (SD) | 52,6 (14,6) | 53,3 (15,7) |
| Leeftijd bij aanvang, jaren, gemiddelde (SD) | 43,5 (17,4) | 44,0 (18,7) |
| Leeftijd ≥ 65 | 22 (25,6) | 26 (29,5) |
| Geslacht, mannelijk, n (%) | 34 (39,5) | 41 (46,6) |
| MG-ADL-score gemiddeld (SD) bij baseline | 10,3 (2,5) | 10,9 (3,4) |
| QMG-score gemiddeld (SD) bij baseline | 18,7 (3,6) | 19,4 (4,5) |
| MGC-score gemiddeld (SD) bij baseline | 20,1 (6,0) | 21,6 (7,2) |
| MG-QoL15r-score gemiddeld (SD) bij baseline | 18,6 (6,6) | 18,9 (6,8) |
| Ziekteduur, jaren, gemiddelde (SD) | 9,3 (9,5) | 9,0 (10,4) |
| MGFA-klasse bij screening, n (%) klasse II | 22 (25,6) | 27 (30,7) |
| MGFA-klasse bij screening, n (%) klasse III | 60 (69,8) | 57 (64,8) |
| MGFA-klasse bij screening, n (%) klasse IV | 4 (4,7) | 4 (4,5) |
Tabel 4 toont de verandering ten opzichte van de uitgangswaarde in week 12 in de totale scores voor MG‐ADL, QMG, MGC en MG‐QoL15r. Gemiddelde baselinescores waren 10,9 en 10,3 voor MG-ADL, 19,4 en 18,7 voor QMG, 21,6 en 20,1 voor MGC en 18,9 en 18,6 voor MG-QoL15r voor de respectievelijke placebo- en zilucoplangroepen.
Tabel 9: Verandering ten opzichte van de uitgangswaarde in week 12 in de totale scores voor MG‐ADL, QMG, MGC en MG‐QoL15r
Eindpunten: verandering ten opzichte van de uitgangswaarde in totale score in week 12: LS-gemiddelde (95%-BI) | Zilucoplan (n = 86) | Placebo (n = 88) | Zilucoplan verandering LS gemiddeld verschil vs. placebo (95%-BI) | p-waarde* |
| MG-ADL | -4,39 (-5,28; -3,50) | -2,30 (-3,17; -1,43) | -2,09 (-3,24; -0,95) | < 0,001 |
| QMG | -6,19 (-7,29; -5,08) | -3,25 (-4,32; -2,17) | -2,94 (-4,39; -1,49) | < 0,001 |
| MGC | -8,62 (-10,22; -7,01) | -5,42 (-6,98; -3,86) | -3,20 (-5,24; -1,16) | 0,0023 |
| MG‐QoL15r | -5,65 (-7,17; -4,12) | -3,16 (-4,65; -1,67) | -2,49 (-4,45; -0,54) | 0,0128 |
*Analyse op basis van een MMRM ANCOVA-model
Het behandelingseffect in de zilucoplangroep voor alle 4 eindpunten begon al snel in week 1, bleef stijgen tot week 4 en hield aan tot en met week 12.
In week 12 werd een klinisch betekenisvolle en zeer statistisch significante verbetering waargenomen in de totale MG-ADL-score (afbeelding 1) en in de totale QMG-score voor zilucoplan ten opzichte van placebo.
Afbeelding 2: Verandering ten opzichte van de uitgangswaarde in totale MG‐ADL-score
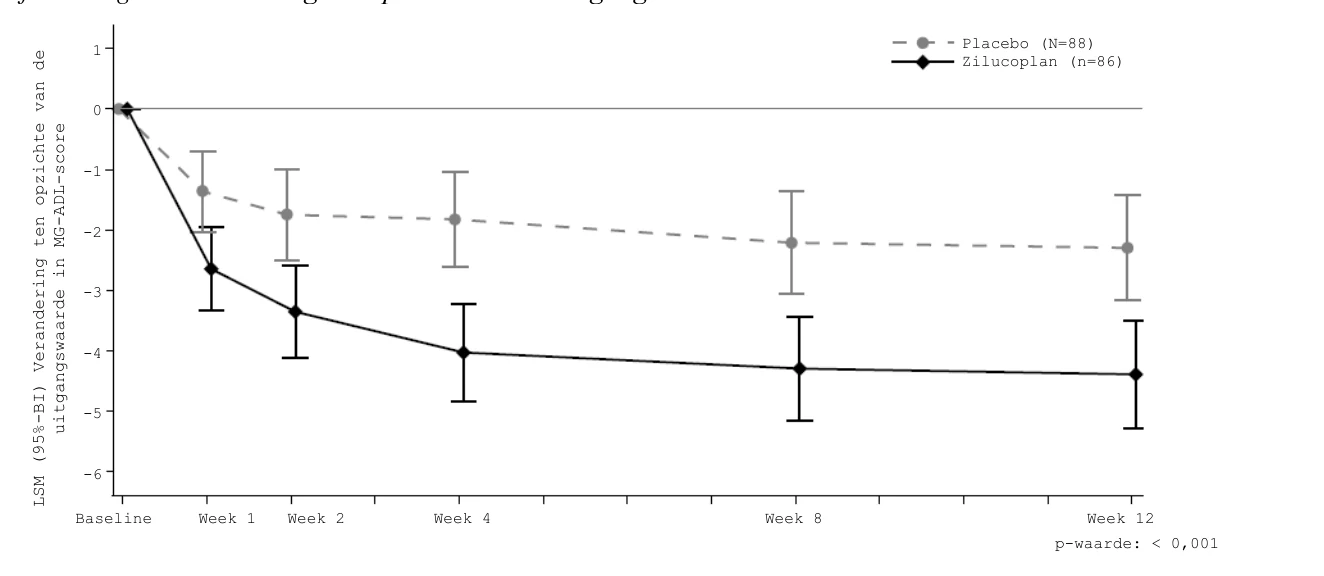
Analyse gebaseerd op MMRM ANCOVA-model
Klinisch betekenisvolle verandering = 2-puntsverandering in MG‐ADL-score
In week 12 waren 73,1% van de patiënten in de zilucoplangroep klinische MG‐ADL-responders zonder noodbehandeling, vs. 46,1% in de placebogroep (p<0,001). Achtenvijftig procent (58,0%) van de patiënten in de zilucoplangroep waren klinische QMG-responders zonder noodbehandeling, vs. 33,0% in de placebogroep (p=0,0012).
In week 12 was het cumulatieve deel van de patiënten dat noodbehandeling nodig had 5% in de zilucoplangroep en 11% in de placebogroep. Noodbehandeling werd gedefinieerd als intraveneuze immunoglobuline G (IVIG) of plasmavervanging (PLEX).
p-waarde: < 0,001
Onderzoek MG0011 (RAISE-XT)
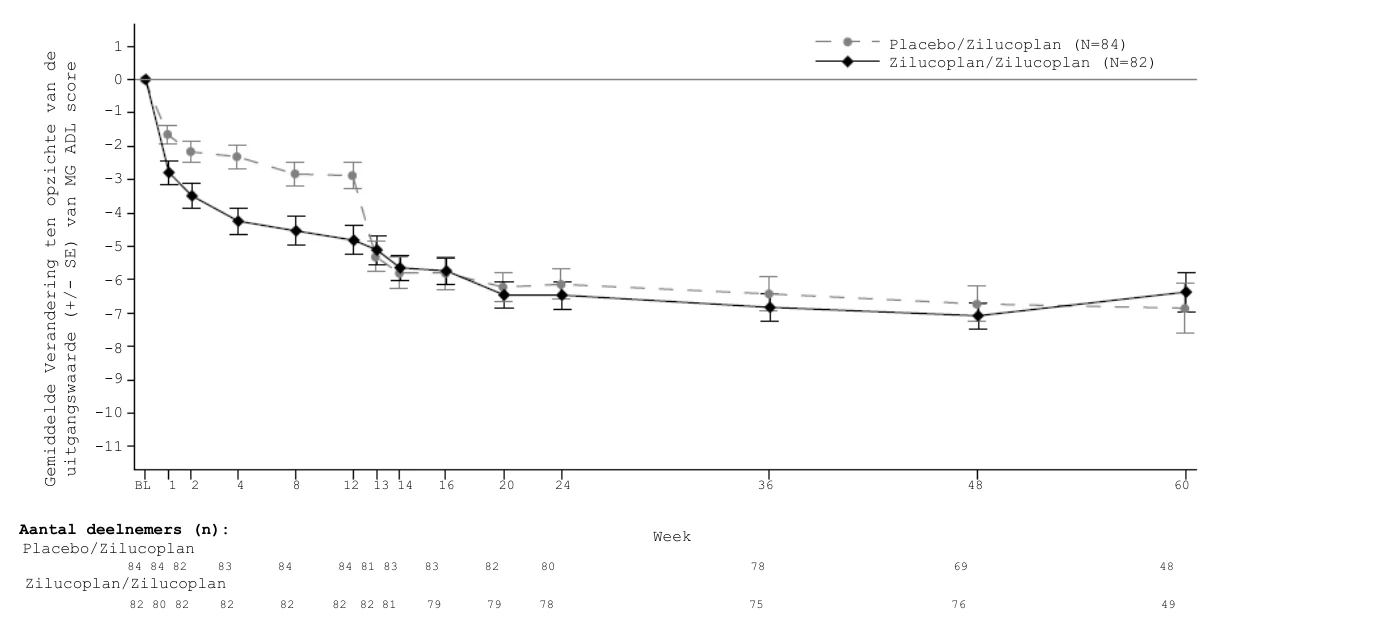
Tweehonderd patiënten die de placebogecontroleerde fase 2- (MG0009) of fase 3- (MG0010) onderzoeken voltooiden, gingen door met het open-label uitbreidingsonderzoek MG0011 waarin alle patiënten dagelijks werden behandeld met zilucoplan (dosis volgens tabel 1). Het primaire doel was de langetermijnveiligheid. Secundaire werkzaamheidseindpunten waren de verandering ten opzichte van de dubbelblinde onderzoeksbaseline in de MG‐ADL-, QMG-, MGC- en MG‐QoL15r-score in week 24. Voor voormalige MG0010-deelnemers, worden de resultaten hieronder getoond (tabel 5).
Tabel 10: Gemiddelde verandering ten opzichte van de dubbelblinde onderzoeksbaseline (MG0010) in week 24 (week 12 in MG0011) en week 60 (week 48 in MG0011) voor de totale scores voor MG‐ADL, QMG, MGC en MG‐QoL15r
Eindpunten: verandering ten opzichte van de uitgangswaarde in totale score in week 24 en week 60: Gemiddelde LS (SE) | Zilucoplan (n = 82) | Placebo/zilucoplan (n = 84) |
| MG-ADL | ||
| Week 24 | -5,46 (0,59) | -5,20 (0,52) |
| Week 60 | -5,16 (0,61) | -4,37 (0,54) |
| QMG | ||
| Week 24 | -7,10 (0,80) | -7,19 (0,69) |
| Week 60 | -6,44 (0,83) | -6,15 (0,71) |
| MGC | ||
| Week 24 | -10,37 (1,15) | -11,12 (1,00) |
| Week 60 | -8,89 (1,20) | -9,01 (1,04) |
| MG-QoL15r | ||
| Week 24 | -8,09 (0,96) | -7,96 (0,89) |
| Week 60 | -7,22 (0,99) | -6,09 (0,91) |
Analyse gebaseerd op een MMRM ANCOVA-model waarbij noodbehandeling en stopzetting werden beschouwd als falen op behandeling. Overlijden werd beschouwd als de slechtst mogelijke score (bijv. score 24 voor MG-ADL).
SE = standaardfout
Afbeelding 2: Gemiddelde verandering ten opzichte van de dubbelblinde onderzoeksbaseline tot week 60 voor de totale MG-ADL-score
Immunogeniciteit
In MG0010 en MG0011 (RAISE-XT) werden de patiënten getest op positiviteit voor antilichaam tegen geneesmiddel (ADA) en antilichaam tegen polyethyleenglycol (PEG).
In beide onderzoeken waren de antilichaamtiters laag en er was geen bewijs van een impact op farmacokinetiek of farmacodynamiek en geen klinisch betekenisvolle impact op werkzaamheid of veiligheid.
In MG0010 en MG0011 waren 2 patiënten (2,4%) elk in de zilucoplan/zilucoplan- en placebo-/zilucoplangroep positief voor tijdens de behandeling optredende ADA’s en anti-PEG-antilichamen. Dertien proefpersonen (16%) per groep waren positief voor tijdens de behandeling optredende anti-PEG-antilichamen terwijl ze ADA-negatief waren. Twee patiënten (2,4%) per groep waren negatief voor anti-PEG-antilichamen terwijl ze positief waren voor tijdens de behandeling optredende ADA’s.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met zilucoplan in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van myasthenia gravis. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Absorptie
Na enkelvoudige en meervoudige dagelijkse subcutane toediening(en) van de aanbevolen dosis zilucoplan (tabel 1) bij gezonde proefpersonen bereikte zilucoplan de piekplasmaconcentratie over het algemeen tussen 3 en 6 uur na toediening.
In onderzoek MG0010 bij patiënten met gMG, na dagelijkse herhaalde subcutane toediening van de aanbevolen dosis zilucoplan (tabel 1), waren de plasmaconcentraties van zilucoplan consistent, waarbij de steady-state dalconcentraties werden bereikt in week 4 en gehandhaafd tot en met week 12. Blootstellingen na subcutane toediening van enkelvoudige doses zilucoplan in de buik, dij of bovenarm waren vergelijkbaar.
Distributie
Zilucoplan en de actieve (RA103488) en belangrijke inactieve (RA102758) circulerende metabolieten zijn sterk gebonden aan plasma-eiwitten (> 99%). Het gemiddelde distributievolume voor zilucoplan (Vc/F) met behulp van een farmacokinetische populatieanalyse is 3,51 l. Zilucoplan is geen substraat voor vaak voorkomende geneesmiddeltransporteiwitten.
Metabolisme
Zilucoplan is geen substraat van belangrijke CYP-enzymen. In plasma werden 2 metabolieten gedetecteerd, de actieve (RA103488) en de belangrijkste inactieve metaboliet (RA102758). De vorming van RA103488 is voornamelijk te wijten aan cytochroom CYP450 4F2. RA103488 heeft een farmacologische activiteit die vergelijkbaar is met zilucoplan, maar is in een veel lagere concentratie aanwezig dan zilucoplan. De bijdrage van RA103488 aan farmacologische activiteit is laag. Bovendien wordt verwacht dat zilucoplan, als peptide, via katabole routes wordt afgebroken tot kleinere peptiden en aminozuren.
Zilucoplan remt MRP3 in vitro in therapeutische concentraties; de klinische relevantie van deze remming is onbekend.
Eliminatie
Verwacht wordt dat zilucoplan, als peptide, via katabole routes wordt afgebroken tot kleinere peptiden en aminozuren. De gemiddelde terminale eliminatiehalfwaardetijd in plasma was ongeveer 172 uur (7-8 dagen). De halfwaardetijd was 220 uur en 96 uur voor respectievelijk de actieve (RA103488) en belangrijke inactieve metaboliet (RA102758). De uitscheiding van zilucoplan en zijn metabolieten (RA103488 en RA102758), gemeten in zowel urine als ontlasting, was verwaarloosbaar klein. Het gepegyleerde deel van zilucoplan wordt naar verwachting voornamelijk uitgescheiden via de nieren, en de belangrijkste afbraak van vetzuur is via β-oxidatie naar acetyl-CoA.
Lineariteit/non-lineariteit
In de farmacokinetische populatieanalyse (doses overeenkomend met 0,05 tot 0,6 mg/kg) wordt de farmacokinetiek van zilucoplan gekenmerkt door doelafhankelijke geneesmiddeldispositie met minder dan dosisproportionele toename in blootstelling bij toenemende doses en na meerdere doses ten opzichte van enkelvoudige toediening.
Antilichamen
De incidenties van ADA’s en anti-PEG-antilichamen in het fase 3-onderzoek bij patiënten met gMG waren vergelijkbaar tussen de behandelingsgroep met zilucoplan en de behandelingsgroep met placebo (zie rubriek 5.1).
De ADA- en anti-PEG-antilichaamstatus van patiënten die werden behandeld met zilucoplan hadden geen invloed op de concentraties zilucoplan.
Speciale populaties
Gewicht
Farmacokinetische analyse van populatiegegevens verzameld in onderzoeken naar gMG toonde aan dat lichaamsgewicht een aanzienlijke invloed heeft op de farmacokinetiek van zilucoplan. De dosering van zilucoplan is gebaseerd op lichaamsgewichtcategorieën (zie rubriek 4.2). Er is geen verdere dosisaanpassing nodig.
Ouderen
Op basis van farmacokinetische populatieanalyse had leeftijd geen invloed op de farmacokinetiek van zilucoplan. Er is geen dosisaanpassing vereist.
Nierfunctiestoornis
Het effect van een nierfunctiestoornis op de farmacokinetiek van zilucoplan en de metabolieten ervan werd onderzocht in een open-label fase 1-onderzoek, waarbij een enkelvoudige dosis van de aanbevolen dosis zilucoplan (tabel 1) werd toegediend aan gezonde proefpersonen en proefpersonen met een ernstige nierfunctiestoornis (creatinineklaring tussen 15 en < 30 ml/min). Systemische blootstelling aan zilucoplan en de belangrijkste inactieve metaboliet RA102758 was niet verschillend bij proefpersonen met een ernstige nierfunctiestoornis vergeleken met proefpersonen met een normale nierfunctie. De blootstelling aan de actieve metaboliet RA103488 was ongeveer 1,5 maal hoger bij proefpersonen met een ernstige nierfunctiestoornis in vergelijking met proefpersonen met een normale nierfunctie.
Op basis van de farmacokinetische resultaten is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis.
Leverfunctiestoornis
De effecten van een matige leverfunctiestoornis (zoals gedefinieerd door een Child-Pugh-score tussen 7 en 9) op de farmacokinetiek van zilucoplan en de metabolieten ervan werden onderzocht in een open-label fase 1-onderzoek, waarbij een enkelvoudige dosis van de aanbevolen dosis zilucoplan (tabel 1) werd toegediend aan gezonde proefpersonen en proefpersonen met een matige leverfunctiestoornis.
Systemische blootstelling aan zilucoplan was 24% lager bij proefpersonen met een matige leverfunctiestoornis in vergelijking met gezonde proefpersonen, wat overeenkwam met een hogere systemische en piekblootstelling van beide metabolieten bij proefpersonen met een leverfunctiestoornis in vergelijking met gezonde proefpersonen. De piekblootstelling aan zilucoplan en de terminale halfwaardetijd waren vergelijkbaar tussen beide groepen. Verdere farmacodynamische analyse identificeerde geen betekenisvolle verschillen in complementniveaus of remming van complementactiviteit tussen beide groepen. Op basis van deze resultaten is geen dosisaanpassing vereist voor patiënten met een lichte of matige leverfunctiestoornis.
Raciale en etnische groepen
In een klinisch fase 1-onderzoek bij gezonde Kaukasische en Japanse proefpersonen werd het farmacokinetische profiel van zilucoplan en de twee metabolieten ervan (RA102758 en RA103488) vergeleken na een enkelvoudige dosis (tabel 1) en na meervoudige dosering gedurende 14 dagen. De resultaten waren over het algemeen vergelijkbaar tussen beide groepen. De farmacokinetische populatieanalyse voor zilucoplan toonde aan dat er geen verschillen zijn tussen de verschillende rascategorieën (Zwart/Afrikaans Amerikaans, Aziatisch/Japans en Kaukasisch). Er is geen dosisaanpassing vereist.
Geslacht
In de farmacokinetische populatieanalyse werd geen verschil in farmacokinetiek waargenomen tussen geslachten. Er is geen dosisaanpassing vereist.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoeken met herhaalde doses, uitgevoerd bij niet-menselijke primaten, was sprake van vesiculaire degeneratie/hyperplasie van epitheelcellen en mononucleaire celinfiltraten in verschillende weefsels bij klinisch relevante blootstelling. In de alvleesklier manifesteerde zich dit soms als pancreatische acinaire celdegeneratie, soms met fibrose en ductale degeneratie/regeneratie en dit ging gepaard met verhoogde plasmaconcentraties van amylase en lipase. In vrouwelijke voortplantingsorganen (vagina, cervix, baarmoeder) werden mononucleaire celinfiltraten met epitheeldegeneratie en cervicale squameuze metaplasie waargenomen. In een vruchtbaarheidsonderzoek bij mannelijke apen werd minimale tot lichte kiemlijndegeneratie/-depletie waargenomen bij klinisch relevante blootstellingen, maar de ernst nam niet toe met de dosis. Er werd geen impact op spermatogenese waargenomen. De bevindingen bij niet-menselijke primaten zijn van onduidelijke klinische relevantie en sommigen zijn mogelijk gerelateerd aan infecties secundair aan het farmacologisch effect van zilucoplan, maar andere werkingsmechanismen kunnen niet worden uitgesloten. De bevindingen correleerden niet met enige effecten op embryofoetale ontwikkeling of zwangerschapsuitkomsten (miskraam, bevalling, zwangerschapsuitkomsten of postnatale ontwikkeling van zuigelingen) bij niet-menselijke primaten bij vergelijkbare dosisniveaus.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met zilucoplan.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaat monohydraat
Dinatriumfosfaat (watervrij)
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaar de voorgevulde pen in de buitenverpakking ter bescherming tegen licht.
Patiënten mogen de voorgevulde pen gedurende een enkele periode van maximaal 3 maanden bewaren in de oorspronkelijke doos bij kamertemperatuur tot 30 °C. Zodra Zilbrysq bij kamertemperatuur werd bewaard, mag het niet terug in de koelkast worden geplaatst en moet het worden weggegooid als het niet binnen de periode van 3 maanden of vóór de vervaldatum wordt gebruikt, afhankelijk van wat zich het eerst voordoet.
6.5 Aard en inhoud van de verpakking
Eén ml voorgevulde spuit (type I-glas) met een 29G 1⁄2" dunwandige naald afgesloten met een grijze met fluoropolymeer gelamineerde broombutylrubberen zuigerstop. De naald wordt beschermd met een stevige naaldbescherming die bestaat uit een thermoplastisch elastomeer naaldbescherming en een polypropyleen stevige afscherming. Elke voorgevulde pen bestaat uit de voorgevulde spuit, die is gemonteerd in de voorgevulde pen voor eenmalig gebruik.
Zilbrysq 16,6 mg oplossing voor injectie in voorgevulde pen
0,416 ml oplossing voor injectie in voorgevulde pen
Zilbrysq 23 mg oplossing voor injectie in voorgevulde pen
0,574 ml oplossing voor injectie in voorgevulde pen
Zilbrysq 32,4 mg oplossing voor injectie in voorgevulde pen
0,810 ml oplossing voor injectie in voorgevulde pen
Verpakkingsgrootte van 7 of 28 voorgevulde pennen voor 16,6 mg, 23 mg en 32,4 mg oplossing voor injectie.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Bruxelles
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Zilbrysq 16,6 mg oplossing voor injectie in een voorgevulde pen
EU/1/23/1764/007
EU/1/23/1764/008
Zilbrysq 23 mg oplossing voor injectie in een voorgevulde pen
EU/1/23/1764/009
EU/1/23/1764/010
Zilbrysq 32,4 mg oplossing voor injectie in een voorgevulde pen
EU/1/23/1764/011
EU/1/23/1764/012
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.