


SmPC (samenvatting van de productkenmerken) - Rhapsido
1. NAAM VAN HET GENEESMIDDEL
Rhapsido 25 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 25 mg remibrutinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Lichtgele, ronde, gebogen filmomhulde tablet met een diameter van 6,7 tot 7,6 mm, met "LV" in verzonken reliëf aan de ene kant en het bedrijfslogo aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rhapsido is geïndiceerd voor de behandeling van chronische spontane urticaria (CSU) bij volwassen patiënten die onvoldoende reageren op behandeling met H1-antihistaminica.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart door artsen die ervaring hebben met de diagnose en behandeling van chronische spontane urticaria.
Dosering
De aanbevolen dosis remibrutinib is 25 mg tweemaal daags oraal in te nemen, eenmaal 's ochtends en eenmaal 's avonds.
Als een patiënt een of meer doses remibrutinib overslaat, moet de patiënt worden geïnstrueerd de volgende dosis op het geplande tijdstip in te nemen. Extra doses remibrutinib mogen niet worden ingenomen om de gemiste dosis of doses in te halen.
Voorschrijvers wordt geadviseerd om periodiek de noodzaak van voortzetting van de therapie opnieuw te beoordelen. Bij patiënten die geen respons hebben vertoond na 24 weken behandeling voor CSU moet overwogen worden om de behandeling stop te zetten.
Dosisonderbreking
Het wordt aanbevolen remibrutinib te onderbreken voor 3 tot 7 dagen voor een operatie en voor 3 tot 7 dagen na een operatie, afhankelijk van het type operatie en het risico op bloedingen (zie rubrieken 4.4, 4.5 en 4.8).
Speciale populaties
Ouderen
Er is bij oudere patiënten (≥ 65 jaar) geen specifieke dosisaanpassing nodig (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar over het gebruik van remibrutinib bij patiënten ouder dan 65 jaar.
Nierfunctiestoornis
Bij patiënten met een nierfunctiestoornis is geen dosisaanpassing vereist (zie rubriek 5.2).
Leverfunctiestoornis
Bij patiënten met een lichte of matige leverfunctiestoornis is geen dosisaanpassing vereist. Remibrutinib wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
Rhapsido mag niet worden gebruikt bij zuigelingen en kinderen jonger dan 6 jaar vanwege de onbekende potentiële invloed op de rijping van de humorale immuniteit (bijv. het aanmaken van beschermende immunoglobulinen en B‑geheugencellen).
De veiligheid en werkzaamheid van remibrutinib bij kinderen en jongeren in de leeftijd van 6 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
Remibrutinib kan met of zonder voedsel worden ingenomen. Patiënten moeten worden geïnstrueerd de tablet in zijn geheel door te slikken met water. De tabletten mogen niet worden gesplitst, geplet of gekauwd om ervoor te zorgen dat de volledige dosis correct wordt toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Risico op bloedingen
Milde tot matige mucocutane bloedingsvoorvallen zijn opgetreden bij patiënten die werden behandeld met remibrutinib. De meest gemelde voorvallen waren gerelateerd aan blauwe plekken, zoals petechiën en kneuzingen (zie rubriek 4.8).
Patiënten die samen met remibrutinib antitrombotica krijgen, lopen mogelijk een verhoogd risico op bloedingen. De risico's en voordelen van gelijktijdige toediening van antitrombotica met remibrutinib moeten worden overwogen (zie rubriek 4.5).
Patiënten moeten worden geïnstrueerd om medisch advies in te winnen als klachten en verschijnselen optreden die duiden op een significante bloeding. Als een significante bloeding wordt vermoed, moet de behandeling met remibrutinib worden onderbroken. Na het verdwijnen van de bloeding mag de behandeling worden hervat als het voordeel naar verwachting groter is dan het risico.
Onderbreking van de behandeling met remibrutinib wordt aanbevolen voor 3 tot 7 dagen voor een operatie en voor 3 tot 7 dagen na een operatie, afhankelijk van het type operatie en het risico op bloedingen (zie rubriek 4.2).
Vaccinaties
De veiligheid van remibrutinib met levende of levend verzwakte vaccins is niet onderzocht. Vaccinatie met levende of levend verzwakte vaccins wordt daarom niet aanbevolen tijdens de behandeling met remibrutinib (zie rubriek 4.5).
De veiligheid van remibrutinib met niet-levende vaccins is onderzocht, daarom kunnen niet-levende vaccins worden gegeven tijdens de behandeling met remibrutinib. Om de immuunrespons op niet-levende vaccins te optimaliseren, moet onderbreking van de behandeling met remibrutinib worden overwogen (vanaf 1 week voorafgaand aan de geplande vaccinatie tot 2 weken na de vaccinatie) (zie rubriek 4.5).
Interacties
Remibrutinib is een substraat van het cytochroom P450-enzym 3A4 (CYP3A4), daarom is er een kans op interactie met andere gelijktijdig toegediende geneesmiddelen die gemetaboliseerd worden door CYP3A4 of de activiteit daarvan moduleren (zie rubriek 4.5).
Gelijktijdig gebruik met sterke CYP3A4-remmers verhoogt de blootstelling aan remibrutinib en kan bijgevolg het risico op bijwerkingen met remibrutinib verhogen. Gelijktijdig gebruik met sterke CYP3A4-remmers moet worden vermeden (zie rubriek 4.5).
Gelijktijdig gebruik met matige of sterke CYP3A4-inductoren vermindert de blootstelling aan remibrutinib en kan bijgevolg de werkzaamheid van remibrutinib verminderen. Gelijktijdig gebruik met matige of sterke CYP3A4-inductoren moet worden vermeden (zie rubriek 4.5).
Het wordt aanbevolen om patiënten vaker te controleren op mogelijke bijwerkingen wanneer remibrutinib wordt gebruikt met substraten van P-glycoproteïne (P-gp) en borstkankerresistentie-eiwit (BCRP) met een nauwe therapeutische index (zie rubriek 4.5).
Hulpstof met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Remibrutinib wordt voornamelijk gemetaboliseerd door CYP3A4.
Werkzame stoffen die de bloedconcentraties van remibrutinib kunnen verhogen
CYP3A4‑remmers
Gelijktijdige toediening van remibrutinib met sterke CYP3A4‑remmers moet worden vermeden. Gelijktijdige toediening van ritonavir, een sterke CYP3A4/P‑gp‑remmer, leidde tot een 4,3‑voudige toename van de AUC en een 3,3‑voudige toename van de Cmax van remibrutinib.
Werkzame stoffen die de bloedconcentraties van remibrutinib kunnen verlagen
CYP3A4‑inductoren
Gelijktijdige toediening van remibrutinib met sterke of matige CYP3A4‑inductoren moet worden vermeden. Gelijktijdige toediening van carbamazepine (sterke tot matige CYP3A4‑inductor) verlaagde de bloedblootstelling van remibrutinib met 74% (Cmax) en 78% (AUC).
Werkzame stoffen waarvan de plasmaconcentraties kunnen veranderen door remibrutinib
Transportsubstraten/‑remmers
Het wordt aanbevolen om patiënten vaker te controleren op mogelijke bijwerkingen wanneer remibrutinib gebruikt wordt met substraten van P-gp en BCRP met een nauwe therapeutische index, vooral wanneer minimale concentratieveranderingen tot bijwerkingen kunnen leiden. Gelijktijdige toediening van digoxine (een P-gp-substraat met een nauwe therapeutische index) en remibrutinib leidde tot een 1,4‑voudige toename van de AUC en een 2,1‑voudige toename van de Cmax van digoxine. Gelijktijdige toediening van rosuvastatine (een BCRP‑substraat zonder nauwe therapeutische index) en remibrutinib leidde tot een 1,7‑voudige toename van de AUC en een 1,6‑voudige toename van de Cmax van rosuvastatine.
In een geneesmiddel-interactiestudie was het effect van toediening van remibrutinib (100 mg tweemaal daags) op de farmacokinetiek van midazolam (een gevoelig CYP3A4-substraat) een 43% toename van de AUC en een 27% toename van de Cmax van midazolam. Het effect van de klinische dosis remibrutinib (25 mg tweemaal daags) werd niet onderzocht en kan anders zijn. Remibrutinib dient niet te worden gebruikt bij gelijktijdige toediening van CYP3A4-substraten met nauwe therapeutische indices (bijv. ciclosporine, tacrolimus, digoxine, warfarine, carbamazepine).
Orale anticonceptiva
Gelijktijdige toediening van remibrutinib zal naar verwachting geen nadelig effect hebben op de werkzaamheid van orale anticonceptiva die ethinylestradiol en levonorgestrel bevatten (CYP3A4‑substraten), aangezien hun blootstelling niet verminderd was in aanwezigheid van remibrutinib 100 mg tweemaal daags (respectievelijk 1,28‑ en 1,36‑voudige toename in Cmax en 1,16‑ en 1,39‑voudige toename in AUC).
Effect van remibrutinib op de immuunrespons op vaccins
Er zijn geen gegevens beschikbaar over de effecten van levende of levend verzwakte vaccins bij patiënten die remibrutinib krijgen en deze vaccins mogen niet gelijktijdig met remibrutinib worden toegediend (zie rubriek 4.4).
Gebaseerd op een onderzoek naar de immuunrespons op vaccinatie bij gezonde vrijwilligers, kunnen niet‑levende vaccins worden gegeven tijdens de behandeling met remibrutinib. Om de immuunrespons op niet‑levende vaccins te optimaliseren moet onderbreking van de behandeling van remibrutinib worden overwogen (vanaf 1 week voorafgaand aan de geplande vaccinatie tot 2 weken na de vaccinatie).
Onderzoek naar immuunrespons bij vaccinatie
In een placebogecontroleerd onderzoek bij gezonde vrijwilligers die remibrutinib 100 mg tweemaal daags gebruikten, werd de immuunrespons op niet-levende vaccins niet significant beïnvloed wanneer remibrutinib voor 1 week voor tot 2 weken na vaccinatie werd onderbroken. Gelijktijdige behandeling met remibrutinib werd echter in verband gebracht met een 60% reductie van het aantal responders op het T cel-onafhankelijke polysacharide PPV23-vaccin, een 21% reductie van de IgG respons op het keyhole limpet haemocyanine (KLH) vaccin (T cel-afhankelijk neoantigeen), vergelijkbare responspercentages (1 tot 14% reductie) voor 3 van de 4 antigenen in het influenzavaccin (T cel-afhankelijk) en een 27% reductie voor 1 van de 4 influenza antigenen.
Effect van remibrutinib op antitrombotische middelen
Er zijn geen gegevens beschikbaar over gelijktijdige toediening van remibrutinib met anticoagulantia. De risico's en voordelen van gelijktijdige toediening van antitrombotica met remibrutinib moeten worden overwogen (zie rubriek 4.2, 4.4 en 4.8).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Seksueel actieve vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken (methoden die resulteren in minder dan 1% zwangerschap) tijdens de behandeling met remibrutinib en tot ten minste 1 week na de laatste dosis. Vrouwen die zwanger kunnen worden, moeten erop worden gewezen dat proefdieronderzoek heeft aangetoond dat remibrutinib schadelijk is voor de zich ontwikkelende foetus (zie rubriek 5.3).
Zwangerschap
Er zijn een beperkte hoeveelheid gegevens over het gebruik van remibrutinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Rhapsido wordt niet aanbevolen voor gebruik tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of remibrutinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor de pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met remibrutinib en tot 1 week na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over het effect van remibrutinib op de vruchtbaarheid bij de mens. Er werden geen nadelige effecten op de vruchtbaarheid waargenomen bij mannelijke en vrouwelijke ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rhapsido heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerking is infecties van de bovenste luchtwegen (14,7%), zoals nasofaryngitis (6,6%) en griep (2,5%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen zijn gerangschikt naar de systeem/orgaanklassen volgens gegevensbank MedDRA. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentiecategorie met de meest voorkomende eerst. Daarnaast is de overeenkomstige frequentiecategorie voor elke bijwerking als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1 Bijwerkingen*
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Infecties en parasitaire aandoeningen | Infecties van bovenste luchtwegen1 | Zeer vaak |
| Herpesvirusinfecties2 | Vaak | |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Bloedvataandoeningen | Blauwe plekken Petechiën Kneuzing3 Ecchymose Purpura | Vaak Vaak Vaak Vaak Soms |
Bloedingen Hematurie Bloedneus Conjunctivale bloeding Bloedend tandvlees | Vaak Vaak Soms Soms Soms | |
| Maagdarmstelselaandoeningen | Misselijkheid | Vaak |
| Abdominale pijn | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Vaak |
* Placebogecontroleerde fase III-onderzoeken van 24 weken bij CSU 1 Infecties van bovenste luchtwegen omvatten voorkeurstermen: bovensteluchtweginfectie, acute sinusitis, chronische sinusitis, H1N1-griep, griep, laryngitis, nasofaryngitis, faryngitis, streptokokkenfaryngitis, faryngotonsillitis, rhinitis, sinusitis, tonsillitis, tonsillitis bacterieel, bovensteluchtweginfectie bacterieel, bovensteluchtweginfectie viraal 2 Herpesvirusinfecties omvatten voorkeurstermen: herpes simplex, herpes zoster, orale herpes 3 Kneuzing omvat voorkeurstermen: kneuzing, verhoogde neiging tot blauwe plekken, hematoom | ||
Het veiligheidsprofiel van remibrutinib bij patiënten die tot 52 weken werden behandeld in REMIX-1 en REMIX-2 bleef consistent met de bijwerkingen die werden gerapporteerd in tabel 1.
Beschrijving van geselecteerde bijwerkingen
Mucocutane bloedingsvoorvallen
In de 24 weken durende placebogecontroleerde, dubbelblinde behandelingsperiode van de gepoolde dataset (fase III‑onderzoeken REMIX‑1 en REMIX‑2) traden mucocutane bloedingsvoorvallen (vermeld in tabel 1 onder "Bloedvataandoeningen") op bij 7,8% van de patiënten die werden behandeld met remibrutinib. De meest gemelde voorvallen waren gerelateerd aan blauwe plekken: petechiën (3,8%) en kneuzing (2,3%). Over het geheel genomen was bij patiënten die behandeld werden met remibrutinib 92,0% van deze voorvallen mild en 8,0% matig ernstig. De mediane tijd tot aanvang was 25 dagen en de mediane duur was 22 dagen. Alle gevallen verdwenen spontaan zonder bijkomende behandeling. Er werd geen verband waargenomen tussen mucocutane bloedingsvoorvallen en een laag aantal trombocyten. Gelijktijdige toediening van remibrutinib met anticoagulantia was niet toegestaan in klinische onderzoeken, maar gelijktijdige toediening met trombocytenaggregatieremmers (acetylsalicylzuur (≤ 100 mg/dag) of clopidogrel (≤ 75 mg/dag)) was toegestaan (zie rubrieken 4.4 en 4.5).
Bij patiënten die werden behandeld met remibrutinib traden bij 0,5% mucocutane bloedingsvoorvallen op die leidden tot stopzetting van remibrutinib en bij 1,0% tot onderbreking van remibrutinib (zie rubrieken 4.2, 4.4 en 4.5).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er waren geen aanwijzingen voor dosisbeperkende bijwerkingen bij remibrutinib bij doses tot 600 mg per dag in de klinische fase I-onderzoeken. Tekenen en symptomen van overdosering van remibrutinib zijn niet vastgesteld en er is geen specifieke behandeling voor overdosering van remibrutinib.
In het geval van een overdosis moet de patiënt symptomatisch worden behandeld en moeten ondersteunende maatregelen worden genomen zoals vereist.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, selectieve immunosuppressiva, ATC-code: L04AA60
Werkingsmechanisme
Remibrutinib is een selectieve remmer van Bruton's tyrosinekinase (BTK) die een covalente binding aangaat met een cysteïneresidu in de actieve BTK-site, wat leidt tot duurzame inactivatie van BTK. Het therapeutische effect van remibrutinib in CSU wordt bereikt door remming van mestcel- en basofieldegranulatie, inclusief afgifte van histamine en andere ontstekingsbevorderende mediatoren, gemedieerd door pathogeen IgE of IgG gericht tegen de FcεR1 of IgE.
Farmacodynamische effecten
Elektrocardiofysiologie
De effecten van remibrutinib op verlenging van het QTc‑interval werden voorspeld met behulp van concentratie‑QTc‑analyse. De bovengrens van het 90%‑betrouwbaarheidsinterval voor de voorspelde gemiddelde verandering in QTcF was lager dan 10 ms bij de verwachte Cmax bij supratherapeutische blootstellingen. Daarom wordt geen klinisch significante verlenging van het QTcF‑interval verwacht bij therapeutische dosering van remibrutinib.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van remibrutinib werden geëvalueerd in twee identieke, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III‑onderzoeken in meerdere centra (REMIX‑1 en REMIX‑2) bij volwassen patiënten met onvoldoende gecontroleerde CSU ondanks behandeling met H1‑antihistaminica van de tweede generatie.
In REMIX‑1 en REMIX‑2 werden patiënten in een verhouding van 2:1 gerandomiseerd om respectievelijk remibrutinib 25 mg of placebo tweemaal daags oraal te krijgen voor 24 weken tijdens de dubbelblinde behandelingsperiode en voortgezet in een open‑label behandelingsperiode van 28 weken waarin alle patiënten tweemaal daags remibrutinib 25 mg kregen.
In REMIX‑1 en REMIX‑2 werden in totaal 925 volwassen patiënten opgenomen die gediagnosticeerd waren met CSU dat onvoldoende onder controle was ondanks behandeling met een standaarddosis van een H1‑antihistaminicum van de tweede generatie, zoals gedefinieerd door de aanwezigheid van jeuk en netelroos voor ≥ 6 opeenvolgende weken. Alle patiënten moesten een wekelijkse Urticaria Activiteit Score (UAS7) ≥ 16 (bereik 0 tot 42), een wekelijkse score voor de ernst van de jeuk (ISS7) ≥ 6 (bereik 0 tot 21) en een wekelijkse score voor de ernst van de netelroos (HSS7) ≥ 6 (bereik 0 tot
- 21) hebben voor 7 dagen voorafgaand aan de randomisatie. Naast het feit dat alle patiënten een stabiele dosis van een H1-antihistaminicum van de tweede generatie kregen (achtergrondtherapie), mochten de patiënten een ander H1-antihistaminicum van de tweede generatie gebruiken op een 'as-need' basis (reddingstherapie) in doses tot 4 keer de standaarddosis. Patiënten werden uitgesloten van deze onderzoeken als ze een aantoonbare klinisch significante cardiovasculaire aandoening hadden, een significant bloedingsrisico, stollingsstoornissen, een actieve, chronische of terugkerende infectie, een chronische of acute leverziekte met bewijs van hepatitis C of B, een voorgeschiedenis van een nieraandoening, een voorgeschiedenis van een maagdarmbloeding of een maligniteit in de afgelopen 5 jaar.
De demografische kenmerken en de baselinekenmerken waren in het algemeen evenwichtig verdeeld over alle onderzoeksgroepen. In REMIX‑1 en REMIX‑2 was de mediane leeftijd 45 jaar (bereik: 18‑79 jaar) en 41 jaar (bereik: 18‑81 jaar), met respectievelijk 9,6% en 7,7% ≥ 65 jaar oud en 68,3% en 65,3% vrouwelijke patiënten. Patiënten hadden een gemiddelde UAS7 van respectievelijk 30,28 en 29,99; een gemiddelde ISS7 van 14,59 en 14,15 en een gemiddelde HSS7 van 15,69 en 15,84. Bij baseline had respectievelijk 63,4% en 59,1% van de patiënten ernstige ziekte (UAS7 ≥ 28) en 35,1% en 38,7% matige ziekte (UAS7 > 16 en < 28). 51,7% en 46,6% van de patiënten had eerder angio‑oedeem gehad in respectievelijk REMIX‑1 en REMIX‑2. 68,1% en 69,2% van de patiënten in respectievelijk REMIX‑1 en REMIX‑2 had nog geen eerdere behandeling met anti‑IgE biologische middelen gehad. Het anti‑IgE biologische middel dat eerder het meest gebruikt was, was omalizumab (19,5% en 19,0% in respectievelijk REMIX‑1 en REMIX‑2).
De gerapporteerde gemiddelde duur van CSU bij opname in alle behandelingsgroepen was respectievelijk 6,6 en 5,2 jaar in REMIX‑1 en REMIX‑2, waarbij 39,4% en 29,5% van de patiënten een duur van CSU > 5 jaar had.
Het primaire eindpunt voor de registratieonderzoeken was:
- absolute verandering ten opzichte van de baseline in UAS7 op week 12.
De secundaire eindpunten voor de registratieonderzoeken waren:
- absolute verandering ten opzichte van de baseline in ISS7 en HSS7 op week 12;
- percentage patiënten met goed gecontroleerde ziekte (UAS7 ≤ 6) op week 2 en 12;
- percentage patiënten met volledige afwezigheid van jeuk en netelroos (UAS7 = 0) op week 12;
- percentage patiënten met een Dermatology Life Quality Index (DLQI)‑score = 0‑1 (ja/nee) op week 12;
- aantal weken met aanhoudende controle van ziekteactiviteit (UAS7 ≤ 6) tot week 12;
- aantal angio‑oedeemvrije weken (wekelijkse Angio‑oedeem Activiteit Score [AAS7] = 0) tot week 12.
Klinische respons
In zowel REMIX‑1 als REMIX‑2 werd aan de primaire en alle secundaire eindpunten voldaan en werden statistisch significante en klinisch betekenisvolle verbeteringen van jeuk‑ en netelroossymptomen aangetoond bij patiënten die werden behandeld met remibrutinib in vergelijking met patiënten die placebo kregen. De resultaten worden weergegeven in tabel 2 en figuur 1.
Tabel 2 Werkzaamheidsresultaten in REMIX‑1 en REMIX‑2 op week 12a,b
| REMIX‑1 | REMIX‑2 | |||
Remibrutinib (N = 309) | Placebo (N = 153) | Remibrutinib (N = 297) | Placebo (N = 153) | |
| Verandering in UAS7 ten opzichte van baseline op week 12 | ||||
| LS‑gemiddelde (SE) CFB | -20,02 (0,716) | -13,79 (0,980) | -19,41 (0,702) | -11,73 (0,948) |
| LS‑gemiddelde (SE) CFB-verschil vs. placebo | -6,22 (1,136) | -7,68 (1,136) | ||
| 95%‑BI voor verschil | -8,45; -4,00 | -9,91; -5,46 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Verandering ten opzichte van baseline in ISS7 op week 12 | ||||
| LS‑gemiddelde (SE) CFB | -9,52 (0,343) | -6,89 (0,470) | -8,95 (0,335) | -5,72 (0,454) |
| LS‑gemiddelde (SE) CFB‑verschil vs. placebo | -2,63 (0,544) | -3,23 (0,545) | ||
| 95%‑BI voor verschil | -3,70; -1,56 | -4,29; -2,16 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Verandering ten opzichte van baseline in HSS7 op week 12 | ||||
| LS‑gemiddelde (SE) CFB | -10,47 (0,401) | -6,86 (0,548) | -10,47 (0,394) | -6,00 (0,531) |
| LS‑gemiddelde (SE) CFB‑verschil vs. placebo | -3,61 (0,635) | -4,47 (0,634) | ||
| 95%‑BI voor verschil | -4,85; -2,36 | -5,71; -3,23 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Percentage patiënten met UAS7 ≤ 6 op week 2 | ||||
| n (%) | 104 (33,7) | 5 (3,3) | 89 (30,0) | 9 (5,9) |
| Behandelingsverschil vs. placebo | 30,20 | 24,55 | ||
| (95%‑BI) | 24,30; 36,10 | 18,31; 30,80 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Percentage patiënten met UAS7 ≤ 6 op week 12 | ||||
| n (%) | 154 (49,8) | 38 (24,8) | 139 (46,8) | 30 (19,6) |
| Behandelingsverschil vs. placebo | 25,44 | 27,61 | ||
| (95%‑BI) | 16,48; 34,39 | 19,14; 36,08 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Percentage patiënten met UAS7 = 0 op week 12 | ||||
| n (%) | 96 (31,1) | 16 (10,5) | 83 (27,9) | 10 (6,5) |
| Behandelingsverschil vs. placebo | 20,55 | 21,60 | ||
| (95%‑BI) | 13,35; 27,75 | 15,10; 28,10 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Percentage patiënten met respons DLQI = 0‑1 op week 12 | ||||
| n (%) | 120 (39,0) | 34 (22,2) | 106 (35,7) | 28 (18,3) |
| Behandelingsverschil vs. placebo | 17,65 | 18,21 | ||
| (95%‑BI) | 9,14; 26,16 | 9,96; 26,45 | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| Cumulatief aantal weken met UAS7 ≤ 6 tussen baseline en week 12 | ||||
| LS‑gemiddelde (SE) | 5,17 (0,414) | 1,92 (0,241) | 4,50 (0,464) | 1,38 (0,216) |
| Percentage verhouding | 2,69 | 3,26 | ||
| (95%‑BI) | (2,01; 3,61) | (2,26; 4,71) | ||
| p‑waarde | < 0,001 | < 0,001 | ||
| REMIX‑1 | REMIX‑2 | |||
Remibrutinib (N = 309) | Placebo (N = 153) | Remibrutinib (N = 297) | Placebo (N = 153) | |
| Cumulatief aantal weken met AAS7 = 0 tussen baseline en week 12 | ||||
| LS‑gemiddelde (SE) | 8,43 (0,274) | 6,72 (0,330) | 8,81 (0,308) | 6,68 (0,343) |
| Percentage verhouding | 1,25 | 1,32 | ||
| (95%‑BI) | (1,12; 1,41) | (1,17; 1,49) | ||
| p‑waarde | < 0,001 | < 0,001 | ||
LS‑gemiddelde: gemiddelde van de kleinste kwadraten (least squares), SE: standaardfout (standard error), CFB: verandering ten opzichte van baseline (change from baseline), BI: betrouwbaarheidsinterval, p‑waarde: eenzijdige p‑waarde, UAS7: wekelijkse Urticaria Activiteit Score, ISS7‑score: wekelijkse score van de ernst van de jeuk, HSS7: wekelijkse score van de ernst van de netelroos, DLQI: dermatologische levenskwaliteitsindex (dermatology life quality index), AAS7: wekelijkse Angio‑oedeem Activiteit Score. a Alle eindpunten met nominale eenzijdige p < 0,001 b Eén eindpunt van week 2 (alle andere eindpunten zijn van week 12) | ||||
Figuur 1 Gemiddelde verandering ten opzichte van baseline in UAS7 tot week 12 in REMIX-1 en REMIX-2 (waargenomen gegevens)
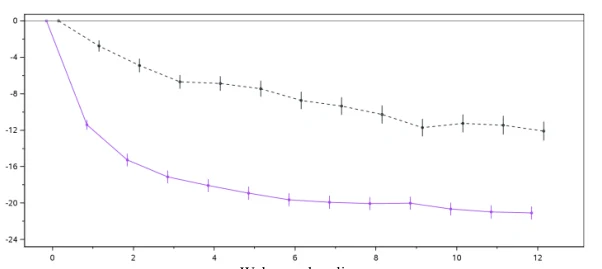
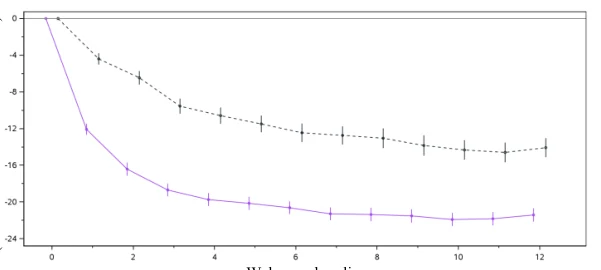
b.i.d. = tweemaal daags
Subgroepanalyses toonden een consistent behandelingsvoordeel met remibrutinib aan ten opzichte van placebo in de subgroepen inclusief eerdere blootstelling aan anti‑IgE biologische geneesmiddelen en totale IgE‑spiegel.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rhapsido in een of meerdere subgroepen van pediatrische patiënten met CSU (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Remibrutinib wordt snel geabsorbeerd en bereikt Cmax in het bloed ongeveer 1 uur na inname bij alle onderzochte doses (0,5 mg tot 600 mg). De absorptie wordt als grotendeels volledig beschouwd (86,9%). De absolute orale biologische beschikbaarheid is 33,8%.
Effect van voeding
De AUC van remibrutinib steeg met 33% en de Cmax daalde met 5% met een vetrijke maaltijd vergeleken met de nuchtere toestand na toediening van remibrutinib. Remibrutinib kan met of zonder voedsel worden ingenomen (zie rubriek 4.2).
REMIX-2
Ver
ander
ing
t.
o.
v.
baseli
ne
in
UAS
7
(Gemiddelde met standaardfoutbalk)
Weken na baseline
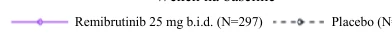
 Remibrutinib 25 mg b.i.d. (N=297)
Placebo (N=153) 
REMIX-1
Ver
ander
ing
t.
o.
v.
baseli
ne
in
UAS
7
(
Gemi
ddelde
met
standaar
df
outbalk)
Weken na baseline
Remibrutinib 25 mg b.i.d. (N=309)
Placebo (N=153)
Distributie
Remibrutinib wordt gemakkelijk gedistribueerd naar de bloedcellen met een verhouding van bloed tot plasma van 0,813. De plasma-eiwitbinding bedraagt 95,4% zonder concentratieafhankelijkheid. Gebaseerd op gepoolde gegevens van populatie farmacokinetische (PopPK) analyse was het distributievolume bij steady state 58 liter (centrale compartiment) en 1.180 liter (perifere compartiment).
Biotransformatie
Remibrutinib wordt voornamelijk gemetaboliseerd door CYP3A4, wat leidt tot de vorming van 18 inactieve metabolieten, alle in lage hoeveelheden in circulatie. Remibrutinib was de meest voorkomende verbinding in het bloed (16,7%).
In-vitro-onderzoeken
In vitro wordt het CYP‑metabolisme voornamelijk aangestuurd door CYP3A4. In-vitrogegevens toonden aan dat remibrutinib een P‑gp‑substraat is.
Eliminatie
Remibrutinib heeft een gemiddelde eliminatiehalfwaardetijd die varieert tussen 1 en 2 uur bij steady state. De gemiddelde klaarblijkelijke orale klaring bij steady state (CLss/F), zoals bepaald door de PopPK-analyse, is 160 liter/u. Na intraveneuze toediening van 100 mg [14C-] remibrutinib was de uitscheiding van radioactiviteit (remibrutinib en metabolieten) ongeveer 72,9% van de toegediende dosis in feces en 27,1% in urine. De renale excretie van onveranderd remibrutinib na orale toediening was minder dan 1% van de dosis.
Lineariteit/non-lineariteit
De farmacokinetiek van remibrutinib bij steady state is ongeveer lineair in het totale dagelijkse dosisbereik van 10 tot 200 mg.
Farmacokinetische/farmacodynamische relatie(s)
Klinische farmacokinetische en farmacodynamische (PK/PD) gegevens schatten een BTK-bezetting ≥ 96% in bloed die door de hele dag heen wordt gehandhaafd met remibrutinib 25 mg tweemaal daags.
Speciale populaties
| PopPK-analyse toonde aan dat er geen klinisch relevante effecten zijn van leeftijd (18 tot 80 jaar), | |||
| geslacht (63,5% vrouwen en 36,5% mannen), ras/etniciteit ( | 59,3% | niet-Aziatisch, 8,8% Chinees, | |
| 12,2% Japans en 19,7% overig Aziatisch) en lichaamsgewicht (39 tot 162 kg; gemiddeld 74,8 kg) | |||
op de PK van remibrutinib.
Nierfunctiestoornis
De effecten van nierfunctiestoornis op de farmacokinetiek van remibrutinib zijn niet geëvalueerd in een specifiek klinisch onderzoek. In een PopPK-analyse werd geen klinisch betekenisvol verband gevonden tussen nierfunctietests en de farmacokinetiek van remibrutinib. In de PopPK-analyse had 19,3%, 2,2% en 0,1% van de proefpersonen respectievelijk een licht, matig of ernstig verminderde nierfunctie.
Leverfunctiestoornis
De Cmax en AUC van remibrutinib bij steady state namen respectievelijk 1,85‑voudig en 2,15‑voudig toe bij proefpersonen met een lichte leverfunctiestoornis (Child‑Pugh-klasse A), 1,65‑voudig en 2,07‑voudig bij proefpersonen met matige leverfunctiestoornis (Child‑Pugh-klasse B), en 1,99‑voudig en 3,12‑voudig bij proefpersonen met ernstige leverfunctiestoornis (Child‑Pugh-klasse C) ten opzichte van proefpersonen met normale leverfunctie na een orale dosis van 25 mg remibrutinib tweemaal daags. Er was geen verandering in de eiwitbinding van remibrutinib bij proefpersonen met leverfunctiestoornissen in vergelijking met proefpersonen met een normale leverfunctie (zie rubriek 4.2).
Pediatrische patiënten
Er zijn geen farmacokinetische onderzoeken uitgevoerd met remibrutinib bij patiënten jonger dan 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Remibrutinib remde primaire antilichaamresponsen in farmacologisch onderzoek bij knaagdieren en verlengde de bloedingstijd aan de staart van ratten bij beoordelingen van de hemostase. Deze waarnemingen, die zich voordeden bij farmacologisch en klinisch relevante blootstellingen, werden geacht verband te houden met effecten van remibrutinib op respectievelijk specifieke B‑cel‑ en bloedplaatjesfuncties. De niet‑klinische gegevens duidden niet verder op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventionele onderzoeken op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeniciteit en fototoxiciteit.
Reproductietoxiciteit
In onderzoeken naar de embryofoetale ontwikkeling (embryo-foetal development - EFD) bij drachtige konijnen traden verhoogde uitwendige misvormingen van de foetus (open/opake ogen, kleine kaken, hyperflexie van de voorpoten) en maternale toxiciteit (tijdelijk verminderde voedselconsumptie en nadelige klinische symptomen) op bij ongeveer 141 maal de maximale aanbevolen dosis voor de mens (maximum recommended human dose - MRHD) van 25 mg tweemaal daags met een veiligheidsmarge op basis van het niveau zonder waarneembaar schadelijk effect (no-observed-adverse-effect level - NOAEL) van 23 maal de MRHD van 25 mg tweemaal daags op basis van AUC. Het werd onwaarschijnlijk geacht dat de foetale bevindingen secundair waren aan de maternale toxiciteit. Er werd geen effect op EFD waargenomen bij ratten, met een op de NOAEL gebaseerde veiligheidsmarge die 126 keer zo groot is in termen van steady‑state AUC in vergelijking met blootstelling van de mens bij de MRHD.
In een onderzoek naar pre- en postnatale ontwikkeling (pre- and postnatal development - PPND) bij ratten induceerde remibrutinib schadelijke effecten bij maternale dieren (moribunditeit en klinische tekenen van toxiciteit, iets langere draagtijd) en nakomelingen tot lactatiedag 1 (iets hoger gemiddeld aantal doodgeboren, dode of ontbrekende jongen en kleinere gemiddelde worpgrootte), met een op NOAEL gebaseerde veiligheidsmarge voor maternale dieren en nakomelingen van ongeveer 67 maal de MRHD van 25 mg tweemaal daags op basis van AUC. Er werden geen nadelige effecten waargenomen bij de overlevende nakomelingen die zich tot volwassenheid ontwikkelden.
In een vruchtbaarheidsonderzoek bij ratten had remibrutinib geen effect op de vruchtbaarheid bij vrouwelijke of mannelijke ratten tot de maximaal haalbare blootstellingen van 79 en 15 keer hoger dan de MRHD van 25 mg tweemaal daags op basis van AUC.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Mannitol
Microkristallijne cellulose
Copovidon
Croscarmellosenatrium
Natriumstearylfumaraat
Natriumlaurylsulfaat
Tabletomhulling
Polyvinylalcohol
Macrogol 4000
Talk
Titaniumdioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Rhapsido is verpakt in PA/alu/PVC/alu (polyamide/aluminium/polyvinylchloride/aluminium) blisterverpakkingen met aluminiumfolie achterkant en is verkrijgbaar in verpakkingen met 30, 60 of 180 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2024/001-003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.