


SmPC (samenvatting van de productkenmerken) - Gazyvaro
1. NAAM VAN HET GENEESMIDDEL
Gazyvaro 1.000 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon van 40 ml concentraat bevat 1.000 mg obinutuzumab, overeenkomend met een concentratie voor verdunning van 25 mg/ml.
Obinutuzumab is een type II gehumaniseerd anti-CD20 monoklonaal antilichaam van de subklasse IgG1, afgeleid door humanisering van het parentale muizenantilichaam B-Ly1 en door middel van recombinant-DNA-techniek geproduceerd in een ovariumcellijn van de Chinese hamster.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere, kleurleuze tot lichtbruine vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Chronische lymfatische leukemie (CLL)
Gazyvaro in combinatie met chloorambucil is geïndiceerd voor de behandeling van volwassen patiënten met nog niet eerder behandelde chronische lymfatische leukemie (CLL) en met co-morbiditeiten waardoor zij niet in aanmerking komen voor een behandeling op basis van een volledige dosis fludarabine (zie rubriek 5.1).
Folliculair lymfoom (FL)
Gazyvaro in combinatie met chemotherapie, gevolgd door een Gazyvaro onderhoudsbehandeling bij patiënten die een respons bereiken, is geïndiceerd voor de behandeling van patiënten met nog niet eerder behandeld gevorderd folliculair lymfoom (zie rubriek 5.1).
Gazyvaro in combinatie met bendamustine, gevolgd door een Gazyvaro onderhoudsbehandeling is geïndiceerd voor de behandeling van patiënten met folliculair lymfoom (FL) die niet reageerden of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling.
Lupus nefritis (LN)
Gazyvaro in combinatie met mycofenolaatmofetil (MMF) is geïndiceerd voor de behandeling van volwassen patiënten met actieve lupus nefritis (LN) van klasse III of IV, met of zonder gelijktijdige klasse V.
4.2 Dosering en wijze van toediening
Gazyvaro moet worden toegediend onder nauwlettend toezicht van een ervaren arts in een omgeving waar volledige reanimatiefaciliteiten direct beschikbaar zijn.
Dosering
Profylaxe en premedicatie tegen tumorlysissyndroom (TLS)
Patiënten met een hoge tumorlast en/of een hoog aantal circulerende lymfocyten (> 25 x 109/l) en/of een verminderde nierfunctie (CrCl < 70 ml/min) worden beschouwd als risicopatiënten voor TLS en moeten profylaxe krijgen. Profylaxe moet, volgens de standaardprocedures, bestaan uit adequate hydratie en toediening van uricostatica (bijv. allopurinol), of een geschikte alternatieve behandeling zoals bijvoorbeeld uraatoxidase (bijv. rasburicase), te starten 12–24 uur vóór de start van de infusie met Gazyvaro (zie rubriek 4.4). Patiënten moeten herhaalde profylaxe blijven krijgen voorafgaand aan iedere volgende infusie, indien dit noodzakelijk wordt geacht.
Profylaxe en premedicatie tegen infusiegerelateerde reacties (IRR's)
Premedicatie om het risico op infusiegerelateerde reacties te verlagen, staat vermeld in tabel 1 (zie ook rubriek 4.4). Premedicatie met een corticosteroïde wordt aanbevolen voor patiënten met FL en is vereist voor CLL-patiënten in de eerste cyclus en voor patiënten met LN (zie tabel 1). Premedicatie voor volgende infusies en andere premedicatie moet worden toegediend zoals hieronder beschreven.
Hypotensie, als symptoom van IRR's, kan optreden tijdens intraveneuze infusies met Gazyvaro. Daarom moet worden overwogen om geen antihypertensieve behandelingen te geven gedurende 12 uur vóór en tijdens elke infusie met Gazyvaro, en gedurende het eerste uur na de toediening (zie rubriek 4.4).
Tabel 1 Premedicatie toe te dienen vóór infusie met Gazyvaro om het risico op IRR's te verminderen (zie rubriek 4.4)
| Indicatie/Dag van behandeling/Cyclus | Patiënten die premedicatie nodig hebben | Premedicatie | Toediening |
Cyclus 1: Dag 1 voor CLL en FL | Alle patiënten | Intraveneus corticosteroïde1,4 (vereist voor CLL, aanbevolen voor FL) | Afgerond ten minste 1 uur vóór de infusie met Gazyvaro |
Oraal analgeticum/antipyreticum2 | Ten minste 30 minuten vóór de infusie met Gazyvaro | ||
| Antihistaminicum3 | |||
Cyclus 1: Dag 2 alleen voor CLL | Alle patiënten | Intraveneus corticosteroïde1 (vereist) | Afgerond ten minste 1 uur vóór de infusie met Gazyvaro |
Oraal analgeticum/antipyreticum2 | Ten minste 30 minuten vóór de infusie met Gazyvaro | ||
| Antihistaminicum3 |
| Indicatie/Dag van behandeling/Cyclus | Patiënten die premedicatie nodig hebben | Premedicatie | Toediening |
| Alle volgende infusies voor CLL en FL | Patiënten zonder IRR tijdens het vorige infuus | Oraal analgeticum/antipyreticum2 | Ten minste 30 minuten vóór de infusie met Gazyvaro |
| Patiënten met een IRR (graad 1 of 2) bij het vorige infuus | Oraal analgeticum/antipyreticum2 Antihistaminicum3 | ||
| Patiënten met een graad 3 IRR bij het vorige infuus OF Patiënten met een lymfocytenaantal van >25 x 109/l vóór de volgende behandeling | Intraveneus corticosteroïde1,4 | Afgerond ten minste 1 uur vóór de infusie met Gazyvaro | |
Oraal analgeticum/antipyreticum2 Antihistaminicum3 | Ten minste 30 minuten vóór de infusie met Gazyvaro | ||
| LN | Alle patiënten | Intraveneus corticosteroïde5 | Afgerond tussen 30 en 60 minuten vóór de infusie met Gazyvaro Vanaf dosis 6 mogen intraveneuze corticosteroïden alleen worden toegediend aan patiënten die een IRR hebben ervaren bij de voorgaande infusie |
Oraal analgeticum/antipyreticum6 | |||
| Antihistaminicum3 |
1 100 mg prednison/prednisolon of 20 mg dexamethason of 80 mg methylprednisolon. Hydrocortison mag niet worden gebruikt omdat het niet effectief was in het verminderen van het aantal IRR’s. 2 bijv. 1.000 mg acetaminofen/paracetamol
3 bijv. 50 mg difenhydramine
4 Wanneer een corticosteroïde-bevattende chemotherapie op dezelfde dag als Gazyvaro wordt toegediend, kan de corticosteroïde oraal worden toegediend mits deze ten minste 60 minuten vóór Gazyvaro wordt gegeven. In dat geval is er geen aanvullende intraveneuze toediening van corticosteroïde als premedicatie nodig.
5 80 mg IV methylprednisolon
6 650-1.000 mg acetaminofen/paracetamol
Dosis
Chronische lymfatische leukemie (CLL, in combinatie met chloorambucil1)
Voor patiënten met CLL is de aanbevolen dosis Gazyvaro in combinatie met chloorambucil vermeld in tabel 2.
Cyclus 1
De aanbevolen dosis Gazyvaro in combinatie met chloorambucil is 1.000 mg toegediend op dag 1 en 2 (of op dag 1, vervolg), en op dag 8 en dag 15 van de eerste 28-daagse behandelcyclus.
Er moeten twee infusiezakken worden klaargemaakt voor de infusie op dag 1 en 2 (100 mg voor dag 1 en 900 mg voor dag 2). Indien de eerste zak zonder wijzigingen in de infusiesnelheid of zonder onderbrekingen in zijn geheel kon worden toegediend, mag de tweede zak op dezelfde dag worden toegediend (geen uitstel van de dosis nodig, geen herhaling van de premedicatie) op voorwaarde dat voldoende tijd, juiste omstandigheden en medisch toezicht beschikbaar zijn gedurende de hele infusie. Indien er wijzigingen worden aangebracht in de infusiesnelheid of onderbrekingen zijn tijdens de eerste 100 mg, moet de tweede zak op de volgende dag worden toegediend.
Cycli 2–6
De aanbevolen dosis Gazyvaro in combinatie met chloorambucil is 1.000 mg toegediend op dag 1 van elke cyclus.
Tabel 2 De dosis Gazyvaro toe te dienen gedurende 6 behandelcycli van elk 28 dagen voor patiënten met CLL
| Cyclus | Behandeldag | Dosis Gazyvaro |
| Cyclus 1 | Dag 1 | 100 mg |
Dag 2 (of dag 1, vervolg) | 900 mg | |
| Dag 8 | 1.000 mg | |
| Dag 15 | 1.000 mg | |
| Cycli 2–6 | Dag 1 | 1.000 mg |
1 Zie rubriek 5.1 voor informatie over chloorambucilgebruik
Behandelingsduur
Zes behandelcycli van elk 28 dagen.
Uitgestelde of gemiste doses
Wanneer een geplande dosis Gazyvaro wordt gemist, moet deze zo snel mogelijk worden toegediend. Wacht niet tot de volgende geplande dosis. Tussen de doses moet het geplande doseringsinterval voor Gazyvaro worden gehandhaafd.
Folliculair lymfoom
Voor patiënten met FL is de aanbevolen dosis Gazyvaro in combinatie met chemotherapie vermeld in tabel 3.
Patiënten met nog niet eerder behandeld folliculair lymfoom
Inductie (in combinatie met chemotherapie2)
Gazyvaro moet met chemotherapie als volgt worden toegediend:
- Zes 28-dagen cycli in combinatie met bendamustine2 of,
Zes 21-dagen cycli in combinatie met cyclofosfamide, doxorubicine, vincristine, prednisolon
(CHOP), gevolgd door 2 additionele cycli van alleen Gazyvaro of,
Acht 21-dagen cycli in combinatie met cyclofosfamide, vincristine en
prednison/prednisolon/methylprednisolon (CVP).
Onderhoudsbehandeling
Patiënten met een complete of gedeeltelijke respons op de inductiebehandeling met Gazyvaro in combinatie met chemotherapie (CHOP of CVP of bendamustine) moeten eenmaal per 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordoet), 1.000 mg Gazyvaro als monotherapie blijven ontvangen als onderhoudsbehandeling.
Patiënten met folliculair lymfoom die niet reageerden of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling
Inductie (in combinatie met bendamustine2)
Gazyvaro moet in zes 28-dagen cycli in combinatie met bendamustine2 worden toegediend.
Onderhoudsbehandeling
Patiënten met een complete of gedeeltelijke respons op de inductiebehandeling (d.w.z. de eerste 6 behandelcycli) met Gazyvaro in combinatie met bendamustine of bij wie de ziekte stabiel is, moeten Gazyvaro monotherapie 1.000 mg blijven ontvangen als onderhoudsbehandeling eenmaal per 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordoet).
Tabel 3 Folliculair lymfoom: De dosis Gazyvaro toe te dienen gedurende
inductiebehandeling, gevolgd door onderhoudsbehandeling
| Cyclus | Behandeldag | Dosis Gazyvaro |
| Cyclus 1 | Dag 1 | 1.000 mg |
| Dag 8 | 1.000 mg | |
| Dag 15 | 1.000 mg | |
| Cycli 2–6 of 2–8 | Dag 1 | 1.000 mg |
| Onderhoudsbehandeling | Elke 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordoet) | 1.000 mg |
2 Zie rubriek 5.1 voor informatie over bendamustinegebruik
Behandelingsduur
Inductiebehandeling van ongeveer zes maanden (zes behandelcycli met Gazyvaro van elk 28 dagen wanneer in combinatie met bendamustine, of acht behandelcycli met Gazyvaro van elk 21 dagen wanneer in combinatie met CHOP of CVP) gevolgd door onderhoudsbehandeling eenmaal per 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordoet).
Uitgestelde of gemiste doses
Wanneer een geplande dosis Gazyvaro wordt gemist, moet deze zo snel mogelijk worden toegediend. Sla de dosis niet over of wacht niet tot de volgende geplande dosis.
Wanneer toxiciteit optreedt vóór cyclus 1 dag 8 of cyclus 1 dag 15, waardoor uitstel van behandeling nodig is, dan moeten deze doses na het verhelpen van de toxiciteit worden toegediend. Door de opgelopen vertraging in Cyclus 1 worden in zulke gevallen de vervolgafspraken en de start van Cyclus 2 opgeschoven.
Volg gedurende de onderhoudsbehandeling het originele doseringsschema voor de vervolgdoseringen.
Lupus nefritis
De aanbevolen dosering van Gazyvaro is 1.000 mg intraveneus toegediend (zie tabel 4). Gazyvaro moet worden gebruikt in combinatie met mycofenolaatmofetil.
Tabel 4 Dosis Gazyvaro voor patiënten met lupus nefritis
| Dosisnummer | Tijdstip van behandeling | Dosis Gazyvaro |
| 1 | Eerste infusie | 1.000 mg |
| 2 | Week 2 (twee weken na dosis 1) | 1.000 mg |
| 3 | Week 24 | 1.000 mg |
| 4 | Week 26 (twee weken na dosis 3) | 1.000 mg |
5* en daaropvolgend | Elke 6 maanden | 1.000 mg |
*Dosis 5 moet zes maanden na dosis 4 worden toegediend
De conditie en respons van de patiënt moeten in week 76 en daarna worden geëvalueerd, en een adequate risico-batenanalyse moet worden gemaakt voor de beslissing over de voortzetting van de behandeling.
Uitgestelde of gemiste doses
Wanneer een geplande dosis Gazyvaro wordt gemist, moet deze zo snel mogelijk worden toegediend. Wacht niet tot de volgende geplande dosis. Het toedieningsschema moet worden aangepast zodat het juiste interval tussen de doses wordt aangehouden.
Dosiswijzigingen tijdens de behandeling (alle indicaties)
Er worden geen dosisverlagingen voor Gazyvaro aanbevolen.
Voor de behandeling van symptomatische bijwerkingen (waaronder IRR’s), zie de alinea hieronder (“Behandeling van IRR’s” of rubriek 4.4).
Speciale populaties
Ouderen
Er zijn geen dosisaanpassingen nodig bij oudere patiënten (zie rubriek 5.2). De veiligheid en werkzaamheid van Gazyvaro bij patiënten ouder dan 65 jaar met LN zijn niet vastgesteld.
Verminderde nierfunctie
Er is geen dosisaanpassing nodig bij patiënten met een lichte tot matig ernstig verminderde nierfunctie (creatinineklaring [CrCl] 30–89 ml/min) (zie rubriek 5.2). De veiligheid en werkzaamheid van Gazyvaro bij patiënten met een ernstig verminderde nierfunctie (CrCl < 30 ml/min) zijn niet vastgesteld (zie rubriek 4.8 en 5.2).
Verminderde leverfunctie
De veiligheid en werkzaamheid van Gazyvaro bij patiënten met een verminderde leverfunctie zijn niet vastgesteld. Er kunnen geen specifieke dosisaanbevelingen worden gegeven.
Pediatrische patiënten
De veiligheid en werkzaamheid van Gazyvaro bij kinderen en jongeren onder 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Gazyvaro is bestemd voor intraveneus gebruik. Het moet, na verdunning, worden toegediend als een intraveneuze infusie via een aparte intraveneuze lijn (zie rubriek 6.6). Gazyvaro-infusies mogen niet worden uitgevoerd als een intraveneuze push of bolusinjectie.
Voor instructies over verdunning van Gazyvaro voorafgaand aan toediening, zie rubriek 6.6.
Instructies over de infusiesnelheid staan vermeld in tabel 5-8.
Chronische lymfatische leukemie (CLL)
Tabel 5 Chronische lymfatische leukemie: Standaard infusiesnelheid bij afwezigheid van
IRR's/overgevoeligheid en aanbevelingen in geval van een IRR tijdens de vorige infusie
| Cyclus | Behandeldag | Infusiesnelheid De infusiesnelheid mag verhoogd worden, mits de patiënt dit kan verdragen. Voor behandeling van IRR’s die optreden tijdens de infusie, zie Behandeling van IRR’s. |
| Cyclus 1 | Dag 1 (100 mg) | Toediening met 25 mg/uur gedurende 4 uur. Verhoog de infusiesnelheid niet. |
| Dag 2 (of dag 1, vervolg) (900 mg) | Wanneer er geen IRR optrad tijdens de vorige infusie, toediening met 50 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 50 mg/uur tot een maximale snelheid van 400 mg/uur. Wanneer de patiënt een IRR had tijdens de vorige infusie, start dan de toediening met 25 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 50 mg/uur tot een maximale snelheid van 400 mg/uur. | |
| Dag 8 (1.000 mg) | Wanneer er geen IRR optrad tijdens de vorige infusie, waarbij de uiteindelijke infusiesnelheid 100 mg/uur of sneller was, kunnen de infusies worden gestart met een snelheid van 100 mg/uur en iedere 30 minuten verhoogd in stappen van 100 mg/uur tot een maximale snelheid van 400 mg/uur. Wanneer de patiënt een IRR had tijdens de vorige infusie, toediening met 50 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 50 mg/uur tot een maximale snelheid van 400 mg/uur. | |
| Dag 15 (1.000 mg) | ||
| Cycli 2–6 | Dag 1 (1.000 mg) |
Folliculair lymfoom (FL)
Gazyvaro moet in cyclus 1 worden toegediend met de standaard infusiesnelheid (zie tabel 6). Bij patiënten die tijdens cyclus 1 geen infusiegerelateerde reacties (IRR’s) van graad ≥ 3 kregen, kan Gazyvaro vanaf cyclus 2 worden toegediend als een kortdurende infusie (ongeveer 90 minuten) (short duration infusion (SDI)) (zie tabel 7).
Tabel 6 Folliculair Lymfoom: Standaard infusiesnelheid en aanbevelingen in geval van een
IRR tijdens de vorige infusie
| Cyclus | Behandeldag | Infusiesnelheid De infusiesnelheid mag verhoogd worden, mits de patiënt dit kan verdragen. Voor behandeling van IRR’s die optreden tijdens de infusie, zie Behandeling van IRR’s. |
| Cyclus 1 | Dag 1 (1.000 mg) | Toediening met 50 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 50 mg/uur tot een maximum van 400 mg/uur |
| Dag 8 (1.000 mg) | Wanneer er geen IRR of een IRR van graad 1 optrad tijdens de vorige infusie, waarbij de uiteindelijke infusiesnelheid 100 mg/uur of sneller was, kunnen de infusies worden gestart met een snelheid van 100 mg/uur en iedere 30 minuten verhoogd in stappen van 100 mg/uur tot een maximale snelheid van 400 mg/uur. Wanneer de patiënt een IRR van graad 2 of hoger had tijdens de vorige infusie, toediening met 50 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 50 mg/uur tot een maximum van 400 mg/uur | |
| Dag 15 (1.000 mg) | ||
| Cycli 2-6 of 2-8 | Dag 1 (1.000 mg) | |
| Onderhoudsbehandeling | Elke 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordoet) |
Tabel 7 Folliculair lymfoom: Kortdurende infusiesnelheid (SDI) en aanbevelingen in geval van een IRR tijdens de vorige infusie
| Cyclus | Behandeldag | Infusiesnelheid Voor behandeling van IRR’s die optreden tijdens de infusie, zie Behandeling van IRR’s. |
| Cycli 2-6 of 2-8 | Dag 1 (1.000 mg) | Wanneer er geen IRR van graad ≥ 3 optrad tijdens cyclus 1: 100 mg/uur gedurende 30 minuten, vervolgens 900 mg/uur gedurende ongeveer 60 minuten. Wanneer een IRR van graad 1-2 met aanhoudende symptomen of een IRR van graad 3 optrad tijdens de vorige SDI, dien dan de volgende infusie van obinutuzumab toe met de standaard snelheid (zie tabel 6). |
| Onderhoudsbehandeling | Elke 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordoet) |
Lupus nefritis
De eerste Gazyvaro-infusie moet worden toegediend met de standaard infusiesnelheid (zie tabel 8). Patiënten die tijdens de vorige infusie geen infusiegerelateerde reacties van graad ≥ 3 kregen, kunnen Gazyvaro krijgen als een kortdurende infusie (ongeveer 90 minuten) vanaf dosis 2 (zie tabel 9), met voortzetting van de premedicatie.
Tabel 8 Lupus nefritis: Standaard infusiesnelheid
| Dosisnummer | Behandeldag | Infusiesnelheid |
| 1 | Eerste infusie (1.000 mg) | Toediening met een snelheid van 50 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 50 mg/uur tot een maximum van 400 mg/uur. Voor behandeling van IRR’s die optreden tijdens de infusie, zie Behandeling van IRR’s. |
| 2 | Week 2 - twee weken na dosis 1 (1.000 mg) | Toediening met een snelheid van 100 mg/uur. De infusiesnelheid kan iedere 30 minuten worden verhoogd in stappen van 100 mg/uur tot een maximum van 400 mg/uur. |
| 3 | Week 24 (1.000 mg) | |
| 4 | Week 26 - twee weken na dosis 3 (1.000 mg) | |
5* en daaropvolgend | Om de 6 maanden (1.000 mg) |
*Dosis 5 moet zes maanden na dosis 4 worden toegediend
Tabel 9 Lupus nefritis: Snelheid van kortdurende infusie (SDI) en aanbevelingen in het geval van een IRR bij de vorige infusie
| Dosisnummer | Infusiesnelheid |
| 1 | Zie tabel 8 |
| 2 en daarna | Indien geen IRR van graad 3 of hoger tijdens vorige infusie: 100 mg/uur gedurende 30 minuten, daarna 900 mg/uur gedurende ongeveer 60 minuten. Als er tijdens de vorige SDI een IRR van graad 1-2 met aanhoudende symptomen of een IRR van graad 3 of hoger optrad, dien Gazyvaro dan toe met de standaard infusiesnelheid (zie tabel 8). |
Behandeling van IRR’s
Voor de behandeling van IRR's kan een tijdelijke onderbreking, vermindering van de infusiesnelheid of stopzetting van de behandeling met Gazyvaro nodig zijn, zoals hieronder beschreven (zie ook rubriek 4.4).
Chronische lymfatische leukemie (CLL) en folliculair lymfoom (FL)
- Graad 4 (levensbedreigend): de infusie moet worden gestopt en de behandeling moet permanent worden gestaakt.
Graad 3 (ernstig): de infusie moet tijdelijk worden gestopt en de symptomen moeten worden behandeld. Na het verdwijnen van de symptomen kan de infusie opnieuw worden gestart met ten hoogste de helft van de vorige snelheid (de snelheid die werd gebruikt op het tijdstip van optreden van de IRR) en, indien de patiënt geen IRR-symptomen ondervindt, kan de verhoging van de infusiesnelheid worden hervat met de stappen en intervallen passend bij de behandelingsdosis (zie tabel 5-7). Bij CLL-patiënten die de dag 1 dosis (cyclus 1) verdeeld over 2 dagen ontvangen, kan de infusiesnelheid op dag 1 na 1 uur weer worden verhoogd tot 25 mg/uur, maar mag niet verder worden verhoogd.
De infusie moet worden gestopt en de behandeling moet permanent worden gestaakt als de patiënt een tweede IRR van graad 3 krijgt.
- Graad 1–2 (licht tot matig ernstig): de infusiesnelheid moet worden verlaagd en de symptomen moeten worden behandeld. Nadat de symptomen verdwenen zijn, kan de infusie worden voortgezet en, indien de patiënt geen IRR-symptomen ondervindt, kan de verhoging van de infusiesnelheid worden hervat met de stappen en intervallen passend bij de behandelingsdosis (zie tabel 5-7). Bij CLL-patiënten die de dag 1 dosis (cyclus 1) verdeeld over 2 dagen ontvangen, kan de infusiesnelheid op dag 1 na 1 uur weer worden verhoogd tot 25 mg/uur, maar mag niet verder worden verhoogd.
IRR’s die optreden tijdens SDI:
- Graad 4 (levensbedreigend): de infusie moet worden gestopt en de behandeling moet permanent worden gestaakt.
Graad 3 (ernstig): de infusie moet tijdelijk worden gestopt en de symptomen moeten worden behandeld. Na het verdwijnen van de symptomen kan de infusie opnieuw worden gestart met ten hoogste de helft van de vorige snelheid (de snelheid die werd gebruikt op het tijdstip van optreden van de IRR) met een maximum van 400 mg/uur.
De infusie moet worden gestopt en de behandeling moet permanent worden gestaakt als de patiënt bij hervatting van de infusie een tweede IRR van graad 3 krijgt. Als de patiënt de infusie kan afronden zonder nieuwe IRR’s van graad 3, moet de volgende infusie worden gegeven met een snelheid die niet hoger is dan de standaard snelheid.
- Graad 1–2 (licht tot matig ernstig): de infusiesnelheid moet worden verlaagd en de symptomen moeten worden behandeld. Zodra de symptomen verholpen zijn en de patiënt geen IRR symptomen meer ondervindt, kan de infusie worden voortgezet en kan de verhoging van de infusiesnelheid worden hervat met de stappen en intervallen passend bij de behandelingsdosis (zie tabel 6-7).
Lupus nefritis (LN)
- Graad 4 (levensbedreigend): de infusie moet worden gestopt en de behandeling moet permanent worden gestaakt.
Graad 3 (ernstig): de infusie moet tijdelijk worden gestopt en de symptomen moeten worden behandeld. Na het verdwijnen van de symptomen kan de infusie opnieuw worden gestart met ten hoogste de helft van de vorige snelheid (de snelheid die werd gebruikt op het tijdstip van optreden van de IRR) en, indien de patiënt geen verdere IRR-symptomen ondervindt, kan de verhoging van de infusiesnelheid worden hervat met de stappen en intervallen passend bij de behandelingsdosis (zie tabel 8).
De infusie moet worden gestopt en de behandeling moet permanent worden gestaakt als de patiënt een tweede IRR van graad 3 krijgt.
- Graad 1-2 (licht tot matig ernstig): de infusiesnelheid moet worden verlaagd tot de helft van de snelheid die werd gebruikt op het moment van de reactie, en de symptomen moeten worden behandeld. Na het verdwijnen van de symptomen, kan de infusie worden voortgezet met de verlaagde infusiesnelheid gedurende nog eens 30 minuten. Indien de patiënt geen verdere IRR-symptomen ondervindt, kan de verhoging van de infusiesnelheid worden hervat met de stappen en intervallen passend bij de behandelingsdosis (zie tabel 8 en 9).
IRR’s die optreden tijdens SDI:
- Graad 4 (levensbedreigend): de infusie moet worden gestopt en de behandeling moet permanent worden gestaakt.
Graad 3 (ernstig): de infusie moet tijdelijk worden gestopt en de symptomen moeten worden behandeld. Na het verdwijnen van de symptomen kan de infusie opnieuw worden gestart met ten hoogste de helft van de vorige snelheid (de snelheid die werd gebruikt op het tijdstip van optreden van de IRR) met een maximum van 400 mg/uur.
De infusie moet worden gestopt en de behandeling moet permanent worden gestaakt als de patiënt bij hervatting van de infusie een tweede IRR van graad 3 krijgt. Als de patiënt de infusie kan afronden zonder nieuwe IRR’s van graad 3, moet de volgende infusie worden gegeven met een snelheid die niet hoger is dan de standaard snelheid (zie tabel 8).
- Graad 1-2 (licht tot matig ernstig): de infusiesnelheid moet worden verlaagd en de symptomen moeten worden behandeld. Na het verdwijnen van de symptomen, kan de infusie worden voortgezet. Indien de patiënt geen verdere IRR-symptomen ondervindt, kan de verhoging van de infusiesnelheid worden hervat met de stappen en intervallen passend bij de behandelingsdosis (zie tabel 8 en 9). Indien de patiënt aanhoudende symptomen ervaart, of als er een IRR van graad 3 of hoger optrad tijdens de vorige 90 minuten durende infusie, dien dan alle volgende Gazyvaro-infusies toe met de standaard infusiesnelheid (zie tabel 8).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Bijzondere waarschuwingen en voorzorgen worden apart weergegeven voor de indicaties oncologie (chronische lymfatische leukemie en folliculair lymfoom) en lupus nefritis.
Chronische lymfatische leukemie (CLL) en folliculair lymfoom (FL)
Gebaseerd op subgroepanalyse in eerder onbehandeld FL is de werkzaamheid bij patiënten in een lage risicogroep volgens FLIPI (0-1) op dit moment niet eenduidig (zie rubriek 5.1). Voor een keus voor behandeling van deze patiënten moet zorgvuldig het volledige veiligheidsprofiel van Gazyvaro met chemotherapie en de patiëntspecifieke situatie in overweging worden genomen.
Infusiegerelateerde reacties
De meest voorkomende bijwerkingen (ADR’s) bij patiënten die werden behandeld met Gazyvaro waren IRR's, die hoofdzakelijk optraden tijdens infusie van de eerste 1.000 mg. IRR’s kunnen gerelateerd zijn aan ‘cytokine release’-syndroom dat ook werd gemeld bij patiënten behandeld met Gazyvaro. Bij CLL-patiënten die de combinatie van maatregelen ter preventie van IRR's kregen (voldoende corticosteroïde, oraal analgeticum/antihistaminicum, weglaten van antihypertensieve medicatie in de ochtend van de dag van de eerste infusie, en toediening van de dosis van dag 1 van cyclus 1 over 2 dagen) zoals beschreven in rubriek 4.2, werd een lagere incidentie van IRR’s van alle graden waargenomen. Het aantal IRR's van graad 3–4 (die waren gebaseerd op een relatief klein aantal patiënten) was vergelijkbaar vóór en na de toepassing van mitigerende maatregelen. De mitigerende maatregelen voor het beperken van IRR's moeten worden gevolgd (zie rubriek 4.2). De incidentie en ernst van infusiegerelateerde symptomen daalden aanzienlijk na infusie van de eerste 1.000 mg, waarbij de meeste patiënten geen IRR's kregen bij de daaropvolgende toedieningen van Gazyvaro (zie rubriek 4.8).
Bij de meerderheid van de patiënten, ongeacht de indicatie, was de ernst van de IRR's licht tot matig ernstig en ze konden onder controle worden gehouden door het vertragen of tijdelijk stoppen van de eerste infusie. Er werden echter ook ernstige en levensbedreigende IRR's waargenomen waarvoor symptomatische behandeling nodig was. IRR's kunnen klinisch niet te onderscheiden zijn van immunoglobuline E-(IgE)-gemedieerde allergische reacties (bijv. anafylaxie). Patiënten met een hoge tumorlast en/of hoog aantal circulerende lymfocyten in CLL (> 25 x 109/l) kunnen een verhoogd risico hebben op ernstige IRR's. Patiënten met een verminderde nierfunctie (CrCl < 50 ml/min) en patiënten met een comorbiditeitsscore (Cumulative Illness Rating Scale, CIRS) > 6 en CrCl < 70 ml/min hebben een groter risico op IRR’s, inclusief ernstige IRR’s (zie rubriek 4.8). Voor behandeling van IRR’s zie rubriek 4.2 “Dosering en wijze van toediening”.
De patiënten mogen geen Gazyvaro-infusies meer krijgen in geval van:
- acute levensbedreigende ademhalingssymptomen,
- een IRR van graad 4 (d.w.z. levensbedreigend) of,
- een tweede IRR van graad 3 (aanhoudend/terugkerend) (na hervatting van de eerste infusie of tijdens een daaropvolgende infusie).
Patiënten met bestaande hart- of longaandoeningen moeten nauwgezet worden gemonitord tijdens de infusie en de periode na de infusie. Tijdens intraveneuze infusies met Gazyvaro kan hypotensie optreden. Daarom moet worden overwogen om geen antihypertensieve behandelingen te geven gedurende 12 uur vóór en tijdens elke infusie met Gazyvaro, en gedurende het eerste uur na de toediening. Patiënten met een acuut risico op een hypertensieve crisis moeten worden geëvalueerd met betrekking tot de voordelen en risico's van het onthouden van hun antihypertensiva.
Overgevoeligheidsreacties
Overgevoeligheidsreacties die acuut optreden (bijv. anafylaxie) of pas na enige tijd (bijv. serumziekte) zijn gemeld bij patiënten die werden behandeld met Gazyvaro. Overgevoeligheid kan klinisch moeilijk te onderscheiden zijn van infusiegerelateerde reacties. Een overgevoeligheidsreactie kan optreden na eerdere blootstelling en zeer zelden bij de eerste infusie. Indien tijdens of na de infusie een overgevoeligheidsreactie wordt vermoed, moet de infusie worden gestopt en de behandeling permanent worden gestaakt. Patiënten met bekende overgevoeligheid voor obinutuzumab mogen niet worden behandeld (zie rubriek 4.3).
Tumorlysissyndroom (TLS)
TLS werd gemeld bij behandeling met Gazyvaro. Patiënten die worden beschouwd als risicopatiënten voor TLS (bijv. patiënten met een hoge tumorlast en/of een hoog aantal circulerende lymfocyten (> 25 x 109/l) en/of een verminderde nierfunctie (CrCl < 70 ml/min)) moeten profylaxe krijgen. Profylaxe moet, volgens de standaardprocedures, bestaan uit adequate hydratie en toediening van uricostatica (bijv. allopurinol), of een geschikte alternatieve behandeling zoals bijvoorbeeld uraatoxidase (bijv. rasburicase), te starten 12-24 uur vóór de start van de infusie met Gazyvaro (zie rubriek 4.2). Alle patiënten die worden beschouwd als risicopatiënten moeten nauwgezet worden gevolgd gedurende de eerste dagen van de behandeling, waarbij er specifieke aandacht moet zijn voor de nierfunctie, kalium- en urinezuurwaarden. Alle andere richtlijnen in de standaardprocedures moeten worden gevolgd. Voor de behandeling van TLS moeten elektrolytenafwijkingen worden gecorrigeerd, de nierfunctie en vochtbalans worden gemonitord, en moet ondersteunende zorg worden gegeven, inclusief dialyse indien geïndiceerd.
Neutropenie
Er zijn meldingen gedaan van ernstige en levensbedreigende neutropenie, inclusief febriele neutropenie, tijdens behandeling met Gazyvaro. Patiënten die neutropenie ondervinden moeten nauwgezet worden gemonitord met regelmatige laboratoriumonderzoeken tot de neutropenie is verdwenen. Indien behandeling noodzakelijk is, moet die worden toegediend overeenkomstig de lokale richtlijnen en moet toediening van granulocyt-kolonie-stimulerende factoren (G-CSF) worden overwogen. Eventuele verschijnselen van een bijkomende infectie moeten op de juiste manier worden behandeld. Dosisuitstel moet worden overwogen in het geval van een ernstige of levensbedreigende neutropenie. Het wordt sterk aanbevolen om patiënten met ernstige neutropenie die langer dan 1 week aanhoudt, antimicrobiële profylaxe te geven tijdens de behandelperiode totdat deze verbetert tot graad 1 of 2. Antivirale en antifungale profylaxe moet ook worden overwogen (zie rubriek 4.2). Late neutropenie (optredend >28 dagen na afloop van de behandeling) of langdurige aanhoudende neutropenie (gedurende meer dan 28 dagen na afronding/stopzetting van de behandeling) kunnen optreden. Patiënten met een verminderde nierfunctie (CrCl < 50 ml/min) hebben een groter risico op neutropenie (zie rubriek 4.8).
Trombocytopenie
Ernstige en levensbedreigende trombocytopenie, inclusief acute trombocytopenie (optredend binnen 24 uur na de infusie) werd waargenomen tijdens behandeling met Gazyvaro. Patiënten met een verminderde nierfunctie (CrCl < 50 ml/min) hebben een groter risico op trombocytopenie (zie rubriek 4.8). Er zijn ook fatale bloedingen gemeld in cyclus 1 bij met Gazyvaro behandelde patiënten. Er werd geen duidelijke relatie tussen trombocytopenie en bloedingen vastgesteld.
| De patiënten moeten nauwgezet worden gemonitord op trombocytopenie, | vooral tijdens de eerste | |
| cyclus; | ||
er moeten regelmatig laboratoriumonderzoeken worden uitgevoerd tot de bloeding is verdwenen, en dosisuitstel moet worden overwogen in geval van ernstige of levensbedreigende trombocytopenie. Over transfusie van bloedproducten (d.w.z. bloedplaatjestransfusie) overeenkomstig de institutionele praktijk beslist de behandelend arts. Het gebruik van elke gelijktijdige behandeling die mogelijk trombocytopenie-gerelateerde bijwerkingen kan verergeren, zoals plaatjesremmers en antistollingsmiddelen, moet in acht worden genomen, vooral tijdens de eerste cyclus.
Afwijkingen in de coagulatie, inclusief diffuse intravasculaire coagulatie (DIC)
DIC, inclusief voorvallen met dodelijke afloop, is gemeld in klinische studies en in postmarketingsurveillance bij patiënten die Gazyvaro toegediend kregen. Het merendeel van de gevallen betrof niet-manifeste DIC, met subklinische (asymptomatische) veranderingen in de bloedplaatjes- en laboratoriumstollingsparameters die optraden binnen 1-2 dagen na de eerste infusie en die meestal binnen een tot twee weken spontaan verdwenen, waardoor stopzetting van het geneesmiddel of specifieke interventie niet nodig was. In sommige gevallen werden de voorvallen geassocieerd met infusiegerelateerde reacties (IRR’s) en/of tumorlysissyndroom (TLS). Er werden geen specifieke baseline risicofactoren voor DIC vastgesteld. Patiënten bij wie wordt vermoed dat ze niet-manifeste DIC hebben, moeten nauwlettend worden gemonitord op tekenen of symptomen van manifeste DIC aan de hand van stollingsparameters, waaronder de bloedplaatjesconcentratie, en klinische observatie. De behandeling met Gazyvaro dient te worden gestaakt bij het eerste optreden van vermoede niet-manifeste DIC en een passende behandeling dient te worden gestart.
Verslechtering van bestaande hartaandoeningen
Bij patiënten met onderliggende hartaandoeningen zijn aritmieën (zoals atriumfibrilleren en tachyaritmie), angina pectoris, acuut coronair syndroom, myocardinfarct en hartfalen opgetreden tijdens de behandeling met Gazyvaro (zie rubriek 4.8). Deze voorvallen kunnen optreden als deel van een IRR en kunnen fataal zijn. Daarom moeten patiënten met een voorgeschiedenis van hartaandoeningen nauwgezet worden gemonitord. Bovendien moeten deze patiënten voorzichtig gehydrateerd worden om een mogelijke overdosering met vloeistoffen te voorkomen.
Infecties
Gazyvaro mag niet worden toegediend wanneer een actieve infectie aanwezig is en voorzichtigheid moet worden betracht wanneer het gebruik van Gazyvaro bij patiënten met een voorgeschiedenis van terugkerende of chronische infecties wordt overwogen. Ernstige bacteriële, schimmel-, en nieuwe of gereactiveerde virale infecties kunnen optreden tijdens en na voltooiing van behandeling met Gazyvaro. Er zijn meldingen gedaan van fatale infecties.
Patiënten (CLL) met een CIRS > 6 en CrCl < 70 ml/min hebben een groter risico op infecties, inclusief ernstige infecties (zie rubriek 4.8). In de onderzoeken met folliculair lymfoom werd een hoge incidentie van infecties waargenomen in alle onderzoeksfases, waaronder follow-up. De hoogste incidentie werd waargenomen in de onderhoudsfase. Gedurende de follow-up werden meer infecties van graad 3-5 waargenomen bij patiënten die Gazyvaro plus bendamustine in de inductiefase ontvingen.
Hepatitis B-reactivatie
Reactivatie van het hepatitis B-virus (HBV), wat in sommige gevallen tot fulminante hepatitis, leverfalen en overlijden leidt, kan optreden bij patiënten die worden behandeld met anti-CD20-antilichamen, waaronder Gazyvaro (zie rubriek 4.8). Alle patiënten moeten een HBV-screening ondergaan voordat behandeling met Gazyvaro wordt geïnitieerd. De screening moet minimaal bestaan uit de status van hepatitis B-oppervlakteantigeen (HbsAg-status) en hepatitis B-kernantigeen (HbcAb-status). In overeenstemming met de lokale richtlijnen kan dit worden aangevuld met andere geschikte markers. Patiënten met actieve hepatitis B mogen niet met Gazyvaro worden behandeld. Patiënten met positieve hepatitis B-serologie moeten specialisten op het gebied van leverziekten raadplegen vóór het begin van de behandeling, en moeten worden gemonitord en behandeld volgens de lokale medische normen ter preventie van hepatitis-reactivatie.
Progressieve multifocale leuko-encefalopathie (PML)
Progressieve multifocale leuko-encefalopathie (PML) werd gemeld bij patiënten die werden behandeld met Gazyvaro (zie rubriek 4.8). Er moet rekening worden gehouden met een PML-diagnose bij alle patiënten met nieuwe symptomen van, of veranderingen in pre-existerende neurologische manifestaties. De symptomen van PML zijn aspecifiek en kunnen variëren afhankelijk van het aangetaste hersengebied. Motorische symptomen met afwijkingen in het corticospinale systeem (bijv. spierzwakte, verlamming en sensorische stoornissen), sensorische afwijkingen, cerebellaire symptomen en gezichtsvelddefecten komen vaak voor. Een aantal klachten/verschijnselen die als 'corticaal' worden beschouwd (bijv. afasie of visueel-spatiale desoriëntatie) kunnen optreden. Evaluatie van PML omvat, maar is niet beperkt tot, een consult bij een neuroloog, beeldvorming van de hersenen met magnetische resonantie (MRI) en lumbaalpunctie (testen van cerebrospinaal vocht op viraal DNA van het JC-virus). De behandeling met Gazyvaro moet tijdens het onderzoek naar eventueel PML worden onderbroken en permanent worden gestaakt na bevestiging van PML. Het onderbreken of verminderen van alle gelijktijdig toegediende chemotherapie of immunosuppressieve behandelingen moet ook worden overwogen. De patiënt moet voor evaluatie en behandeling van PML worden doorverwezen naar een neuroloog.
Immunisatie
Er is geen onderzoek uitgevoerd naar de veiligheid van immunisatie met levende of verzwakte virale vaccins na behandeling met Gazyvaro. Vaccinatie met levende vaccins wordt tijdens de behandeling en tot herstel van de B-cellen afgeraden.
Blootstelling in utero aan obinutuzumab en vaccinatie van zuigelingen met levende vaccins
Vanwege de mogelijke depletie van B-cellen bij zuigelingen van wie de moeder tijdens de zwangerschap werd blootgesteld aan Gazyvaro moet de B-celdepletie bij zuigelingen in de gaten gehouden worden en moet vaccinatie met levende vaccins worden uitgesteld tot het aantal B-cellen van het kind hersteld is. De veiligheid en het moment van vaccinatie moet worden besproken met de arts van de zuigeling (zie rubriek 4.6).
Lupus nefritis (LN)
Infecties
Gazyvaro mag niet worden toegediend wanneer een actieve infectie aanwezig is, en het gebruik van Gazyvaro moet met voorzichtigheid worden overwogen bij patiënten met een voorgeschiedenis van terugkerende of chronische infecties. Ernstige bacteriële, schimmel-, en nieuwe of gereactiveerde virale infecties kunnen optreden tijdens en na voltooiing van behandeling met Gazyvaro. Er zijn meldingen gedaan van fatale infecties.
Alle patiënten moeten een screening op hepatitis B-virus (HBV) ondergaan voordat behandeling met Gazyvaro wordt geïnitieerd. De screening moet minimaal bestaan uit de HBsAg-status en de HBcAb-status. In overeenstemming met de lokale richtlijnen kan dit worden aangevuld met andere geschikte markers. Patiënten met actieve hepatitis B mogen niet met Gazyvaro worden behandeld. Patiënten met positieve hepatitis B-serologie moeten worden gemonitord en behandeld volgens de lokale medische normen ter preventie van hepatitis-reactivatie.
Neutropenie
Er zijn meldingen gedaan van ernstige en levensbedreigende neutropenie, inclusief febriele neutropenie, tijdens behandeling met Gazyvaro. Patiënten die neutropenie ondervinden, moeten nauwgezet worden gemonitord met regelmatige laboratoriumonderzoeken tot de neutropenie is verdwenen. Indien behandeling noodzakelijk is, moet die worden toegediend overeenkomstig de lokale richtlijnen en moet toediening van granulocyt-kolonie-stimulerende factoren (G-CSF) worden overwogen. Eventuele verschijnselen van een bijkomende infectie moeten op de juiste manier worden behandeld.
Infusiegerelateerde reacties
Bij patiënten met LN traden infusiegerelateerde reacties (IRR’s) hoofdzakelijk op tijdens infusie van de eerste 1.000 mg. IRR’s waren over het algemeen licht (graad 1) tot matig (graad 2) en konden worden behandeld door het vertragen of tijdelijk stopzetten van de infusie (zie Behandeling van IRR’s). Er werden echter ook ernstige (graad 3) en levensbedreigende (graad 4) IRR’s gemeld waarvoor symptomatische behandeling nodig was. Zie rubriek 4.2 voor informatie over profylaxe.
De patiënten mogen geen Gazyvaro-infusies meer krijgen in geval van:
- acute levensbedreigende ademhalingssymptomen,
- een IRR van graad 4 (d.w.z. levensbedreigend) of,
- een tweede IRR van graad 3 (aanhoudend/terugkerend) (na hervatting van de eerste infusie of tijdens een daaropvolgende infusie).
Patiënten met bestaande hart- of longaandoeningen moeten nauwgezet worden gemonitord tijdens de infusie en de periode na de infusie. Tijdens intraveneuze infusies met Gazyvaro kan hypotensie optreden. Daarom moet worden overwogen om geen antihypertensieve behandelingen te geven gedurende 12 uur vóór en tijdens elke infusie met Gazyvaro, en gedurende het eerste uur na de toediening. Patiënten met een acuut risico op een hypertensieve crisis moeten worden geëvalueerd met betrekking tot de voordelen en risico's van het onthouden van hun antihypertensiva.
Progressieve multifocale leuko-encefalopathie (PML)
PML werd gemeld bij patiënten die werden behandeld met Gazyvaro voor CLL en/of FL (zie rubriek 4.8) en werd niet gemeld bij patiënten die werden behandeld met Gazyvaro tijdens de placebogecontroleerde LN-onderzoeken. Er moet rekening worden gehouden met een PML-diagnose bij alle patiënten met nieuwe symptomen van, of veranderingen in pre-existerende neurologische manifestaties. De symptomen van PML zijn aspecifiek en kunnen variëren afhankelijk van het aangetaste hersengebied. Motorische symptomen met afwijkingen in het corticospinale systeem (bijv. spierzwakte, verlamming en sensorische stoornissen), sensorische afwijkingen, cerebellaire symptomen en gezichtsvelddefecten komen vaak voor. Een aantal tekenen/symptomen die als ‘corticaal’ worden beschouwd (bijv. afasie of visueel-spatiale desoriëntatie) kunnen optreden. Evaluatie van PML omvat onder andere een consult bij een neuroloog, MRI van de hersenen en lumbaalpunctie (testen van cerebrospinaal vocht op DNA van het JC-virus). De behandeling met Gazyvaro moet tijdens het onderzoek naar eventueel PML worden onderbroken en permanent worden gestaakt na bevestiging van PML. Het onderbreken of verminderen van alle gelijktijdig toegediende chemotherapie of immunosuppressieve behandelingen moet ook worden overwogen. De patiënt moet voor evaluatie en behandeling van PML worden doorverwezen naar een neuroloog.
Immunisatie
Er is geen onderzoek uitgevoerd naar de veiligheid van immunisatie met levende of verzwakte virale vaccins na behandeling met Gazyvaro. Vaccinatie met levende vaccins wordt tijdens de behandeling en tot herstel van de B-cellen afgeraden.
Blootstelling in utero aan obinutuzumab en vaccinatie van zuigelingen met levende vaccins
Vanwege de mogelijke depletie van B-cellen bij zuigelingen van wie de moeder tijdens de zwangerschap werd blootgesteld aan Gazyvaro, moet de B-celdepletie bij zuigelingen in de gaten gehouden worden en moet vaccinatie met levende vaccins worden uitgesteld tot het aantal B-cellen van het kind hersteld is. De veiligheid en het moment van vaccinatie moet worden besproken met de arts van de zuigeling (zie rubriek 4.6).
Ouderen
De veiligheid en werkzaamheid van Gazyvaro bij patiënten ouder dan 65 jaar met LN zijn niet vastgesteld.
Verminderde nierfunctie
De veiligheid en werkzaamheid van Gazyvaro zijn niet vastgesteld bij patiënten met een ernstig verminderde nierfunctie (CrCl < 30 ml/min).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen formele onderzoeken naar geneesmiddeleninteracties uitgevoerd, maar er zijn beperkte deelonderzoeken naar geneesmiddeleninteracties uitgevoerd voor Gazyvaro met bendamustine, CHOP, fludarabine, cyclofosfamide (FC) en chloorambucil.
Een kans op interacties met andere gelijktijdig gebruikte geneesmiddelen kan niet worden uitgesloten.
Farmacokinetische interacties
Obinutuzumab is geen substraat, remmer of inductor van cytochroom-P450- (CYP450-), uridinedifosfaat-glucuronyltransferase(UGT)-enzymen en transporteiwitten zoals P-glycoproteïne. Daarom wordt er geen interactie verwacht met geneesmiddelen waarvan bekend is dat ze door deze enzymsystemen worden gemetaboliseerd.
Gelijktijdige toediening met Gazyvaro had geen effect op de farmacokinetiek van bendamustine, FC, chloorambucil of de individuele componenten van CHOP. Tevens waren er geen duidelijke effecten van bendamustine, FC, chloorambucil of CHOP op de farmacokinetiek van Gazyvaro waargenomen.
Farmacodynamische interacties
Vanwege het immunosuppressieve effect van obinutuzumab wordt vaccinatie met levende vaccins niet aangeraden gedurende de behandeling en tot herstel van het aantal B-cellen (zie rubriek 4.4).
De combinatie van obinutuzumab met chloorambucil, bendamustine, CHOP of CVP kan het risico op neutropenie vergroten (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens en tot 18 maanden na de behandeling met Gazyvaro.
Zwangerschap
Een reproductieonderzoek bij cynomolgus-apen liet geen bewijs zien voor embryo-foetale toxiciteit of teratogene effecten, maar resulteerde in een volledige depletie van B-lymfocyten bij de nakomelingen. Het aantal B-cellen normaliseerde bij de nakomelingen, en de immunologische functie herstelde binnen 6 maanden na de geboorte. De serumconcentraties van obinutuzumab bij de nakomelingen op dag 28 postpartum waren vergelijkbaar met die van de moeder, terwijl op dezelfde dag de concentraties in de melk erg laag waren, wat suggereert dat obinutuzumab de placenta passeert (zie rubriek 5.3). Er zijn geen gegevens over het gebruik van obinutuzumab bij zwangere vrouwen. Gazyvaro mag niet worden toegediend aan zwangere vrouwen, tenzij de mogelijke voordelen opwegen tegen de mogelijke risico’s.
In geval van blootstelling gedurende de zwangerschap kan B-celdepletie worden verwacht bij de zuigelingen vanwege de farmacologische eigenschappen van het product. Voor zuigelingen van wie de moeder tijdens de zwangerschap werd blootgesteld aan Gazyvaro moet uitstel van vaccinatie met levende vaccins worden overwogen tot het aantal B-cellen van de pasgeborene hersteld is tot normale waarden (zie rubriek 4.4).
Borstvoeding
Dieronderzoeken hebben aangetoond dat obinutuzumab in de moedermelk wordt uitgescheiden (zie rubriek 5.3).
Aangezien humaan immunoglobuline G (IgG) wordt uitgescheiden in de moedermelk en niet bekend is of het door de zuigeling kan worden geabsorbeerd of schadelijk is voor de zuigeling, moet vrouwen worden aanbevolen om tijdens de behandeling met Gazyvaro en gedurende 18 maanden na de laatste dosis Gazyvaro de borstvoeding te onderbreken.
Vruchtbaarheid
Er zijn geen specifieke dieronderzoeken uitgevoerd ter evaluatie van het effect van obinutuzumab op de vruchtbaarheid. Er werden geen negatieve effecten op de mannelijke en vrouwelijke voortplantingsorganen waargenomen in toxiciteitsonderzoeken met herhaalde toediening bij cynomolgus-apen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Gazyvaro heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. IRR’s komen zeer vaak voor tijdens de eerste infusie met Gazyvaro en aan patiënten die infusiegerelateerde symptomen ondervinden, moet worden aangeraden niet te rijden of geen machines te bedienen tot de symptomen afnemen.
4.8 Bijwerkingen
Bijwerkingen worden apart weergegeven voor de indicaties oncologie (chronische lymfatische leukemie en folliculair lymfoom) en lupus nefritis.
Chronische lymfatische leukemie (CLL) en folliculair lymfoom (FL)
Samenvatting van het veiligheidsprofiel
De bijwerkingen uit klinische onderzoeken werden vastgesteld tijdens inductiebehandeling, onderhoudsbehandeling en follow-up bij indolent non-hodgkinlymfoom (iNHL) waaronder FL, en tijdens de behandeling en de follow-up bij CLL in de drie klinische hoofdonderzoeken:
- BO21004/CLL11 (n=781): Nog niet eerder behandelde CLL-patiënten
- BO21223/GALLIUM (n=1390): Nog niet eerder behandelde iNHL patiënten (86% van de patiënten had FL)
- GAO4753g/GADOLIN (n=409): iNHL-patiënten (81% van de patiënten had FL) die geen respons of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling.
In deze onderzoeken werd Gazyvaro onderzocht in combinatie met chloorambucil bij CLL en met bendamustine, CHOP of CVP gevold door Gazyvaro als onderhoudsbehandeling bij iNHL. De onderzoeken BO21223/GALLIUM en GAO4753g/GADOLIN includeerden patiënten met iNHL, waaronder FL. Om de meest begrijpelijke veiligheidsinformatie te verstrekken is daarom de analyse van bijwerkingen, die hieronder staat weergegeven, uitgevoerd op de gehele populatie (d.w.z. iNHL).
Tabel 10 geeft een overzicht van alle bijwerkingen, waaronder die van de hoofdonderzoeken (BO21004/CLL11, BO21223/GALLIUM, GAO4753g/GADOLIN) die zijn opgetreden met een hogere incidentie (verschil van ≥ 2%) vergeleken met de relevante vergelijkingsarm in ten minste één hoofdonderzoek bij:
- Patiënten met CLL die Gazyvaro plus chloorambucil ontvingen, vergeleken met alleen chloorambucil of rituximab plus chloorambucil (onderzoek BO21004/CLL11)
Patiënten met nog niet eerder behandeld iNHL die Gazyvaro plus chemotherapie
(bendamustine, CHOP, CVP) ontvingen, gevolgd door Gazyvaro onderhoudsbehandeling bij patiënten die een respons bereikten, vergeleken met rituximab plus chemotherapie gevolgd door rituximab als onderhoudsbehandeling bij patiënten die een respons bereikten (onderzoek BO21223/GALLIUM)
Patiënten met iNHL die geen respons hadden of een progressie vertoonden tijdens of tot
6 maanden na rituximab of een rituximab-bevattende behandeling die Gazyvaro plus bendamustine ontvingen, gevolgd door Gazyvaro als onderhoudsbehandeling bij sommige patiënten, vergeleken met alleen bendamustine (onderzoek GAO4753g/GADOLIN).
De incidenties die worden weergegeven in tabel 10 (alle graden en graad 3-5) betreft de hoogste incidentie voor die bijwerking gemeld in een van de drie onderzoeken.
Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Lijst van bijwerkingen in tabelvorm
Tabel 10 Samenvatting van bijwerkingen die zijn gemeld bij patiënten# die Gazyvaro + chemotherapie* ontvingen
| Systeem/orgaanklasse Frequentie | Alle graden Gazyvaro + chemotherapie* (CLL, iNHL) gevolgd door Gazyvaro als onderhoudsbehandeling (iNHL) | Graad 3–5† Gazyvaro + chemotherapie* (CLL, iNHL) gevolgd door Gazyvaro als onderhoudsbehandeling (iNHL) |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Bovensteluchtweginfectie, sinusitis§, urineweginfectie, pneumonie§, herpes zoster§, nasofaryngitis | |
| Vaak | Orale herpes, rinitis, faryngitis, longontsteking, influenza | Urineweginfectie, pneumonie, longontsteking, bovensteluchtweginfectie, sinusitis, herpes zoster |
| Soms | Hepatitis B reactivatie | Nasofaryngitis, rhinitis, influenza, orale herpes |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | ||
| Vaak | Plaveiselcelcarcinoom van de huid, basaalcelcarcinoom | Plaveiselcelcarcinoom van de huid, basaalcelcarcinoom |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Neutropenie§, trombocytopenie, anemie, leukopenie | Neutropenie, trombocytopenie |
| Vaak | Febriele neutropenie | Anemie, leukopenie, febriele neutropenie |
| Soms | Diffuse intravasculaire coagulatie## | |
| Voedings- en stofwisselingsstoornissen | ||
| Vaak | Tumorlysissyndroom, hyperurikemie, hypokaliëmie | Tumorlysissyndroom, hypokaliëmie |
| Soms | Hyperurikemie | |
| Psychische stoornissen | ||
| Zeer vaak | Insomnia | |
| Vaak | Depressie, angst | |
| Soms | Insomnia, depressie, angst | |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Hoofdpijn | |
| Soms | Hoofdpijn | |
| Niet bekend | Progressieve multifocale leuko-encefalopathie | |
| Hartaandoeningen | ||
| Vaak | Atriumfibrilleren | Atriumfibrilleren |
| Bloedvataandoeningen | ||
| Vaak | Hypertensie | Hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Hoesten§ | |
| Vaak | Verstopte neus, rhinorrhoe, orofaryngeale pijn | |
| Soms | Hoesten, orofaryngeale pijn | |
| Systeem/orgaanklasse Frequentie | Alle graden Gazyvaro + chemotherapie* (CLL, iNHL) gevolgd door Gazyvaro als onderhoudsbehandeling (iNHL) | Graad 3–5† Gazyvaro + chemotherapie* (CLL, iNHL) gevolgd door Gazyvaro als onderhoudsbehandeling (iNHL) | |
| Maagdarmstelselaandoeningen | |||
| Zeer vaak | Diarree, obstipatie§ | ||
| Vaak | Dyspepsie, aambeien, gastro-intestinale perforatie | Diarree | |
| Soms | Obstipatie, aambeien | ||
| Huid- en onderhuidaandoeningen | |||
| Zeer vaak | Alopecia, pruritus | ||
| Vaak | Eczeem | ||
| Soms | Pruritus | ||
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak | Atralgie§, rugpijn, pijn in de ledematen | ||
| Vaak | Musculoskeletale borstpijn, botpijn | Pijn in de ledematen | |
| Soms | Artralgie, rugpijn, musculoskeletale borstpijn, botpijn | ||
| Nier- en urinewegaandoeningen | |||
| Vaak | Dysurie, urine-incontinentie | ||
| Soms | Dysurie, urine-incontinentie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak | Pyrexie, asthenie, vermoeidheid | ||
| Vaak | Pijn op de borst | Pyrexie, asthenie, vermoeidheid | |
| Soms | Pijn op de borst | ||
| Immuunsysteemaandoeningen | |||
| Zelden | ‘cytokine release’-syndroom** | ||
| Onderzoeken | |||
| Vaak | Daling van het aantal witte bloedcellen, daling van het aantal neutrofielen, gewichtstoename | Daling van het aantal witte bloedcellen, daling van het aantal neutrofielen | |
| Soms | Hypogammaglobulinemie | ||
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Zeer vaak | IRR’s | IRR’s | |
# Alleen de hoogste frequentie waargenomen in de onderzoeken is gemeld (gebaseerd op onderzoeken BO21004/niet eerder behandelde CLL, BO21223/niet eerder behandeld gevorderd iNHL en GAO4753g/rituximab-refractair iNHL)
## Diffuse intravasculaire coagulatie (DIC), inclusief voorvallen met dodelijke afloop, is gemeld in klinische studies en tijdens post-marketing gebruik bij patiënten die Gazyvaro toegediend kregen (zie rubriek 4.4) † Er werden geen bijwerkingen van graad 5 waargenomen met een verschil van ≥ 2% tussen de behandelarmen * Chemotherapie: Chloorambucil bij CLL; bendamustine, CHOP, CVP bij iNHL waaronder FL § ook waargenomen gedurende onderhoudsbehandeling met ten minste 2% hogere incidentie in Gazyvaro-behandelarm (BO21223)
** Gebaseerd op blootstellingen in klinische onderzoeken bij FL en CLL
Het bijwerkingenprofiel van patiënten met FL kwam overeen met dat van de gehele iNHL-populatie in beide onderzoeken.
Beschrijving van geselecteerde bijwerkingen
De incidenties weergegeven in de volgende rubrieken die refereren naar iNHL betreft de hoogste incidentie voor die bijwerking gemeld in een van de hoofdonderzoeken (BO21223/GALLIUM, GAO4753g/GADOLIN).
Onderzoek MO40597 was opgezet om het veiligheidsprofiel van kortdurende infusies (ongeveer 90 minuten) te karakteriseren vanaf cyclus 2 bij patiënten met niet eerder behandeld FL (zie rubriek 5.1 Farmacodynamische eigenschappen).
Infusiegerelateerde reacties
De meest gemelde (≥5%) IRR-gerelateerde verschijnselen waren misselijkheid, braken, diarree, hoofdpijn, duizeligheid, vermoeidheid, rillingen, pyrexie, hypotensie, blozen, hypertensie, tachycardie, dyspneu en een ongemakkelijk gevoel op de borst. Respiratoire symptomen zoals bronchospasmen, larynx- en keelirritatie, piepende ademhaling, larynxoedeem en cardiale symptomen zoals atriumfibrilleren werden ook gemeld (zie rubriek 4.4).
Chronische lymfatische leukemie
De incidentie van IRR’s was hoger in de groep met Gazyvaro plus chloorambucil vergeleken met de groep met rituximab plus chloorambucil. De incidentie van IRR’s was 66% bij de infusie van de eerste 1.000 mg Gazyvaro (20% van de patiënten kreeg een IRR van graad 3–4). In totaal kreeg 7% van de patiënten een IRR die leidde tot stopzetting van de behandeling met Gazyvaro. De incidentie van IRR's bij de volgende infusies was 3% bij de tweede dosis van 1.000 mg en daarna 1%. Er werden geen IRR's van graad 3–5 waargenomen na de eerste infusies van 1.000 mg in cyclus 1.
Er werd een verlaagde incidentie van IRR’s van alle graden waargenomen bij patiënten die de aanbevolen maatregelen ter preventie van IRR's kregen zoals beschreven in rubriek 4.2. De incidentie van IRR’s van graad 3-4 (die bij relatief weinig patiënten optraden) was vergelijkbaar voor en na het toepassen van risicoverlagende maatregelen.
Indolent non-hodgkinlymfoom waaronder folliculair lymfoom
IRR’s van graad 3-4 traden op bij 12% van de patiënten. In cyclus 1 was de totale incidentie van IRR’s hoger bij patiënten behandeld met Gazyvaro plus chemotherapie in vergelijking met patiënten in de vergelijkingsarm. Bij patiënten die Gazyvaro plus chemotherapie ontvingen, was de incidentie van IRR’s het hoogste op dag 1 en nam geleidelijk af bij de daaropvolgende infusies. Deze afname van incidentie continueerde tijdens de onderhoudsbehandeling met alleen Gazyvaro. Na cyclus 1 was de incidentie van IRR’s bij de daaropvolgende infusies vergelijkbaar tussen de arm met Gazyvaro en relevante vergelijkingsarm. In totaal kreeg 4% van de patiënten een infusiegerelateerde reactie die leidde tot stopzetting van de behandeling met Gazyvaro.
Kortdurende infusie bij patiënten met folliculair lymfoom
In onderzoek MO40597 waarin de veiligheid van SDI werd beoordeeld, kreeg een hoger percentage patiënten IRR’s van alle graden in cyclus 2 in vergelijking met het percentage dat IRR’s kreeg na standaard infusie in cyclus 2 in onderzoek BO21223 (respectievelijk 10/99 [10,1%] vs. 23/529 [4,3%]; IRR’s die door de onderzoeker werden toegeschreven aan een van de onderdelen van de onderzoeksbehandeling). Geen van de patiënten kreeg IRR’s van graad ≥ 3 na SDI in cyclus 2 in MO40597; 3/529 (0,6%) kregen IRR’s van graad ≥ 3 in cyclus 2 in onderzoek BO21223. Klachten en symptomen van IRR waren in beide onderzoeken vergelijkbaar.
Infusiegerelateerde reacties die werden waargenomen in onderzoek MO40597/GAZELLE, zijn weergegeven in tabel 11.
Tabel 11 Onderzoek MO40597/GAZELLE kortdurende infusie: infusiegerelateerde reactiesa per cyclus (voor veiligheid beoordeelbare populatie)
| CTCAE-graad | C1 totaal (standaard infusie) | C1b per dag | C2c | C3 | C4 | C5 | C6 | C7 | Tijdens alle inductie- cycli | |||
| Dag 1 | Dag 2d | Dag 8 | Dag 15 | |||||||||
Alle graden | 65/113 (57,5%) | 57/113 (50,4%) | 4/51 (7,8%) | 6/112 (5,4%) | 5/111 (4,5%) | 13/110 (11,8%) | 9/108 (8,3%) | 7/108 (6,5%) | 6/107 (5,6%) | 5/105 (4,8%) | 2/55 (3,6%) | 71/113 (62,8%) |
| Graad ≥ 3 | 6/113 (5,3%) | 5/113 (4,4%) | 1/51 (2,0%) | 0 | 0 | 0 | 0 | 0 | 1/107 (0,9%) | 0 | 0 | 7/113 (6,2%) |
C=cyclus; CTCAE=Common Terminology Criteria for Adverse Events; IRR=infusiegerelateerde reactie a Infusiegerelateerde reactie wordt gedefinieerd als een voorvallen dat optrad tijdens of binnen 24 uur na het eind van de infusie van onderzoeksbehandeling, waarvan de onderzoeker oordeelde dat die verband hield met een onderdeel van de behandeling.
b C1 bestond uit drie infusies met de standaard infusiesnelheid, toegediend in wekelijkse intervallen c Patiënten kregen vanaf C2 een kortdurende infusie. De noemer in C2 en volgende cycli is het aantal patiënten dat in die cyclus SDI kreeg.
d Patiënten behandeld met bendamustine op dag 2 van cyclus 1.
Neutropenie en infecties
Chronische lymfatische leukemie
De incidentie van neutropenie was hoger in de groep met Gazyvaro plus chloorambucil (41%) in vergelijking met de groep rituximab plus chloorambucil, waarbij de neutropenie spontaan verdween of met gebruik van granulocyt-kolonie-stimulerende factoren. De incidentie van infectie was 38% in de groep met Gazyvaro plus chloorambucil en 37% in de groep met rituximab plus chloorambucil (waarbij voorvallen van graad 3–5 werden gemeld bij respectievelijk 12% en 14%, en fatale voorvallen werden gemeld bij < 1% in beide behandelarmen). Ook werden gevallen van langdurige neutropenie (2% in de groep met Gazyvaro plus chloorambucil en 4% in de groep met rituximab plus chloorambucil) en late neutropenie (16% in de groep met Gazyvaro plus chloorambucil en 12% in de groep met rituximab plus chloorambucil) gemeld (zie rubriek 4.4).
Indolent non-hodgkinlymfoom waaronder folliculair lymfoom
In de behandelarm met Gazyvaro plus chemotherapie was de incidentie van neutropenie van graad 1-4 (50%) hoger dan in de vergelijkingsarm, met een verhoogd risico tijdens de inductieperiode. De incidentie van langdurige neutropenie en late neutropenie was respectievelijk 3% en 8%. De incidentie van infectie was 81% in de arm met Gazyvaro plus chemotherapie (met voorvallen van graad 3-5 gemeld bij 22% van de patiënten en fatale voorvallen gemeld bij 3% van de patiënten). Patiënten die G-CSF-profylaxe ontvingen hadden een lagere mate van infecties van graad 3-5 (zie rubriek 4.4).
Kortdurende infusie bij patiënten met folliculair lymfoom
In onderzoek MO40597 waarin de veiligheid van SDI werd beoordeeld, werd neutropenie gemeld als bijwerking bij een hoger percentage patiënten in vergelijking met onderzoek BO21223 waarin patiënten de infusie met de standaard snelheid kregen (respectievelijk 69/113 [61,1%] vs. 247/595 [41,5%] tijdens de hele inductie). De mediaan en de spreiding van de waarden voor het aantal neutrofielen waren op elk tijdstip in beide onderzoeken vergelijkbaar. Febriele neutropenie werd gemeld bij een vergelijkbaar percentage patiënten in MO40597 en BO21223 (respectievelijk 6/113 [5,3%] vs. 31/595 [5,2%]). Infectie werd minder vaak gemeld in MO40597 dan in BO21223 (respectievelijk 45/113 [39,8%] vs. 284/595 [47,7%]).
Trombocytopenie en bloedingen
Chronische lymfatische leukemie
De incidentie van trombocytopenie was hoger in de arm met Gazyvaro plus chloorambucil in vergelijking met de arm met rituximab plus chloorambucil (16% versus 7%), vooral tijdens de eerste cyclus. Vier procent van de patiënten behandeld met Gazyvaro plus chloorambucil kreeg acute trombocytopenie (optredend binnen 24 uur na de infusie met Gazyvaro) (zie rubriek 4.4). De totale incidentie van bloedingen in de groep behandeld met Gazyvaro was vergelijkbaar met die in de groep behandeld met rituximab. Het aantal fatale bloedingen was evenwichtig verdeeld tussen de behandelingsarmen; alle voorvallen bij met Gazyvaro behandelde patiënten werden echter gemeld in cyclus 1. Er werden geen voorvallen van graad 5 trombocytopenie gemeld. Er werd geen duidelijke relatie tussen trombocytopenie en bloedingen vastgesteld.
Indolent non-hodgkinlymfoom waaronder folliculair lymfoom
De incidentie van trombocytopenie was 15%. Trombocytopenie trad vaker op in cyclus 1 in de behandelarm met Gazyvaro plus chemotherapie. Trombocytopenie dat optrad gedurende of tot 24 uur na het einde van de infusie (acute trombocytopenie) werd vaker waargenomen bij patiënten in de behandelarm met Gazyvaro plus chemotherapie dan in de vergelijkingsarm. De incidentie van bloedingen was vergelijkbaar tussen alle behandelarmen. Bloedingen en bloedingen van graad 3-5 traden op bij respectievelijk 12% en 4% van de patiënten. Terwijl fatale bloedingen bij minder dan 1% van de patiënten optraden, kwamen er geen fatale IRR’s voor tijdens cyclus 1.
Kortdurende infusie bij patiënten met folliculair lymfoom
In onderzoek MO40597 waarin de veiligheid van SDI werd beoordeeld, werd trombocytopenie gemeld als bijwerking bij een hoger percentage patiënten in vergelijking met onderzoek BO21223 waarin patiënten de infusie met de standaard snelheid kregen (respectievelijk 21/113 [28,6%] vs. 63/595 [10,6%] tijdens de hele inductie). De mediaan en de spreiding van de waarden voor het aantal bloedplaatjes waren op elk tijdstip in beide onderzoeken vergelijkbaar. Geen van de voorvallen van trombocytopenie werden zijn gemeld in MO40597, ging gepaard met bloedingen.
Lupus nefritis
Samenvatting van het veiligheidsprofiel
In de samengevoegde gegevens van placebogecontroleerde onderzoeken met 200 met Gazyvaro behandelde patiënten met lupus nefritis waren de meest voorkomende bijwerkingen bovensteluchtweginfectie (29%), COVID-19 (22,5%) en urineweginfectie (21%).
Lijst van bijwerkingen in tabelvorm
De in tabel 12 vermelde bijwerkingen zijn gebaseerd op samengevoegde veiligheidsgegevens uit twee klinische onderzoeken bij patiënten met klasse III- of IV-lupus nefritis volgens ISN/RPS 2003, met of zonder gelijktijdige klasse V-lupus nefritis, tot week 76:
REGENCY (CA41705): een fase III-onderzoek met 136 patiënten die werden behandeld met
Gazyvaro plus standaardbehandeling bestaande uit mycofenolaatmofetil (MMF) en corticosteroïden.
NOBILITY (WA29748): een fase II-onderzoek met 64 patiënten die werden behandeld met
Gazyvaro plus standaardbehandeling met MMF/mycofenolzuur en corticosteroïden. Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 12 Bijwerkingen die zijn gemeld bij patiënten die Gazyvaro +
standaardbehandeling* kregen bij LN
| Systeem/orgaanklasse Frequentie | Alle graden | Graad 3-5 |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Bovensteluchtweginfectie, COVID-19, urineweginfectie, bronchitis, | |
| Vaak | Pneumonie, herpes simplex | COVID-19, urineweginfectie, pneumonie |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Zeer vaak | IRR | |
| Vaak | IRR | |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Neutropenie | |
| Vaak | Neutropenie | |
| Onderzoeken | ||
| Zeer vaak | Verlaagd immunoglobuline M in het bloed** | |
*mycofenolaatmofetil (MMF) en corticosteroïden
**Frequentiecategorie is afgeleid van de laboratoriumwaarden die zijn verzameld als onderdeel van de routinematige laboratoriumcontroles in klinische onderzoeken.
Beschrijving van geselecteerde bijwerkingen
Infecties
Infecties werden gemeld bij 72,0% van de patiënten in de arm met Gazyvaro versus 61,7% van de patiënten in de arm met placebo. De meest gemelde infecties waren bovenste- en ondersteluchtweginfecties. Infecties van graad 3-5 werden gemeld bij 11,5% van de patiënten in de arm met Gazyvaro versus 9,8% van de patiënten in de arm met placebo. Fatale infecties werden gemeld bij 1% van de patiënten in de arm met Gazyvaro versus 0,5 % van de patiënten in de arm met placebo (zie rubriek 4.4).
Neutropenie
Neutropenie en gerelateerde bijwerkingen werden gemeld bij 14,0% van de patiënten in de arm met Gazyvaro versus 6,2% van de patiënten in de arm met placebo. Neutropenie van graad 3-4 werd gemeld bij 7% van de met Gazyvaro behandelde patiënten versus 0,5% van de patiënten in de arm met placebo. Het merendeel van neutropenie en gerelateerde voorvallen verdween/verbeterde spontaan of bij gebruik van granulocyt-kolonie-stimulerende factoren (zie rubriek 4.4).
Infusiegerelateerde reacties
IRR’s werden gemeld bij 13,5% van de patiënten in de arm met Gazyvaro versus 10,4% van de patiënten in de arm met placebo. IRR’s in beide armen waren hoofdzakelijk van graad 1-2 en traden op tijdens/na de eerste infusie. IRR’s van graad 3-4 werden gemeld bij 1,5% van de patiënten in de arm met Gazyvaro versus 0,5% van de patiënten in de arm met placebo. Alle voorvallen van graad 3-4 traden op tijdens/na de eerste of tweede infusie. De incidentie en ernst van IRR’s daalden bij volgende infusies (zie rubriek 4.4).
In het REGENCY-onderzoek waren de meest voorkomende tekenen en symptomen van IRR hoofdpijn, misselijkheid en braken. In het NOBILITY-onderzoek waren de meest voorkomende IRR-symptomen pyrexie en tachycardie.
Speciale populaties
Ouderen
Chronische lymfatische leukemie
In het hoofdonderzoek BO21004/CLL11 was 46% (156 van de 336) van de patiënten met CLL die met Gazyvaro plus chloorambucil werden behandeld 75 jaar of ouder (met een mediane leeftijd van 74 jaar). Deze patiënten kregen meer ernstige bijwerkingen en bijwerkingen die tot de dood leidden dan de patiënten < 75 jaar.
Indolent non-hodgkinlymfoom waaronder folliculair lymfoom
In de hoofdonderzoeken (BO21223/GALLIUM, GAO4753g/GADOLIN) bij iNHL kregen patiënten van 65 jaar of ouder meer ernstige bijwerkingen en bijwerkingen die tot het beëindigen van de behandeling of dood leidden dan patiënten <65 jaar.
Verminderde nierfunctie
Chronische lymfatische leukemie
In het hoofdonderzoek BO21004/CLL11 had 27% (90 van de 336) van de patiënten die werden behandeld met Gazyvaro plus chloorambucil een matig-ernstig verminderde nierfunctie (CrCl < 50 ml/min). Deze patiënten kregen meer ernstige bijwerkingen en bijwerkingen die tot de dood leidden dan patiënten met een CrCl ≥ 50 ml/min (zie rubriek 4.2, 4.4 en 5.2). Patiënten met een CrCl < 30 ml/min werden uitgesloten van het onderzoek (zie rubriek 5.1).
Indolent non-hodgkinlymfoom waaronder folliculair lymfoom
In de hoofdonderzoeken (BO21223/GALLIUM, GAO4753g/GADOLIN) bij iNHL had respectievelijk 5% (35 van de 698) en 7% (14 van de 204) van de patiënten die met Gazyvaro behandeld werden een matig-ernstig verminderde nierfunctie (CrCl < 50 ml/min). Deze patiënten kregen meer ernstige bijwerkingen, bijwerkingen van graad 3 tot 5 en bijwerkingen die leidden tot het beëindigen van de behandeling (alleen bij patiënten in BO21223) dan patiënten met een CrCl ≥ 50 ml/min (zie rubriek 4.2 en 5.2). Patiënten met een CrCl < 40 ml/min werden uitgesloten van de onderzoeken (zie rubriek 5.1).
Lupus nefritis
De farmacokinetische populatieanalyse (n = 196) van Gazyvaro toonde aan dat de creatinineklaring geen invloed had op de farmacokinetiek van obinutuzumab bij patiënten met LN. De farmacokinetiek van obinutuzumab bij patiënten met lichte (CrCl 60 - < 90 ml/min, n = 45) of matige (CrCl 30 - < 60 ml/min, n = 17) nierinsufficiëntie was vergelijkbaar met die bij patiënten met een normale nierfunctie. De veiligheid en werkzaamheid van Gazyvaro bij patiënten met een ernstig verminderde nierfunctie werden niet formeel onderzocht.
Aanvullende veiligheidsinformatie uit klinisch onderzoek
Verslechtering van bestaande hartaandoeningen
Er zijn gevallen gemeld van aritmieën (zoals atriumfibrilleren en tachyaritmie), angina pectoris, acuut coronair syndroom, myocardinfarct en hartfalen bij patiënten met CLL en NHL die met Gazyvaro werden behandeld (zie rubriek 4.4). Deze voorvallen kunnen optreden als deel van een IRR en kunnen fataal zijn.
Afwijkende laboratoriumwaarden
Tijdelijke verhoging van leverenzymen (aspartaataminotransferase (ASAT), alanineaminotransferase (ALAT), alkalische fosfatase) werd waargenomen bij patiënten met CLL kort na de eerste infusie met Gazyvaro.
Uit samengevoegde LN-gegevens van placebogecontroleerde onderzoeken bleek behandeling met obinutuzumab te resulteren in een afname van de totale immunoglobulines, voornamelijk veroorzaakt door een afname van IgM.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering beschikbaar uit klinisch onderzoek met mensen. In klinische onderzoeken met Gazyvaro werden doses van 50 mg tot en met 2.000 mg per infusie toegediend. De incidentie en intensiteit van de in deze onderzoeken gemelde bijwerkingen bleken niet dosisafhankelijk.
Bij patiënten met een overdosering moet het infuus onmiddellijk worden gestopt of verminderd en de patiënten moeten onder nauwlettend toezicht blijven. Er moet rekening worden gehouden met de behoefte aan regelmatige bloedceltellingen en met een verhoogd risico op infecties zolang de patiënten een depletie van B-cellen hebben.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen, ATC-code: L01FA03
Werkingsmechanisme
Obinutuzumab is een recombinant monoklonaal gehumaniseerd en glyco-geëngineerd type II anti-CD20 antilichaam van het isotype IgG1. Het richt zich specifiek op de extracellulaire lus van het CD20 transmembrane antigeen op het oppervlak van niet-maligne en maligne voorloper B- en rijpe B-lymfocyten, maar niet op hematopoëtische stamcellen, voorloper B-cellen, normale plasmacellen of ander normaal weefsel. Glyco-engineering van het Fc-gedeelte van obinutuzumab leidt tot een hogere affiniteit voor FcɣRIII-receptoren op immuuneffectorcellen zoals naturalkillercellen (NK-cellen), macrofagen en monocyten, vergeleken met niet door glyco-engineering gewijzigde antilichamen.
In niet-klinische onderzoeken induceert obinutuzumab directe celdood en medieert het antilichaam-afhankelijke cellulaire cytotoxiciteit (Antibody Dependent Cellular Cytotoxicity, ADCC) en antilichaam-afhankelijke cellulaire fagocytose (Antibody Dependent Cellular Phagocytosis, ADCP) via rekrutering van FcɣRIII-positieve immuuneffectorcellen. Bovendien medieert obinutuzumab, in vivo, een lage graad van complement-afhankelijke cytotoxiciteit (Complement Dependent Cytotoxicity, CDC). In vergelijking met type I-antilichamen wordt obinutuzumab, een type II-antilichaam, gekenmerkt door een versterkte inductie van directe celdood met een gelijktijdige reductie van CDC bij een vergelijkbare dosis. Obinutuzumab wordt, als een glyco-geëngineerd antilichaam, gekenmerkt door verhoogde ADCC en ADCP vergeleken met niet-glyco-geëngineerde antilichamen bij een vergelijkbare dosis. In diermodellen medieert obinutuzumab een sterke B-celdepletie en antitumorwerking.
In het klinische hoofdonderzoek bij patiënten met CLL (BO21004/CLL11), had 91% (40 van de 44) van de evalueerbare patiënten die met Gazyvaro werden behandeld B-celdepletie (gedefinieerd als CD19+ B-celtellingen < 0,07 x 10⁹/l) aan het einde van de behandelperiode; de depletie hield aan gedurende de eerste 6 maanden van de follow-up. Er werd een herstel van de B-cellen waargenomen binnen 12–18 maanden follow-up bij 35% (14 van de 40) van de patiënten zonder progressieve ziekte en 13% (5 van de 40) met progressieve ziekte.
In het klinische hoofdonderzoek bij patiënten met iNHL (GAO4753/GADOLIN), had 97% (171 van de 176) van de evalueerbare patiënten die met Gazyvaro werden behandeld B-celdepletie aan het einde van de behandelperiode; de depletie hield bij 97% (61 van de 63) aan tot meer dan 6 maanden na de laatste dosis. Er werd een herstel van de B-cellen waargenomen binnen 12–18 maanden follow-up bij 11% (5 van de 46) van de evalueerbare patiënten.
In het klinische hoofdonderzoek bij patiënten met LN (CA41705/REGENCY), had 99,2% (127 van de 128) van de evalueerbare met Gazyvaro behandelde patiënten B-celdepletie (gedefinieerd als CD19+-B-celtellingen < 10 cellen/µl) in week 4 en 95% (117 van de 123) had B-celdepletie in week 76.
Een afname van circulerende naïeve B-, geheugen-B- en plasmablasten/plasmacellen werd waargenomen in week 4 en deze bleven laag tot en met week 76 na de start van de behandeling.
Klinische werkzaamheid en veiligheid
Chronische lymfatische leukemie
Er werd een internationaal, multicenter-, open-label, gerandomiseerd klinisch fase III-onderzoek in twee stadia en met drie groepen (BO21004/CLL11) uitgevoerd om de werkzaamheid en veiligheid van Gazyvaro plus chloorambucil (GClb) te vergelijken met rituximab plus chloorambucil (RClb) of chloorambucil (Clb) alleen, bij patiënten met niet eerder behandelde chronische lymfatische leukemie met comorbiditeiten.
Vóór inclusie in het onderzoek moesten de patiënten gedocumenteerde CD20+ CLL hebben en één of beide van de volgende maatstaven voor co-existerende medische aandoeningen: comorbiditeitsscore (CIRS) hoger dan 6 of verminderde nierfunctie gemeten als CrCl < 70 ml/min. Patiënten met onvoldoende leverfunctie (leverfunctietests in graad 3 volgens de National Cancer Institute – Common Terminology Criteria for Adverse Events (ASAT, ALAT > 5 x ULN gedurende > 2 weken; bilirubine > 3 x ULN) en nierfunctie (CrCl < 30 ml/min) werden uitgesloten. Patiënten met een score van 4 op een of meer individuele orgaan/systeemfuncties volgens de CIRS-definitie, met uitzondering van de orgaansystemen ogen, oren, neus, keel en larynx, werden uitgesloten.
Er werd een totaal aantal van 781 patiënten gerandomiseerd in een verhouding 2:2:1 naar Gazyvaro plus chloorambucil, rituximab plus chloorambucil of chloorambucil alleen. In stadium 1a werd Gazyvaro plus chloorambucil vergeleken met chloorambucil alleen bij 356 patiënten en in stadium 2 werd Gazyvaro plus chloorambucil vergeleken met rituximab plus chloorambucil bij 663 patiënten.
In de meerderheid van de gevallen werd Gazyvaro intraveneus toegediend als een initiële dosis van 1.000 mg op dag 1, dag 8 en dag 15 van de eerste behandelcyclus. Om het aantal infusiegerelateerde reacties bij de patiënten te verminderen werd een wijziging aangebracht en kregen 140 patiënten de eerste dosis Gazyvaro toegediend over 2 dagen [dag 1 (100 mg) en dag 2 (900 mg)] (zie rubriek 4.2 en 4.4). Voor iedere volgende behandelcyclus (cycli 2 tot 6) kregen de patiënten alleen op dag 1 1.000 mg Gazyvaro. Chloorambucil werd oraal toegediend als een dosis van 0,5 mg/kg lichaamsgewicht op dag 1 en dag 15 van alle behandelcycli (1 tot 6).
De demografische gegevens en de baseline-karakteristieken waren evenwichtig verdeeld over de behandelarmen. De meerderheid van de patiënten was Kaukasisch (95%) en mannelijk (61%). De mediane leeftijd was 73 jaar, en 44% was 75 jaar of ouder. Bij baseline had 22% van de patiënten Binet-stadium A, 42% had Binet-stadium B en 36% had Binet-stadium C.
De mediane comorbiditeitsscore was 8, en 76% van de geïncludeerde patiënten had een comorbiditeitsscore hoger dan 6. De mediane geschatte CrCl was 62 ml/min, en 66% van alle patiënten had een CrCl < 70 ml/min. Tweeënveertig procent van de geïncludeerde patiënten had zowel een CrCl < 70 ml/min als een comorbiditeitsscore van > 6. Vierendertig procent van de patiënten werd geïncludeerd op de comorbiditeitsscore alleen, en 23% van de patiënten werd geïncludeerd met alleen verminderde nierfunctie.
De meest gemelde co-existerende medische aandoeningen (met een cut-offpunt van 30% of hoger) in de lichaamssystemen volgens MedDRA, waren: bloedvataandoeningen (73%), hartaandoeningen (46%), maag-darmstelselaandoeningen (38%), voedings- en stofwisselingsstoornissen (40%), nier- en urinewegaandoeningen (38%), spierskeletstelsel- en bindweefselaandoeningen (33%).
De werkzaamheidsresultaten van nog niet eerder behandelde CLL-patiënten worden weergegeven in tabel 13. Kaplan-Meier-curves van progressievrije overleving (PFS) en totale overleving (OS) worden weergegeven in figuur 1-4.
Tabel 13 Samenvatting van werkzaamheid uit onderzoek BO21004/CLL11
| Stadium 1a | Stadium 2 | |||
Chloorambuc il n = 118 | Gazyvaro + chloorambuci l n = 238 | Rituximab + chloorambuci l n = 330 | Gazyvaro + chloorambuci l n = 333 | |
22,8 maanden mediane observatietijd g | 18,7 maanden mediane observatietijd g | |||
| Primair eindpunt | ||||
Door de onderzoeker beoordeelde PFS (PFS-INV)a Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden) Hazardratio (95%-BI) p-waarde (Log-rank test, gestratificeerdb) | 96 (81,4%) 93 (39,1%) 11,1 26,7 0,18 [0,13; 0,24] < 0,0001 | 199 (60,3%) 104 (31,2%) 15,2 26,7 0,39 [0,31; 0,49] < 0,0001 | ||
| Belangrijkste secundaire eindpunten | ||||
Door de IRC beoordeelde PFS (PFS-IRC)a Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden) Hazardratio (95%-BI) p-waarde (Log-rank test, gestratificeerdb) | 90 (76,3%) 89 (37,4%) 11,2 27,2 0,19 [0,14; 0,27] < 0,0001 | 183 (55,5%) 103 (30,9%) 14,9 26,7 0,42 [0,33; 0,54] < 0,0001 | ||
Responspercentage bij einde van behandeling Aantal patiënten opgenomen in de analyse Responders (%) Non-responders (%) Verschil in responspercentage (95%-BI) p-waarde (Chi-kwadraattoets) Aantal complete respondersc (%) | 118 238 37 (31,4%) 184 (77,3%) 81 (68,6%) 54 (22,7%) 45,95 [35,6; 56,3] < 0,0001 0 (0,0%) 53 (22,3%) | 329 333 214 (65,0%) 261 (78,4%) 115 (35,0%) 72 (21,6%) 13,33 [6,4; 20,3] 0,0001 23 (7,0%) 69 (20,7%) | ||
Moleculaire remissie bij einde van behandelingd Aantal patiënten opgenomen in de analyse MRD-negatiefe (%) MRD-positieff (%) Verschil in MRD-percentages (95%-BI) | 90 168 0 (0%) 45 (26,8%) 90 (100%) 123 (73,2%) 26,79 [19,5; 34,1] | 244 239 6 (2,5%) 61 (25,5%) 238 (97,5%) 178 (74,5%) 23,06 [17,0; 29,1] | ||
Voorvalvrije overleving Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden) Hazardratio (95%-BI) p-waarde (Log-rank test, gestratificeerdb) | 103 (87,3%) 104 (43,7%) 10,8 26,1 0,19 [0,14; 0,25] < 0,0001 | 208 (63,0 %) 118 (35,4 %) 14,3 26,1 0,43 [0,34; 0,54] < 0,0001 | ||
| Stadium 1a | Stadium 2 | |||
Chloorambuc il n = 118 | Gazyvaro + chloorambuci l n = 238 | Rituximab + chloorambuci l n = 330 | Gazyvaro + chloorambuci l n = 333 | |
22,8 maanden mediane observatietijd g | 18,7 maanden mediane observatietijd g | |||
Tijd tot nieuwe anti- leukemiebehandeling Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden) Hazardratio (95%-BI) p-waarde (Log-rank test, gestratificeerdb) | 65 (55,1%) 51 (21,4%) 14,8 NR 0,24 [0,16; 0,35] < 0,0001 | 86 (26,1%) 55 (16,5%) 30,8 NR 0,59 [0,42; 0,82] < 0,0018 | ||
Totale overleving Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden) Hazardratio (95%-BI) p-waarde (Log-rank test, gestratificeerdb) | 57 (48,3%) 93 (39,1%) 66,7 NR 0,68 [0,49; 0,94] 0,0196 | 147 (44,5%) 121 (36,3%) 73,1 NR 0,76 [0,60; 0,97] 0,0245 | ||
IRC: Onafhankelijke beoordelingscommissie; PFS: progressievrije overleving; HR: hazardratio; BI: betrouwbaarheidsinterval, MRD: minimale residuele ziekte (minimal residual disease); NR = niet bereikt (not reached)
a Gedefinieerd als de tijd vanaf randomisatie tot het eerste optreden van progressie, recidief of overlijden door alle oorzaken, naar beoordeling van de onderzoeker
b Gestratificeerd volgens Binet-stadium bij de baseline
c Waaronder 11 patiënten in de groep met GClb met een complete respons met onvolledig beenmergherstel d Bloed en beenmerg gecombineerd
e MRD-negativiteit is gedefinieerd als een resultaat onder 0,0001
f Waaronder MRD-positieve patiënten en patiënten die progressie hebben vertoond of die zijn overleden vóór het einde van de behandeling
g Mediane observatietijd voor de OS-data komt overeen met 62,5 maanden mediane observatietijd in stadium 1a en 59,4 maanden mediane observatietijd in stadium 2
Resultaten van subgroepanalyses
De resultaten van de progressievrije overleving (PFS)-subgroepanalyse (d.w.z. geslacht, leeftijd, Binet-stadia, CrCl, CIRS-score, beta2-microglobuline, IGVH-status, chromosomale afwijkingen, aantal lymfocyten bij de baseline) waren consistent met de resultaten waargenomen in de totale intent-to-treat-populatie. Het risico op ziekteprogressie of overlijden was lager in de GClb-groep vergeleken met de RClb-groep en de Clb-groep in alle subgroepen behalve in de subgroep van patiënten met deletie 17p. In de kleine subgroep van patiënten met een 17p-deletie werd alleen een positieve tendens gezien vergeleken met Clb (HR = 0,42; p = 0,0892); vergeleken met RClb werd geen voordeel gezien. Bij de subgroepen varieerde de vermindering van het risico op ziekteprogressie of overlijden van 92% tot 58% voor GClb versus Clb en 72% tot 29% voor GClb versus RClb.
Figuur 1 Kaplan-Meier-curve van door de onderzoeker beoordeelde PFS uit stadium 1a bij patiënten met CLL (onderzoek BO21004/CLL11)
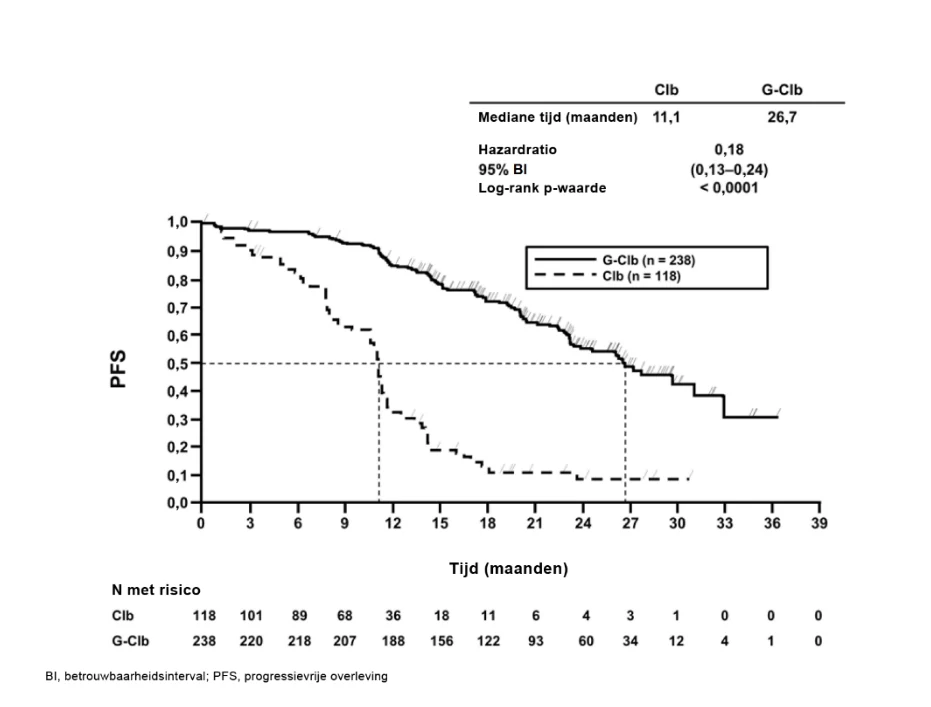
Figuur 2 Kaplan-Meier-curve van OS uit stadium 1a bij patiënten met CLL (onderzoek
BO21004/CLL11)
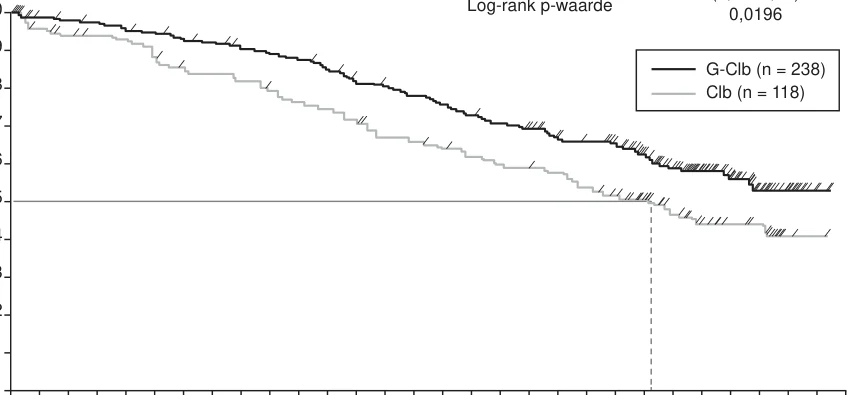
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
Mediane tijd (maanden) Hazardratio*
95% BI
Clb G-Clb
66,7 NR
0,68
(0,49–0,94)
0,0
0 3 6 9 12 15 18 21 24 27 30 33 36 39 42 45 48 51 54 57 60 63 66 69 72 75 78 81 84 87
Tijd (maanden)
Clb
G-Clb
118 109 105 103 102 96 91 90 88 84 81 79 74 69 68 64 61 58 57 56 51 46 37 29 20 16 14 2 1 0 238 226 223 221 216 213 208 206 200 197 194 186 177 174 169 164 158 152 147 136 134 129 107 91 69 49 28 13 2 0
BI, betrouwbaarheidsinterval; NR, niet bereikt (not reached) *Gestratificeerd met Binet-stadium bij baseline n met risico
Figuur 3 Kaplan-Meier-curve van door de onderzoeker beoordeelde PFS uit stadium 2 bij patiënten met CLL (onderzoek BO21004/CLL11)
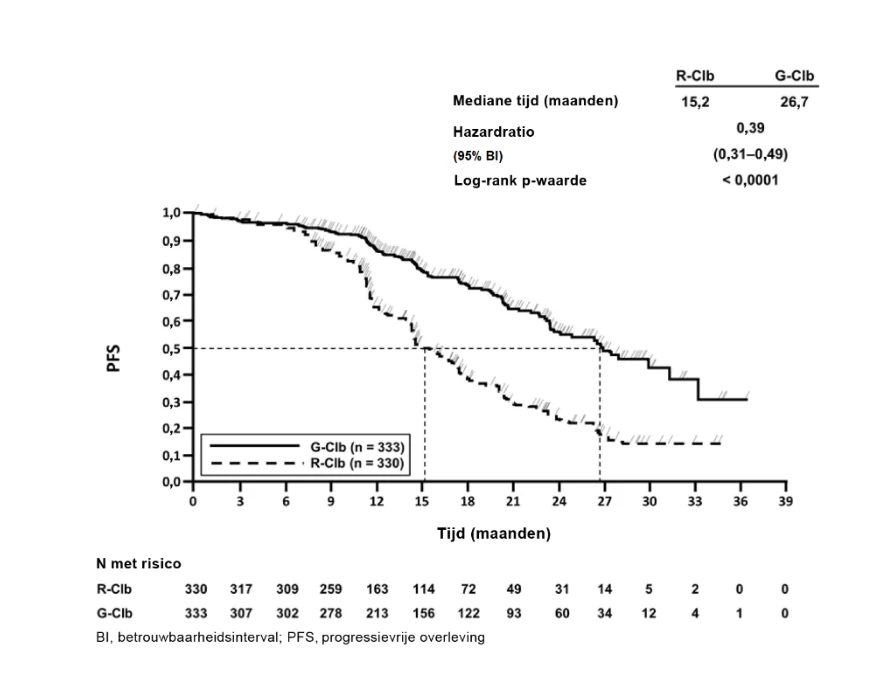
Figuur 4 Kaplan-Meier-curve van OS uit stadium 2 bij CLL-patiënten (onderzoek BO21004/CLL11)
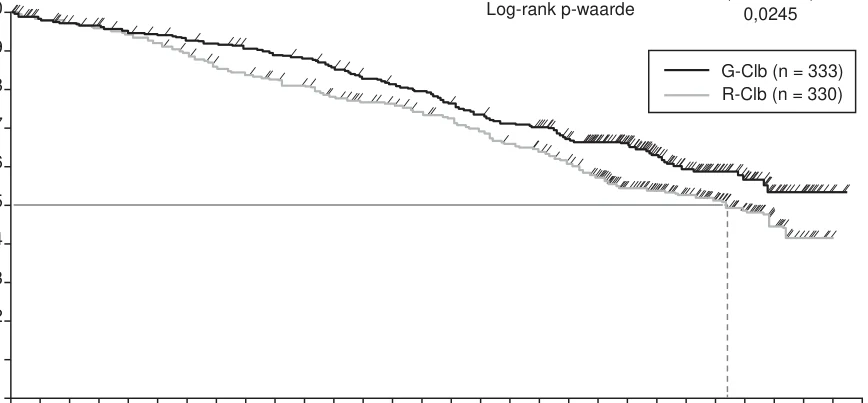
1.0
0.9
0.8
0.7
0.6
0.5
0.4
0.3
0.2
0.1
Mediane tijd (maanden) Hazardratio*
95% BI
R-Clb G-Clb
73,1 NR
0,76
(0,60–0,97)
0.0
0 3 6 9 12 15 18 21 24 27 30 33 36 39 42 45 48 51 54 57 60 63 66 69 72 75 78 81 84 87
Tijd (maanden)
R-Clb
G-Clb
330 320 314 309 303 295 283 268 263 255 248 236 227 222 212 204 197 187 178 116 147 112 96 80 64 40 22 7 0 0 333 316 310 305 299 295 290 286 279 274 270 260 250 245 239 228 220 212 206 188 171 144 108 91 69 49 28 13 2 0
BI, betrouwbaarheidsinterval; NR, niet bereikt (not reached) n met risico
Kwaliteit van leven
In de vragenlijsten QLQC30 en QLQ-CLL-16 die tijdens de behandelperiode werden ingevuld, werd geen substantieel verschil in de subschalen waargenomen. Gegevens tijdens de follow-up zijn beperkt, vooral voor de groep met chloorambucil alleen. Tot dusver werden er echter geen noemenswaardige verschillen in kwaliteit van leven geïdentificeerd.
Beoordelingen van de gezondheidsgerelateerde kwaliteit van leven, specifiek voor vermoeidheid tijdens de behandelperiode, vertonen geen statistisch significant verschil. Dit wijst erop dat de toevoeging van Gazyvaro aan het chloorambucil-regime de vermoeidheid voor de patiënten niet doet toenemen.
Folliculair lymfoom
Nog niet eerder behandeld folliculair lymfoom (onderzoek BO21223/GALLIUM)
In een fase III-, open-label, multicenter-, gerandomiseerd klinisch onderzoek (BO21223/GALLIUM), werden 1202 patiënten met nog niet eerder behandeld gevorderd (stadium II tumorlast (bulky disease), stadium III/IV) FL van graad 1-3a onderzocht. Patiënten met FL van graad 3b werden uitgesloten van het onderzoek. Patiënten werden 1:1 gerandomiseerd naar behandeling met Gazyvaro (n=601 patiënten) of rituximab (n=601 patiënten) in combinatie met chemotherapie (bendamustine, CHOP of CVP), gevolgd door Gazyvaro of rituximab onderhoudsbehandeling bij patiënten die een complete of gedeeltelijke respons hadden.
Gazyvaro werd als een intraveneus infuus toegediend in een dosis van 1.000 mg op dag 1, 8 en 15 van cyclus 1, en op dag 1 van daaropvolgende cycli. In totaal werden 6 cycli Gazyvaro toegediend (elke 28 dagen) in combinatie met 6 cycli bendamustine, en werden in totaal 8 cycli Gazyvaro toegediend (elke 21 dagen) in combinatie met 6 cycli CHOP of 8 cycli CVP. Gazyvaro werd vóór de chemotherapie toegediend. Bendamustine werd intraveneus toegediend op dag 1 en 2 van alle behandelcycli (cycli 1-
- 6) in een dosis van 90 mg/m2/dag wanneer toegediend in combinatie met Gazyvaro. CHOP en CVP werd in standaarddosering toegediend. Na cycli 6-8, ontvingen patiënten die een respons hadden elke 2 maanden Gazyvaro als onderhoudsbehandeling in combinatie met chemotherapie tot ziekteprogressie of gedurende 2 jaar.
De demografische gegevens en baseline-karakteristieken van de patiëntenpopulatie waren evenwichtig verdeeld over de behandelarmen; de mediane leeftijd was 59 jaar, 81% was Kaukasisch, 53% was vrouw, 79% had een FLIPI-score van ≥ 2 en 7% had stadium II- (bulky), 35% had stadium III- en 57% had stadium IV-ziekte, 44% had hoge tumorlast (bulky disease) (> 7 cm), 34% had ten minste één B-symptoom op baseline en 97% had een ECOG-status van 0-1 op baseline. 57% ontving bendamustine, 33% ontving CHOP en 10% ontving CVP chemotherapie.
Werkzaamheidsresultaten bij patiënten met nog niet eerder behandeld FL zijn samengevat in tabel 14. Kaplan-Meier-curves voor progressievrije overleving (PFS) zijn weergegeven in figuur 5.
Tabel 14 Samenvatting van de werkzaamheid bij patiënten met nog niet eerder behandeld FL in het BO21223/GALLIUM onderzoek
Rituximab + chemotherapie gevolgd door rituximab als onderhoudsbehandeling n = 601 | Gazyvaro + chemotherapie gevolgd door Gazyvaro als onderhoudsbehandeling n = 601 | |
| Primair eindpunt | ||
Door onderzoeker beoordeelde PFS§ (PFS-INV) primaire analyse Aantal (%) patiënten met een voorval HR [95%-BI] p-waarde (Log-rank test, gestratificeerd*) 3-jaar PFS schatting [%] [95%-BI] | 144 (24,0%) 101 (16,8%) 0,66 [0,51; 0,85] 0,0012 73,3 80,0 [68,8; 77,2] [75,9; 83,6] | |
PFS-INV finale analyse§§ Aantal (%) patiënten met een voorval HR [95%-BI] p-waarde (Log-rank test, gestratificeerd*) 3-jaar PFS schatting [%] [95%-BI] 7-jaar PFS schatting [%] [95%-BI] | 244 (40,6%) 206 (34,3%) 0,77 [0,64; 0,93] 0,0055 75,5 82,4 [71,8; 78,9] [79,0; 85,3] 55,7 63,4 [51,3; 59,9] [59,0; 67,4] | |
| Belangrijkste eindpunten | ||
IRC-beoordeelde PFS (PFS-IRC) primaire analyse Aantal (%) patiënten met een voorval HR [95%-BI] p-waarde (Log-rank test, gestratificeerd*) | 125 (20,8%) 93 (15,5%) 0,71 [0,54; 0,93] 0,0138 | |
Tijd tot volgende anti-lymfoom behandeling# primaire analyse Aantal (%) patiënten met een voorval HR [95% BI] p-waarde (Log-rank test, gestratificeerd*) | 111 (18,5%) 80 (13,3%) 0,68 [0,51; 0,91] 0,0094 | |
Totale overleving# primaire analyse Aantal (%) patiënten met een voorval HR [95%-BI] p-waarde (Log-rank test, gestratificeerd*) | 46 (7,7%) 35 (5,8%) 0,75 [0,49; 1,17] ¶ 0,21¶ | |
Totale overleving finale analyse§§ Aantal (%) patiënten met een voorval HR [95%-BI] p-waarde (Log-rank test, gestratificeerd*) | 86 (14,3%) 76 (12,6%) 0,86 [0,63; 1,18] 0,36 | |
Rituximab + chemotherapie gevolgd door rituximab als onderhoudsbehandeling n = 601 | Gazyvaro + chemotherapie gevolgd door Gazyvaro als onderhoudsbehandeling n = 601 | |
Totale responspercentage** aan het eind van de inductiebehandeling‡ (INV-beoordeeld, CT) # primaire analyse Responders (%) (CR, PR) Verschil in responspercentage (%) [95%-BI] p-waarde (Cochran-Mantel-Haenszel test) Complete respons (CR) Gedeeltelijke respons (PR) | 522 (86,9%) 532 (88,5%) 1,7% [-2,1%; 5,5%] 0,33 143 (23,8%) 117 (19,5%0 379 (63,1%) 415 (69,1%) | |
IRC: Onafhankelijke beoordelingscommissie; PFS: progressievrije overleving; HR: hazardratio; BI: betrouwbaarheidsinterval
* Stratificatiefactoren waren chemotherapie, FLIPI-risicogroep voor folliculair lymfoom, geografische regio. § Significantieniveau van de werkzaamheid bij deze interimanalyse/primaire analyse: 0,012, afkapdatum 31 januari 2016, mediane observatietijd 34/35 maanden
§§ Finale analyse, afkapdatum 30 juli 2021, mediane observatietijd 94 maanden ¶ Data nog niet volledig. Mediaan was nog niet bereikt op moment van de analyse # Niet gecorrigeerd voor multipliciteit
** Beoordeeld aan de hand van aangepaste Cheson 2007-criteria
‡ Einde van inductie = eind van de inductiefase, bevat geen monotherapie als onderhoudsbehandeling
Figuur 5 Kaplan-Meier-curve van door de onderzoeker beoordeelde progressievrije overleving bij patiënten met nog niet eerder behandeld FL (onderzoek BO21223/GALLIUM), finale analyse*
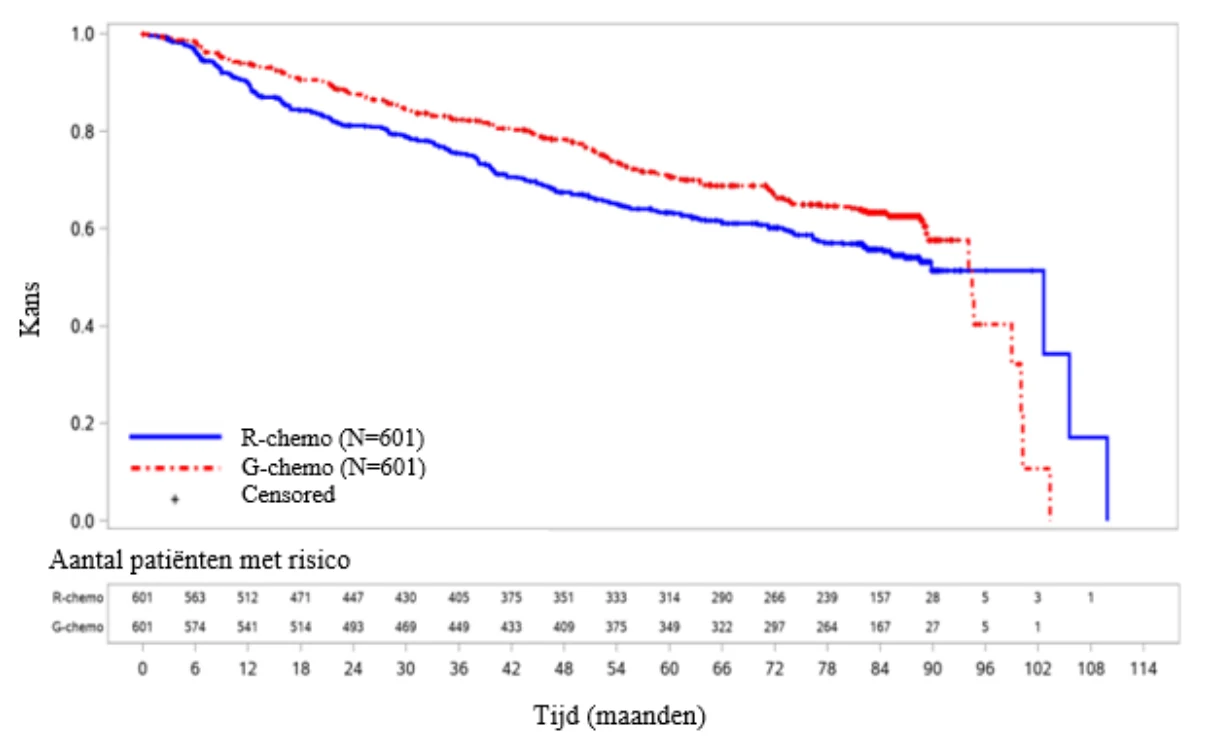
R-Chemo: Rituximab plus chemotherapie, G-chemo: Gazyvaro plus chemotherapie, HR; hazardratio, BI: betrouwbaarheidsinterval *Finale analyse, afkapdatum 30 juli 2021, mediane observatietijd 94 maanden
Resultaten van subgroepanalyses
De resultaten van de subgroepanalyses (niet gecorrigeerd voor multipliciteit) waren over het algemeen in lijn met de resultaten waargenomen in de FL-populatie, wat de robuustheid van het totale resultaat ondersteunt (primaire analyse, afkapdatum 31 januari 2016). De onderzochte subgroepen bevatten IPI, FLIPI, bulky disease, B-symptomen op baseline, Ann Arbor-stadium en ECOG op baseline. Bij patiënten met een FLIPI-score van 0-1 (laag risico) werd geen verschil waargenomen tussen Gazyvaro plus chemotherapie en rituximab plus chemotherapie (onderzoeker-beoordeeld PFS HR 1,17 (95%-BI 0,63; 2,19, 40 PFS-voorvallen). Deze subgroep omvatte 21% (253/1202) van de FL-ITT-populatie en ondervond 16,3% (40/245) van de PFS-voorvallen. Bovendien kwamen de subgroepanalyses van PFS bij de chemotherapiebehandelingen (bendamustine, CHOP en CVP) overeen met de resultaten waargenomen bij de Gazyvaro plus chemotherapie populatie. De waargenomen HR’s bij de chemotherapie-subgroep waren as volgt; CHOP (n=398): HR 0,77 (95%-BI: 0,50; 1,20, CVP (n=118): HR 0,63 (95%-BI: 0,32; 1,21), bendamustine (n=686): HR 0,61 (95%-BI: 0,43; 0,86).
Uitkomsten gemeld door patiënten
Gebaseerd op de FACT-Lym vragenlijst, verzameld tijdens de behandeling en de follow-upperiodes, ondervonden patiënten in beide behandelarmen klinisch belangrijke verbeteringen van lymfoom-gerelateerde symptomen, zoals gedefinieerd door een vanaf baseline ≥ 3 punten verhoogde lymfoomsubschaal, een vanaf baseline ≥ 6 punten verhoogde FACT Lym TOI en een vanaf baseline ≥ 7 punten verhoogde FACT Lym totaalscore. EQ-5D-scores waren vergelijkbaar op baseline, gedurende de behandeling en follow-up. Er werden geen belangrijke verschillen waargenomen in HRQOL of gezondheidstoestand tussen de behandelarmen.
Als gevolg van het open-labelontwerp van het onderzoek moeten uitkomsten gemeld door patiënten voorzichtig worden geïnterpreteerd.
Patiënten met folliculair lymfoom die niet reageerden of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling (onderzoek GAO4753g/GADOLIN)
In een fase III-, open-label, multicenter-, gerandomiseerd klinisch onderzoek (GAO4753g (GADOLIN)), werden 396 patiënten met iNHL onderzocht die geen respons vertoonden tijdens behandeling of die progressie vertoonden binnen 6 maanden na de laatste dosis rituximab of een rituximab-bevattende behandeling (waaronder rituximab monotherapie als onderdeel van inductie- of onderhoudsbehandeling). Patiënten werden 1:1 gerandomiseerd naar alleen bendamustine (B) (n=202) of Gazyvaro in combinatie met bendamustine (G+B) (n=194) gedurende 6 cycli, elk 28 dagen lang. Patiënten in de G+B-behandelarm die geen ziekteprogressie vertoonden (d.w.z. patiënten met een complete respons (CR), gedeeltelijke respons (PR) of stabiele ziekte (SD)) aan het eind van de inductie bleven eenmaal per 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerst voordeed) Gazyvaro als onderhoudsbehandeling ontvangen. Patiënten werden gestratificeerd naar regio, iNHL-subtype (folliculair versus non-folliculair), rituximab-refractair-type (refractair voor eerdere rituximab monotherapie of rituximab in combinatie met chemotherapie) en het aantal eerdere behandelingen (≤ 2 versus > 2).
De demografische gegevens en baseline-karakteristieken waren evenwichtig verdeeld over de behandelarmen (mediane leeftijd van 63 jaar, de meerderheid was Kaukasisch (88%) en man (58%)). De meerderheid van de patiënten had een folliculair lymfoom (81%). De mediane tijd vanaf initiële diagnose was 3 jaar en het mediane aantal eerdere behandelingen was 2 (variërend van 1 tot 10), 44% van de patiënten had 1 eerdere behandeling ontvangen en 34% van de patiënten had 2 eerdere behandelingen ontvangen.
Gazyvaro werd als een intraveneus infuus toegediend in een dosis van 1.000 mg op dag 1, 8 en 15 van cyclus 1, en op dag 1 van cycli 2-6 en bij patiënten die geen ziekteprogressie vertoonden eenmaal per 2 maanden gedurende 2 jaar of tot ziekteprogressie (afhankelijk van wat zich het eerste voordeed). Bendamustine werd intraveneus toegediend op dag 1 en 2 van alle behandelcycli (cycli 1-6) in een dosis van 90 mg/m2/dag wanneer toegediend in combinatie met Gazyvaro of 120 mg/m2/dag wanneer het alleen werd toegediend. Bij patiënten behandeld met G+B ontving 79,4% alle 6 behandelcycli vergeleken met 66,7% van de patiënten in de B-behandelarm.
De primaire analyse, gebaseerd op de beoordeling van de onafhankelijke beoordelingscommissie (IRC), toonde een statistisch significante 45% verlaging van de kans op ziekteprogressie of overlijden aan bij patiënten met iNHL die G+B ontvingen gevolgd door Gazyvaro onderhoudsbehandeling, vergeleken met patiënten die alleen bendamustine ontvingen. De verlaging van de kans op ziekteprogressie of overlijden waargenomen in de iNHL-populatie wordt gestuurd door de subgroep van patiënten met FL.
De meerderheid van de patiënten in het GAO4753g onderzoek had FL (81,1%). Werkzaamheidsresultaten uit de primaire analyse van de FL-populatie zijn vermeld in tabel 15 en figuur 6 en 8. Van de patiënten had 11,6% marginaal zone lymfoom (MZL) en 7,1% had kleincellig lymfocytair lymfoom (SLL). De hazardratio van de PFS beoordeeld door de IRC was 0,94 (95%-BI: 0,49; 1,90) in de non-FL-populatie. Er konden geen definitieve conclusies over de werkzaamheid worden getrokken in de MZL- en SLL-subpopulaties.
Op het moment van de eindanalyse was de mediane observatieduur 45,9 maanden (bereik: 0 tot 100,9 maanden) voor patiënten met FL in de arm met B en 57,3 maanden (bereik: 0,4 tot 97,6 maanden) voor patiënten in de arm met G+B. Dit was een additionele mediane follow-up van respectievelijk 25,6 maanden en 35,2 maanden in de B- en G+B-armen sinds de primaire analyse. Aangezien IRC-beoordelingen niet doorgingen, werden in de eindanalyse alleen eindpunten gerapporteerd die werden beoordeeld door de onderzoeker (INV). Over het algemeen kwamen de werkzaamheidsresultaten zoals beoordeeld door de onderzoeker overeen met dat wat werd gezien in de primaire analyse. De totale overleving (OS) van patiënten met FL was stabiel met een langere follow-up (zie figuur 7); de hazardratio voor het risico op overlijden was 0,71 (95%-BI: 0,51; 0,98).
Tabel 15 Samenvatting van de primaire werkzaamheidsanalyse bij patiënten met FL# in het
GAO4753g/GADOLIN onderzoek
Bendamustine n = 166 | Gazyvaro + bendamustine gevolgd door Gazyvaro onderhoudsbehandeling n = 155 | |
20 maanden mediane observatietijd | 22 maanden mediane observatietijd | |
Primair eindpunt in FL-populatie IRC-beoordeelde PFS (PFS-IRC) Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden 95%BI) HR (95%-BI) p-waarde (Log-rank test, gestratificeerd*) | 90 (54,2%) 54 (34,8%) 13,8 (11,4; 16,2) NR (22,5;-) 0,48 (0,34; 0,68) < 0,0001 | |
Secundaire eindpunten Onderzoeker beoordeelde PFS (PFS-INV) Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden 95%-BI) HR (95%-BI) p-waarde (Log-rank test, gestratificeerd*) | 102 (61,4%) 62 (40%) 13,7 (11,0; 15,5) 29,2 (17,5;-) 0,48 (0,35; 0,67) < 0,0001 | |
Beste algehele respons (BOR) (IRC-beoordeeld) § Aantal patiënten opgenomen in de analyse Responders (%) (CR/PR) Verschil in responspercentage (95%-BI) p-waarde (Cochran-Mantel-Haenszel-test) Complete responders (%) Gedeeltelijke responders (%) Stabiele ziekte (%) | 161 153 124 (77,0%) 122 (79,7%) 2,72 (-6,74; 12,18) 0,6142 31 (19,3%) 24 (15,7%) 93 (57,8%) 98 (64,1%) 18 (11,2%) 13 (8,5) | |
Duur van de respons (DOR) (IRC-beoordeeld) Aantal patiënten opgenomen in de analyse Aantal (%) patiënten met voorval Mediane tijd van DOR (maanden 95%-BI) HR (95%-BI) | 127 122 74 (58,3%) 36 (29,5%) 11,9 (8,8; 13,6) NR (25,4;-) 0,36 (0,24; 0,54) | |
Totale overleving (nog niet compleet) Aantal (%) patiënten met een voorval Mediane tijd tot een voorval (maanden) HR (95%-BI) p-waarde (Log-rank test, gestratificeerd*) | 36 (21,7%) 25 (16,1%) NR NR 0,71 (0,43; 1,19) 0,1976 | |
IRC: Onafhankelijke beoordelingscommissie; PFS: progressievrije overleving; HR: hazardratio; BI: betrouwbaarheidsinterval, NR: niet bereikt (not reached)
# Patiënten met FL die niet reageerden of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling
* Stratificatiefactoren voor analyse waren refractair type (rituximab monotherapie versus rituximab+chemotherapie) en eerdere behandelingen (≤ 2 versus > 2). Folliculair versus non-folliculair was ook een stratificatiefactor voor het onderzoek maar is niet van toepassing op de subgroepanalyse van patiënten met FL.
§ Beste respons binnen 12 maanden na start van behandeling
Figuur 6 Kaplan-Meier-curve van IRC-beoordeelde PFS bij patiënten met FL# (onderzoek
GAO4753g/GADOLIN)
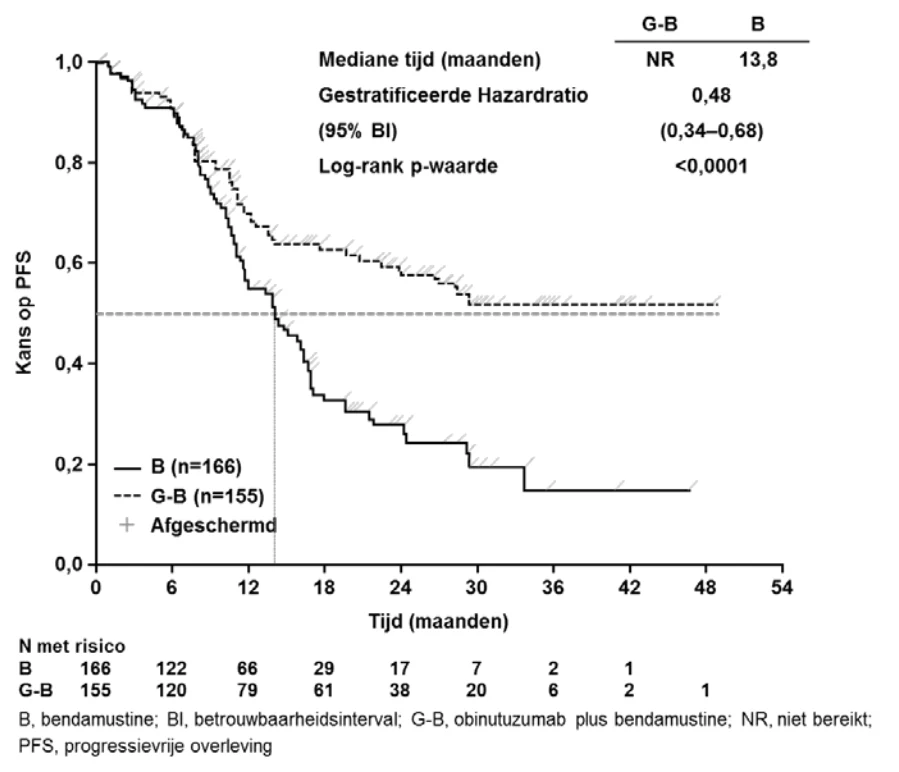
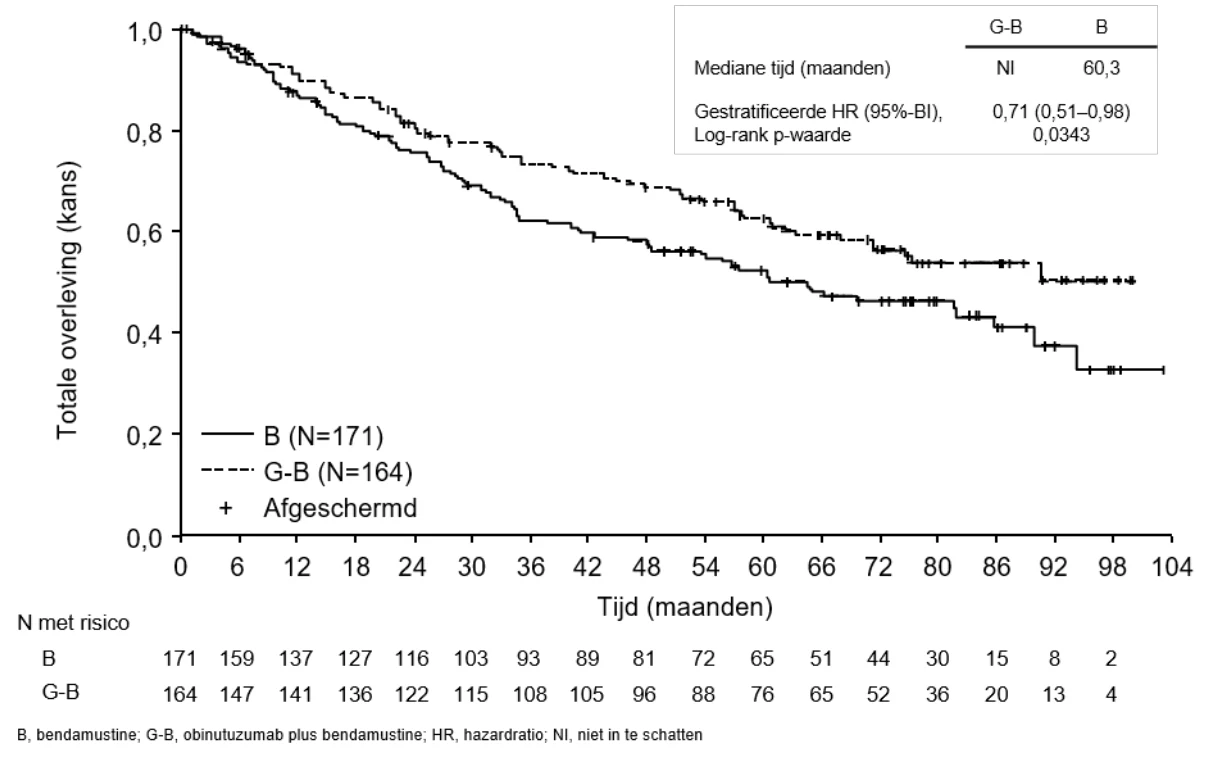
# Patiënten met FL die niet reageerden of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling
Figuur 7: Kaplan-Meier-curve van totale overleving bij patiënten met FL op moment van eindanalyse (onderzoek GAO4753g/GADOLIN)
Resultaten van subgroepanalyses
De resultaten van de subgroepanalyses kwamen over het algemeen overeen met de resultaten zoals waargenomen in de FL-populatie, wat de robuustheid van het totale resultaat ondersteunt.
Figuur 8 IRC-beoordeelde PFS per patiëntensubgroep bij FL*# (onderzoek
GAO4753g/GADOLIN)
* Vooraf gespecificeerde analyses uitgevoerd op de intent to treat (ITT)-populatie werden herhaald op de FL-populatie; analyse van de dubbel-refractair (bijv. niet reagerend op of ziekteprogressie tijdens of binnen 6 maanden na de laatste dosering van een alkylerend middel-bevattende behandeling) status was explorerend. # Patiënten met FL die niet reageerden of progressie vertoonden tijdens of tot 6 maanden na rituximab of een rituximab-bevattende behandeling
Onderzoek naar kortdurende infusie MO40597 (GAZELLE)
De veiligheid van kortdurende infusies (SDI) (ongeveer 90 minuten) van obinutuzumab toegediend in combinatie met CHOP-, CVP- of bendamustinechemotherapie werd beoordeeld in een multicenter-, open-label onderzoek met één groep bij 113 patiënten met niet eerder behandeld gevorderd folliculair lymfoom (onderzoek MO40597/GAZELLE).
Patiënten kregen de eerste cyclus obinutuzumab met de standaard infusiesnelheid op dag 1, 8 en 15 van cyclus 1. Patiënten die geen IRR’s van graad ≥ 3 kregen tijdens de eerste cyclus, kregen SDI vanaf cyclus 2.
Het primaire eindpunt van het onderzoek was het percentage patiënten dat een IRR van graad ≥ 3 kreeg die in verband werd gebracht met SDI tijdens cyclus 2, onder wie patiënten die eerder 3 toedieningen van obinutuzumab kregen met de standaard infusiesnelheid tijdens cyclus 1 zonder een IRR van graad ≥ 3.
Er werden geen IRR’s van graad ≥ 3 gezien bij patiënten die SDI kregen in cyclus 2. Na cyclus 2 kreeg maar één patiënt een IRR van graad 3 (hypertensie in cyclus 5). Zie rubriek 4.8 Bijwerkingen.
Uitkomsten gemeld door patiënten
Als gevolg van het open-label ontwerp van het onderzoek moeten uitkomsten gemeld door patiënten voorzichtig worden geïnterpreteerd. Gebaseerd op de FACT-Lym vragenlijst en EQ-5D index scores 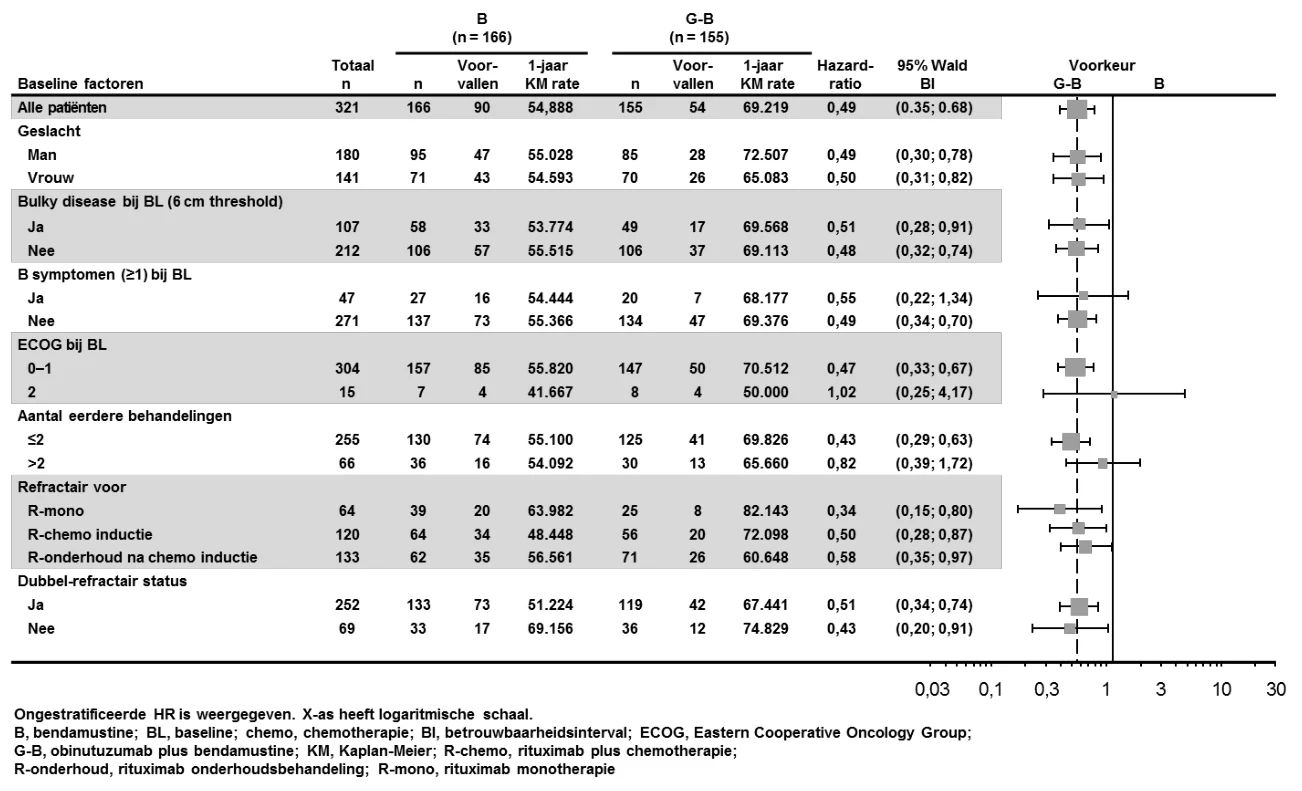 verzameld tijdens behandeling en tijdens de follow-up periodes, werd de gezondheidsgerelateerde kwaliteit van leven over het algemeen behouden in het hoofdonderzoek zonder belangrijk verschil tussen de behandelarmen. Echter, bij patiënten met FL werd door de toevoeging van Gazyvaro aan bendamustine de tijd tot verergering van gezondheidsgerelateerde kwaliteit van leven met 2,2 maanden uitgesteld, zoals gemeten door de FACT-Lym TOI score (mediaan 5,6 versus 7,8 maanden voor B en G+B respectievelijk HR=0,83; 95%-BI: 0,60; 1,13).
Lupus nefritis
Een gerandomiseerd, dubbelblind, placebogecontroleerd, multicentrisch fase III-onderzoek met parallelle groepen (CA41705/REGENCY) werd uitgevoerd bij patiënten klasse III- of IV-lupus nefritis volgens ISN/RPS 2003, met of zonder gelijktijdige klasse V, die werden behandeld met de standaardbehandeling bestaande uit mycofenolaatmofetil (MMF) en corticosteroïden.
Patiënten hadden actieve of actieve/chronische proliferatieve klasse III- of IV-LN volgens ISN/RPS 2003, met of zonder gelijktijdige klasse V-LN, bepaald door een nierbiopsie, huidige of eerdere positieve antinucleaire antilichamen (ANA), eiwit-creatinineratio in urine (UPCR) ≥ 1 g/g, en hadden ten minste één dosis methylprednisolon IV (≥ 250 mg) of gelijkwaardige behandeling voor LN gekregen tijdens de 6 maanden vóór de screening of tijdens de screening.
Patiënten met eGFR < 30 ml/min/1,73m2 of die dialyse of transplantatie nodig hadden, met sclerose in > 50% van de glomeruli bij een nierbiopsie, aanwezigheid van snel progressieve glomerulonefritis, bewijs van actieve infectie, ontvangst van anti-CD20-therapie < 9 maanden vóór of tijdens de screening, of ontvangst van cyclofosfamide, tacrolimus, ciclosporine of voclosporine in de 2 maanden vóór of tijdens de screening, werden uitgesloten.
In totaal werden 271 patiënten 1:1 gerandomiseerd naar intraveneus Gazyvaro 1.000 mg of placebo, in combinatie met MMF 2-2,5 g/dag en een afbouwende kuur met corticosteroïden, en beoordeeld gedurende 76 weken. De patiënten die werden gerandomiseerd naar Gazyvaro werden verder gerandomiseerd in een verhouding van 1:1 om ofwel Gazyvaro 1.000 mg IV te krijgen op dag 1 en in week 2, 24, 26, 50 en 52 (arm 1) of Gazyvaro 1.000 mg IV op dag 1 en in week 2, 24, 26 en 52 (arm 2). Alle werkzaamheidsgegevens van beide behandelarmen voor Gazyvaro zijn weergegeven in tabel 16.
Alle patiënten kregen 0,5 mg/kg/dag (maximaal 60 mg/dag) oraal prednison en bleven dit dosisniveau gebruiken tot week 2. Vanaf dag 15 werd prednison afgebouwd om in week 24 een doeldosis van 5 mg/dag te bereiken. Prednison werd gehandhaafd op een lage dosis (5 mg/dag) van week 24 tot week 80.
De mediane leeftijd van de patiënten was 31 jaar, 84,5% was vrouw, 57,6% was van Latijns-Amerikaanse of Spaanse afkomst, 47,6% was blank, 14,8% was zwart of Afro-Amerikaans. De verdeling naar nierbiopsieklasse was 39,5% klasse III, 60,5% klasse IV en 31,4% had gelijktijdig klasse V. Gemiddelde (SD) eGFR op baseline was 102,3 (±30,8) ml/min/1,73m2. De gemiddelde (SD) UPCR op baseline was 3,34 (±2,87) mg/mg, waarbij 42,2% van de patiënten UPCR ≥ 3 mg/mg op baseline vertoonde. Op baseline had 17% van de patiënten een licht verminderde (eGFR 60 - < 90 ml/min/1,73 m2) en 11,4% een matig verminderde (eGFR 30 - < 60 ml/min/1,73 m2) nierfunctie.
De primaire uitkomstmaat was het percentage patiënten dat een complete renale respons (CRR) bereikte in week 76, gedefinieerd als het voldoen aan alle van de volgende criteria: UPCR < 0,5 g/g; geschatte glomerulaire filtratiesnelheid (eGFR) ≥ 85% van de baselinewaarde, zoals berekend met de vergelijking 2009 Chronic Kidney Disease Epidemiology Collaboration (CKD-EPI); zonder optreden van de volgende intercurrente voorvallen: noodbehandeling, falen van de behandeling, overlijden of voortijdige stopzetting van het onderzoek.
De belangrijkste secundaire uitkomstmaten waren: het percentage patiënten dat CRR bereikte met een succesvolle afbouw van prednison in week 76, het percentage patiënten dat een proteïnurische respons bereikte in week 76 en het percentage patiënten dat overleed of niergerelateerde voorvallen ondervond tot en met week 76.
Resultaten
Het percentage patiënten met lupus nefritis dat CRR bereikte in week 76 was significant hoger (46,4%) bij de patiënten die Gazyvaro in combinatie met standaardbehandeling kregen in vergelijking met de patiënten die placebo plus standaardbehandeling kregen (33,1%). De werkzaamheidsresultaten zijn samengevat in tabel 16.
Tabel 16 Werkzaamheidsresultaten bij volwassenen met lupus nefritis (REGENCY/CA41705)
Placebo + standaard-behandeling^ (n=136) | Gazyvaro + standaard-behandeling^ (n=135) | |
| Primair eindpunt | ||
CRR in week 76 (%) Behandelingsverschil (95%-BI) p-waarde | 33,1 46,4 13,40 (1,95; 24,84) 0,0232 | |
Componenten van CRR: UPCR < 0,5 eGFR ≥ 85% van de baselinewaarde Geen optreden van intercurrente voorvallen | 49 (36,0%) 64 (47,4%) 103 (75,7%) 113 (83,7%) 102 (75,0%) 120 (88,9%) | |
| Belangrijkste secundaire eindpunten | ||
CRR met succesvolle afbouw van prednison in week 76 (%)* Behandelingsverschil (95%-BI) p-waarde | 30,9 42,7 11,88 (0,57; 23,18) 0,0421 | |
Proteïnurische respons in week 76 (%)# Behandelingsverschil (95%-BI) p-waarde | 41,9 55,5 13,68 (2,01; 25,36) 0,0227 | |
CRR: complete renale respons; BI: betrouwbaarheidsinterval; UPCR: eiwit-creatinineratio in urine; eGFR: geschatte glomerulaire filtratiesnelheid
^mycofenolaatmofetil (MMF) en corticosteroïden
*CRR in week 76 zonder afbouw van prednison > 7,5 mg/dag of equivalent van week 64 tot en met week 76 #UPCR < 0,8 g/g in week 76 en geen optreden van de volgende intercurrente voorvallen: noodbehandeling, falen van de behandeling, overlijden of voortijdige stopzetting van het onderzoek
Immunogeniciteit
Resultaten van immunogeniciteitsanalyse zijn erg afhankelijk van verschillende factoren, waaronder testgevoeligheid en -specificiteit, testmethodologie, testrobuustheid voor hoeveelheden Gazyvaro/antilichaam in de bloedsomloop, hantering van monsters, timing van monsterafname, gelijktijdige medicatie en onderliggende ziekte. Om deze redenen kan de vergelijking van de incidentie van antilichamen tegen Gazyvaro met de incidentie van antilichamen tegen andere producten misleidend zijn.
De patiënten in het CLL-hoofdonderzoek BO21004/CLL11 werden op meerdere tijdspunten getest voor anti-therapeutische antilichamen (ATA) voor Gazyvaro. Bij patiënten die met Gazyvaro werden behandeld, testten 8 van de 140 patiënten in de gerandomiseerde fase en 2 van de 6 patiënten in de inloopfase positief voor ATA na 12 maanden follow-up. Geen van deze patiënten kreeg anafylactische of overgevoeligheidsreacties die in verband konden worden gebracht met ATA, en de klinische respons werd evenmin beïnvloed.
Er werden na baseline geen HAHA (Humaan Anti-Humaan Antilichaam) waargenomen bij iNHL-patiënten behandeld in onderzoek GAO4753g/GADOLIN. In onderzoek BO21223/GALLIUM ontwikkelden 1/565 patiënten (0,2% van de patiënten met een beoordeling na baseline) HAHA na voltooiing van inductiebehandeling. Hoewel de klinische significantie van HAHA’s niet bekend is, kan een mogelijke correlatie tussen HAHA en klinisch verloop niet worden uitgesloten.
Bij 12 van de 200 (6%) met Gazyvaro behandelde patiënten in de LN-onderzoeken werd op enig moment tijdens de onderzoeken ten minste één ADA-positief monster geregistreerd. Bij 6 proefpersonen (3%) werden ADA-positieve monsters geregistreerd op baseline. 2 van de 6 patiënten die ADA-positief waren bij baseline, bleven ADA-positief gedurende de onderzoeken, 1 had een enkel monster na baseline dat ADA-positief was en bij de overige 3 patiënten waren alle monsters na baseline ADA-negatief. 6 patiënten (3%) voor wie het monster bij baseline ADA-negatief was, hadden een positieve ADA-titer na de baseline (behandelingsgeïnduceerde ADA).
Tijdens het onderzoek had geen van de 12 patiënten met positieve ADA-titers een IRR of een anafylactische of overgevoeligheidsreactie ervaren op enig moment tijdens de behandelingsperiode.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Gazyvaro in alle subgroepen van pediatrische patiënten met CLL en FL (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Gazyvaro in een of meerdere subgroepen van pediatrische patiënten met gegeneraliseerde lupus erythematosus, waaronder LN (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Er werd een farmacokinetisch populatiemodel (PK-model) ontwikkeld voor analyse van de farmacokinetische populatiegegevens bij 469 iNHL-, 342 CLL- en 130 diffuus grootcellig B-cel-lymfoom (DLBCL)-patiënten uit fase I-, fase II- en fase III-onderzoeken die obinutuzumab alleen of in combinatie met chemotherapie kregen.
Een PK-model werd ontwikkeld voor analyse van de PK-gegevens bij 196 LN-patiënten uit fase II- en fase III-onderzoeken die obinutuzumab kregen.
Absorptie
Obinutuzumab wordt intraveneus toegediend; daarom is absorptie niet relevant. Er is geen onderzoek uitgevoerd met andere toedieningswegen. Van het farmacokinetische populatiemodel was de geschatte mediane Cmax-waarde na de infusie op dag 1 van cyclus 6 bij CLL-patiënten 465,7 μg/ml en de AUC(τ)-waarde 8961 μg•d/ml en bij iNHL-patiënten was de geschatte mediane Cmax-waarde 539,3 μg/ml en de AUC(τ)-waarde was 10.956 μg•d/ml. Op basis van het PK-model bij LN-patiënten was de geschatte mediane Cmax bij steady state 468 µg/ml en de AUC bij steady state 8.740 μg•d/ml.
Distributie
Na intraveneuze toediening benaderde het distributievolume van het centrale compartiment (2,98 l in patiënten met CLL, 2,97 l in patiënten met iNHL en 2,22 l in patiënten met LN) het serumvolume; dit wijst erop dat distributie hoofdzakelijk beperkt is tot plasma en interstitieel vocht.
Biotransformatie
De stofwisseling van obinutuzumab werd niet direct bestudeerd. Antilichamen worden hoofdzakelijk geklaard door katabolisme.
Eliminatie
De klaring van obinutuzumab was ongeveer 0,11 l/dag bij CLL-patiënten en 0,08 l/dag bij iNHL-patiënten met een mediane eliminatiehalfwaardetijd van 26,4 dagen bij CLL-patiënten en 36,8 dagen bij iNHL-patiënten. De eliminatie van obinutuzumab omvat twee parallelle routes die de klaring beschrijven, een lineaire klaringsroute en een niet-lineaire klaringsroute die verandert als een functie van tijd. Tijdens de initiële behandeling is de niet-lineaire in tijd variërende klaringsroute dominant en is als gevolg daarvan de belangrijkste klaringsroute. Naarmate de behandeling voortschrijdt, vermindert de invloed van deze route en wordt de lineaire klaringsroute dominant. Dit wijst op doelgemedieerde geneesmiddeldispositie (Target Mediated Drug Disposition, TMDD), waarbij de initiële overvloed aan CD20-cellen een snelle klaring van obinutuzumab uit de circulatie teweegbrengt. Wanneer de meerderheid van de CD20-cellen aan obinutuzumab gebonden is, is de invloed van TMDD op populatie-farmacokinetiek echter geminimaliseerd.
Bij LN-patiënten was de steady-stateklaring van obinutuzumab ongeveer 0,13 l/dag met een mediane eliminerende t1/2 van 22,4 dagen. De eliminatie van obinutuzumab omvat twee parallelle routes die de klaring beschrijven: een lineaire klaringsroute en een niet-lineaire klaringsroute die verandert als een functie van tijd. De in de tijd variërende klaring neemt na verloop van tijd af met een exponentiële vervalcoëfficiënt - die waarschijnlijk verband houdt met CD20-doelreductie en verbetering van proteïnurie in de tijd - en een tijdonafhankelijke vervalcoëfficient die verband houdt met de endogene katabole processen van IgG.
Farmacokinetische/farmacodynamische relatie(s)
In de farmacokinetische populatieanalyse bleek geslacht een covariabele te zijn die de variabiliteit onder de patiënten gedeeltelijk verklaart, met een 22% grotere steady state klaring (clearance in steady state, CLss) en een 19% groter distributievolume (V) bij mannen. De resultaten van de populatieanalyse hebben echter aangetoond dat de verschillen in blootstelling niet significant zijn (met een geschatte mediane AUC en Cmax bij CLL-patiënten van respectievelijk 11.282 µg•d/ml en 578,9 µg/ml bij vrouwen en 8451 µg•d/ml en 432,5 µg/ml bij mannen in cyclus 6 en een AUC en Cmax bij iNHL-patiënten van respectievelijk 13.172 µg•d/ml en 635,7 µg/ml bij vrouwen en 9.769 µg•d/ml en 481,3 µg/ml bij mannen). Dit wijst erop dat er geen dosisaanpassing nodig is op basis van geslacht.
Ouderen
Chronische lymfatische leukemie en folliculair lymfoom
De farmacokinetische populatieanalyse van obinutuzumab toonde aan dat de leeftijd geen invloed had op de farmacokinetiek van obinutuzumab. Er werd geen significant verschil waargenomen in de farmacokinetiek van obinutuzumab onder patiënten < 65 jaar (n=375), patiënten tussen 65-75 jaar (n=265) en patiënten > 75 jaar (n=171).
Lupus nefritis
Er werden geen onderzoeken uitgevoerd naar de farmacokinetiek van obinutuzumab bij patiënten ≥ 65 jaar.
Pediatrische patiënten
Er werden geen onderzoeken uitgevoerd naar de farmacokinetiek van obinutuzumab bij pediatrische patiënten.
Verminderde nierfunctie
Chronische lymfatische leukemie en folliculair lymfoom
De farmacokinetische populatieanalyse van obinutuzumab toonde aan dat de creatinineklaring geen invloed had op de farmacokinetiek van obinutuzumab. De farmacokinetiek van obinutuzumab bij patiënten met een licht verlaagde creatinineklaring (CrCl 50–89 ml/min, n=464) of een matig-ernstig (CrCl 30–49 ml/min, n=106) verminderde nierfunctie, waren vergelijkbaar met de waarden bij patiënten met een normale nierfunctie (CrCl ≥ 90 ml/min, n=383). Farmacokinetische gegevens bij patiënten met een ernstig verminderde nierfunctie (CrCl 15–29 ml/min) zijn beperkt (n=8) en er kunnen dus geen dosisaanbevelingen worden gedaan.
Lupus nefritis
De farmacokinetische populatieanalyse (n = 196) van obinutuzumab toonde aan dat de creatinineklaring geen invloed had op de farmacokinetiek bij patiënten met LN. De farmacokinetiek van obinutuzumab bij patiënten met lichte (CrCl 60 - < 90 ml/min, n = 45) of matige (CrCl 30 - < 60 ml/min, n = 17) nierinsufficiëntie was vergelijkbaar met die bij patiënten met een normale nierfunctie.
Verminderde leverfunctie
Er werd geen formeel farmacokinetisch onderzoek uitgevoerd bij patiënten met een verminderde leverfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er werden geen onderzoeken uitgevoerd om het carcinogene potentieel van obinutuzumab vast te stellen.
Er zijn geen specifieke onderzoeken bij dieren uitgevoerd ter evaluatie van het effect van obinutuzumab op de vruchtbaarheid. Er werden geen negatieve effecten op de mannelijke en vrouwelijke voortplantingsorganen waargenomen in toxiciteitsonderzoeken met herhaalde toediening bij cynomolgus-apen.
Een toxiciteitsonderzoek met ePPND-opzet (enhanced Pre and Post-Natal Development) uitgevoerd met drachtige cynomolgus-apen vertoonde geen bewijs voor teratogene effecten. Een wekelijkse blootstelling aan obinutuzumab vanaf dag 20 post-coïtus tot aan de geboorte resulteerde echter in een volledige depletie van B-cellen bij de zuigelingen van apen bij een wekelijkse dosering van 25 en 50 mg/kg (2-5 maal de klinische blootstelling gebaseerd op Cmax en AUC). Blootstelling van de nakomelingen op dag 28 postpartum wijst erop dat obinutuzumab de bloed-placentabarrière kan passeren. De concentraties in het serum van de nakomeling op dag 28 postpartum lagen in het bereik van de concentraties in het serum van het moederdier, terwijl concentraties in de melk op dezelfde dag zeer laag waren (minder dan 0,5% van de serumconcentraties van het moederdier). Dit wijst erop dat de blootstelling van de nakomelingen in utero moet hebben plaatsgevonden. Het aantal B-cellen normaliseerde en de immunologische functie was hersteld binnen 6 maanden postpartum.
In een onderzoek van 26 weken met cynomolgus-apen werden overgevoeligheidsreacties geregistreerd en toegeschreven aan het herkennen van het gehumaniseerd antilichaam als lichaamsvreemd bij cynomolgus-apen (0,7-6 maal de klinische blootstelling gebaseerd op Cmax en AUC in steady state na wekelijkse toediening van 5, 25 en 50 mg/kg). De bevindingen bestonden uit acute anafylactische of anafylactoïde reacties en een verhoogde prevalentie van systemische ontstekingen en infiltraten die consistent zijn met immuun-complex-gemedieerde overgevoeligheidsreacties, zoals arteritis/periartritis, glomerulonefritis en serosale/adventitiële ontsteking. Deze reacties hebben tot een ongeplande beëindiging geleid bij 6 van de 36 met obinutuzumab behandelde dieren tijdens de toedienings- en herstelfase; deze veranderingen waren gedeeltelijk omkeerbaar. Er werd bij mensen geen niertoxiciteit met een oorzakelijk verband met obinutuzumab waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinehydrochloridemonohydraat
Trehalosedihydraat
Poloxameer 188
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar
Na verdunning
Na verdunning werd een chemische en fysieke stabiliteit aangetoond in 0,9%-natriumchlorideoplossing voor injectie (9 mg/ml) bij concentraties van 0,4 mg/ml tot 20 mg/ml gedurende 72 uur bij 2°C tot 8°C en daarna 48 uur (inclusief infusietijd) bij kamertemperatuur (≤ 30°C).
Vanuit een microbiologisch standpunt dient de verdunde infusievloeistof onmiddellijk te worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de bewaartijd tijdens gebruik en voorwaarden vóór gebruik de verantwoordelijkheid van de gebruiker en dit zou normaliter niet langer mogen zijn dan 24 uur bij 2°C – 8°C, tenzij de verdunning onder gecontroleerde en gevalideerde aseptische voorwaarden is gebeurd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
40 ml concentraat in een injectieflacon van 50 ml (helder type I-glas) met stop (butylrubber). Verpakkingsgrootte: 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor verdunning
Gazyvaro moet met aseptische technieken worden bereid door een beroepsbeoefenaar in de gezondheidszorg. De injectieflacon niet schudden. Gebruik een steriele naald en spuit om Gazyvaro te bereiden.
Voor CLL-cycli 2-6, alle FL-cycli en gedurende de hele behandeling van LN Trek 40 ml Gazyvaro vloeibaar concentraat op uit de injectieflacon en verdun dit in infusiezakken van polyvinylchloride (PVC) of non-PVC-polyolefine met 0,9%-natriumchlorideoplossing voor injectie (9 mg/ml).
Alleen voor CLL-cyclus 1
Om de twee infusiezakken voor de initiële dosis van 1.000 mg te kunnen onderscheiden, wordt aanbevolen zakken van een verschillende grootte te gebruiken om het verschil te zien tussen de dosis van 100 mg voor dag 1 van cyclus 1 en de dosis van 900 mg voor dag 1 (vervolg) of dag 2 van cyclus 1. Trek ter bereiding van de 2 infusiezakken 40 ml concentraat uit de injectieflacon op en verdun 4 ml in een infusiezak van PVC of non-PVC-polyolefine van 100 ml en de resterende 36 ml in een infusiezak van PVC of non-PVC-polyolefine van 250 ml met 0,9%-natriumchlorideoplossing voor injectie (9 mg/ml). Zorg dat elke infusiezak duidelijk gemerkt is. Zie rubriek 6.3 voor bewaarcondities van de infusiezakken.
Tabel 17 Verdunning van Gazyvaro (alleen CLL)
| Behandeldag | Toe te dienen dosis Gazyvaro | Vereiste hoeveelheid Gazyvaro- concentraat | Grootte van PVC- of non-PVC-polyolefine infusiezak |
| Cyclus 1 dag 1 | 100 mg | 4 ml | 100 ml |
| Cyclus 1 dag 1 (vervolg) of dag 2 | 900 mg | 36 ml | 250 ml |
Cyclus 1 dag 8 en daarna | 1.000 mg | 40 ml | 250 ml |
Gebruik geen andere oplosmiddelen zoals glucoseoplossing (5%) (zie rubriek 6.2).
Keer de zak voorzichtig om, zodat de oplossing wordt gemengd zonder overmatige schuimvorming. De verdunde oplossing niet schudden of invriezen.
Parenterale geneesmiddelen moeten vóór de toediening visueel worden gecontroleerd op deeltjes en verkleuring.
Er werden geen onverenigbaarheden waargenomen tussen Gazyvaro in concentraties van 0,4 mg/ml tot 20,0 mg/ml na verdunning van Gazyvaro met 0,9%-natriumchlorideoplossing voor injectie (9 mg/ml) en:
- zakken van PVC, polyethyleen (PE), polypropyleen of polyolefine
- infusiesets van PVC, polyurethaan (PUR) of PE
- optionele inline-filters met productcontactoppervlakken van polyethersulfon (PES), een 3-weg infusiekraantje van polycarbonaat (PC) en katheters van polyetherurethaan (PEU)
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/14/937/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 juli 2014
Datum van verlenging van de vergunning: 02 april 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.