


SmPC (samenvatting van de productkenmerken) - Hemlibra
1. NAAM VAN HET GENEESMIDDEL
Hemlibra 30 mg/ml oplossing voor injectie
Hemlibra 150 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Hemlibra 30 mg/ml oplossing voor injectie
Elke ml oplossing bevat 30 mg emicizumab*
Elke injectieflacon van 0,4 ml bevat 12 mg emicizumab in een concentratie van 30 mg/ml.
Elke injectieflacon van 1 ml bevat 30 mg emicizumab in een concentratie van 30 mg/ml.
Hemlibra 150 mg/ml oplossing voor injectie
Elke ml oplossing bevat 150 mg emicizumab*
Elke injectieflacon van 0,4 ml bevat 60 mg emicizumab in een concentratie van 150 mg/ml.
Elke injectieflacon van 0,7 ml bevat 105 mg emicizumab in een concentratie van 150 mg/ml.
Elke injectieflacon van 1 ml bevat 150 mg emicizumab in een concentratie van 150 mg/ml.
Elke injectieflacon van 2 ml bevat 300 mg emicizumab in een concentratie van 150 mg/ml.
* Emicizumab is een gehumaniseerd monoklonaal gemodificeerd immunoglobuline G4 (IgG4) antilichaam geproduceerd door middel van DNA-recombinatietechniek in ovariumcellen van de Chinese hamster (CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Kleurloze tot lichtgele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hemlibra is geïndiceerd voor de routineprofylaxe van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie):
- met remmers tegen factor VIII
zonder remmers tegen factor VIII met:
- ernstige ziekte (FVIII < 1%)
- matig-ernstige (moderate) ziekte (FVIII ≥ 1% en ≤ 5%) met een ernstig fenotype voor bloedingen.
Hemlibra kan bij alle leeftijdsgroepen worden gebruikt.
4.2 Dosering en wijze van toediening
Behandeling dient ingesteld te worden onder toezicht van een arts met ervaring in de behandeling van hemofilie en/of bloedingsstoornissen.
Dosering
Behandeling (inclusief routineprofylaxe) met bypassing agents (zoals geactiveerd protrombinecomplex-concentraat [aPCC] en geactiveerd recombinant humaan FVII [rFVIIa]) moet de dag voor aanvang van de behandeling met Hemlibra worden stopgezet (zie rubriek 4.4).
Profylaxe met factor VIII (FVIII) kan worden voortgezet gedurende de eerste 7 dagen van de behandeling met Hemlibra.
De aanbevolen dosis is 3 mg/kg eenmaal per week gedurende de eerste 4 weken (oplaaddosis), gevolgd door een onderhoudsdosis vanaf week 5 van 1,5 mg/kg eenmaal per week, 3 mg/kg elke twee weken of 6 mg/kg elke vier weken, in alle gevallen toegediend als subcutane injectie.
Het oplaaddoseringsschema blijft hetzelfde, ongeacht het onderhoudsdoseringsschema.
Om therapietrouw te bevorderen moet het onderhoudsdoseringsschema worden bepaald op basis van de voorkeur van de arts en de patiënt/verzorger.
De patiëntdosis (in mg) en het volume (in ml) moeten als volgt worden berekend:
Oplaaddosis (3 mg/kg) eenmaal per week gedurende de eerste 4 weken:
Lichaamsgewicht patiënt (kg) x dosis (3 mg/kg) = totale hoeveelheid (mg) toe te dienen emicizumab
Gevolgd door een onderhoudsdosis vanaf week 5 van 1,5 mg/kg eenmaal per week, 3 mg/kg elke twee weken of 6 mg/kg elke vier weken vanaf week 5:
Lichaamsgewicht patiënt (kg) x dosis (1,5 of 3 of 6 mg/kg) = totale hoeveelheid (mg) toe te dienen emicizumab
Het totale subcutaan toe te dienen volume Hemlibra wordt als volgt berekend: Totale toe te dienen hoeveelheid (mg) emicizumab ÷ concentratie injectieflacon (mg/ml) = totaal te injecteren volume (ml) Hemlibra.
Bij het bereiden van het totale toe te dienen volume mogen de verschillende concentraties Hemlibra (30 mg/ml en 150 mg/ml) niet in dezelfde injectiespuit worden gecombineerd.
Per injectie mag niet meer dan 2 ml worden toegediend.
Voorbeelden:
Lichaamsgewicht patiënt 16 kg, bij een onderhoudsdosering van 1,5 mg/kg eenmaal per week:
- Voorbeeld oplaaddosis (eerste 4 weken): 16 kg x 3 mg/kg = 48 mg emicizumab is nodig voor de oplaaddosis.
Om het toe te dienen volume te berekenen, wordt de berekende dosis 48 mg gedeeld door
150 mg/ml: 48 mg emicizumab ÷ 150 mg/ml = 0,32 ml van de 150 mg/ml concentratie van Hemlibra moet worden geïnjecteerd.
- Kies uit de beschikbare injectieflaconsterktes de passende doses en volumes.
- Voorbeeld onderhoudsdosis (vanaf week 5): 16 kg x 1,5 mg/kg = 24 mg emicizumab nodig voor de onderhoudsdosis.
Om het toe te dienen volume te berekenen, wordt de berekende dosis 24 mg gedeeld door
30 mg/ml: 24 mg emicizumab ÷ 30 mg/ml = 0,8 ml van de 30 mg/ml concentratie van Hemlibra moet eenmaal per week worden geïnjecteerd.
- Kies uit de beschikbare injectieflaconsterktes de passende doses en volumes.
Lichaamsgewicht patiënt 40 kg, bij een onderhoudsdosering van 3 mg/kg elke 2 weken:
- Voorbeeld oplaaddosis (eerste 4 weken): 40 kg x 3 mg/kg = 120 mg emicizumab is nodig voor de oplaaddosis.
Om het toe te dienen volume te berekenen, wordt de berekende dosis 120 mg gedeeld door
150 mg/ml: 120 mg emicizumab ÷ 150 mg/ml = 0,8 ml van de 150 mg/ml concentratie van Hemlibra moet worden geïnjecteerd.
- Kies uit de beschikbare injectieflaconsterktes de passende doses en volumes.
- Voorbeeld onderhoudsdosis (vanaf week 5): 40 kg x 3 mg/kg = 120 mg emicizumab nodig voor de onderhoudsdosis.
Om het toe te dienen volume te berekenen, wordt de berekende dosis 120 mg gedeeld door
150 mg/ml: 120 mg emicizumab ÷ 150 mg/ml = 0,8 ml van de 150 mg/ml concentratie van Hemlibra moet elke 2 weken worden geïnjecteerd.
- Kies uit de beschikbare injectieflaconsterktes de passende doses en volumes.
Lichaamsgewicht patiënt 60 kg, bij een onderhoudsdosering van 6 mg/kg elke 4 weken:
- Voorbeeld oplaaddosis (eerste 4 weken): 60 kg x 3 mg/kg = 180 mg emicizumab is nodig voor de oplaaddosis.
Om het toe te dienen volume te berekenen, wordt de berekende dosis 180 mg gedeeld door
150 mg/ml: 180 mg emicizumab ÷ 150 mg/ml = 1,20 ml van de 150 mg/ml concentratie van Hemlibra moet worden geïnjecteerd.
- Kies uit de beschikbare injectieflaconsterktes de passende doses en volumes.
- Voorbeeld onderhoudsdosis (vanaf week 5): 60 kg x 6 mg/kg = 360 mg emicizumab is nodig voor de onderhoudsdosis.
Om het toe te dienen volume te berekenen, wordt de berekende dosis 360 mg gedeeld door
150 mg/ml: 360 mg emicizumab ÷ 150 mg/ml = 2,4 ml van de 150 mg/ml concentratie van Hemlibra moet elke 4 weken worden geïnjecteerd.
- Kies uit de beschikbare injectieflaconsterktes de passende doses en volumes.
Duur van de behandeling
Hemlibra is bedoeld als langdurige profylactische behandeling.
Dosisaanpassingen tijdens de behandeling
Voor Hemlibra worden geen dosisaanpassingen aanbevolen.
Uitgestelde of vergeten doses
Als een patiënt een geplande subcutane injectie met Hemlibra vergeet, moet de patiënt geïnstrueerd worden om de vergeten dosis zo snel mogelijk toe te dienen, tot een dag vóór de dag van de volgende geplande dosis. De patiënt moet dan de volgende dosis op de gebruikelijke geplande dag toedienen. De patiënt mag niet twee doses op dezelfde dag gebruiken om een vergeten dosis in te halen.
Speciale populaties
Pediatrische patiënten
Voor pediatrische patiënten worden geen dosisaanpassingen aanbevolen (zie rubriek 5.2). Er zijn geen gegevens beschikbaar bij patiënten jonger dan 1 jaar.
Oudere patiënten
Bij patiënten van ≥ 65 jaar worden geen dosisaanpassingen aanbevolen (zie rubriek 5.1 en 5.2). Er zijn geen gegevens beschikbaar bij patiënten ouder dan 77 jaar.
Verminderde nier- en leverfunctie
Voor patiënten met een licht verminderde nier- of leverfunctie worden geen dosisaanpassingen aanbevolen (zie rubriek 5.2). Beperkte gegevens zijn beschikbaar over het gebruik van Hemlibra bij patiënten met een matig verminderde nier- of leverfunctie. Emicizumab is niet onderzocht bij patiënten met een ernstig verminderde nier- of leverfunctie.
Behandeling in de perioperatieve setting
De veiligheid en werkzaamheid van emicizumab zijn niet formeel beoordeeld in de chirurgische setting. In klinische onderzoeken hebben patiënten chirurgische ingrepen ondergaan zonder het stopzetten van emicizumab profylaxe.
Als bypassing agents (zoals aPCC en rFVIIa) nodig zijn in de perioperatieve periode, zie dan de doseringsadviezen voor gebruik van bypassing agents in rubriek 4.4. Als FVIII nodig is in de perioperatieve periode, zie rubriek 4.5.
Wanneer de hemostatische activiteit van een patiënt gecontroleerd wordt, zie rubriek 4.4 voor laboratoriumtests die niet door emicizumab beïnvloed worden.
Immuuntolerantie-inductie (ITI)
De veiligheid en werkzaamheid van emicizumab gedurende immuuntolerantie-inductie zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Hemlibra is alleen voor subcutaan gebruik en moet met passende aseptische techniek worden toegediend (zie rubriek 6.6).
De injectie moet worden beperkt tot de aanbevolen injectieplaatsen: de buik, de achterkant van de bovenarmen en de dijen (zie rubriek 5.2).
Een verzorger of beroepsbeoefenaar in de gezondheidszorg moet Hemlibra subcutaan in de achterkant van de bovenarm toedienen.
Door de injectieplaatsen af te wisselen, kunnen injectieplaatsreacties mogelijk worden voorkomen of verminderd (zie rubriek 4.8). Hemlibra mag niet subcutaan worden toegediend op plaatsen waar de huid rood, beschadigd, pijnlijk of hard is, of op plaatsen met moedervlekken of littekens.
Tijdens de behandeling met Hemlibra worden andere geneesmiddelen voor subcutane toediening bij voorkeur op een ander deel van het lichaam geïnjecteerd.
Toediening door de patiënt en/of verzorger
Hemlibra is bedoeld voor gebruik onder toezicht van een beroepsbeoefenaar in de gezondheidszorg. Na een grondige training in de techniek van het subcutaan injecteren mag een patiënt Hemlibra bij zichzelf injecteren, of de verzorger van de patiënt mag injecteren als de arts vaststelt dat dit kan.
De arts en de verzorger moeten vaststellen in hoeverre een kind zichzelf met Hemlibra kan injecteren. Echter voor kinderen die jonger zijn dan 7 jaar wordt het niet aanbevolen om zelf te injecteren.
Zie voor de volledige toedieningsinstructies van Hemlibra rubriek 6.6 en de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologische geneesmiddelen te verbeteren, moeten de handelsnaam en het partijnummer van het toegediende product duidelijk worden vastgelegd.
Trombotische microangiopathie geassocieerd met Hemlibra en aPCC
In een klinisch onderzoek bij patiënten die profylactisch Hemlibra kregen, werden gevallen van trombotische microangiopathie (TMA) gemeld wanneer een cumulatieve hoeveelheid aPCC van gemiddeld > 100 E/kg/24 uur gedurende 24 uur of langer werd toegediend (zie rubriek 4.8). Behandeling van de TMA bestond uit ondersteunende zorg met of zonder plasmaferese en hemodialyse. Binnen een week na stopzetting van aPCC en onderbreking van Hemlibra werden tekenen van verbetering gezien. Deze snelle verbetering is anders dan het gebruikelijke klinische beloop dat wordt gezien bij atypisch hemolytisch uremisch syndroom en klassieke vormen van TMA, zoals trombotische trombocytopenische purpura (zie rubriek 4.8). Bij één patiënt werd Hemlibra behandeling hervat na herstel van TMA en werd verder veilig behandeld.
Patiënten die profylactisch Hemlibra ontvangen, moeten bij toediening van aPCC op tekenen van TMA worden gecontroleerd. Als er klinische symptomen en/of laboratoriumbevindingen optreden die bij TMA passen, moet de arts aPCC direct stopzetten en de behandeling met Hemlibra onderbreken en behandelen zoals klinisch geïndiceerd. Na volledig herstel van TMA moeten artsen en patiënten/verzorgers de voordelen en risico’s van hervatting van profylaxe met Hemlibra per geval beoordelen. Als een bypassing agent geïndiceerd is bij een patiënt die profylaxe met Hemlibra ontvangt, zie dan de doseringsadviezen hieronder voor het gebruik van bypassing agents.
Voorzichtigheid moet worden betracht bij patiënten met een verhoogd risico op TMA (zoals met een voorgeschiedenis of familieanamnese van TMA), of bij wie gelijktijdig geneesmiddelen worden gebruikt met een risicofactor voor de ontwikkeling van TMA (zoals ciclosporine, kinine, tacrolimus).
Trombo-embolie geassocieerd met Hemlibra en aPCC
In een klinisch onderzoek bij patiënten die profylactisch Hemlibra kregen, werden ernstige trombotische voorvallen gemeld wanneer een cumulatieve hoeveelheid aPCC van gemiddeld > 100 E/kg/24 uur gedurende 24 uur of meer werd toegediend (zie rubriek 4.8). Bij geen van deze gevallen was behandeling met anticoagulantia nodig. Binnen een maand na stopzetting van aPCC en onderbreking van Hemlibra werden er tekenen van verbetering of herstel gezien (zie rubriek 4.8). Eén patiënt hervatte de behandeling met Hemlibra na herstel van trombotische voorvallen en werd verder veilig behandeld.
Patiënten die profylactisch Hemlibra ontvangen, moeten bij toediening van aPCC op tekenen van trombo-embolie worden gecontroleerd. Bij klinische symptomen, beeldvorming en/of laboratoriumbevindingen die passen bij trombotische voorvallen, moet de arts aPCC direct stopzetten en behandeling met Hemlibra onderbreken en behandelen zoals klinisch geïndiceerd. Na volledig herstel van de trombotische voorvallen moeten artsen en patiënten/verzorgers de voordelen en risico’s van hervatting met Hemlibra profylaxe per geval beoordelen. Als een bypassing agent geïndiceerd is bij een patiënt die profylaxe met Hemlibra ontvangt, zie dan de doseringsadviezen hieronder voor het gebruik van bypassing agents.
Adviezen voor gebruik van bypassing agents bij patiënten die profylaxe met Hemlibra ontvangen
De behandeling met bypassing agents moet een dag voor aanvang van de behandeling met Hemlibra worden gestopt.
Artsen moeten met alle patiënten en/of verzorgers de exacte dosis en het schema van de te gebruiken bypassing agents bespreken als deze tijdens profylaxe met Hemlibra moeten worden toegediend.
Hemlibra verhoogt het stollingspotentieel van de patiënt. De vereiste dosis van de bypassing agent kan daarom lager zijn dan die gebruikt wordt zonder profylaxe met Hemlibra. De dosis en duur van behandeling met bypassing agents hangt af van de plaats en mate van de bloeding en de klinische conditie van de patiënt. Gebruik van aPCC moet worden vermeden tenzij er geen andere behandelingsopties/alternatieven voorhanden zijn. Als aPCC geïndiceerd is bij een patiënt die profylaxe met Hemlibra ontvangt, mag de aanvangsdosis niet hoger zijn dan 50 E/kg en worden laboratoriumcontroles aanbevolen (inclusief maar niet beperkt tot controles van nieren, trombocytenaantal en beoordeling van trombose). Als de bloeding met een aanvangsdosis aPCC tot 50 E/kg niet onder controle komt, moeten onder medisch(e) begeleiding of toezicht extra doses aPCC worden toegediend, met laboratoriumcontroles op de diagnose TMA of trombo-embolie en verificatie van bloedingen voordat de toediening wordt herhaald. Gedurende de eerste 24 uur van de behandeling mag de totale dosis aPCC niet hoger zijn dan 100 E/kg. Behandelend artsen moeten het risico op TMA en trombo-embolie zorgvuldig afwegen tegen het risico op bloeding als zij overwegen gedurende de eerste 24 uur meer aPCC toe te dienen dan het maximum van 100 E/kg.
In klinisch onderzoek zijn er bij gebruik van alleen rFVIIa bij patiënten die profylaxe met Hemlibra ontvingen, geen gevallen van TMA of trombotische voorvallen waargenomen.
Gedurende minstens 6 maanden na stopzetting van profylaxe met Hemlibra moet het doseringsadvies voor de bypassing agent worden opgevolgd (zie rubriek 5.2).
Immunogeniteit
Tijdens klinische onderzoeken werden soms neutraliserende anti-emicizumab-antilichamen waargenomen bij afnemende emicizumabconcentratie met als gevolg verlies van werkzaamheid (zie rubriek 4.8 en 5.1). Patiënten met klinische tekenen van verlies van werkzaamheid (bijv. toegenomen doorbraakbloedingen) moeten onmiddellijk worden onderzocht om de etiologie te bepalen en andere behandelopties moeten worden overwogen als neutraliserende anti-emicizumab-antilichamen worden vermoed.
Effecten van emicizumab op stollingstests
Emicizumab herstelt de tenase-cofactoractiviteit van ontbrekende geactiveerde factor VIII (FVIIIa). Bij stollingstests in het laboratorium op basis van intrinsieke stolling, inclusief de geactiveerde stollingstijd (ACT), geactiveerde partiële tromboplastinetijd (zoals aPTT), wordt de totale stollingstijd gemeten inclusief de tijd die nodig is voor activatie van FVIII tot FVIIIa door trombine. Dergelijke tests op basis van de intrinsieke route geven met emicizumab, dat niet door trombine geactiveerd hoeft te worden, een sterk verkorte stollingstijd. De sterk verkorte intrinsieke stollingstijd verstoort dan alle op aPTT-gebaseerde assays van een enkelvoudige factor, zoals de 1-staps Factor VIII activiteitsbepaling (zie rubriek 4.4, tabel 1). Maar bepalingen van een enkelvoudige factor met behulp van chromogeen- of immuungebaseerde methoden worden niet door emicizumab beïnvloed en kunnen worden gebruikt om tijdens de behandeling de stollingsparameters te controleren. Voor chromogene FVIII-activiteitstests gelden de volgende specifieke overwegingen.
Chromogene FVIII-activiteitstests kunnen humane of boviene stollingseiwitten bevatten. Assays met humane stollingsfactoren reageren op emicizumab maar kunnen het klinische hemostatische potentieel van emicizumab overschatten. Daarentegen zijn assays met boviene stollingsfactoren ongevoelig voor emicizumab (geen gemeten activiteit); deze kunnen worden gebruikt om de activiteit van endogene of geïnfundeerde FVIII te meten of om anti-FVIII-remmers te meten.
Emicizumab blijft actief in aanwezigheid van remmers tegen FVIII en zal dus een fout-negatieve uitslag geven bij op stolling gebaseerde Bethesda-tests voor functionele remming van FVIII. In plaats daarvan kan een chromogene Bethesda-assay op basis van boviene chromogene FVIII-test worden gebruikt die niet gevoelig is voor emicizumab.
Deze twee farmacodynamische markers geven niet het feitelijke hemostatische effect van emicizumab in vivo weer (aPTT is sterk verkort en de gemeten FVIII-activiteit kan worden overschat), maar geven een relatieve indicatie van het stollingsbevorderende effect van emicizumab.
Samengevat mogen uitslagen van laboratoriumtests op basis van de intrinsieke stollingsroute bij patiënten die worden behandeld met Hemlibra niet worden gebruikt om de activiteit daarvan te monitoren, de dosis voor factorvervanging of antistolling te bepalen, of de titer van FVIII-remmers te meten. Voorzichtigheid is geboden wanneer laboratoriumtests op basis van de intrinsieke stollingsroute worden gebruikt, aangezien de misinterpretatie van de resultaten kan leiden tot onderbehandeling van patiënten met bloedingen, wat mogelijk tot ernstige en levensbedreigende bloedingen kan leiden.
In tabel 1 hieronder staan laboratoriumtests die wel en niet door emicizumab worden beïnvloed. Gezien de lange halfwaardetijd kunnen deze effecten op stollingstests tot een half jaar na de laatste dosis aanhouden (zie rubriek 5.2).
Tabel 1 Uitslagen van stollingstests die wel en niet door emicizumab worden beïnvloed
| Wel door emicizumab beïnvloede resultaten | Niet door emicizumab beïnvloede resultaten |
|
|
1Zie rubriek 4.4 voor belangrijke overwegingen ten aanzien van FVIII chromogene activiteitstests.
Pediatrische patiënten
Er zijn geen gegevens beschikbaar bij kinderen jonger dan 1 jaar. Het zich ontwikkelende hemostatische systeem bij neonaten en zuigelingen is dynamisch en in ontwikkeling en bij het maken van een baten/risicobeoordeling moet rekening worden gehouden met de relatieve concentraties van pro- en antistollingseiwitten en het potentiële risico op trombose (bv. trombose gerelateerd aan centraal veneuze katheter) bij deze patiënten.
Voorlichtingsmateriaal
Alle artsen die naar verwachting Hemlibra zullen voorschrijven, zullen gebruiken of toezicht zullen houden op de toediening ervan, moeten ervoor zorgen dat zij het voorlichtingsmateriaal voor artsen hebben ontvangen en ermee vertrouwd zijn. Beroepsbeoefenaren in de gezondheidszorg moeten de voordelen en risico’s van behandeling met Hemlibra uitleggen en bespreken met de patiënt en zijn/haar verzorgers en ervoor zorgen dat de patiëntenkaart en de handleiding voor patiënten/verzorgers worden verstrekt. De patiënt/verzorger moet worden geïnstrueerd om de patiëntenkaart te allen tijde bij zich te dragen en deze te tonen aan elke andere beroepsbeoefenaar in de gezondheidszorg die wordt geraadpleegd.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen goed gecontroleerd onderzoek naar interacties uitgevoerd met emicizumab.
De klinische ervaring wijst uit dat er een geneesmiddelinteractie bestaat tussen emicizumab en aPCC (zie rubriek 4.4 en 4.8).
| Op basis van preklinische experimenten bestaat er een kans op hypercoagulabiliteit met rFVIIa of | |||
| FVIII met emicizumab. Emicizumab verhoogt het stollingspotentieel. Daarom kan de dosis rFVIIa of | |||
| FVIII die nodig is om hemostase te bereiken lager zijn dan wanneer deze gebruikt wordt zonder | |||
| profylaxe met Hemlibra. | |||
| In geval van trombotische complicaties moet de arts overwegen te stoppen met rFVIIa of FVIII en de | |
| profylaxe met Hemlibra te onderbreken wanneer klinisch geïndiceerd. Verdere behandeling moet op | |
| de klinische omstandigheden van de betreffende persoon worden afgestemd. | |
●
| Bij beslissingen met betrekking tot dosisaanpassingen moet rekening gehouden worden met de | |||
| halfwaardetijd van de geneesmiddelen, in het bijzonder omdat het onderbreken van emicizumab | |||
| mogelijk niet direct effect heeft. | |||
●
| Gebruik van een FVIII chromogeen methode kan begeleiding geven bij het toedienen van | ||
| stollingsfactoren en testen op trombofiele eigenschappen kan overwogen worden. | ||
| De ervaring met gelijktijdig gebruik van antifibrinolytica met aPCC of rFVIIa bij patiënten die | ||
| profylaxe met Hemlibra ontvangen is beperkt. De mogelijkheid op trombotische voorvallen moet | ||
| echter worden overwogen wanneer systemische antifibrinolytica gelijktijdig worden gebruikt met | ||
| aPCC of rFVIIa bij patiënten die emicizumab ontvangen. | ||
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden en die behandeld worden met Hemlibra, moeten effectieve anticonceptie gebruiken gedurende de behandeling en tot minstens 6 maanden nadat de behandeling met Hemlibra is gestopt (zie rubriek 5.2).
Zwangerschap
Er zijn geen klinische onderzoeken naar het gebruik van emicizumab bij zwangere vrouwen. Er zijn met Hemlibra geen reproductieonderzoeken bij dieren uitgevoerd. Het is niet bekend of emicizumab schade aan de foetus kan veroorzaken als het wordt toegediend aan een zwangere vrouw of het voortplantingsvermogen kan beïnvloeden. Hemlibra mag alleen tijdens de zwangerschap worden gebruikt als het mogelijke voordeel voor de moeder opweegt tegen het potentiële risico voor de foetus. Daarbij moet er rekening mee worden gehouden dat de kans op trombose tijdens de zwangerschap en na de bevalling verhoogd is en dat verschillende zwangerschapscomplicaties in verband worden gebracht met een verhoogd risico op gedissemineerde intravasculaire stolling (DIC).
Borstvoeding
Het is niet bekend of emicizumab in de moedermelk wordt uitgescheiden. Er is geen onderzoek verricht naar de invloed van emicizumab op de melkproductie of de aanwezigheid ervan in moedermelk. Van humaan IgG is bekend dat het in de moedermelk aanwezig is. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Hemlibra moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de reproductietoxiciteit (zie rubriek 5.3). Er zijn geen gegevens beschikbaar over de vruchtbaarheid bij mensen. Het effect van emicizumab op de vruchtbaarheid bij mannen en vrouwen is dus onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Hemlibra heeft geen of verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algehele veiligheidsprofiel van Hemlibra is gebaseerd op gegevens uit klinische onderzoeken en toezicht na het op de markt brengen. De ernstigste bijwerkingen die in klinische onderzoeken met Hemlibra zijn gemeld, waren trombotische microangiopathie (TMA) en trombotische voorvallen, waaronder caverneuze sinustrombose (CST) en oppervlakkige veneuze trombose die gelijktijdig optrad met huidnecrose (zie hieronder en rubriek 4.4).
De meest voorkomende bijwerkingen die werden gemeld bij ≥ 10% van de patiënten die met minstens één dosis Hemlibra werden behandeld, waren: injectieplaatsreacties (19,4%), artralgie (14,2%) en hoofdpijn (14,0%).
In totaal drie patiënten (0,7%) die profylaxe met Hemlibra kregen in de klinische onderzoeken, stopten met de behandeling als gevolg van de volgende bijwerkingen: TMA, huidnecrose die gelijktijdig optrad met oppervlakkige tromboflebitis, en hoofdpijn.
Lijst van bijwerkingen in tabelvorm
De volgende bijwerkingen zijn gebaseerd op gegevens uit toezicht na het op de markt brengen en samengevoegde gegevens uit vijf klinische fase III-onderzoeken (onderzoeken bij volwassenen en adolescenten [BH29884 – HAVEN 1, BH30071 – HAVEN 3 en BO39182 – HAVEN 4], een onderzoek met alle leeftijdsgroepen [BO41423 – HAVEN 6] en een pediatrisch onderzoek [BH29992
- HAVEN 2]), waarin in totaal 444 patiënten met hemofilie A minstens één dosis Hemlibra als routineprofylaxe ontvingen (zie rubriek 5.1). Driehonderdzeven (69,1%) deelnemers aan het klinisch onderzoek waren volwassen (waaronder 2 vrouwen), 61 (13,7%) waren adolescenten (≥ 12 tot < 18 jaar), 71 (16,0%) waren kinderen (≥ 2 tot < 12 jaar) en 5 (1,1%) waren baby’s en peuters (1 maand tot < 2 jaar). De mediane blootstellingsduur in de onderzoeken was 32 weken (bereik: 0,1 tot 94,3 weken).
Bijwerkingen uit de klinische fase III-onderzoeken en toezicht na het op de markt brengen, worden vermeld per MedDRA-systeem/orgaanklasse (tabel 2). De corresponderende frequentiecategorieën voor elke bijwerking zijn gebaseerd op de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2 Overzicht van bijwerkingen uit samengevoegde HAVEN klinische onderzoeken met
Hemlibra en toezicht na het op de markt brengen
| Systeem/orgaanklasse | Bijwerkingen (voorkeursterm, MedDRA) | Frequentie |
| Bloed- en lymfestelselaandoeningen | Trombotische microangiopathie | Soms |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
| Bloedvataandoeningen | Oppervlakkige tromboflebitis | Soms |
| Sinus cavernosus trombosea | Soms | |
| Maagdarmstelselaandoeningen | Diarree | Vaak |
| Huid- en onderhuidaandoeningen | Huidnecrose | Soms |
| Angio-oedeem | Soms | |
| Urticaria | Vaak | |
| Rash | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Zeer vaak |
| Myalgie | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreactie | Zeer vaak |
| Pyrexie | Vaak | |
| Therapeutische respons verlaagdb | Soms | |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms |
| a Bloedvataandoeningen is een secundaire systeem/orgaanklasse voor sinus cavernosus trombose. b Verlies van werkzaamheid (therapeutische respons verlaagd), zich manifesterend als een toename van doorbraakbloedingen, is gemeld bij neutraliserende anti-emicizumab-antilichamen bij afnemende emicizumabconcentratie (zie “Beschrijving van geselecteerde bijwerkingen” en rubriek 4.4 en 5.1) | ||
Beschrijving van geselecteerde bijwerkingen
Trombotische microangiopathie
In de samengevoegde klinische fase III-onderzoeken zijn voorvallen van TMA gemeld bij minder dan 1% van de patiënten (3/444) en bij 9,7% van de patiënten (3/31) die minstens één dosis aPCC kregen tijdens behandeling met emicizumab. Alle 3 voorvallen van TMA traden op wanneer gemiddeld een cumulatieve hoeveelheid van > 100 E/kg/24 uur aPCC gedurende 24 uur of langer tijdens een behandeling werd toegediend (zie rubriek 4.4). Patiënten dienden zich aan met trombocytopenie, microangiopathische hemolytische anemie en acute nierschade, zonder ernstige deficiëntie van de ADAMTS13-activiteit. Eén patiënt hervatte de behandeling met Hemlibra na herstel van TMA zonder recidief.
Trombotische voorvallen
In de samengevoegde klinische fase III-onderzoeken zijn ernstige trombotische voorvallen gemeld bij minder dan 1% van de patiënten (2/444) en bij 6,5% van de patiënten (2/31) die minstens één dosis aPCC kregen tijdens behandeling met emicizumab. Beide ernstige trombotische voorvallen traden op wanneer een cumulatieve hoeveelheid aPCC van gemiddeld > 100 E/kg/24 uur gedurende 24 uur of langer tijdens een behandeling werd toegediend. Eén patiënt hervatte de behandeling met Hemlibra na herstel van het trombotische voorval zonder recidief (zie rubriek 4.4).
Karakterisering van de interactie tussen emicizumab en behandeling met aPCC in klinische hoofdonderzoeken
Er waren 82 gevallen van behandeling met aPCC* bij patiënten die profylaxe met Hemlibra ontvingen, waarbij er in acht gevallen (10%) sprake was van een gemiddelde cumulatieve hoeveelheid van > 100 E/kg/24 uur aPCC gedurende 24 uur of meer; twee van de acht gevallen gingen gepaard met trombotische voorvallen en drie van de acht gevallen gingen gepaard met TMA (tabel 3). De overige gevallen van behandeling met aPCC gingen niet met TMA of trombotische voorvallen gepaard. Van alle gevallen van behandeling met aPCC ging het bij 68% om slechts één infusie < 100 E/kg.
Tabel 3 Karakterisering van behandeling met aPCC* in de samengevoegde klinische fase III-onderzoeken
Duur van behandeling met aPCC | Gemiddelde cumulatieve hoeveelheid aPCC gedurende 24 uur (E/kg/24 uur) | ||
| <50 | 50–100 | >100 | |
| <24 uur | 9 | 47 | 13 |
| 24–48 uur | 0 | 3 | 1b |
| >48 uur | 1 | 1 | 7a,a,a,b |
* Een ‘geval van behandeling met aPCC’ wordt gedefinieerd als alle doses aPCC die door een patiënt zijn ontvangen, om welke reden dan ook, tot er een onderbreking van 36 uur zonder behandeling was. Dit omvat alle behandelingen met aPCC met uitzondering van die welke plaatsvonden gedurende de eerste 7 behandelingsdagen of 30 dagen na stopzetting van Hemlibra.
a Trombotische microangiopathie
b Trombotisch voorval
Injectieplaatsreacties
In de samengevoegde klinische fase III-onderzoeken werden injectieplaatsreacties (injection site reactions – ISR’s) zeer vaak (19,4%) gemeld. Alle ISR’s die in de klinische onderzoeken met Hemlibra werden waargenomen, werden als niet-ernstig gemeld en waren licht tot matig in intensiteit; 94,9% verdween zonder behandeling. De meest gemelde symptomen van ISR waren erytheem op de injectieplaats (10,6%), pijn op de injectieplaats (4,1%), pruritus op de injectieplaats (2,9%) en zwelling op de injectieplaats (2,7%).
Immunogeniteit
In de samengevoegde klinische fase III-onderzoeken met Hemlibra werd soms het ontstaan van neutraliserende anti-emicizumab-antilichamen geassocieerd met afnemende emicizumabconcentratie (zie rubriek 5.1). Eén patiënt, die neutraliserende anti-emicizumab-antilichamen ontwikkelde bij afnemende emicizumabconcentratie, kreeg na 5 weken behandeling verlies van werkzaamheid (zich manifesterend als doorbraakbloedingen) en heeft later de behandeling met Hemlibra gestaakt (zie rubriek 4.4 en 5.1).
Pediatrische patiënten
De onderzochte pediatrische populatie omvatte in totaal 137 patiënten, van wie er 5 (3,6%) baby’s en peuters waren (van 1 maand tot minder dan 2 jaar oud), 71 (51,8%) waren kinderen (van 2 tot minder dan 12 jaar oud) en 61 (44,5%) waren adolescenten (van 12 tot minder dan 18 jaar oud). Het veiligheidsprofiel van Hemlibra was over het algemeen consistent tussen baby’s, kinderen, adolescenten en volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De ervaring met een overdosis van Hemlibra is beperkt.
Symptomen
Onbedoelde overdosering kan tot hypercoagulabiliteit leiden.
Behandeling
Patiënten die onbedoeld een overdosis krijgen, moeten direct met een arts contact opnemen en zorgvuldig worden gecontroleerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, andere systemische hemostatica, ATC-code: B02BX06
Werkingsmechanisme
Emicizumab is een gehumaniseerd monoklonaal gemodificeerd immunoglobuline G4 (IgG4) antilichaam met een bispecifieke structuur.
Emicizumab vormt een brug tussen geactiveerde factor IX en factor X om zo de functie van de ontbrekende FVIIIa te herstellen, wat nodig is voor effectieve hemostase.
Emicizumab heeft geen structurele relatie of sequentiehomologie met FVIII en induceert of versterkt daarom niet de ontwikkeling van directe remmers tegen FVIII.
Farmacodynamische effecten
Profylactische therapie met Hemlibra verkort de aPTT en verhoogt de gemeten FVIII-activiteit (aan de hand van een chromogene bepaling met humane stollingsfactoren). Deze twee farmacodynamische markers geven niet het feitelijke hemostatische effect van emicizumab in vivo weer (aPTT is sterk verkort en de gemeten FVIII-activiteit kan worden overschat) maar geven een relatieve indicatie van het stollingsbevorderende effect van emicizumab.
Klinische werkzaamheid en veiligheid
De werkzaamheid van Hemlibra als routineprofylaxe bij patiënten met hemofilie A met of zonder FVIII-remmers werd onderzocht in vijf klinische onderzoeken (drie onderzoeken bij volwassen en adolescente patiënten met hemofilie A met of zonder FVIII-remmers [HAVEN 1, HAVEN 3 en HAVEN 4], een pediatrisch onderzoek bij patiënten met hemofilie A met FVIII-remmers [HAVEN 2] en een onderzoek met alle leeftijdsgroepen bij patiënten met milde of matig-ernstige hemofilie A zonder FVIII-remmers [HAVEN 6]).
Klinische onderzoeken bij volwassen en adolescente patiënten met hemofilie A met of zonder FVIII-remmers
Patiënten (≥ 12 jaar oud en > 40 kg) met hemofilie A zonder FVIII-remmers (onderzoek BH30071 – HAVEN 3)
Het HAVEN 3-onderzoek was een gerandomiseerd, multicenter, open-label, klinisch fase III-onderzoek bij 152 volwassen en adolescente mannen (≥ 12 jaar oud en > 40 kg) met ernstige hemofilie A zonder FVIII-remmers die eerder hetzij episodische (on demand) of profylactische behandeling met FVIII hadden ontvangen. Patiënten ontvingen Hemlibra subcutaan 3 mg/kg eenmaal per week gedurende de eerste vier weken, gevolgd door 1,5 mg/kg eenmaal per week (armen A en D) of 3 mg/kg elke twee weken (arm B) daarna, of geen profylaxe (arm C). Patiënten in arm C konden naar Hemlibra (3 mg/kg elke twee weken) worden overgezet als zij minstens 24 weken zonder profylaxe hadden voltooid. Geleidelijke ophoging van de dosis naar 3 mg/kg eenmaal per week was toegestaan na 24 weken in armen A en B voor patiënten die twee of meer gekwalificeerde bloedingen (d.w.z. spontane en klinisch significante bloedingen bij steady state) hadden gekregen. De dosis mocht geleidelijk worden opgehoogd bij patiënten in arm D na de tweede gekwalificeerde bloeding. Ten tijde van de primaire analyse werd bij vijf patiënten de onderhoudsdosis geleidelijk opgehoogd.
Negenentachtig patiënten die eerder episodische (on demand) behandeling met FVIII hadden ontvangen werden in een verhouding van 2:2:1 gerandomiseerd naar Hemlibra eenmaal per week (arm A; N = 36), elke twee weken (arm B; N = 35) of geen profylaxe (arm C; N = 18), met stratificatie naar aantal bloedingen in de voorgaande 24 weken (< 9 of ≥ 9). Drieënzestig patiënten die eerder met profylactische FVIII waren behandeld werden in arm D opgenomen en ontvingen daar Hemlibra (1,5 mg/kg eenmaal per week).
Het primaire eindpunt van het onderzoek was om onder patiënten die eerder met episodische (on demand) FVIII waren behandeld de werkzaamheid vast te stellen van wekelijks profylaxe met Hemlibra (arm A) of elke twee weken (arm B) in vergelijking met geen profylaxe (arm C) op basis van het aantal bloedingen dat met stollingsfactoren moest worden behandeld (zie tabel 4). Andere eindpunten van het onderzoek waren onder meer beoordeling van de gerandomiseerde vergelijking van armen A of B en arm C met betrekking tot zowel de werkzaamheid van profylaxe met Hemlibra voor het verminderen van het totaal aantal bloedingen, spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten (zie tabel 4) evenals de behandelingsvoorkeur van patiënten door middel van een voorkeursonderzoek.
De werkzaamheid van profylaxe met Hemlibra werd ook vergeleken met eerdere profylactische behandeling met FVIII (arm D) bij patiënten die vóór inclusie aan een niet-interventioneel onderzoek (NIS) hadden deelgenomen (zie tabel 5). Alleen patiënten uit de NIS werden in deze vergelijking geïncludeerd, omdat gegevens over bloeding en behandeling verzameld werden met dezelfde mate van granulariteit als in HAVEN 3.
De NIS is een observationeel onderzoek met als hoofddoel gedetailleerde klinische gegevens vast te leggen over de bloedingsepisodes en het gebruik van hemofiliegeneesmiddelen door patiënten met hemofilie A buiten de setting van een interventioneel onderzoek.
Patiënten (leeftijd ≥ 12 oud) met hemofilie A met FVIII-remmers (onderzoek BH29884 – HAVEN 1)
Het HAVEN 1-onderzoek was een gerandomiseerd, multicenter, open-label onderzoek bij 109 adolescente en volwassen mannen (leeftijd ≥ 12 jaar oud) met hemofilie A met FVIII-remmers die eerder hetzij episodische of profylactische behandeling met bypassing agents (aPCC en rFVIIa) hadden ontvangen. In het onderzoek kregen patiënten wekelijks profylaxe met Hemlibra (armen A, C en D) – 3 mg/kg eenmaal per week gedurende 4 weken gevolgd door 1,5 mg/kg eenmaal per week daarna – of geen profylaxe (arm B). Naar arm B gerandomiseerde patiënten konden naar Hemlibra worden overgezet als zij minstens 24 weken zonder profylaxe hadden voltooid. Geleidelijke ophoging van de dosis naar 3 mg/kg eenmaal per week was toegestaan na 24 weken profylaxe met Hemlibra voor patiënten die twee of meer gekwalificeerde bloedingen (d.w.z. spontane en vastgestelde klinisch significante bloedingen bij steady state) hadden gekregen. Ten tijde van de primaire analyse werd bij twee patiënten de onderhoudsdosis geleidelijk opgehoogd naar 3 mg/kg eenmaal per week.
Drieënvijftig patiënten die eerder met episodische (on demand) bypassing agents waren behandeld, werden in een verhouding van 2:1 gerandomiseerd naar profylaxe met Hemlibra (arm A) of geen profylaxe (arm B), met stratificatie naar aantal bloedingen in de voorgaande 24 weken (< 9 of ≥ 9).
Negenenveertig patiënten die eerder met profylactische bypassing agents waren behandeld, werden in arm C opgenomen en ontvingen daar profylaxe met Hemlibra. Zeven patiënten die eerder met episodische (on demand) bypassing agents waren behandeld en die vóór inclusie aan het niet-interventionele onderzoek (NIS) hadden deelgenomen, maar niet aan het HAVEN 1-onderzoek konden deelnemen voordat armen A en B werden gesloten, werden in arm D opgenomen en ontvingen daar profylaxe met Hemlibra.
Het primaire eindpunt van het onderzoek was om onder patiënten die eerder met episodische (on demand) bypassing agents waren behandeld het behandelingseffect vast te stellen van wekelijkse profylaxe met Hemlibra in vergelijking met geen profylaxe (arm A versus arm B) op het aantal bloedingen dat gedurende een bepaalde periode (minimaal 24 weken of tot datum van stopzetting) met stollingsfactoren moest worden behandeld (zie tabel 6). Andere secundaire eindpunten van de gerandomiseerde vergelijking van armen A en B waren de werkzaamheid van wekelijkse profylaxe met Hemlibra voor het verminderen van het totaal aantal bloedingen, spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten (zie tabel 6), en om de health-related quality of life (HRQoL) en gezondheidsstatus van patiënten te beoordelen (zie tabel 10 en 11). De gemiddelde blootstellingstijd (SD) voor alle patiënten in het onderzoek was 21,38 weken (12,01). Voor elke behandelingsarm waren de gemiddelde blootstellingstijden (SD) 28,86 weken (8,37) voor arm A, 8,79 (3,62) voor arm B, 21,56 (11,85) voor arm C en 7,08 (3,89) voor arm D. Eén patiënt in arm A stopte vóór aanvang van Hemlibra met het onderzoek.
In het onderzoek werd ook de werkzaamheid van wekelijkse profylaxe met Hemlibra beoordeeld in vergelijking met eerdere episodische (on demand) en profylactische bypassing agents (afzonderlijke vergelijkingen) bij patiënten die vóór inclusie aan de NIS hadden deelgenomen (respectievelijk armen A en C) (zie tabel 7).
Patiënten (≥ 12 jaar oud) met hemofilie A met of zonder FVIII-remmers (onderzoek BO39182 – HAVEN 4)
Hemlibra werd onderzocht in een éénarmig, multicenter, klinisch fase III-onderzoek bij 41 volwassen en adolescente mannen (≥ 12 jaar oud en > 40 kg) met hemofilie A met FVIII-remmers of met ernstige hemofilie A zonder FVIII-remmers die eerder hetzij episodische (on demand) of profylactische behandeling met bypassing agents of FVIII hadden ontvangen. Patiënten ontvingen profylaxe met Hemlibra: 3 mg/kg eenmaal per week gedurende vier weken gevolgd door 6 mg/kg elke vier weken daarna.
Het primaire doel van het onderzoek was om de werkzaamheid vast te stellen van vierwekelijkse profylaxe met Hemlibra in het afdoende beheersen van bloedingen, op basis van behandelde bloedingen. Andere eindpunten waren het vaststellen van de klinische werkzaamheid van profylaxe met Hemlibra bij het verminderen van alle bloedingen en behandelde spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten (zie tabel 8). De behandelingsvoorkeur van patiënten werd ook onderzocht door middel van een voorkeursonderzoek.
Patiënten (alle leeftijden) met milde of matig-ernstige hemofilie A zonder FVIII-remmers (onderzoek BO41423 – HAVEN 6)
Het HAVEN 6-onderzoek was een multicenter, open-label, éénarmig klinisch fase III-onderzoek bij 71 met emicizumab behandelde patiënten (alle leeftijden), met milde (n = 20 [28,2%]) of matig-ernstige (n = 51 [71,8%]) hemofilie A zonder FVIII-remmers voor wie profylaxe was geïndiceerd zoals beoordeeld door de onderzoeker. De meeste patiënten waren man (69 patiënten [97,2%] en 2 waren vrouw (2,8%). Bij aanvang van het onderzoek kregen 34 patiënten (47,9%) een episodische behandeling en kregen 37 patiënten (52,1%) een profylactische behandeling met FVIII. Patiënten kregen Hemlibra subcutaan 3 mg/kg eenmaal per week gedurende de eerste vier weken, gevolgd door de voorkeur van de patiënt voor een van de volgende onderhoudsbehandelingen vanaf week 5: 1,5 mg/kg eenmaal per week (n = 24 [33,8 %]), 3 mg/kg elke twee weken (n = 39 [54,9 %]), of 6 mg/kg elke vier weken (n = 8 [11,3 %]). Ophoging van de dosis tot 3 mg/kg per week was toegestaan na 24 weken voor patiënten die twee of meer gekwalificeerde bloedingen hadden (d.w.z. spontane en klinisch significante bloedingen die optraden bij steady state). Ten tijde van de interimanalyse werd bij geen enkele patiënt een ophoging van de onderhoudsdosis toegepast.
Het primaire einddoel van het onderzoek was het evalueren van de werkzaamheid van profylaxe met Hemlibra op basis van het aantal bloedingen dat gedurende een bepaalde periode met stollingsfactoren moest worden behandeld (d.w.z. het aantal behandelde bloedingen, zie tabel 9). Andere doelen waren het evalueren van de werkzaamheid van profylaxe met Hemlibra op basis van het totaal aantal bloedingen, spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten gedurende een bepaalde periode, alsook het beoordelen gedurende een bepaalde periode van de door de patiënt gemelde HRQoL met behulp van de Comprehensive Assessment Tool of Challenges in Hemophilia (CATCH)-vragenlijst.
Werkzaamheidsresultaten
HAVEN 3
Tabel 4 geeft de werkzaamheidsresultaten weer voor profylaxe met Hemlibra vergeleken met geen profylaxe met betrekking tot het aantal behandelde bloedingen, alle bloedingen, en behandelde spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten.
Tabel 4 HAVEN 3-onderzoek: Jaarlijks aantal bloedingen in de Hemlibra profylaxe-arm versus de geen-profylaxe-arm bij patiënten ≥ 12 jaar oud zonder FVIII-remmers
| Eindpunt | Arm C: Geen profylaxe (N = 18) | Arm A: Hemlibra 1,5 mg/kg per week (N = 36) | Arm B: Hemlibra 3 mg/kg elke 2 weken (N = 35) |
| Behandelde bloedingen | |||
| ABR (95%-BI) | 38,2 (22,9; 63,8) | 1,5 (0,9; 2,5) | 1,3 (0,8; 2,3) |
| % vermindering (RR), p-waarde | n.v.t. | 96% (0,04), < 0,0001 | 97% (0,03), < 0,0001 |
| % patiënten met 0 bloedingen (95%-BI) | 0,0 (0,0; 18,5) | 55,6 (38,1; 72,1) | 60,0 (42,1; 76,1) |
| Mediane ABR (IQR) | 40,4 (25,3; 56,7) | 0 (0; 2,5) | 0 (0; 1,9) |
| Alle bloedingen | |||
| ABR (95%-BI) | 47,6 (28,5; 79,6) | 2,5 (1,6; 3,9) | 2,6 (1,6; 4,3) |
| % vermindering (RR), p-waarde | n.v.t. | 95% (0,05 < 0,0001 | 94% (0,06), < 0,0001 |
| % patiënten met 0 bloedingen (95%-BI) | 0 (0,0:18,5) | 50 (32,9; 67,1) | 40 (23,9; 57,9) |
| Behandelde spontane bloedingen | |||
| ABR (95%-BI) | 15,6 (7,6; 31,9) | 1,0 (0,5; 1,9) | 0,3 (0,1; 0,8) |
| % vermindering (RR), p-waarde | n.v.t. | 94% (0,06), < 0,0001 | 98% (0,02), < 0,0001 |
| % patiënten met 0 bloedingen (95%-BI) | 22,2 (6,4; 47,6) | 66,7 (49,0; 81,4) | 88,6 (73,3; 96,8) |
| Eindpunt | Arm C: Geen profylaxe (N = 18) | Arm A: Hemlibra 1,5 mg/kg per week (N = 36) | Arm B: Hemlibra 3 mg/kg elke 2 weken (N = 35) |
| Behandelde gewrichtsbloedingen | |||
| ABR (95%-BI) | 26,5 (14,67; 47,79) | 1,1 (0,59; 1,89) | 0,9 (0,44; 1,67) |
| % vermindering (RR), p-waarde | n.v.t. | 96% (0,04), < 0,0001 | 97% (0,03), < 0,0001 |
| % patiënten met 0 bloedingen (95%-BI) | 0 (0; 18,5) | 58,3 (40,8; 74,5) | 74,3 (56,7; 87,5) |
| Behandelde bloedingen in doelgewrichten | |||
| ABR (95%-BI) | 13,0 (5,2; 32,3) | 0,6 (0,3; 1,4) | 0,7 (0,3; 1,6) |
| % vermindering (RR), p-waarde | n.v.t. | 95% (0,05), < 0,0001 | 95% (0,05), < 0,0001 |
| % patiënten met 0 bloedingen (95%-BI) | 27,8 (9,7; 53,5) | 69,4 (51,9; 83,7) | 77,1 (59,9; 89,6) |
Rate ratio en betrouwbaarheidsinterval (BI) komen uit het negatieve binomiale regressie (NBR) model en de p-waarde uit de Stratified Wald-test, waarin het aantal bloedingen tussen gespecificeerde armen wordt vergeleken. Arm C: omvat alleen periode zonder profylaxe. Definities van bloedingen aangepast op basis van de ISTH-criteria. Behandelde bloedingen = met FVIII behandelde bloedingen. Alle bloedingen = bloedingen die wel en niet met FVIII zijn behandeld. Omvat alleen gegevens vóór geleidelijke ophoging, voor patiënten bij wie de dosis geleidelijk werd opgehoogd. Aan emicizumab blootgestelde patiënten begonnen met een oplaaddosis van 3 mg/kg per week gedurende 4 weken. ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; RR = rate ratio; IQR = interquartile range, 25e percentiel tot 75e percentiel; n.v.t. = niet van toepassing. | |||
De intra-patiëntanalyse van het klinische HAVEN 3-onderzoek liet zien dat profylaxe met Hemlibra leidde tot een statistisch significante (p < 0,0001) vermindering (68 %) van het aantal bloedingen dat behandeld moest worden in vergelijking met eerdere profylaxe met FVIII, verzameld in de NIS vóór inclusie (zie tabel 5).
Tabel 5 HAVEN 3-onderzoek: Intra-patiëntvergelijking van jaarlijks aantal bloedingen
(behandelde bloedingen) voor profylaxe met Hemlibra versus eerdere profylaxe met FVIII
| Eindpunt | Arm D NIS: Eerdere FVIII-profylaxe (N = 48) | Arm D: Hemlibra 1,5 mg/kg per week (N = 48) |
| Mediane werkzaamheidsperiode (weken) | 30,1 | 33,7 |
| Behandelde bloedingen | ||
| ABR (95%-BI) | 4,8 (3,2; 7,1) | 1,5 (1; 2,3) |
| % vermindering (RR), p-waarde | 68% (0,32), < 0,0001 | |
| % patiënten met 0 bloedingen (95%-BI) | 39,6 (25,8; 54,7) | 54,2 (39,2; 68,6) |
| Mediane ABR (IQR) | 1,8 (0; 7,6) | 0 (0; 2,1) |
Rate ratio en betrouwbaarheidsinterval (BI) komen uit het negatieve binomiale regressie (NBR) model en de p-waarde uit de Stratified Wald-test, waarin het aantal bloedingen tussen gespecificeerde armen wordt vergeleken. Intra-patiënt comparatorgegevens uit de NIS. Alleen patiënten die aan de NIS en aan het HAVEN 3 onderzoek deelnamen zijn in deze analyse geïncludeerd. Omvat alleen gegevens vóór geleidelijke ophoging, voor patiënten bij wie de dosis geleidelijk werd opgehoogd. Behandelde bloedingen = met FVIII behandelde bloedingen. Definities van bloedingen aangepast op basis van de ISTH-criteria. ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; RR = rate ratio; IQR = interquartile range, 25e percentiel tot 75e percentiel. Ondanks dat er een hogere therapietrouw gezien werd bij emicizumab profylaxe dan bij eerdere FVIII profylaxe, werd er geen verschil in ABR vastgesteld bij patiënten die ≥80% of <80% van de vereiste dosering van FVIII profylaxe hadden gebruikt volgens de standaard aanbevolen doseringen (de gegevens moeten met voorzichtigheid worden geïnterpreteerd vanwege het kleine aantal patiënten). Door de korte halfwaardetijd van FVIII wordt er geen doorwerkingseffect verwacht na het stoppen van de behandeling met FVIII. Alleen de eerste vijf doses van emicizumab moesten onder toezicht worden toegediend om de veiligheid en de bekwaamheid van de injectietechniek te waarborgen. Zelf thuis toedienen werd net als bij FVIII profylaxe toegestaan voor alle daaropvolgende doses emicizumab. Alle patiënten werden door hemofilie-experts behandeld, die bevestigden dat adequate FVIII profylaxe werd toegediend bij patiënten die geïncludeerd waren in de intra-patiënt vergelijking; dit suggereert dat vergelijkbare gangbare profylactische zorg toegepast werd bij de verschillende onderzoekslocaties en patiënten. | ||
HAVEN 1
Tabel 6 geeft de werkzaamheidsresultaten weer voor profylaxe met Hemlibra vergeleken met geen profylaxe met betrekking tot het aantal behandelde bloedingen, alle bloedingen, en behandelde spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten.
Tabel 6 HAVEN 1: Jaarlijks aantal bloedingen in de Hemlibra profylaxe-arm versus de geen-profylaxe-arm bij patiënten ≥ 12 jaar oud met FVIII-remmers
| Eindpunt | Arm B: geen profylaxe | Arm A: 1,5 mg/kg Hemlibra per week |
| N = 18 | N = 35 | |
| Behandelde bloedingen | ||
| ABR (95%-BI) | 23,3 (12,33; 43,89) | 2,9 (1,69; 5,02) |
| % vermindering (RR), p-waarde | 87% (0,13), < 0,0001 | |
| % patiënten met 0 bloedingen (95%-BI) | 5,6 (0,1; 27,3) | 62,9 (44,9; 78,5) |
| Mediane ABR (IQR) | 18,8 (12,97; 35,08) | 0 (0; 3,73) |
| Alle bloedingen | ||
| ABR (95%-BI) | 28,3 (16,79; 47,76) | 5,5 (3,58; 8,60) |
| % vermindering (RR), p-waarde | 80% (0,20), < 0,0001 | |
| % patiënten met 0 bloedingen (95%-BI) | 5,6 (0,1; 27,3) | 37,1 (21,5; 55,1) |
| Behandelde spontane bloedingen | ||
| ABR (95%-BI) | 16,8 (9,94; 28,30) | 1,3 (0,73; 2,19) |
| % vermindering (RR), p-waarde | 92% (0,08), < 0,0001 | |
| % patiënten met 0 bloedingen (95%-BI) | 11,1 (1,4; 34,7) | 68,6 (50,7; 83,1) |
| Behandelde gewrichtsbloedingen | ||
| ABR (95%-BI) | 6,7 (1,99; 22,42) | 0,8 (0,26; 2,20) |
| % vermindering (RR), p-waarde | 89% (0,11), 0,0050 | |
| % patiënten met 0 bloedingen (95%-BI) | 50,0 (26,0; 74,0) | 85,7 (69,7; 95,2) |
| Behandelde bloedingen in doelgewrichten (‘target joints’) | ||
| ABR (95%-BI) | 3,0 (0,96; 9,13) | 0,1 (0,03; 0,58) |
| % vermindering (RR), p-waarde | 95% (0,05), 0,0002 | |
| % patiënten met 0 bloedingen (95%-BI) | 50,0 (26,0; 74,0) | 94,3 (80,8; 99,3) |
Rate ratio en betrouwbaarheidsinterval (BI) komen uit het negatieve binomiale regressie (NBR) model en de p-waarde uit de Stratified Wald-test, waarin het aantal bloedingen tussen gespecificeerde armen wordt vergeleken. Arm B: omvat alleen periode zonder profylaxe. Definities van bloedingen aangepast op basis van de ISTH-criteria. Behandelde bloedingen = met bypassing agents behandelde bloedingen. Alle bloedingen = bloedingen die wel en niet met bypassing agents zijn behandeld. Omvat alleen gegevens vóór geleidelijke ophoging, voor patiënten bij wie de dosis geleidelijk werd opgehoogd. Aan emicizumab blootgestelde patiënten begonnen met een oplaaddosis van 3 mg/kg per week gedurende 4 weken. ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; RR = rate ratio; IQR = interquartile range, 25e percentiel tot 75e percentiel. | ||
De HAVEN 1 intra-patiëntanalyse liet zien dat profylaxe met Hemlibra leidde tot een statistisch significante (p = 0,0003) en klinisch relevante vermindering (79%) van het aantal bloedingen dat behandeld moest worden in vergelijking met eerdere profylaxe met een bypassing agent, verzameld in de NIS vóór inclusie (zie tabel 7).
Tabel 7 HAVEN 1: Intra-patiëntvergelijking van jaarlijks aantal bloedingen (behandelde bloedingen) voor profylaxe met Hemlibra versus eerdere profylaxe met bypassing agents (NIS-patiënten)
Eindpunt
Arm CNIS: eerdere profylaxe met
bypassing agent
Arm C: Hemlibra 1,5 mg/kg per week N = 24 N = 24 Behandelde bloedingen
ABR (95%-BI) 15,7 (11,08; 22,29) 3,3 (1,33; 8,08) % patiënten met 0
bloedingen (95%-BI) 12,5 (2,7; 32,4) 70,8 (48,9; 87,4)
Mediane ABR (IQR) 12,0 (5,73; 24,22) 0,0 (0,00; 2,23) % vermindering
(RR), p-waarde
79%
(0,21), 0,0003
Rate ratio en betrouwbaarheidsinterval (BI) komen uit het negatieve binomiale regressie (NBR) model en de p-waarde uit de Stratified Wald-test, waarin de ABR tussen gespecificeerde armen wordt vergeleken. Intra-patiënt comparatorgegevens uit de NIS.
Alleen patiënten die aan de NIS en aan het HAVEN 1-onderzoek deelnamen zijn in deze analyse geïncludeerd.
Omvat alleen gegevens vóór geleidelijke ophoging, voor patiënten bij wie de dosis geleidelijk werd opgehoogd.
Behandelde bloedingen = met bypassing agents behandelde bloedingen.
Definities van bloedingen aangepast op basis van de ISTH-criteria.
ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; RR = rate ratio; IQR = interquartile range, 25e percentiel tot 75e percentiel
Ondanks dat er een hogere therapietrouw gezien werd bij emicizumab profylaxe dan bij eerdere bypassing agent (BPA) profylaxe, werd er geen verschil in ABR vastgesteld bij patiënten die ≥ 80% of < 80% van de vereiste doses van BPA profylaxe hadden gebruikt volgens de standaard aanbevolen doseringen (de gegevens moeten met voorzichtigheid worden geïnterpreteerd vanwege het kleine aantal patiënten).
Door de korte halfwaardetijd van bypassing agents wordt er geen doorwerkingseffect verwacht na het stoppen van de behandeling met bypassing agents.
Alleen de eerste vijf doses van emicizumab moesten onder toezicht worden toegediend om de veiligheid en de bekwaamheid van de injectietechniek te waarborgen. Zelf thuis toedienen werd net als bij BPA-profylaxe toegestaan voor alle daaropvolgende doses emicizumab.
HAVEN 4
Tabel 8 geeft de werkzaamheidsresultaten van de primaire analyse weer voor profylaxe met Hemlibra elke vier weken met betrekking tot het aantal behandelde bloedingen, alle bloedingen, behandelde spontane bloedingen, gewrichtsbloedingen en bloedingen in doelgewrichten. Bij 41 patiënten ≥ 12 jaar oud werd gekeken naar de werkzaamheid, met een mediane observatieduur van 25,6 weken (spreiding: 24,1-29,4).
Tabel 8 HAVEN 4: Jaarlijks aantal bloedingen voor profylaxe met Hemlibra bij patiënten
≥ 12 jaar oud met of zonder FVIII-remmers
| Hemlibra 6 mg/kg Q4W | |||
| Eindpunten | a ABR (95%-BI) | b Mediane ABR (IQR) | % 0 bloedingen (95%-BI) |
| N | 41 | 41 | 41 |
| Behandelde bloedingen | 2,4 (1,4; 4,3) | 0,0 (0,0; 2,1) | 56,1 (39,7; 71,5) |
| Alle bloedingen | 4,5 (3,1; 6,6) | 2,1 (0,0; 5,9) | 29,3 (16,1; 45,5) |
| Behandelde spontane bloedingen | 0,6 (0,3;1,5) | 0,0 (0,0; 0,0) | 82,9 (67,9;92,8) |
Behandelde gewrichtsbloedingen | 1,7 (0,8; 3,7) | 0,0 (0,0; 1,9) | 70,7 (54,5; 83,9) |
| Behandelde bloedingen in doelgewrichten | 1,0 (0,3; 3,3) | 0,0 (0,0; 0,0) | 85,4 (70,8; 94,4) |
a Berekend met het negatieve binomiale regressie (NBR) model b Berekende ABR Definities van bloedingen aangepast op basis van de ISTH-criteria. Behandelde bloedingen: met FVIII of rFVIIa behandelde bloedingen. Alle bloedingen: bloedingen behandeld met of zonder FVIII of rFVIIa. Patiënten die blootgesteld werden aan emicizumab startten met een oplaaddosis van 3 mg/kg per week gedurende 4 weken. ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; IQR = interquartile range, 25e percentiel tot 75e percentiel; Q4W = profylaxe eenmaal per vier weken | |||
HAVEN 6 (interimanalyse)
Bij 51 patiënten van 2 tot 56 jaar oud met matig-ernstige hemofilie A werd gekeken naar de werkzaamheid, met een mediane observatieduur van 30,4 weken (spreiding: 17,4 - 61,7). De werkzaamheidsresultaten van de interimanalyse voor profylaxe met Hemlibra bij patiënten met matig-ernstige hemofilie A (zie rubriek 4.1) met betrekking tot het aantal behandelde bloedingen, alle bloedingen, behandelde spontane bloedingen, behandelde gewrichtsbloedingen en behandelde bloedingen in doelgewrichten, worden weergegeven in tabel 9.
Tabel 9 HAVEN 6: Jaarlijks aantal bloedingen voor profylaxe met Hemlibra bij patiënten met matig-ernstige hemofilie A zonder FVIII-remmers
| c Hemlibra 1,5 mg/kg QW, 3 mg/kg Q2W of 6 mg/kg Q4W | |||
| Eindpunten | a ABR (95%-BI) | b Mediane ABR (IQR) | % 0 bloedingen (95%-BI) |
| N | 51 | 51 | 51 |
| Behandelde bloedingen | 0,9 [0,43; 1,89] | 0,0 [0,00; 0,00] | 78,4 [64,7; 88,7] |
| Alle bloedingen | 2,6 [1,81; 3,81] | 1,7 [0,00; 3,90] | 43,1 [29,3; 57,8] |
| Behandelde spontane bloedingen | 0,1 [0,03; 0,30] | 0,0 [0,00; 0,00] | 94,1 [83,8; 98,8] |
Behandelde gewrichtsbloedingen | 0,3 [0,10; 0,84] | 0,0 [0,00; 0,00] | 90,2 [78,6; 96,7] |
| Behandelde bloedingen in doelgewrichten | 0,1 [0,02; 0,26] | 0,0 [0,00; 0,00] | 96,1 [86,5; 99,5] |
a Berekend met het negatieve binomiale regressie (NBR) model b Berekende ABR Definities van bloedingen aangepast op basis van de ISTH-criteria. Behandelde bloedingen: bloedingen behandeld met FVIII. Alle bloedingen: bloedingen behandeld met of zonder FVIII. Patiënten die blootgesteld werden aan emicizumab startten met een oplaaddosis van 3 mg/kg per week gedurende 4 weken. ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; IQR = interquartile range, 25e percentiel tot 75e percentiel; QW = profylaxe eenmaal per week; Q2W = profylaxe eenmaal per twee weken; Q4W = profylaxe eenmaal per vier weken. c 1,5 mg/kg QW (n = 16); 3 mg/kg Q2W (n = 30); 6 mg/kg Q4W (n = 5) | |||
Gezondheidsgerelateerde uitkomstmaten
In de klinische HAVEN-onderzoeken werden de HRQoL en gezondheidsstatus beoordeeld met behulp van klinische uitkomstbeoordelingsmaten. HAVEN 1 en HAVEN 2 gebruikten respectievelijk de Haemophilia-specific Quality of Life (Haem-A-QoL)-vragenlijst voor volwassenen (≥ 18 jaar) en de versie voor adolescenten (Haemo-QoL-SF, 8 tot < 18 jaar). De Physical Health score (d.w.z. pijnlijke zwellingen, aanwezigheid van gewrichtspijn, pijn bij het bewegen, moeite met het lopen van lange afstanden en meer tijd nodig hebben om zich klaar te maken) en de totaalscore (som van alle scores) waren in het protocol gedefiniëerde klinisch relevante uitkomstmaten. HAVEN 2 gebruikte daarnaast de Adapted InhibQoL with Aspects of Caregiver Burden-vragenlijst om bij pediatrische patiënten < 12 jaar een HRQoL-rapportage van de verzorger te verkrijgen. HAVEN 6 beoordeelde HRQoL bij volwassen en pediatrische patiënten, evenals verzorgers van pediatrische patiënten, met behulp van de Comprehensive Assessment Tool of Challenges in Hemohilia (CATCH)-vragenlijst. De gebieden van de risicoperceptie en de impact van hemofilie op dagelijkse activiteiten, sociale activiteiten, recreatieve activiteiten en werk/school, alsook de preoccupatie en de behandelingslast werden onderzocht. Om een verandering in gezondheidsstatus te meten werden de Index Utility Score (IUS) en de Visual Analog Scale (VAS) van de EuroQoL Five-Dimension Five-Levels Questionnaire (EQ-5D-5L) onderzocht.
HAVEN 1 gezondheidsgerelateerde uitkomsten
In dit onderzoek waren de baseline totaalscores (gemiddelde = 41,14 resp. 44,58) en Physical Health scale scores (gemiddelde = 52,41 resp. 57,19) vergelijkbaar voor profylaxe met Hemlibra en geen profylaxe. Tabel 10 geeft een overzicht van de vergelijking tussen de arm met profylaxe met Hemlibra (arm A) en de arm zonder profylaxe (arm B) op de Haem-A-Qol totaalscore en Physical Health scale score na 24 weken behandeling, aangepast voor baseline. Wekelijkse profylaxe met Hemlibra gaf bij de beoordeling in week 25 een statistisch significante en klinisch relevante verbetering in vergelijking met geen profylaxe in de vooraf gespecificeerde eindpunt Haem-A-Qol Physical Health Scale score.
Tabel 10 HAVEN 1: Verandering van Haem-A-QoL Physical Health- en totaalscore voor profylaxe met Hemlibra versus geen profylaxe bij patiënten ≥ 18 jaar met FVIII-remmers
| Haem-A-QoL-scores in week 25 | Arm B: geen profylaxe (N = 14) | Arm A: Hemlibra 1,5 mg/kg per week (N = 25) |
| Physical Health score (bereik: 0 – 100) | ||
| Aangepast gemiddelde | 54,17 | 32,61 |
| Verschil in aangepaste gemiddelden (95%-BI) | 21,55 (7,89; 35,22) | |
| p-waarde | 0,0029 | |
| Totaalscore (bereik: 0 – 100) | ||
| Aangepast gemiddelde | 43,21 | 29,2 |
| Verschil in aangepaste gemiddelden (95%-BI) | 14,01 (5,56; 22,45) | |
| p-waarde | 0,0019 | |
Arm B: omvat alleen periode zonder profylaxe. Omvat alleen gegevens vóór geleidelijke ophoging, voor patiënten bij wie de dosis geleidelijk werd opgehoogd. Aan emicizumab blootgestelde patiënten begonnen met een laaddosis van 3 mg/kg per week gedurende 4 weken. De Haem-A-QoL-schalen lopen van 0 tot 100; lagere scores wijzen op een betere HRQoL. Klinisch relevant verschil: Totaalscore: 7 punten; Lichamelijke gezondheid (physical health): 10 punten. Analyses zijn gebaseerd op gegevens van individuen met responsen bij de beoordelingen op baseline en week 25.. | ||
HAVEN 1 gezondheidsstatus uitkomsten
Tabel 11 geeft een overzicht van de vergelijking tussen de arm met profylaxe met Hemlibra (arm A) en de arm zonder profylaxe (arm B) op de EQ-5D-5L IUS en VAS na 24 weken behandeling, aangepast voor baseline.
Tabel 11 HAVEN 1: EQ-5D-5L-scores bij patiënten ≥ 12 jaar in week 25
| EQ-5D-5L-scores na week 24 | Arm B: geen profylaxe (N = 16) | Arm A: Hemlibra 1,5 mg/kg per week (N = 29) |
| Visuele analoge schaal (VAS) | ||
| Aangepast gemiddelde | 74,36 | 84,08 |
| Verschil in aangepaste gemiddelden (95%-BI) | -9,72 (-17,62, -1,82) | |
| Index Utility Score | ||
| Aangepast gemiddelde | 0,65 | 0,81 |
| Verschil in aangepaste gemiddelden (95%-BI) | -0,16 (-0,25, -0,07) | |
Arm B: omvat alleen periode zonder profylaxe. Omvat alleen gegevens vóór geleidelijke ophoging, voor patiënten bij wie de dosis geleidelijk werd opgehoogd. Aan emicizumab blootgestelde patiënten begonnen met een laaddosis van 3 mg/kg per week gedurende 4 weken. Hogere scores wijzen op een betere levenskwaliteit. Klinisch relevant verschil: VAS: 7 punten, Index Utility Score: 0,07 punten. Analyses zijn gebaseerd op gegevens van individuen met responsen bij de beoordelingen op baseline en week 25. | ||
HAVEN 6 gezondheidsgerelateerde uitkomsten
In HAVEN 6 werd de HRQoL voor patiënten van alle leeftijden met matig-ernstige hemofilie A beoordeeld in week 25 op basis van de CATCH-vragenlijst. De CATCH-vragenlijst (versie 1.0) is een gevalideerd instrument voor de beoordeling van het effect van hemofilie en de behandeling ervan. Er bestaan verschillende versies van de vragenlijst voor volwassen patiënten, pediatrische patiënten en verzorgers van pediatrische patiënten. De gezondheidsgerelateerde kwaliteit van leven voor profylaxe met Hemlibra bleef over het algemeen stabiel, waarbij bij de verschillende responder-groepen consequent een verbetering op het gebied van behandelingslast voor CATCH werd waargenomen.
Pediatrische patiënten
Pediatrische patiënten (leeftijd < 12 jaar oud of 12 tot 17 jaar oud die < 40 kg wegen) met hemofilie A met FVIII-remmers (onderzoek BH29992 – HAVEN 2)
Wekelijkse profylaxe met Hemlibra werd beoordeeld in een éénarmig, multicenter, open-label klinisch onderzoek bij pediatrische patiënten (< 12 jaar oud of 12 tot 17 jaar oud die < 40 kg wegen) met hemofilie A met FVIII-remmers. Patiënten kregen profylaxe met Hemlibra in een dosering van 3 mg/kg eenmaal per week gedurende de eerste 4 weken gevolgd door 1,5 mg/kg eenmaal per week daarna.
In het onderzoek werden de farmacokinetiek, veiligheid en werkzaamheid beoordeeld, waaronder de werkzaamheid van wekelijkse profylaxe met Hemlibra in vergelijking met eerdere episodische en profylactische behandeling met een bypassing agent bij patiënten die vóór inclusie aan de NIS hadden deelgenomen (intra-patiëntvergelijking).
Werkzaamheidsresultaten
HAVEN 2 (interimanalyse)
Ten tijde van de interimanalyse werd de werkzaamheid beoordeeld voor 59 patiënten die < 12 jaar oud waren en die gedurende minimaal 12 weken wekelijkse profylaxe met Hemlibra kregen, waaronder vier patiënten < 2 jaar oud, 17 patiënten van 2 tot < 6 jaar oud en 38 patiënten van 6 tot < 12 jaar oud. Het jaarlijkse aantal bloedingen en het percentage patiënten die geen bloedingen hadden, werden berekend (zie tabel 12). De mediane observatieduur voor deze patiënten was 29,6 weken (spreiding: 18,4 tot 63,0 weken).
Tabel 12 HAVEN 2: Overzicht van werkzaamheid (interimanalyse)
| Eindpunt | a ABR (95%-BI) b N = 59 | c Mediane ABR (IQR) b N = 59 | % Nul bloedingen (95%-BI) b N = 59 |
| Behandelde bloedingen | 0,3 (0,1; 0,5) | 0 (0; 0) | 86,4 (75; 94) |
| Alle bloedingen | 3,8 (2,2; 6,5) | 0 (0; 3,4) | 55,9 (42,4; 68,8) |
| Behandelde spontane bloedingen | 0 (0; 0,2) | 0 (0; 0) | 98,3 (90,9; 100) |
Behandelde gewrichtsbloedingen | 0,2 (0,1; 0,4) | 0 (0; 0) | 89,8 (79,2; 96,2) |
| Behandelde bloedingen in doelgewrichten | 0,1 (0; 0,7) | 0 (0; 0) | 96,6 (88,3; 99,6) |
ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; IQR = interquartile range, 25e percentiel tot 75e percentiel. a Berekend met het negatieve binomiale regressie (NBR) model b Werkzaamheidsgegevens voor behandelde patiënten < 12 jaar oud die hadden deelgenomen aan het HAVEN 2-onderzoek gedurende ten minste 12 weken (N = 59), omdat het onderzoeken van het effect van de behandeling in relatie tot de leeftijd het primaire doel was van het onderzoek. c Berekende ABR Definities van bloedingen aangepast op basis van de ISTH-criteria. Behandelde bloedingen: met bypassing agents behandelde bloedingen. Alle bloedingen: bloedingen behandeld met of zonder bypassing agents. Patiënten die blootgesteld werden aan emicizumab startten met een oplaaddosis van 3 mg/kg per week gedurende 4 weken. | |||
In de intra-patiëntanalyse leidde wekelijkse profylaxe met Hemlibra tot een klinisch relevante vermindering (98%) van het aantal behandelde bloedingen bij 18 pediatrische patiënten die minstens 12 weken profylaxe met Hemlibra kregen in vergelijking met hun in de NIS vóór inclusie verzamelde aantal bloedingen (tabel 13).
Tabel 13 HAVEN 2: Intra-patiëntvergelijking van jaarlijks aantal bloedingen (behandelde bloedingen) voor profylaxe met Hemlibra versus eerdere profylaxe met bypassing agents
Eindpunt Eerdere behandeling met
bypassing agent* (N = 18)
Profylaxe met Hemlibra
(N = 18)
Behandelde bloedingen
ABR (95%-BI) 19,8 (15,3; 25,7) 0,4 (0,15; 0,88)
% vermindering (RR) 98% (0,02)
% patiënten met nul bloedingen
(95%-BI) 5,6 (0,1; 27,3) 77,8 (52,4; 93,6)
Mediane ABR (IQR) 16,2 (11,49; 25,78) 0 (0; 0) * Eerdere profylactische behandeling bij 15 van de 18 patiënten; eerdere episodische (on demand) behandeling bij 3 proefpersonen
Rate ratio en betrouwbaarheidsinterval (BI) komen uit het negatieve binomiale regressie (NBR) model en de p-waarde uit de Stratified Wald-test, waarin het aantal bloedingen tussen gespecificeerde armen wordt vergeleken.
Intra-patiënt comparatorgegevens uit de NIS.
Alleen patiënten die aan de NIS en aan het HAVEN 2-onderzoek deelnamen zijn in deze analyse geïncludeerd.
Definities van bloedingen aangepast op basis van de ISTH-criteria.
Behandelde bloedingen = met bypassing agents behandelde bloedingen.
Patiënten die blootgesteld werden aan emicizumab startten met een oplaaddosis van 3 mg/kg per week gedurende 4 weken.
ABR = annualised bleed rate (jaarlijks aantal bloedingen); BI = betrouwbaarheidsinterval; RR = rate ratio; IQR = interquartile range, 25e percentiel tot 75e percentiel.
Ondanks dat er een hogere therapietrouw gezien werd bij profylaxe met emicizumab dan bij eerdere profylaxe met bypassing agent (BPA), werd er geen verschil in ABR vastgesteld bij patiënten die ≥ 80% of < 80% van de vereiste dosering van BPA-profylaxe hadden gebruikt volgens de standaard aanbevolen dosering (de gegevens moeten met voorzichtigheid worden geïnterpreteerd vanwege het kleine aantal patiënten).
Door de korte halfwaardetijd van bypassing agents wordt er geen doorwerkingseffect verwacht na het stoppen van de behandeling met bypassing agents.
Alleen de eerste vijf doses emicizumab moesten onder toezicht worden toegediend om de veiligheid en de bekwaamheid van de injectietechniek te waarborgen. Zelf thuis toedienen werd net als bij BPA-profylaxe toegestaan voor alle daaropvolgende doses emicizumab.
Pediatrische gezondheidsgerelateerde uitkomsten
HAVEN 2 gezondheidsgerelateerde uitkomsten
In HAVEN 2 werd de HRQoL voor patiënten in de leeftijd van ≥ 8 tot < 12 jaar beoordeeld in week 25 op basis van de Haemo-QoL-SF-vragenlijst voor kinderen (zie tabel 14). De Haemo-QoL-SF is een valide en betrouwbare maatstaaf van HRQoL. HRQoL voor patiënten < 12 jaar oud werd ook beoordeeld in week 25 op basis van de Adapted InhibQoL with Aspects of Caregiver Burden–vragenlijst die door verzorgers ingevuld werd (zie tabel 14). De Adapted InhibQoL is een valide en betrouwbare maatstaaf van HRQoL.
Tabel 14 HAVEN 2: Verschil in de Physical Health-score tussen baseline en week 25 zoals gemeld door patiënten en verzorgers voor patiënten (< 12 jaar oud) na profylaxe met Hemlibra
| Haemo-QoL-SF | |
| Physical health-score (spreiding: 0 - 100)a | |
| Gemiddelde baseline score (95%-BI) (N = 18) | 29,5 (16,4 – 42,7) |
| Gemiddeld verschil t.o.v. baseline (95%-BI) (N = 15) | -21,7 (-37,1 - -6,3) |
| Adapted InhibQoL with aspects of caregiver burden | |
| Physical health-score (spreiding: 0 - 100)a | |
| Gemiddelde baseline score (95%-BI) (N = 54) | 37,2 (31,5 – 42,8) |
| Gemiddeld verschil t.o.v. baseline (95%-BI) (N = 43) | -32,4 (-38,6 - -26,2) |
a Lagere scores (negatieve scoreverschillen) geven een betere werking weer. Analyses zijn gebaseerd op gegevens van individuen met responsen bij de beoordelingen op baseline en week 25. | |
De ervaring met het gebruik van bypassing agents of FVIII tijdens chirurgie en ingrepen is beperkt. Gebruik van bypassing agents of FVIII tijdens chirurgie en ingrepen werd door de onderzoeker vastgesteld.
Bij een doorbraakbloeding moeten patiënten die profylactisch worden behandeld met emicizumab met de beschikbare therapieën behandeld worden. Voor advies met betrekking tot bypassing agents, zie rubriek 4.4.
Immunogeniteit
Net als met alle therapeutische eiwitten is er bij patiënten die worden behandeld met emicizumab kans op een immuunrespons. Een totaal van 739 patiënten werd in de samengevoegde klinische onderzoeken getest op anti-emicizumab-antilichamen. Zesendertig patiënten (4,9%) testte positief voor anti-emicizumab-antilichamen. Bij 19 patiënten (2,6%), hadden de
anti-emicizumab-antilichamen in-vitro een neutraliserende werking. Van deze 19 patiënten hadden de neutraliserende anti-emicizumab-antilichamen bij 15 patiënten geen klinisch significante impact op de farmacokinetiek of werkzaamheid van Hemlibra, terwijl verlaagde plasmaconcentraties van emicizumab wel werden gezien bij 4 patiënten (0,5%). Eén patiënt (0,1%) met neutraliserende anti-emicizumab-antilichamen bij verlaagde plasmaconcentratie van emicizumab, had na 5 weken behandeling verlies van werkzaamheid en staakte de behandeling met Hemlibra. In totaliteit was het veiligheidsprofiel van Hemlibra vergelijkbaar tussen de patiënten met anti-emicizumab-antilichamen (waaronder neutraliserende antilichamen) en patiënten zonder anti-emicizumab-antilichamen (zie rubriek 4.4 en 4.8).
Ouderen
Het gebruik van Hemlibra bij patiënten ≥ 65 jaar oud met hemofilie A wordt onderbouwd door onderzoeken HAVEN 1, HAVEN 3, HAVEN 4 en HAVEN 6. Op basis van beperkte gegevens zijn er geen aanwijzingen voor een verschil in werkzaamheid of veiligheid bij patiënten van 65 jaar of ouder.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van emicizumab is bepaald via niet-compartimentele analyse bij gezonde proefpersonen en aan de hand van een farmacokinetische populatieanalyse van een database met 389 patiënten met hemofilie A.
Absorptie
Na subcutane toediening bij patiënten met hemofilie A was de absorptiehalfwaardetijd 1,6 dagen.
Na meerdere subcutane toedieningen van 3 mg/kg eenmaal per week gedurende de eerste 4 weken bij hemofilie A-patiënten waren de gemiddelde (± SD) dalwaarden van de plasmaconcentratie emicizumab 52,6 ± 13,6 µg/ml in week 5.
De voorspelde gemiddelde (± SD) Cdal en Cmax en Cdal/Cmax bij steady state bij de aanbevolen onderhoudsdoseringen van 1,5 mg/kg eenmaal per week, 3 mg/kg elke twee weken en 6 mg/kg elke vier weken zijn weergegeven in tabel 15.
Tabel 15 Gemiddelde (± SD) steady-state emicizumabconcentraties
| Onderhoudsdosering | |||
| Parameters | 1,5 mg/kg QW | 3 mg/kg Q2W | 6 mg/kg Q4W |
| Cmax, ss (µg/ml) | 54,9 ± 15,9 | 58,1 ± 16,5 | 66,8 ± 17,7 |
| Cavg, ss (µg/ml) | 53,5 ± 15,7 | 53,5 ± 15,7 | 53,5 ± 15,7 |
| Cdal, ss (µg/ml) | 51,1 ± 15,3 | 46,7 ± 16,9 | 38,3 ± 14,3 |
| Cmax/Cdal | 1,08 ± 0,03 | 1,26 ± 0,12 | 1,85 ± 0,46 |
| Cavg, ss = gemiddelde concentratie bij steady state; Cmax, ss = maximum plasmaconcentratie bij steady state; Cdal, ss = dalconcentratie bij steady state. QW = elke week; Q2W = elke twee weken; Q4W = elke vier weken. Farmacokinetische parameters afgeleid van het populatie farmacokinetiekmodel. | |||
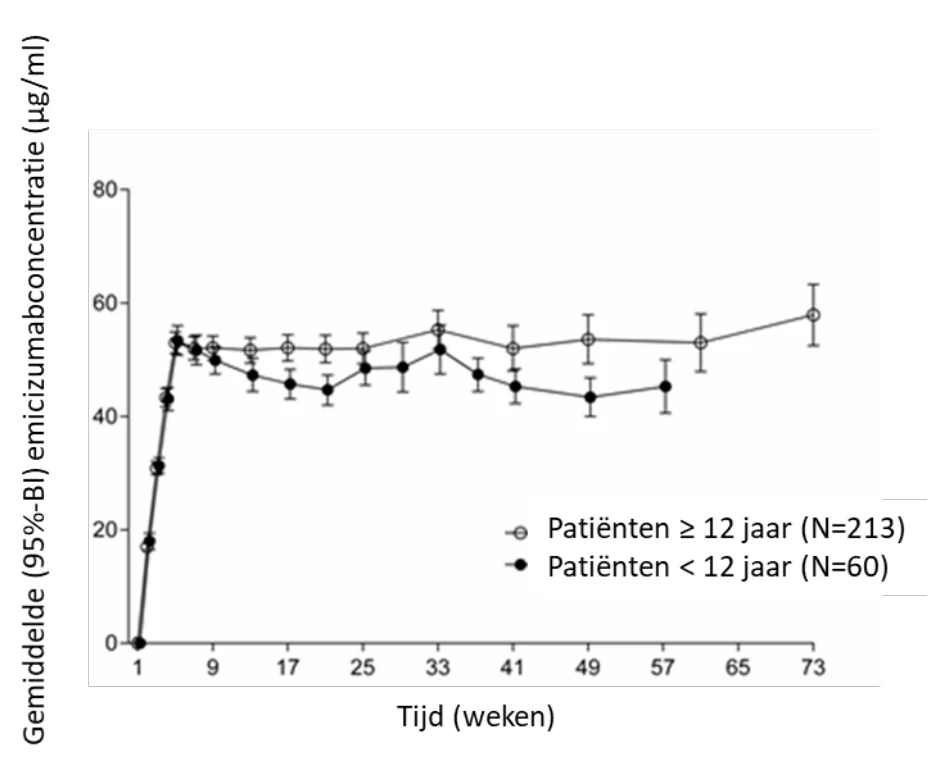
Vergelijkbare farmacokinetische profielen werden gezien na wekelijkse dosering (3 mg/kg/week gedurende 4 weken gevolgd door 1,5 mg/kg/week) bij volwassenen/adolescenten (≥ 12 jaar) en kinderen (< 12 jaar) (zie figuur 1).
Figuur 1: Gemiddelde (± 95%-BI) emicizumab plasmaconcentratie-versus-tijd profielen voor patiënten ≥ 12 jaar (HAVEN 1- en HAVEN 3-onderzoeken) vergeleken met patiënten < 12 jaar (HAVEN 2-onderzoek)
Bij gezonde proefpersonen was de absolute biologische beschikbaarheid na subcutane toediening van 1 mg/kg tussen de 80,4% en 93,1%, afhankelijk van de injectieplaats. Soortgelijke farmacokinetische profielen werden gezien na subcutane toediening in de buik, bovenarm en dij. Emicizumab kan afwisselend op deze anatomische locaties worden toegediend (zie rubriek 4.2).
Distributie
Na een eenmalige intraveneuze dosis van 0,25 mg/kg emicizumab bij gezonde proefpersonen was het verdelingsvolume bij steady state 106 ml/kg (d.w.z. 7,4 l voor een volwassene van 70 kg).
Het schijnbare verdelingsvolume (V/F), geschat op basis van de farmacokinetische populatieanalyse bij patiënten met hemofilie A na meerdere subcutane doses emicizumab was 10,4 l.
Biotransformatie
De biotransformatie van emicizumab is niet onderzocht. IgG-antilichamen worden in hoge mate door lysosomale proteolyse gekataboliseerd en daarna door het lichaam uitgescheiden of hergebruikt.
Eliminatie
Na intraveneuze toediening van 0,25 mg/kg bij gezonde proefpersonen was de totale klaring van emicizumab 3,26 ml/kg/dag (d.w.z. 0,228 l/d voor een volwassene van 70 kg); de gemiddelde terminale halfwaardetijd was 26,7 dagen.
Na een eenmalige subcutane injectie bij gezonde proefpersonen was de eliminatiehalfwaardetijd ongeveer 4 tot 5 weken.
Na meerdere subcutane injecties bij patiënten met hemofilie A was de schijnbare klaring 0,272 l/dag; de schijnbare eliminatiehalfwaardetijd was 26,8 dagen.
Lineariteit/non-lineariteit
Emicizumab gaf bij patiënten met hemofilie A na de eerste dosis van Hemlibra een dosisproportionele farmacokinetiek te zien over een doseringsbereik van 0,3 tot 6 mg/kg. De blootstelling (Cgem, ss) na meerdere doses is vergelijkbaar voor 1,5 mg/kg elke week, 3 mg/kg elke 2 weken en 6 mg/kg elke 4 weken.
Speciale populaties
Pediatrische patiënten
Het effect van leeftijd op de farmacokinetiek van emicizumab is beoordeeld in een farmacokinetische populatieanalyse met 5 baby’s (≥ 1 maand tot < 2 jaar), 55 kinderen (jonger dan 12 jaar) en 50 adolescenten (12 tot < 18 jaar) met hemofilie A.
Leeftijd had geen invloed op de farmacokinetiek van emicizumab bij pediatrische patiënten.
Ouderen
Het effect van leeftijd op de farmacokinetiek van emicizumab is in een farmacokinetische populatieanalyse beoordeeld bij 13 proefpersonen van 65 jaar en ouder (geen enkele proefpersoon was ouder dan 77 jaar). De relatieve biologische beschikbaarheid nam af bij hogere leeftijd, maar er werden in de farmacokinetiek van emicizumab tussen proefpersonen < 65 jaar en proefpersonen ≥ 65 jaar geen klinisch belangrijke verschillen waargenomen.
Etniciteit
Farmacokinetische populatieanalyses bij patiënten met hemofilie A lieten zien dat etniciteit geen invloed had op de farmacokinetiek van emicizumab. Voor deze demografische factor hoeft de dosis niet te worden aangepast.
Geslacht
De gegevens bij vrouwelijke patiënten zijn te beperkt om een conclusie te kunnen trekken.
Verminderde nierfunctie
Er zijn geen gerichte onderzoeken naar het effect van een verminderde nierfunctie op de farmacokinetiek van emicizumab verricht.
De meerderheid van de patiënten met hemofilie A in de farmacokinetische populatieanalyse had een normale nierfunctie (N = 332; creatinineklaring [CLcr] ≥ 90 ml/min) of een licht verminderde nierfunctie (N = 27; CLcr 60 - 89 ml/min). Licht verminderde nierfunctie had geen effect op de farmacokinetiek van emicizumab. Er zijn beperkte gegevens beschikbaar over het gebruik van Hemlibra bij patiënten met een matig verminderde nierfunctie (slechts 2 patiënten met een CLcr van 30 - 59 ml/min) en er zijn geen gegevens beschikbaar voor patiënten met een ernstig verminderde nierfunctie. Het effect van matig en ernstig verminderde nierfunctie op de farmacokinetiek van emicizumab kan niet worden vastgesteld.
Emicizumab is een monoklonaal antilichaam en wordt meer door katabolisme dan door renale uitscheiding geklaard. Bij patiënten met een verminderde nierfunctie wordt niet verwacht dat de dosis moet worden aangepast.
Verminderde leverfunctie
Er zijn geen gerichte onderzoeken naar het effect van een verminderde leverfunctie op de farmacokinetiek van emicizumab verricht. De meeste patiënten met hemofilie A in de farmacokinetische populatieanalyse hadden een normale leverfunctie (bilirubine en ASAT ≤ ULN, N = 300) of een licht verminderde leverfunctie (bilirubine ≤ ULN en ASAT > ULN of bilirubine van 1,0 tot 1,5 × ULN en alle ASAT, N = 51). Slechts 6 patiënten hadden een matig verminderde leverfunctie (1,5 × ULN < bilirubine ≤ 3 × ULN en alle ASAT). Een licht verminderde leverfunctie had geen invloed op de farmacokinetiek van emicizumab (zie rubriek 4.2). De veiligheid en werkzaamheid van emicizumab zijn niet specifiek bij patiënten met een verminderde leverfunctie onderzocht. Patiënten met een licht tot matig verminderde leverfunctie mochten aan de klinische onderzoeken meedoen. Er zijn geen gegevens beschikbaar over het gebruik van Hemlibra bij patiënten met een ernstig verminderde leverfunctie.
Emicizumab is een monoklonaal antilichaam en wordt meer door katabolisme dan door hepatisch metabolisme geklaard. Bij patiënten met een verminderde leverfunctie wordt niet verwacht dat de dosis moet worden aangepast.
Andere speciale populaties
Modellen laten zien dat minder frequente toediening bij patiënten met hypoalbuminemie en een laag lichaamsgewicht in verhouding tot hun leeftijd resulteert in lagere blootstelling aan emicizumab; simulaties geven aan dat deze patiënten nog steeds het voordeel hebben van klinisch relevante beheersing van bloedingen. In de klinische onderzoeken werden geen patiënten met deze karakteristieken geïncludeerd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Preklinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit (acute toxiciteit en toxiciteit bij herhaalde dosering), waaronder farmacologische veiligheidseindpunten en eindpunten voor reproductietoxiciteit.
Vruchtbaarheid
Emicizumab veroorzaakte tot aan de hoogste onderzochte dosis van 30 mg/kg/week (equivalent aan 11 maal de blootstelling bij mensen in de hoogste dosis van 3 mg/kg/week, op basis van AUC) geen veranderingen in de voortplantingsorganen van mannelijke of vrouwelijke cynomolgusapen.
Teratogeniciteit
Er zijn geen gegevens beschikbaar over de mogelijke bijwerkingen van emicizumab op de embryofoetale ontwikkeling.
Injectieplaatsreacties
Bij dieren zijn na subcutane injectie bloeding, perivasculaire mononucleaire celinfiltratie, degeneratie/necrose van subcutis en zwelling van het endotheel in de subcutis waargenomen die omkeerbaar waren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-arginine
L-histidine
L-asparaginezuur
Poloxameer 188
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Er zijn geen gevallen van onverenigbaarheid waargenomen tussen Hemlibra en injectiespuiten van polypropyleen of polycarbonaat en roestvrijstalen naalden.
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
Hemlibra 30 mg/ml oplossing voor injectie
2 jaar.
Hemlibra 150 mg/ml oplossing voor injectie
2 jaar.
Eenmaal uit de koelkast mogen ongeopende injectieflacons 7 dagen lang bij kamertemperatuur (lager dan 30 °C) worden bewaard.
Na bewaring bij kamertemperatuur mogen ongeopende injectieflacons in de koelkast worden teruggezet. Indien buiten de koelkast bewaard en dan in de koelkast teruggeplaatst, mag de totale gecombineerde tijd van bewaring buiten de koelkast niet langer zijn dan 7 dagen. De injectieflacons mogen nooit worden blootgesteld aan temperaturen boven de 30 °C. Injectieflacons die langer dan 7 dagen bij kamertemperatuur zijn bewaard of aan temperaturen boven de 30 °C zijn blootgesteld, moeten worden afgevoerd.
Aangeprikte injectieflacon en gevulde injectiespuit
Vanuit een microbiologisch standpunt moet het vanuit de injectieflacon naar de injectiespuit overgebrachte geneesmiddel direct worden gebruikt. Als het niet direct wordt gebruikt, zijn de bewaartijden en omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Hemlibra 30 mg/ml oplossing voor injectie
Injectieflacon van 3 ml van helder type 1-glas met butylrubberen stop, gelamineerd met een fluoro-hars film en afgesloten met een aluminium krimpdop met afneembaar grijs plastic kapje. Elke injectieflacon bevat 12 mg emicizumab in 0,4 ml oplossing voor injectie. Elke verpakking bevat één injectieflacon.
Injectieflacon van 3 ml van helder type 1-glas met butylrubberen stop, gelamineerd met een fluoro-hars film en afgesloten met een aluminium krimpdop met afneembaar hemelsblauw plastic kapje. Elke injectieflacon bevat 30 mg emicizumab in 1 ml oplossing voor injectie. Elke verpakking bevat één injectieflacon.
Hemlibra 150 mg/ml oplossing voor injectie
Injectieflacon van 3 ml van helder type 1-glas met butylrubberen stop, gelamineerd met een fluoro-hars film en afgesloten met een aluminium krimpdop met afneembaar paars plastic kapje. Elke injectieflacon bevat 60 mg emicizumab in 0,4 ml oplossing voor injectie. Elke verpakking bevat één injectieflacon.
Injectieflacon van 3 ml van helder type 1-glas met butylrubberen stop, gelamineerd met een fluoro-hars film en afgesloten met een aluminium krimpdop met afneembaar turquoise plastic kapje. Elke injectieflacon bevat 105 mg emicizumab in 0,7 ml oplossing voor injectie. Elke verpakking bevat één injectieflacon.
Injectieflacon van 3 ml van helder type 1-glas met butylrubberen stop, gelamineerd met een fluoro-hars film en afgesloten met een aluminium krimpdop met afneembaar bruin plastic kapje. Elke injectieflacon bevat 150 mg emicizumab in 1 ml oplossing voor injectie. Elke verpakking bevat één injectieflacon.
Injectieflacon van 3 ml van helder type 1-glas met butylrubberen stop, gelamineerd met een fluoro-hars film en afgesloten met een aluminium krimpdop met afneembaar geel plastic kapje. Elke injectieflacon bevat 300 mg emicizumab in 2 ml oplossing voor injectie. Elke verpakking bevat één injectieflacon.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Hemlibra-oplossing is een steriele, conserveermiddelvrije en gebruiksklare oplossing voor subcutane injectie die niet verdund hoeft te worden.
Hemlibra moet vóór toediening visueel op deeltjes en verkleuring worden gecontroleerd. Hemlibra is een kleurloze tot lichtgele oplossing. De oplossing moet worden afgevoerd als er deeltjes zichtbaar zijn of het product verkleurd is.
Niet schudden.
Injectieflacons met Hemlibra-oplossing voor injectie zijn uitsluitend voor eenmalig gebruik.
Een injectiespuit, een opzuignaald met filter of een injectieflaconadapter met filter en een injectienaald zijn nodig om de Hemlibra-oplossing uit de injectieflacon op te trekken en subcutaan te injecteren.
Zie de aanbevelingen hieronder:
Voor een injectie tot 1 ml Hemlibra-oplossing moet een injectiespuit van 1 ml worden gebruikt. Voor een injectie van meer dan 1 ml tot 2 ml moet een injectiespuit van 2 tot 3 ml worden gebruikt.
Zie de “Instructies voor gebruik” van Hemlibra voor het combineren van injectieflacons in een injectiespuit. Verschillende injectieflaconconcentraties van Hemlibra (30 mg/ml en 150 mg/ml) mogen niet worden gecombineerd in één injectiespuit om de voorgeschreven dosis toe te dienen.
Injectiespuit 1 ml
Criteria: Transparante injectiespuit van polypropyleen of polycarbonaat met Luer-lock-punt, graduatie 0,01 ml.
Injectiespuit 2 tot 3 ml
Criteria: Transparante injectiespuit van polypropyleen of polycarbonaat met Luer-lock-punt, graduatie 0,1 ml.
Opzuignaald met filter
Criteria voor opzuignaald met filter: Roestvrij staal met Luer-lock-verbindingsstuk, gauge 18 G, lengte 35 mm, met een 5 micrometer filter en bij voorkeur met een semistompe punt.
Injectieflaconadapter met filter
Criteria voor injectieflactonadapter met filter: polypropyleen met Luer-lock verbindingsstuk met geïntegreerd 5 micrometer filter, passend op een injectieflaconhals met een buitendiameter van 15 mm.
Injectienaald
Criteria: Roestvrij staal met Luer-lock-verbindingsstuk, gauge 26 G (acceptabele maten: 25 - 27 G), lengte bij voorkeur 9 mm of maximaal 13 mm, bij voorkeur met naaldbeschermer.
Zie rubriek 4.2 en de bijsluiter (rubriek 7 Instructies voor gebruik) voor meer informatie over de toediening.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Hemlibra 30mg/ml oplossing voor injectie
EU/1/18/1271/006 (12 mg/0,4 ml)
EU/1/18/1271/001 (30 mg/1 ml)
Hemlibra 150 mg/ml oplossing voor injectie
EU/1/18/1271/002 (60 mg/0,4 ml)
EU/1/18/1271/003 (105 mg/0,7 ml)
EU/1/18/1271/004 (150 mg/1 ml)
EU/1/18/1271/005 (300 mg/2 ml)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 februari 2018
Datum van laatste verlenging: 15 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/