


SmPC (samenvatting van de productkenmerken) - NovoEight
1. NAAM VAN HET GENEESMIDDEL
NovoEight 250 IE poeder en oplosmiddel voor oplossing voor injectie
NovoEight 500 IE poeder en oplosmiddel voor oplossing voor injectie
NovoEight 1.000 IE poeder en oplosmiddel voor oplossing voor injectie
NovoEight 1.500 IE poeder en oplosmiddel voor oplossing voor injectie
NovoEight 2.000 IE poeder en oplosmiddel voor oplossing voor injectie
NovoEight 3.000 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
NovoEight 250 IE poeder en oplosmiddel voor oplossing voor injectie.
Elke injectieflacon met poeder bevat nominaal 250 IE humane stollingsfactor VIII (rDNA), turoctocog alfa.
Na reconstitutie bevat NovoEight ongeveer 62,5 IE/ml humane stollingsfactor VIII (rDNA), turoctocog alfa.
NovoEight 500 IE poeder en oplosmiddel voor oplossing voor injectie.
Elke injectieflacon met poeder bevat nominaal 500 IE humane stollingsfactor VIII (rDNA), turoctocog alfa.
Na reconstitutie bevat NovoEight ongeveer 125 IE/ml humane stollingsfactor VIII (rDNA), turoctocog alfa.
NovoEight 1.000 IE poeder en oplosmiddel voor oplossing voor injectie.
Elke injectieflacon met poeder bevat nominaal 1.000 IE humane stollingsfactor VIII (rDNA), turoctocog alfa.
Na reconstitutie bevat NovoEight ongeveer 250 IE/ml humane stollingsfactor VIII (rDNA), turoctocog alfa.
NovoEight 1.500 IE poeder en oplosmiddel voor oplossing voor injectie.
Elke injectieflacon met poeder bevat nominaal 1.500 IE humane stollingsfactor VIII (rDNA), turoctocog alfa.
Na reconstitutie bevat NovoEight ongeveer 375 IE/ml humane stollingsfactor VIII (rDNA), turoctocog alfa.
NovoEight 2.000 IE poeder en oplosmiddel voor oplossing voor injectie.
Elke injectieflacon met poeder bevat nominaal 2.000 IE humane stollingsfactor VIII (rDNA), turoctocog alfa.
Na reconstitutie bevat NovoEight ongeveer 500 IE/ml humane stollingsfactor VIII (rDNA), turoctocog alfa.
NovoEight 3.000 IE poeder en oplosmiddel voor oplossing voor injectie.
Elke injectieflacon met poeder bevat nominaal 3.000 IE humane stollingsfactor VIII (rDNA), turoctocog alfa.
Na reconstitutie bevat NovoEight ongeveer 750 IE/ml humane stollingsfactor VIII (rDNA), turoctocog alfa.
De sterkte (IE) wordt bepaald met de chromogene test uit de Europese Farmacopee (Ph. Eur). De specifieke activiteit van NovoEight is ongeveer 8.300 IE/mg eiwit.
Turoctocog alfa (humane stollingsfactor VIII (rDNA)) is een gezuiverd eiwit van 1.445 aminozuren met een moleculaire massa van ongeveer 166 kDa. Het wordt geproduceerd met recombinant DNA-technologie in ovariumcellen van de Chinese hamster (CHO- cellen) en bereid zonder toevoeging van eiwitten van humane of dierlijke oorsprong in het celcultuurproces, de zuivering of de eindformulering.
Turoctocog alfa is een recombinant humane stollingsfactor VIII, met een verkort B-domein (het B-domein bestaat uit 21 aminozuren van het wild type B-domein) zonder enige andere wijziging in de aminozuurvolgorde.
Hulpstof met bekend effect
Het geneesmiddel bevat 30,5 mg natrium per gereconstitueerde injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Wit of lichtgeel poeder of brokkelige massa.
Heldere en kleurloze oplossing voor injectie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie A (congenitale factor VIII-deficiëntie).
NovoEight kan bij alle leeftijdsgroepen worden gebruikt.
4.2 Dosering en wijze van toediening
Behandeling moet plaatsvinden onder toezicht van een arts die ervaren is in de behandeling van hemofilie.
Monitoring van de behandeling
Tijdens de behandeling wordt het op juiste wijze bepalen van factor VIII-spiegels aanbevolen om de toe te dienen dosis en de frequentie van herhaal-injecties te bepalen. De respons op factor VIII kan variëren van patiënt tot patiënt; dit uit zich in verschil in halfwaardetijden en mate van herstel. Het kan zijn dat de op lichaamsgewicht gebaseerde dosis moet worden aangepast bij patiënten met onder- of overgewicht. In een farmacokinetische studie met enkelvoudige dosis bij volwassen patiënten, namen de maximale blootstelling (Cmax) en de totale blootstelling (AUC) toe bij het toenemen van de body mass index (BMI), hetgeen aangeeft dat dosisaanpassingen nodig kunnen zijn. Verhoging van de dosis kan nodig zijn bij patiënten met ondergewicht (BMI < 18,5 kg/m2) en een dosisverlaging kan nodig zijn bij obese patiënten (BMI ≥ 30 kg/m2), maar er zijn onvoldoende data om specifieke dosisaanbevelingen te doen, zie rubriek 5.2.
Vooral in geval van zware operatieve ingrepen, is nauwkeurige monitoring van de substitutietherapie door middel van stollingsanalyse (factor VIII-activiteit in plasma) noodzakelijk.
Bij het gebruik van een in vitro tromboplastinetijd (aPTT)-gebaseerde 1-stapsstollingstest om de factor VIII-activiteit in bloedmonsters van patiënten te bepalen, kunnen de resultaten (factor VIII-activiteit in plasma) significant worden beïnvloed door het type aPTT-reagentia dat wordt gebruikt in de test en door de gehanteerde referentiestandaarden. Volgens de Ph. Eur. kunnen er ook significante verschillen optreden tussen de resultaten van de aPTT-gebaseerde 1-stapsstollingstest en die van de chromogene test. Dit is met name belangrijk wanneer er wordt gewisseld van laboratorium en/of reagentia die worden gebruikt bij de test.
Dosering
De dosis en duur van de substitutietherapie zijn afhankelijk van de ernst van de factor VIII-deficiëntie, de plaats en de omvang van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende eenheden van factor VIII wordt uitgedrukt in Internationale Eenheden (IE), die gerelateerd zijn aan de huidige WHO-standaard voor factor VIII-producten. De activiteit van factor VIII in plasma wordt uitgedrukt als percentage (ten opzichte van de normaalwaarde in humaan plasma) of in Internationale Eenheden (ten opzichte van een Internationale Standaard voor factor VIII in plasma).
Eén Internationale Eenheid (IE) van factor VIII-activiteit komt overeen met die hoeveelheid factor VIII in één ml normaal humaan plasma.
‘On demand’-behandeling
De berekening van de benodigde dosis factor VIII wordt gebaseerd op de empirische bevinding dat 1 Internationale Eenheid (IE) factor VIII per kg lichaamsgewicht, de factor VIII-activiteit in plasma met 2 IE/dl verhoogt. De benodigde dosis wordt bepaald met behulp van de volgende formule:
Benodigd aantal eenheden = lichaamsgewicht (kg) x gewenste factor VIII-verhoging (%) (IE/dl) x 0,5 (IE/kg per IE/dl).
De hoeveelheid die moet worden toegediend en de toedieningsfrequentie dienen altijd te worden afgestemd op de klinische effectiviteit in een individueel geval.
In geval van de volgende bloedingen, mag de factor VIII-activiteit niet dalen onder de in de voorafgaande periode bepaalde plasma-activiteitswaarde (als % van normaal of IE/dl). De volgende tabel kan worden gebruikt als richtlijn om de dosering bij bloedingen en operatieve ingrepen te bepalen:
Tabel 1. Richtlijn voor dosering tijdens bloedingen en operatieve ingrepen
Ernst van de bloeding/
aard van de operatieve ingreep
Vereiste FVIII-waarde (%) (IE/dl)
Dosisfrequentie (uren)/ therapieduur (dagen)
Bloeding
Beginnende
gewrichtsbloeding,
spierbloeding of
bloeding in de
mond
20–40
Herhaal elke 12 tot 24 uur, gedurende ten minste 1 dag, tot de bloeding (op geleide van de pijn) is gestopt of genezing is bereikt
Meer uitgebreide
gewrichtsbloeding,
spierbloeding of
hematoom
30–60
Herhaal de infusie elke 12–24 uur gedurende 3–4 dagen of langer, tot de pijn en het acute functieverlies zijn verdwenen
Levensbedreigende bloedingen
60–100
Herhaal de infusie elke 8 tot 24 uur totdat de toestand niet langer levensbedreigend is
Operatieve ingreep
Kleine ingrepen, 30–60 Om de 24 uur, gedurende ten Ernst van de bloeding/
aard van de operatieve ingreep
Vereiste FVIII-waarde (%) (IE/dl)
Dosisfrequentie (uren)/ therapieduur (dagen)
waaronder tandextracties
minste 1 dag, tot genezing is bereikt
Zware ingrepen 80–100
(pre- en postoperatief)
Herhaal de infusie elke 8–24 uur tot adequate wondgenezing is bereikt, vervolg de behandeling gedurende ten minste 7 extra dagen om een factor VIII-activiteit tussen 30% - 60% (IE/dl) te behouden
Profylaxe
Voor langdurige profylaxe van bloedingen bij patiënten met ernstige hemofilie A zijn de gebruikelijk aanbevolen doses 20–40 IE factor VIII per kg lichaamsgewicht elke tweede dag of 20–50 IE factor VIII per kg lichaamsgewicht driemaal per week. Bij volwassenen en adolescenten (>12 jaar) kan een minder frequent regime (40–60 IE/kg elke derde dag of tweemaal per week) van toepassing zijn. In sommige gevallen, vooral bij jongere patiënten, kunnen kortere doseringsintervallen of hogere doses noodzakelijk zijn.
Operatieve ingrepen
Er is beperkte ervaring met operatieve ingrepen bij pediatrische patiënten.
Ouderen
Er is geen ervaring bij patiënten ouder dan 65 jaar.
Pediatrische patiënten
Voor langdurige profylaxe van bloedingen bij patiënten jonger dan 12 jaar worden doses van 25–50 IE factor VIII per kg lichaamsgewicht elke tweede dag of 25–60 IE factor VIII per kg lichaamsgewicht driemaal per week aanbevolen. Bij pediatrische patiënten ouder dan 12 jaar zijn de dosisaanbevelingen dezelfde als bij volwassenen.
Wijze van toediening
Intraveneus gebruik.
De aanbevolen infusiesnelheid voor NovoEight is 1–2 ml/min. De snelheid moet worden bepaald op geleide van het welbevinden van de patiënt.
Voor aanwijzingen over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Bekende allergische reactie op hamstereiwitten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologische geneesmiddelen te verbeteren, moeten de naam en het chargenummer van het toegediende product duidelijk worden vastgelegd.
Overgevoeligheid
Allergische overgevoeligheidsreacties zijn mogelijk met NovoEight. Het product bevat sporen van hamstereiwitten, die bij sommige patiënten allergische reacties kunnen veroorzaken. Als symptomen van overgevoeligheid optreden, moeten patiënten worden geadviseerd om het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts.
Patiënten moeten worden geïnformeerd over de vroege verschijnselen van overgevoeligheidsreacties waaronder netelroos, gegeneraliseerde urticaria, gevoel van beklemming op de borst, piepende ademhaling, hypotensie en anafylaxie.
In geval van shock moeten de geldende medische richtlijnen voor de behandeling van shock worden gevolgd.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de pro-stollingsactiviteit van factor VIII, die met de aangepaste Bethesda-test gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers is gecorreleerd aan de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandeldagen, maar wat gedurende het hele leven blijft bestaan, hoewel het risico niet vaak voorkomt.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers, minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
In het algemeen moeten patiënten die worden behandeld met stollingsfactor VIII-producten zorgvuldig worden gemonitord op de ontwikkeling van remmers, aan de hand van klinische waarneming en laboratoriumonderzoek. Als de verwachte factor VIII-activiteit in plasma niet wordt bereikt, of als de bloeding niet gestopt wordt met een geschikte dosis, moet op de aanwezigheid van factor VIII-remmers worden getest. Bij patiënten met hoge remmer-spiegels is behandeling met factor VIII mogelijk niet effectief en moeten andere therapeutische behandelmogelijkheden worden overwogen. De behandeling van dergelijke patiënten moet worden geleid door artsen met ervaring met de behandeling van hemofilie en factor VIII-remmers.
Cardiovasculair event
Bij patiënten met bestaande cardiovasculaire risicofactoren kan vervangingstherapie met factor VIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Indien een centraal veneuze toegangspoort (CVT) nodig is, moet rekening gehouden worden met het risico op CVT-gerelateerde complicaties waaronder lokale infecties, bacteriëmie en trombose op de plaats van de katheter.
Het wordt sterk aanbevolen om telkens wanneer NovoEight wordt toegediend aan een patiënt, de naam en het chargenummer van het product te noteren om een koppeling tussen de patiënt en het chargenummer van het geneesmiddel vast te leggen.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen bij gebruik zijn zowel van toepassing op volwassenen als op kinderen.
Overwegingen samenhangend met de hulpstoffen
Het geneesmiddel bevat 30,5 mg natrium per gereconstitueerde injectieflacon, hetgeen overeen komt met 1,5% van de door de WHO geadviseerde maximale dagelijkse natriuminname van 2 g voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van humane stollingsfactor VIII (rDNA)-producten met andere geneesmiddelen gemeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er is met NovoEight geen voortplantingsonderzoek bij dieren uitgevoerd. Omdat hemofilie A zelden bij vrouwen voorkomt, is er geen ervaring met het gebruik van factor VIII tijdens de zwangerschap en het geven van borstvoeding. Daarom dient factor VIII alleen tijdens de zwangerschap en de lactatieperiode te worden gebruikt indien strikt noodzakelijk.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
NovoEight heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheid of allergische reacties (waaronder angio-oedeem, branderig en prikkend gevoel op de infusieplaats, rillingen, blozen, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, misselijkheid, rusteloosheid, tachycardie, gevoel van beklemming op de borst, tintelingen, braken en piepende ademhaling) zijn zelden waargenomen en kunnen in sommige gevallen verergeren tot ernstige anafylaxie (waaronder shock).
Zeer zelden is de ontwikkeling van antilichamen tegen hamstereiwit, met hieraan gerelateerde overgevoeligheidsreacties, waargenomen.
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder NovoEight, kunnen zich neutraliserende antistoffen (remmers) vormen. Als dergelijke remmers zich ontwikkelen, zal deze complicatie zich manifesteren als een onvoldoende klinische respons. In dergelijke gevallen wordt het aanbevolen contact op te nemen met een gespecialiseerd hemofiliebehandelcentrum.
Bijwerkingen in tabelvorm
De onderstaande tabel is opgesteld volgens de MedDRA-systeem/orgaanclassificatie (systeem/orgaanklasse en niveau van de voorkeursterm).
Frequenties zijn geëvalueerd aan de hand van de volgende regel: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentieklasse zijn de bijwerkingen weergegeven naar verminderende ernst.
Tabel 2. Frequentie van bijwerkingen in klinische studies
| Systeem/orgaanklasse | Frequentiea in PTP’s | Frequentiea in PUP’s | Bijwerking |
Bloed- en lymfestelselaandoeningen | somsb | zeer vaakb | Factor VIII-remming |
| Psychische stoornissen | soms | slapeloosheid | |
| Zenuwstelaandoeningen | soms | hoofdpijn, duizeligheid, branderig gevoel | |
| Hartaandoeningen | soms | sinustachycardie, acuut myocardinfarct | |
| Bloedvataandoeningen | soms | hypertensie, lymfoedeem, hyperemie | |
| vaak | blozen, oppervlakkige tromboflebitis | ||
Huid- en onderhuidaandoeningen | vaak | huiduitslag, erythemateuze huiduitslag | |
| soms | huiduitslag, lichenoide keratose, branderige huid gevoel |
| Skeletspierstelsel- en bindweefselaandoeningen | soms | skeletspierstijfheid, artropathie, pijn in extremiteiten, skeletspierpijn | |
| vaak | haemarthrose, spierhemorragie | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | vaak | hoesten | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | vaak | reacties op de injectieplaatsc | |
| vaak | koorts, roodheid op de katheterplaats | ||
| soms | vermoeidheid, verhit gevoel, perifeer oedeem, koorts | ||
| Onderzoeken | vaak | hepatische enzymen verhoogdd | |
| vaak | anti-factor VIII antilichaam positief | ||
| soms | verhoogde hartslag | ||
| Maagdarmstelselaandoeningen | vaak | braken | |
| Letsels, intoxicaties en verrichtingscomplicaties | vaak | onjuiste dosis toegediend | |
| vaak | infuus gerelateerde reactie | ||
| soms | kneuzing | ||
| Productkwesties | vaak | trombose in hulpmiddel |
a Berekend op basis van het totale aantal individuele patiënten in alle klinische studies (301)
waarvan 242 eerder behandelde patiënten (PTP’s) waren en 60 niet eerder behandelde patiënten (PUP’s) waren.
b De frequentie is gebaseerd op onderzoeken met alle factor VIII producten waaraan patiënten met ernstige hemofilie A deelnamen.
c Reacties op de injectieplaats betroffen erytheem, extravasatie en pruritus op de injectieplaats. d Hepatische enzymen namen toe inclusief alanineaminotransferase, aspartaataminotransferase, gammaglutamyltransferase en bilirubine.
Beschrijving van geselecteerde bijwerkingen
Tijdens alle klinische studies met NovoEight bij eerder behandelde patiënten werden in totaal 35 bijwerkingen gemeld bij 23 van de 242 patiënten die blootgesteld waren aan NovoEight. De vaakst gemelde bijwerkingen waren reacties op de injectieplaats, onjuiste dosis toegediend en verhoogde leverenzymwaarden. Van de 35 bijwerkingen werden 2 gemeld bij 1 van de 31 patiënten tot 6 jaar, geen bij de patiënten van 6 tot ≤12 jaar, 1 werd gemeld bij 1 van de 24 patiënten van 12 tot <18 jaar en 32 werden gemeld bij 21 van de 155 volwassenen (≥18 jaar).
Pediatrische patiënten
In klinische studies met 63 eerder behandelde pediatrische patiënten tussen 0 en 12 jaar en 24 adolescenten tussen 12 en 18 jaar met ernstige hemofilie A werd geen verschil in het veiligheidsprofiel van NovoEight waargenomen tussen pediatrische patiënten en volwassenen.
In de studie met niet eerder behandelde patiënten in de leeftijd van 0 tot 6 jaar oud werden in totaal 46 bijwerkingen gemeld bij 33 van de 60 patiënten die waren blootgesteld aan NovoEight. De meest gemelde bijwerking was factor VIII-remmers, zie rubriek 4.4. Hoog risico genetische mutaties werden vastgesteld bij 92,3% van de algemene en bij 93,8% van de hoge titer bevestigde remmers. Er waren geen andere factoren significant geassocieerd met de ontwikkeling van remmers.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van overdosis met recombinant stollingsfactor VIII gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihaemorrhagica, bloedstollingsfactor VIII, ATC code: B02BD02.
Werkingsmechanisme
NovoEight bevat turoctocog alfa, een humane stollingsfactor VIII (rDNA) met een verkort B-domein. Deze glycoproteïne heeft dezelfde structuur als humane factor VIII wanneer deze is geactiveerd en heeft post-translationele veranderingen die vergelijkbaar zijn met die van het uit plasma afkomstige molecuul. Gebleken is dat in het turoctocog alfa-molecuul de plaats voor sulfatering van tyrosine op Tyr1680 (natuurlijk ‘full length’) volledig gesulfateerd is. Dit is belangrijk voor de binding met von Willebrandfactor. Wanneer factor VIII wordt geïnfundeerd bij een hemofiliepatiënt, bindt deze aan endogene von Willebrandfactor die aanwezig is in de circulatie van de patiënt. Het factor VIII-von Willebrandfactor-complex bestaat uit twee moleculen (factor VIII en von Willebrandfactor) die verschillende fysiologische functies hebben. Geactiveerde factor VIII fungeert als een cofactor voor geactiveerde factor IX, waardoor de omzetting van factor X in geactiveerde factor X wordt versneld. Geactiveerde factor X zet protrombine om in trombine. Trombine zet vervolgens fibrinogeen om in fibrine zodat een stolsel kan worden gevormd. Hemofilie A is een geslachtsgebonden erfelijke stollingsstoornis veroorzaakt door een verlaagde concentratie factor VIII:C, met als gevolg hevige bloedingen in gewrichten, spieren of inwendige organen. Deze bloedingen komen spontaan voor of als gevolg van ongelukken of chirurgische trauma’s. Door substitutietherapie worden de plasmaconcentraties van factor VIII verhoogd waardoor een tijdelijk herstel van de factordeficiëntie en een vermindering van de bloedingsneiging worden bewerkstelligd.
Opgemerkt moet worden dat de annualised bleeding rate (ABR) niet vergelijkbaar is tussen verschillende factorconcentraties en tussen verschillende klinische studies.
Klinische werkzaamheid
Vier multicentrische, open-label, studies zonder controle zijn uitgevoerd om de veiligheid en werkzaamheid van NovoEight bij de profylaxe en behandeling van bloedingen en tijdens operatieve ingrepen bij patiënten met ernstige hemofilie A (FVIII-activiteit ≤ 1%) te onderzoeken. Drie van deze studies werden uitgevoerd bij eerder behandelde patiënten en de vierde bij niet eerder behandelde patiënten. De studies omvatten 298 behandelde patiënten: 175 adolescenten vanaf 12 jaar en volwassenen zonder remmers (≥ 150 behandeldagen), 63 eerder behandelde pediatrische patiënten zonder remmers jonger dan 12 jaar (≥ 50 behandeldagen) en 60 niet eerder behandelde patiënten jonger dan 6 jaar.
188 van de 238 eerder behandelde patiënten namen vervolgens deel aan het daarop volgende verlengingsonderzoek naar de veiligheid. Behandeling met NovoEight werd veilig bevonden en had het beoogde hemostatische en preventieve resultaat.
Van de 3293 gemelde bloedingen, waargenomen bij 298 van de patiënten, werden 2902 (88,1%) van de bloedingen gestopt met 1-2 infusies NovoEight.
Tabel 3. Verbruik van NovoEight en succesvolle hemostatische uitkomsten bij niet-eerder behandelde patiënten (PUP) en eerder behandelde patiënten (PTP)
Jongere kinderen (0
| Jongere kinderen (0 – < 6 jaar) PTP | Oudere kinderen (6 – < 12 jaar) PTP | Adolescenten (12 – < 18 jaar) PTP | Volwassenen (≥ 18 jaar) PTP | Totaal | |
| Aantal | 60 | 31 | 32 | 24 | 151 | 298 |
| patiënten | ||||||
Dosis gebruikt voor profylaxe per patiënt (IE/kg lich. gewicht) Gemid. (SD) Min ; Max | 45,2 (14,4) 4,5 ; 363,8 | 41,5 (8,1) 3,4 ; 196,3 | 38,4 (9,4) 3,2 ; 62,5 | 28,5 (9,3) 17,4 ; 73,9 | 28,5 (8,3) 12,0 ; 97,4 | 32,8 (10,9) 3,2 ; 363,8 |
Dosis gebruikt voor behandeling bloeding (IE/kg lich. gewicht) Gemid. (SD) Min ; Max | 43,6 (15,2) 11,9 ; 118,9 | 44,0 (12,6) 21,4 ; 193,8 | 40,4 (10,5) 24,0 ; 71,4 | 29,3 (10,3) 12,4 ; 76,8 | 35,0 (12,3) 6,4 ; 104,0 | 37,5 (13,4) 6,4 ; 193,8 |
| Succesvolle uitkomsta % | 87,0% | 92,2% | 88,4% | 85,1% | 89,6% | 88,9% |
lich. gewicht: lichaamsgewicht, SD: Standaarddeviatie
a Succesvol is gedefinieerd als ’uitstekend’ of ’goed’.
Pre-autorisatie klinische gegevens werden bevestigd door een niet-interventionele post-autorisatie veiligheidsstudie (Non-interventional post-authorisation safety study – PASS), uitgevoerd om aanvullende gegevens te verkrijgen over de immunogeniciteit, en werkzaamheid en veiligheid van NovoEight in de dagelijkse klinische praktijk. In de studie werden 68 eerder behandelde patiënten (> 150 behandeldagen) blootgesteld aan NovoEight, waarvan 14 patiënten < 12 jaar waren en 54 patiënten ≥ 12 jaar, patiënten ontvingen een ‘on-demand’ (N=5) of een profylactische (N=63) behandeling gedurende een totaal van 87,8 patiëntjaren en 8976 behandeldagen.
Operatieve ingreep
In totaal werden 30 operatieve ingrepen uitgevoerd bij 25 patiënten waarvan 26 zware ingrepen en 4 lichte ingrepen. Bij alle ingrepen werd met succes hemostase bereikt en falen van de behandeling werd niet gemeld.
Van patiënten met hemofilie A, die remmers tegen factor VIII hadden ontwikkeld, zijn gegevens met betrekking tot Immune Tolerance Induction (ITI) verzameld. Tijdens klinisch onderzoek bij niet eerder behandelde patiënten (PUP’s), werden 21 patiënten behandeld met ITI en 18 (86%) patiënten rondden ITI af met een negatief testresultaat op aanwezigheid van remmers.
5.2 Farmacokinetische eigenschappen
Alle farmacokinetische (PK) studies met NovoEight zijn uitgevoerd na i.v. toediening van 50 IE/kg NovoEight bij eerder behandelde patiënten met ernstige hemofilie A (FVIII ≤1%). De analyses van plasmamonsters werden uitgevoerd met zowel de 1-stapsstollingstest als de chromogene test. De uitkomst van de gehaltebepaling van NovoEight in FVIII:C- tests werd geëvalueerd en vergeleken met een ´full-length’ recombinant FVIII-product dat in de handel is. De studie toonde aan dat vergelijkbare en consistente uitkomsten werden verkregen met beide producten en dat NovoEight betrouwbaar kan worden gemeten in plasma zonder de noodzaak van een aparte NovoEight-standaard.
De farmacokinetische parameters van een enkelvoudige dosis NovoEight zijn weergegeven in tabel 4 voor de 1-stapsstollingstest en in tabel 5 voor de chromogene test.
Tabel 4. Farmacokinetische parameters van een enkelvoudige dosis NovoEight (50 IE/kg) naar leeftijd - 1 stapsstollingstest - gemiddeld (SD)
| Parameter | 0 − < 6 jaar | 6 − < 12 jaar | ≥ 12 jaar |
| n=14 | n=14 | n=33 | |
‘Incremental recovery’ (IE/dl)/(IE/kg) | 1,8 (0,7) | 2,0 (0,4) | 2,2 (0,4) |
| AUC ((IE*u)/dl) | 992 (411) | 1109 (374) | 1526 (577) |
| CL (ml/u/kg) | 6,21 (3,66) | 5,02 (1,68) | 3,63 (1,09) |
| t½ (u) | 7,65 (1,84) | 8,02 (1,89) | 11,00 (4,65) |
| Vss (ml/kg) | 56,68 (26,43) | 46,82 (10,63) | 47,40 (9,21) |
| Cmax (IE/dl) | 100 (58) | 107 (35) | 123 (41) |
| Gemiddelde verblijftijd (u) | 9,63 (2,50) | 9,91 (2,57) | 14,19 (5,08) |
Afkortingen: AUC = oppervlakte onder de factor VIII-activiteit-tijd-curve; CL = klaring; t½ = eliminatiehalfwaardetijd; Vss = verdelingsvolume op steady-state; Cmax = maximale factor-VIII-activiteit.
Tabel 5. Farmacokinetische parameters van een enkelvoudige dosis NovoEight (50 IE/kg) naar leeftijd - chromogene test - gemiddeld (SD)
| Parameter | 0 − < 6 jaar | 6 − < 12 jaar | ≥ 12 jaar |
| n=14 | n=14 | n=33 | |
´Incremental recovery´ (IE/dl)/(IE/kg) | 2,2 (0,6) | 2,5 (0,6) | 2,9 (0,6) |
| AUC ((IE*u)/dl) | 1223 (436) | 1437 (348) | 1963 (773) |
| CL (ml/u/kg) | 4,59 (1,73) | 3,70 (1,00) | 2,86 (0,94) |
| t½ (u) | 9,99 (1,71) | 9,42 (1,52) | 11,22 (6,86) |
| Vss (ml/kg) | 55,46 (23,53) | 41,23 (6,00) | 38,18 (10,24) |
| Cmax (IE/dl) | 112 (31) | 125 (27) | 163 (50) |
| Gemiddelde verblijftijd (u) | 12,06 (1,90) | 11,61 (2,32) | 14,54 (5,77) |
Afkortingen: AUC = oppervlakte onder de factor VIII-activiteit-tijd-curve; CL = klaring; t½ = eliminatiehalfwaardetijd; Vss = verdelingsvolume op steady-state; Cmax = maximale factor-VIII-activiteit.
De farmacokinetische parameters waren vergelijkbaar tussen pediatrische patiënten tot 6 jaar en de pediatrische patiënten van 6 tot 12 jaar. Enig verschil werd gezien in de farmacokinetische parameters van NovoEight tussen pediatrische en volwassen patiënten. De hogere klaring en de kortere halfwaardetijd die werden waargenomen bij pediatrische patiënten in vergelijking met volwassen patiënten met hemofilie A kunnen gedeeltelijk veroorzaakt zijn door het bekende hogere plasmavolume per kilogram lichaamsgewicht bij jongere patiënten.
Bij 35 hemofiliepatiënten (≥18 jaar) in verschillende Body Mass Index (BMI) -categorieën werd een farmacokinetische studie uitgevoerd met een enkelvoudige dosis van 50 IE/kg. De maximale blootstelling (Cmax) en de totale blootstelling (AUC) namen toe bij een stijgende BMI, hetgeen aangeeft dat dosisaanpassingen noodzakelijk kunnen zijn voor patiënten met ondergewicht (BMI <18,5 kg/m2) en bij obese patiënten (BMI ≥30 kg/m2), zie rubriek 4.2.
Tabel 6. Farmacokinetische parameters van een enkelvoudige dosis NovoEight (50 IE/kg) naar BMI-klassea - 1 stapsstollingstest - gemiddeld (SD)
| PK parameter | Ondergewicht N=5 | Normaal gewicht N=7 | Overgewicht N=98 | Obesitasklasse I N=7 | Obesitasklasse II/III N=7 |
‘Incremental recovery’ (IE/dl)/(IE/kg) | 1,7 (0,2) | 2,0 (0,2) | 2,4 (0,4) | 2,3 (0,3)b | 2,6 (0,3) |
| AUC (IE*u)/dl) | 1510 (360) | 1920 (610) | 1730 (610) | 2030 (840) | 2350 (590) |
| CL (ml/u/kg) | 3,91 (0,94) | 3,20 (1,00) | 3,63 (1,24) | 3,37 (1,79) | 2,51 (0,63) |
| t½ (u) | 11,3 (2,0) | 11,7 (3,5) | 9,4 (2,9) | 11,2 (3,5) | 11,1 (2,7) |
| Vss (ml/kg) | 56,8 (5,4) | 44,8 (6,5) | 39,6 (6,0) | 42,0 (9,0) | 35,0 (4,6) |
| Cmax (IE/dl) | 100 (11) | 121 (10) | 144 (26) | 140 (21) | 161 (32) |
| Gemiddelde verblijftijd (u) | 15,1 (3,0) | 15,3 (4,8) | 11,9 (3,7) | 14,4 (4,6) | 14,6 (3,7) |
a BMI-groepen: ondergewicht: BMI <18,5 kg/m2, normaal gewicht: BMI 18,5-24,9 kg/m2, overgewicht: BMI 25-29,9 kg/m2, obesitasklasse I: BMI 30-34,9 kg/m2, obesitasklasse II/III: BMI ≥35 kg/m2.
b Gebaseerd op slechts 6 patiënten.
Tabel 7. Farmacokinetische parameters van een enkelvoudige dosis NovoEight (50 IE/kg) naar BMI-klassea - chromogene test - gemiddeld (SD)
| PK parameter | Ondergewicht N=5 | Normaal gewicht N=7 | Overgewicht N=9 | Obesitasklasse I N=7 | Obesitasklasse II/III N=7 |
‘Incremental recovery’ (IE/dl)/(IE/kg) | 2,2 (0,4) | 2,9 (0,3) | 3,0 (0,5) | 3,2 (0,5) | 3,5 (0,5) |
| AUC (IE*u)/dl) | 1860 (700) | 2730 (860) | 2310 (1020) | 2780 (1210) | 3050 (730) |
| CL (ml/u/kg) | 3,28 (0,87) | 2,25 (0,73) | 2,84 (1,09) | 2,58 (1,56) | 1,94 (0,52) |
| t½ (u) | 11,7 (2,4) | 11,5 (3,6) | 9,7 (3,4) | 10,4 (3,2) | 10,5 (2,5) |
| Vss (ml/kg) | 49,1 (10,4) | 31,2 (4,5) | 31,6 (5,8) | 28,9 (5,1) | 25,7 (4,0) |
| Cmax (IE/dl) | 138 (29) | 185 (24) | 194 (31) | 200 (33) | 227 (32) |
| Gemiddelde verblijftijd (u) | 15,5 (3,2) | 15,2 (4,9) | 12,6 (4,8) | 13,5 (4,6) | 13,9 (3,7) |
a BMI-groepen: ondergewicht: BMI <18,5 kg/m2, normaal gewicht: BMI 18,5-24,9 kg/m2, overgewicht: BMI 25-29,9 kg/m2, obesitasklasse I: BMI 30-34,9 kg/m2, obesitasklasse II/III: BMI ≥35 kg/m2.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder:
Natriumchloride
L-histidine
Sucrose
Polysorbaat 80
L-methionine
Calciumchloridedihydraat
Natriumhydroxide (voor pH-aanpassing)
Zoutzuur (voor pH-aanpassing)
Oplosmiddel:
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Onaangebroken injectieflacon
30 maanden indien bewaard in de koelkast (2°C – 8°C).
Tijdens de houdbaarheidsperiode mag het geneesmiddel worden bewaard bij:
- kamertemperatuur (≤ 30°C) gedurende een enkele periode van maximaal 9 maanden of
- boven kamertemperatuur (30°C tot maximaal 40°C) gedurende een enkele periode van maximaal 3 maanden.
Wanneer het geneesmiddel eenmaal uit de koelkast is gehaald, mag het niet meer worden teruggeplaatst in de koelkast.
Noteer het begin van de bewaarperiode en de bewaartemperatuur op de buitenverpakking van het geneesmiddel.
Na reconstitutie:
Chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende:
- 24 uur indien bewaard bij 2°C – 8°C
- 4 uur indien bewaard bij 30°C, voor geneesmiddel dat bewaard is geweest gedurende een enkele periode van maximaal 9 maanden bij kamertemperatuur (≤ 30°C)
- 4 uur indien bewaard bij maximaal 40°C, voor geneesmiddel dat bewaard is geweest gedurende een enkele periode van maximaal 3 maanden boven kamertemperatuur (30°C tot maximaal 40°C).
Vanuit microbiologisch oogpunt moet het geneesmiddel onmiddellijk na reconstitutie worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijd tijdens gebruik en de omstandigheden vóór gebruik de verantwoordelijkheid van de gebruiker. Normaal gesproken is de bewaartijd niet langer dan hierboven vermeld, tenzij reconstitutie onder gecontroleerde en gevalideerde aseptische omstandigheden heeft plaatsgevonden.
Ongebruikt geneesmiddel dat na reconstitutie bij kamertemperatuur (≤ 30°C) of bij maximaal 40°C langer dan 4 uur is bewaard, dient te worden weggegooid.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel bij kamertemperatuur (≤ 30°C) of bij maximaal 40°C en na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke verpakking NovoEight 250 IE, 500 IE, 1.000 IE, 1.500 IE, 2.000 IE en 3.000 IE poeder en oplosmiddel voor oplossing voor injectie bevat:
- 1 glazen injectieflacon (type I) met poeder en stop van chloorbutylrubber
- 1 steriele injectieflaconadapter voor reconstitutie
1 voorgevulde spuit met 4 ml oplosmiddel met eindstop (polypropyleen), een rubberen zuiger
(broombutyl) en een afneembare spuitdop met een stop (broombutyl)
- 1 zuigerstang (polypropyleen)
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
NovoEight moet intraveneus worden toegediend na reconstitutie van het poeder met het oplosmiddel geleverd in de spuit. Na reconstitutie is de oplossing helder of licht opaalachtig van kleur. Gebruik geen oplossingen die niet helder zijn of neerslag bevatten.
U heeft ook een infusieset nodig (slang en vlindernaald), steriele alcoholdoekjes, gaasjes en pleisters. Deze materialen zijn niet bijgesloten in de NovoEight-verpakking.
Gebruik altijd een aseptische techniek.
Reconstitutie
A)
Pak de injectieflacon, de injectieflaconadapter en
de voorgevulde spuit uit de doos. Raak de
zuigerstang in de verpakking niet aan. Laat de
injectieflacon en de voorgevulde spuit op
kamertemperatuur komen.
U kunt dit doen door deze in uw handen te
houden tot ze zo warm aanvoelen als uw handen.
Gebruik geen andere manier om de
injectieflacon en de voorgevulde spuit op te
warmen.
A 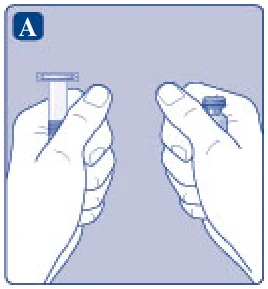
B)
Verwijder de plastic dop van de injectieflacon.
Als de plastic dop loszit of ontbreekt, gebruik de
injectieflacon dan niet. Reinig de rubberen stop
van de injectieflacon met een steriel
alcoholdoekje en laat deze voor gebruik enkele
seconden aan de lucht drogen.
B 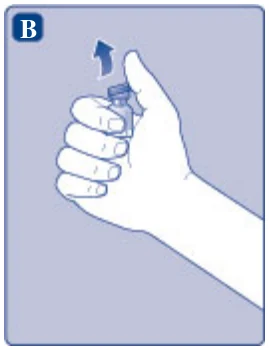
C)
Verwijder het beschermpapier van de
injectieflaconadapter. Gebruik de
injectieflaconadapter niet als het beschermpapier
niet helemaal dichtgeplakt is of als het gescheurd
is.
Haal de injectieflaconadapter niet uit de
beschermdop met uw vingers.
C 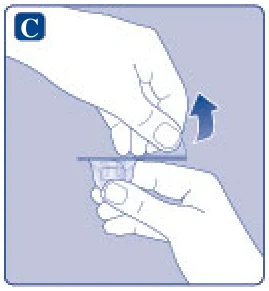
D)
Draai de beschermdop om en druk de injectieflaconadapter op de injectieflacon. Haal de injectieflaconadapter niet meer van de injectieflacon zodra deze bevestigd is.
D 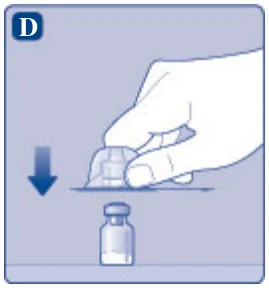
E)
Knijp zachtjes in de beschermdop met uw duim en wijsvinger zoals op de tekening weergegeven is. Verwijder de beschermdop van de injectieflaconadapter.
E 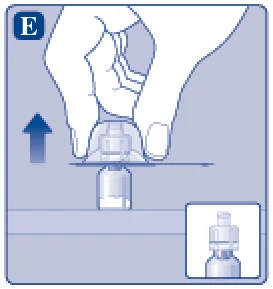
F)
Pak de zuigerstang bij het brede uiteinde vast en bevestig onmiddellijk de zuigerstang in de spuit door deze met de klok mee in de zuiger van de voorgevulde spuit te draaien totdat u weerstand voelt.
F 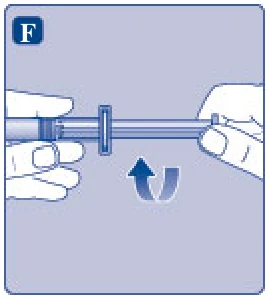
G)
Verwijder de dop van de voorgevulde spuit door deze naar beneden te buigen totdat deze afbreekt bij de perforatierand gaatjes. Raak de punt van de spuit onder de spuitdop niet aan.
G 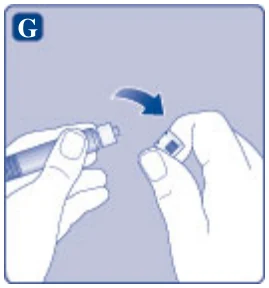
H)
Schroef de voorgevulde spuit stevig op de injectieflaconadapter totdat u weerstand voelt.
H 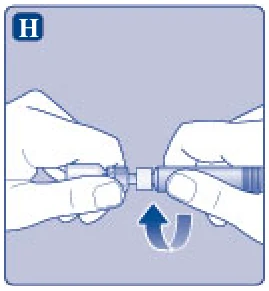
I)
Houd de voorgevulde spuit een beetje schuin, met de injectieflacon naar beneden gericht. Druk de zuigerstang in om al het oplosmiddel in de injectieflacon te spuiten.
I 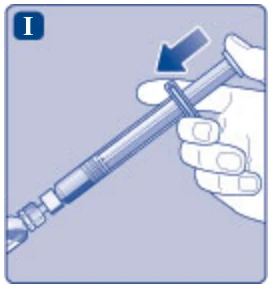
J)
Houd de zuigerstang ingedrukt en draai de injectieflacon rustig rond tot alle poeder is opgelost. Schud de injectieflacon niet omdat dit schuimvorming veroorzaakt.
J 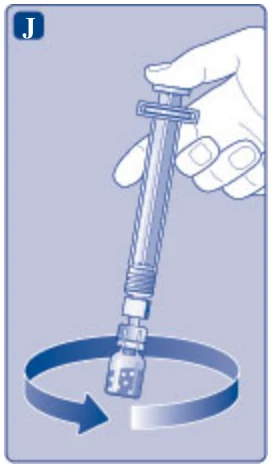
Het wordt aanbevolen om NovoEight onmiddellijk na reconstitutie te gebruiken. Voor bewaarcondities van het gereconstitueerde geneesmiddel zie rubriek 6.3.
Als een grotere dosis nodig is herhaal dan stap A tot en met J met extra injectieflacons, injectieflaconadapters en voorgevulde spuiten.
Toediening van de gereconstitueerde oplossing
K)
Houd de zuigerstang volledig ingedrukt. Draai de spuit met de injectieflacon erop ondersteboven. Druk niet meer op de zuigerstang en laat deze vanzelf langzaam terugglijden terwijl de spuit zich vult met de
gereconstitueerde oplossing. Trek de zuigerstang een beetje naar beneden om de gereconstitueerde oplossing in de spuit te zuigen.
Als u maar een deel van de volledige injectieflacon nodig heeft, gebruik dan de schaalverdeling op de spuit om te zien hoeveel van de gereconstitueerde oplossing u uit de injectieflacon opzuigt, zoals verteld door uw arts of verpleegkundige.
Tik zachtjes op de spuit, terwijl u de
injectieflacon ondersteboven houdt, zodat eventuele luchtbellen naar boven gaan. Duw de zuigerstang langzaam in totdat alle luchtbellen verdwenen zijn.
K 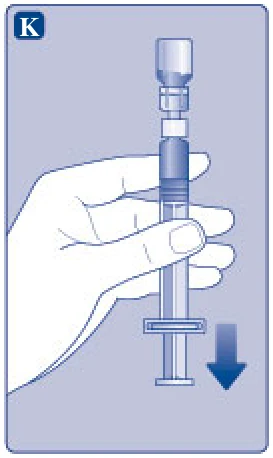
L)
Schroef de injectieflaconadapter met de
injectieflacon los.
NovoEight is nu klaar voor injectie. Zoek een
geschikte toedieningsplaats en injecteer
NovoEight langzaam, gedurende 2-5 minuten, in
uw ader.
Weggooien
Gooi, na injectie, alle ongebruikte NovoEight-oplossing, de spuit met de infusieset, de injectieflacon met de injectieflaconadapter en andere afvalmaterialen op een veilige manier weg zoals verteld door uw apotheker.
Gooi het niet weg met het huishoudelijk afval.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Denmark
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
NovoEight 250 IE
EU/1/13/888/001
NovoEight 500 IE
EU/1/13/888/002
NovoEight 1.000 IE
EU/1/13/888/003
NovoEight 1.500 IE
EU/1/13/888/004
NovoEight 2.000 IE
EU/1/13/888/005
NovoEight 3.000 IE
EU/1/13/888/006
9. DATUM EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 november 2013 Datum van laatste verlenging: 30 juli 2018 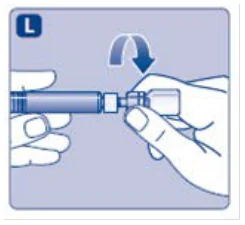
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.