


SmPC (samenvatting van de productkenmerken) - Jivi
1. NAAM VAN HET GENEESMIDDEL
Jivi 250 IE poeder en oplosmiddel voor oplossing voor injectie
Jivi 500 IE poeder en oplosmiddel voor oplossing voor injectie
Jivi 1000 IE poeder en oplosmiddel voor oplossing voor injectie
Jivi 2000 IE poeder en oplosmiddel voor oplossing voor injectie
Jivi 3000 IE poeder en oplosmiddel voor oplossing voor injectie
Jivi 4000 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Jivi 250 IE poeder en oplosmiddel voor oplossing voor injectie
Na reconstitutie met het bijgeleverde oplosmiddel bevat één ml oplossing ongeveer 100 IE (250 IE/2,5 ml) humane stollingsfactor VIII, damoctocog alfa pegol.
Jivi 500 IE poeder en oplosmiddel voor oplossing voor injectie
Na reconstitutie met het bijgeleverde oplosmiddel bevat één ml oplossing ongeveer 200 IE (500 IE/2,5 ml) humane stollingsfactor VIII, damoctocog alfa pegol.
Jivi 1000 IE poeder en oplosmiddel voor oplossing voor injectie
Na reconstitutie met het bijgeleverde oplosmiddel bevat één ml oplossing ongeveer 400 IE (1.000 IE/2,5 ml) humane stollingsfactor VIII, damoctocog alfa pegol.
Jivi 2000 IE poeder en oplosmiddel voor oplossing voor injectie
Na reconstitutie met het bijgeleverde oplosmiddel bevat één ml oplossing ongeveer 800 IE (2.000 IE/2,5 ml) humane stollingsfactor VIII, damoctocog alfa pegol.
Jivi 3000 IE poeder en oplosmiddel voor oplossing voor injectie
Na reconstitutie met het bijgeleverde oplosmiddel bevat één ml oplossing ongeveer 1.200 IE (3.000 IE/2,5 ml) humane stollingsfactor VIII, damoctocog alfa pegol.
Jivi 4000 IE poeder en oplosmiddel voor oplossing voor injectie
Na reconstitutie met het bijgeleverde oplosmiddel bevat één ml oplossing ongeveer 800 IE (4.000 IE/5 ml) humane stollingsfactor VIII, damoctocog alfa pegol.
De sterkte in Internationale Eenheden (IE) wordt bepaald aan de hand van de chromogene assay van de Europese Farmacopee.
De specifieke activiteit van Jivi is ongeveer 10.000 IE/mg eiwit.
De werkzame stof, damoctocog alfa pegol, is een locatiespecifiek gepegyleerd humane recombinant stollingsfactor VIII zonder B-domein, die wordt geproduceerd in de niercellen van zeer jonge hamsters, met een 60 kDa vertakte polyethyleenglycol(PEG)groep (twee 30 kDa PEG). Het moleculaire gewicht van het eiwit is ongeveer 234 kDa.
Jivi wordt geproduceerd zonder toevoeging van eiwitten, afgeleid van mensen of dieren, in het celkweekproces, de zuivering, de pegylering of de eindformulering.
Hulpstof met bekend effect
Elke ml oplossing voor injectie bevat 0,08 mg polysorbaat 80 (E 433).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: vast, wit tot lichtgeel.
Oplosmiddel: heldere oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en preventie van bloedingen bij patiënten van 7 jaar en ouder met hemofilie A (aangeboren factor VIII-deficiëntie).
4.2 Dosering en wijze van toediening
De behandeling dient onder toezicht te staan van een arts die ervaring heeft met de behandeling van hemofilie.
Controle tijdens de behandeling
Aanbevolen wordt om gedurende de hele behandeling op geschikte wijze de factor VIII-niveaus te bepalen om te bevestigen dat toereikende FVIII-niveaus zijn bereikt. Individuele patiënten kunnen verschillend reageren op factor VIII met verschillende halfwaardetijden en opbrengsten (recoveries). De dosis wordt bepaald op basis van lichaamsgewicht; voor patiënten met overgewicht kan aanpassing nodig zijn. Met name bij grote operaties moet een nauwkeurige controle van de substitutietherapie door middel van stollingsanalyse (factor VIII-activiteit in plasma) worden uitgevoerd.
Wanneer een op een in vitro geactiveerde partiële tromboplastinetijd (aPTT) gebaseerde one-stage-stollingsassay wordt gebruikt om de factor VIII-activiteit in de bloedmonsters van patiënten te bepalen, kunnen de plasmafactor VIII-activiteit resultaten significant worden beïnvloed door zowel het type aPTT-reagens als de in de assay gebruikte referentiestandaard, wat tot over- of onderschatting van de factor VIII-activiteit kan leiden. Er dient te worden opgemerkt dat er aanzienlijke discrepanties kunnen bestaan tussen assay-resultaten die zijn verkregen met bepaalde reagentia in de aPTT-gebaseerde one-stage-stollingsassay en de chromogene assay. Dit is van belang wanneer de factor VIII-activiteit van Jivi wordt gecontroleerd en wanneer het laboratorium en/of de reagentia die in de assay worden gebruikt, worden gewijzigd. Dit geldt ook voor gemodificeerde langwerkende factor VIII-producten in het algemeen.
Laboratoria die voornemens zijn de Jivi-activiteit te meten, dienen hun procedures op nauwkeurigheid te controleren. Veldonderzoek heeft duidelijk gemaakt dat de factor VIII-activiteit van Jivi in plasma nauwkeurig kan worden gemeten door middel van een gevalideerde chromogene substraatassay of een one-stage-stollingsassay met gebruik van bepaalde reagentia. Voor Jivi kunnen bepaalde silicabevattende one-stage-stollingsassays (bijv. APTT-SP, STA-PTT) een onderschatting geven van de factor VIII-activiteit van Jivi in plasmamonsters, terwijl enkele reagentia, bijv. op kaoline gebaseerde activatoren, mogelijk een overschatting van de activiteit geven.
Het klinische effect van factor VIII is het belangrijkste element bij de beoordeling van de effectiviteit van de behandeling. Het kan nodig zijn om de dosering individueel per patiënt aan te passen om bevredigende klinische resultaten te verkrijgen. Als de verwachte factor VIII-niveaus met de berekende dosis niet worden bereikt of als een bloeding na toediening van de berekende dosis niet onder controle is, dient te worden gedacht aan de aanwezigheid van een circulerende factor VIII-remmer of antilichamen tegen PEG bij de patiënt (zie rubriek 4.4).
Dosering
De dosis en duur van de substitutietherapie hangen af van de ernst van de factor VIII-deficiëntie, van de plaats en omvang van de bloeding en van de klinische toestand van de patiënt.
Het aantal toegediende eenheden factor VIII wordt uitgedrukt in Internationale Eenheden (IE), die gerelateerd zijn aan de huidige WHO-concentraatstandaard voor factor VIII-middelen. Factor VIII-activiteit in plasma wordt óf uitgedrukt als een percentage (t.o.v. normaal humaan plasma) óf bij voorkeur in IE (gerelateerd aan een Internationale Standaard voor factor VIII in plasma).
Eén IE factor VIII-activiteit komt overeen met de hoeveelheid factor VIII in één ml normaal humaan plasma.
Behandeling naar behoefte (on demand)
De berekening van de benodigde dosis factor VIII is gebaseerd op de empirische bevinding dat 1 IE factor VIII per kg lichaamsgewicht de plasma factor VIII-activiteit verhoogt met 1,5-2,5% van de normale activiteit.
De benodigde dosis Jivi wordt vastgesteld met behulp van de volgende formule:
Benodigde aantal eenheden = lichaamsgewicht (kg) x gewenste factor VIII-stijging (% of IE/dl) x omgekeerde van waargenomen recovery (d.w.z. 0,5 voor recovery van 2,0%).
Het toe te dienen aantal eenheden en de toedieningsfrequentie moeten altijd worden gericht op de benodigde klinische effectiviteit in het individuele geval.
Bij de volgende soorten bloedingen mag de factor VIII-activiteit niet onder het aangegeven niveau van de plasma-activiteit dalen (% ten opzichte van normaal) in de corresponderende periode. De volgende tabel kan worden gebruikt als leidraad voor de dosering tijdens bloedingen en bij operaties:
Tabel 1: Leidraad voor de dosering tijdens bloedingen en bij operaties
Ernst van de bloeding/ Type operatie | Vereiste factor VIII-spiegel (%) (IE/dl) | Doseringsfrequentie (uren)/Duur van de behandeling (dagen) |
Bloedingen Vroege hemartrose, bloedingen in spieren of mondholte | 20-40 | Injectie iedere 24-48 uur herhalen. Minstens 1 dag, totdat de bloeding voorbij is, afgaande op het verdwijnen van de pijn of het bereiken van herstel |
| Meer uitgebreide hemartrose, bloedingen in spieren of hematomen | 30-60 | Injectie iedere 24-48 uur herhalen gedurende 3 tot 4 dagen of langer totdat de pijn en de acute beperking zijn verdwenen. |
Levensbedreigend Hemorragieën | 60-100 | Injectie iedere 8-24 uur herhalen totdat de situatie niet meer levensbedreigend is. |
Operaties Kleine operaties met inbegrip van het trekken van tanden/kiezen | 30-60 | Iedere 24 uur herhalen gedurende ten minste 1 dag, totdat genezing is bereikt. |
| Grote operaties | 80-100 (pre- en postoperatief) | Dosis iedere 12-24 uur herhalen totdat de wond voldoende geneest; daarna de therapie nog ten minste 7 dagen voortzetten om de factor VIII-activiteit tussen 30-60% (IE/dl) te houden. |
Profylaxe
Alle behandelbesluiten voor het vaststellen van gepaste profylactische behandelregimes moeten gebeuren op basis van klinische beoordeling gebaseerd op individuele patiëntkenmerken en behandelrespons. Aanpassingen van doses en toedieningsintervallen kunnen overwogen worden op basis van de bereikte factor VIII-waarden en individuele bloedingsneigingen. Voor meer informatie, zie rubriek 4.4 en 5.1.
Volwassenen en adolescenten van 12 jaar en ouder
Voor profylaxe is de dosis 45-60 IE/kg iedere 5 dagen.
Op grond van de klinische patiëntkenmerken kan er ook een dosis gehanteerd worden van 60 IE/kg iedere 7 dagen of 30-40 IE/kg twee keer per week (zie rubriek 5.1 en 5.2).
Kinderen van 7 tot jonger dan 12 jaar
De aanbevolen startdosis is 60 IE/kg twee keer per week.
Voor profylaxe is de dosis 40-60 IE/kg twee keer per week (zie rubriek 5.1 en 5.2). Aanpassingen van doses en toedieningsintervallen kunnen overwogen worden op basis van de bereikte factor VIII-waarden en individuele bloedingsneigingen (zie rubriek 5.1).
Bij patiënten met overgewicht mag de maximale dosis per injectie voor profylaxe niet hoger zijn dan ongeveer 6.000 IE.
Speciale populaties
Pediatrische patiënten
Jivi is niet geïndiceerd voor gebruik bij patiënten jonger dan 7 jaar.
Adolescenten
De doseringen bij behandeling naar behoefte (on demand) en profylactische behandeling voor adolescente patiënten zijn gelijk aan die voor volwassen patiënten.
Ouderen
Er is beperkte ervaring met patiënten van 65 jaar of ouder.
Wijze van toediening
Jivi is voor intraveneus gebruik.
Jivi dient intraveneus geïnjecteerd te worden gedurende een periode van 2 tot 5 minuten, afhankelijk van het totale volume. De toedieningssnelheid moet afgestemd worden op wat de patiënt als prettig ervaart (maximale injectiesnelheid: 2,5 ml/min).
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6 en de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Eerder waargenomen allergische reacties op muizen- of hamstereiwitten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het partijnummer van het toegediende product goed geregistreerd te worden.
Overgevoeligheid
Allergische overgevoeligheidsreacties zijn mogelijk met Jivi. Het geneesmiddel kan sporen van muizen- en hamstereiwitten bevatten. Overgevoeligheidsreacties kunnen ook verband houden met antilichamen tegen PEG (zie paragraaf ‘Immuunrespons op polyethyleenglycol (PEG)’). Als er symptomen van overgevoeligheid optreden, dienen patiënten geadviseerd te worden om het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts. Patiënten dienen te worden geïnformeerd over de vroege verschijnselen van overgevoeligheidsreacties, waaronder galbulten, gegeneraliseerde urticaria, een beklemd gevoel op de borst, piepende ademhaling, hypotensie en anafylaxie. Er dient indien nodig een symptomatische behandeling voor overgevoeligheid te worden ingesteld. In geval van anafylaxie of shock dienen de geldende medische procedures voor behandeling daarvan te worden toegepast.
Remmers
De vorming van factor VIII-neutraliserende antilichamen (remmers) is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn gewoonlijk IgG-immunoglobulinen gericht tegen de stollingsactiviteit van factor VIII, die worden gekwantificeerd in Bethesda-eenheden (BE) per ml plasma met behulp van de aangepaste Bethesda-assay. Het risico van remmerontwikkeling is gecorreleerd aan de ernst van de aandoening en aan de blootstelling aan factor VIII; dit risico is het grootst gedurende de eerste 50 dagen van blootstelling, maar blijft het hele leven bestaan, hoewel het risico klein is. In zeldzame gevallen ontwikkelen zich remmers na de eerste 50 dagen van blootstelling.
De klinische relevantie van remmerontwikkeling is afhankelijk van de titer van de remmer. Bij lage remmertiters bestaat er minder risico op onvoldoende klinische respons dan bij hoge remmertiters.
In het algemeen dienen alle patiënten die behandeld worden met stollingsfactor VIII-producten nauwkeurig gecontroleerd te worden op het ontwikkelen van remmers door middel van geschikte klinische observaties en laboratoriumtesten.
Als de verwachte plasmawaarden voor factor VIII-activiteit niet worden bereikt, of als de bloeding niet met een geschikte dosis onder controle kan worden gebracht, dient er te worden getest op de aanwezigheid van factor VIII-remmers. Bij patiënten met hoge concentraties remmers is behandeling met factor VIII mogelijk niet effectief en dienen andere therapeutische opties te worden overwogen. De behandeling van deze patiënten dient te worden geleid door artsen die ervaring hebben met hemofiliezorg en factor VIII-remmers.
Immuunrespons op polyethyleenglycol (PEG)
Er is, hoofdzakelijk binnen de eerste 4 dagen van blootstelling, een met antilichamen tegen PEG geassocieerde klinische immuunrespons waargenomen, die zich manifesteerde als symptomen van acute overgevoeligheid en/of verlies van het geneesmiddeleffect. Lage FVIII-niveaus na injectie zonder detecteerbare FVIII-remmers wijzen erop dat het verlies van het geneesmiddeleffect waarschijnlijk het gevolg is van antilichamen tegen PEG; in dergelijke gevallen dient de behandeling met Jivi te worden gestaakt en dienen patiënten op een eerder effectief gebleken FVIII-product te worden overgezet.
In geval van klinisch vermoeden van verlies van het geneesmiddeleffect wordt aanbevolen om te testen op FVIII-remmers en op recovery van factor VIII.
Er werd een significante daling in het risico van een immuunrespons op PEG waargenomen naarmate de leeftijd toenam. Dit effect houdt mogelijk verband met een ontwikkelingsverandering in immuniteit en, hoewel het moeilijk te bepalen is wat de leeftijdsgrens is voor de verandering in het risico, treedt dit verschijnsel hoofdzakelijk op bij jonge kinderen met hemofilie.
De implicaties van een potentieel risico voor getroffen patiënten met een overgevoeligheidsreactie op gepegyleerde eiwitten zijn onbekend. Gegevens tonen aan dat bij getroffen patiënten, na het stoppen met Jivi, de titer van anti-PEG IgM-antilichamen daalde en na verloop van tijd niet meer aantoonbaar werd. Er werd geen kruisreactiviteit tussen anti-PEG IgM-antilichamen en andere niet-gemodificeerde FVIII-producten waargenomen. Alle patiënten konden succesvol worden behandeld met hun eerdere FVIII-producten.
Door de tijdelijke aard van deze immuunrespons en het verdwijnen van de anti-PEG IgM-antilichamen binnen 4-6 weken kan het hervatten van de behandeling met Jivi overwogen worden, als de recovery genormaliseerd is (zie rubriek 4.2). Na het hervatten van de behandeling moeten patiënten gemonitord worden voor recovery.
Afname van incrementele recovery van factor VIII
Een geringe afname van recovery (recovery ongeveer 1 IE/dl per IE/kg) na het starten van de behandeling kan voornamelijk bij kinderen het gevolg zijn van een tijdelijke lage titer van anti-PEG IgM-antilichamen. In deze gevallen moet overwogen worden om de dosis of de doseringsfrequentie aan te passen tot de recovery genormaliseerd is. Het wordt aanbevolen om pediatrische patiënten te monitoren, waaronder controle van de FVIII-activiteit na toediening van de dosis.
Cardiovasculaire voorvallen
Bij patiënten met bestaande risicofactoren voor hart- en vaataandoeningen kan substitutietherapie met factor VIII het risico op deze aandoeningen verhogen.
Kathetergerelateerde complicaties
Indien een centraal-veneuze lijn moet worden gebruikt, dient rekening te worden gehouden met het risico van centraal-veneuze lijn-gerelateerde complicaties waaronder lokale infecties, bacteriëmie en trombose ter hoogte van de katheter.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgsmaatregelen zijn van toepassing op volwassenen, adolescenten en kinderen van 7 tot jonger dan 12 jaar.
Jivi is niet geïndiceerd voor gebruik bij patiënten jonger dan 7 jaar.
Informatie over hulpstoffen
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, d.w.z. in wezen ‘natriumvrij’.
Polysorbaat 80 (E 433)
Dit geneesmiddel bevat 0,2 mg polysorbaat 80 per flacon van 250/500/1.000/2.000/3.000 IE en 0,4 mg polysorbaat 80 per flacon van 4.000 IE. Dit komt overeen met 0,08 mg/ml oplossing voor injectie. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van producten met humane stollingsfactor VIII (rDNA) met andere geneesmiddelen gemeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap en borstvoeding
Er zijn geen studies met factor VIII uitgevoerd naar de voortplanting bij dieren. Vanwege het zeldzaam voorkomen van hemofilie A bij vrouwen is ervaring met het gebruik van factor VIII tijdens de zwangerschap en borstvoeding niet beschikbaar. Daarom dient factor VIII tijdens de zwangerschap en borstvoeding alleen te worden gebruikt als er een duidelijke indicatie voor is.
Vruchtbaarheid
In systemische toxiciteitsonderzoeken met herhaalde dosering bij ratten en konijnen met Jivi werden geen behandelingsgerelateerde effecten op de mannelijke voortplantingsorganen waargenomen (zie rubriek 5.3). Het effect op de vruchtbaarheid bij mensen is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Jivi heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheid of allergische reacties (waaronder mogelijk angio-oedeem, brandend en stekend gevoel op de injectieplaats, koude rillingen, blozen, gegeneraliseerde urticaria, hoofdpijn, galbulten, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, een beklemd gevoel op de borst, tintelingen, braken, piepende ademhaling) zijn waargenomen en kunnen zich in sommige gevallen ontwikkelen tot ernstige anafylaxie (waaronder shock).
Ontwikkeling van neutraliserende antilichamen (remmers) kan voorkomen bij patiënten met hemofilie A die behandeld zijn met factor VIII, zoals Jivi (zie rubriek 5.1). Als dergelijke remmers ontstaan, zal deze situatie zich manifesteren als een onvoldoende klinische respons. In dit soort gevallen wordt aanbevolen om contact op te nemen met een centrum gespecialiseerd op het gebied van hemofilie.
De meest frequent gemelde bijwerkingen in klinische onderzoeken met eerder behandelde patiënten (PTP’s) waren hoofdpijn, hoesten en pyrexie.
Tabel met bijwerkingen
De veiligheidspopulatie bestond uit in totaal 256 patiënten die aan 4 fase I- en fase III-hoofdstudies (één fase I-studie en 3 fase III-studies) deelnamen; 148 adolescenten/volwassenen en 108 pediatrische patiënten jonger dan 12 jaar.
Het mediane aantal blootstellingsdagen met Jivi per patiënt was 195 (min-max: 1-698) voor alle patiënten in de klinische onderzoeken.
In totaal werden in alle onderzoeken 75 patiënten, 39 van hen jonger dan 12 jaar, opgevolgd gedurende een behandelingsduur van meer dan 5 jaar. Zie rubriek 5.1 voor aanvullende informatie over de klinische studies.
De hieronder weergegeven tabel is in overeenstemming met de systeem/orgaanclassificatie volgens MedDRA (op het niveau van systeem/orgaanklassen en voorkeurstermen). De frequenties zijn geëvalueerd volgens de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 2: Frequentie van bijwerkingen in klinische onderzoeken
| Systeem/orgaanklasse volgens gegevensbank MedDRA | Bijwerkingen | Frequentie |
| Bloed- en lymfestelselaandoeningen | FVIII-remming | soms (PTP’s)a zeer vaak (PUP’s)a |
| Immuunsysteemaandoeningen | Overgevoeligheid | vaak |
| Psychische stoornissen | Slapeloosheid | vaak |
| Zenuwstelselaandoeningen | Hoofdpijn | zeer vaak |
| Duizeligheid | vaak | |
| Dysgeusie | soms | |
| Bloedvataandoeningen | Blozen | soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | vaak |
| Maagdarmstelselaandoeningen | Buikpijn, nausea, braken | vaak |
| Huid- en onderhuidaandoeningen | Erytheemc, huiduitslagd | vaak |
| Pruritus | soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreactiesb, pyrexie | vaak |
PTP’s: eerder behandelde patiënten (previously treated patients); PUP’s: niet eerder behandelde patiënten (previously untreated patients)
a De frequentie is gebaseerd op studies met alle FVIII-producten waarin patiënten met ernstige hemofilie A geïncludeerd waren; Jivi is niet onderzocht bij PUP’s
b Inclusief pruritus op de injectieplaats, huiduitslag op de injectieplaats, pijn op infuusplaats en pruritus op de bloedvatpunctieplaats
c Inclusief erytheem en erythema multiforme
d Inclusief huiduitslag en papuleuze huiduitslag
Er was geen verandering in het veiligheidsprofiel tijdens de PROTECT VIII- en de PROTECT Kids-extensie-onderzoeken.
Beschrijving van geselecteerde bijwerkingen
Immunogeniciteit
De immunogeniciteit werd beoordeeld tijdens klinische onderzoeken met Jivi bij 159 (inclusief operatiepatiënten) eerder behandelde adolescenten (van 12 tot jonger dan 18 jaar, n=14) en volwassenen (n=145) die waren gediagnosticeerd met ernstige hemofilie A (FVIII:C < 1%) die ≥ 150 eerdere blootstellingsdagen hadden gehad en 108 pediatrische PTP’s jonger dan 12 jaar (n=60 in de leeftijd van 7 tot jonger dan 12 jaar) die ≥ 50 eerdere blootstellingsdagen hadden gehad.
FVIII-remmers
Er was geen sprake van de novo of bevestigde gevallen van remmers tegen FVIII. Er werd één enkel onbevestigd positief resultaat van een lage titer FVIII-remmer (1,7 BE/ml) gemeld bij één volwassen patiënt die een operatie onderging. Jivi is niet onderzocht bij niet eerder behandelde patiënten.
Antilichamen tegen PEG
Er werd bij 2 patiënten immunogeniciteit tegen PEG waargenomen met ontwikkeling van specifieke IgM anti-PEG-antilichamen. Bij één patiënt ouder dan 12 jaar ging de immuunrespons gepaard met een klinische overgevoeligheidsreactie na 4 toedieningen Jivi. De antilichamen tegen PEG verdwenen nadat de behandeling met Jivi was stopgezet.
Eén kind ouder dan 7 jaar ontwikkelde een hoge titer van neutraliserende anti-PEG IgM-antilichamen binnen de eerste 4 blootstellingsdagen die verband hield met verlies van het geneesmiddeleffect. De antilichamen verdwenen na stopzetting van de behandeling en 2 maanden later hervatte de patiënt de behandeling met Jivi op veilige wijze.
Bij sommige patiënten werden binnen de eerste 4 blootstellingsdagen tijdelijke lage titers van anti-PEG-antilichamen van het IgM-isotype waargenomen, die leidden tot een geringe afname van de recovery van Jivi.
Er werd geen klinische immuunrespons op PEG waargenomen die resulteerde in een verlies van geneesmiddelwerkzaamheid of overgevoeligheid vanaf de 5de blootstellingsdag tot het einde van de extensie-onderzoeken.
Pediatrische patiënten in het PROTECT Kids-onderzoek
In het afgeronde klinische onderzoek met 73 eerder behandelde pediatrische patiënten jonger dan 12 jaar (44 PTP’s < 6 jaar, 29 PTP’s 6 tot < 12 jaar) werden bijwerkingen als gevolg van immuunresponsen op PEG waargenomen bij kinderen jonger dan 6 jaar. Bij 10 van de 44 patiënten (23%) in de leeftijdsgroep van jonger dan 6 jaar werd een verlies van het geneesmiddeleffect waargenomen als gevolg van neutraliserende antilichamen tegen PEG gedurende de eerste 4 blootstellingsdagen. Bij 3 van de 44 patiënten (7%) ging het verlies van het geneesmiddeleffect gepaard met overgevoeligheidsreacties (zie rubriek 4.4). Triggers of voorspellers van de immuunrespons op PEG konden niet worden achterhaald.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er was in de klinische onderzoeken één geval van overdosering. Er werden geen bijwerkingen gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antihaemorrhagica: bloedstollingsfactor VIII, ATC-code: B02BD02.
Werkingsmechanisme
Het complex van factor VIII en von-willebrandfactor bestaat uit twee moleculen (factor VIII en von-willebrandfactor) met verschillende fysiologische functies. Na infusie bij een hemofiliepatiënt bindt factor VIII aan de von-willebrandfactor van de patiënt. Geactiveerd factor VIII is een cofactor van geactiveerd factor IX, en versnelt de conversie van factor X naar geactiveerd factor X. Geactiveerd factor X zet protrombine om in trombine. Trombine zet vervolgens fibrinogeen om in fibrine en een stolsel kan worden gevormd. Hemofilie A is een geslachtsgebonden erfelijke afwijking in de bloedstolling, veroorzaakt door verlaagde of afwezige factor VIII:C-spiegels, die resulteert in bloedingen in gewrichten, spieren en inwendige organen, hetzij spontaan, hetzij door letsel of een operatie. Door de substitutietherapie wordt de factor VIII-plasmaspiegel verhoogd, waardoor een tijdelijke correctie van het factortekort optreedt en correctie van de bloedingsneiging mogelijk wordt gemaakt.
Damoctocog alfa pegol is een gepegyleerde vorm van rFVIII. Locatiespecifieke pegylering vermindert de klaring van factor VIII, wat resulteert in een verlengde halfwaardetijd, terwijl de normale functies van het rFVIII-molecuul zonder B domein gehandhaafd blijven (zie rubriek 5.2). Damoctocog alfa pegol bevat geen von-willebrandfactor.
Klinische werkzaamheid en veiligheid
Klinisch onderzoeksprogramma
In totaal zijn 267 eerder behandelde patiënten met ernstige hemofilie A behandeld in het klinische onderzoeksprogramma; het onderzoeksprogramma omvatte 1 fase I-onderzoek en 3 fase II/III-onderzoeken. 219 patiënten waren ≥ 7 jaar oud. Jivi is niet onderzocht bij niet eerder behandelde patiënten.
Fase II/III
PROTECT VIII: De farmacokinetiek, veiligheid en werkzaamheid van Jivi bij behandeling naar behoefte (on demand), bij profylactische behandeling in drie verschillende regimes (twee keer per week 30-40 IE/kg, iedere 5 dagen 45-60 IE/kg en iedere 7 dagen 60 IE/kg) en bij hemostase tijdens grote chirurgische ingrepen werden beoordeeld in een multinationaal, open-label, ongecontroleerd, gedeeltelijk gerandomiseerd onderzoek dat werd uitgevoerd in overeenstemming met het overeengekomen Pediatrisch Onderzoeksplan. In een extensie-onderzoek werden patiënten geïncludeerd die het hoofdonderzoek hadden voltooid. De primaire werkzaamheidsvariabele was de op jaarbasis berekende bloedingsfrequentie (annualized bleed rate, ABR).
Honderdvierendertig mannelijke, eerder behandelde patiënten (onder wie 13 patiënten in de leeftijd van 12 tot 17 jaar) kregen ten minste één injectie van Jivi voor profylactische behandeling (n=114) of behandeling naar behoefte (on demand; n=20) gedurende een periode van 36 weken. Tijdens het extensie-onderzoek werden in totaal 121 patiënten behandeld; 107 patiënten kregen profylaxe en 14 patiënten on demand behandeling. Zesendertig patiënten kregen profylactische behandeling gedurende > 5 jaar tot 7,0 jaar. De totale mediane (bereik) tijd in het onderzoek was 3,9 jaar (0,8 - 7,0 jaar) voor alle 121 patiënten. Hemostase tijdens 20 grote operaties bij 17 patiënten werd beoordeeld in het operatiegedeelte.
Fase III
PROTECT Kids: De farmacokinetiek, veiligheid en werkzaamheid van Jivi op basis van drie profylactische regimes (tweemaal per week, iedere 5 dagen en iedere 7 dagen) en behandeling van doorbraakbloedingen werden beoordeeld in een multinationaal, ongecontroleerd open-label onderzoek bij 73 pediatrische patiënten (< 12 jaar oud) gedurende een periode van 50 blootstellingsdagen en gedurende minstens 6 maanden. Dit onderzoek werd uitgevoerd in overeenstemming met het overeengekomen Pediatrisch Onderzoeksplan. Eenenzestig patiënten (83,6%) voltooiden het hoofdonderzoek en 59 patiënten gingen verder in het optionele extensie-onderzoek met een totale mediane tijd in het onderzoek van 5,8 jaar (bereik 1,0-6,6 jaar).
Alfa PROTECT: Een open-label onderzoek met behandeling van een enkele groep voor de evaluatie van de veiligheid van infusies met Jivi voor profylaxe en behandeling van bloedingen bij eerder behandelde kinderen van 7 tot jonger dan 12 jaar met ernstige hemofilie A onderzocht het potentiële risico van overgevoeligheid en verlies van geneesmiddeleffect in verband met een immuunrespons op polyethyleenglycol (PEG) binnen de eerste 4 blootstellingen aan Jivi. Patiënten werden gedurende 6 maanden profylactisch behandeld en kregen voortzetting van behandeling aangeboden in een 18 maanden durend extensie-onderzoek.
Profylactische behandeling bij patiënten ≥ 12 jaar oud
Tijdens de periode van het hoofdonderzoek werden patiënten toegewezen aan profylaxe 2x/week (n=24) of gerandomiseerd naar iedere 5 dagen (n=43) of iedere 7 dagen (n=43), of ontvingen behandeling naar behoefte (on demand; n=20) met Jivi. Negenennegentig van de 110 patiënten (90%) bleven hetzelfde behandelregime houden. Bij elf patiënten uit de iedere 7 dagen behandelarm werd de frequentie verhoogd. De mediane dosis voor alle profylactische regimes bedroeg 46,9 IE/kg/injectie. De mediane (Q1; Q3) ABR tijdens de profylaxe was 2,09 (0,0; 6,1) voor alle bloedingen en 0,0 (0,0; 4,2) voor spontane bloedingen vergeleken met 23,4 (18; 37) totaal aantal bloedingen in de groep behandeling naar behoefte (on demand-groep). Tweeënveertig van de 110 in de profylaxearmen (38,2%) hadden geen bloedingsepisoden.
Tijdens het extensie-onderzoek (mediane duur van 3,2 jaar, bereik 0,1-6,3 jaar) werden 23 patiënten 2x/week behandeld, 33 patiënten iedere 5 dagen, 23 patiënten iedere 7 dagen gedurende de totale tijd in het extensie-onderzoek en 28 patiënten veranderden van behandelregime. De mediane dosis voor profylaxe bedroeg 47,8 IE/kg. De algehele mediane (Q1; Q3) totale ABR bedroeg 1,49 (0,4; 4,8) en 0,75 (0,0; 2,9) voor spontane bloedingen in de gecombineerde groepen met profylaxe en de totale ABR was 34,1 in de on demand-groep.
Hierbij moet worden vermeld dat de ABR niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Behandeling van een bloeding
Van de 702 bloedingsvoorvallen die met Jivi werden behandeld tijdens het hoofdonderzoek werden er 636 (90,6%) behandeld met 1 of 2 injecties; hiervan werd 81,1% behandeld met 1 injectie. De mediane dosis (bereik) per injectie bedroeg 31,7 (14; 62) IE/kg. Tijdens de extensie werden 1.902 bloedingen behandeld met Jivi en werd 94% onder controle gebracht met 1 of 2 injecties; hiervan werd 84,9% onder controle gebracht met 1 injectie. De mediane dosis (bereik) bedroeg 37,9 (15; 64) IE/kg/injectie.
Perioperatieve behandeling
In totaal werden 20 grote operaties uitgevoerd en beoordeeld bij 17 patiënten. De mediane totale dosis bij grote operaties bedroeg 219 IE/kg (bereik: 50-1.500 IE/kg, inclusief postoperatieve periode van maximaal 3 weken). De perioperatieve hemostatische werkzaamheid werd als ‘goed’ of ‘uitstekend’ beoordeeld tijdens alle grote operaties.
Aanvullend werden 34 kleine operaties uitgevoerd bij 19 patiënten. In alle beschikbare gevallen werd de hemostase beoordeeld als ‘goed’ of ‘uitstekend’.
Pediatrische patiënten < 12 jaar
Het gebruik van Jivi bij kinderen jonger dan 7 jaar is niet geïndiceerd (zie rubriek 4.2 voor informatie over gebruik bij kinderen).
PROTECT Kids: In totaal kregen 73 eerder behandelde pediatrische patiënten in het fase III-onderzoek (44 patiënten < 6 jaar, 29 patiënten 6 tot < 12 jaar) twee keer per week, iedere 5 dagen of iedere 7 dagen een profylactische behandeling. Bij 53 patiënten die het hoofdonderzoek hadden voltooid was de mediane (Q1; Q3) ABR 2,87 (1,1; 6,1) en de spontane ABR 0,0 (0,0; 2,6). Bij de behandeling van bloedingen kwam 84,4% van de bloedingen met 1 injectie ten einde en 91,9% van de bloedingen kwam met 1 of 2 injecties ten einde.
11 patiënten in de leeftijdsgroep < 6 jaar vielen uit als gevolg van een immuunrespons op PEG die gepaard ging met een verlies van werkzaamheid en/of een overgevoeligheidsreactie gedurende de eerste vier blootstellingsdagen.
Voor 59 patiënten die verder gingen met het extensie-onderzoek was de totale mediane (Q1; Q3) ABR tijdens de extensieperiode 1,64 (0,5; 3,1). Voor 30 patiënten ≥ 12 jaar aan het einde van het extensie-onderzoek was de mediane (Q1; Q3) ABR 1,76 (0,5; 3,3).
Alfa PROTECT: In totaal kregen 35 PTP’s (7 jaar tot jonger dan 12 jaar) twee keer per week een profylactische behandeling (40-60 IE/kg) met een mediane dosis van 55 IE/kg. De mediane (Q1; Q3) op jaarbasis berekende bloedingsfrequentie bij de werkzaamheidspopulatie (32 patiënten) was 0,0 (0,0; 1,9). Bij 95,2% verdwenen bloedingen met 1 of 2 injecties. Eén patiënt had een immuunrespons op PEG die verband hield met verlies van geneesmiddeleffect binnen de eerste 4 blootstellingsdagen. De patiënt zette de behandeling stop gedurende 2 maanden, de antilichamen verdwenen en de patiënt kon de behandeling hervatten.
Extensiestudies PROTECT Kids en Alfa-PROTECT met patiënten van 7 tot < 12 jaar oud (gepoolde analyse):
In totaal ontvingen 74 PTP’s (7 tot < 12 jaar) profylactische behandeling, van wie 42 tweemaal per week (25-60 IE/kg) met een gemiddelde dosering van 46 IE/kg. De mediane (Q1; Q3) ABR was 0,0 (0,0;1,4).
In totaal ontvingen 28 patiënten profylactische behandeling elke 5 dagen (45-60 IE/kg) met een gemiddelde dosering van 55,0 IE/kg. De mediane ABR was 1,4 (0,7; 5,0).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek (PK) van Jivi werd vergeleken met die van factor VIII in een cross-over fase I-onderzoek. De PK werd ook beoordeeld bij 12 patiënten van 7 jaar tot jonger dan 12 jaar [PROTECT Kids] en bij 22 patiënten in de leeftijd van 12 jaar en ouder [PROTECT VIII], en bij 16 van deze patiënten na 6 maanden profylactische behandeling in het fase II/III-onderzoek.
De PK-gegevens (gebaseerd op de chromogene assay) gaven aan dat Jivi een verminderde klaring (CL) had, wat resulteerde in een terminale halfwaardetijd die 1,4 keer langer is en een dosisgenormaliseerde AUC die 1,4 keer hoger is in vergelijking met het vergelijkend factor VIII-product. Er werden dosisproportionele toenames waargenomen tussen de doses van 25 en 60 IE/kg, wat wijst op dosislineariteit tussen 25 IE/kg en 60 IE/kg.
In tabel 3 staan de farmacokinetische parameters samengevat na een enkelvoudige dosis van 60 IE/kg bij 12 patiënten van 7 jaar tot jonger dan 12 jaar en bij 22 patiënten van 12 jaar en ouder. Herhaalde PK-metingen bij patiënten van 12 jaar en ouder duidden niet op relevante veranderingen in de PK-kenmerken na langdurige behandeling.
Tabel 3: Farmacokinetische parameters (geometrisch gemiddelde (%CV) en aritmetisch gemiddelde (±SD)) voor Jivi na een enkelvoudige dosis van 60 IE/kg gebaseerd op de chromogene assay
| Parameters (eenheden) | Jivi Patiënten ≥ 12 jaar n=22 PROTECT VIII | Jivi Patiënten 7 tot < 12 jaar n=12 PROTECT Kids |
| AUC (IE*u/dl) | 3.710 (33,8) 3.900 ± 1.280 | 2.842 (20,3) 2.892,8 ± 546,83 |
| AUC, norm (u*kg/dl) | 62,5 (33,7) 65,7 ± 21,4 | 47,5 (19,6) 48,3 ± 8,9 |
| Cmax (IE/dl) | 163 (14,7) 164 ± 23,8 | 128 (19,9) 130 ± 25,0 |
| t1/2 (u) | 17,1 (27,1) 17,6 ± 4,26 | 15,6 (23,5) 16,0 ± 3,6 |
| MRTiv (u) | 24,4 (27,5) 25,2 ± 6,19 | 23,5 (24,4) 24,2 ± 5,7 |
| Vss (dl/kg) | 0,391 (16,3) 0,396 ± 0,0631 | 0,496 (20,2) 0,505 ± 0,099 |
| Cl (dl/u/kg) | 0,0160 (33,7) 0,0168 ± 0,00553 | 0,0211 (19,6) 0,0214 ± 0,00433 |
AUC: area under the curve (oppervlakte onder de curve); AUC norm: dosisgenormaliseerde AUC; Cmax: maximale geneesmiddelenconcentratie
t1/2: terminale halfwaardetijd; MRTIV: gemiddelde verblijfstijd na intraveneuze toediening Vss: schijnbaar verdelingsvolume in steady-state
Cl: klaring
Bij 131 patiënten van 12 jaar en ouder werd op verschillende tijdstippen de incrementele recovery (opbrengst) bepaald. De mediane (Q1; Q3) recovery (opbrengst) was 2,6 (2,3; 3,0) met de chromogene assay. De mediane (bereik) incrementele recovery (opbrengst) bij 57 patiënten van 7 jaar tot jonger dan 12 jaar was 1,9 (1,1 tot 3,8) met de chromogene assay.
Er werd een farmacokinetisch populatiemodel ontwikkeld op basis van alle beschikbare factor VIII-metingen (uit veelvuldige PK-monsterafname en alle recovery monsters) gedurende de 3 klinische onderzoeken, waarmee de PK-parameters voor de patiënten in de verschillende onderzoeken konden worden berekend. In tabel 4 hieronder staan de PK-parameters gebaseerd op het farmacokinetisch populatiemodel.
Tabel 4: PK-parameters (geometrische gemiddelde [%CV]) gebaseerd op het farmacokinetisch populatiemodel, met behulp van een chromogene assay
PK-parameters (eenheid) | 7 tot < 12 jaar N=25 | 12 tot < 18 jaar N=12 | ≥ 18 jaar N=133 | Totaal (≥ 12 jaar) N=145 |
| AUC (IE*u/dl) | 2.694 (23) | 3.341 (34,2) | 4.052 (31,1) | 3.997 (31,6) |
| AUCnorm (u*kg/dl) | 44,9 (23) | 57,4 (32,6) | 67,5 (30,6) | 66,6 (31,0) |
| t1/2 (u) | 15,0 (19,3) | 16,8 (25,2) | 17,4 (28,8) | 17,4 (28,4) |
| Vss (dl/kg) | 0,481 (15,3) | 0,423 (15,5) | 0,373 (15,6) | 0,376 (15,9) |
| Cl (dl/u/kg) | 0,0223 (22,9) | 0,0174 (34,2) | 0,0148 (31,1) | 0,0150 (31,6) |
*AUC berekend voor een dosis van 60 IE/kg
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Jivi is onderzocht in studies met betrekking tot farmacologie, bij enkelvoudige en herhaalde dosering, alsook in toxiciteitsonderzoeken bij jonge ratten en konijnen. In een langlopend, 6 maanden durend chronische-toxiciteitsonderzoek waren er geen aanwijzingen voor PEG-accumulatie of andere effecten die verband houden met de toediening van Jivi. Daarnaast werden er 4 weken durende toxiciteitsonderzoeken met de PEG-groep van Jivi uitgevoerd bij twee soorten dieren. De PEG-linker-groep werd ook onderzocht in een standaardreeks van in vivo en in vitro genotoxiciteitsonderzoeken en deze duidden niet op een potentieel voor genotoxiciteit. In deze onderzoeken kwamen geen veiligheidsrisico's voor mensen aan het licht.
Onderzoeken met een enkelvoudige dosis bij ratten met de radioactief gelabelde PEG-groep toonden aan dat er geen aanwijzing was voor retentie of onomkeerbare binding van radioactiviteit in het lichaam van het dier. Meer specifiek werd er geen residuele radioactiviteit in de hersenen gedetecteerd, wat erop wijst dat de radioactief gelabelde verbinding de bloed-hersenbarrière niet is gepasseerd. In distributie- en excretieonderzoeken bij ratten bleek de 60 kDa PEG-groep van Jivi in grote mate gedistribueerd en geëlimineerd te worden uit organen en weefsels, en uitgescheiden te worden in de urine (68,4% tot dag 231 na toediening) en de feces (13,8% tot dag 168 na toediening).
Er zijn geen langlopende onderzoeken bij dieren uitgevoerd om het carcinogeen potentieel van Jivi te beoordelen, noch onderzoeken om de effecten van Jivi op de voortplanting vast te stellen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
sucrose
histidine
glycine (E 640)
natriumchloride
calciumchloridedihydraat (E 509)
polysorbaat 80 (E 433)
ijsazijnzuur (voor pH-stelling) (E 260)
Oplosmiddel
water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Alleen de onderdelen in de verpakking dienen te worden gebruikt voor reconstitutie en injectie, omdat de behandeling kan mislukken door adsorptie van factor VIII aan het inwendige oppervlak van sommige injectiesystemen.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar
Gereconstitueerde oplossing
De chemische en fysische stabiliteit tijdens gebruik is voor 3 uur na reconstitutie aangetoond bij kamertemperatuur. Niet in de koelkast bewaren na reconstitutie.
Vanuit microbiologisch oogpunt dient het middel onmiddellijk na reconstitutie gebruikt te worden. Indien het middel niet onmiddellijk wordt gebruikt, vallen de bewaartijden na opening en de bewaarcondities vóór het gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De injectieflacon en de voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
Binnen de totale houdbaarheidsperiode van 2 jaar kan het middel (mits bewaard in de buitenverpakking) gedurende een beperkte periode van 6 maanden bij maximaal 25 °C bewaard worden. De einddatum van de bewaarperiode van 6 maanden bij een temperatuur van 25 °C dient op de doos van het product te worden genoteerd. Deze datum mag de op de buitenverpakking gedrukte uiterste gebruiksdatum niet overschrijden. Aan het eind van deze periode mag het product niet terug in de koelkast worden geplaatst, maar moet het worden gebruikt of afgevoerd.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke enkelstuksverpakking Jivi bevat:
- één injectieflacon met poeder (10 ml injectieflacon van transparant glas type 1 met grijze broombutyl-rubberen stop en aluminium afsluiting)
één voorgevulde spuit met 2,5 ml (voor 250 IE, 500 IE, 1.000 IE, 2.000 IE en 3.000 IE) of 5 ml
(voor 4.000 IE) oplosmiddel (transparante glazen type 1-cilindrische spuit met grijze broombutyl-rubberen stop)
- één zuigerstaafje voor de spuit
- één injectieflaconadapter (met geïntegreerd filter)
- één vlindernaald (= aderpunctieset)
Verpakkingsgrootten
- 1 enkelstuksverpakking.
- 1 multiverpakking met 30 enkelstuksverpakkingen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
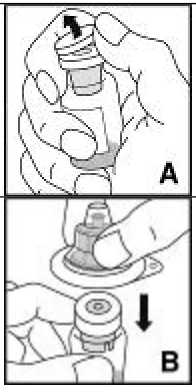
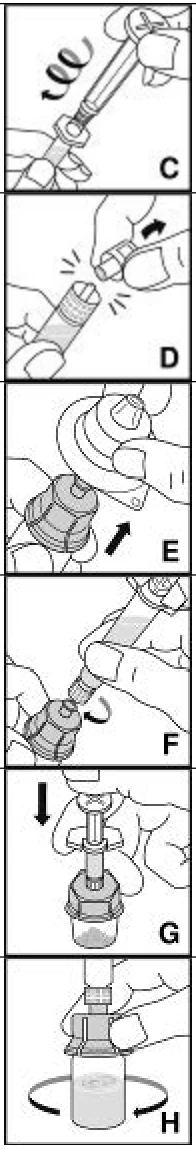
Jivi-poeder dient alleen opgelost te worden met het bijgeleverde oplosmiddel in de voorgevulde spuit (2,5 ml of 5 ml water voor injectie) en de injectieflaconadapter. Het geneesmiddel moet voor injectie onder aseptische omstandigheden worden bereid. Indien een onderdeel van de verpakking geopend of beschadigd is, moet dit niet worden gebruikt.
Na reconstitutie is de oplossing helder en kleurloos en moet deze vervolgens worden teruggezogen in de spuit. Parenterale geneesmiddelen dienen vóór toediening visueel te worden gecontroleerd op aanwezigheid van deeltjes en op verkleuring.
Het gereconstitueerde product moet vóór toediening worden gefiltreerd om eventueel in de oplossing aanwezige deeltjes te verwijderen. Het filtreren wordt uitgevoerd met de injectieflaconadapter.
Gedetailleerde instructies voor reconstitutie (bereiding) en toediening van Jivi
U heeft desinfectiedoekjes, gaasjes, pleisters en een stuwband nodig. Deze worden niet meegeleverd in de Jivi-verpakking.
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
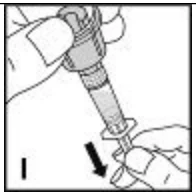
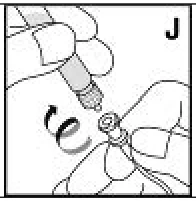
- 17. Injecteer de oplossing in 2 tot 5 minuten in een ader; let daarbij op de positie van de naald. De snelheid waarmee u het middel toedient, moet zo zijn dat het voor u goed voelt, maar u mag niet sneller inspuiten dan 2,5 ml per minuut.
- 18. Indien hierna nog een dosis nodig is, gebruik dan een nieuwe spuit waarin het poeder zoals hierboven beschreven is opgelost.
- 19.
Indien geen nieuwe dosis hoeft te worden toegediend, verwijder dan de vlindernaald
(= aderpunctieset) en spuit. Druk een gaasje stevig op de injectieplaats gedurende ongeveer 2 minuten, terwijl de arm gestrekt wordt gehouden. Dek de injectieplaats ten slotte af met een klein drukverband en beoordeel of een pleister nodig is.
- 20. Het wordt aanbevolen om elke keer wanneer u Jivi gebruikt, u de naam en het partijnummer van het geneesmiddel opschrijft.
- 21. Spoel geneesmiddelen niet door de gootsteen of de WC en gooi ze niet in de vuilnisbak. Vraag uw apotheker of arts wat u met geneesmiddelen moet doen die u niet meer gebruikt. Als u geneesmiddelen op de juiste manier afvoert worden ze op een verantwoorde manier vernietigd en komen ze niet in het milieu terecht.
Jivi is uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bayer AG
51368 Leverkusen
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1324/001
|
EU/1/18/1324/002
|
EU/1/18/1324/003
|
EU/1/18/1324/004
|
EU/1/18/1324/005
|
) EU/1/18/1324/006
|
EU/1/18/1324/007
|
EU/1/18/1324/008
|
EU/1/18/1324/009
|
EU/1/18/1324/010
|
EU/1/18/1324/011
|
EU/1/18/1324/012
|
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 november 2018
Datum van laatste verlenging: 23 juni 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.