


SmPC (samenvatting van de productkenmerken) - Nplate
Nplate 125 microgram poeder voor oplossing voor injectieNplate 250 microgram poeder voor oplossing voor injectieNplate 500 microgram poeder voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Nplate 125 microgram poeder voor oplossing voor injectie
Nplate 250 microgram poeder voor oplossing voor injectie
Nplate 500 microgram poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Nplate 125 microgram poeder voor oplossing voor injectie
Elke injectieflacon bevat 125 µg romiplostim. Na reconstitutie bevat een toe te dienen volume van 0,25 ml oplossing 125 µg romiplostim (500 µg/ml). Elke injectieflacon bevat een overfill om er zeker van te zijn dat 125 µg romiplostim kan worden toegediend.
Nplate 250 microgram poeder voor oplossing voor injectie
Elke injectieflacon bevat 250 µg romiplostim. Na reconstitutie bevat een toe te dienen volume van 0,5 ml oplossing 250 µg romiplostim (500 µg/ml). Elke injectieflacon bevat een overfill om er zeker van te zijn dat 250 µg romiplostim kan worden toegediend.
Nplate 500 microgram poeder voor oplossing voor injectie
Elke injectieflacon bevat 500 µg romiplostim. Na reconstitutie bevat een toe te dienen volume van 1 ml oplossing 500 µg romiplostim (500 µg/ml). Elke injectieflacon bevat een overfill om er zeker van te zijn dat 500 µg romiplostim kan worden toegediend.
Romiplostim wordt geproduceerd door recombinant DNA-technologie in Escherichia coli (E. coli).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie (poeder voor injectie).
Het poeder is wit.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Volwassenen:
Nplate is geïndiceerd voor de behandeling van volwassen patiënten met primaire immuungemedieerde trombocytopenie (ITP) die refractair zijn voor andere behandelingen (bijvoorbeeld corticosteroïden, immunoglobulines) (zie rubriek 4.2 en 5.1).
Pediatrische patiënten:
Nplate is geïndiceerd voor de behandeling van pediatrische patiënten van één jaar en ouder met chronische primaire immuungemedieerde trombocytopenie (ITP) die refractair zijn voor andere behandelingen (bijvoorbeeld corticosteroïden, immunoglobulines) (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
De behandeling dient plaats te vinden onder toezicht van een arts die ervaring heeft met de behandeling van hematologische aandoeningen.
Dosering
Nplate dient eenmaal per week als een subcutane injectie te worden toegediend.
Aanvangsdosering
De aanvangsdosering van romiplostim is 1 µg/kg op basis van het werkelijke lichaamsgewicht.
Dosisberekening
Het toe te dienen volume romiplostim wordt berekend op basis van het lichaamsgewicht, de benodigde dosis en de concentratie van het middel.
Tabel 1. Richtlijnen voor het berekenen van de individuele patiëntdosis en het toe te dienen volume romiplostim
Individuele patiëntdosis (µg) | Individuele patiëntdosis (µg) = gewicht (kg) x dosis in µg/kg Bij de berekening van de aanvangsdosis dient altijd het werkelijke lichaamsgewicht bij aanvang van de behandeling te worden gebruikt.
|
Als individuele patiëntdosis ≥ 23 µg is | Reconstitueer het gevriesdroogde product zoals beschreven in rubriek 6.6. De resulterende concentratie is 500 µg/ml. Toe te dienen volume (ml) = individuele patiëntdosis (µg) / 500 µg/ml (rond het volume af op de dichtstbijzijnde honderdste ml) |
Als individuele patiëntdosis < 23 µg is | Verdunning is vereist om zeker te zijn van een nauwkeurige dosering. Reconstitueer het gevriesdroogde product en verdun het vervolgens zoals beschreven in rubriek 6.6. De resulterende concentratie is 125 µg/ml. Toe te dienen volume (ml) = individuele patiëntdosis (µg) / 125 µg/ml (rond het volume af op de dichtstbijzijnde honderdste ml) |
| Voorbeeld | Patiënt die 10 kg weegt, start behandeling met 1 µg/kg romiplostim. Individuele patiëntdosis (µg) = 10 kg x 1 µg/kg = 10 µg Omdat de dosis < 23 µg is, is verdunning vereist om zeker te zijn van een nauwkeurige dosering. Reconstitueer het gevriesdroogde product en verdun het vervolgens zoals beschreven in rubriek 6.6. De resulterende concentratie is 125 µg/ml. Toe te dienen volume (ml) = 10 µg / 125 µg/ml = 0,08 ml |
Aanpassen van de dosering
Het werkelijke lichaamsgewicht van de patiënt bij aanvang van de behandeling dient te worden gebruikt om de dosis te berekenen. De wekelijkse dosering romiplostim dient te worden verhoogd in stappen van 1 µg/kg totdat de patiënt een trombocytenaantal van ≥ 50 x 109/l bereikt. Het trombocytenaantal dient wekelijks te worden bepaald tot een stabiel trombocytenaantal (≥ 50 x 109/l gedurende minstens 4 weken zonder aanpassing van de dosering) is bereikt. Daarna dient het trombocytenaantal maandelijks te worden bepaald en dient de dosis zo nodig te worden aangepast volgens de dosisaanpassingstabel (tabel 2) om het trombocytenaantal binnen het aanbevolen bereik te houden. Zie tabel 2 hieronder voor dosisaanpassing en controle. Een maximale wekelijkse dosis van 10 μg/kg mag niet worden overschreden.
Tabel 2. Leidraad voor dosisaanpassing op basis van trombocytenaantal
Trombocytenaantal (x 109/l) | Actie |
| < 50 | Verhoog de wekelijkse dosering met 1 μg/kg |
| > 150 gedurende twee opeenvolgende weken | Verlaag de wekelijkse dosering met 1 μg/kg |
| > 250 | Niet toedienen, blijf wekelijks het trombocytenaantal bepalen Nadat het trombocytenaantal is gedaald tot < 150 x 109/l, hervat toediening met een wekelijkse dosering verlaagd met 1 μg/kg |
Vanwege de interindividuele variabele trombocytenrespons, kan bij sommige patiënten het trombocytenaantal abrupt dalen onder 50 x 109/l na een dosisafname of staken van de behandeling. In deze gevallen dienen, indien klinisch aangewezen, hogere grenswaarden van trombocytenaantallen voor dosisreductie (200 x 109/l) en onderbreking van de behandeling (400 x 109/l) te worden overwogen volgens medisch oordeel.
Een verlies van respons of het onvermogen om een trombocytenrespons te behouden met romiplostim binnen het aanbevolen doseringsbereik dient de aanleiding te zijn om op zoek te gaan naar oorzakelijke factoren (zie rubriek 4.4, onder verlies van respons op romiplostim).
Staken van de behandeling
Behandeling met romiplostim dient te worden gestaakt wanneer na vier weken behandeling met romiplostim met de hoogste wekelijkse dosering van 10 μg/kg het trombocytenaantal niet gestegen is tot een niveau dat voldoende is om klinisch relevante bloedingen te voorkomen.
Patiënten dienen regelmatig klinisch beoordeeld te worden en over voortzetting van de behandeling dient door de behandelende arts op individuele basis te worden beslist. Bij patiënten die geen splenectomie hebben ondergaan dient splenectomie meegenomen te worden in de evaluatie. Na staken van de behandeling is het opnieuw optreden van trombocytopenie waarschijnlijk (zie rubriek 4.4).
Oudere patiënten (≥ 65 jaar)
In het algemeen werden geen verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten < 65 en ≥ 65 jaar (zie rubriek 5.1). Hoewel het op basis van deze gegevens niet nodig is doseringsschema’s aan te passen voor oudere patiënten, wordt voorzichtigheid geadviseerd gezien het kleine aantal oudere patiënten dat tot op heden in de klinische onderzoeken geïncludeerd is.
Pediatrische patiënten
De veiligheid en werkzaamheid van romiplostim bij kinderen jonger dan één jaar zijn niet vastgesteld.
Patiënten met leverinsufficiëntie
Romiplostim dient niet te worden gebruikt bij patiënten met gemiddelde tot ernstige leverinsufficiëntie (Child-Pugh score ≥ 7), tenzij het te verwachten voordeel zwaarder weegt dan het geïdentificeerde risico op poortadertrombose bij patiënten met trombocytopenie samengaand met leverinsufficiëntie behandeld met trombopoëtine (TPO) agonisten (zie rubriek 4.4).
Indien het gebruik van romiplostim nodig wordt geacht, dient het trombocytenaantal grondig te worden gecontroleerd om het risico van trombo-embolische complicaties te minimaliseren.
Patiënten met nierinsufficiëntie
Er zijn bij deze patiëntenpopulaties geen formele klinische onderzoeken uitgevoerd. Voorzichtigheid is geboden wanneer Nplate bij deze populaties wordt gebruikt.
Wijze van toediening
Voor subcutaan gebruik.
Na reconstitutie van het poeder wordt de Nplate-oplossing voor injectie subcutaan toegediend. Het injectievolume kan zeer klein zijn. Bij de bereiding van Nplate is voorzichtigheid geboden bij het berekenen van de dosis en reconstitutie met de juiste hoeveelheid steriel water voor injectie. Als de berekende individuele patiëntdosis kleiner is dan 23 µg, is verdunning met conserveermiddelvrije, steriele natriumchloride 9 mg/ml (0,9%) oplossing voor injectie vereist om zeker te zijn van een nauwkeurige dosering (zie rubriek 6.6). Er moet vooral op worden gelet dat het juiste volume Nplate voor subcutane toediening uit de injectieflacon wordt opgezogen – er dient een injectiespuit met maatverdelingen van 0,01 ml te worden gebruikt.
Zelftoediening van Nplate is niet toegestaan voor pediatrische patiënten.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen of voor van E. coli afkomstige eiwitten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Opnieuw optreden van trombocytopenie en bloedingen na staken van de behandeling
Het is waarschijnlijk dat trombocytopenie opnieuw optreedt na staken van de behandeling met romiplostim. Er is een verhoogd risico op bloedingen als de behandeling met romiplostim wordt gestaakt wanneer de patiënt tegelijkertijd wordt behandeld met anticoagulantia of trombocytenaggregatieremmers. Patiënten dienen nauwlettend gecontroleerd te worden op een daling van het trombocytenaantal en een medische behandeling te krijgen om bloedingen na staken van de behandeling met romiplostim te voorkomen. Het wordt aanbevolen om, als de behandeling met romiplostim wordt gestaakt, de ITP-behandeling opnieuw te starten conform de huidige behandelrichtlijnen. Aanvullende medische handelingen kunnen omvatten: het staken van anticoagulantia en/of trombocytenaggregatieremmers, het tegengaan van anticoagulatie of het ondersteunen met trombocyten.
Toename van reticuline in het beenmerg
Toename van reticuline in het beenmerg wordt verondersteld een gevolg te zijn van TPO-receptorstimulatie, wat leidt tot een toename van het aantal megakaryocyten in het beenmerg, die vervolgens cytokinen kunnen afgeven. Morfologische veranderingen in de perifere bloedcellen kunnen wijzen op een toename van reticuline en dit kan worden vastgesteld door beenmergbiopsie. Daarom worden voorafgaand aan en gedurende de behandeling met romiplostim onderzoeken naar cellulaire morfologische afwijkingen met behulp van een perifeer bloeduitstrijkje en complete bloedtelling (CBC) aanbevolen. Zie rubriek 4.8 voor informatie over toename van reticuline waargenomen tijdens klinische onderzoeken met romiplostim.
Wanneer bij patiënten een verlies van werkzaamheid samen met een abnormaal perifeer bloeduitstrijkje wordt waargenomen, dient de toediening van romiplostim te worden gestaakt. De patiënt dient lichamelijk onderzocht te worden en een beenmergbiopsie met een geschikte kleuring voor reticuline moet worden overwogen. Indien beschikbaar, dienen de resultaten van de beenmergbiopsie vergeleken te worden met de resultaten van een eerdere beenmergbiopsie. Wanneer bij patiënten de werkzaamheid behouden blijft, maar wel een abnormaal perifeer bloeduitstrijkje wordt waargenomen, dient de arts een passend klinisch oordeel te volgen, waaronder het overwegen van een beenmergbiopsie, en dient de risico/batenverhouding van romiplostim en alternatieve ITP-behandelingsopties opnieuw te worden beoordeeld.
Trombotische/trombo-embolische complicaties
Trombotische/trombo-embolische voorvallen, waaronder diepveneuze trombose, longembolie en myocardinfarct, zijn waargenomen bij het gebruik van romiplostim bij patiënten met ITP. Deze voorvallen hebben zich voorgedaan bij ongeacht welk aantal trombocyten (zie rubriek 4.8). De incidentie van trombotische/trombo-embolische voorvallen die is waargenomen in klinische onderzoeken was 6,0% met romiplostim en 3,6% met placebo. Voorzichtigheid moet in acht worden genomen bij de toediening van romiplostim aan patiënten met bekende risicofactoren voor trombo-embolie, waaronder, maar niet beperkt tot, aangeboren (bijv. Factor V Leiden) of verkregen risicofactoren (bijv. ATIII-deficiëntie, antifosfolipidesyndroom), gevorderde leeftijd, patiënten met langdurige perioden van immobilisatie, maligniteiten, anticonceptiva en hormoonvervangende behandeling, chirurgie/trauma, obesitas en roken. Het wordt aanbevolen om patiënten te controleren op tekenen en symptomen van trombotische/trombo-embolische voorvallen en deze onmiddellijk te behandelen volgens de richtlijnen van de instelling en de standaard medische praktijk.
Trombo-embolische voorvallen (TEE), waaronder poortadertrombose, zijn gemeld bij patiënten met chronische leverziekte die romiplostim kregen, hoewel een causaal verband niet is vastgesteld. Romiplostim moet bij deze populaties met voorzichtigheid worden gebruikt. De richtlijnen voor aanpassing van de dosering dienen te worden gevolgd (zie rubriek 4.2).
Medicatiefouten
Bij patiënten aan wie Nplate werd toegediend is melding gemaakt van medicatiefouten, waaronder overdosering en onderdosering. Richtlijnen voor berekening en aanpassing van de dosering dienen te worden gevolgd. Bij sommige pediatrische patiënten is voor nauwkeurige dosering een extra verdunningsstap na reconstitutie vereist, wat het risico op medicatiefouten kan vergroten (zie rubriek 4.2).
Overdosering kan leiden tot een overmatige stijging van de trombocytenaantallen, wat in verband wordt gebracht met trombotische/trombo-embolische complicaties. Als de trombocytenaantallen overmatig stijgen, staak dan de toediening van Nplate en controleer het trombocytenaantal. Hervat de behandeling met Nplate overeenkomstig de aanbevelingen voor dosering en toediening. Onderdosering kan resulteren in onverwacht lagere trombocytenaantallen en kans op bloedingen. Bij patiënten die Nplate toegediend krijgen, moeten de trombocytenaantallen worden gecontroleerd (zie rubriek 4.2, 4.4 en 4.9).
Progressie van bestaande Myelodysplastische Syndromen (MDS)
Een positieve risico/batenverhouding voor romiplostim is alleen vastgesteld voor de behandeling van trombocytopenie geassocieerd met ITP (zie rubriek 4.1) en romiplostim dient niet te worden toegepast bij andere klinische aandoeningen geassocieerd met trombocytopenie.
De diagnose ITP bij volwassenen en oudere patiënten moet zijn bevestigd door de uitsluiting van andere klinische entiteiten die zich presenteren bij trombocytopenie. In het bijzonder dient de diagnose MDS te zijn uitgesloten. Gedurende het verloop van de ziekte en behandeling dient normaalgesproken een beenmergaspiraat afgenomen te worden en een biopsie te worden uitgevoerd voor diegenen met systemische symptomen of afwijkende verschijnselen, zoals een verhoogd aantal perifere blasten.
In klinische onderzoeken naar de behandeling met romiplostim bij volwassen patiënten met MDS werden gevallen van voorbijgaande verhoogde aantallen blasten waargenomen en gevallen van ziekteprogressie van MDS naar AML gerapporteerd. In een gerandomiseerd placebogecontroleerd onderzoek bij MDS-patiënten is de behandeling met romiplostim vroegtijdig gestopt vanwege een numerieke overmaat van ziekteprogressie naar AML en een toename van circulerende blasten van meer dan 10% bij patiënten die romiplostim toegediend kregen. Van de waargenomen gevallen van ziekteprogressie van MDS naar AML hadden patiënten met een MDS-classificatie van RAEB-1 bij baseline een groter risico op ziekteprogressie naar AML dan patiënten met lager risico MDS.
Romiplostim dient buiten klinisch onderzoek niet te worden gebruikt voor de behandeling van trombocytopenie als gevolg van MDS of enige andere oorzaak van de trombocytopenie anders dan ITP.
Verlies van respons op romiplostim
Een verlies van respons of het onvermogen om een trombocytenrespons te behouden tijdens behandeling met romiplostim binnen het aanbevolen doseringsbereik dient de aanleiding te zijn om op zoek te gaan naar oorzakelijke factoren, inclusief immunogeniciteit (zie rubriek 4.8) en een toename van reticuline in het beenmerg (zie hierboven).
Effect van romiplostim op rode en witte bloedcellen
Veranderingen in rode (daling) en witte (stijging) bloedcelparameters zijn zowel waargenomen in niet-klinische toxicologische onderzoeken (rat en aap) als bij ITP-patiënten. Gelijktijdig optreden van anemie en leucocytose (binnen 4 weken) kan voorkomen bij patiënten ongeacht de status van splenectomie, maar zijn vaker gezien bij patiënten die eerder splenectomie hebben ondergaan. Bij patiënten die met romiplostim worden behandeld, moet controle van deze parameters worden overwogen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. De potentiële interacties van romiplostim met gelijktijdig toegediende geneesmiddelen door binding aan plasma-eiwitten, zijn niet bekend.
Tot de geneesmiddelen die in klinische onderzoeken in combinatie met romiplostim gebruikt werden voor de behandeling van ITP behoren onder andere corticosteroïden, danazol en/of azathioprine, intraveneus immunoglobuline (IVIG) en anti-D immunoglobuline. Trombocytenaantallen dienen te worden gecontroleerd als romiplostim met andere geneesmiddelen voor de behandeling van ITP wordt gecombineerd om te voorkomen dat trombocytenaantallen buiten het aanbevolen bereik komen (zie rubriek 4.2).
Het gebruik van corticosteroïden, danazol en azathioprine kan worden verminderd of gestaakt indien in combinatie met romiplostim gegeven (zie rubriek 5.1). Trombocytenaantallen dienen te worden bepaald wanneer andere ITP-behandelingen worden verminderd of stopgezet om te voorkomen dat de trombocytenaantallen onder het aanbevolen bereik komen (zie rubriek 4.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van romiplostim bij zwangere vrouwen.
Uit onderzoek bij dieren is gebleken dat romiplostim de placenta passeerde en het foetaal trombocytenaantal verhoogde. Tevens traden in dierstudies post-implantatieverlies en een lichte stijging in perinatale mortaliteit op (zie rubriek 5.3).
Romiplostim wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of romiplostim/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met romiplostim moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar met betrekking tot vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nplate heeft een matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens klinische onderzoeken hebben zich bij een aantal patiënten milde tot matige aanvallen van duizeligheid van voorbijgaande aard voorgedaan.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Op basis van een analyse van alle volwassen ITP-patiënten die romiplostim kregen in 4 gecontroleerde en 5 niet-gecontroleerde klinische onderzoeken, werd bij 91,5% (248/271) van de patiënten die romiplostim kregen, bijwerkingen gerapporteerd. De gemiddelde duur van blootstelling aan romiplostim in deze onderzoekspopulatie bedroeg 50 weken.
De ernstigste bijwerkingen die kunnen optreden tijdens behandeling met Nplate zijn onder meer: opnieuw optreden van trombocytopenie en bloeding na stopzetting van de behandeling, verhoogd reticuline in het beenmerg, trombotische/trombo-embolische complicaties, medicatiefouten en ziekteprogressie van bestaand MDS naar AML. De meest voorkomende waargenomen bijwerkingen zijn onder meer overgevoeligheidsreacties (waaronder gevallen van huiduitslag, urticaria en angio-oedeem) en hoofdpijn.
Getabelleerde lijst van bijwerkingen
Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere MedDRA-systeem/orgaanklasse en frequentiegroep worden bijwerkingen gerangschikt naar afnemende incidentie.
| MedDRA systeem/ orgaanklassen | Zeer vaak | Vaak | Soms |
| Infecties en parasitaire aandoeningen | Bovensteluchtweg-infectie Rinitis*** | Maag- en darmontsteking Faryngitis*** Conjunctivitis*** Oorinfectie*** Sinusitis***/**** Bronchitis**** | Influenza Gelokaliseerde infectie Nasofaryngitis |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Multipel myeloom Myelofibrose | ||
Bloed- en lymfestelselaandoeningen | Beenmergaandoenin-gen* Trombocytopenie* Anemie | Aplastische anemie Beenmergfalen Leukocytose Splenomegalie Trombocytemie Verhoogd trombocytenaantal Abnormaal trombocytenaantal | |
| Immuunsysteemaan-doeningen | Overgevoeligheid** | Angio-oedeem | |
Voedings- en stofwisselingsstoornissen | Alcoholintolerantie Anorexie Afname van de eetlust Dehydratie Jicht | ||
| Psychische stoornissen | Slapeloosheid | Depressie Abnormale dromen | |
| Zenuwstelselaandoeningen | Hoofdpijn | Duizeligheid Migraine Paresthesie | Clonus Dysgeusie Hypo-esthesie Hypogeusie Perifere neuropathie Trombose van de sinus transversus |
| Oogaandoeningen | Conjunctivale bloedin-gen Accommodatiestoornis Blindheid Oogaandoening Oogpruritus Verhoogde traanvochtproductie Papiloedeem Visuele stoornissen | ||
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | ||
| Hartaandoeningen | Hartkloppingen | Myocardinfarct Versnelde hartslag |
| MedDRA systeem/ orgaanklassen | Zeer vaak | Vaak | Soms |
| Bloedvataandoeningen | Blozen Diepveneuze trombose | Hypotensie Perifere embolie Perifere ischemie Flebitis Oppervlakkige tromboflebitis Trombose Erytromelalgie | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Orofaryngeale pijn*** | Longembolie* | Hoesten Rinorroe Droge keel Dyspneu Neusverstopping Pijnlijke ademhaling |
| Maagdarmstelselaan-doeningen | Pijn in de bovenbuik*** | Misselijkheid Diarree Buikpijn Constipatie Dyspepsie | Braken Rectale bloeding Slechte adem Dysfagie Gastro-oesofageale reflux Hematochezie Mondbloeding Maagklachten Stomatitis Tandverkleuring |
| Lever- en galaandoeningen | Poortadertrombose Verhoogde transaminase | ||
Huid- en onderhuidaandoeningen | Pruritus Ecchymose Huiduitslag | Alopecia Fotosensitiviteitsreactie Acne Contactdermatitis Droge huid Eczeem Erytheem Exfoliatieve huiduitslag Abnormale haargroei Prurigo Purpura Papulaire huiduitslag Pruritische huiduitslag Huidknobbels Abnormale huidgeur Urticaria | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Myalgie Spierspasmen Pijn in ledematen Rugpijn Botpijn | Gespannen spieren Spierzwakte Schouderpijn Spiertrekkingen | |
Nier- en urinewegaandoeningen | Eiwit in urine | ||
| Voortplantingsstelsel- en borstaandoeningen | Vaginale bloeding |
| MedDRA systeem/ orgaanklassen | Zeer vaak | Vaak | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid Perifeer oedeem Influenza-achtig ziektebeeld Pijn Asthenie Pyrexie Rillingen Injectieplaatsreactie Perifere zwelling*** | Bloeding op de injectieplaats Pijn op de borst Geïrriteerdheid Malaise Gelaatsoedeem Opvliegers Nervositeit | |
| Onderzoeken | Verhoogde bloeddruk Verhoogde bloedlactaatdehydro-genase Verhoogde lichaamstemperatuur Gewichtsafname Gewichtstoename | ||
| Letsels, intoxicaties en verrichtingscomplicaties | Contusie |
* zie rubriek 4.4
** Overgevoeligheidsreacties waaronder gevallen van huiduitslag, urticaria en angio-oedeem *** Aanvullende bijwerkingen waargenomen in pediatrische onderzoeken
**** Aanvullende bijwerkingen waargenomen bij volwassen patiënten met ITP met een duur van maximaal 12 maanden
Volwassen patiënten met ITP met een duur van maximaal 12 maanden
Het veiligheidsprofiel van romiplostim was vergelijkbaar voor volwassen patiënten, ongeacht de duur van de ITP. Van de patiënten in 9 ITP-onderzoeken werden specifiek in de geïntegreerde analyse van ITP met een duur van ≤ 12 maanden (n = 311) 277 volwassen patiënten opgenomen met ITP met een duur van ≤ 12 maanden en die minstens één dosis romiplostim hadden gekregen (zie ook rubriek 5.1). In deze geïntegreerde analyse werden de volgende bijwerkingen (incidentie van minstens 5% en minstens 5% vaker bij Nplate vergeleken met placebo of standaardzorg) waargenomen bij patiënten met ITP met een duur van maximaal 12 maanden die met romiplostim werden behandeld, maar deze werden niet waargenomen bij volwassen patiënten met ITP met een duur van > 12 maanden: bronchitis, sinusitis (vaak gemeld (≥ 1/100, < 1/10)).
Pediatrische patiënten
In de pediatrische onderzoeken werden 282 pediatrische ITP-proefpersonen met romiplostim behandeld in 2 gecontroleerde en 3 niet-gecontroleerde klinische onderzoeken. De mediane blootstellingsduur was 65,4 weken. Het totale veiligheidsprofiel was vergelijkbaar met dat bij volwassenen.
De pediatrische bijwerkingen zijn ontleend aan zowel de pediatrische gerandomiseerde ITP-veiligheidsset (2 gecontroleerde klinische onderzoeken) als de pediatrische ITP-veiligheidsset (2 gecontroleerde en 3 niet-gecontroleerde klinische onderzoeken) waarbij de incidentie in de romiplostim-arm ten minste 5% hoger was dan bij placebo en de incidentie bij met romiplostim behandelde proefpersonen ten minste 5% bedroeg.
De meest voorkomende bijwerkingen bij pediatrische ITP-patiënten van 1 jaar en ouder waren bovensteluchtweginfectie, rinitis, hoesten, orofaryngeale pijn, pijn in de bovenbuik, diarree, huiduitslag, pyrexie, contusie (zeer vaak gemeld (≥ 1/10)) en faryngitis, conjunctivitis, oorinfectie, maag-darmontsteking, sinusitis, purpura, urticaria en perifere zwelling (vaak gemeld (≥ 1/100 tot < 1/10)).
Orofaryngeale pijn, pijn in de bovenbuik, rinitis, faryngitis, conjunctivitis, oorinfectie, sinusitis en perifere zwelling waren additionele bijwerkingen waargenomen in pediatrische onderzoeken vergeleken met de bijwerkingen die in onderzoeken met volwassenen werden gezien.
Sommige bijwerkingen die bij volwassenen werden gezien, werden bij pediatrische proefpersonen vaker gemeld. Zo werden hoesten, diarree, huiduitslag, pyrexie en contusie bij pediatrische patiënten zeer vaak gemeld (≥ 1/10) en werden purpura en urticaria bij pediatrische patiënten vaak gemeld (≥ 1/100 tot < 1/10).
Beschrijving van een aantal bijwerkingen
Bovendien worden de hieronder vermelde reacties verondersteld gerelateerd te zijn aan behandeling met romiplostim.
Bloedingen
Over het gehele klinische ITP-programma met volwassenen werd een omgekeerde relatie tussen het optreden van bloedingen en trombocytenaantallen waargenomen. Alle klinisch significante (≥ graad 3) bloedingen traden op bij trombocytenaantallen < 30 x 109/l. Alle bloedingen ≥ graad 2 traden op bij trombocytenaantallen < 50 x 109/l. Er werden geen statistisch significante verschillen in de algehele incidentie van bloedingen waargenomen tussen met Nplate en placebo behandelde patiënten.
In de twee placebogecontroleerde onderzoeken met volwassenen meldden 9 patiënten een bloeding die ernstig werd geacht (5 [6,0%] romiplostim, 4 [9,8%] placebo; oddsratio [romiplostim/placebo] = 0,59; 95% BI = (0,15; 2,31)). Bloedingen van graad 2 of hoger werden gemeld door 15% van de met romiplostim behandelde patiënten en door 34% van de met placebo behandelde patiënten (oddsratio; [romiplostim/placebo] = 0,35; 95% BI = (0,14; 0,85)).
In het pediatrische fase 3-onderzoek was het gemiddelde (SD) aantal samengestelde bloedingsepisoden (zie rubriek 5.1) 1,9 (4,2) voor de romiplostim-groep en 4,0 (6,9) voor de placebogroep.
Trombocytose
Op basis van een analyse van alle volwassen ITP-patiënten die romiplostim kregen in 4 gecontroleerde en 5 niet-gecontroleerde klinische onderzoeken (n = 271), werden 3 gevallen van trombocytose gerapporteerd. Bij geen van de 3 patiënten werden klinische sequelae gerapporteerd als gevolg van verhoogde trombocytenaantallen.
Bij pediatrische proefpersonen kwam trombocytose soms voor (≥ 1/1.000 tot < 1/100), met een incidentie van 1 (0,4%). De incidentie bedroeg 1 (0,4%) voor graad ≥ 3 of voor ernstige trombocytose.
Trombocytopenie na staken van de behandeling
Op basis van een analyse van alle volwassen ITP-patiënten die romiplostim kregen in 4 gecontroleerde en 5 niet-gecontroleerde klinische onderzoeken (n = 271), werden 4 gevallen van trombocytopenie na staken van de behandeling gerapporteerd (zie rubriek 4.4).
Progressie van bestaande Myelodysplastische Syndromen (MDS)
In een gerandomiseerd placebogecontroleerd onderzoek met volwassen MDS-patiënten werd de behandeling met romiplostim vroegtijdig gestopt vanwege een numerieke toename van gevallen van ziekteprogressie van MDS naar AML en gevallen van voorbijgaande verhoogde aantallen blasten bij patiënten behandeld met romiplostim vergeleken met patiënten behandeld met placebo. Van de waargenomen gevallen van ziekteprogressie van MDS naar AML hadden patiënten met een MDS-classificatie van RAEB-1 bij baseline een groter risico op ziekteprogressie naar AML (zie rubriek 4.4). De totale overleving was vergelijkbaar met die bij placebo.
Verhoogd reticuline in het beenmerg
In klinische onderzoeken met volwassen patiënten werd behandeling met romiplostim gestaakt bij 4 van de 271 patiënten vanwege reticulinedepositie in het beenmerg. Bij nog 6 patiënten werd reticuline waargenomen bij een beenmergbiopsie (zie rubriek 4.4).
In een pediatrisch klinisch onderzoek (zie rubriek 5.1) ontwikkelden, van de proefpersonen met een beoordeelbare beenmergbiopsie tijdens het onderzoek, 5 van de 27 proefpersonen (18,5%) een toename van reticuline een jaar na blootstelling aan romiplostim (cohort 1) en 17 van de 36 proefpersonen (47,2%) een toename van reticuline twee jaar na blootstelling aan romiplostim (cohort 2). Geen van de proefpersonen vertoonde echter beenmergafwijkingen die niet pasten bij een onderliggende diagnose van ITP bij baseline of tijdens de behandeling.
Immunogeniciteit
Zoals bij alle therapeutische proteïnen bestaat er een mogelijkheid op het ontwikkelen van immunogeniciteit. Bij klinisch onderzoek met volwassen ITP-patiënten werden antistoffen tegen romiplostim en TPO onderzocht. Hoewel respectievelijk 5,7% (60/1.046) en 3,2% (33/1.046) van de proefpersonen positief was voor het ontwikkelen van aan romiplostim en TPO bindende antistoffen, waren slechts 4 proefpersonen positief voor neutraliserende antistoffen tegen romiplostim, maar deze antistoffen vertoonden geen kruisreactie met endogeen TPO. Van de 4 proefpersonen waren 2 proefpersonen negatief getest voor neutraliserende antistoffen tegen romiplostim op het laatste tijdpunt van de proefpersoon (voorbijgaand positief) en bleven 2 proefpersonen positief op het laatste tijdpunt van de proefpersoon (aanhoudende antistoffen). De incidentie van reeds bestaande antistoffen tegen romiplostim en TPO was respectievelijk 3,3% (35/1.046) en 3,0% (31/1.046).
In pediatrische onderzoeken was de incidentie van aan romiplostim bindende antistoffen op enig moment 9,6% (27/282). Van de 27 proefpersonen hadden 2 proefpersonen bij baseline reeds bestaande, aan romiplostim bindende, niet-neutraliserende antistoffen. Daarnaast ontwikkelde 2,8% (8/282) romiplostim neutraliserende antistoffen. In totaal had 3,9% (11/282) van de proefpersonen op enig moment tijdens behandeling met romiplostim aan TPO bindende antistoffen. Van deze 11 proefpersonen hadden 2 proefpersonen reeds bestaande, aan TPO bindende, niet-neutraliserende antistoffen. Eén proefpersoon (0,35%) had een zwak positief post-baseline resultaat voor neutraliserende antistoffen tegen TPO in het onderzoek (consistent negatief voor anti-romiplostim antistoffen) met een negatief resultaat bij baseline. De proefpersoon vertoonde een voorbijgaande antistofrespons op aan TPO bindende neutraliserende antistoffen, met een negatief resultaat op het laatste tijdpunt waarop de proefpersoon in de onderzoeksperiode is getest.
In het postmarketing-registratieonderzoek werden 19 bevestigde pediatrische patiënten geïncludeerd. De incidentie van aan romiplostim bindende antistoffen na behandeling was 16% (3/19), waarvan 5,3% (1/19) positief was voor romiplostim neutraliserende antistoffen. Er werden geen antistoffen tegen TPO aangetoond. In dit onderzoek werden in totaal 184 bevestigde volwassen patiënten geïncludeerd; voor deze patiënten was de incidentie van aan romiplostim bindende antistoffen na behandeling 3,8% (7/184), waarvan 0,5% (1/184) positief was voor romiplostim neutraliserende antistoffen. In totaal ontwikkelde 2,2% (4/184) van de volwassen patiënten aan TPO bindende, niet-neutraliserende antistoffen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden geen bijwerkingen gezien bij ratten die een enkele dosering van 1.000 μg/kg kregen of bij apen na herhaalde toediening van 500 µg/kg romiplostim (respectievelijk 100 of 50 keer de maximale klinische dosering van 10 µg/kg).
In geval van overdosering kan het trombocytenaantal buitensporig stijgen en leiden tot trombotische/trombo-embolische complicaties. Als het trombocytenaantal buitensporig is toegenomen, dient behandeling met Nplate gestaakt te worden en dient het trombocytenaantal gevolgd te worden. Start de behandeling met Nplate opnieuw in overeenstemming met de doserings- en toedieningsaanbevelingen (zie rubriek 4.2 en 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragisch, overige systemische hemostatica, ATC-code: B02BX04
Werkingsmechanisme
Romiplostim is een Fc-peptidefusieproteïne (peptibody) die intracellulaire transcriptie pathways signaleert en activeert via de TPO-receptor (ook bekend als cMpl) om de trombocytenproductie te vergroten. Het peptibodymolecuul bestaat uit een humaan immunoglobuline IgG1 Fc-domein, waarbij elke enkelvoudige keten-subeenheid ter hoogte van de C-terminus covalent gebonden is aan een peptideketen die 2 TPO-receptorbindende domeinen bevat.
De aminozuursequentie van romiplostim is niet homoloog aan endogeen TPO. In preklinische en klinische onderzoeken vertoonden anti-romiplostim antistoffen geen kruisreactie met endogeen TPO.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van romiplostim is tot 3 jaar ononderbroken behandeling geëvalueerd. In klinisch onderzoek resulteerde behandeling met romiplostim in een dosisafhankelijke stijging van het trombocytenaantal. De tijd tot het maximale effect op het trombocytenaantal bedraagt ongeveer 10-14 dagen, en is onafhankelijk van de dosering. Na een enkele subcutane dosis van 1 tot 10 µg/kg romiplostim bij ITP-patiënten, was het trombocytenaantal maximaal 1,3 tot 14,9 keer groter dan het trombocytenaantal bij aanvang gedurende een periode van 2 tot 3 weken. De respons varieerde tussen patiënten. Bij ITP-patiënten die 6 wekelijkse doses van 1 of 3 µg/kg romiplostim kregen, lag het trombocytenaantal voor de meeste patiënten binnen het bereik van 50 tot 450 × 109/l. Van de 271 patiënten die in klinische ITP-onderzoeken romiplostim kregen, waren er 55 (20%) 65 jaar of ouder, en 27 (10%) 75 jaar of ouder. Er zijn in de placebogecontroleerde onderzoeken geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen oudere en jongere patiënten.
Resultaten van placebogecontroleerde pivotal onderzoeken
De veiligheid en werkzaamheid van romiplostim werd geëvalueerd in twee placebogecontroleerde, dubbelblinde onderzoeken bij volwassenen met ITP die minstens één behandeling hadden ondergaan voorafgaand aan inclusie in het onderzoek. De patiënten waren representatief voor het gehele spectrum van dergelijke ITP-patiënten.
Onderzoek S1 (20030212) evalueerde patiënten die geen splenectomie hadden ondergaan en een inadequate respons vertoonden op of intolerant waren voor eerdere behandelingen. Op het moment van inclusie in het onderzoek waren de patiënten al mediaan 2,1 jaar (bereik van 0,1 tot 31,6) bekend met de diagnose ITP. De patiënten hadden voorafgaand aan inclusie in het onderzoek mediaan 3 (bereik 1 tot 7) behandelingen voor ITP gehad. Eerdere behandelingen omvatten corticosteroïden (90% van alle patiënten), immunoglobulines (76%), rituximab (29%), cytotoxische behandelingen (21%), danazol (11%) en azathioprine (5%). De patiënten hadden een mediaan trombocytenaantal van 19 x 109/l bij aanvang van het onderzoek.
Onderzoek S2 (20030105) evalueerde patiënten die een splenectomie hadden ondergaan en nog steeds trombocytopenie hadden. Bij aanvang van het onderzoek waren de patiënten al mediaan 8 jaar (bereik van 0,6 tot 44,8) bekend met de diagnose ITP. Voorafgaand aan inclusie in het onderzoek hadden de patiënten naast een splenectomie mediaan 6 (bereik van 3 tot 10) behandelingen voor ITP gekregen. Eerdere behandelingen omvatten corticosteroïden (98% van alle patiënten), immunoglobulines (97%), rituximab (71%), danazol (37%), cytotoxische behandelingen (68%) en azathioprine (24%). De patiënten hadden een mediaan trombocytenaantal van 14 x 109/l bij aanvang van het onderzoek.
Beide onderzoeken hadden een gelijkaardige opzet. De patiënten (≥ 18 jaar) werden gerandomiseerd in een 2:1 verhouding om een aanvangsdosering van 1 µg/kg romiplostim of placebo te ontvangen. De patiënten kregen gedurende 24 weken wekelijks een enkele subcutane injectie. De doseringen werden aangepast om (50 tot 200 x 109/l) trombocytenaantallen te handhaven. In beide onderzoeken werd de werkzaamheid bepaald aan de hand van de toename in de proportie patiënten die een duurzame trombocytenrespons bereikte. De mediane gemiddelde wekelijkse dosering was 3 µg/kg voor patiënten die een splenectomie hadden ondergaan en 2 µg/kg voor patiënten die geen splenectomie hadden ondergaan.
In beide onderzoeken had een significant groter aandeel van de patiënten die romiplostim kregen een langdurige trombocytenrespons vergeleken met de patiënten die placebo kregen. Na de eerste 4 weken van het onderzoek handhaafde romiplostim in de placebogecontroleerde onderzoeken trombocytenaantallen ≥ 50 x 109/l bij 50% tot 70% van de patiënten gedurende de behandelperiode van 6 maanden. In de placebogroep waren 0% tot 7% van de patiënten in staat om een trombocytenrespons te bereiken gedurende de 6 maanden behandeling. Hieronder is een opsomming van de belangrijkste werkzaamheidseindpunten weergegeven.
Samenvatting van belangrijke werkzaamheidresultaten van de placebogecontroleerde onderzoeken
| Onderzoek 1 patiënten zonder splenectomie | Onderzoek 2 patiënten met splenectomie | Combinatie onderzoek 1 & 2 | ||||
| romiplostim (n = 41) | Placebo (n = 21) | romiplostim (n = 42) | Placebo (n = 21) | romiplostim (n = 83) | Placebo (n = 42) | |
Aantal (%) patiënten met duurzame trombocy-tenresponsa | 25 (61%) | 1 (5%) | 16 (38%) | 0 (0%) | 41 (50%) | 1 (2%) |
| (95% BI*) | (45%, 76%) | (0%, 24%) | (24%, 54%) | (0%, 16%) | (38%, 61%) | (0%, 13%) |
| p-waarde | < 0,0001 | 0,0013 | < 0,0001 | |||
| Aantal (%) patiënten met algehele trombocy-tenresponsb | 36 (88%) | 3 (14%) | 33 (79%) | 0 (0%) | 69 (83%) | 3 (7%) |
| (95% BI*) | (74%, 96%) | (3%, 36%) | (63%, 90%) | (0%, 16%) | (73%, 91%) | (2%, 20%) |
| p-waarde | < 0,0001 | < 0,0001 | < 0,0001 | |||
| Onderzoek 1 patiënten zonder splenectomie | Onderzoek 2 patiënten met splenectomie | Combinatie onderzoek 1 & 2 | ||||
| romiplostim (n = 41) | Placebo (n = 21) | romiplostim (n = 42) | Placebo (n = 21) | romiplostim (n = 83) | Placebo (n = 42) | |
Gemiddeld aantal weken met trombocy-tenresponsc | 15 | 1 | 12 | 0 | 14 | 1 |
| (SD) | 3,5 | 7,5 | 7,9 | 0,5 | 7,8 | 2,5 |
| p-waarde | < 0,0001 | < 0,0001 | < 0,0001 | |||
Aantal (%) patiënten die rescuebe- handelingen nodig haddend | 8 (20%) | 13 (62%) | 11 (26%) | 12 (57%) | 19 (23%) | 25 (60%) |
| (95% BI*) | (9%, 35%) | (38%, 82%) | (14%, 42%) | (34%, 78%) | (14%, 33%) | (43%, 74%) |
| p-waarde | 0,001 | 0,0175 | < 0,0001 | |||
Aantal (%) patiënten met duurzame trombocy-tenrespons met stabiele dosise | 21 (51%) | 0 (0%) | 13 (31%) | 0 (0%) | 34 (41%) | 0 (0%) |
| (95% BI*) | (35%, 67%) | (0%, 16%) | (18%, 47%) | (0%, 16%) | (30%, 52%) | (0%, 8%) |
| p-waarde | 0,0001 | 0,0046 | < 0,0001 | |||
*BI = betrouwbaarheidsinterval a Duurzame trombocytenrespons werd gedefinieerd als een wekelijks trombocytenaantal ≥ 50 x 109/l, minimaal 6 keer gedurende week 18-25 van het onderzoek, zonder dat de toediening van rescuebehandelingen op enig moment gedurende de behandelperiode nodig was. b De algehele trombocytenrespons wordt gedefinieerd als het bereiken van een duurzame of voorbijgaande trombocytenrespons. Voorbijgaande trombocytenrespons werd gedefinieerd als wekelijkse trombocytenaantal ≥ 50 x 109/l voor 4 of meer keer gedurende week 2-25 van het onderzoek maar zonder duurzame trombocytenrespons. De patiënt kan geen wekelijkse respons hebben binnen 8 weken nadat hij rescuemedicatie heeft ontvangen.
c Aantal weken met trombocytenrespons wordt gedefinieerd als aantal weken met trombocytenaantallen ≥ 50 x 109/l gedurende week 2-25 van het onderzoek. De patiënt kan geen wekelijkse respons hebben binnen 8 weken nadat hij rescuemedicatie heeft ontvangen.
d Rescuebehandelingen worden gedefinieerd als behandelingen toegediend om trombocytenaantal te verhogen. Patiënten die rescuemedicatie nodig hadden werden niet geclassificeerd als duurzame plaatjesrespons. Rescuebehandelingen die in het onderzoek werden toegelaten waren IVIG, trombocytentransfusies, anti-D-immunoglobuline en corticosteroïden.
e Stabiele dosis wordt gedefinieerd als de dosering gehandhaafd wordt met een maximale aanpassing van ± 1 µg/kg gedurende de laatste 8 weken van de behandeling.
Resultaten van onderzoeken bij volwassen patiënten met een nieuwe diagnose van ITP en aanhoudende ITP
Onderzoek S3 (20080435) was een open-label, enkelarmig onderzoek met volwassen patiënten die een ontoereikende respons (trombocytenaantallen ≤ 30 x 109/l) hadden op eerstelijnstherapie. Aan het onderzoek deden 75 patiënten mee met een mediane leeftijd van 39 jaar (bereik van 19 tot 85) van wie 59% vrouw was.
De mediane tijd van ITP-diagnose tot inclusie in het onderzoek bedroeg 2,2 maanden (bereik van 0,1 tot 6,6). 60% van de patiënten (n = 45) had ITP met een duur van < 3 maanden en 40% (n = 30) had ITP met een duur van ≥ 3 maanden. Het mediane bloedplaatjesaantal bij het screenen was 20 x 109/l. Eerdere ITP-behandelingen omvatten corticosteroïden, immunoglobulines en anti-D-immunoglobuline. Patiënten die al werden behandeld voor ITP met een constant doseringsschema, mochten deze medische behandelingen blijven ontvangen gedurende de onderzoeken. Rescuebehandelingen (zoals corticosteroïden, IVIG, trombocytentransfusies, anti-D-immunoglobuline, dapson, danazol en azathioprine) waren toegestaan.
Patiënten ontvingen eenmaal per week SC-injecties met romiplostim gedurende een behandeling van 12 maanden, met individuele dosisaanpassingen om het aantal trombocyten te handhaven (50 x 109/l tot 200 x 109/l). Gedurende het onderzoek was de mediane wekelijkse dosis romiplostim 3 µg/kg (25e-75e percentiel: 2-4 µg/kg).
Van de 75 patiënten die meededen aan onderzoek 20080435, hadden er 70 (93%) een trombocytenrespons van ≥ 50 x 109/l gedurende de behandelingsperiode van 12 maanden. Het gemiddelde aantal maanden met een trombocytenrespons tijdens de behandelingsperiode van 12 maanden was 9,2 (95%-BI: 8,3; 10,1) maanden; de mediaan was 11 (95%-BI: 10; 11) maanden. De Kaplan-Meier-schatting van de mediane tijd tot de eerste trombocytenrespons was 2,1 weken (95%-BI: 1,1; 3,0). Bij 24 (32%) patiënten werd een aanhoudende remissie waargenomen zonder behandeling, zoals gedefinieerd door de handhaving van elke trombocytentelling op ≥ 50 x 109/l gedurende minstens 6 maanden, zonder romiplostim en enige andere medicatie voor ITP (gelijktijdig of rescue); de mediane tijd tot aanvang van de handhaving van elke trombocytentelling op ≥ 50 x 109/l gedurende minstens 6 maanden was 27 weken (bereik van 6 tot 57).
Van de patiënten in 9 ITP-onderzoeken (inclusief onderzoek S3) werden in een geïntegreerde werkzaamheidsanalyse 277 volwassen patiënten opgenomen met ITP met een duur van ≤ 12 maanden die minstens één dosis romiplostim hadden ontvangen. Van de 277 patiënten die met romiplostim werden behandeld, hadden 140 patiënten een nieuwe diagnose van ITP gekregen (duur ITP < 3 maanden) en hadden 137 patiënten aanhoudende ITP (duur ITP ≥ 3 tot ≤ 12 maanden). Het percentage patiënten met een duurzame trombocytenrespons, gedefinieerd als ten minste 6 wekelijkse trombocytenaantallen van ≥ 50 x 109/l, was in week 18 tot en met 25 van de behandeling 50% (95%-BI: 41,4% tot 58,6%) voor de 140 patiënten met een nieuwe diagnose van ITP en 55% (95%-BI: 46,7% tot 64,0%) voor de 137 patiënten met aanhoudende ITP. De mediane (K1, K3) duur van een trombocytenrespons van ≥ 50 x 109/l in percentages was respectievelijk 100,0% (70,3%; 100,0%) voor patiënten met een nieuwe diagnose van ITP en 93,5% (72,2%; 100,0%) voor patiënten met aanhoudende ITP. Ook was het percentage patiënten dat rescuemedicatie nodig had 47,4% voor patiënten met een nieuwe diagnose van ITP en 44,9% voor patiënten met aanhoudende ITP.
Resultaten van onderzoeken in vergelijking met standaardbehandeling (SOC) bij patiënten die geen splenectomie hebben ondergaan
Onderzoek S4 (20060131) was een open-label gerandomiseerd onderzoek van 52 weken bij volwassen patiënten die romiplostim kregen of een standaardbehandeling (SOC). Bij aanvang van het onderzoek waren de patiënten al mediaan 2 jaar (bereik van 0,01 tot 44,2) bekend met de diagnose ITP. In dit onderzoek werden patiënten met ITP en een trombocytenaantal < 50 x 109/l die geen splenectomie hadden ondergaan, geëvalueerd. Romiplostim werd toegediend aan 157 patiënten als een subcutane (SC) injectie 1 keer per week startend met een dosis van 3 µg/kg en tijdens de studie aangepast binnen een bereik van 1-10 µg/kg om de trombocytenaantallen tussen 50 en 200 x 109/l te houden, 77 patiënten kregen SOC in overeenstemming met de standaardpraktijk van de instelling of met therapeutische richtlijnen.
De algehele incidentie van splenectomie was 8,9% (14 van 157 patiënten) in de romiplostim-groep vergeleken met 36,4% (28 van 77 patiënten) in de SOC-groep met een oddsratio (romiplostim vs SOC) van 0,17 (95% BI: 0,08; 0,35).
De algehele incidentie van falen van de behandeling was 11,5% (18 van 157 patiënten) in de romiplostim-groep vergeleken met 29,9% (23 van 77 patiënten) in de SOC-groep met een oddsratio (romiplostim vs SOC) van 0,31 (95% BI: 0,15; 0,61).
Van de 157 patiënten gerandomiseerd naar de romiplostim-groep kregen 3 patiënten geen romiplostim. Van de 154 patiënten die romiplostim kregen was de totale mediane blootstelling aan romiplostim 52,0 weken variërend van 2 tot 53 weken. De meest gebruikte wekelijkse dosis was tussen 3-5 µg/kg (respectievelijk 25-75 percentiel; mediaan 3 µg/kg).
Van de 77 patiënten gerandomiseerd naar de SOC-groep, kregen 2 patiënten geen SOC. Van de 75 patiënten die minstens 1 SOC-behandeling kregen was de totale mediane blootstelling aan SOC 51 weken variërend van 0,4 tot 52 weken.
Afname in gebruik van toegelaten concomitante medicamenteuze ITP-behandelingen
In beide placebogecontroleerde, dubbelblinde onderzoeken met volwassen patiënten werd aan de patiënten die al medicamenteuze ITP-behandelingen met een constant doseringsschema kregen, toegestaan deze medische behandelingen (corticosteroïden, danazol en/of azathioprine) gedurende het onderzoek te blijven ontvangen. Eenentwintig patiënten die geen splenectomie hadden ondergaan en 18 patiënten die splenectomie hadden ondergaan, kregen medicamenteuze ITP-behandelingen (voornamelijk corticosteroïden) bij aanvang van het onderzoek. Bij alle patiënten (100%) die splenectomie hadden ondergaan en die romiplostim kregen, kon tegen het einde van de behandelperiode de dosis van de concomitante medicamenteuze ITP-behandelingen met meer dan 25% verlaagd worden of deze behandeling gestaakt worden, in vergelijking met 17% van de met placebo behandelde patiënten. Bij 73% van de patiënten die geen splenectomie hadden ondergaan en die romiplostim kregen, kon tegen het einde van het onderzoek de dosis van de gelijktijdige medicamenteuze ITP-behandelingen met meer dan 25% verlaagd worden of deze behandeling gestaakt worden in vergelijking met 50% van de met placebo behandelde patiënten (zie rubriek 4.5).
Bloedingen
Over het gehele klinische ITP-programma met volwassen patiënten werd een omgekeerde relatie tussen het optreden van bloedingen en trombocytenaantallen waargenomen. Alle klinisch significante (≥ graad 3) bloedingen traden op bij trombocytenaantallen < 30 x 109/l. Alle bloedingen ≥ graad 2 traden op bij trombocytenaantallen < 50 x 109/l. Er werden geen statistisch significante verschillen in de incidentie van bloedingen tussen met romiplostim en placebo behandelde patiënten waargenomen.
In de twee placebogecontroleerde onderzoeken met volwassen patiënten meldden 9 patiënten een bloeding die ernstig werd geacht (5 [6,0%] romiplostim, 4 [9,8%] placebo; oddsratio [romiplostim/placebo] = 0,59; 95% BI = (0,15; 2,31)). Bloedingen van graad 2 of hoger werden gemeld door 15% van de met romiplostim behandelde patiënten en 34% van de met placebo behandelde patiënten (oddsratio; [romiplostim/placebo] = 0,35; 95% BI = (0,14; 0,85)).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om resultaten in te dienen voor kinderen < 1 jaar.
De veiligheid en werkzaamheid van romiplostim zijn beoordeeld in twee placebogecontroleerde, dubbelblinde onderzoeken. Onderzoek S5 (20080279) was een fase 3-onderzoek waarin 24 weken met romiplostim werd behandeld; onderzoek S6 (20060195) was een fase 1/2-onderzoek waarin 12 weken met romiplostim werd behandeld (maximaal 16 weken voor geschikte responders die in een farmacokinetische beoordelingsperiode van 4 weken werden opgenomen).
In beide onderzoeken werden pediatrische proefpersonen (≥ 1 jaar tot < 18 jaar oud) met trombocytopenie (gedefinieerd door een gemiddelde van 2 trombocytenaantallen ≤ 30 x 109/l en geen van beide aantallen > 35 x 109/l in beide onderzoeken) met ITP opgenomen, ongeacht de status van splenectomie.
In onderzoek S5 werden 62 proefpersonen gerandomiseerd in een 2:1 verhouding om romiplostim (n = 42) of placebo (n = 20) te ontvangen, en gestratificeerd in 1 van 3 leeftijdscohorten. De aanvangsdosering van romiplostim was 1 µg/kg en de doseringen werden aangepast om het trombocytenaantal (50 tot 200 x 109/l) te handhaven. De meest gebruikte wekelijkse dosering was 3-10 µg/kg en de maximaal toegestane dosis tijdens het onderzoek was 10 µg/kg. De patiënten kregen gedurende 24 weken wekelijks een enkele subcutane injectie. Van die 62 proefpersonen hadden 48 proefpersonen ITP > 12 maanden (32 proefpersonen ontvingen romiplostim en 16 proefpersonen ontvingen placebo).
Het primaire eindpunt was de incidentie van duurzame respons, gedefinieerd als het bereiken van ten minste 6 wekelijkse trombocytenaantallen van ≥ 50 x 109/l in week 18 tot en met 25 van de behandeling. In totaal bereikte een significant groter deel van de proefpersonen in de romiplostim-groep het primaire eindpunt, vergeleken met proefpersonen in de placebogroep (p = 0,0018). In totaal hadden 22 proefpersonen (52%) in de romiplostim-groep een duurzame trombocytenrespons vergeleken met 2 proefpersonen (10%) in de placebogroep: ≥ 1 tot < 6 jaar 38% versus 25%; ≥ 6 tot < 12 jaar 56% versus 11%; ≥ 12 tot < 18 jaar 56% versus 0%.
In de subgroep van proefpersonen met ITP > 12 maanden was de incidentie van duurzame respons in de romiplostim-groep ook significant groter dan in de placebogroep (p = 0,0022). In totaal hadden 17 proefpersonen (53,1%) in de romiplostim-groep een duurzame trombocytenrespons vergeleken met 1 proefpersoon (6,3%) in de placebogroep: ≥ 1 tot < 6 jaar 28,6% versus 25%; ≥ 6 tot < 12 jaar 63,6% versus 0%; ≥ 12 tot < 18 jaar 57,1% versus 0%.
De samengestelde bloedingsepisode werd gedefinieerd als het optreden van klinisch significante bloedingen of het gebruik van rescuemedicatie om een klinisch significante bloeding te voorkomen gedurende week 2 tot en met 25 van de behandelperiode. Een klinisch significante bloeding werd gedefinieerd als een bloeding van graad ≥ 2 volgens de Common Terminology Criteria for Adverse Events (CTCAE) versie 3.0. Het gemiddelde (SD) aantal samengestelde bloedingsepisoden was 1,9 (4,2) voor de romiplostim-groep en 4,0 (6,9) voor de placebogroep met een mediaan (K1, K3) aantal bloedingen van 0,0 (0, 2) voor de romiplostim-groep en 0,5 (0, 4,5) in de placebogroep. In de subgroep van proefpersonen met ITP van > 12 maanden was het gemiddelde (SD) aantal samengestelde bloedingsepisoden 2,1 (4,7) voor de romiplostim-groep en 4,2 (7,5) voor de placebogroep met een mediaan (K1, K3) aantal bloedingen van 0,0 (0, 2) voor de romiplostim-groep en 0,0 (0, 4) in de placebogroep. Omdat statistisch onderzoek naar de incidentie van het gebruik van rescuemedicatie niet significant was, is er geen statistische test uitgevoerd voor het eindpunt van het aantal samengestelde bloedingsepisoden.
In onderzoek S6 werden 22 proefpersonen gerandomiseerd in een 3:1 verhouding om romiplostim (n = 17) of placebo (n = 5) te ontvangen. De dosering werd elke 2 weken verhoogd in stappen van 2 µg/kg en het streeftrombocytenaantal was ≥ 50 x 109/l. Behandeling met romiplostim leidde tot een statistisch significant grotere incidentie van trombocytenrespons vergeleken met placebo (p = 0,0008). Van die 22 proefpersonen hadden 17 proefpersonen ITP > 12 maanden (14 proefpersonen ontvingen romiplostim en 3 proefpersonen ontvingen placebo). Behandeling met romiplostim leidde tot een statistisch significant hogere incidentie van trombocytenrespons vergeleken met placebo (p = 0,0147).
Pediatrische proefpersonen die een eerder romiplostim-onderzoek hadden afgerond (inclusief onderzoek S5) mochten deelnemen aan onderzoek S7 (20090340), een open-label extensieonderzoek naar de veiligheid en werkzaamheid van langdurige toediening van romiplostim aan trombocytopenische pediatrische proefpersonen met ITP.
In dit onderzoek werden in totaal 66 proefpersonen geïncludeerd, onder wie 54 proefpersonen (82%) die onderzoek S5 hadden afgerond. Van hen ontvingen 65 proefpersonen (98,5%) ten minste 1 dosis romiplostim. De mediane (K1, K3) behandelduur was 135,0 weken (95,0 weken, 184,0 weken). De mediane (K1, K3) gemiddelde wekelijkse dosis was 4,82 µg/kg (1,88 µg/kg, 8,79 µg/kg). De mediaan (K1, K3) van de meest frequente dosis die proefpersonen tijdens de behandelperiode ontvingen, was 5,0 µg/kg (1,0 µg/kg, 10,0 µg/kg). Van de 66 proefpersonen die aan het onderzoek deelnamen, hadden 63 proefpersonen ITP > 12 maanden. Alle 63 proefpersonen ontvingen ten minste 1 dosis romiplostim. De mediane (K1, K3) behandelduur was 138,0 weken (91,1 weken, 186,0 weken). De mediane (K1, K3) gemiddelde wekelijkse dosis was 4,82 µg/kg (1,88 µg/kg, 8,79 µg/kg). De mediaan (K1, K3) van de meest frequente dosis die proefpersonen tijdens de behandelperiode ontvingen, was 5,0 µg/kg (1,0 µg/kg, 10,0 µg/kg).
Over het gehele onderzoek was de algehele incidentie van trombocytenrespons (1 of meer trombocytenaantallen ≥ 50 x 109/l zonder gebruik van rescuemedicatie) 93,8% (n = 61) en vergelijkbaar voor alle leeftijdsgroepen. Voor alle proefpersonen was het mediane (K1, K3) aantal maanden met een trombocytenrespons 30,0 maanden (13,0 maanden, 43,0 maanden) en was de mediane (K1, K3) tijd in het onderzoek 34,0 maanden (24,0 maanden, 46,0 maanden). Voor alle proefpersonen was het mediane (K1, K3) percentage maanden met een trombocytenrespons 93,33% (67,57%, 100,00%) en vergelijkbaar voor alle leeftijdsgroepen.
In de subgroep van proefpersonen met ITP > 12 maanden was de algehele incidentie van trombocytenrespons 93,7% (n = 59) en vergelijkbaar voor alle leeftijdsgroepen. Voor alle proefpersonen was het mediane (K1, K3) aantal maanden met een trombocytenrespons 30,0 maanden (13,0 maanden, 43,0 maanden) en was de mediane (K1, K3) tijd in het onderzoek 35,0 maanden (23,0 maanden, 47,0 maanden). Voor alle proefpersonen was het mediane (K1, K3) percentage maanden met een trombocytenrespons 93,33% (67,57%, 100,00%) en vergelijkbaar voor alle leeftijdsgroepen.
In totaal 31 proefpersonen (47,7%) gebruikten tijdens het onderzoek concomitante ITP-medicatie, onder wie 23 proefpersonen (35,4%) die rescuemedicatie gebruikten en 5 proefpersonen (7,7%) die bij baseline concomitante ITP-medicatie gebruikten. De prevalentie van het gebruik van concomitante ITP-medicatie bij proefpersonen vertoonde een trend naar een afname in de loop van het onderzoek: van 30,8% (week 1 tot 12) tot < 20,0% (week 13 tot 240) en vervolgens 0% van week 240 tot het einde van het onderzoek.
In de subgroep van proefpersonen met ITP > 12 maanden gebruikten 29 proefpersonen (46,0%) tijdens het onderzoek een gelijktijdige ITP-medicatie, onder wie 21 proefpersonen (33,3%) die rescuemedicatie gebruikten en 5 proefpersonen (7,9%) die bij baseline gelijktijdige ITP-medicatie gebruikten. De prevalentie van het gebruik van gelijktijdige ITP-medicatie bij proefpersonen vertoonde een trend naar een afname in de loop van het onderzoek: van 31,7% (week 1 tot 12) tot < 20,0% (week 13 tot 240) en vervolgens 0% van week 240 tot het einde van het onderzoek.
De prevalentie van het gebruik van rescuemedicatie bij proefpersonen vertoonde een trend naar een afname in de loop van het onderzoek: van 24,6% (week 1 tot 12) tot < 13,0% (week 13 tot 216) en vervolgens 0% van week 216 tot het einde van het onderzoek. Een vergelijkbare afname van de prevalentie van rescuemedicatie in de loop van het onderzoek werd gezien in de subgroep van proefpersonen met ITP > 12 maanden: van 25,4% (week 1 tot 12) tot ≤ 13,1% (week 13 tot 216), vervolgens 0% van week 216 tot het einde van het onderzoek.
Onderzoek S8 (20101221) was een langdurig, enkelarmig, open-label, multicentrisch fase 3-onderzoek waaraan 203 pediatrische patiënten meededen die minstens 6 maanden bekend waren met de diagnose ITP, en die minstens 1 eerdere ITP-behandeling hadden gekregen (met uitzondering van romiplostim) of die niet in aanmerking kwamen voor andere ITP-behandelingen. Romiplostim werd wekelijks subcutaan geïnjecteerd met een startdosis van 1 mcg/kg en wekelijkse verhogingen tot een maximale dosis van 10 mcg/kg om een trombocytentelling te bereiken tussen 50 x 109/l en 200 x 109/l. De mediane leeftijd van de patiënten was 10 jaar (bereik van 1 tot 17 jaar) en de mediane behandelingsduur was 155,9 (bereik van 8,0 tot 163,0) weken.
Het gemiddelde (SD) en mediane tijdspercentage met een trombocytenrespons (trombocytentelling ≥ 50 x 109/l) binnen de eerste 6 maanden na aanvang met romiplostim, zonder gebruik van rescuemedicatie in de 4 voorgaande weken, was respectievelijk 50,57% (37,01) en 50,0%. In totaal kregen 60 (29,6%) proefpersonen rescuemedicatie. Rescuemedicatie (zoals corticosteroïden, trombocytentransfusies, IVIG, azathioprine, anti‑D‑immunoglobuline en danazol) was toegestaan.
Onderzoek S8 evalueerde ook het beenmerg op reticuline- en collageenvorming en op afwijkingen bij pediatrische patiënten met ITP die behandeld werden met romiplostim. Het gewijzigde Bauermeister-indelingsschema werd gebruikt voor beoordelingen van reticuline en collageen, terwijl cytogenetica en fluorescentie-in-situhybridisatie (FISH) werden gebruikt om beenmergafwijkingen aan het licht te brengen. Op basis van de cohorttoewijzing op het moment van inclusie in het onderzoek werden patiënten beoordeeld op reticuline en collageen in het beenmerg op jaar 1 (cohort 1) of jaar 2 (cohort 2) in vergelijking met de uitgangswaarden van het beenmerg bij aanvang van het onderzoek. Van de in totaal 79 patiënten die deelnamen aan beide cohorten werd er bij 27 van de 30 (90%) patiënten in cohort 1 en 36 van de 49 (73,5%) patiënten in cohort 2 een evalueerbare beenmergbiopsie tijdens het onderzoek gedaan. Bij 18,5% (5 van 27) van de patiënten in cohort 1 en 47,2% (17 van 36) van de patiënten in cohort 2 werd er een toename in reticulinevezelvorming gemeld. Geen enkele patiënt in beide cohorten ontwikkelde collageenfibrose of een beenmergafwijking die niet paste bij een onderliggende diagnose van ITP.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van romiplostim hielden doelgemedieerde dispositie in, vermoedelijk gemedieerd door TPO-receptoren op trombocyten en andere cellen van de trombopoëtische cellijn, zoals megakaryocyten.
Absorptie
Na subcutane toediening van 3 tot 15 μg/kg romiplostim, werden de maximale serumspiegels voor romiplostim bij ITP-patiënten bereikt na 7- 50 uur (mediaan 14 uur). De serumconcentraties varieerden tussen patiënten en correleerden niet met de toegediende dosis. De serumspiegels van romiplostim blijken omgekeerd evenredig met de trombocytenaantallen.
Distributie
Het verdelingsvolume van romiplostim na IV-toediening van romiplostim nam niet-lineair af met waarden van 122; 78,8 tot 48,2 ml/kg voor IV-doses van respectievelijk 0,3; 1,0 en 10 μg/kg bij gezonde proefpersonen. Deze niet-lineaire afname in verdelingsvolume is in overeenstemming met de doelgemedieerde (megakaryocyten en plaatjes) binding van romiplostim, die verzadigd kan zijn bij hogere doses.
Eliminatie
De eliminatiehalfwaardetijd van romiplostim bij ITP-patiënten varieerde van 1 tot 34 dagen (mediaan 3,5 dagen).
De eliminatie van romiplostim in het serum is gedeeltelijk afhankelijk van de TPO-receptor op de trombocyten. Daarom worden voor een gegeven dosis, patiënten met een hoog trombocytenaantal geassocieerd met lage serumconcentraties en omgekeerd. In een ander klinisch ITP-onderzoek werd na 6 wekelijkse doses romiplostim (3 μg/kg) geen accumulatie in serumconcentraties waargenomen.
Speciale populaties
De farmacokinetiek van romiplostim in patiënten met nier- en leverinsufficiëntie is niet onderzocht. De farmacokinetiek van romiplostim blijkt niet klinisch significant te worden beïnvloed door leeftijd, gewicht en geslacht.
Pediatrische patiënten
Farmacokinetische gegevens van romiplostim werden verzameld in twee onderzoeken bij 21 pediatrische proefpersonen met ITP. In onderzoek S6 (20060195) waren romiplostim-concentraties beschikbaar van 17 proefpersonen met doseringen van 1 tot 10 µg/kg. In onderzoek S7 (20090340) waren romiplostim-concentraties bij intensieve doseringen beschikbaar van 4 proefpersonen (2 met 7 µg/kg en 2 met 9 µg/kg). De serumconcentraties van romiplostim bij pediatrische proefpersonen met ITP lagen binnen het bereik dat werd waargenomen bij volwassen ITP-proefpersonen die romiplostim in hetzelfde dosisbereik ontvingen. Net als bij volwassenen met ITP varieert de farmacokinetiek van romiplostim bij pediatrische proefpersonen met ITP sterk, is de farmacokinetiek niet betrouwbaar en heeft de farmacokinetiek geen voorspellende waarde. Er zijn echter onvoldoende gegevens beschikbaar om een zinvolle conclusie te kunnen trekken over de invloed van dosering en leeftijd op de farmacokinetiek van romiplostim.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er werden toxicologische onderzoeken met multipele doses romiplostim uitgevoerd bij ratten gedurende 4 weken en bij apen gedurende maximaal 6 maanden. In het algemeen hielden de effecten die gedurende deze onderzoeken werden waargenomen verband met de trombopoëtische activiteit van romiplostim en waren ze vergelijkbaar ongeacht de duur van het onderzoek. Reacties op de injectieplaats waren ook gerelateerd aan toediening van romiplostim. Bij alle geteste doseringsniveaus werd myelofibrose waargenomen in het beenmerg van ratten. In deze onderzoeken werd myelofibrose bij dieren niet waargenomen na een herstelperiode van 4 weken na de behandeling, wat duidt op omkeerbaarheid.
In toxicologische onderzoeken van 1 maand bij ratten en apen, werd een milde daling van rode bloedcelaantallen, hematocriet en hemoglobine waargenomen. Er was ook een stimulerend effect op de leukocytenproductie, aangezien de perifere bloedaantallen voor neutrofielen, lymfocyten, monocyten en eosinofielen mild waren verhoogd. In het langere toxicologische onderzoek bij apen werd geen effect op de rode en witte bloedcellijnen gezien wanneer romiplostim werd toegediend gedurende 6 maanden, waarbij de toediening van romiplostim werd verminderd van drie keer per week naar één keer per week. Daarnaast had in de fase 3 pivotal onderzoeken romiplostim geen invloed op de rode en witte bloedcellijnen in vergelijking met patiënten die met placebo behandeld waren.
Vanwege de vorming van neutraliserende antistoffen namen de farmacodynamische effecten van romiplostim bij ratten vaak af bij langdurige toediening. Toxicokinetische onderzoeken toonden geen relatie aan van de antistoffen bij de gemeten concentraties. Hoewel in dieronderzoeken hoge doses werden getest, kunnen de veiligheidsmarges, vanwege verschillen tussen de laboratoriumdieren en mensen wat betreft gevoeligheid voor het farmacodynamische effect van romiplostim en het effect van neutraliserende antistoffen, niet betrouwbaar worden geschat.
Carcinogenese
Het carcinogene potentieel van romiplostim is niet geëvalueerd. Daarom is het risico op mogelijke carcinogeniteit van romiplostim bij mensen tot op heden onbekend.
Reproductieve toxicologie
In alle ontwikkelingsonderzoeken werden neutraliserende antistoffen gevormd, die de effecten van romiplostim kunnen hebben geremd. In embryofoetale ontwikkelingsonderzoeken bij muizen en ratten werd afname van het lichaamsgewicht van de moeder alleen bij muizen gevonden. Bij muizen waren er aanwijzingen voor toegenomen post-implantatieverlies. In een pre- en postnataal ontwikkelingsonderzoek bij ratten werd een toename van de duur van de dracht en een lichte toename in de incidentie van perinatale pupmortaliteit gevonden. Van romiplostim is bekend dat het door de placentabarrière gaat bij ratten en kan worden overgedragen van de moeder op de foetus in ontwikkeling en de foetale trombocytenproductie kan stimuleren. Er is geen effect waargenomen van romiplostim op de vruchtbaarheid van ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Mannitol (E421)
Sucrose
L-histidine
Zoutzuur (voor pH-aanpassing)
Polysorbaat 20
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
5 jaar.
Na reconstitutie: De chemische en fysieke gebruiksstabiliteit is aangetoond voor 24 uur bij 25°C en voor 24 uur bij 2°C – 8°C, indien beschermd tegen licht en bewaard in de originele injectieflacon.
Vanuit microbiologisch oogpunt dient het geneesmiddel onmiddellijk gebruikt te worden. Indien het middel niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaringstermijnen en -omstandigheden vóór gebruik. Deze dienen gewoonlijk niet langer dan 24 uur bij 25°C of 24 uur in een koelkast (2°C – 8°C) te worden bewaard, beschermd tegen licht.
Na verdunning: De chemische en fysieke gebruiksstabiliteit is aangetoond voor 4 uur bij 25°C wanneer het verdunde product in een wegwerpspuit werd bewaard, of 4 uur in een koelkast (2°C – 8°C) wanneer het verdunde product in de originele injectieflacon werd bewaard.
Vanuit microbiologisch oogpunt dient het verdunde geneesmiddel onmiddellijk gebruikt te worden. Indien het middel niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaringstermijnen en -omstandigheden vóór gebruik. Het middel dient gewoonlijk niet langer dan 4 uur bij 25°C in wegwerpspuiten of 4 uur in een koelkast (2°C – 8°C) in de originele injectieflacons te worden bewaard, beschermd tegen licht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Kan uit de koelkast worden genomen voor een periode van 30 dagen bij kamertemperatuur (tot 25°C) indien bewaard in de oorspronkelijke verpakking.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon (type I helder glas) voor eenmalig gebruik, met een stop (chloorbutylrubber), zegel (aluminium) en flip-off dop (polypropyleen). De dop van de injectieflacon met 125 µg is beige, de dop van de injectieflacon met 250 µg is rood en de dop van de injectieflacon met 500 µg is blauw.
Doos met 1 injectieflacon of 4 injectieflacons met romiplostim.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Reconstitutie
Nplate is een steriel maar ongeconserveerd geneesmiddel en is uitsluitend bedoeld voor eenmalig gebruik. Nplate dient te worden gereconstitueerd in overeenstemming met goed aseptisch gebruik.
Nplate 125 microgram poeder voor oplossing voor injectie
Nplate 125 microgram poeder voor oplossing voor injectie dient te worden gereconstitueerd met 0,44 ml steriel water voor injecties, wat een onmiddellijk leverbaar volume van 0,25 ml oplevert. Elke injectieflacon bevat een overfill om er zeker van te zijn dat er 125 µg romiplostim kan worden toegediend (zie onderstaande tabel betreffende de inhoud van de injectieflacon).
Nplate 250 microgram poeder voor oplossing voor injectie
Nplate 250 microgram poeder voor oplossing voor injectie dient te worden gereconstitueerd met 0,72 ml steriel water voor injecties, wat een onmiddellijk leverbaar volume van 0,5 ml oplevert. Elke injectieflacon bevat een overfill om er zeker van te zijn dat er 250 µg romiplostim kan worden toegediend (zie onderstaande tabel betreffende de inhoud van de injectieflacon).
Nplate 500 microgram poeder voor oplossing voor injectie
Nplate 500 microgram poeder voor oplossing voor injectie dient te worden gereconstitueerd met 1,2 ml steriel water voor injecties, wat een onmiddellijk leverbaar volume van 1 ml oplevert. Elke injectieflacon bevat een overfill om er zeker van te zijn dat er 500 µg romiplostim kan worden toegediend (zie onderstaande tabel betreffende de inhoud van de injectieflacon).
Inhoud injectieflacon:
Nplate injectieflacon voor eenmalig gebruik | Totale inhoud van romiplostim in injectieflacon | Volume van steriel water voor injectie | Leverbaar product en volume | Uiteindelijke concentratie | ||
| 125 µg | 230 µg | + | 0,44 ml | = | 125 µg in 0,25 ml | 500 µg/ml |
| 250 µg | 375 µg | + | 0,72 ml | = | 250 µg in 0,50 ml | 500 µg/ml |
| 500 µg | 625 µg | + | 1,20 ml | = | 500 µg in 1,00 ml | 500 µg/ml |
Bij het reconstitueren van het geneesmiddel mag uitsluitend steriel water voor injecties worden gebruikt. Natriumchloride-oplossingen of bacteriostatisch water dient niet te worden gebruikt bij het reconstitueren van het geneesmiddel.
Water voor injecties dient in de injectieflacon te worden geïnjecteerd. De inhoud van de injectieflacon mag gedurende het oplossen voorzichtig worden rondgedraaid en gekeerd. De injectieflacon dient niet te worden geschud of krachtig te worden bewogen. Over het algemeen kost het minder dan 2 minuten om Nplate op te lossen. Kijk vóór toediening of de vloeistof deeltjes bevat of verkleurd is. De gereconstitueerde oplossing hoort helder en kleurloos te zijn en mag niet worden toegediend als er deeltjes en/of verkleuringen worden waargenomen.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Verdunning (vereist als de berekende individuele patiëntdosis kleiner is dan 23 µg)
Initiële reconstitutie van romiplostim met het opgegeven volume steriel water voor injecties resulteert in een concentratie van 500 µg/ml in alle flacongroottes. Als de berekende individuele patiëntdosis kleiner is dan 23 µg (zie rubriek 4.2), is aanvullende verdunning tot 125 µg/ml met conserveermiddelvrije, steriele natriumchloride 9 mg/ml (0,9%) oplossing voor injectie vereist om zeker te zijn van een nauwkeurig volume (zie de tabel hieronder).
Richtlijnen voor verdunning:
| Nplate injectieflacon voor eenmalig gebruik | Voeg dit volume conserveermiddelvrije, steriele natriumchloride 9 mg/ml (0,9%) oplossing voor injectie toe aan de gereconstitueerde injectieflacon | Concentratie na verdunning |
| 125 µg | 1,38 ml | 125 µg/ml |
| 250 µg | 2,25 ml | 125 µg/ml |
| 500 µg | 3,75 ml | 125 µg/ml |
Bij het verdunnen mag uitsluitend conserveermiddelvrije, steriele natriumchloride 9 mg/ml (0,9%) oplossing voor injectie worden gebruikt. Dextrose (5%) in water of steriel water voor injectie mag niet worden gebruikt bij het verdunnen. Andere oplosmiddelen zijn niet getest.
Voor de bewaarcondities van het gereconstitueerde geneesmiddel na verdunning, zie rubriek 6.3.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/08/497/009
EU/1/08/497/010
EU/1/08/497/001
EU/1/08/497/003
EU/1/08/497/002
EU/1/08/497/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 4 februari 2009
Datum van laatste verlenging: 20 december 2013
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (http://www.ema.europa.eu).
Nplate 250 microgram poeder en oplosmiddel voor oplossing voor injectie Nplate 500 microgram poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Nplate 250 microgram poeder en oplosmiddel voor oplossing voor injectie Nplate 500 microgram poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Nplate 250 microgram poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat 250 µg romiplostim. Na reconstitutie bevat een toe te dienen volume van 0,5 ml oplossing 250 µg romiplostim (500 µg/ml). Elke injectieflacon bevat een overfill om er zeker van te zijn dat 250 µg romiplostim kan worden toegediend.
Nplate 500 microgram poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat 500 µg romiplostim. Na reconstitutie bevat een toe te dienen volume van 1 ml oplossing 500 µg romiplostim (500 µg/ml). Elke injectieflacon bevat een overfill om er zeker van te zijn dat 500 µg romiplostim kan worden toegediend.
Romiplostim wordt geproduceerd door recombinant DNA-technologie in Escherichia coli (E. coli).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor injectie).
Het poeder is wit.
Het oplosmiddel is een heldere kleurloze vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Nplate is geïndiceerd voor de behandeling van volwassen patiënten met primaire immuungemedieerde trombocytopenie (ITP) die refractair zijn voor andere behandelingen (bijvoorbeeld corticosteroïden, immunoglobulines) (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
De behandeling dient plaats te vinden onder toezicht van een arts die ervaring heeft met de behandeling van hematologische aandoeningen.
Dosering
Nplate dient eenmaal per week als een subcutane injectie te worden toegediend.
Aanvangsdosering
De aanvangsdosering van romiplostim is 1 µg/kg op basis van het werkelijke lichaamsgewicht.
Dosisberekening
Aanvangs- of vervolgdosis (1 x per week): | Gewicht* in kg x Dosering in µg/kg = Individuele patiëntdosis in µg |
| Toe te dienen volume: | Dosis in µg x 1 ml = Te injecteren hoeveelheid in ml 500 µg |
| Voorbeeld: | Patiënt die 75 kg weegt, start behandeling met 1 µg/kg romiplostim. De individuele patiëntdosis = 75 kg x 1 µg/kg = 75 µg De overeenkomstige hoeveelheid te injecteren Nplate-oplossing = 75 g x 1 ml = 0,15 ml 500 µg |
*Het werkelijke lichaamsgewicht bij aanvang van de behandeling dient altijd te worden gebruikt bij de berekening van de dosis romiplostim. Verdere aanpassingen van de dosering worden uitsluitend gebaseerd op veranderingen in het trombocytenaantal en vinden plaats in stappen van 1 µg/kg (zie onderstaande tabel).
Aanpassen van de dosering
Het werkelijke lichaamsgewicht van de patiënt bij aanvang van de behandeling dient te worden gebruikt om de dosis te berekenen. De wekelijkse dosering romiplostim dient te worden verhoogd in stappen van 1 µg/kg totdat de patiënt een trombocytenaantal van ≥ 50 x 109/l bereikt. Het trombocytenaantal dient wekelijks te worden bepaald tot een stabiel trombocytenaantal (≥ 50 x 109/l gedurende minstens 4 weken zonder aanpassing van de dosering) is bereikt. Daarna dient het trombocytenaantal maandelijks te worden bepaald. Een maximale wekelijkse dosis van 10 μg/kg mag niet worden overschreden.
Pas de dosering als volgt aan:
Trombocytenaantal (x 109/l) | Actie |
| < 50 | Verhoog de wekelijkse dosering met 1 μg/kg |
| > 150 gedurende twee opeenvolgende weken | Verlaag de wekelijkse dosering met 1 μg/kg |
| > 250 | Niet toedienen, blijf wekelijks het trombocytenaantal bepalen Nadat het trombocytenaantal is gedaald tot < 150 x 109/l, hervat toediening met een wekelijkse dosering verlaagd met 1 μg/kg |
Vanwege de interindividuele variabele trombocytenrespons, kan bij sommige patiënten het trombocytenaantal abrupt dalen onder 50 x 109/l na een dosisafname of staken van de behandeling. In deze gevallen dienen, indien klinisch aangewezen, hogere grenswaarden van trombocytenaantallen voor dosisreductie (200 x 109/l) en onderbreking van de behandeling (400 x 109/l) te worden overwogen volgens medisch oordeel.
Een verlies van respons of het onvermogen om een trombocytenrespons te behouden met romiplostim binnen het aanbevolen doseringsbereik dient de aanleiding te zijn om op zoek te gaan naar oorzakelijke factoren (zie rubriek 4.4, onder verlies van respons op romiplostim).
Staken van de behandeling
Behandeling met romiplostim dient te worden gestaakt wanneer na vier weken behandeling met romiplostim met de hoogste wekelijkse dosering van 10 μg/kg het trombocytenaantal niet gestegen is tot een niveau dat voldoende is om klinisch relevante bloedingen te voorkomen.
Patiënten dienen regelmatig klinisch beoordeeld te worden en over voortzetting van de behandeling dient door de behandelende arts op individuele basis te worden beslist. Bij patiënten die geen splenectomie hebben ondergaan dient splenectomie meegenomen te worden in de evaluatie. Na staken van de behandeling is het opnieuw optreden van trombocytopenie waarschijnlijk (zie rubriek 4.4).
Oudere patiënten (≥ 65 jaar)
In het algemeen werden geen verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten < 65 en ≥ 65 jaar (zie rubriek 5.1). Hoewel het op basis van deze gegevens niet nodig is doseringsschema’s aan te passen voor oudere patiënten, wordt voorzichtigheid geadviseerd gezien het kleine aantal oudere patiënten dat tot op heden in de klinische onderzoeken geïncludeerd is.
Pediatrische patiënten
De veiligheid en werkzaamheid van romiplostim 250/500 microgram poeder en oplosmiddel voor oplossing voor injectie die ook gebruikt worden voor zelftoediening bij volwassen patiënten die hiervoor in aanmerking komen, zijn niet vastgesteld bij kinderen jonger dan 18 jaar. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Zelftoediening van romiplostim is niet toegestaan voor pediatrische patiënten. Er zijn geen gegevens beschikbaar.
Andere farmaceutische vormen/sterktes kunnen meer geschikt zijn voor toediening aan deze populatie.
Patiënten met leverinsufficiëntie
Romiplostim dient niet te worden gebruikt bij patiënten met gemiddelde tot ernstige leverinsufficiëntie (Child-Pugh score ≥ 7), tenzij het te verwachten voordeel zwaarder weegt dan het geïdentificeerde risico op poortadertrombose bij patiënten met trombocytopenie samengaand met leverinsufficiëntie behandeld met trombopoëtine (TPO) agonisten (zie rubriek 4.4).
Indien het gebruik van romiplostim nodig wordt geacht, dient het trombocytenaantal grondig te worden gecontroleerd om het risico van trombo-embolische complicaties te minimaliseren.
Patiënten met nierinsufficiëntie
Er zijn bij deze patiëntenpopulaties geen formele klinische onderzoeken uitgevoerd. Voorzichtigheid is geboden wanneer Nplate bij deze populaties wordt gebruikt.
Wijze van toediening
Voor subcutaan gebruik.
Na reconstitutie van het poeder wordt de Nplate-oplossing voor injectie subcutaan toegediend. Het injectievolume kan zeer klein zijn. Bij de bereiding van Nplate is voorzichtigheid geboden bij het berekenen van de dosis en reconstitutie met de juiste hoeveelheid steriel water voor injectie. Er moet vooral op worden gelet dat het juiste volume Nplate voor subcutane toediening uit de injectieflacon wordt opgezogen – er dient een injectiespuit met maatverdelingen van 0,01 ml te worden gebruikt.
Patiënten met een stabiel trombocytenaantal van ≥ 50 x 109/l gedurende ten minste 4 weken zonder dosisaanpassing kunnen, afhankelijk van het oordeel van de superviserende arts, Nplate-oplossing voor injectie zelf toedienen. Patiënten die voor zelftoediening in aanmerking komen, moeten in deze procedures worden getraind.
Na de eerste vier weken van zelftoediening, dient de patiënt weer eenmalig onder toezicht Nplate te reconstitueren en toe te dienen. Alleen patiënten die aantonen dat ze Nplate kunnen reconstitueren en zelf kunnen toedienen, mogen doorgaan met zelftoediening.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen of voor van E. coli afkomstige eiwitten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Opnieuw optreden van trombocytopenie en bloedingen na staken van de behandeling
Het is waarschijnlijk dat trombocytopenie opnieuw optreedt na staken van de behandeling met romiplostim. Er is een verhoogd risico op bloedingen als de behandeling met romiplostim wordt gestaakt wanneer de patiënt tegelijkertijd wordt behandeld met anticoagulantia of trombocytenaggregatieremmers. Patiënten dienen nauwlettend gecontroleerd te worden op een daling van het trombocytenaantal en een medische behandeling te krijgen om bloedingen na staken van de behandeling met romiplostim te voorkomen. Het wordt aanbevolen om, als de behandeling met romiplostim wordt gestaakt, de ITP-behandeling opnieuw te starten conform de huidige behandelrichtlijnen. Aanvullende medische handelingen kunnen omvatten: het staken van anticoagulantia en/of trombocytenaggregatieremmers, het tegengaan van anticoagulatie of het ondersteunen met trombocyten.
Toename van reticuline in het beenmerg
Toename van reticuline in het beenmerg wordt verondersteld een gevolg te zijn van TPO-receptorstimulatie, wat leidt tot een toename van het aantal megakaryocyten in het beenmerg, die vervolgens cytokinen kunnen afgeven. Morfologische veranderingen in de perifere bloedcellen kunnen wijzen op een toename van reticuline en dit kan worden vastgesteld door beenmergbiopsie. Daarom worden voorafgaand aan en gedurende de behandeling met romiplostim onderzoeken naar cellulaire morfologische afwijkingen met behulp van een perifeer bloeduitstrijkje en complete bloedtelling (CBC) aanbevolen. Zie rubriek 4.8 voor informatie over toename van reticuline waargenomen tijdens klinische onderzoeken met romiplostim.
Wanneer bij patiënten een verlies van werkzaamheid samen met een abnormaal perifeer bloeduitstrijkje wordt waargenomen, dient de toediening van romiplostim te worden gestaakt. De patiënt dient lichamelijk onderzocht te worden en een beenmergbiopsie met een geschikte kleuring voor reticuline moet worden overwogen. Indien beschikbaar, dienen de resultaten van de beenmergbiopsie vergeleken te worden met de resultaten van een eerdere beenmergbiopsie. Wanneer bij patiënten de werkzaamheid behouden blijft, maar wel een abnormaal perifeer bloeduitstrijkje wordt waargenomen, dient de arts een passend klinisch oordeel te volgen, waaronder het overwegen van een beenmergbiopsie, en dient de risico/batenverhouding van romiplostim en alternatieve ITP-behandelingsopties opnieuw te worden beoordeeld.
Trombotische/trombo-embolische complicaties
Trombotische/trombo-embolische voorvallen, waaronder diepveneuze trombose, longembolie en myocardinfarct, zijn waargenomen bij het gebruik van romiplostim bij patiënten met ITP. Deze voorvallen hebben zich voorgedaan bij ongeacht welk aantal trombocyten (zie rubriek 4.8). De incidentie van trombotische/trombo-embolische voorvallen die is waargenomen in klinische onderzoeken was 6,0% met romiplostim en 3,6% met placebo. Voorzichtigheid moet in acht worden genomen bij de toediening van romiplostim aan patiënten met bekende risicofactoren voor trombo-embolie, waaronder, maar niet beperkt tot, aangeboren (bijv. Factor V Leiden) of verkregen risicofactoren (bijv. ATIII-deficiëntie, antifosfolipidesyndroom), gevorderde leeftijd, patiënten met langdurige perioden van immobilisatie, maligniteiten, anticonceptiva en hormoonvervangende behandeling, chirurgie/trauma, obesitas en roken. Het wordt aanbevolen om patiënten te controleren op tekenen en symptomen van trombotische/trombo-embolische voorvallen en deze onmiddellijk te behandelen volgens de richtlijnen van de instelling en de standaard medische praktijk.
Trombo-embolische voorvallen (TEE), waaronder poortadertrombose, zijn gemeld bij patiënten met chronische leverziekte die romiplostim kregen, hoewel een causaal verband niet is vastgesteld. Romiplostim moet bij deze populaties met voorzichtigheid worden gebruikt. De richtlijnen voor aanpassing van de dosering dienen te worden gevolgd (zie rubriek 4.2).
Medicatiefouten
Bij patiënten aan wie Nplate werd toegediend is melding gemaakt van medicatiefouten, waaronder overdosering en onderdosering. Richtlijnen voor berekening en aanpassing van de dosering dienen te worden gevolgd (zie rubriek 4.2).
Overdosering kan leiden tot een overmatige stijging van de trombocytenaantallen, wat in verband wordt gebracht met trombotische/trombo-embolische complicaties. Als de trombocytenaantallen overmatig stijgen, staak dan de toediening van Nplate en controleer de trombocytenaantallen. Hervat de behandeling met Nplate overeenkomstig de aanbevelingen voor dosering en toediening. Onderdosering kan resulteren in lagere dan verwachte trombocytenaantallen en kans op bloedingen. Bij patiënten die Nplate toegediend krijgen, moeten de trombocytenaantallen worden gecontroleerd (zie rubriek 4.2, 4.4 en 4.9).
Progressie van bestaande Myelodysplastische Syndromen (MDS)
Een positieve risico/batenverhouding voor romiplostim is alleen vastgesteld voor de behandeling van trombocytopenie geassocieerd met ITP (zie rubriek 4.1) en romiplostim dient niet te worden toegepast bij andere klinische aandoeningen geassocieerd met trombocytopenie.
De diagnose ITP bij volwassenen en oudere patiënten moet zijn bevestigd door de uitsluiting van andere klinische entiteiten die zich presenteren bij trombocytopenie. In het bijzonder dient de diagnose MDS te zijn uitgesloten. Gedurende het verloop van de ziekte en behandeling dient normaalgesproken een beenmergaspiraat afgenomen te worden en een biopsie te worden uitgevoerd voor diegenen met systemische symptomen of afwijkende verschijnselen, zoals een verhoogd aantal perifere blasten.
In klinische onderzoeken naar de behandeling met romiplostim bij patiënten met MDS werden gevallen van voorbijgaande verhoogde aantallen blasten waargenomen en gevallen van ziekteprogressie van MDS naar AML gerapporteerd. In een gerandomiseerd placebogecontroleerd onderzoek bij MDS-patiënten is de behandeling met romiplostim vroegtijdig gestopt vanwege een numerieke overmaat van ziekteprogressie naar AML en een toename van circulerende blasten van meer dan 10% bij patiënten die romiplostim toegediend kregen. Van de waargenomen gevallen van ziekteprogressie van MDS naar AML hadden patiënten met een MDS-classificatie van RAEB-1 bij baseline een groter risico op ziekteprogressie naar AML dan patiënten met lager risico MDS.
Romiplostim dient buiten klinisch onderzoek niet te worden gebruikt voor de behandeling van trombocytopenie als gevolg van MDS of enige andere oorzaak van de trombocytopenie anders dan ITP.
Verlies van respons op romiplostim
Een verlies van respons of het onvermogen om een trombocytenrespons te behouden tijdens behandeling met romiplostim binnen het aanbevolen doseringsbereik dient de aanleiding te zijn om op zoek te gaan naar oorzakelijke factoren, inclusief immunogeniciteit (zie rubriek 4.8) en een toename van reticuline in het beenmerg (zie hierboven).
Effect van romiplostim op rode en witte bloedcellen
Veranderingen in rode (daling) en witte (stijging) bloedcelparameters zijn zowel waargenomen in niet-klinische toxicologische onderzoeken (rat en aap) als bij ITP-patiënten. Gelijktijdig optreden van anemie en leucocytose (binnen 4 weken) kan voorkomen bij patiënten ongeacht de status van splenectomie, maar zijn vaker gezien bij patiënten die eerder splenectomie hebben ondergaan. Bij patiënten die met romiplostim worden behandeld, moet controle van deze parameters worden overwogen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. De potentiële interacties van romiplostim met gelijktijdig toegediende geneesmiddelen door binding aan plasma-eiwitten, zijn niet bekend.
Tot de geneesmiddelen die in klinische onderzoeken in combinatie met romiplostim gebruikt werden voor de behandeling van ITP behoren onder andere corticosteroïden, danazol en/of azathioprine, intraveneus immunoglobuline (IVIG) en anti-D immunoglobuline. Trombocytenaantallen dienen te worden gecontroleerd als romiplostim met andere geneesmiddelen voor de behandeling van ITP wordt gecombineerd om te voorkomen dat trombocytenaantallen buiten het aanbevolen bereik komen (zie rubriek 4.2).
Het gebruik van corticosteroïden, danazol en azathioprine kan worden verminderd of gestaakt indien in combinatie met romiplostim gegeven (zie rubriek 5.1). Trombocytenaantallen dienen te worden bepaald wanneer andere ITP-behandelingen worden verminderd of stopgezet om te voorkomen dat de trombocytenaantallen onder het aanbevolen bereik komen (zie rubriek 4.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van romiplostim bij zwangere vrouwen.
Uit onderzoek bij dieren is gebleken dat romiplostim de placenta passeerde en het foetaal trombocytenaantal verhoogde. Tevens traden in dierstudies post-implantatieverlies en een lichte stijging in perinatale mortaliteit op (zie rubriek 5.3).
Romiplostim wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of romiplostim/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met romiplostim moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar met betrekking tot vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nplate heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens klinische onderzoeken hebben zich bij een aantal patiënten milde tot matige aanvallen van duizeligheid van voorbijgaande aard voorgedaan.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Op basis van een analyse van alle volwassen ITP-patiënten die romiplostim kregen in 4 gecontroleerde en 5 niet-gecontroleerde klinische onderzoeken, werd bij 91,5% (248/271) van de patiënten die romiplostim kregen, bijwerkingen gerapporteerd. De gemiddelde duur van blootstelling aan romiplostim in deze onderzoekspopulatie bedroeg 50 weken.
De ernstigste bijwerkingen die kunnen optreden tijdens behandeling met Nplate zijn onder meer: opnieuw optreden van trombocytopenie en bloeding na stopzetting van de behandeling, verhoogd reticuline in het beenmerg, trombotische/trombo-embolische complicaties, medicatiefouten en ziekteprogressie van bestaand MDS naar AML. De meest voorkomende waargenomen bijwerkingen zijn onder meer overgevoeligheidsreacties (waaronder gevallen van huiduitslag, urticaria en angio-oedeem) en hoofdpijn.
Getabelleerde lijst van bijwerkingen
Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere MedDRA-systeem/orgaanklasse en frequentiegroep worden bijwerkingen gerangschikt naar afnemende incidentie.
| MedDRA systeem/ orgaanklassen | Zeer vaak | Vaak | Soms |
| Infecties en parasitaire aandoeningen | Bovensteluchtweg infectie Rinitis*** | Maag- en darmontsteking Faryngitis*** Conjunctivitis*** Oorinfectie*** Sinusitis***/**** Bronchitis**** | Influenza Gelokaliseerde infectie Nasofaryngitis |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Multipel myeloom Myelofibrose | ||
Bloed- en lymfestelselaandoe-ningen | Beenmergaandoenin-gen* Trombocytopenie* Anemie | Aplastische anemie Beenmergfalen Leukocytose Splenomegalie Trombocytemie Verhoogd trombocytenaantal Abnormaal trombocytenaantal |
| MedDRA systeem/ orgaanklassen | Zeer vaak | Vaak | Soms |
| Immuunsysteemaan-doeningen | Overgevoeligheid ** | Angio-oedeem | |
Voedings- en stofwisselingsstoor-nissen | Alcoholintolerantie Anorexie Afname van de eetlust Dehydratie Jicht | ||
| Psychische stoornissen | Slapeloosheid | Depressie Abnormale dromen | |
| Zenuwstelselaandoe-ningen | Hoofdpijn | Duizeligheid Migraine Paresthesie | Clonus Dysgeusie Hypo-esthesie Hypogeusie Perifere neuropathie Trombose van de sinus transversus |
| Oogaandoeningen | Conjunctivale bloedingen Accommodatiestoornis Blindheid Oogaandoening Oogpruritus Verhoogde traanvochtproductie Papiloedeem Visuele stoornissen | ||
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | ||
| Hartaandoeningen | Hartkloppingen | Myocardinfarct Versnelde hartslag | |
| Bloedvataandoeningen | Blozen Diepveneuze trombose | Hypotensie Perifere embolie Perifere ischemie Flebitis Oppervlakkige tromboflebitis Trombose Erytromelalgie | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoe-ningen | Orofaryngeale pijn*** | Longembolie* | Hoesten Rinorroe Droge keel Dyspneu Neusverstopping Pijnlijke ademhaling |
| Maagdarmstelselaan-doeningen | Pijn in de bovenbuik*** | Misselijkheid Diarree Buikpijn Constipatie Dyspepsie | Braken Rectale bloeding Slechte adem Dysfagie Gastro-oesofageale reflux Hematochezie Mondbloeding Maagklachten Stomatitis Tandverkleuring |
Lever- en galaandoeningen | Poortadertrombose Verhoogde transaminase |
| MedDRA systeem/ orgaanklassen | Zeer vaak | Vaak | Soms |
Huid- en onderhuidaandoe-ningen | Pruritus Ecchymose Huiduitslag | Alopecia Fotosensitiviteitsreactie Acne Contactdermatitis Droge huid Eczeem Erytheem Exfoliatieve huiduitslag Abnormale haargroei Prurigo Purpura Papulaire huiduitslag Pruritische huiduitslag Huidknobbels Abnormale huidgeur Urticaria | |
| Skeletspierstelsel- en bindweefselaandoe-ningen | Artralgie Myalgie Spierspasmen Pijn in ledematen Rugpijn Botpijn | Gespannen spieren Spierzwakte Schouderpijn Spiertrekkingen | |
Nier- en urinewegaandoeningen | Eiwit in urine | ||
| Voortplantingsstelsel- en borstaandoeningen | Vaginale bloeding | ||
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid Perifeer oedeem Influenza-achtig ziektebeeld Pijn Asthenie Pyrexie Rillingen Injectieplaatsreactie Perifere zwelling*** | Bloeding op de injectieplaats Pijn op de borst Geïrriteerdheid Malaise Gelaatsoedeem Opvliegers Nervositeit | |
| Onderzoeken | Verhoogde bloeddruk Verhoogde bloedlactaatdehydrogenase Verhoogde lichaamstemperatuur Gewichtsafname Gewichtstoename | ||
| Letsels, intoxicaties en verrichtings-complicaties | Contusie |
* zie rubriek 4.4
** Overgevoeligheidsreacties waaronder gevallen van huiduitslag, urticaria en angio-oedeem *** Aanvullende bijwerkingen waargenomen in pediatrische onderzoeken
**** Aanvullende bijwerkingen waargenomen bij volwassen patiënten met ITP met een duur van maximaal 12 maanden
Volwassen patiënten met ITP met een duur van maximaal 12 maanden
Het veiligheidsprofiel van romiplostim was vergelijkbaar voor volwassen patiënten, ongeacht de duur van ITP. Van de patiënten in 9 ITP-onderzoeken werden specifiek in de geïntegreerde analyse van ITP met een duur van ≤ 12 maanden (n = 311) 277 volwassen patiënten opgenomen met ITP met een duur van ≤ 12 maanden en die minstens één dosis romiplostim hadden gekregen (zie ook rubriek 5.1). In deze geïntegreerde analyse werden de volgende bijwerkingen (incidentie van minstens 5% en minstens 5% vaker met romiplostim vergeleken met placebo of standaardzorg) waargenomen bij patiënten met ITP met een duur van maximaal 12 maanden die met romiplostim werden behandeld, maar deze werden niet waargenomen bij volwassen patiënten met ITP met een duur van > 12 maanden: bronchitis, sinusitis (vaak gemeld (≥ 1/100, < 1/10)).
Pediatrische patiënten
In de pediatrische onderzoeken werden 282 pediatrische ITP-proefpersonen met romiplostim behandeld in 2 gecontroleerde en 3 niet-gecontroleerde klinische onderzoeken. De mediane blootstellingsduur was 65,4 weken. Het totale veiligheidsprofiel was vergelijkbaar met dat bij volwassenen.
De pediatrische bijwerkingen zijn ontleend aan zowel de pediatrische gerandomiseerde ITP-veiligheidsset (2 gecontroleerde klinische onderzoeken) als de pediatrische ITP-veiligheidsset (2 gecontroleerde en 3 niet-gecontroleerde klinische onderzoeken) waarbij de incidentie in de romiplostim-arm ten minste 5% hoger was dan bij placebo en de incidentie bij met romiplostim behandelde proefpersonen ten minste 5% bedroeg.
De meest voorkomende bijwerkingen bij pediatrische ITP-patiënten van 1 jaar en ouder waren bovensteluchtweginfectie, rinitis, hoesten, orofaryngeale pijn, pijn in de bovenbuik, diarree, huiduitslag, pyrexie, contusie (zeer vaak gemeld (≥ 1/10)) en faryngitis, conjunctivitis, oorinfectie, maag-darmontsteking, sinusitis, purpura, urticaria en perifere zwelling (vaak gemeld (≥ 1/100 tot < 1/10)).
Orofaryngeale pijn, pijn in de bovenbuik, rinitis, faryngitis, conjunctivitis, oorinfectie, sinusitis en perifere zwelling waren additionele bijwerkingen waargenomen in pediatrische onderzoeken vergeleken met de bijwerkingen die in onderzoeken met volwassenen werden gezien.
Sommige bijwerkingen die bij volwassenen werden gezien, werden bij pediatrische proefpersonen vaker gemeld. Zo werden hoesten, diarree, huiduitslag, pyrexie en contusie bij pediatrische patiënten zeer vaak gemeld (≥ 1/10) en werden purpura en urticaria bij pediatrische patiënten vaak gemeld (≥ 1/100 tot < 1/10).
Beschrijving van een aantal bijwerkingen
Bovendien worden de hieronder vermelde reacties verondersteld gerelateerd te zijn aan behandeling met romiplostim.
Bloedingen
Over het gehele klinische ITP-programma met volwassenen werd een omgekeerde relatie tussen het optreden van bloedingen en trombocytenaantallen waargenomen. Alle klinisch significante (≥ graad 3) bloedingen traden op bij trombocytenaantallen < 30 x 109/l. Alle bloedingen ≥ graad 2 traden op bij trombocytenaantallen < 50 x 109/l. Er werden geen statistisch significante verschillen in de algehele incidentie van bloedingen tussen met romiplostim en placebo behandelde patiënten waargenomen.
In de twee placebogecontroleerde onderzoeken met volwassen patiënten meldden 9 patiënten een bloeding die ernstig werd geacht (5 [6,0%] romiplostim, 4 [9,8%] placebo; oddsratio [romiplostim/placebo] = 0,59; 95% BI = (0,15; 2,31)). Bloedingen van graad 2 of hoger werden gemeld door 15% van de met romiplostim behandelde patiënten en 34% van de met placebo behandelde patiënten (oddsratio; [romiplostim/placebo] = 0,35; 95% BI = (0,14; 0,85)).
In het pediatrische fase 3-onderzoek was het gemiddelde (SD) aantal samengestelde bloedingsepisoden (zie rubriek 5.1) 1,9 (4,2) voor de romiplostim-groep en 4,0 (6,9) voor de placebogroep.
Trombocytose
Op basis van een analyse van alle volwassen ITP-patiënten die romiplostim kregen in 4 gecontroleerde en 5 niet-gecontroleerde klinische onderzoeken (n = 271), werden 3 gevallen van trombocytose gerapporteerd. Bij geen van de 3 patiënten werden klinische sequelae gerapporteerd als gevolg van verhoogde trombocytenaantallen.
Bij pediatrische proefpersonen kwam trombocytose soms voor (≥ 1/1.000 tot < 1/100), met een incidentie van 1 (0,4%). De incidentie bedroeg 1 (0,4%) voor graad ≥ 3 of voor ernstige trombocytose.
Trombocytopenie na staken van de behandeling
Op basis van een analyse van alle volwassen ITP-patiënten die romiplostim kregen in 4 gecontroleerde en 5 niet-gecontroleerde klinische onderzoeken (n = 271), werden 4 gevallen van trombocytopenie na staken van de behandeling gerapporteerd (zie rubriek 4.4).
Progressie van bestaande Myelodysplastische Syndromen (MDS)
In een gerandomiseerd placebogecontroleerd onderzoek met MDS-patiënten werd de behandeling met romiplostim vroegtijdig gestopt vanwege een numerieke toename van gevallen van ziekteprogressie van MDS naar AML en gevallen van voorbijgaande verhoogde aantallen blasten bij patiënten behandeld met romiplostim vergeleken met patiënten behandeld met placebo. Van de waargenomen gevallen van ziekteprogressie van MDS naar AML hadden patiënten met een MDS-classificatie van RAEB-1 bij baseline een groter risico op ziekteprogressie naar AML (zie rubriek 4.4). De totale overleving was vergelijkbaar met die bij placebo.
Verhoogd reticuline in het beenmerg
In klinische onderzoeken werd behandeling met romiplostim gestaakt bij 4 van de 271 patiënten vanwege reticulinedepositie in het beenmerg. Bij nog 6 patiënten werd reticuline waargenomen bij een beenmergbiopsie (zie rubriek 4.4).
In een pediatrisch klinisch onderzoek (zie rubriek 5.1) ontwikkelden, van de proefpersonen met een beoordeelbare beenmergbiopsie tijdens het onderzoek, 5 van de 27 proefpersonen (18,5%) een toename van reticuline een jaar na blootstelling aan romiplostim (cohort 1) en 17 van de 36 proefpersonen (47,2%) een toename van reticuline twee jaar na blootstelling aan romiplostim (cohort 2). Geen van de proefpersonen vertoonde echter beenmergafwijkingen die niet pasten bij een onderliggende diagnose van ITP bij baseline of tijdens de behandeling.
Immunogeniciteit
Zoals bij alle therapeutische proteïnen bestaat er een mogelijkheid op het ontwikkelen van immunogeniciteit. Bij klinisch onderzoek met volwassen ITP-patiënten werden antistoffen tegen romiplostim en TPO onderzocht. Hoewel respectievelijk 5,7% (60/1.046) en 3,2% (33/1.046) van de proefpersonen positief was voor het ontwikkelen van aan romiplostim en TPO bindende antistoffen, waren slechts 4 proefpersonen positief voor neutraliserende antistoffen tegen romiplostim, maar deze antistoffen vertoonden geen kruisreactie met endogeen TPO. Van de 4 proefpersonen waren 2 proefpersonen negatief getest voor neutraliserende antistoffen tegen romiplostim op het laatste tijdpunt van de proefpersoon (voorbijgaand positief) en bleven 2 proefpersonen positief op het laatste tijdpunt van de proefpersoon (aanhoudende antistoffen). De incidentie van reeds bestaande antistoffen tegen romiplostim en TPO was respectievelijk 3,3% (35/1.046) en 3,0% (31/1.046).
In pediatrische onderzoeken was de incidentie van aan romiplostim bindende antistoffen op enig moment 9,6% (27/282). Van de 27 proefpersonen hadden 2 proefpersonen bij baseline reeds bestaande, aan romiplostim bindende, niet-neutraliserende antistoffen. Daarnaast ontwikkelde 2,8% (8/282) romiplostim neutraliserende antistoffen. In totaal had 3,9% (11/282) van de proefpersonen op enig moment tijdens behandeling met romiplostim aan TPO bindende antistoffen. Van deze 11 proefpersonen hadden 2 proefpersonen reeds bestaande, aan TPO bindende, niet-neutraliserende antistoffen. Eén proefpersoon (0,35%) had een zwak positief post-baseline resultaat voor neutraliserende antistoffen tegen TPO in het onderzoek (consistent negatief voor anti-romiplostim antistoffen) met een negatief resultaat bij baseline. De proefpersoon vertoonde een voorbijgaande antistofrespons op aan TPO bindende neutraliserende antistoffen, met een negatief resultaat op het laatste tijdpunt waarop de proefpersoon in de onderzoeksperiode is getest.
In het postmarketing-registratieonderzoek werden 19 bevestigde pediatrische patiënten geïncludeerd. De incidentie van aan romiplostim bindende antistoffen na behandeling was 16% (3/19), waarvan 5,3% (1/19) positief was voor romiplostim neutraliserende antistoffen. Er werden geen antistoffen tegen TPO aangetoond. In dit onderzoek werden in totaal 184 bevestigde volwassen patiënten geïncludeerd; voor deze patiënten was de incidentie van aan romiplostim bindende antistoffen na behandeling 3,8% (7/184), waarvan 0,5% (1/184) positief was voor romiplostim neutraliserende antistoffen. In totaal ontwikkelde 2,2% (4/184) van de volwassen patiënten aan TPO bindende, niet-neutraliserende antistoffen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden geen bijwerkingen gezien bij ratten die een enkele dosering van 1.000 μg/kg kregen of bij apen na herhaalde toediening van 500 µg/kg romiplostim (respectievelijk 100 of 50 keer de maximale klinische dosering van 10 µg/kg).
In geval van overdosering kan het trombocytenaantal buitensporig stijgen en leiden tot trombotische/trombo-embolische complicaties. Als het trombocytenaantal buitensporig is toegenomen, dient behandeling met Nplate gestaakt te worden en dient het trombocytenaantal gevolgd te worden. Start de behandeling met Nplate opnieuw in overeenstemming met de doserings- en toedieningsaanbevelingen (zie rubriek 4.2 en 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragisch, overige systemische hemostatica, ATC-code: B02BX04
Werkingsmechanisme
Romiplostim is een Fc-peptidefusieproteïne (peptibody) die intracellulaire transcriptie pathways signaleert en activeert via de TPO-receptor (ook bekend als cMpl) om de trombocytenproductie te vergroten. Het peptibodymolecuul bestaat uit een humaan immunoglobuline IgG1 Fc-domein, waarbij elke enkelvoudige keten-subeenheid ter hoogte van de C-terminus covalent gebonden is aan een peptideketen die 2 TPO-receptorbindende domeinen bevat.
De aminozuursequentie van romiplostim is niet homoloog aan endogeen TPO. In preklinische en klinische onderzoeken vertoonden anti-romiplostim antistoffen geen kruisreactie met endogeen TPO.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van romiplostim is tot 3 jaar ononderbroken behandeling geëvalueerd. In klinisch onderzoek resulteerde behandeling met romiplostim in een dosisafhankelijke stijging van het trombocytenaantal. De tijd tot het maximale effect op het trombocytenaantal bedraagt ongeveer 10-14 dagen, en is onafhankelijk van de dosering. Na een enkele subcutane dosis van 1 tot 10 µg/kg romiplostim bij ITP-patiënten, was het trombocytenaantal maximaal 1,3 tot 14,9 keer groter dan het trombocytenaantal bij aanvang gedurende een periode van 2 tot 3 weken. De respons varieerde tussen patiënten. Bij ITP-patiënten die 6 wekelijkse doses van 1 of 3 µg/kg romiplostim kregen, lag het trombocytenaantal voor de meeste patiënten binnen het bereik van 50 tot 450 x 109/l. Van de 271 patiënten die in klinische ITP-onderzoeken romiplostim kregen, waren er 55 (20%) 65 jaar of ouder, en 27 (10%) 75 jaar of ouder. Er zijn in de placebogecontroleerde onderzoeken geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen oudere en jongere patiënten.
Resultaten van placebogecontroleerde pivotal onderzoeken
De veiligheid en werkzaamheid van romiplostim werd geëvalueerd in twee placebogecontroleerde, dubbelblinde onderzoeken bij volwassenen met ITP die minstens één behandeling hadden ondergaan voorafgaand aan inclusie in het onderzoek. De patiënten waren representatief voor het gehele spectrum van dergelijke ITP-patiënten.
Onderzoek S1 (20030212) evalueerde patiënten die geen splenectomie hadden ondergaan en een inadequate respons vertoonden op of intolerant waren voor eerdere behandelingen. Op het moment van inclusie in het onderzoek waren de patiënten mediaan 2,1 jaar (bereik 0,1 tot 31,6) bekend met de diagnose ITP. De patiënten hadden voorafgaand aan inclusie in het onderzoek mediaan 3 (bereik 1 tot 7) behandelingen voor ITP gehad. Eerdere behandelingen omvatten corticosteroïden (90% van alle patiënten), immunoglobulines (76%), rituximab (29%), cytotoxische behandelingen (21%), danazol (11%) en azathioprine (5%). De patiënten hadden een mediaan trombocytenaantal van 19 x 109/l bij aanvang van het onderzoek.
Onderzoek S2 (20030105) evalueerde patiënten die een splenectomie hadden ondergaan en nog steeds trombocytopenie hadden. Bij aanvang van het onderzoek waren de patiënten mediaan 8 jaar (bereik van 0,6 tot 44,8) bekend met de diagnose ITP. Voorafgaand aan inclusie in het onderzoek hadden de patiënten naast een splenectomie mediaan 6 (bereik van 3 tot 10) behandelingen voor ITP gekregen. Eerdere behandelingen omvatten corticosteroïden (98% van alle patiënten), immunoglobulines (97%), rituximab (71%), danazol (37%), cytotoxische behandelingen (68%) en azathioprine (24%). De patiënten hadden een mediaan trombocytenaantal van 14 x 109/l bij aanvang van het onderzoek.
Beide onderzoeken hadden een gelijkaardige opzet. De patiënten (≥ 18 jaar) werden gerandomiseerd in een 2:1 verhouding om een aanvangsdosering van 1 µg/kg romiplostim of placebo te ontvangen. De patiënten kregen gedurende 24 weken wekelijks een enkele subcutane injectie. De doseringen werden aangepast om (50 tot 200 x 109/l) trombocytenaantallen te handhaven. In beide onderzoeken werd de werkzaamheid bepaald aan de hand van de toename in de proportie patiënten die een duurzame trombocytenrespons bereikte. De mediane gemiddelde wekelijkse dosering was 3 µg/kg voor patiënten die een splenectomie hadden ondergaan en 2 µg/kg voor patiënten die geen splenectomie hadden ondergaan.
In beide onderzoeken had een significant groter aandeel van de patiënten die romiplostim kregen een langdurige trombocytenrespons vergeleken met de patiënten die placebo kregen. Na de eerste 4 weken van het onderzoek handhaafde romiplostim in de placebogecontroleerde onderzoeken trombocytenaantallen ≥ 50 x 109/l bij 50% tot 70% van de patiënten gedurende de behandelperiode van 6 maanden. In de placebogroep waren 0% tot 7% van de patiënten in staat om een trombocytenrespons te bereiken gedurende de 6 maanden behandeling. Hieronder is een opsomming van de belangrijkste werkzaamheidseindpunten weergegeven.
Samenvatting van belangrijke werkzaamheidresultaten van de placebogecontroleerde onderzoeken
| Onderzoek 1 patiënten zonder splenectomie | Onderzoek 2 patiënten met splenectomie | Combinatie onderzoek 1 & 2 | ||||
| romiplostim (n = 41) | Placebo (n = 21) | romiplostim (n = 42) | Placebo (n = 21) | romiplostim (n = 83) | Placebo (n = 42) | |
Aantal (%) patiënten met duurzame trombocy-tenresponsa | 25 (61%) | 1 (5%) | 16 (38%) | 0 (0%) | 41 (50%) | 1 (2%) |
| (95% BI*) | (45%, 76%) | (0%, 24%) | (24%, 54%) | (0%, 16%) | (38%, 61%) | (0%, 13%) |
| p-waarde | < 0,0001 | 0,0013 | < 0,0001 | |||
| Aantal (%) patiënten met algehele trombocy-tenresponsb | 36 (88%) | 3 (14%) | 33 (79%) | 0 (0%) | 69 (83%) | 3 (7%) |
| (95% BI*) | (74%, 96%) | (3%, 36%) | (63%, 90%) | (0%, 16%) | (73%, 91%) | (2%, 20%) |
| p-waarde | < 0,0001 | < 0,0001 | < 0,0001 | |||
Gemiddeld aantal weken met trombocy-tenresponsc | 15 | 1 | 12 | 0 | 14 | 1 |
| (SD) | 3,5 | 7,5 | 7,9 | 0,5 | 7,8 | 2,5 |
| p-waarde | < 0,0001 | < 0,0001 | < 0,0001 | |||
Aantal (%) patiënten die rescuebe- handelingen nodig haddend | 8 (20%) | 13 (62%) | 11 (26%) | 12 (57%) | 19 (23%) | 25 (60%) |
| (95% BI*) | (9%, 35%) | (38%, 82%) | (14%, 42%) | (34%, 78%) | (14%, 33%) | (43%, 74%) |
| p-waarde | 0,001 | 0,0175 | < 0,0001 | |||
Aantal (%) patiënten met duurzame trombocy-tenrespons met stabiele dosise | 21 (51%) | 0 (0%) | 13 (31%) | 0 (0%) | 34 (41%) | 0 (0%) |
| (95% BI*) | (35%, 67%) | (0%, 16%) | (18%, 47%) | (0%, 16%) | (30%, 52%) | (0%, 8%) |
| p-waarde | 0,0001 | 0,0046 | < 0,0001 | |||
*BI = betrouwbaarheidsinterval a Duurzame trombocytenrespons werd gedefinieerd als een wekelijks trombocytenaantal ≥ 50 x 109/l, minimaal 6 keer gedurende week 18-25 van het onderzoek, zonder dat de toediening van rescuebehandelingen op enig moment gedurende de behandelperiode nodig was. b De algehele trombocytenrespons wordt gedefinieerd als het bereiken van een duurzame of voorbijgaande trombocytenrespons. Voorbijgaande trombocytenrespons werd gedefinieerd als wekelijkse trombocytenaantal ≥ 50 x 109/l voor 4 of meer keer gedurende week 2-25 van het onderzoek maar zonder duurzame trombocytenrespons. De patiënt kan geen wekelijkse respons hebben binnen 8 weken nadat hij rescuemedicatie heeft ontvangen.
c Aantal weken met trombocytenrespons wordt gedefinieerd als aantal weken met trombocytenaantallen ≥ 50 x 109/l gedurende week 2-25 van het onderzoek. De patiënt kan geen wekelijkse respons hebben binnen 8 weken nadat hij rescuemedicatie heeft ontvangen.
d Rescuebehandelingen worden gedefinieerd als behandelingen toegediend om trombocytenaantal te verhogen. Patiënten die rescuemedicatie nodig hadden werden niet geclassificeerd als duurzame plaatjesrespons. Rescuebehandelingen die in het onderzoek werden toegelaten waren IVIG, trombocytentransfusies, anti-D-immunoglobuline en corticosteroïden.
e Stabiele dosis wordt gedefinieerd als de dosering gehandhaafd wordt met een maximale aanpassing van ± 1 µg/kg gedurende de laatste 8 weken van de behandeling.
Resultaten van onderzoeken bij volwassen patiënten met een nieuwe diagnose van ITP en aanhoudende ITP
Onderzoek S3 (20080435) was een open-label, enkelarmig onderzoek met volwassen patiënten die een ontoereikende respons (trombocytenaantallen ≤ 30 x 109/l) hadden op eerstelijnstherapie. Aan het onderzoek deden 75 patiënten mee met een mediane leeftijd van 39 jaar (bereik 19 van 85) van wie 59% vrouw was.
De mediane tijd van ITP-diagnose tot inclusie in het onderzoek bedroeg 2,2 maanden (bereik 0,1 tot 6,6). 60% van de patiënten (n = 45) had ITP met een duur van < 3 maanden en 40% (n = 30) had ITP met een duur van ≥ 3 maanden. Het mediane bloedplaatjesaantal bij het screenen was 20 x 109/l. Eerdere ITP-behandelingen omvatten corticosteroïden, immunoglobulines en anti‑D‑immunoglobuline. Patiënten die al werden behandeld voor ITP met een constant doseringsschema, mochten deze medische behandelingen blijven ontvangen gedurende de onderzoeken. Rescuebehandelingen (zoals corticosteroïden, IVIG, trombocytentransfusies, anti-D-immunoglobuline, dapson, danazol en azathioprine) waren toegestaan.
Patiënten ontvingen eenmaal per week SC-injecties met romiplostim gedurende een behandeling van 12 maanden, met individuele dosisaanpassingen om het aantal trombocyten te handhaven (50 x 109/l tot 200 x 109/l). Gedurende het onderzoek was de mediane wekelijkse dosis romiplostim 3 µg/kg (25e-75e percentiel: 2-4 µg/kg).
Van de 75 patiënten die meededen aan onderzoek 20080435, hadden er 70 (93%) een trombocytenrespons van ≥ 50 x 109/l gedurende de behandelingsperiode van 12 maanden. Het gemiddelde aantal maanden met een trombocytenrespons tijdens de behandelingsperiode van 12 maanden was 9,2 (95%-BI: 8,3; 10,1) maanden; de mediaan was 11 (95%-BI: 10; 11) maanden. De Kaplan-Meier-schatting van de mediane tijd tot de eerste trombocytenrespons was 2,1 weken (95%-BI: 1,1; 3,0). Bij 24 (32%) patiënten werd een aanhoudende remissie waargenomen zonder behandeling, zoals gedefinieerd door de handhaving van elke trombocytentelling op ≥ 50 x 109/l gedurende minstens 6 maanden, zonder romiplostim en enige andere medicatie voor ITP (gelijktijdig of rescue); de mediane tijd tot aanvang van de handhaving van elke trombocytentelling op ≥ 50 x 109/l gedurende minstens 6 maanden was 27 weken (bereik van 6 tot 57).
Van de patiënten in 9 ITP-onderzoeken (inclusief onderzoek S3) werden in een geïntegreerde werkzaamheidsanalyse 277 volwassen patiënten opgenomen met ITP met een duur van ≤ 12 maanden die minstens één dosis romiplostim hadden ontvangen. Van de 277 patiënten die met romiplostim werden behandeld, hadden 140 patiënten een nieuwe diagnose van ITP gekregen (duur ITP < 3 maanden) en hadden 137 patiënten aanhoudende ITP (duur ITP ≥ 3 tot ≤ 12 maanden). Het percentage patiënten met een duurzame trombocytenrespons, gedefinieerd als ten minste 6 wekelijkse trombocytenaantallen van ≥ 50 x 109/l, was in week 18 tot en met 25 van de behandeling 50% (95%-BI: 41,4% tot 58,6%) voor de 140 patiënten met een nieuwe diagnose van ITP en 55% (95%-BI: 46,7% tot 64,0%) voor de 137 patiënten met aanhoudende ITP. De mediane (K1, K3) duur van een trombocytenrespons van ≥ 50 x 109/l in percentages was respectievelijk 100,0% (70,3%, 100,0%) voor patiënten met een nieuwe diagnose van ITP en 93,5% (72,2%, 100,0%) voor patiënten met aanhoudende ITP. Ook was het percentage patiënten dat rescuemedicatie nodig had 47,4% voor patiënten met een nieuwe diagnose van ITP en 44,9% voor patiënten met aanhoudende ITP.
Resultaten van onderzoeken in vergelijking met standaardbehandeling (SOC) bij patiënten die geen splenectomie hebben ondergaan
Onderzoek S4 (20060131) was een open-label gerandomiseerd onderzoek van 52 weken bij patiënten die romiplostim kregen of standaardbehandeling (SOC). Bij aanvang van het onderzoek waren de patiënten al mediaan 2 jaar (bereik van 0,01 tot 44,2) bekend met de diagnose ITP. In dit onderzoek werden patiënten met ITP en een trombocytenaantal < 50 x 109/l die geen splenectomie hadden ondergaan, geëvalueerd. Romiplostim werd toegediend aan 157 patiënten als een subcutane (SC) injectie 1 keer per week startend met een dosis van 3 µg/kg en tijdens de studie aangepast binnen een bereik van 1-10 µg/kg om de trombocytenaantallen tussen 50 en 200 x 109/l te houden, 77 patiënten kregen SOC in overeenstemming met de standaardpraktijk van de instelling of met therapeutische richtlijnen.
De algehele incidentie van splenectomie was 8,9% (14 van 157 patiënten) in de romiplostim-groep vergeleken met 36,4% (28 van 77 patiënten) in de SOC-groep met een oddsratio (romiplostim vs SOC) van 0,17 (95% BI: 0,08; 0,35).
De algehele incidentie van falen van de behandeling was 11,5% (18 van 157 patiënten) in de romiplostim-groep vergeleken met 29,9% (23 van 77 patiënten) in de SOC-groep met een oddsratio (romiplostim vs SOC) van 0,31 (95% BI: 0,15; 0,61).
Van de 157 patiënten gerandomiseerd naar de romiplostim-groep, kregen 3 patiënten geen romiplostim. Van de 154 patiënten die romiplostim kregen was de totale mediane blootstelling aan romiplostim 52,0 weken variërend van 2 tot 53 weken. De meest gebruikte wekelijkse dosis was tussen 3-5 µg/kg (respectievelijk 25-75 percentiel; mediaan 3 µg/kg).
Van de 77 patiënten gerandomiseerd naar de SOC-groep, kregen 2 patiënten geen SOC. Van de 75 patiënten die minstens 1 SOC-behandeling kregen was de totale mediane blootstelling aan SOC 51 weken variërend van 0,4 tot 52 weken.
Afname in gebruik van toegelaten concomitante medicamenteuze ITP-behandelingen
In beide placebogecontroleerde, dubbelblinde onderzoeken werd aan de patiënten die al medicamenteuze ITP-behandelingen met een constant doseringsschema kregen, toegestaan deze medische behandelingen (corticosteroïden, danazol en/of azathioprine) gedurende het onderzoek te blijven ontvangen. Eenentwintig patiënten die geen splenectomie hadden ondergaan en 18 patiënten die splenectomie hadden ondergaan, kregen medicamenteuze ITP-behandelingen (voornamelijk corticosteroïden) bij aanvang van het onderzoek. Bij alle patiënten (100%) die splenectomie hadden ondergaan en die romiplostim kregen, kon tegen het einde van de behandelperiode de dosis van de concomitante medicamenteuze ITP-behandelingen met meer dan 25% verlaagd worden of deze behandeling gestaakt worden, in vergelijking met 17% van de met placebo behandelde patiënten. Bij 73% van de patiënten die geen splenectomie hadden ondergaan en die romiplostim kregen, kon tegen het einde van het onderzoek de dosis van de gelijktijdige medicamenteuze ITP-behandelingen met meer dan 25% verlaagd worden of deze behandeling gestaakt worden in vergelijking met 50% van de met placebo behandelde patiënten (zie rubriek 4.5).
Bloedingen
Over het gehele klinische ITP-programma werd een omgekeerde relatie tussen het optreden van bloedingen en trombocytenaantallen waargenomen. Alle klinisch significante (≥ graad 3) bloedingen traden op bij trombocytenaantallen < 30 x 109/l. Alle bloedingen ≥ graad 2 traden op bij trombocytenaantallen < 50 x 109/l. Er werden geen statistisch significante verschillen in de incidentie van bloedingen tussen met romiplostim en placebo behandelde patiënten waargenomen.
In de twee placebogecontroleerde onderzoeken meldden 9 patiënten een bloeding die ernstig werd geacht (5 [6,0%] romiplostim, 4 [9,8%] placebo; oddsratio [romiplostim/placebo] = 0,59; 95% BI = (0,15; 2,31)). Bloedingen van graad 2 of hoger werden gemeld door 15% van de met romiplostim behandelde patiënten en 34% van de met placebo behandelde patiënten (oddsratio; [romiplostim/placebo] = 0,35; 95% BI = (0,14; 0,85)).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om resultaten in te dienen voor kinderen < 1 jaar.
De veiligheid en werkzaamheid van romiplostim zijn beoordeeld in twee placebogecontroleerde, dubbelblinde onderzoeken. Onderzoek S5 (20080279) was een fase 3-onderzoek waarin 24 weken met romiplostim werd behandeld; onderzoek S6 (20060195) was een fase 1/2-onderzoek waarin 12 weken met romiplostim werd behandeld (maximaal 16 weken voor geschikte responders die in een farmacokinetische beoordelingsperiode van 4 weken werden opgenomen).
In beide onderzoeken werden pediatrische proefpersonen (≥ 1 jaar tot < 18 jaar oud) met trombocytopenie (gedefinieerd door een gemiddelde van 2 trombocytenaantallen ≤ 30 x 109/l en geen van beide aantallen > 35 x 109/l in beide onderzoeken) met ITP opgenomen, ongeacht de status van splenectomie.
In onderzoek S5 werden 62 proefpersonen gerandomiseerd in een 2:1 verhouding om romiplostim (n = 42) of placebo (n = 20) te ontvangen, en gestratificeerd in 1 van 3 leeftijdscohorten. De aanvangsdosering van romiplostim was 1 µg/kg en de doseringen werden aangepast om het trombocytenaantal (50 tot 200 x 109/l) te handhaven. De meest gebruikte wekelijkse dosering was 3-10 µg/kg en de maximaal toegestane dosis tijdens het onderzoek was 10 µg/kg. De patiënten kregen gedurende 24 weken wekelijks een enkele subcutane injectie. Van die 62 proefpersonen hadden 48 proefpersonen ITP > 12 maanden (32 proefpersonen ontvingen romiplostim en 16 proefpersonen ontvingen placebo).
Het primaire eindpunt was de incidentie van duurzame respons, gedefinieerd als het bereiken van ten minste 6 wekelijkse trombocytenaantallen van ≥ 50 x 109/l in week 18 tot en met 25 van de behandeling. In totaal bereikte een significant groter deel van de proefpersonen in de romiplostim-groep het primaire eindpunt, vergeleken met proefpersonen in de placebogroep (p = 0,0018). In totaal hadden 22 proefpersonen (52%) een duurzame trombocytenrespons in de romiplostim-groep, in vergelijking met de 2 proefpersonen (10%) in de placebo-groep: ≥ 1 tot < 6 jaar 38% versus 25%; ≥ 6 tot < 12 jaar 56% versus 11%; ≥ 12 tot < 18 jaar 56% versus 0.
In de subgroep van proefpersonen met ITP > 12 maanden was de incidentie van duurzame respons in de romiplostim-groep ook significant groter dan in de placebogroep (p = 0,0022). In totaal hadden 17 proefpersonen (53,1%) een duurzame trombocytenrespons in de romiplostim-groep, in vergelijking met 1 proefpersoon (6,3%) in de placebo-groep: ≥ 1 tot < 6 jaar 28,6% versus 25%; ≥ 6 tot < 12 jaar 63,6% versus 0%; ≥ 12 tot < 18 jaar 57,1% versus 0%.
De samengestelde bloedingsepisode werd gedefinieerd als het optreden van klinisch significante bloedingen of het gebruik van rescuemedicatie om een klinisch significante bloeding te voorkomen gedurende week 2 tot en met 25 van de behandelperiode. Een klinisch significante bloeding werd gedefinieerd als een bloeding van graad ≥ 2 volgens de Common Terminology Criteria for Adverse Events (CTCAE) versie 3.0. Het gemiddelde (SD) aantal samengestelde bloedingsepisoden was 1,9 (4,2) voor de romiplostim-groep en 4,0 (6,9) voor de placebogroep met een mediaan (K1, K3) aantal bloedingen van 0,0 (0; 2) voor de romiplostim-groep en 0,5 (0; 4,5) in de placebogroep. In de subgroep van proefpersonen met ITP van > 12 maanden was het gemiddelde (SD) aantal samengestelde bloedingsepisoden 2,1 (4,7) voor de romiplostim-groep en 4,2 (7,5) voor de placebogroep met een mediaan (K1, K3) aantal bloedingen van 0,0 (0, 2) voor de romiplostim-groep en 0,0 (0, 4) in de placebogroep. Omdat statistisch onderzoek naar de incidentie van het gebruik van rescuemedicatie niet significant was, is er geen statistische test uitgevoerd voor het eindpunt van het aantal samengestelde bloedingsepisoden.
In onderzoek S6 werden 22 proefpersonen gerandomiseerd in een 3:1 verhouding om romiplostim (n = 17) of placebo (n = 5) te ontvangen. De dosering werd elke 2 weken verhoogd in stappen van 2 µg/kg en het streeftrombocytenaantal was ≥ 50 x 109/l. Behandeling met romiplostim leidde tot een statistisch significant grotere incidentie van trombocytenrespons vergeleken met placebo (p = 0,0008). Van die 22 proefpersonen hadden 17 proefpersonen ITP > 12 maanden (14 proefpersonen ontvingen romiplostim en 3 proefpersonen ontvingen placebo). Behandeling met romiplostim leidde tot een statistisch significant hogere incidentie van trombocytenrespons vergeleken met placebo (p = 0,0147).
Pediatrische proefpersonen die een eerder romiplostim-onderzoek hadden afgerond (inclusief onderzoek S5) mochten deelnemen aan onderzoek S7 (20090340), een open-label extensieonderzoek naar de veiligheid en werkzaamheid van langdurige toediening van romiplostim aan trombocytopenische pediatrische proefpersonen met ITP.
In dit onderzoek werden in totaal 66 proefpersonen geïncludeerd, onder wie 54 proefpersonen (82%) die onderzoek S5 hadden afgerond. Van hen ontvingen 65 proefpersonen (98,5%) ten minste 1 dosis romiplostim. De mediane (K1, K3) behandelduur was 135,0 weken (95,0 weken; 184,0 weken). De mediane (K1, K3) gemiddelde wekelijkse dosis was 4,82 µg/kg (1,88 µg/kg, 8,79 µg/kg). De mediaan (K1, K3) van de meest frequente dosis die proefpersonen tijdens de behandelperiode ontvingen, was 5,0 µg/kg (1,0 µg/kg; 10,0 µg/kg). Van de 66 proefpersonen die aan het onderzoek deelnamen, hadden 63 proefpersonen ITP > 12 maanden. Alle 63 proefpersonen ontvingen ten minste 1 dosis romiplostim. De mediane (K1, K3) behandelduur was 138,0 weken (91,1 weken; 186,0 weken). De mediane (K1, K3) gemiddelde wekelijkse dosis was 4,82 µg/kg (1,88 µg/kg; 8,79 µg/kg). De mediaan (K1, K3) van de meest frequente dosis die proefpersonen tijdens de behandelperiode ontvingen, was 5,0 µg/kg (1,0 µg/kg; 10,0 µg/kg).
Over het gehele onderzoek was de algehele incidentie van trombocytenrespons (1 of meer trombocytenaantallen ≥ 50 x 109/l zonder gebruik van rescuemedicatie) 93,8% (n = 61) en vergelijkbaar voor alle leeftijdsgroepen. Voor alle proefpersonen was het mediane (K1, K3) aantal maanden met een trombocytenrespons 30,0 maanden (13,0 maanden; 43,0 maanden) en was de mediane (K1, K3) tijd in het onderzoek 34,0 maanden (24,0 maanden; 46,0 maanden). Voor alle proefpersonen was het mediane (K1, K3) percentage maanden met een trombocytenrespons 93,33% (67,57%; 100,00%) en vergelijkbaar voor alle leeftijdsgroepen.
In de subgroep van proefpersonen met ITP > 12 maanden was de algehele incidentie van trombocytenrespons 93,7% (n = 59) en vergelijkbaar voor alle leeftijdsgroepen. Voor alle proefpersonen was het mediane (K1, K3) aantal maanden met een trombocytenrespons 30,0 maanden (13,0 maanden; 43,0 maanden) en was de mediane (K1, K3) tijd in het onderzoek 35,0 maanden (23,0 maanden; 47,0 maanden). Voor alle proefpersonen was het mediane (K1, K3) percentage maanden met een trombocytenrespons 93,33% (67,57%; 100,00%) en vergelijkbaar voor alle leeftijdsgroepen.
In totaal 31 proefpersonen (47,7%) gebruikten tijdens het onderzoek gelijktijdige ITP-medicatie, onder wie 23 proefpersonen (35,4%) die rescuemedicatie gebruikten en 5 proefpersonen (7,7%) die bij baseline gelijktijdige ITP-medicatie gebruikten. De prevalentie van het gebruik van gelijktijdige ITP-medicatie bij proefpersonen vertoonde een trend naar een afname in de loop van het onderzoek: van 30,8% (week 1 tot 12) tot < 20,0% (week 13 tot 240) en vervolgens 0% van week 240 tot het einde van het onderzoek.
In de subgroep van proefpersonen met ITP > 12 maanden gebruikten 29 proefpersonen (46,0%) tijdens het onderzoek een gelijktijdige ITP-medicatie, onder wie 21 proefpersonen (33,3%) die rescuemedicatie gebruikten en 5 proefpersonen (7,9%) die bij baseline gelijktijdige ITP-medicatie gebruikten. De prevalentie van het gebruik van gelijktijdige ITP-medicatie bij proefpersonen vertoonde een trend naar een afname in de loop van het onderzoek: van 31,7% (week 1 tot 12) tot < 20,0% (week 13 tot 240) en vervolgens 0% van week 240 tot het einde van het onderzoek.
De prevalentie van het gebruik van rescuemedicatie bij proefpersonen vertoonde een trend naar een afname in de loop van het onderzoek: van 24,6% (week 1 tot 12) tot < 13,0% (week 13 tot 216) en vervolgens 0% van week 216 tot het einde van het onderzoek. Een vergelijkbare afname van de prevalentie van rescuemedicatie in de loop van het onderzoek werd gezien in de subgroep van proefpersonen met ITP > 12 maanden: van 25,4% (week 1 tot 12) tot ≤ 13,1% (week 13 tot 216), vervolgens 0% van week 216 tot het einde van het onderzoek.
Onderzoek S8 (20101221) was een langdurig, enkelarmig, open-label, multicentrisch fase 3-onderzoek waaraan 203 pediatrische patiënten meededen die minstens 6 maanden bekend waren met de diagnose ITP, en die minstens 1 eerdere ITP-behandeling hadden ontvangen (met uitzondering van romiplostim) of die niet in aanmerking kwamen voor andere ITP-behandelingen. Romiplostim werd wekelijks subcutaan geïnjecteerd met een startdosis van 1 mcg/kg en wekelijkse verhogingen tot een maximale dosis van 10 mcg/kg om een trombocytentelling te bereiken tussen 50 x 109/l en 200 x 109/l. De mediane leeftijd van de patiënten was 10 jaar (bereik van 1 tot 17 jaar) en de mediane behandelingsduur was 155,9 (bereik van 8,0 tot 163,0) weken.
Het gemiddelde (SD) en mediane tijdspercentage met een trombocytenrespons (trombocytentelling ≥ 50 x 109/l) binnen de eerste 6 maanden na aanvang met romiplostim, zonder gebruik van rescuemedicatie in de 4 voorgaande weken, was respectievelijk 50,57% (37,01) en 50,0%. In totaal kregen 60 (29,6%) proefpersonen rescuemedicatie. Rescuemedicatie (zoals corticosteroïden, trombocytentransfusies, IVIG, azathioprine, anti‑D‑immunoglobuline en danazol) was toegestaan.
Onderzoek S8 evalueerde ook het beenmerg op reticuline- en collageenvorming en op afwijkingen bij pediatrische patiënten met ITP die behandeld werden met romiplostim. Het gewijzigde Bauermeister-indelingsschema werd gebruikt voor beoordelingen van reticuline en collageen, terwijl cytogenetica en fluorescentie-in-situhybridisatie (FISH) werden gebruikt om beenmergafwijkingen aan het licht te brengen. Op basis van de cohorttoewijzing op het moment van inclusie in het onderzoek, werden patiënten beoordeeld op reticuline en collageen in het beenmerg op jaar 1 (cohort 1) of jaar 2 (cohort 2) in vergelijking met de uitgangswaarden van het beenmerg bij aanvang van het onderzoek. Van de in totaal 79 patiënten die deelnamen aan beide cohorten, werd er bij 27 van de 30 (90%) patiënten in cohort 1 en 36 van de 49 (73,5%) patiënten in cohort 2 een beoordeelbare beenmergbiopsie tijdens het onderzoek gedaan. Bij 18,5% (5 van 27) van de patiënten in cohort 1 en 47,2% (17 van 36) van de patiënten in cohort 2 werd er een toename in reticulinevezelvorming gemeld. Geen enkele patiënt in deze beide cohorten ontwikkelde collageenfibrose of een beenmergafwijking die niet paste bij een onderliggende diagnose van ITP.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van romiplostim hielden doelgemedieerde dispositie in, vermoedelijk gemedieerd door TPO-receptoren op trombocyten en andere cellen van de trombopoëtische cellijn, zoals megakaryocyten.
Absorptie
Na subcutane toediening van 3 tot 15 μg/kg romiplostim, werden de maximale serumspiegels voor romiplostim bij ITP-patiënten bereikt na 7- 50 uur (mediaan 14 uur). De serumconcentraties varieerden tussen patiënten en correleerden niet met de toegediende dosis. De serumspiegels van romiplostim blijken omgekeerd evenredig met de trombocytenaantallen.
Distributie
Het verdelingsvolume van romiplostim na IV-toediening van romiplostim nam niet-lineair af met waarden van 122; 78,8 tot 48,2 ml/kg voor IV-doses van respectievelijk 0,3; 1,0 en 10 μg/kg bij gezonde proefpersonen. Deze niet-lineaire afname in verdelingsvolume is in overeenstemming met de doelgemedieerde (megakaryocyten en plaatjes) binding van romiplostim, die verzadigd kan zijn bij hogere doses.
Eliminatie
De eliminatiehalfwaardetijd van romiplostim bij ITP-patiënten varieerde van 1 tot 34 dagen (mediaan 3,5 dagen).
De eliminatie van romiplostim in het serum is gedeeltelijk afhankelijk van de TPO-receptor op de trombocyten. Daarom worden voor een gegeven dosis, patiënten met een hoog trombocytenaantal geassocieerd met lage serumconcentraties en omgekeerd. In een ander klinisch ITP-onderzoek werd na 6 wekelijkse doses romiplostim (3 μg/kg) geen accumulatie in serumconcentraties waargenomen.
Speciale populaties
De farmacokinetiek van romiplostim in patiënten met nier- en leverinsufficiëntie is niet onderzocht. De farmacokinetiek van romiplostim blijkt niet klinisch significant te worden beïnvloed door leeftijd, gewicht en geslacht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er werden toxicologische onderzoeken met multipele doses romiplostim uitgevoerd bij ratten gedurende 4 weken en bij apen gedurende maximaal 6 maanden. In het algemeen hielden de effecten die gedurende deze onderzoeken werden waargenomen verband met de trombopoëtische activiteit van romiplostim en waren ze vergelijkbaar ongeacht de duur van het onderzoek. Reacties op de injectieplaats waren ook gerelateerd aan toediening van romiplostim. Bij alle geteste doseringsniveaus werd myelofibrose waargenomen in het beenmerg van ratten. In deze onderzoeken werd myelofibrose bij dieren niet waargenomen na een herstelperiode van 4 weken na de behandeling, wat duidt op omkeerbaarheid.
In toxicologische onderzoeken van 1 maand bij ratten en apen, werd een milde daling van rode bloedcelaantallen, hematocriet en hemoglobine waargenomen. Er was ook een stimulerend effect op de leukocytenproductie, aangezien de perifere bloedaantallen voor neutrofielen, lymfocyten, monocyten en eosinofielen mild waren verhoogd. In het langere toxicologische onderzoek bij apen werd geen effect op de rode en witte bloedcellijnen gezien wanneer romiplostim werd toegediend gedurende 6 maanden, waarbij de toediening van romiplostim werd verminderd van drie keer per week naar één keer per week. Daarnaast had in de fase 3 pivotal onderzoeken romiplostim geen invloed op de rode en witte bloedcellijnen in vergelijking met patiënten die met placebo behandeld waren.
Vanwege de vorming van neutraliserende antistoffen namen de farmacodynamische effecten van romiplostim bij ratten vaak af bij langdurige toediening. Toxicokinetische onderzoeken toonden geen relatie aan van de antistoffen bij de gemeten concentraties. Hoewel in dieronderzoeken hoge doses werden getest, kunnen de veiligheidsmarges, vanwege verschillen tussen de laboratoriumdieren en mensen wat betreft gevoeligheid voor het farmacodynamische effect van romiplostim en het effect van neutraliserende antistoffen, niet betrouwbaar worden geschat.
Carcinogenese
Het carcinogene potentieel van romiplostim is niet geëvalueerd. Daarom is het risico op mogelijke carcinogeniteit van romiplostim bij mensen tot op heden onbekend.
Reproductieve toxicologie
In alle ontwikkelingsonderzoeken werden neutraliserende antistoffen gevormd, die de effecten van romiplostim kunnen hebben geremd. In embryofoetale ontwikkelingsonderzoeken bij muizen en ratten werd afname van het lichaamsgewicht van de moeder alleen bij muizen gevonden. Bij muizen waren er aanwijzingen voor toegenomen post-implantatieverlies. In een pre- en postnataal ontwikkelingsonderzoek bij ratten werd een toename van de duur van de dracht en een lichte toename in de incidentie van perinatale pupmortaliteit gevonden. Van romiplostim is bekend dat het door de placentabarrière gaat bij ratten en kan worden overgedragen van de moeder op de foetus in ontwikkeling en de foetale trombocytenproductie kan stimuleren. Er is geen effect waargenomen van romiplostim op de vruchtbaarheid van ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Mannitol (E421)
Sucrose
L-histidine
Zoutzuur (voor pH-aanpassing)
Polysorbaat 20
Oplosmiddel:
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar.
Na reconstitutie: De chemische en fysieke gebruiksstabiliteit is aangetoond voor 24 uur bij 25°C en voor 24 uur bij 2°C – 8°C, indien beschermd tegen licht en bewaard in de originele injectieflacon.
Vanuit microbiologisch oogpunt dient het geneesmiddel onmiddellijk gebruikt te worden. Indien het middel niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaringstermijnen en -omstandigheden vóór gebruik. Deze dienen gewoonlijk niet langer dan 24 uur bij 25°C of 24 uur in een koelkast (2°C – 8°C) te worden bewaard, beschermd tegen licht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Kan uit de koelkast worden genomen voor een periode van 30 dagen bij kamertemperatuur (tot 25°C) indien bewaard in de oorspronkelijke verpakking.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Poeder:
5 ml injectieflacon (type I helder glas) voor eenmalig gebruik, met een stop (chloorbutyl rubber), zegel (aluminium) en flip-off dop (polypropyleen).
Oplosmiddel:
Nplate 250 microgram poeder en oplosmiddel voor oplossing voor injectie: Voorgevulde spuit (type I glas met bromobutylrubber zuiger) met 0,72 ml water voor injecties voor reconstitutie.
Nplate 500 microgram poeder en oplosmiddel voor oplossing voor injectie: Voorgevulde spuit (type I glas met bromobutylrubber zuiger) met 1,2 ml water voor injecties voor reconstitutie.
Verpakkingsgrootte:
Nplate 250 microgram poeder en oplosmiddel voor oplossing voor injectie: Nplate wordt geleverd in een verpakkingsgrootte van 1 of 4 verpakkingen. Iedere verpakking bevat: 1 injectieflacon met 250 microgram romiplostim.
1 voorgevulde spuit met 0,72 ml water voor injecties voor reconstitutie.
1 zuiger voor de voorgevulde spuit.
1 steriele flaconadapter.
1 steriele 1 ml Luer Lock-spuit.
1 steriele veiligheidsnaald.
4 alcoholdoekjes.
Nplate 500 microgram poeder en oplosmiddel voor oplossing voor injectie: Nplate wordt geleverd in een verpakkingsgrootte van 1 of 4 verpakkingen. Iedere verpakking bevat: 1 injectieflacon met 500 microgram romiplostim.
1 voorgevulde spuit met 1,2 ml water voor injectie voor reconstitutie.
1 zuiger voor de voorgevulde spuit.
1 steriele flaconadapter.
1 steriele 1 ml Luer Lock-spuit.
1 steriele veiligheidsnaald.
4 alcoholdoekjes.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nplate is een steriel maar ongeconserveerd geneesmiddel en is uitsluitend bedoeld voor eenmalig gebruik. Nplate dient te worden gereconstitueerd in overeenstemming met goed aseptisch gebruik.
Nplate 250 microgram poeder en oplosmiddel voor oplossing voor injectie
Nplate 250 microgram poeder voor oplossing voor injectie dient te worden gereconstitueerd met 0,72 ml steriel water voor injecties, wat een onmiddellijk leverbaar volume van 0,5 ml oplevert. Elke injectieflacon bevat een overfill om er zeker van te zijn dat er 250 µg romiplostim kan worden toegediend (zie onderstaande tabel betreffende de inhoud van de injectieflacon).
Nplate 500 microgram poeder en oplosmiddel voor oplossing voor injectie
Nplate 500 microgram poeder voor oplossing voor injectie dient te worden gereconstitueerd met 1,2 ml steriel water voor injecties, wat een onmiddellijk leverbaar volume van 1 ml oplevert. Elke injectieflacon bevat een overfill om er zeker van te zijn dat er 500 µg romiplostim kan worden toegediend (zie onderstaande tabel betreffende de inhoud van de injectieflacon).
Inhoud injectieflacon:
Nplate injectieflacon voor eenmalig gebruik | Totale inhoud van romiplostim in injectieflacon | Volume van steriel water voor injectie | Leverbaar product en volume | Uiteindelijke concentratie | ||
| 250 µg | 375 µg | + | 0,72 ml | = | 250 µg in 0,50 ml | 500 µg/ml |
| 500 µg | 625 µg | + | 1,20 ml | = | 500 µg in 1,00 ml | 500 µg/ml |
Vanuit microbiologisch oogpunt dient het product onmiddellijk gebruikt te worden. Indien het middel niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaringstermijnen en -omstandigheden vóór gebruik. Deze dienen gewoonlijk niet langer dan 24 uur bij 25°C of 24 uur in een koelkast (2°C – 8°C) te zijn, beschermd tegen licht.
| |
| |
| |
| |
| |
|
| Opmerking: het kan 2 minuten duren voordat het poeder volledig is opgelost. |
Voordat u verdergaat: Inspecteer visueel de gereconstitueerde oplossing op deeltjes en/of verkleuring. De gereconstitueerde oplossing dient helder en kleurloos te zijn en mag niet worden toegediend als er deeltjes en/of verkleuring zijn waargenomen. Verzeker u ervan dat het poeder volledig is opgelost voordat de spuit wordt verwijderd. | |
| |
| |
| |
| |
| |
| |
| |
| |
|
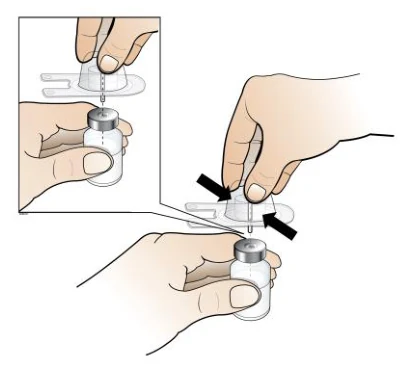
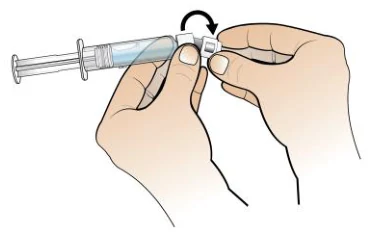
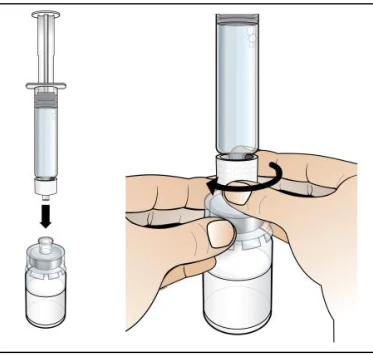
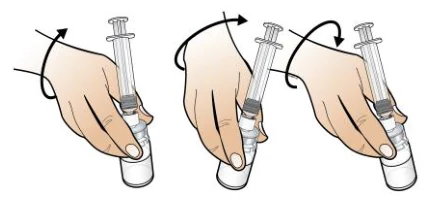
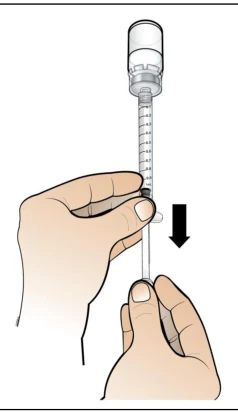
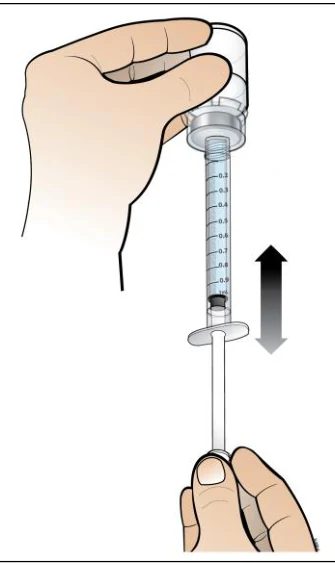
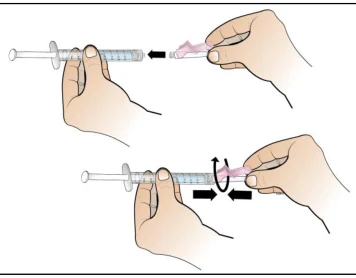
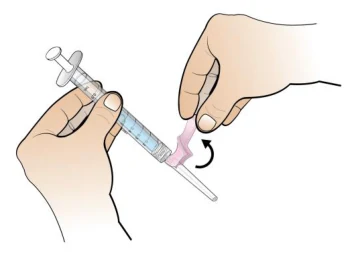
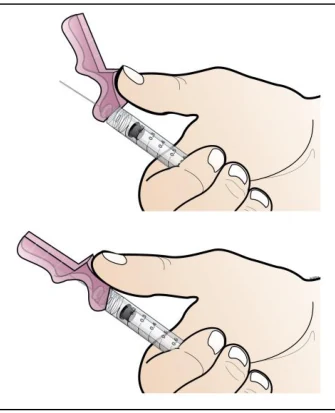
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/08/497/005
EU/1/08/497/006
EU/1/08/497/007
EU/1/08/497/008
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 4 februari 2009
Datum van laatste verlenging: 20 december 2013
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (http://www.ema.europa.eu).