


SmPC (samenvatting van de productkenmerken) - Doptelet
1. NAAM VAN HET GENEESMIDDEL
Doptelet 20 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat avatrombopagmaleaat equivalent aan 20 mg avatrombopag.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 120,8 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Lichtgele, ronde biconvexe filmomhulde tablet van 7,6 mm met “AVA” ingedrukt aan de ene zijde en “20” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Doptelet is geïndiceerd voor de behandeling van ernstige trombocytopenie bij volwassen patiënten met een chronische leveraandoening die zijn ingeroosterd voor een invasieve procedure.
Doptelet is geïndiceerd voor de behandeling van primaire chronische immuuntrombocytopenie (ITP) bij volwassen patiënten die resistent zijn tegen andere behandelingen (bijvoorbeeld corticosteroïden, immunoglobulinen).
4.2 Dosering en wijze van toediening
Dosering
De behandeling dient te worden gestart door en onder toezicht te blijven van een arts die ervaring heeft met de behandeling van hematologische aandoeningen. Doptelet dient op hetzelfde moment van de dag (bijvoorbeeld ’s morgens of ’s avonds) met voedsel te worden ingenomen, ook wanneer de dosis minder vaak dan eenmaal daags wordt ingenomen.
Chronische leveraandoening
Voorafgaand aan de toediening van Doptelet en op de dag van een procedure moet een trombocytentelling worden uitgevoerd om een passende toename in het aantal bloedplaatjes te kunnen vaststellen en om te zien of er geen onverwacht grote toename in het aantal bloedplaatjes optreedt bij de patiëntenpopulaties die staan vermeld in rubriek 4.4 en 4.5.
De aanbevolen dagelijkse dosis avatrombopag wordt gebaseerd op het aantal bloedplaatjes van de patiënt (zie tabel 1). De toediening moet 10 tot 13 dagen vóór de geplande procedure worden gestart. 5 tot 8 dagen na de laatste dosis avatrombopag moet de patiënt de procedure ondergaan.
Tabel 1: Aanbevolen dagelijkse dosis avatrombopag
| Trombocytentelling (×109/l) | Eenmaaldaagse dosis | Duur van toediening | ||||||
| < 40 | 60 mg (drie tabletten van 20 mg) | 5 dagen | ||||||
| ≥ 40 tot < 50 | 40 mg (twee tabletten van 20 mg) | 5 dagen | ||||||
Duur van de behandeling
Door de beperkte informatie die beschikbaar is, mag avatrombopag niet langer dan 5 dagen worden gebruikt.
Vergeten doses
Als een dosis overgeslagen is, moet het geneesmiddel worden ingenomen zodra dat wordt opgemerkt. Er mag niet ineens een dubbele dosis worden ingenomen ter compensatie van een overgeslagen dosis. De volgende dosis moet de volgende dag op het gebruikelijke tijdstip worden ingenomen.
Chronische immuuntrombocytopenie
Gebruik de laagste dosis Doptelet die nodig is om een trombocytenaantal ≥ 50 × 109/l te bereiken en te handhaven, zoals noodzakelijk om het risico op bloedingen te reduceren. Gebruik avatrombopag niet om trombocytenaantallen te normaliseren. In klinische onderzoeken stegen de aantallen trombocyten in het algemeen binnen 1 week na het starten met avatrombopag en daalden deze binnen 1 tot 2 weken na stopzetting.
Initieel dosisschema
De aanbevolen startdosis Doptelet is 20 mg (1 tablet) eenmaal daags met voedsel.
Controle en aanpassing van de dosis
Beoordeel de trombocytentellingen na het instellen van de therapie ten minste eenmaal per week totdat een stabiel aantal trombocyten ≥ 50 × 109/l en ≤ 150 × 109/l is bereikt. Een controle van trombocytenaantallen tweemaal per week dient te worden uitgevoerd tijdens de eerste weken van een behandeling bij patiënten die avatrombopag slechts eenmaal of tweemaal per week krijgen. Een controle tweemaal per week dient ook te worden uitgevoerd na aanpassingen van de dosis tijdens de behandeling.
Vanwege het mogelijke risico op trombocytenaantallen boven 400 × 109/l tijdens de eerste weken van een behandeling moeten patiënten zorgvuldig worden gecontroleerd op tekenen of symptomen van trombocytose. Wanneer een stabiel aantal trombocyten is bereikt, moeten trombocytentellingen ten minste maandelijks worden uitgevoerd. Na stopzetting van avatrombopag moeten trombocytentellingen gedurende ten minste 4 weken wekelijks worden uitgevoerd.
Aanpassingen van de dosis (zie tabel 2 en tabel 3) worden gebaseerd op de respons in de trombocytentelling. Een dagelijkse dosis van 40 mg (2 tabletten) mag niet worden overschreden.
Tabel 2: Aanpassingen van de dosis avatrombopag voor patiënten met primaire chronische immuuntrombocytopenie
| Trombocytentelling (× 109/l) | Dosisaanpassing of actie | |||||
| < 50 na ten minste 2 weken behandeling met avatrombopag |
| |||||
| ||||||
| dit schema en eventuele daaropvolgende | ||||||
| dosisaanpassingen. | ||||||
| > 150 en ≤ 250 |
| |||||
| ||||||
| dit schema en eventuele daaropvolgende | ||||||
| dosisaanpassingen. | ||||||
| > 250 |
| |||||
| ||||||
| ||||||
| verlaag dan de dosis met één dosisniveau volgens tabel 3 | ||||||
| en start opnieuw met de therapie. | ||||||
| < 50 na 4 weken 40 mg |
| |||||
| avatrombopag eenmaal daags | ||||||
| > 250 na 2 weken 20 mg avatrombopag wekelijks |
| |||||
Tabel 3: Dosisniveaus van avatrombopag voor titratie bij patiënten met primaire chronische immuuntrombocytopenie
| Dosis≠ | Dosisniveau | ||||
| 40 mg eenmaal daags | 6 | ||||
| 40 mg driemaal per week EN 20 mg op de vier overige dagen van elke week | 5 | ||||
| 20 mg eenmaal daags* | 4 | ||||
| 20 mg driemaal per week | 3 | ||||
| 20 mg tweemaal per week OF 40 mg eenmaal per week | 2 | ||||
| 20 mg eenmaal per week | 1 | ||||
* Initieel dosisschema voor alle patiënten behalve voor degenen die matige of krachtige tweevoudige inductoren of matige of krachtige tweevoudige remmers van CYP2C9 en CYP3A4/5 of van alleen CYP2C9 gebruiken.
≠ Patiënten die avatrombopag minder vaak dan eenmaal daags innemen, dienen het geneesmiddel van week tot week op dezelfde manier in te nemen.
Dosisniveau 3: op drie niet-opeenvolgende dagen per week, bijvoorbeeld maandag, woensdag en vrijdag
Dosisniveau 2: op twee niet-opeenvolgende dagen per week, bijvoorbeeld maandag en vrijdag Dosisniveau 1: elke week op dezelfde dag van de week, bijvoorbeeld maandag
Als een dosis vergeten is, dienen patiënten de vergeten dosis avatrombopag in te nemen zodra zij dat opmerken. Patiënten mogen niet ineens twee doses innemen ter compensatie van een vergeten dosis; zij dienen de volgende dosis in te nemen volgens het huidige schema.
Avatrombopag kan worden toegediend als aanvulling op andere ITP-geneesmiddelen. Trombocytenaantallen dienen te worden gecontroleerd wanneer avatrombopag wordt gecombineerd met andere geneesmiddelen voor de behandeling van primaire ITP om te voorkomen dat de trombocytenaantallen buiten het aanbevolen bereik vallen en om te bepalen of de dosis van een van beide geneesmiddelen dient te worden verlaagd.
Stopzetting
Stop de behandeling met avatrombopag indien het aantal trombocyten niet stijgt tot ≥ 50 × 109/l na 4 weken toediening van de maximale dosis van 40 mg eenmaal daags. Stop de behandeling met Doptelet indien het aantal trombocyten hoger is dan 250 × 109/l na 2 weken toediening van de dosering van 20 mg eenmaal per week.
Aanbevolen dosis met gelijktijdig gebruikte matige of krachtige tweevoudige inductoren of remmers van CYP2C9 en CYP3A4/5 of van alleen CYP2C9 bij patiënten met chronische immuuntrombocytopenie
De aanbevolen startdoses avatrombopag bij patiënten met chronische immuuntrombocytopenie die gelijktijdige geneesmiddelen krijgen, zijn samengevat in tabel 4.
Tabel 4: Aanbevolen startdosis avatrombopag voor patiënten met primaire chronische immuuntrombocytopenie gebaseerd op gelijktijdig gebruikte geneesmiddelen
| Gelijktijdige geneesmiddelen | Aanbevolen startdosis | |||||
| Matige of krachtige tweevoudige remmers van CYP2C9 en | 20 mg (1 tablet) driemaal per week | |||||
| CYP3A4/5 of van alleen CYP2C9 (bijvoorbeeld fluconazol) | ||||||
| Matige of krachtige tweevoudige inductoren van CYP2C9 en | 40 mg (2 tabletten) eenmaal daags | |||||
| CYP3A4/5 of van alleen CYP2C9 (bijvoorbeeld rifampicine, | ||||||
| enzalutamide) | ||||||
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist voor patiënten van 65 jaar en ouder (zie rubriek 5.2).
Nierfunctiestoornissen
Avatrombopag wordt niet uitgescheiden via de nieren en daarom is er geen dosisaanpassing vereist bij patiënten met lichte of matige nierfunctiestoornissen. Avatrombopag is niet onderzocht bij patiënten met ernstige nierfunctiestoornissen (zie rubriek 5.2).
Leverfunctiestoornissen
Aanpassing van de dosis is niet vereist voor patiënten met lichte (Child-Pugh-klasse A) tot matige (Child-Pugh-klasse B) leverfunctiestoornissen.
Door de beperkte informatie die beschikbaar is, zijn de veiligheid en werkzaamheid van avatrombopag bij patiënten met ernstige leverfunctiestoornissen (Child-Pugh-klasse C, MELD-score > 24) niet vastgesteld (zie rubriek 4.4). Voor deze patiënten wordt geen dosisaanpassing verwacht. Avatrombopag-therapie mag alleen worden gestart bij patiënten met ernstige leverfunctiestoornissen als het verwachte voordeel opweegt tegen de verwachte risico's (zie rubriek 4.4 en 5.2).
Co-existente aandoeningen
Omdat er nauwelijks of geen informatie beschikbaar is, zijn de veiligheid en werkzaamheid van avatrombopag bij volwassen patiënten met chronische ITP en het humaan immunodeficiëntievirus (HIV), het hepatitis C-virus (HCV) of personen met bekende systemische lupus erythematodes, acute hepatitis, actieve chronische hepatitis, cirrose, een lymfoproliferatieve aandoening, myeloproliferatieve aandoeningen, leukemie, myelodysplasie (MDS), gelijktijdige maligne aandoening, en een aanzienlijke cardiovasculaire ziekte (bijvoorbeeld graad III/IV congestief hartfalen, atriumfibrillatie, de status na coronaire-arteriebypassoperatie of stentplaatsing) niet vastgesteld.
Pediatrische patiënten
De veiligheid en werkzaamheid van avatrombopag bij kinderen in de leeftijd tot 1 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
De momenteel beschikbare gegevens voor pediatrische patiënten van 1 jaar en ouder en jonger dan 18 jaar worden beschreven in rubriek 4.8 en 5.1.
Polymorfismen met functieverlies van CYP2C9
Blootstelling aan avatrombopag stijgt mogelijk bij patiënten met polymorfismen met functieverlies van CYP2C9*2 en CYP2C9*3. Bij gezonde proefpersonen (n = 2) die homozygoot waren voor deze mutaties (langzame metaboliseerders) was de blootstelling ongeveer 2 maal hoger dan bij proefpersonen met CYP2C9 van het wildtype.
Wijze van toediening
Doptelet is bedoeld voor oraal gebruik en de tabletten moeten met voedsel worden ingenomen (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Trombotische/trombo-embolische voorvallen
Van patiënten met een chronische leveraandoening is bekend dat ze een verhoogd risico hebben op trombo-embolische voorvallen. Trombose van de leverpoortader is met een toegenomen frequentie gemeld bij patiënten met een chronische leveraandoening met een trombocytentelling van > 200 × 109/l die een trombopoëtine-receptoragonist kregen (zie rubriek 4.8). Bij patiënten met chronische immuuntrombocytopenie traden trombo-embolische voorvallen (arterieel of veneus) op bij 7% (9/128) van de patiënten die avatrombopag kregen (zie rubriek 4.8).
Doptelet is niet onderzocht bij patiënten die eerder trombo-embolische voorvallen hebben gehad. Houd rekening met een mogelijk verhoogd trombotisch risico wanneer u Doptelet toedient aan patiënten met bekende risicofactoren voor trombo-embolische aandoeningen, waaronder maar niet beperkt tot genetische protrombotische aandoeningen (bijvoorbeeld factor V Leiden, protrombine 20210A, antitrombinedeficiëntie of proteïne-C- of proteïne-S-deficiëntie), verworven risicofactoren (bijvoorbeeld antifosfolipidensyndroom), gevorderde leeftijd, patiënten met langdurige immobiliteit, maligniteiten, anticonceptiva en hormoonvervangende therapie, chirurgie/trauma, obesitas en patiënten die roken. Doptelet mag niet worden toegediend aan patiënten met een chronische leveraandoening of chronische immuuntrombocytopenie in een poging het aantal bloedplaatjes te normaliseren.
Verlenging van het QTc-interval met gelijktijdig gebruikte geneesmiddelen
Bij blootstellingen die vergelijkbaar zijn met die welke worden bereikt bij de dosis van 40 mg en 60 mg, zorgde Doptelet niet voor een in enige klinisch relevante mate verlengd QT-interval. Op basis van de analyse van gegevens afkomstig van de gepoolde klinische onderzoeken bij patiënten met een chronische leveraandoening worden met het hoogste aanbevolen therapeutische doseringsschema geen gemiddelde verlengingseffecten van het QTc-interval > 20 ms verwacht. Voorzichtigheid moet echter worden betracht wanneer Doptelet gelijktijdig met matige of krachtige tweevoudige CYP3A4/5- en CYP2C9-remmers, of met matige of krachtige CYP2C9-remmers, wordt toegediend, aangezien deze geneesmiddelen de blootstelling aan avatrombopag kunnen verhogen. Voorzichtigheid moet ook worden betracht bij patiënten met polymorfismen met functieverlies van CYP2C9, aangezien deze de blootstelling aan avatrombopag kunnen verhogen.
Opnieuw optreden van trombocytopenie en bloedingen na stopzetting van de behandeling bij patiënten met chronische immuuntrombocytopenie
Het is waarschijnlijk dat trombocytopenie opnieuw optreedt bij ITP-patiënten na stopzetting van de behandeling met avatrombopag. Na stopzetting van avatrombopag komen de trombocytenaantallen bij de meeste patiënten binnen 2 weken terug op de baselineniveaus. Dit vergroot het bloedingsrisico en kan in sommige gevallen tot bloedingen leiden. Er is een verhoogd bloedingsrisico indien de behandeling met avatrombopag wordt stopgezet in aanwezigheid van antistollingsmiddelen of plaatjesremmers. Patiënten dienen nauwlettend gecontroleerd te worden op een daling in het trombocytenaantal en een medische behandeling te krijgen om bloeding na stopzetting van de behandeling met avatrombopag te vermijden. Het wordt aanbevolen om de ITP-behandeling overeenkomstig de huidige behandelrichtlijnen opnieuw te starten indien de behandeling met avatrombopag wordt stopgezet. Een aanvullende medische behandeling kan bestaan uit stopzetting van de therapie met antistollingsmiddelen en/of plaatjesremmers, omkering van de antistolling of ondersteuning van bloedplaatjes.
Verhoogd beenmergreticuline
Naar men gelooft, is een verhoogd beenmergreticuline het gevolg van stimulatie van trombopoëtine(TPO)-receptoren, wat leidt tot een verhoogd aantal megakaryocyten in het beenmerg, wat vervolgens cytokinen kan afgeven. Een aanwijzing voor een verhoogd reticuline kan worden gezien in morfologische veranderingen in de perifere bloedcellen en kan worden gedetecteerd in een beenmergbiopt. Daarom worden onderzoeken naar afwijkingen van de celmorfologie door middel van een uitstrijkje van perifeer bloed en een complete bloedtelling (CBC) voorafgaand aan en tijdens de behandeling met avatrombopag aanbevolen.
Indien een verlies van werkzaamheid en een afwijking van het uitstrijkje van perifeer bloed worden waargenomen bij patiënten, dient de toediening van avatrombopag te worden stopgezet, dient een lichamelijk onderzoek te worden verricht en dient een beenmergbiopsie met geschikte kleuring voor reticuline te worden overwogen. Het biopt dient te worden vergeleken met een eerder afgenomen beenmergbiopt, indien beschikbaar. Indien bij patiënten de werkzaamheid behouden is gebleven en het uitstrijkje van perifeer bloed afwijkend is, dient de arts diens juiste klinische oordeel te volgen, waaronder het in overweging nemen van een beenmergbiopsie, en dient de risico-batenverhouding van avatrombopag en alternatieve ITP-behandelopties opnieuw te worden beoordeeld.
Progressie van bestaand myelodysplastisch syndroom (MDS)
De effectiviteit en veiligheid van Doptelet zijn niet vastgesteld voor de behandeling van trombocytopenie ten gevolge van MDS. Doptelet mag buiten klinische onderzoeken niet worden gebruikt voor de behandeling van trombocytopenie ten gevolge van MDS.
Er is een theoretische bezorgdheid dat TPO-receptoragonisten (TPO-R-agonisten) de progressie van bestaande maligne hematologische afwijkingen, zoals MDS, mogelijk stimuleren. TPO-R-agonisten zijn groeifactoren die leiden tot toename van trombopoëtische voorlopercellen, differentiatie en bloedplaatjesproductie. De TPO-R wordt voornamelijk tot expressie gebracht aan het oppervlak van cellen van myeloïde origine.
De diagnose ITP bij volwassenen en oudere patiënten moet zijn bevestigd door uitsluiting van andere klinische oorzaken die zich manifesteren met trombocytopenie, met name de diagnose MDS moet worden uitgesloten. Er moet worden overwogen om een beenmergaspiratie en -biopsie uit te voeren gedurende het verloop van de ziekte en de behandeling, vooral bij patiënten ouder dan 60 jaar, die systemische symptomen of afwijkende tekenen hebben, zoals verhoogde perifere blastcellen.
Ernstige leverfunctiestoornissen
Er is beperkte informatie beschikbaar over het gebruik van avatrombopag bij patiënten met ernstige leverfunctiestoornissen (Child-Pugh-klasse C, MELD-score > 24). Avatrombopag mag alleen worden gebruikt bij dergelijke patiënten als het verwachte voordeel opweegt tegen de verwachte risico's (zie rubriek 4.2 en 5.2).
Patiënten met ernstige leverfunctiestoornissen moeten conform de klinische praktijk nauwlettend worden bewaakt om vroegtijdig verergering van de aandoening, nieuw optredend leverencefalopathie, ascites en neiging tot trombose en bloeding op te merken. Dat kan door leverfunctietests te controleren, tests die gebruikt worden om de stollingsstatus te bepalen, en door het vaatstelsel van de leverpoort in beeld te brengen, voor zover nodig.
Patiënten met een leveraandoening van Child-Pugh-klasse C die voorafgaand aan een invasieve procedure avatrombopag innemen, moeten op de dag van de procedure worden beoordeeld op een onverwacht grote toename van het aantal bloedplaatjes.
Gebruik bij patiënten met een chronische leveraandoening die een invasieve procedure ondergaan
Het doel van de behandeling met Doptelet is een toename van het aantal bloedplaatjes. Hoewel de verhouding tussen de voordelen en risico’s voor procedures die niet specifiek in de klinische onderzoeken waren opgenomen naar alle waarschijnlijkheid vergelijkbaar is, zijn de werkzaamheid en veiligheid van avatrombopag niet vastgesteld bij grote operaties als laparotomie, thoracotomie, openhartchirurgie, craniotomie en excisie van organen.
Herbehandeling voor patiënten met een chronische leveraandoening die een invasieve procedure ondergaan
Er is beperkte informatie beschikbaar over het gebruik van avatrombopag bij patiënten die al eerder zijn blootgesteld aan avatrombopag.
Gelijktijdige toediening met interferonpreparaten
Van interferonpreparaten is bekend dat ze het aantal bloedplaatjes verminderen. Hier moet rekening mee worden gehouden wanneer avatrombopag gelijktijdig wordt toegediend met interferonpreparaten.
Lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
P-gp-remmers
Gelijktijdig gebruik van avatrombopag met P-gp-remmers leidde tot veranderingen in de blootstelling die niet klinisch significant waren. Er wordt geen dosisaanpassing aanbevolen (zie rubriek 5.2).
CYP3A4/5- en CYP2C9-remmers
Gelijktijdig gebruik van avatrombopag met matige of krachtige tweevoudige CYP3A4/5- en CYP2C9-remmers (bijvoorbeeld fluconazol) verhoogt de blootstelling aan avatrombopag. Gelijktijdig gebruik van avatrombopag met matige of krachtige CYP2C9-remmers verhoogt naar verwachting de blootstelling aan avatrombopag.
Chronische leveraandoening
Vanwege de 5-daagse behandelduur wordt niet verwacht dat de verhoogde blootstelling aan avatrombopag een klinisch belangrijk effect heeft op de trombocytentelling, en daarom wordt geen dosisaanpassing aanbevolen. Deze patiënten moeten op de dag van de procedure echter worden beoordeeld op een onverwacht grote toename van het aantal bloedplaatjes (zie rubriek 4.2 en 5.2).
Chronische immuuntrombocytopenie
Verlaag de startdosis van avatrombopag bij gelijktijdig gebruik met een matige of krachtige tweevoudige CYP2C9- en CYP3A4/5-remmer (zie tabel 4 en rubriek 4.2). Een verlaging van de startdosis dient ook in overweging te worden genomen voor patiënten die een matige of krachtige CYP2C9-remmer toegediend krijgen.
Bij patiënten die beginnen met het gebruik van matige of krachtige tweevoudige CYP2C9- en CYP3A4/5-remmers, of matige of krachtige CYP2C9-remmers, terwijl zij avatrombopag krijgen, dienen de trombocytenaantallen te worden gecontroleerd en dient de dosis avatrombopag indien nodig te worden aangepast (zie tabel 2, tabel 3 en rubriek 4.2).
CYP3A4/5- en CYP2C9-inductoren
Gelijktijdig gebruik van matige of krachtige tweevoudige CYP3A4/5- en CYP2C9-inductoren (bijvoorbeeld rifampicine, enzalutamide) vermindert de blootstelling aan avatrombopag, en kan leiden tot een verminderd effect op trombocytentellingen. Gelijktijdig gebruik van avatrombopag met matige of krachtige CYP2C9-inductoren verlaagt naar verwachting de blootstelling aan avatrombopag.
Chronische leveraandoening
Vanwege de 5-daagse behandelduur wordt niet verwacht dat de verlaagde blootstelling aan avatrombopag een klinisch belangrijk effect heeft op de trombocytentelling. Er wordt geen dosisaanpassing aanbevolen (zie rubriek 5.2).
Chronische immuuntrombocytopenie
Verhoog de aanbevolen startdosis van Doptelet bij gelijktijdig gebruik met een matige of krachtige tweevoudige CYP2C9- en CYP3A4/5-inductor (zie tabel 4 en rubriek 4.2). Een verhoging van de startdosis dient ook in overweging te worden genomen voor patiënten die een matige of krachtige CYP2C9-inductor toegediend krijgen.
Bij patiënten die beginnen met het gebruik van matige of krachtige tweevoudige CYP2C9- en CYP3A4/5-inductoren, of matige of krachtige CYP2C9-inductoren, terwijl zij avatrombopag krijgen, dienen de trombocytenaantallen te worden gecontroleerd en dient de dosis indien nodig te worden aangepast (zie tabel 2, tabel 3 en rubriek 4.2).
Geneesmiddelen voor de behandeling van ITP
Geneesmiddelen die in klinische onderzoeken in combinatie met avatrombopag werden gebruikt bij de behandeling van ITP, waren onder andere corticosteroïden, danazol, dapson en intraveneus immunoglobuline (IVIg). De trombocytenaantallen dienen te worden gecontroleerd wanneer avatrombopag wordt gecombineerd met andere geneesmiddelen voor de behandeling van ITP om te voorkomen dat de trombocytenaantallen buiten het aanbevolen bereik vallen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van avatrombopag bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Doptelet wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Er zijn geen gegevens over de aanwezigheid van avatrombopag in moedermelk, de effecten op een kind dat borstvoeding krijgt of de effecten op de melkproductie. Het is niet bekend of avatrombopag of de metabolieten ervan in de moedermelk wordt/worden uitgescheiden. Avatrombopag werd aangetroffen in de melk van zogende ratten, zie rubriek 5.3. Risico voor een kind dat borstvoeding krijgt, kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Doptelet moet worden gestaakt dan wel niet moet worden ingesteld waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er is nog niet vastgesteld of avatrombopag een effect heeft op de vruchtbaarheid bij mensen en een risico kan niet worden uitgesloten. In dieronderzoek werd geen effect waargenomen op de vruchtbaarheid bij mannetjes- en vrouwtjesratten of op de vroege embryogenese bij ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Doptelet heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Chronische leveraandoening
De veiligheid van avatrombopag werd beoordeeld in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken, ADAPT-1 en ADAPT-2, waarbij 430 patiënten met een chronische leveraandoening en trombocytopenie avatrombopag (n = 274) of placebo (n = 156) kregen, en waarbij 1 veiligheidsbeoordeling na toediening van de dosis werd uitgevoerd.
Chronische immuuntrombocytopenie
De veiligheid van avatrombopag bij volwassen patiënten werd beoordeeld in drie gecontroleerde onderzoeken en één niet-gecontroleerd onderzoek, waaraan 161 patiënten met chronische immuuntrombocytopenie deelnamen. De gepoolde veiligheidsgegevens uit deze vier onderzoeken betreffen 128 patiënten die aan avatrombopag werden blootgesteld voor een mediane duur van 29 weken.
De veiligheid van avatrombopag bij pediatrische patiënten van ≥ 1 tot < 18 jaar met persisterende of chronische trombocytopenie werd beoordeeld in een gerandomiseerd, placebogecontroleerd onderzoek met een 12 weken durende dubbelblinde kernfase gevolgd door een optionele open-label extensiefase waarin patiënten maximaal 2 jaar lang avatrombopag konden krijgen. De veiligheidsgegevens uit de kernfase omvatten 54 patiënten die gedurende een mediane periode van 12 weken aan avatrombopag werden blootgesteld. Het algemene veiligheidsprofiel bij pediatrische patiënten die met avatrombopag werden behandeld, is vergelijkbaar met dat bij volwassen patiënten.
Bijwerkingen in tabelvorm
Bijwerkingen worden geclassificeerd op voorkeursterm en systeem/orgaanklasse, en op frequentie. De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Onderzoekspopulatie met chronische leveraandoening
| Systeem/orgaanklasse | Vaak | Soms | Niet bekend | ||
| (MedDRA-terminologie*) | |||||
Bloed- en lymfestelselaandoeningen | Anemie | ||||
| Immuunsysteemaandoeningen | Overgevoeligheid | ||||
| Bloedvataandoeningen | Trombose van de leverpoortader | ||||
| Skeletspierstelsel- en bindweefselaandoeningen | Botpijn Myalgie | ||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Pyrexie | |||
* Medical Dictionary for Regulatory Activities (MedDRA) versie 19.1.
Onderzoekspopulatie met chronische primaire immuuntrombocytopenie
| Systeem/orgaanklasse | Frequentie | Bijwerking | ||
| MedDRA-terminologie* | ||||
| Infecties en parasitaire aandoeningen | Soms | Furunkel, tromboflebitis septisch, bovenste-luchtweginfectie | ||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Soms | Myelofibrose | ||
Bloed- en lymfestelselaandoeningen | Vaak | Trombocytopenie, anemie, splenomegalie | ||
| Soms | Leukocytose | |||
| Immuunsysteemaandoeningen | Niet bekend | Overgevoeligheid | ||
Voedings- en stofwisselingsstoornissen | Vaak | Hyperlipidemie, verminderde eetlust | ||
| Soms | Dehydratie, hypertriglyceridemie, gestimuleerde eetlust, ijzerdeficiëntie | |||
| Psychische stoornissen | Soms | Stemmingswisselingen | ||
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn | ||
| Vaak | Duizeligheid, hoofd ongemak, migraine, paresthesie | |||
| Soms | Cerebrovasculair accident, cognitieve aandoening, dysgeusie, hypo-esthesie, sensibele stoornis, transient ischemic attack | |||
| Oogaandoeningen | Soms | Abnormaal gevoel in oog, oogirritatie, oog pruritus, oogzwelling, traanproductie verhoogd, ongemak in het oog, fotofobie, retina arterie occlusie, gezichtsvermogen wazig, gezichtsvermogen afgenomen | ||
| Evenwichtsorgaan- en ooraandoeningen | Soms | Oorpijn, hyperacusis | ||
| Hartaandoeningen | Soms | Myocardinfarct | ||
| Systeem/orgaanklasse | Frequentie | Bijwerking | ||
| MedDRA-terminologie* | ||||
| Bloedvataandoeningen | Vaak | Hypertensie | ||
| Soms | Diepe veneuze trombose, vena jugularis trombose, vasoconstrictie | |||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Bloedneus, dyspneu | ||
| Soms | Haemoptysis, neusverstopping, longembolie | |||
| Maagdarmstelselaandoeningen | Vaak | Nausea, diarree, braken, bovenbuikpijn, flatulentie | ||
| Soms | Abdominaal ongemak, abdominale distensie, pijn laag in de onderbuik, anorectale varices, constipatie, oprisping, gastro-oesofageale refluxziekte, glossodynia, hemorroïden, paresthesie van de mond, gezwollen tong, tongaandoening | |||
| Lever- en galaandoeningen | Soms | Vena portae trombose | ||
Huid- en onderhuidaandoeningen | Vaak | Rash, acne, petechiae, pruritus | ||
| Soms | Alopecia, droge huid, ecchymose, hyperhidrose, pigmentatieaandoening, rash pruritus, huidbloeding, huidirritatie | |||
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Artralgie, rugpijn, pijn in extremiteit, myalgie, skeletspierstelselpijn | ||
| Soms | Artropathie, ledematenongemak, spierspasmen, spierzwakte, skeletspierstelsel borstpijn | |||
Nier- en urinewegaandoeningen | Soms | Hematurie | ||
| Voortplantingsstelsel- en borstaandoeningen | Soms | Menorragie, tepelpijn | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid | ||
| Vaak | Asthenie | |||
| Soms | Borstongemak, honger, pijn, perifere zwelling | |||
| Onderzoeken | Vaak | Bloedglucose verhoogd, bloedplaatjestelling verhoogd**, bloedglucose verlaagd, bloedtriglyceriden verhoogd, bloedlactaatdehydrogenase verhoogd, plaatjestelling verlaagd, alanineaminotransferase verhoogd, bloedgastrine verhoogd | ||
| Soms | Aspartaataminotransferase verhoogd, bloeddruk verhoogd, hartfrequentie onregelmatig, leverenzym verhoogd | |||
* Medical Dictionary for Regulatory Activities (MedDRA) versie 19.1.
** In het klinisch onderzoek bij pediatrische patiënten werd trombocytose bij één patiënt gemeld tijdens de kernfase van het onderzoek en bij één patiënt tijdens de open-label extensiefase.
Beschrijving van geselecteerde bijwerkingen
Trombo-embolische voorvallen
In de klinische onderzoeken ADAPT-1 en ADAPT-2 bij patiënten met trombocytopenie en een chronische leveraandoening manifesteerde zich tijdens de behandeling 1 voorval van trombose van de leverpoortader bij een patiënt (n = 1/274 van de patiënten die avatrombopag kregen), dat 14 dagen na de beëindiging van de behandeling met Doptelet werd gemeld. Deze bijwerking werd beoordeeld als niet-ernstig.
In de vier gepoolde klinische onderzoeken bij volwassen patiënten met chronische immuuntrombocytopenie werden trombo-embolische voorvallen waargenomen bij 7% (9/128) van de patiënten. Het enige trombo-embolische voorval dat optrad bij meer dan 1 individuele patiënt, was een cerebrovasculair accident, dat optrad bij 1,6% (2/128). Bij pediatrische patiënten met persisterende of chronische immuuntrombocytopenie traden trombo-embolische voorvallen op bij 1,4% (1/73) van de patiënten die avatrombopag kregen.
Trombocytopenie na stopzetting van de behandeling bij patiënten met chronische immuuntrombocytopenie
In de 4 gepoolde klinische onderzoeken bij patiënten met chronische immuuntrombocytopenie werden voorbijgaande dalingen in trombocytenaantallen tot niveaus lager dan bij baseline waargenomen na stopzetting van de behandeling bij 8,6% (11/128) van de patiënten die met avatrombopag werden behandeld.
Overgevoeligheidsreacties
Overgevoeligheidsreacties, waaronder pruritus, rash, zwelling van aangezicht en gezwollen tong.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek tegengif voor een avatrombopag-overdosering. In het geval van een overdosering of een vermoeden daarvan, moet de Doptelet-toediening worden gestaakt en moet de trombocytentelling nauwlettend in de gaten worden gehouden, omdat avatrombopag zorgt voor een dosisafhankelijke toename van het aantal bloedplaatjes.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antihemorragica, overige systemische hemostatica, ATC-code: B02BX08
Werkingsmechanisme
Avatrombopag is een oraal actieve, klein-moleculaire trombopoëtine-receptoragonist (TPO) die proliferatie en differentiatie van megakaryocyten uit beenmergstamcellen stimuleert, wat leidt tot een toegenomen productie van bloedplaatjes. Avatrombopag concurreert niet met TPO voor binding aan de TPO-receptor en heeft een additief effect op TPO wat betreft de productie van bloedplaatjes.
Klinische werkzaamheid en veiligheid
Onderzoeken met chronische leveraandoening
De werkzaamheid en veiligheid van avatrombopag voor de behandeling van volwassen patiënten met een chronische leveraandoening en een trombocytentelling van ˂ 50 × 109/l die stonden ingeroosterd voor een procedure, werden onderzocht in 2 identiek opgezette, multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-onderzoeken (ADAPT-1 en ADAPT-2). In elk onderzoek werden patiënten op basis van de trombocytentelling bij baseline toegewezen aan de cohort met lage trombocytentelling bij baseline (˂ 40 × 109/l) of de cohort met hoge trombocytentelling bij baseline (≥ 40 tot ˂ 50 × 109/l). Patiënten werden in een verhouding van 2:1 gerandomiseerd naar avatrombopag of placebo.
Patiënten in de cohort met lage trombocytentelling bij baseline kregen gedurende 5 dagen eenmaal daags 60 mg avatrombopag of een overeenkomende placebo, en patiënten in de cohort met hoge trombocytentelling bij baseline kregen gedurende 5 dagen eenmaal daags 40 mg avatrombopag of een overeenkomende placebo. Patiënten die in aanmerking kwamen (procedures met laag bloedingsrisico, zoals endoscopie en colonoscopie (60,8%); matig bloedingsrisico, zoals leverbiopsie en chemo-embolisatie voor HCC (17,2%); of hoog bloedingsrisico, zoals tandheelkundige procedures en radiofrequentie-ablatie (22,1%)), werden 5 tot 8 dagen na de laatste behandeldosis ingeroosterd voor hun procedure. De patiëntenpopulaties waren gelijksoortig in de cohorten met lage en hoge trombocytentelling bij baseline, en bestonden uit 66% mannen en 35% vrouwen, met een mediane leeftijd van 58 jaar en 61% was Kaukasisch, 34% Aziatisch en 3% Afrikaans. In totaal was 24,8% van de patiënten ≥ 65 jaar, 4,6% was ≥ 75 jaar en slechts 1 persoon (0,2%) was ≥ 85 jaar. De MELD-scores van patiënten varieerden van < 10 (37,5%), 10 tot 14 (46,3%) en van > 14 tot < 24 (16,2%), en omvatte patiënten met CTP-klasse A (56,4%), -klasse B (38,1%) en -klasse C (5,6%).
In ADAPT-1 werden in totaal 231 patiënten gerandomiseerd: 149 patiënten naar de avatrombopag-groep en 82 patiënten naar de placebogroep. In de cohort met lage trombocytentelling bij baseline bedroeg de gemiddelde trombocytentelling bij baseline voor de avatrombopag-groep 31,1 × 10⁹/l en voor de placebogroep 30,7 × 10⁹/l. In de cohort met hoge trombocytentelling bij baseline bedroeg de gemiddelde trombocytentelling bij baseline voor de avatrombopag-groep 44,3 × 10⁹/l en voor de placebogroep 44,9 × 10⁹/l.
In ADAPT-2 werden in totaal 204 patiënten gerandomiseerd: 128 patiënten naar de avatrombopag-groep en 76 patiënten naar de placebogroep. In de cohort met lage trombocytentelling bij baseline bedroeg de gemiddelde trombocytentelling bij baseline voor de avatrombopag-groep 32,7 × 10⁹/l en voor de placebogroep 32,5 × 10⁹/l. In de cohort met hoge trombocytentelling bij baseline bedroeg de gemiddelde trombocytentelling bij baseline voor de avatrombopag-groep 44,3 × 10⁹/l en voor de placebogroep 44,5 × 10⁹/l.
Respondenten werden gedefinieerd als patiënten die geen bloedplaatjestransfusie of een noodprocedure voor een bloeding nodig hadden na de randomisatie en tot 7 dagen na een ingeroosterde procedure. De resultaten staan vermeld in tabel 5.
Tabel 5: Werkzaamheidsresultaten per cohort trombocytentelling bij baseline en behandelgroep
- ADAPT-1 en ADAPT-2
| Cohort met lage trombocytentelling bij baseline (< 40 × 109/l) | ||||||
| Categorie | ADAPT-1 | ADAPT-2 | ||||
Placebo (n = 48) | Avatrombopag 60 mg (n = 90) | Placebo (n = 43) | Avatrombopag 60 mg (n = 70) | |||
| Percentage proefpersonen dat geen bloedplaatjestransfusie of noodprocedure voor een | ||||||
| bloeding nodig had | ||||||
Respondenten 95% BIa | 23% (11, 35) | 66% (56, 75) | 35% (21, 49) | 69% (58, 79) | ||
| P-waardeb | < 0,0001 | 0,0006 | ||||
| Percentage proefpersonen dat een trombocytentelling van ≥ 50 × 109/l bereikte op de dag van | ||||||
| de procedure | ||||||
Respondenten 95% BIa | 4% (0, 10) | 69% (59, 79) | 7% (0, 15) | 67% (56, 78) | ||
| P-waardeb | < 0,0001 | < 0,0001 | ||||
| Verandering in trombocytentelling op de dag van de procedure ten opzichte van baseline | ||||||
| Gemiddeld (SD) × 109/l | 0,8 (6,4) | 32,0 (25,5) | 3,0 (10,0) | 31,3 (24,1) | ||
| Mediaan × 109/l | 0,5 | 28,3 | 0,5 | 28,0 | ||
| P-waardec | < 0,0001 | < 0,0001 | ||||
| Hoge trombocytentelling bij baseline (≥ 40 tot < 50 × 109/l) | ||||||
| Categorie | ADAPT-1 | ADAPT-2 | ||||
Placebo (n = 34) | Avatrombopag 40 mg (n = 59) | Placebo (n = 33) | Avatrombopag 40 mg (n = 58) | |||
| Percentage proefpersonen dat geen bloedplaatjestransfusie of noodprocedure voor een | ||||||
| bloeding nodig had | ||||||
Respondenten 95% BIa | 38% (22, 55) | 88% (80, 96) | 33% (17, 49) | 88% (80, 96) | ||
| P-waardeb | < 0,0001 | < 0,0001 | ||||
| Percentage proefpersonen dat een trombocytentelling van ≥ 50 × 109/l bereikte op de dag van | ||||||
| de procedure | ||||||
Respondenten 95% BIa | 21% (7, 34) | 88% (80, 96) | 39% (23, 56) | 93% (87, 100) | ||
| P-waardeb | < 0,0001 | < 0,0001 | ||||
| Verandering in trombocytentelling op de dag van de procedure ten opzichte van baseline | ||||||
| Gemiddeld (SD) × 109/l | 1,0 (9,3) | 37,1 (27,4) | 5,9 (14,9) | 44,9 (33,0) | ||
| Mediaan × 109/l | 0,0 | 33,0 | 3,3 | 41,3 | ||
| P-waardec | < 0,0001 | < 0,0001 | ||||
a Tweezijdig 95% betrouwbaarheidsinterval op basis van normale approximatie. b Cochran-Mantel-Haenszel-toets. c Wilcoxon-rangsomtoets. | ||||||
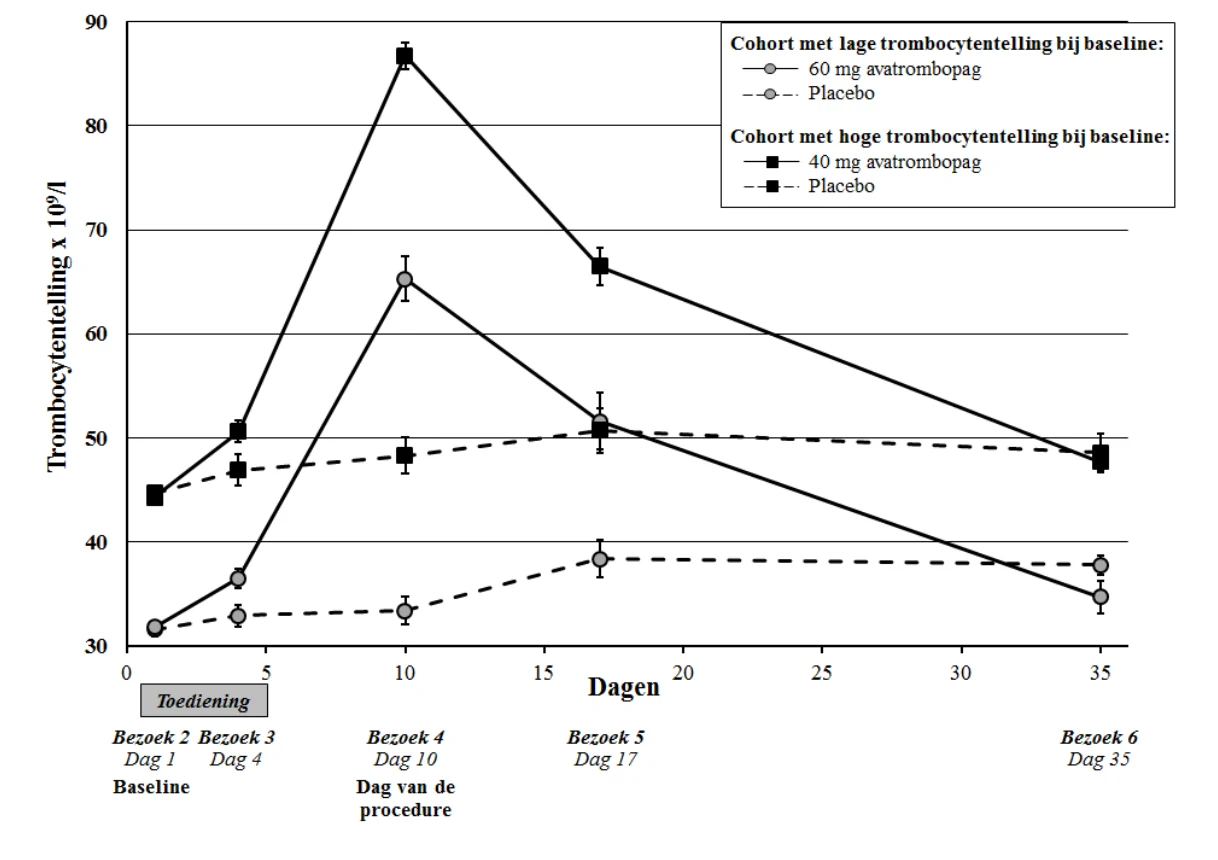
Een gemeten toename in de trombocytentellingen werd waargenomen in beide avatrombopag-groepen. Deze toename werd gezien vanaf dag 4 na toediening van de dosis, piekte op dag 10-13 en was vervolgens op dag 35 teruggekeerd naar de waarden die nagenoeg gelijk waren aan die bij de baseline (afbeelding 1). De gemiddelde trombocytentelling bleef op dag 17 (bezoek 5) hoger dan of gelijk aan 50 × 109/l.
Afbeelding 1: Gemiddelde trombocytentelling (+/- standaardfout) in dagen vanaf de start van de toediening in de cohort trombocytentelling bij baseline en de behandelgroep - ADAPT-1 en ADAPT-2 gepoold
De werkzaamheid van avatrombopag was vergelijkbaar in diverse subgroepen voor de gepoolde fase 3-studiepopulatie (ADAPT-1 en ADAPT-2). Het percentage proefpersonen dat geen bloedplaatjestransfusie of een noodprocedure voor een bloeding nodig had, was in het algemeen vergelijkbaar in de diverse subgroepen.
Onderzoeken met chronische immuuntrombocytopenie
De werkzaamheid van Doptelet bij volwassen patiënten met chronische immuuntrombocytopenie werd geëvalueerd in een multicentrisch, gerandomiseerd, dubbelblind, placebogecontroleerd fase 3-onderzoek (Onderzoek 302). De patiënten hadden voorafgaand een of meer eerdere therapieën voor chronische immuuntrombocytopenie gekregen en hadden een gemiddelde van de trombocytentellingen bij screening en bij baseline van < 30 × 109/l. De patiënten waren centraal gestratificeerd op splenectomiestatus, trombocytentelling bij baseline (≤ 15 of > 15 × 109/l) en gebruik van gelijktijdige geneesmiddelen voor chronische immuuntrombocytopenie, en werden vervolgens (2:1) gerandomiseerd naar het krijgen van avatrombopag of placebo gedurende 6 maanden. De patiënten kregen een startdosis van 20 mg eenmaal daags, waarbij de doses vervolgens op basis van de trombocytenrespons werden getitreerd.
Bovendien konden de patiënten de gelijktijdige ITP-geneesmiddelen afbouwen en rescue-behandelingen krijgen zoals voorgeschreven door de plaatselijke zorgstandaard. Meer dan de helft van alle patiënten in elke behandelgroep had ≥ 3 eerdere ITP-therapieën gehad en 29% van de placebopatiënten en 34% van de avatrombopagpatiënten hadden van tevoren een splenectomie ondergaan.
Er werden 49 patiënten gerandomiseerd, 32 naar avatrombopag en 17 naar placebo, met vergelijkbare gemiddelde [SD] trombocytentellingen bij baseline in de 2 behandelgroepen (respectievelijk 14,1 [8,6] × 109/l en 12,7 [7,8] × 109/l). De mediane leeftijd was 44 jaar, 63% was vrouw, en 94% was Kaukasisch, 4% Aziatisch en 2% Afrikaans. In totaal was 8,2% van de patiënten ≥ 65 jaar en er waren geen patiënten ≥ 75 jaar. De mediane blootstellingsduur was 26 weken voor met avatrombopag behandelde patiënten en 6 weken voor met placebo behandelde patiënten. De primaire werkzaamheidsuitkomst in dit onderzoek was het cumulatieve aantal weken waarin de trombocytentelling ≥ 50 × 109/l was gedurende de 6 maanden durende behandelperiode zonder rescue-therapie. Bij met avatrombopag behandelde patiënten was de duur waarin de trombocytentelling zonder rescue-therapie ≥ 50 × 109/l bedroeg, langer dan bij degenen die placebo kregen (respectievelijk mediaan 12,4 [0; 25] versus 0 [0; 2] weken; p < 0,0001) (zie tabel 6).
Tabel 6: Cumulatief aantal weken met trombocytenrespons – Onderzoek 302
| Primaire werkzaamheidsuitkomst | Avatrombopag | Placebo | ||||
| (n = 32) | (n = 17) | |||||
| Cumulatief aantal weken met een trombocytenrespons* | ||||||
| Gemiddeld (SD) | 12,0 (8,75) | 0,1 (0,49) | ||||
| Mediaan | 12,4 | 0,0 | ||||
| Min.; max. | 0; 25 | 0; 2 | ||||
| p-waarde van Wilcoxon-rangsomtoets | < 0,0001 | |||||
| * Cumulatief aantal weken trombocytenrespons wordt gedefinieerd als het totaal aantal weken waarin | ||||||
| de trombocytentelling ≥ 50 × 109/l bedroeg gedurende 6 maanden behandeling zonder rescue-therapie. | ||||||
Bovendien had een groter deel van de patiënten in de behandelgroep met avatrombopag trombocytentellingen ≥ 50 × 109/l op dag 8 dan in de groep met placebo (respectievelijk 21/32; 66% versus 0/17; 0,0%; 95%-BI (47; 86); p < 0,0001). Hoewel weinig proefpersonen gelijktijdige ITP-geneesmiddelen kregen bij baseline, was er in de behandelgroep met avatrombopag een groter deel van de patiënten bij wie het gebruik van gelijktijdige ITP-geneesmiddelen afnam ten opzichte van baseline vergeleken met placebo (respectievelijk 5/15; 33% versus 0/7; 0,0%; 95%-BI (12; 62); p = 0,1348).
Onderzoek met persisterende of chronische immuuntrombocytopenie bij pediatrische patiënten
De werkzaamheid van Doptelet bij pediatrische patiënten van ≥ 1 tot < 18 jaar met persisterende of chronische immuuntrombocytopenie werd geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Een 12 weken durende gerandomiseerde behandelfase (kernfase) werd gevolgd door een optionele extensiefase waarin alle patiënten avatrombopag kregen.
De patiënten moesten de diagnose primaire ITP ≥ 6 maanden hebben gehad en een onvoldoende respons op ten minste één eerdere behandeling. Aan het onderzoek namen 75 patiënten deel die in 3 leeftijdscohorten 3:1 gerandomiseerd waren naar avatrombopag:placebo: ≥ 12 tot < 18 jaar oud (n = 29); ≥ 6 tot < 12 jaar oud (n = 28); en ≥ 1 tot < 6 jaar oud (n = 18).
Het primaire eindpunt was duurzame trombocytenrespons, gedefinieerd als het percentage patiënten dat gedurende de laatste 8 weken van de 12 weken durende behandelperiode in de kernfase in afwezigheid van rescue-geneesmiddelen ten minste 6 van de 8 wekelijkse trombocytentellingen ≥ 50 × 109/l bereikte.
Het alternatieve primaire eindpunt (geanalyseerd als secundair eindpunt) was trombocytenrespons, gedefinieerd als het percentage proefpersonen dat in de kernfase in afwezigheid van rescue-geneesmiddelen ten minste 2 opeenvolgende trombocytenbeoordelingen ≥ 50 × 109/l bereikte.
Tabel 7: Duurzame trombocytenrespons en trombocytenrespons – fase 3-onderzoek bij pediatrische patiënten met persisterende of chronische ITP
| Eindpunt | Avatrombopag (n = 54) | Placebo (n = 21) | ||||||
| Duurzame trombocytenrespons, n% (primair) | ||||||||
| Ja | 15 (27,8) | 0 | ||||||
| Nee | 39 (72,2) | 21 (100,0) | ||||||
| Verschil in proportie (avatrombopag – placebo) (95%-BI) | 27,8 (15,8; 39,7) | |||||||
| Cochran-Mantel-Haenszel (avatrombopag vs. placebo) p-waarde | p = 0,0077a | |||||||
| Trombocytenrespons, n% (alternatief primair) | ||||||||
| Ja | 44 (81,5) | 0 | ||||||
| Nee | 10 (18,5) | 21 (100,0) | ||||||
| Verschil in proportie (avatrombopag – placebo) (95%-BI) | 81,5 (71,1; 91,8) | |||||||
| Cochran-Mantel-Haenszel (avatrombopag vs. placebo) p-waarde | p < 0,0001a | |||||||
| a Geeft de p-waarde van de Fisher-exacttest aan, die werd gebruikt in plaats van de | ||||||||
| Cochran-Mantel-Haenszel-toets vanwege het schaarse aantal respondenten in de strata. | ||||||||
| Opmerking: De Cochran-Mantel-Haenszel-toets is aangepast voor de leeftijdscohort en de trombocytentellingen | ||||||||
| bij baseline. | ||||||||
| Het percentage proefpersonen dat rescue-therapie nodig had, was significant lager (p = 0,0008) in de | ||||||||
| avatrombopag-groep (7,4%) dan in de placebogroep (42,9%). | ||||||||
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Doptelet in alle subgroepen van pediatrische patiënten met trombocytopenie als gevolg van een leveraandoening (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De plasmaconcentratie-tijdprofielen na de orale toediening van avatrombopag werden gekenmerkt door een korte vertraging (0,5 – 0,75 uur) met een piekblootstelling bij 6 – 8 uur na de dosis. In een farmacokinetisch onderzoek met meerdere doses bij gezonde vrijwilligers werd steady state bereikt op dag 5 van de toediening. Er werden open-label, gerandomiseerde, klinische cross-overonderzoeken met replicatieopzet bij gezonde vrijwilligers uitgevoerd om te bepalen wat de effecten van vetrijk en vetarm voedsel waren op de biologische beschikbaarheid en farmacokinetische variabiliteit van avatrombopag. De inname van vetrijk en vetarm voedsel had geen klinisch belangrijke effecten op de snelheid (Cmax) of mate (AUC) van de blootstelling aan avatrombopag. Wanneer het geneesmiddel werd ingenomen met voedsel, trad er echter een significante afname (circa 50%) op in de variabiliteit van AUC en Cmax van avatrombopag tussen proefpersonen en binnen proefpersonen (zie rubriek 4.2 en 4.5).
Wisselwerking met voedsel
De gelijktijdige inname van avatrombopag met een vetrijke of vetarme maaltijd leidde niet tot klinisch belangrijke veranderingen in de snelheid of mate van absorptie van avatrombopag. De toediening van avatrombopag met zowel een vetrijke als vetarme maaltijd leidde echter tot een lagere farmacokinetische variabiliteit van avatrombopag van circa 50% tussen proefpersonen en binnen proefpersonen. Daarom wordt aanbevolen om avatrombopag toe te dienen met voedsel (zie rubriek 4.2).
Distributie
Uit in-vitro-studies blijkt dat avatrombopag zich in hoge mate bindt aan humane plasma-eiwitten (> 96%). Het schijnbare distributievolume van avatrombopag bij patiënten met trombocytopenie en een chronische leveraandoening bedraagt circa 180 l op basis van een populatiefarmacokinetische analyse, en het schijnbare distributievolume bij patiënten met chronische immuuntrombocytopenie bedraagt circa 235 l, waaruit blijkt dat avatrombopag uitgebreid wordt gedistribueerd.
Biotransformatie
Het oxidatieve metabolisme van avatrombopag wordt hoofdzakelijk gemedieerd door CYP2C9 en CYP3A4. Avatrombopag is een substraat voor P-glycoproteïne-gemedieerd (P-gp-gemedieerd) transport, hoewel er geen klinisch belangrijke verschillen in de toename van het aantal bloedplaatjes worden verwacht wanneer avatrombopag gelijktijdig wordt toegediend met een krachtige P-gp-remmer. Op basis van in-vitro-onderzoeken wordt niet verwacht dat andere transporteiwitten (OATP1B1, OATP1B3, OCT2, OAT1 en OAT3) een significante rol spelen in de dispositie van avatrombopag.
Tabel 8: Geneesmiddeleninteracties: veranderingen in farmacokinetiek van avatrombopag in de aanwezigheid van gelijktijdig toegediend geneesmiddel
| Gelijktijdig toegediend geneesmiddel* | Verhouding van geometrisch gemiddelde [90% BI] van avatrombopag PK met/zonder gelijktijdig toegediend geneesmiddel (geen effect = 1,00) | |
| AUC0-inf | Cmax | |
| Krachtige CYP3A-remmer | ||
| Itraconazol | 1,37 (1,10, 1,72) | 1,07 (0,86, 1,35) |
| Matige CYP3A- en CYP2C9-remmer | ||
| Fluconazol | 2,16 (1,71, 2,72) | 1,17 (0,96, 1,42) |
| Matige CYP2C9- en krachtige CYP3A-inductor | ||
| Rifampicine | 0,57 (0,47, 0,62) | 1,04 (0,88, 1,23) |
| P-gp-remmer | ||
| Ciclosporine | 0,83 (0,65, 1,04) | 0,66 (0,54, 0,82) |
| P-gp- en matige CYP3A-remmer | ||
| Verapamil | 1,61 (1,21, 2,15) | 1,26 (0,96, 1,66) |
* bij steady state, behalve voor ciclosporine die als enkele dosis werd toegediend
Effect van avatrombopag
Avatrombopag zorgt niet voor remming van CYP1A, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 of CYP3A, zorgt niet voor inductie van CYP1A, CYP2B6, CYP2C en CYP3A, en leidt tot enige inductie van CYP2C8 en CYP2C9 in vitro.
Avatrombopag remt organisch-aniontransporteiwit (OAT) 1 en 3 en borstkankerresistentie-eiwit (BCRP) maar niet organisch-aniontransporterend polypeptide (OATP) 1B1 en 1B3, en organisch-kationtransporteiwit (OCT) 2 in vitro.
Effect van transporteiwitten
Avatrombopag is een substraat voor P-glycoproteïne-gemedieerd (P-gp-gemedieerd) transport (zie tabel 8). Avatrombopag is geen substraat voor OATP1B1, OATP1B3, OCT2, OAT1 en OAT3.
Eliminatie
Avatrombopag wordt hoofdzakelijk uitgescheiden via de feces. Na toediening van een enkele dosis 14C-avatrombopag van 20 mg aan gezonde mannelijke vrijwilligers, werd 88% van de dosis aangetroffen in de feces en 6% in de urine. Van de 88% van het geneesmiddelgerelateerde materiaal in de feces werd 77% geïdentificeerd als het moedergeneesmiddel (34%) en de 4-hydroxymetaboliet (44%). Er werden geen metabolieten van avatrombopag aangetroffen in het plasma.
De gemiddelde halfwaardetijd van de plasma-eliminatie (%CV) van avatrombopag is circa 19 uur (19%). Het gemiddelde (%CV) van de avatrombopag-klaring wordt geschat op 6,9 l/uur (29%).
Lineariteit
Na enkelvoudige doses van 10 mg (0,5 keer de laagste goedgekeurde dosis) tot 80 mg (1,3 keer de hoogste aanbevolen dosis) toonde avatrombopag dosisproportionele farmacokinetiek aan.
Speciale populaties
Ouderen
Uit een populatiefarmacokinetische analyse van de avatrombopag-plasmaconcentraties uit klinische onderzoeken met gezonde proefpersonen en patiënten met trombocytopenie als gevolg van een chronische leveraandoening of gezonde proefpersonen en patiënten met ITP (waarbij respectievelijk 11% [84/787] en 4% [24/577] van de studiepopulatie ≥ 65 jaar was), bleek dat blootstellingen aan avatrombopag niet werden beïnvloed door leeftijd (zie rubriek 4.2).
Raciale of etnische groepen
De populatiefarmacokinetische analyse van de avatrombopag-plasmaconcentraties uit klinische onderzoeken met gezonde proefpersonen, patiënten met trombocytopenie als gevolg van een chronische leveraandoening en patiënten met ITP gaf aan dat blootstellingen aan avatrombopag vergelijkbaar waren bij de diverse onderzochte rassen.
Nierfunctiestoornissen
Studies bij mensen toonden aan dat de renale route geen belangrijke route is voor de eliminatie van onveranderd avatrombopag of de metabolieten ervan. Op basis van het bekende stofwisselingsprofiel van avatrombopag en het feit dat slechts 6% van de dosis wordt uitgescheiden in de urine, wordt de kans van effecten van nierfunctiestoornissen op de farmacokinetiek van avatrombopag zeer laag geacht (zie rubriek 4.2 en 4.8).
De populatiefarmacokinetische analyse van avatrombopag bij gezonde proefpersonen en patiënten met trombocytopenie als gevolg van een chronische leveraandoening, gaf aan dat blootstellingen van gezonde proefpersonen en patiënten met lichte en matige nierfunctiestoornissen (creatinineklaring ≥ 30 ml/min, Cockcroft-Gault) vergelijkbaar waren.
De farmacokinetiek en farmacodynamiek van avatrombopag zijn niet onderzocht bij patiënten met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min, Cockcroft-Gault) waaronder patiënten bij wie hemodialyse noodzakelijk is.
Leverfunctiestoornissen
In een populatiefarmacokinetische analyse werden plasmablootstellingen aan avatrombopag geëvalueerd bij patiënten met lichte tot matige leverfunctiestoornissen op basis van Model for End-Stage Liver Disease (MELD)-scores en Child-Turcotte-Pugh-scores. Er werd geen klinisch belangrijk verschil in de blootstellingen aan avatrombopag waargenomen tussen de patiënten met Child-Turcotte-Pugh-scores (spreiding = 5 tot 12) of MELD-scores (spreiding = 4 tot 23) en gezonde proefpersonen. In de fase 3-hoofdonderzoeken was de plasmablootstelling aan avatrombopag vergelijkbaar bij patiënten met een chronische leveraandoening door virale hepatitis (n = 242), niet-alcoholische steatohepatitis (n = 45) en een leveraandoening door alcoholgebruik (n = 49). Ook was de blootstelling vergelijkbaar met die bij gezonde proefpersonen (n = 391). Door de beperkte informatie die beschikbaar is, mag avatrombopag alleen worden gebruikt bij patiënten met een leveraandoening van Child-Pugh-klasse C, als het verwachte voordeel opweegt tegen de verwachte risico’s.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Vanwege de unieke TPO-receptorspecificiteit stimuleert avatrombopag de productie van bloedplaatjes niet bij muizen, ratten, apen en honden. Daarom vormen de gegevens uit deze dierproeven geen volledig model voor de mogelijke bijwerkingen die gepaard gaan met de toename van het aantal bloedplaatjes door avatrombopag bij mensen.
Effecten bij niet-klinische onderzoeken werden uitsluitend waargenomen na blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld, zodat deze weinig relevant zijn voor klinische doeleinden. Bij hoofdonderzoeken met herhaalde doses betrof de primaire toxiciteit bij hoge doses met passende veiligheidsmarges de maag, wanneer werd vergeleken met de blootstelling aan de maximaal aanbevolen dosis bij mensen; zelfs in de studies naar chronische toxiciteit waren deze effecten omkeerbaar.
Carcinogenese
Bij twee jaar durende carcinogeniciteitsstudies bij muizen en ratten, traden bij hoge doses neuro-endocriene (enterochromaffiene-achtige cel, ECL-cel) tumoren (carcinoïden) op in de maag. De gastrische carcinoïden werden waarschijnlijk geacht vanwege de langdurige hypergastrinemie die bij toxiciteitsstudies werd waargenomen. Van gastrische carcinoïden die geassocieerd worden met hypergastrinemie bij knaagdieren wordt in het algemeen aangenomen dat ze een laag risico of lage relevantie hebben voor mensen.
Avatrombopag was niet mutageen in een bacteriële reverse-mutatietest (AMES-test) in vitro of clastogeen in een in-vitro-test voor chromosomale aberratie in humane lymfocyten of in een in-vivo-microkerntest op beenmerg bij muizen.
Toxicologie en/of farmacologie bij dieren
In toxiciteitsstudies met herhaalde doses van 4 weken of langer werden gastrische laesies als gevolg van de behandeling waargenomen bij muizen, ratten en cynomolgus-apen. Bij deze soorten ging avatrombopag gepaard met histopathologische veranderingen in de mucosa van de fundus van het glandulaire deel van de maag, gekenmerkt door de degeneratie van het glandulaire epitheel met een afname van rijpe pariëtale cellen. Dit effect werd niet geassocieerd met een inflammatoire reactie of enig bewijs van erosie of zweervorming. De ernst van de gastrische laesies was afhankelijk van de dosis en duur van de avatrombopag-toediening en toonde tijdens de herstelperiode een duidelijke trend in de richting van omkeerbaarheid. De blootstellingen (AUC) bij doses die geen gastrische laesies aantoonden bij de soorten, waren 3 tot 33 keer hoger dan de blootstellingen bij mensen bij de maximale aanbevolen humane dosis (MRHD).
Reproductie- en ontwikkelingstoxiciteit
Avatrombopag had geen invloed op de vruchtbaarheid of op de vroege embryonale ontwikkeling van mannetjesratten bij blootstellingen van 22 keer of van vrouwtjesratten bij blootstellingen van 114 keer de AUC die bij patiënten werd waargenomen bij de aanbevolen dosis van 60 mg eenmaal daags.
Uitscheiding in de moedermelk
Na orale toediening van radioactief gelabelde avatrombopag werd avatrombopag aangetroffen in de moedermelk van zogende ratten. De farmacokinetische parameters van avatrombopag in de moedermelk waren vergelijkbaar met die in plasma met een expositieratio van aan avatrombopag gerelateerde radioactiviteit (moedermelk staat tot plasma) van 0,94.
Onderzoek bij juveniele dieren
In een 10 weken durend onderzoek naar juveniele toxicologie bij ratten werd avatrombopag toegediend in doses die varieerden van 20 tot 300 mg/kg/dag. Bij doses tot 300 mg/kg/dag waren er geen testartikelgerelateerde mortaliteit of klinische tekenen. In de maag traden dosisafhankelijke degeneratie, regeneratieve hyperplasie en atrofie van het klierepitheel op bij 100 en 300 mg/kg/dag; de blootstellingen met 100 mg/kg/dag bij mannetjesratten waren 14 maal de AUC bij patiënten bij de maximale aanbevolen dosis van 60 mg eenmaal daags. Avatrombopag veroorzaakte geen maagveranderingen bij juveniele mannetjesratten bij blootstellingen van 7 maal de AUC die werd waargenomen bij patiënten bij de maximale aanbevolen dosis van 60 mg eenmaal daags. Ook werd een toegenomen incidentie waargenomen van focale achtergrondmineralisatie in de nieren van vrouwtjes bij 300 mg/kg/dag (de blootstelling van vrouwtjesratten was 50 maal de blootstelling van de mens op basis van de AUC bij de dagelijkse dosis van 60 mg).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (E460(i))
Crospovidon type B (E1202)
Silica, colloïdaal watervrij (E551)
Magnesiumstearaat (E470b)
Filmomhulling
Poly(vinylalcohol) (E1203)
Talkpoeder (E553b)
Macrogol 3350 (E1521)
Titaandioxide (E171)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakking (met polyamide en polyvinylchloride gelamineerde aluminiumfilm met doordrukfolie van aluminium en polyethyleentereftalaat) met 10 of 15 filmomhulde tabletten. Elke doos bevat één blisterverpakking van 10 of 15 filmomhulde tabletten of twee blisterverpakkingen van 15 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1373/001
EU/1/19/1373/002
EU/1/19/1373/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 juni 2019
Datum van laatste verlenging: 09 februari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.