


SmPC (samenvatting van de productkenmerken) - Haemate P
1. NAAM VAN HET GENEESMIDDEL
Haemate P 600 IE vWF / 250 IE FVIII
Poeder en oplosmiddel voor oplossing voor injectie of infusie
Haemate P 1200 IE vWF / 500 IE FVIII
Poeder en oplosmiddel voor oplossing voor injectie of infusie
Haemate P 2400 IE vWF / 1000 IE FVIII
Poeder en oplosmiddel voor oplossing voor injectie of infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén flacon Haemate P 600 IE vWF / 250 IE FVIII bevat nominaal:
600 IE humane von-Willebrandfactor (vWF).
250 IE humane stollingsfactor VIII (FVIII).
Na reconstitutie met 5 ml water voor injectie, bevat de oplossing50 IE/ml FVIII en 120 IE/ml vWF.
Eén flacon Haemate P 1200 IE vWF / 500 IE FVIII bevat nominaal:
1200 IE humane von-Willebrandfactor (vWF).
500 IE humane stollingsfactor VIII (FVIII).
Na reconstitutie met 10 ml water voor injectie, bevat de oplossing 50 IE/ml FVIII en 120 IE/ml vWF.
Eén flacon Haemate P 2400 IE vWF / 1000 IE FVIII bevat nominaal:
2400 IE humane von-Willebrandfactor (vWF).
1000 IE humane stollingsfactor VIII (FVIII).
Na reconstitutie met 15 ml water voor injectie, bevat de oplossing 66,6 IE/ml FVIII en 160 IE/ml vWF.
De vWF-sterkte (IE) wordt bepaald met een Glycoproteïne IbM-bindingstest (vWF:GPIbM) en wordt uitgedrukt in IE vWF ristocetine cofactor activiteit (vWF:RCo).De specifieke vWF activiteit van Haemate P is ongeveer 5 – 17 IE vWF:RCo / mg proteïne.
De factor VIII (FVIII) sterkte (IE) wordt bepaald via de Europese Farmacopee chromogene gehaltebepaling. De specifieke activiteit van Haemate P is ongeveer 2 – 6 IE FVIII / mg proteïne.
Haemate P wordt geproduceerd uit plasma van menselijke donoren.
Hulpstof met bekend effect:
Natrium:
Haemate P 600 IE vWF / 250 IE FVIII and Haemate P 1200 IE vWF / 500 IE FVIII: tot 150 mmol/l (3,5 mg/ml).
Haemate P 2400 vWF / 1000 IE FVIII: tot 199 mmol/l (4,6 mg/ml).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie of infusie.
Het lyofilisaat ziet eruit als een wit of lichtgeel poeder of kruimelige vaste stof en helder, kleurloos oplosmiddel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ziekte van von Willebrand (von Willebrand Disease, vWD)
Preventie en behandeling van bloedingen en perioperatief bloedverlies, wanneer desmopressine (DDAVP)- behandeling alleen niet effectief of gecontra-indiceerd is.
Hemofilie A (congenitale factor VIII-deficiëntie)
Preventie en behandeling van bloedingen bij patiënten met hemofilie A.
Dit geneesmiddel kan gebruikt worden bij de behandeling van verworven factor VIII-deficiëntie en bij de behandeling van patiënten met antilichamen tegen factor VIII.
4.2 Dosering en wijze van toediening
Behandeling van vWD en hemofilie A dient te gebeuren door specialisten met ervaring op het gebied van stollingsstoornissen.
Dosering
Ziekte van von Willebrand
Het is belangrijk dat de dosis wordt berekend op basis van het aantal gespecifieerde IE vWF:Rco.
In het algemeen verhoogt 1 IE/kg vWF:RCo de activiteit van vWF:RCo in plasma met 0,02 IE/ml (2 %).
Er dienen plasmaspiegels van vWF:RCo > 0,6 IE/ml (60 %) en van FVIII:C > 0,4 IE/ml (40 %) te worden bereikt.
Gewoonlijk wordt een dosering van 40 – 80 IE/kg von Willebrand factor (vWF:RCo) en 20 – 40 IE FVIII:C/kg lichaamsgewicht aanbevolen om hemostase te bereiken.
Een aanvangsdosis van 80 IE/kg von Willebrand factor kan noodzakelijk zijn, vooral bij patiënten met ziekte van von Willebrand type 3, omdat bij dit type hogere doses vereist kunnen zijn om adequate plasmaspiegels te handhaven dan bij andere types van de ziekte van von Willebrand.
Preventie van bloedingen ten gevolge van een chirurgische ingreep of ernstig trauma:
Voor de preventie van excessieve bloedingen tijdens of na de chirurgische ingreep moet de injectie 1 tot 2 uur vóór de ingreep toegediend worden.
De toediening van een passende dosis dient elke 12 – 24 uur te worden herhaald. De dosering en de behandelingsduur hangen af van de klinische toestand van de patiënt, het type en de hevigheid van de bloeding, en van de vWF:RCo en FVIII:C plasmaspiegels.
Bij het gebruik van een FVIII-geneesmiddel met von Willebrand factor, dient de behandelende arts er rekening mee te houden dat voortzetting van de behandeling tot een overmatige stijging van FVIII: C-activiteit kan leiden. Om een ongecontroleerde stijging van FVIII:C in het plasma te vermijden, wordt geadviseerd om na 24 – 48 uur behandeling een lagere dosis en/of een verlenging van het dosisinterval te overwegen.
Pediatrische patiënten
De dosering bij kinderen met de ziekte van von Willebrand dient te worden afgestemd op het lichaamsgewicht en is dientengevolge in het algemeen gebaseerd op dezelfde richtlijnen als die voor volwassenen. De toedieningsfrequentie moet altijd afgestemd worden op de klinische werkzaamheid bij de individuele patiënt.
Hemofilie A
Monitoring van de behandeling
Tijdens de behandelingsduur wordt een nauwkeurige bepaling van de factor VIII-spiegel aanbevolen; deze dient als richtlijn voor de toe te dienen dosis en de frequentie van de volgende infusies. De respons op factor VIII kan per patiënt variëren, waardoor er verschillen kunnen ontstaan in de in vivo recovery resultaten en halfwaardetijden. Er kan een aanpassing van de dosis vereist zijn voor patiënten met onder- of overgewicht vermits deze gebaseerd is op het lichaamsgewicht.Vooral bij grote chirurgische ingrepen is nauwkeurige controle van de substitutietherapie aan de hand van een stollingsanalyse (plasma factor VIII-activiteit) onmisbaar.
Bij de patiënten moet een controle plaatsvinden op de ontwikkeling van factor VIII-remmers. Zie ook rubriek 4.4.De dosering bij kinderen met hemofilie A dient te worden afgestemd op het lichaamsgewicht en is dientengevolge in het algemeen gebaseerd op dezelfde richtlijnen als die voor volwassenen. De toedieningsfrequentie moet altijd afgestemd worden op de klinische werkzaamheid bij de individuele patiënt.
De dosering en de duur van de substitutietherapie zijn afhankelijk van de mate van de factor VIII-deficiëntie, de plaats en omvang van de bloeding en van de klinische toestand van de patiënt.
Het is belangrijk dat de dosis wordt berekend op basis van het aantal gespecifieerde IE FVIII:C.
Het aantal eenheden factor VIII dat toegediend wordt, wordt uitgedrukt in Internationale Eenheden (IE) volgens de gangbare WHO concentraat standaard voor factor VIII-producten. De factor VIII-activiteit in plasma wordt uitgedrukt in een percentage (in verhouding tot normaal humaan plasma) of bij voorkeur in Internationale Eenheden (in verhouding tot de internationale standaard voor factor VIII in plasma).
Eén Internationale Eenheid (IE) factor VIII-activiteit is equivalent aan de hoeveelheid factor VIII in één ml normaal humaan plasma.
Behandeling naar behoefte (on-demand)
De berekening van de vereiste dosering factor VIII is gebaseerd op de empirische bevinding dat 1 IE factor VIII per kg lichaamsgewicht de plasmafactor VIII-activiteit met ongeveer 2,0 % (2 IE/dl) van de normale waarde verhoogt. De vereiste dosering wordt bepaald aan de hand van de volgende formule:
Benodigd aantal eenheden = lichaamsgewicht [kg] x gewenste toename factor VIII-activiteit [% of IE/dl] x 0,5.
De toe te dienen hoeveelheid en de toedieningsfrequentie moeten altijd afgestemd worden op de klinische werkzaamheid bij de individuele patiënt.
Bij de volgende bloedingssituaties mag de factor VIII-activiteit niet lager zijn dan de vermelde plasma-activiteit (in % van de normale waarde of IE/dl) in de corresponderende periode. De volgende tabel kan gebruikt worden als hulpmiddel voor de dosering bij bloedingen of operaties:
Mate van bloeding / Soort chirurgische ingreep | Vereiste factor VIII waarde (% of IE/dl) | Doseringsfrequentie (uren) / Duur van behandeling (dagen) | ||
|---|---|---|---|---|
| Bloeding | ||||
| Lichte gewrichtsbloeding, spierbloeding of orale bloeding | 20 – 40 | Elke 12 – 24 uur herhalen. Ten minste 1 dag, tot de bloeding zoals aangegeven door pijn is verdwenen of genezing wordt bereikt. | ||
| Grote gewrichtsbloeding, spierbloeding of hematomen | 30 – 60 | Infusie elke 12 – 24 uur gedurende 3 – 4 dagen of langer herhalen totdat pijn en acute invaliditeit zijn verdwenen. | ||
| Levensbedreigende bloedingen | 60 – 100 | Elke 8 – 24 uur infusie herhalen tot gevaar is geweken. | ||
| Operatie | ||||
| Kleine ingreep, waaronder tandextractie | 30 – 60 | Elke 24 uur, ten minste 1 dag totdat genezing is bereikt. | ||
| Grote ingreep | 80 – 100 (pre- en postoperatief) | Infusie elke 8 – 24 uur herhalen totdat er sprake is van adequate wondgenezing, vervolgens de behandeling gedurende ten minste 7 dagen voortzetten om een factor VIII-activiteit van 30 % - 60 % (IE/dl) te handhaven. | ||
Profylaxis
Voor een langdurige preventie van bloedingen bij patiënten met ernstige hemofilie A bedragen de gebruikelijke doses 20 tot 40 IE factor VIII per kg lichaamsgewicht, toegediend met intervallen van 2 tot 3 dagen. In sommige gevallen, vooral bij jongere patiënten, kunnen kortere doseringsintervallen of hogere doses noodzakelijk zijn.
Wijze van toediening
Intraveneus gebruik.
Bereid het geneesmiddel volgens de beschrijving in rubriek 6.6. De bereide oplossing moet op kamer- of lichaamstemperatuur gebracht worden voordat ze wordt toegediend. Injecteer langzaam intraveneus met een snelheid die de patiënt goed verdraagt. Zodra het product is overgebracht in de injectiespuit dient het onmiddellijk te worden gebruikt.
Indien grotere hoeveelheden van de factor toegediend moeten worden, kan dit ook via infusie gebeuren. Hiervoor dient de bereide oplossing overgebracht te worden in een goedgekeurd infusiesysteem.
De injectie- of infusiesnelheid mag niet hoger zijn dan 4 ml per minuut. Observeer de patiënt om een onmiddellijke reactie te kunnen constateren. Als er een reactie optreedt die te wijten zou kunnen zijn aan de toediening van Haemate P, moet de infusiesnelheid verminderd worden of moet de infusie gestopt worden afhankelijk van de klinische toestand van de patiënt (zie ook rubriek 4.4.).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Overgevoeligheidsreacties zijn mogelijk. Indien symptomen van overgevoeligheid zich voordoen, moeten patiënten geadviseerd worden het gebruik van het product onmiddellijk te staken en contact op te nemen met hun arts. Patiënten moeten geïnformeerd worden over de eerste symptomen van overgevoeligheidsreacties, waaronder netelroos, gegeneraliseerde urticaria, benauwdheid op de borst, piepende ademhaling, hypotensie en anafylaxie. In geval van shock moeten de gangbare medische richtlijnen voor de behandeling van shock in acht genomen worden.
Haemate P 600 IE vWF / 250 IE FVIII bevat minder dan 1 mmol natrium (23 mg) per vial, dat wil zeggen dat het in wezen “natriumvrij” is.
Haemate P 1200 IE vWF / 500 IE FVIII bevat 26 mg natrium per vial, overeenkomend met 1,3% van de door de WHO aanbevolen maximale dagelijkse inname van 2g voor een volwassene.
Haemate P 2400 IE vWF / 1000 IE FVIII bevat 52,5 mg natrium per vial, overeenkomend met 2,6% van de door de WHO aanbevolen maximale dagelijkse inname van 2g voor een volwassene.
Ziekte van von Willebrand
Er bestaat een risico op trombotische complicaties inclusief longembolie, vooral bij patiënten met klinische en laboratorische risicofactoren (zoals tijdens perioperative periodes zonder tromboprophylaxis, geen vroege mobilisatie, zwaarlijvigheid, overdosis en kanker). Daarom moeten risicopatiënten nauwkeurig gecontroleerd worden op de eerste symptomen van trombose. Er dienen preventieve maatregelen tegen veneuze trombo-embolie genomen te worden conform de gangbare richtlijnen.
Bij gebruik van een vWF-product moet de behandelende arts er rekening mee houden dat continue behandeling een excessieve stijging van FVIII:C kan veroorzaken. Bij patiënten die FVIII-bevattende vWF-producten krijgen toegediend, moeten de plasmawaarden van FVIII:C gecontroleerd worden om aanhoudende excessieve FVIII:C waarden in het plasma, die een verhoogd risico op trombotische complicaties kunnen veroorzaken, te voorkomen, en moeten er anti-trombotische maatregelen worden overwogen.
Patiënten met vWD, voornamelijk type 3 patiënten, kunnen neutraliserende antilichamen (remmers) tegen vWF ontwikkelen. Wanneer de te verwachten vWF:RCo-activiteit in plasma niet wordt bereikt, of wanneer de bloeding niet gestopt wordt met een passende dosis, moet er een adequaat onderzoek uitgevoerd worden om te bepalen of een vWF-remmer aanwezig is. Bij patiënten met een hoge titer remmers is het mogelijk dat de behandeling niet werkzaam is en in dat geval moeten andere behandelingsopties overwogen worden.
Hemofilie A
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de prostollingsactiviteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden per ml plasma. Het risico op de vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen maar blijft levenslang hoewel het risico gering is.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan. Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII remmers..
Cardiovasculaire voorvallen
Bij patiënten met cardiovasculaire risicofactoren kan een substitutietherapie met FVIII het cardiovasculaire risico verhogen.
Katheter gerelateerde complicaties
Als een centraal veneuze katheter vereist is, moet rekening worden gehouden met het risico op katheter gerelateerde complicaties, zoals lokale infecties, bacteriemie en trombose op de plaats van de katheter.
Virusveiligheid
De standaardmaatregelen die getroffen worden om overdracht van infecties door geneesmiddelen bereid uit humaan bloed of plasma te voorkomen, zijn: selectie van donoren, screening van individuele bloeddonaties en plasma pools op specifieke markers van infecties en het invoegen van doeltreffende productieprocessen voor het inactiveren of verwijderen van virussen. Desondanks kan de overdracht van infectieuze agentia niet volledig uitgesloten worden bij de toediening van geneesmiddelen die bereid zijn uit humaan bloed of plasma. Dit geldt ook voor onbekende of nieuwe virussen en andere pathogenen.
De genomen maatregelen worden verondersteld doeltreffend te zijn voor omhulde virussen zoals humaan immunodeficiëntievirus (HIV), hepatitis B virus (HBV) en hepatitis C virus (HCV) en voor het niet-omhulde hepatitis A virus (HAV).
De genomen maatregelen zijn mogelijk van beperkte waarde tegen niet-omhulde virussen zoals parvovirus B19.
Een infectie met het parvovirus B19 kan zeer ernstig zijn voor zwangere vrouwen (infectie van de foetus), voor personen met immunodeficiëntie, of voor personen met een verhoogde productie van erytrocyten (bv. hemolytische anemie).
Geschikte vaccinatie (hepatitis A en B) dient algemeen te worden overwogen bij patiënten die regelmatig/herhaaldelijk FVIII/vWF producten afgeleid uit menselijk plasma toegediend krijgen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties tussen vWF en FVIII en andere geneesmiddelen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er zijn geen voortplantingsonderzoeken bij dieren gedaan met Haemate P.
Ziekte van von Willebrand
Er zijn geen klinische data beschikbaar met betrekking tot de behandeling van zwangere vrouwen of vrouwen die borstvoeding geven. Haemate P mag alleen toegediend worden bij zwangere vrouwen met vWF-deficiëntie of vrouwen met vWF-deficiëntie die borstvoeding geven als het duidelijk geïndiceerd is, waarbij er rekening mee moet worden gehouden dat bij die patiënten tijdens de bevalling een verhoogd risico op bloedingen bestaat.
Hemofilie A
Aangezien Hemofilie A zelden voorkomt bij vrouwen is er geen ervaring beschikbaar met betrekking tot de behandeling tijdens de zwangerschap en tijdens het geven van borstvoeding. Bijgevolg dient Haemate P alleen toegediend te worden aan zwangere vrouwen of vrouwen die borstvoeding geven als het duidelijk is geïndiceerd.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Haemate P heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
De volgende bijwerkingen zijn gebaseerd op post-marketing ervaring.
Samenvatting van het veiligheidsprofiel
Tijdens behandeling met Haemate P bij volwassenen en adolescenten kunnen de volgende bijwerkingen optreden: overgevoeligheids- of allergische reacties, trombo-embolische voorvallen en pyrexie. Bovendien kunnen de patiënten remmers tegen FVIII en vWF ontwikkelen.
Samenvattende tabel van bijwerkingen
De onderstaande tabel is opgesteld volgens de MedDRA-systeem/orgaanklassen.
De volgende frequenties zijn gebruikt: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000), zeer zelden (≤1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| MedDRA SOC | Bijwerking | Frequentie |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Hypervolemie Hemolyse vWF remming FVIII remming | Niet bekend Niet bekend Zeer zelden Soms (PTPs)* Zeer vaak (PUPs)* |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Koorts | Zeer zelden |
| Immuunsysteemaandoeningen | Overgevoeligheid (allergische reacties) | Zeer zelden |
| Bloedvataandoeningen | Trombose Tromboëmbolische reacties | Zeer zelden Zeer zelden |
* De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten met ernstige hemofilie A deelnamen. PTP’s = eerder behandelde patiënten, PUP’s = niet eerder behandelde patiënten.
Beschrijving van geselecteerde bijwerkingen
- Bloed- en lymfestelselaandoeningen
Wanneer erg grote of frequent herhaalde doseringen nodig zijn, wanneer remmers aanwezig zijn of wanneer het gaat om pre- en postoperatieve verzorging, moeten de betreffende patiënten gecontroleerd worden op symptomen van hypervolemie. Patiënten met bloedgroep A, B en AB moeten bovendien gecontroleerd worden op symptomen van intravasculaire hemolyse en/of verminderde hematocrietwaarden.
- Algemene aandoeningen en toedieningsplaatsstoornissen
In zeer zeldzame gevallen is koorts waargenomen.
- Immuunsysteemaandoeningen
Overgevoeligheid of allergische reacties (waaronder angio-oedeem, branderig en prikkelend gevoel op de plaats van infusie, koude rillingen, blozen, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, misselijkheid, rusteloosheid, tachycardie, benauwdheid op de borst, tintelend gevoel, braken, piepende ademhaling) zijn zeer zelden waargenomen. In sommige gevallen kunnen deze reacties resulteren in ernstige anafylaxie (waaronder shock).
Ziekte van von Willebrand
- Bloed- en lymfestelselaandoeningen
Patiënten met vWD, voornamelijk type 3- patiënten, kunnen in zeer zeldzame gevallen neutraliserende antilichamen (remmers) tegen vWF ontwikkelen. Indien dergelijke remmers aanwezig zijn, zal deze toestand zich uiten in de vorm van een onvoldoende klinische respons. Dergelijke antilichamen zijn precipiterend en kunnen gepaard gaan met anafylactische reacties. Daarom dienen patiënten met een anafylactische reactie gecontroleerd te worden op de aanwezigheid van een remmer.
In al deze gevallen wordt geadviseerd contact op te nemen met een gespecialiseerd hemofiliecentrum.
- Bloedvataandoeningen
Er bestaat een risico op trombotische/tromboëmbolische bijwerkingen (inclusief longembolie).
Bij patiënten die vWF producten krijgen toegediend, kan een voortdurend excessieve FVIII:C activiteit in het plasma het risico op trombotische bijwerkingen verhogen (zie ook rubriek 4.4).
Hemofilie A
- Bloed- en lymfestelselaandoeningen
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder Haemate P, kunnen zich neutraliserende antistoffen (remmers) vormen. Indien dergelijke remmers voorkomen, kan dit zich uiten in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Voor veiligheid met betrekking tot overdraagbare agentia, zie rubriek 4.4.
Pediatrische patiënten
De frequentie, het type en de ernst van de bijwerkingen bij kinderen worden verwacht hetzelfde te zijn als bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl)
4.9 Overdosering
Er zijn geen symptomen van overdosering met vWF en FVIII gerapporteerd. Het risico op trombose kan echter niet uitgesloten worden in geval van een grote overdosis in het bijzonder met FVIII-bevattende vWF producten met hoog FVIII-gehalte.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica: bloedstollingsfactoren, combinatie van von Willebrand factor en stollingsfactor VIII.
ATC-code: B02BD06
von Willebrand factor
Haemate P gedraagt zich op dezelfde wijze als endogene vWF
Naast zijn rol als factor VIII beschermend proteïne, zorgt de von Willebrand factor voor adhesie van de bloedplaatjes op de plaats van de vaatwandbeschadiging. Bovendien speelt vWF een rol in de bloedplaatjesaggregatie.
Toediening van vWF corrigeert hemostatische abnormaliteiten bij patiënten die lijden aan vWF deficiëntie (vWD) op 2 niveaus:
- vWF herstelt de hechting van bloedplaatjes aan het vasculair sub-endothelium op de plaats van de vaatwandbeschadiging (doordat het bindt aan zowel het vasculair sub-endothelium als aan de membraan van bloedplaatjes). Dit leidt tot primaire hemostase zoals blijkt uit de verkorte bloedingstijd. Dit effect treedt onmiddellijk op en het is bekend dat dit grotendeels afhankelijk is van de mate van polymerisatie van het eiwit.
- vWF zorgt voor een vertraagde correctie van het geassocieerde FVIII-tekort. Intraveneus toegediend, bindt vWF aan endogeen FVIII (dat normaal aangemaakt wordt door de patiënt) en voorkomt, door stabilisatie van factor VIII, een snelle degradatie hiervan. Hierdoor herstelt toediening van zuiver vWF (vWF product met een lage hoeveelheid FVIII) het FVIII:C gehalte naar een normale waarde, als een secundair vertraagd effect na de eerste infusie.
Toediening van een FVIII:C geneesmiddel met vWF herstelt het FVIII:C gehalte naar een normale waarde, onmiddellijk na de eerste infusie.
Factor VIII
Haemate P gedraagt zich op dezelfde wijze als endogene coagulatiefactor VIII.
Het complex van factor VIII en von Willebrand factor (vWF) bestaat uit twee moleculen (factor VIII en vWF) met verschillende fysiologische functies.
Na infusie bij een hemofiliepatiënt bindt factor VIII aan vWF in de bloedbaan van de patiënt.
Geactiveerde factor VIII werkt als een cofactor voor geactiveerde factor IX, met als gevolg een versnelde omzetting van factor X naar geactiveerde factor X. Geactiveerde factor X zet protrombine om in trombine. Trombine zet vervolgens fibrinogeen om in fibrine en een stolsel kan worden gevormd. Hemofilie A is een geslachtsgebonden erfelijke afwijking in de bloedstolling veroorzaakt door verlaagde factor VIII:C spiegels en resulteert in ernstige bloedingen in gewrichten, spieren of inwendige organen, hetzij spontaan, hetzij ten gevolge van een ongeluk of operatie. Door de substitutietherapie wordt de factor VIII spiegel verhoogd waardoor een tijdelijke correctie van het factortekort en correctie van de bloedingsneigingen mogelijk wordt gemaakt.
Het is van belang te weten dat de jaarlijkse bloedingsratio (ABR) niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
5.2 Farmacokinetische eigenschappen
von Willebrand factor
De farmacokinetiek van Haemate P werd geëvalueerd in 28 vWD patiënten [type 1: n=10; type 2A: n=10; type 2M: n=1; type 3: n=7] in een niet-bloedende toestand.. De mediane terminale halfwaardetijd van vWF:RCo bedroeg 9,9 uur. De mediane initiële halfwaardetijd was 1,47 uur. De mediane verhoogde in vivo recovery voor vWF:RCo activiteit bedroeg 1,9 (IE/dl)/(IE/kg) [bereik: 0,6 tot 4,5 (IE/dl)/(IE/kg)]. De mediane oppervlakte onder de curve bedroeg 1664 IE/dl*uur, de mediane Mean Residence Time bedroeg 13,7 uur en de mediane klaring bedroeg 4,8 ml/kg/uur.
Plasma piek waarden voor vWF traden gewoonlijk op rond 50 minuten na injectie. FVIII piekwaarden komen voor tussen 1 tot 1.5 uur na injectie.
Factor VIII
Na intraveneuze injectie volgt er een snelle verhoging van de plasma factor VIII-activiteit (FVIII:C), gevolgd door een snelle daling in activiteit en daarop volgend een tragere daling in activiteit. Studies bij patiënten met hemofilie A tonen een mediane halfwaardetijd van 12,6 uur. Er werd een complete, mediane in vivo recovery van FVIII bereikt van 1,73 IE/dl per IE/kg [bereik 0,5 – 4,13]. In één studie bedroeg de mediane MRT 19,0 uur, de mediane oppervlakte onder de curve 36,1 (%*uur) / (IE/kg) en de mediane klaring 2,8 ml/uur/kg.
Pediatrische patiënten
Er zijn geen farmacokinetische gegevens beschikbaar bij patiënten jonger dan 12 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Haemate P bevat factor VIII en von Willebrand factor als actieve bestanddelen. Zij zijn afgeleid van menselijk plasma en gedragen zich als endogene bestanddelen van plasma.
Toxiciteitsstudies van Haemate P met enkelvoudige doses bij verscheidene diersoorten wijzen niet op een mogelijke toxiciteit.
Preklinische studies met herhaalde doses in conventionele diermodellen (chronische toxiciteit, carcinogeniteit, mutageniciteit) zijn niet zinvol wegens de ontwikkeling van antilichamen na toediening van heterologe menselijke eiwitten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Humaan albumine
Aminoazijnzuur
Natriumchloride
Natriumcitraat
Natriumhydroxide of zoutzuur (in kleine hoeveelheden voor pH-aanpassing)
Bijgeleverd oplosmiddel: Water voor injectie 5/10/15 ml.
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen, verdunningsmiddelen of oplosmiddelen dan die welke vermeld zijn in rubriek 6.1.
6.3 Houdbaarheid
3 jaar.
De chemische en fysische stabiliteit tijdens gebruik werd aangetoond gedurende 3 uur bij kamertemperatuur (max 25°C). Vanuit microbiologisch oogpunt dient het product onmiddellijk gebruikt te worden. Als het niet onmiddellijk wordt gebruikt, vallen de bewaartijd en de omstandigheden voor gebruik onder de verantwoordelijkheid van de gebruiker en mag niet langer dan 3 uur bij kamertemperatuur zijn.
Zodra het product is overgebracht in de injectiespuit dient het onmiddellijk te worden gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C. Niet in de vriezer bewaren. De flacons in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Primaire verpakkingen
Injectieflacons met werkzame stof:
Haemate P 600 IE vWF / 250 IE FVIII: injectieflacon van kleurloos type I glas (Ph. Eur.), afgesloten met een butylbroomrubber infusiestop (latexvrij), polypropyleenschijfje en aluminiumsluiting.
Haemate P 1200 IE vWF / 500 IE FVIII en Haemate P 2400 IE vWF / 1000 IE FVIII: injectieflacon van kleurloos type II glas (Ph. Eur.), afgesloten met een butylbroomrubber infusiestop (latexvrij), polypropyleenschijfje en aluminiumsluiting.
Injectieflacons met oplosmiddel (water voor injectie):
Injectieflacons van kleurloos, aan de binnenkant behandeld, type I buisglas (Ph. Eur.), afgesloten met een chloorbutyl- of broombutylrubber infusiestop (latexvrij), polypropyleenschijfje en aluminiumsluiting.
Verpakkingsvormen
Verpakking Haemate P 600 IE vWF / 250 IE FVIII
1 injectieflacon (luchtdicht afgesloten onder vacuüm) met droge stof
1 injectieflacon met 5 ml water voor injectie
1 overhevelsysteem met filter 20/20
Toedieningsset (binnenste doos):
1 wegwerp injectiespuit (5 ml)
1 vlindernaald = aderpunctieset
2 steriele desinfectie doekjes
1 pleisterverband (niet steriel)
Verpakking Haemate P 1200 IE vWF / 500 IE FVIII
1 injectieflacon (luchtdicht afgesloten onder vacuüm) met droge stof
1 injectieflacon met10 ml water voor injectie
1 overhevelsysteem met filter 20/20
Toedieningsset (binnenste doos):
1 wegwerp injectiespuit (10 ml)
1 vlindernaald = aderpunctieset
2 steriele desinfectie doekjes
1 pleisterverband (niet steriel)
Verpakking Haemate P 2400 IE vWF / 1000 IE FVIII
1 injectieflacon (luchtdicht afgesloten onder vacuüm) met droge stof
1 injectieflacon met 15 ml water voor injectie
1 overhevelsysteem met filter 20/20
Toedieningsset (binnenste doos):
1 wegwerp injectiespuit (20 ml)
1 vlindernaald = aderpunctieset
2 steriele desinfectie doekjes
1 pleisterverband (niet steriel)
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene instructies
- De oplossing moet helder of licht opaalachtig zijn. Na filtratie/opzuigen (zie hieronder) moet het bereide product visueel gecontroleerd worden op de aanwezigheid van deeltjes en verkleuring alvorens het wordt toegediend. Zelfs indien de richtlijnen voor de bereiding nauwkeurig gevolgd zijn, is het niet ongebruikelijk dat er enkele vlokken of deeltjes overblijven. Deze worden echter volledig verwijderd door de filter in de Mix2vial set. De filtratie heeft geen invloed op de dosisberekeningen. Oplossingen die na filtratie nog troebel zijn of vlokken of partikels bevatten, mogen niet gebruikt worden.
- Het bereiden en opzuigen dient onder aseptische omstandigheden te gebeuren.
Bereiding
- Breng het oplosmiddel op kamertemperatuur.
- Zorg ervoor dat de doppen van beide injectieflacons verwijderd zijn en dat de rubber stoppen met een antiseptische oplossing gereinigd worden en droog zijn voordat de Mix2Vial verpakking wordt geopend.
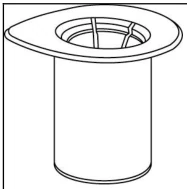 1 |
|
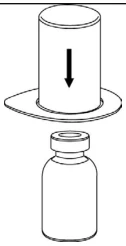 2 |
|
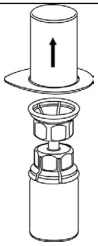 3 |
|
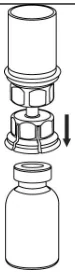 4 |
|
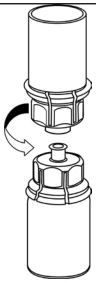 5 |
Gooi de flacon voor het oplosmiddel weg samen met de daarop bevestigde, blauwe Mix2Vial-adapter. |
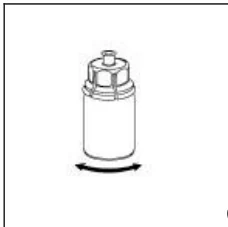 6 |
|
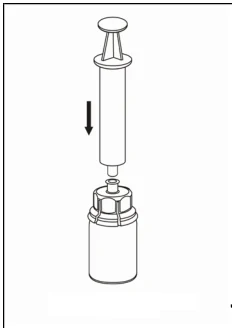 7 |
|
Opzuigen en toediening
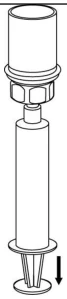 8 |
|
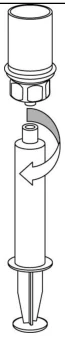 9 |
|
Voor injectie van Haemate P worden de bijgeleverde plastic wegwerp injectiespuiten aanbevolen aangezien de grondoppervlakten van alle glazen spuiten de neiging hebben om te kleven met dit soort type oplossingen.
De oplossing langzaam intraveneus toedienen (zie rubriek 4.2.). Zorg ervoor dat er geen bloed in de gevulde injectiespuit terecht komt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CSL Behring GmbH
Emil-von-Behring-Str. 76
35041 Marburg
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Haemate P 600 IE vWF /250 IE FVIII : RVG-nummer 32916
Haemate P 1200 IE vWF /500 IE FVIII : RVG-nummer 32917
Haemate P 2400 IE vWF /1000 IE FVIII : RVG-nummer 32918
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 juli 2006
Datum van laatste verlenging: 10 juli 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken: 2 en 6.3: 20 november 2023