


SmPC (samenvatting van de productkenmerken) - Recombinate 250 IE/10 ml / 500 IE/10 ml / 1000 IE/10 ml poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Recombinate 250 IE/10 ml, poeder en oplosmiddel voor oplossing voor injectie.
Recombinate 500 IE/10 ml, poeder en oplosmiddel voor oplossing voor injectie.
Recombinate 1000 IE/10 ml, poeder en oplosmiddel voor oplossing voor injectie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Octocog alfa 25 IE per ml gereconstitueerde oplossing
Na reconstitutie: één injectieflacon van 10 ml bevat 250 IE octocog alfa
Recombinate 250 IE/10 ml bevat nominaal 250 IE octocog alfa, recombinante stollingsfactor VIII, per injectieflacon.
Het product bevat ongeveer 25 IE/ml octocog alfa, recombinante stollingsfactor VIII, wanneer het gereconstitueerd wordt met 10 ml gesteriliseerd water voor injecties.
Octocog alfa 50 IE per ml gereconstitueerde oplossing
Na reconstitutie: één injectieflacon van 10 ml bevat 500 IE octocog alfa
Recombinate 500 IE/10 ml bevat nominaal 500 IE octocog alfa, recombinante stollingsfactor VIII, per injectieflacon.
Het product bevat ongeveer 50 IE/ml octocog alfa, recombinante stollingsfactor VIII, wanneer het gereconstitueerd wordt met 10 ml gesteriliseerd water voor injecties.
Octocog alfa 100 IE per ml gereconstitueerde oplossing
Na reconstitutie: één injectieflacon van 10 ml bevat 1000 IE octocog alfa
Recombinate 1000 IE/10 ml bevat nominaal 1000 IE octocog alfa, recombinante stollingsfactor VIII, per injectieflacon.
Het product bevat ongeveer 100 IE/ml octocog alfa, recombinante stollingsfactor VIII, wanneer het gereconstitueerd wordt met 10 ml gesteriliseerd water voor injecties.
De sterkte wordt bepaald met het chromogeenonderzoek van de Europese Farmacopee tegenover de Mega-standaard van het FDA. Deze Mega-standaard is gekalibreerd ten opzichte van de standaard van de WHO. De specifieke activiteit van Recombinate bedraagt ongeveer 4000 – 8000 IE/mg proteïne.
Recombinate bevat recombinante stollingsfactor VIII (INN: octocog alfa). Octocog alfa (recombinante stollingsfactor VIII) is een gezuiverde proteïne die bestaat uit 2332 aminozuren. Het heeft een volgorde van aminozuren vergelijkbaar met factor VIII, en posttranslationele veranderingen die lijken op die van het plasma-afgeleide molecule. Recombinante stollingsfactor VIII is een glycoproteïne die tot expressie gebracht wordt door genetisch gemanipuleerde zoogdiercellen afgeleid van een CHO-cellijn.
Hulpstof met bekend effect:
Elke injectieflacon bevat 35 mg (1,5 mmol) natrium
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Bros poeder met een witte tot vaalwitte kleur. Het oplosmiddel (gesteriliseerd water voor injecties) is een heldere en kleurloze vloeistof.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Behandeling en preventie van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie). Dit product bevat geen von Willebrandfactor en is daarom niet geïndiceerd voor gebruik bij de ziekte van von Willebrand.
Recombinate is geïndiceerd voor alle leeftijdsgroepen, van pasgeborenen tot volwassenen.
4.2. Dosering en wijze van toediening
De behandeling moet plaatsvinden onder toezicht van een arts die ervaring heeft met de behandeling van hemofilie.
Controle van de behandeling
Het is raadzaam om gedurende de behandeling de juiste factor VIII-niveaus te bepalen als richtlijn voor de toe te dienen dosis en de frequentie van herhaalde infusies. De reactie op factor VIII kan per patiënt verschillen, waarbij er sprake kan zijn van verschillende halfwaardetijden en herstelperioden. De dosis op basis van het lichaamsgewicht moet mogelijk worden aangepast bij patiënten met onder- of overgewicht. Vooral in het geval van zware chirurgische ingrepen is nauwkeurige controle van de substitutietherapie door middel van coagulatie-analyse (plasma factor VII activiteit) essentieel.
Dosering
De dosering en de duur van de substitutietherapie zijn afhankelijk van de ernst van de ontregelde hemostatische functie, de plaats en de omvang van de bloedingen en de klinische toestand van de patiënt.
De behandeling moet worden uitgevoerd in samenwerking met een arts die ervaring heeft in bloedingsziekten en een laboratorium met de mogelijkheid om de AHF-concentratie in plasma te meten.
Het aantal toegediende factor VIII-eenheden wordt uitgedrukt in Internationale Eenheden (IE), die verband houden met de huidige WHO-standaard voor factor VIII-producten. De factor VIII-activiteit in plasma wordt uitgedrukt als een percentage (ten opzichte van normaal humaan plasma) of in Internationale Eenheden (ten opzichte van een Internationale Standaard voor factor VIII in plasma).
Eén Internationale Eenheid (IE) van factor VIII-activiteit komt overeen met de hoeveelheid factor VIII in één ml normaal humaan plasma.
Behoefte-gestuurde behandeling
De verwachte stijging van de in-vivo piekconcentratie van Recombinate, uitgedrukt in IE/dl plasma of in % (procent) ten opzichte van de normale waarde, kan worden geschat door de toegediende dosis per kg lichaamsgewicht (IE/kg) met twee te vermenigvuldigen.
De berekeningsmethode wordt geïllustreerd met volgende voorbeelden:
aantal toegediende eenheden x 2 %/IE/kg
Verwachte stijging van factor VIII (%) = --------------------------------------------------
lichaamsgewicht (kg)
1750 IE x 2 %/IE/kg
Voorbeeld voor een volwassene van 70 kg: ----------------------------- = ~ 50 %
70 kg
of
lichaamsgewicht (kg) x gewenste stijging van factor VIII (%)
Vereiste dosering (IE) = ---------------------------------------------------------------------------
2 %/IE/kg
40 kg x 70 %
Voorbeeld voor een kind van 40 kg: -------------------- = 1400 IE
2 %/IE/kg
Hoewel de dosering kan worden geschat met bovenstaande berekening, wordt het sterk aanbevolen, waar mogelijk, op regelmatige tijdstippen geschikte laboratoriumtests, waaronder seriële AHF-onderzoeken, uit te voeren op het plasma van de patiënt om te verzekeren dat voldoende AHF-niveaus bereikt zijn en behouden worden. Als de verwachte AHF-niveaus in het plasma van de patiënt niet bereikt worden of als de bloeding niet onder controle gehouden wordt na toediening van een aangepaste dosering, moet de aanwezigheid van een remmer worden vermoed. Aan de hand van geschikte laboratoriumtests kan de aanwezigheid van een remmer worden aangetoond en gekwantificeerd in Internationale Eenheden van AHF die door elke ml plasma (Bethesda-eenheden) of het totaal geschatte plasmavolume geneutraliseerd worden. Als er een niveau aan remmers aanwezig is van minder dan 10 Bethesda-eenheden per ml, kan de remmer worden geneutraliseerd door extra AHF toe te dienen. De toediening van extra Internationale Eenheden AHF moet vervolgens de voorspelde respons teweegbrengen. In deze situatie moeten de AHF-niveaus worden gecontroleerd aan de hand van laboratoriumonderzoek. Titers aan remmers van meer dan 10 Bethesda-eenheden per ml kunnen hemostasecontrole met AHF onmogelijk of onpraktisch maken vanwege de zeer hoge dosis die vereist is.
Het volgende doseringsschema in tabel I kan dienen als leidraad voor volwassenen en kinderen. De toe te dienen hoeveelheid en de frequentie van toediening moeten altijd worden bepaald op grond van de klinische werkzaamheid per patiënt.
Recombinate kan ook worden toegediend voor de preventie van bloedingen (op korte of lange termijn), zoals per patiënt bepaald door de arts.
In geval van de volgende type bloedingen mag de factor VIII-activiteit niet dalen tot onder het gegeven plasma-activiteitsniveau (uitgedrukt in <% ten opzichte van de normale waarde in><IE/dl>) in de overeenkomstige periode. De volgende tabel kan worden gebruikt als richtlijn voor de dosering bij bloedingen en chirurgische ingrepen:
Tabel I: Doseringsschema
| 0 BBloeding | ||
| 2 BErnst van de bloeding | Vereiste AHF-piekactiviteit in het bloed na infusie (in % ten opzichte van de normale waarde of in IE/dl plasma) | Frequentie van infusie |
| Beginnende gewrichtsbloeding, spierbloeding of bloeding in de mondholte. | 20 – 40 | Herhaal de infusie om de 12 tot 24 uur gedurende één tot drie dagen, tot de bloeding stopt (de pijn gestild is) of tot genezing van de wond. |
| Meer uitgebreide gewrichtsbloeding, spierbloeding of hematoom. | 30 – 60 | Herhaal de infusie om de 12 tot 24 uur, doorgaans gedurende drie dagen of langer, tot de pijn gestild is en het functieverlies verdwenen is. |
| Levensbedreigende bloedingen: intracraniale bloeding, bloeding in de keelholte, hevige buikbloeding. | 60 – 100 | Herhaal de infusie om de 8 tot 24 uur tot de toestand niet langer levensbedreigend is. |
| Chirurgische ingreep | ||
| Aard van de ingreep | ||
Kleine ingrepen: Met inbegrip van tandextracties. | 30 – 60 | Eén infusie plus een behandeling met orale antifibrinolytica binnen het uur volstaan in ongeveer 70 % van de gevallen. Om de 24 uur, gedurende ten minste één dag, tot genezing van de wond. |
| 1 BZware ingrepen | 80 – 100 (pre- en postoperatief) | Herhaal de infusie om de 8 tot 24 uur, afhankelijk van de wondgenezing. |
Dit stelt de AHF-piekactiviteit voor van patiënten met de verwachte, gemiddelde halfwaardetijd van factor VIII. Indien nodig, moet de piekactiviteit binnen het half uur na toediening worden gemeten. Bij patiënten met relatief korte halfwaardetijden van factor VIII kan het nodig zijn de dosering en/of de frequentie van toediening te verhogen.
Op het etiket van elke injectieflacon met Recombinate wordt de antihemofiliefactor (recombinant), Recombinate-activiteit uitgedrukt in IE per injectieflacon.
De aanduiding van de sterkte verwijst naar de Internationale Standaard van de WHO voor factor VIII:C-concentraat. Experimenten hebben aangetoond dat voor het verkrijgen van nauwkeurige niveaus van activiteit een onderzoek naar de sterkte moet worden uitgevoerd met plastic proefbuisjes en pipetten en met een substraat dat normale niveaus van von Willebrandfactor bevat.
Profylaxe
Voor langetermijnpreventie van bloedingen bij patiënten met ernstige hemofilie A bedragen de gebruikelijke doses 20 tot 40 IE factor VIII per kg lichaamsgewicht met intervallen van 2 tot 3 dagen.
Patiënten moeten worden gecontroleerd en gevolgd op de vorming van factor VIII-remmers. Als de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of als de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om te bepalen of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge titer aan een remmer is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. Dergelijke patiënten moeten worden behandeld door artsen die ervaring hebben met de behandeling van hemofiliepatiënten.
Zie ook rubriek 4.4.
Pediatrische populatie:
Recombinate is geschikt voor gebruik bij kinderen van alle leeftijden, waaronder pasgeboren kinderen. (Onderzoek naar veiligheid en werkzaamheid is uitgevoerd bij zowel eerder behandelde als niet eerder behandelde kinderen. Zie rubriek 5.1.) Voor on-demandbehandeling verschilt de dosering bij pediatrische patiënten niet van die bij volwassen patiënten. Voor langetermijnpreventie van bloedingen bij patiënten met ernstige hemofilie A kunnen in sommige gevallen kortere doseringsintervallen of hogere doses vereist zijn dan de gebruikelijke doses 20 tot 40 IE factor VIII per kg lichaamsgewicht met intervallen van 2 tot 3 dagen.
Wijze van toediening
Na reconstitutie met het bijgeleverde oplosmiddel moet het preparaat intraveneus worden toegediend (zie rubriek 6.6.). Het gereconstitueerde materiaal mag niet in de koelkast worden bewaard. Het wordt aanbevolen om Recombinate op kamertemperatuur binnen drie uur na reconstitutie toe te dienen. Het preparaat moet met een zodanige snelheid toegediend worden dat het comfort van de patiënt gegarandeerd is en met een snelheid van maximaal 10 ml per minuut. Vóór en tijdens de toediening van Recombinate moet de polsslag worden gemeten. Als er een significante stijging optreedt, volstaat doorgaans een verlaging van de toedieningssnelheid of een tijdelijke onderbreking van de injectie om de symptomen onmiddellijk te laten verdwijnen (zie rubrieken 4.4. en 4.8.).
Voor instructies over de reconstitutie van het geneesmiddel voor toediening, zie rubriek 6.6.
4.3. Contra-indicaties
Overgevoeligheid voor het werkzame bestanddeel of voor één van de in rubriek 6.1 vermelde hulpstoffen. Bekende allergische reactie op runder-, muizen- of hamsterproteïnen.
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Er zijn ernstige allergische reacties op Recombinate gemeld. Patiënten met bekende overgevoeligheid voor muizen-, runder- of hamsterproteïnen moet voorzichtig worden behandeld. Patiënten moeten worden geïnformeerd over de vroege tekenen van overgevoeligheidsreacties zoals plaatselijke urticaria, gegeneraliseerde urticaria, gevoel van beklemming op de borst, piepende ademhaling, hypotensie en anafylaxie. In geval van allergische of anafylactische reacties moet de injectie/infusie onmiddellijk worden gestopt. In geval van shock moet de standaard medische behandeling van shock worden toegepast.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de prostollingsactiviteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen. Het risico, hoewel zeer zeldzaam, blijft gedurende de rest van het leven bestaan.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers die kort aanwezig zijn of waarvan de titer consequent laag blijft, minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan. Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII-remmers.
Cardiovasculaire aandoeningen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met FVIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Als een centraal veneus toegangsapparaat (CVAD) vereist is, moet rekening worden gehouden met het risico van CVAD-gerelateerde complicaties, waaronder lokale infecties, bacteriëmie en trombose op de katheterplaats.
Pedriatrische populatie
De waarschuwingen en voorzorgsmaatregelen voor gebruik bij pediatrische patiënten verschillen niet van die voor volwassen patiënten.
Dit geneesmiddel bevat 35 mg (1,5 mmol) natrium per injectieflacon van 250 IE, 500 IE en 1000 IE, wat overeenkomt met 1,8% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene, waarmee rekening moet worden gehouden bij patiënten op een gecontroleerd natriumdieet.
4.5. Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Er is geen onderzoek met factor VIII uitgevoerd naar de voortplanting bij dieren. Vanwege het zeldzaam voorkomen van hemofilie A bij vrouwen bestaat er geen ervaring met het gebruik van factor VIII tijdens zwangerschap en borstvoeding. Daarom mag factor VIII alleen worden gebruikt tijdens zwangerschap en borstvoeding als dit duidelijk geïndiceerd is.
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen effecten waargenomen op de rijvaardigheid en het vermogen om machines te bedienen.
4.8. Bijwerkingen
Samenvattende tabel van de bijwerkingen
De volgende tabel bevat de bijwerkingen die spontaan gemeld zijn en in klinische onderzoeken waargenomen zijn.
De onderstaande tabel is opgesteld volgens het MedDRA-systeem voor orgaanclassificatie (SOC en niveau van de voorkeursterm).
De frequentie is geëvalueerd aan de hand van de volgende criteria: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10 000, < 1/1000), zeer zelden (< 1/10 000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| MedDRA-systeemorgaanklasse | Frequentie | MedDRA-voorkeursterm |
| Infecties en parasitaire aandoeningen | soms | oorinfectie |
| Bloed- en lymfstelselaandoeningen | Soms (PTP’s)1 Zeer vaak (PUP’s)1 | factor VIII-remming |
| Immuunsysteemaandoeningen | niet bekend | anafylactische reacties overgevoeligheid2 |
| Zenuwstelselaandoeningen | soms | duizeligheid trillen |
| niet bekend | bewustzijnsverlies syncope hoofdpijn paresthesie | |
| Hartaandoeningen | niet bekend | cyanose tachycardie |
| Bloedvataandoeningen | soms | neusbloeding blozen hematoom hypotensie bleekheid koud gevoel in de ledematen |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | soms | pijn in de keelholte en aan het strottenhoofd |
| niet bekend | dyspneu hoesten piepende ademhaling | |
| Maag-darmstelselaandoeningen | soms | misselijkheid |
| niet bekend | braken buikpijn | |
| Huid- en onderhuidaandoeningen | soms | overmatig zweten jeuk huiduitslag maculeus-papuleuze huiduitslag |
| niet bekend | angio-oedeem gegeneraliseerde urticaria huidafschilfering erytheem | |
| Skeletspierstelsel- en bindweefselaandoeningen | soms | pijn in de ledematen |
| Algemene aandoeningen en toedieningsplaatsstoornissen | vaak | koude rillingen |
| soms | vermoeidheid koorts | |
| niet bekend | malaise reacties op de injectieplaats pijn in de borst onaangenaam gevoel in de borst | |
| Onderzoeken | soms | abnormale akoestische stimulatietests |
1 De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten met ernstige hemofilie A deelnamen. PTP’s = eerder behandelde patiënten, PUP’s = niet eerder behandelde patiënten.
2 Vroege tekenen van overgevoeligheidsreacties zijn bijvoorbeeld gegeneraliseerde urticaria, dyspneu, hoesten, een onaangenaam gevoel in de borst, een piepende ademhaling, anafylaxie, huiduitslag, hypotensie, jeuk, koude rillingen, blozen, koorts, cyanose, tachycardie, braken, syncope en hoofdpijn. Voorzichtigheid is geboden bij patiënten met bekende allergische reacties op bestanddelen van het preparaat (zie rubrieken 4.3. en 4.4.).
Beschrijving van de geselecteerde bijwerkingen
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder Recombinate, kunnen zich neutraliserende antistoffen (remmers) vormen. Indien dergelijke remmers voorkomen, uit zich dit in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Pediatrische populatie
Behalve de vorming van remmers bij niet eerder behandelde pediatrische patiënten (PUP’s) werden er in de klinische studies geen leeftijdsspecifieke verschillen in de bijwerkingen vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, www.lareb.nl.
4.9. Overdosering
Er zijn geen symptomen van overdosering bekend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragische producten: bloedstollingsfactor VIII.
ATC-code: B02BD02.
Het factor VIII-/von Willebrandfactorcomplex bestaat uit twee moleculen (factor VIII en von Willebrandfactor) met verschillende fysiologische functies.
Na infusie bij een hemofiliepatiënt bindt factor VIII zich aan von Willebrandfactor in de bloedcirculatie van de patiënt.
Geactiveerde factor VIII fungeert als een cofactor voor geactiveerde factor IX, waarbij de conversie van factor X naar geactiveerde factor X versneld wordt. Geactiveerde factor X zet protrombine om in trombine. Trombine zet daarna fibrinogeen om in fibrine, waardoor er een stolsel kan worden gevormd. Hemofilie A is een geslachtsgebonden, erfelijke bloedstollingsstoornis als gevolg van verlaagde niveaus van factor VIII:C en leidt tot hevige bloedingen in gewrichten, spieren of interne organen, hetzij spontaan, hetzij als gevolg van verwondingen of operaties. Door substitutietherapie worden de niveaus van factor VIII-activiteit in plasma verhoogd, zodat de factordeficiëntie en bloedingsneigingen tijdelijk gecorrigeerd kunnen worden.
Merk op dat het aantal bloedingen op jaarbasis (annualized bleeding rate, ABR) niet te vergelijken is tussen de verschillende factorconcentraten en de verschillende klinische onderzoeken.
Pediatrische populatie
Recombinate is onderzocht bij 71 niet eerder behandelde kinderen (PUP’s). De mediane leeftijd van het cohort op het moment van de eerste infusie met Recombinate was 10 maanden (tussen 2 dagen en 50 maanden). Het product werd goed verdragen en is niet in verband gebracht met significante bijwerkingen op korte termijn. De klinische werkzaamheid was vergelijkbaar met andere volledige FVIII-moleculen tijdens zowel de behandeling van acute bloedingen als chirurgische preventie (10 personen hebben een chirurgische ingreep ondergaan). Een follow-up van het cohort op lange termijn duidt op een incidentie van productgerelateerde bijwerkingen van 0,86/1000 infusies, waarvan geen enkele ernstig of levensbedreigend was.
5.2. Farmacokinetische eigenschappen
Uit farmacokinetische onderzoeken bij 69 eerder behandelde patiënten is gebleken dat de gemiddelde, circulerende halfwaardetijd van Recombinate 14,6 ± 4,9 uur bedraagt (n = 67), wat statistisch niet significant verschillend was met die van Hemofil M, een plasma-afgeleide (humane) antihemofiliefactor (pdAHF). De gemiddelde halfwaardetijd van Hemofil M bedroeg 14,7 ± 5,1 uur (n = 61). De werkelijke recovery bij aanvang waargenomen met Recombinate na infusie van een dosis van 50 IE/kg bedroeg 123,9 ± 47,7 IE/dl (n = 23), wat significant hoger is dan de werkelijke recovery van Hemofil M bij aanvang van 101,7 ± 31,6 IE/dl (n = 61). De berekende verhouding tussen werkelijke en verwachte recovery (d.w.z. stijging van 2 % van de factor VIII-activiteit/IE rAHF/kg lichaamsgewicht) met Recombinate (121,2 ± 48,9 %) lijkt echter op die van Hemofil M (123,4 ± 16,4 %).
In totaal zijn 494 recoveryonderzoeken uitgevoerd bij 68 niet eerder behandelde patiënten. Er zijn 212 recoveryonderzoeken verricht wanneer de patiënten behandeld werden voor bloedingen met een gemiddelde (± SD), werkelijke recovery van 70,0 (± 37,9) IE/dl (n = 208, vier recovery’s met divergerende waarden zijn uit de analyse weggelaten). De hoge variabiliteit is te wijten aan de verscheidenheid van werkelijk toegediende doses, tussen 13,8 en 103,2 IE/kg (gemiddelde ± SD van 36,0 ± 16,2 en mediaan van 30,2 IE/kg). Om de variabele doseringsniveaus te verklaren, zijn de werkelijke/verwachte recoveryverhoudingen berekend, wat een gemiddelde van 1,0 ± 0,3 opleverde.
In totaal zijn 68 recoveryonderzoeken uitgevoerd wanneer de patiënten een follow-upinfusie toegediend kregen voor de voortgezette behandeling van een bestaande bloeding. Het werkelijke recoveryniveau van FVIII was gecorrigeerd voor het FVIII-niveau vóór de infusie. De gemiddelde (± SD), werkelijke recovery bedroeg 88,6 (± 38,2) IE/dl (n = 66, twee recovery’s met divergerende waarden zijn uit de analyse weggelaten). Nogmaals leverde de verscheidenheid van werkelijk toegediende doses, tussen 18,5 en 85,7 IE/kg (gemiddelde ± SD van 38,6 ± 15,9 en mediaan van 32,1 IE/kg) een substantiële variatie op in de geobserveerde recoveryniveaus. De gemiddelde (± SD) werkelijke/verwachte recoveryverhouding bedroeg 1,0 (± 0,3) met een mediaan van 1,0.
In totaal zijn 214 recoveryonderzoeken uitgevoerd wanneer patiënten zich in een stabiele toestand bevonden, wat een gemiddelde, werkelijke recovery opleverde van 71,6 ± 29,7 IE/dl (n = 209, vijf recovery’s met divergerende waarden zijn uit de analyse weggelaten). De toegediende doses schommelden tussen 10,4 en 68,1 IE/kg (gemiddelde ± SD van 38,0 ± 12,7 en mediaan van 36,1 IE/kg). De gemiddelde (± SD), werkelijke/verwachte recoveryverhouding bedroeg 1,0 (± 0,3).
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Recombinate werkt als de endogene factor VIII. Doses enkele malen groter dan de aanbevolen dosering voor mensen, per kg lichaamsgewicht, tonen geen toxische effecten op proefdieren. Recombinate was getest op mutageniteit met doses die aanzienlijk hoger lagen dan de AHF-concentraties in plasma in vitro en met doses tot tienmaal de verwachte maximale klinische dosis in vivo, wat niet geleid heeft tot terugmutaties, chromosomale afwijkingen of een stijging van het aantal micronuclei in de polychromatische rode bloedcellen van het beenmerg. Aangezien klinische ervaring geen bewijs levert voor tumorverwekkende en mutagene effecten, wordt langetermijnonderzoek bij dieren niet noodzakelijk geacht om mogelijk carcinogene effecten te evalueren.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Poeder:
- humane albumine;
- natriumchloride;
- histidine;
- macrogol 3350;
- calciumchloridedihydraat;
- zoutzuur (voor pH- regulering);
- natriumhydroxide (voor pH -regulering).
Oplosmiddel:
- water voor injecties.
6.2. Gevallen van onverenigbaarheid
Door het ontbreken van onderzoek naar onverenigbaarheden mag dit geneesmiddel niet worden gemengd met andere geneesmiddelen.
Uitsluitend de bijgeleverde toedieningssets mogen worden gebruikt omdat de behandeling kan mislukken als gevolg van adsorptie van humane stollingsfactor VIII aan de binnenzijde van bepaald infusiemateriaal.
6.3. Houdbaarheid
Drie jaar. Na reconstitutie mag Recombinate niet in de koelkast worden bewaard en moet het product binnen drie uur worden toegediend.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de buitenverpakking ter bescherming tegen licht.
Tijdens de houdbaarheidsperiode mag het product vóór gebruik worden bewaard bij 15°C – 25°C gedurende maximaal zes maanden.
Niet opnieuw in de koelkast bewaren na bewaring bij 15°C – 25°C.
Zie rubriek 6.3. voor bewaarcondities van het geneesmiddel na reconstitutie.
6.5. Aard en inhoud van de verpakking
Een enkelvoudige verpakking bevat een injectieflacon met poeder, een injectieflacon met 10 ml oplosmiddel (beide type I-glas en afgesloten met een rubber stop) en een hulpmiddel voor reconstitutie (BAXJECT II), één steriele plastic wegwerpspuit, één steriele minitoedieningsset, twee alcoholdoekjes en twee pleisters.
In plaats van de BAXJECT II kan ook een hulpmiddel voor reconstitutie met naalden worden geleverd. Dit hulpmiddel bestaat uit één steriele naald met dubbel uiteinde (om het oplosmiddel over te brengen naar de injectieflacon met Recombinate) en één steriele filternaald (om de gereconstitueerde oplossing over te brengen naar de spuit).
Verpakkingsgrootte: 1.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Na reconstitutie met het bijgeleverde gesteriliseerde water voor injecties moet het preparaat intraveneus worden toegediend. De bijgeleverde plastic wegwerpspuit moet worden gebruikt.
- Gebruiken binnen drie uur na reconstitutie.
- Het preparaat niet in de koelkast bewaren na reconstitutie.
- Alle ongebruikte geneesmiddelen en afvalstoffen dienen te worden vernietigd overeenkomstig lokale voorschriften.
- De oplossing moet helder of lichtopaalachtig zijn. Oplossingen die troebel zijn of neerslag bevatten, mogen niet worden gebruikt. Vóór toediening moeten gereconstitueerde producten visueel worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring.
- Niet gebruiken indien het product, de steriele barrière of de verpakking beschadigd is of tekenen van beschadiging vertoont.
| Reconstitutie: Pas een aseptische techniek toe. | |||
| Reconstitutie met BAXJECT II | Reconstitutie met naalden | ||
| 1. | Breng Recombinate (poeder) en het gesteriliseerde water voor injecties (oplosmiddel) op 15°C – 25°C. | 1. | Breng Recombinate (poeder) en het gesteriliseerde water voor injecties (oplosmiddel) op 15°C – 25°C. |
| 2. | Verwijder het kapje van de injectieflacon met poeder en de injectieflacon met oplosmiddel. | 2. | Verwijder het kapje van de injectieflacon met poeder en de injectieflacon met oplosmiddel. |
| 3. | Reinig de stoppen met de alcoholdoekjes. Plaats de injectieflacons op een vlakke ondergrond. | 3. | Reinig de stoppen met de alcoholdoekjes. Plaats de injectieflacons op een vlakke ondergrond. |
| 4. | Verwijder de papieren beschermfolie van de verpakking zonder de binnenzijde aan te raken om de verpakking van de BAXJECT II te openen (afbeelding a). Neem het hulpmiddel niet uit de verpakking. | 4. | Verwijder de beschermhuls aan het ene uiteinde van de dubbele naald en druk de vrije naald door de stop van de injectieflacon met oplosmiddel. |
| 5. | Draai de verpakking om en druk de doorzichtige plastic spike door de stop van de injectieflacon met oplosmiddel. Houd de rand van de verpakking vast en verwijder de verpakking van de BAXJECT II (afbeelding b). Laat het blauwe beschermkapje op de BAXJECT II zitten. | 5. | Verwijder de beschermhuls aan het andere uiteinde van de dubbele naald. Houd de injectieflacon met oplosmiddel omgekeerd boven de rechtopstaande injectieflacon met Recombinate. Druk het vrije uiteinde van de naald snel door het centrale gedeelte van de stop van de injectieflacon met Recombinate. Door het vacuüm in de injectieflacon met Recombinate wordt het oplosmiddel opgezogen in de injectieflacon. |
| 6. | De BAXJECT II is bevestigd op de injectieflacon met oplosmiddel. Draai het systeem om zodat de injectieflacon met oplosmiddel zich bovenaan bevindt. Druk de witte plastic spike door de stop van de injectieflacon met Recombinate. Door het vacuüm wordt het oplosmiddel opgezogen in de injectieflacon met Recombinate (afbeelding c). | 6. | Haal beide injectieflacons uit elkaar door de naald uit de stop van de injectieflacon met oplosmiddel te trekken. Trek ook de naald uit de injectieflacon met Recombinate. Zwenk voorzichtig de injectieflacon tot alle materiaal opgelost is. Controleer of Recombinate volledig opgelost is. Indien dat niet het geval is, kan het actieve materiaal worden verwijderd door de filternaald. |
| 7. | Zwenk voorzichtig de injectieflacon tot alle materiaal opgelost is. Controleer of Recombinate volledig opgelost is. Indien dat niet het geval is, kan het actieve materiaal de filter niet passeren. Het product lost snel op (doorgaans na minder dan 1 minuut). | ||
Afbeelding a Afbeelding b Afbeelding c 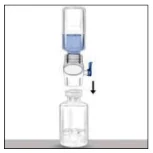 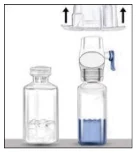 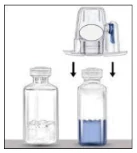 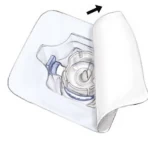 | |||
| Toediening: Pas een aseptische techniek toe. | |||
| Het wordt aanbevolen met de toediening te beginnen binnen drie uur na reconstitutie. Het gereconstitueerde materiaal mag niet in de koelkast worden bewaard. Vóór de toediening moeten geneesmiddelen voor parenterale toediening worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring, indien de oplossing en de injectieflacon dat mogelijk maken. Een kleurloos tot lichtgeel uiterlijk is aanvaardbaar voor Recombinate. | Het wordt aanbevolen met de toediening te beginnen binnen drie uur na reconstitutie. Het gereconstitueerde materiaal mag niet in de koelkast worden bewaard. Vóór de toediening moeten geneesmiddelen voor parenterale toediening worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring, indien de oplossing en de injectieflacon dat mogelijk maken. Een kleurloos tot lichtgeel uiterlijk is aanvaardbaar voor Recombinate. | ||
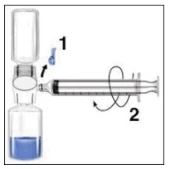
| 1. | Verwijder het blauwe beschermkapje van de BAXJECT II. GEEN LUCHT OPZUIGEN IN DE SPUIT. Sluit de spuit aan op de BAXJECT II (afbeelding d). | 1. | Bevestig de filternaald aan de wegwerpspuit en trek de zuiger achteruit om lucht in de spuit op te zuigen. |
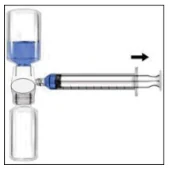
| 2. | Draai het systeem om (de injectieflacon met concentraat bevindt zich bovenaan). Trek de zuiger langzaam achteruit om het concentraat in de spuit op te zuigen (afbeelding e). | 2. | Druk de filternaald in de injectieflacon met gereconstitueerde Recombinate. |
| 3. | Koppel de spuit los. | 3. | Spuit lucht in de injectieflacon en zuig het gereconstitueerde materiaal op in de spuit. |
| 4. | Bevestig de toedieningsset op de spuit. Injecteer intraveneus. Het preparaat kan worden toegediend met een snelheid van maximaal 10 ml/min. Vóór en tijdens de toediening van Recombinate moet de polsslag worden bepaald. Indien er een significante stijging optreedt, volstaat doorgaans een verlaging van de toedieningssnelheid of een tijdelijke onderbreking van de injectie om de symptomen onmiddellijk te laten verdwijnen. (Zie rubrieken 4.4. en 4.8.) | 4. | Verwijder de filternaald en gooi deze weg. Bevestig de toedieningsset op de spuit. Injecteer intraveneus. Het preparaat kan worden toegediend met een snelheid van maximaal 10 ml/min. Vóór en tijdens de toediening van Recombinate moet de polsslag worden bepaald. Indien er een significante stijging optreedt, volstaat doorgaans een verlaging van de toedieningssnelheid of een tijdelijke onderbreking van de injectie om de symptomen onmiddellijk te laten verdwijnen. (Zie rubrieken 4.4. en 4.8.) |
| Afbeelding d Afbeelding e | 5. | Een aparte niet-gebruikte filternaald moet worden gebruikt om elke injectieflacon met gereconstitueerde Recombinate te verwijderen. |
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH, Industriestrasse 67, A-1221 Wenen, Oostenrijk
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Recombinate 250 IE/10 ml, poeder en oplosmiddel voor oplossing voor injectie: RVG 16030
Recombinate 500 IE/10 ml, poeder en oplosmiddel voor oplossing voor injectie: RVG 16031
Recombinate 1000 IE/10 ml, poeder en oplosmiddel voor oplossing voor injectie: RVG 16032
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 mei 1993.
Datum van laatste verlenging: 11 mei 2008.
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke herziening betreft de rubrieken 2, 4.2, 4.4, 4.8 en 5.1 : 7 mei 2021
  |