


SmPC (samenvatting van de productkenmerken) - Beriplex P/N
1. NAAM VAN HET GENEESMIDDEL
Beriplex P/N 250 IE, poeder en oplosmiddel voor oplossing voor injectie.
Beriplex P/N 500 IE, poeder en oplosmiddel voor oplossing voor injectie.
Beriplex P/N 1000 IE, poeder en oplosmiddel voor oplossing voor injectie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Beriplex wordt gepresenteerd als poeder en oplosmiddel voor injectie dat humaan protrombincomplex bevat. Het product bevat nominaal de volgende internationale eenheden (IE) aan humane stollingsfactoren:
| Naam van het bestanddeel | Gehalte na reconstitutie (IE/ml) | Beriplex P/N 250 gehalte per injectieflacon (IE) | Beriplex P/N 500 gehalte per injectieflacon (IE) | Beriplex P/N 1000 gehalte per injectieflacon (IE) |
| Werkzame bestanddelen | ||||
| Humane stollingsfactor II | 20 – 48 | 200 – 480 | 400 – 960 | 800 – 1920 |
| Humane stollingsfactor VII | 10 – 25 | 100 – 250 | 200 – 500 | 400 – 1000 |
| Humane stollingsfactor IX | 20 – 31 | 200 – 310 | 400 – 620 | 800 – 1240 |
| Humane stollingsfactor X | 22 – 60 | 220 – 600 | 440 – 1200 | 880 – 2400 |
| Andere werkzame bestanddelen | ||||
| Proteïne C | 15 – 45 | 150 – 450 | 300 – 900 | 600 – 1800 |
| Proteïne S | 12 – 38 | 120 – 380 | 240 – 760 | 480 – 1520 |
Het totale proteïnegehalte is 6 – 14 mg/ml bereide oplossing.
De specifieke activiteit van factor IX is 2.5 IE per mg totaal proteïne.
De activiteit van alle stollingsfactoren en Proteïne C en S (antigen) werden getest volgens de huidig geldende internationale WHO-Standaarden.
Hulpstof met bekend effect:
Natrium tot 343 mg (ongeveer 15 mmol) per 100 ml oplossing.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Wit of lichtgekleurd poeder of brokkelige massa.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
- Behandeling en perioperatieve profylaxe van bloedingen bij verworven deficiëntie van de stollingsfactoren van het protrombinecomplex, zoals bij deficiëntie ten gevolge van een behandeling met vitamine-K-antagonisten, of in het geval van een overdosis van vitamine-K-antagonisten waarbij snelle correctie van de deficiëntie vereist is.
- Behandeling en perioperatieve profylaxe van bloedingen in geval van een aangeboren deficiëntie van één der vitamine K-afhankelijke stollingsfactoren als er geen gezuiverde, specifieke producten met stollingsfactoren beschikbaar zijn.
4.2 Dosering en wijze van toediening
Dosering
Hieronder worden enkel algemene richtlijnen voor de dosering gegeven. De behandeling dient opgestart te worden onder toezicht van een arts met ervaring in de behandeling van stollingstoornissen. De dosering en de duur van de substitutiebehandeling zijn afhankelijk van de therapeutische indicatie, de ernst van de stoornis, de locatie en ernst van de bloeding en de klinische toestand van de patiënt.
De hoeveelheid en de toedieningsfrequentie moeten op individuele basis worden berekend. De toedieningsintervallen moeten worden aangepast aan de verschillende circulerende halfwaardetijden van de respectieve stollingsfactoren in het protrombinecomplex (zie rubriek 5.2). De individueel vereiste dosering kan alleen worden bepaald door regelmatige meting van de individuele plasmaconcentraties van de betrokken stollingsfactoren of op basis van algemene testen van de protrombinecomplexspiegels (INR, Quicktest) en een continue monitoring van de klinische toestand van de patiënt.
In geval van ernstige chirurgische interventies is een precieze monitoring van de substitutietherapie door middel van stollingstesten essentieel (testen voor specifieke stollingsfactoren en/of algemene testen voor protrombinecomplexspiegels).
Bloedingen en perioperatieve profylaxe van bloedingen tijdens behandeling met vitamine K-antagonisten.
De dosering hangt af van de INR voor behandeling en de streef-INR. De INR vóór behandeling moet worden gemeten zo kort mogelijk vóór dosering teneinde de juiste dosis Beriplex te bepalen. In de volgende tabel worden de approximatieve doses (ml/kg lichaamsgewicht van het gereconstitueerde product en IE Factor IX/kg lg) gegeven die vereist zijn voor normalisering van de INR (bv. < 1,3) bij verschillende initiële INR-waarden.
| INR vóór behandeling | 2,0 - 3,9 | 4,0 - 6,0 | > 6,0 |
| Approximatieve dosis ml/kg lichaamsgewicht | 1 | 1,4 | 2 |
| Approximatieve dosis IE (factor IX)/kg lichaamsgewicht | 25 | 35 | 50 |
Dosering is gebaseerd op een lichaamsgewicht van maximum 100 kg. Voor patiënten die meer dan 100 kg wegen mag de maximale eenmalige dosis (IE factor IX) niet hoger zijn dan 2500 IE voor een INR van 2,0 - 3,9, niet meer dan 3500 IE voor een INR van 4,0 - 6,0 en niet meer dan 5000 IE voor een INR van > 6,0.
Correctie van de door vitamine K-antagonisten veroorzaakte stoornis van de hemostase wordt gewoonlijk verkregen ongeveer 30 minuten na injectie. Gelijktijdige toediening van vitamine K moet worden overwogen bij patiënten die Beriplex krijgen voor de dringende correctie van vitamine K-antagonisten, aangezien het effect van vitamine K gewoonlijk binnen 4 tot 6 uur optreedt. Herhaalde dosering van Beriplex bij patiënten bij wie een dringende correctie van de behandeling met vitamine K antagonisten vereist is, wordt niet ondersteund door klinische gegevens en is daarom niet aanbevolen.
Deze aanbevelingen zijn gebaseerd op gegevens van klinische studies met een beperkt aantal patiënten. Het herstel en de duur van het effect kunnen variëren, daarom is monitoring van de INR tijdens behandeling vereist.
Bloedingen en perioperatieve profylaxe bij een aangeboren tekort aan een van de vitamine K-afhankelijke stollingsfactoren als er geen specifieke stollingsfactorproducten voorhanden zijn.
De berekening van de vereiste dosering van protrombinecomplexconcentraat is gebaseerd op gegevens van klinische studies:
- 1 IE factor IX per kg lichaamsgewicht zal naar verwachting de plasmafactor IX-activiteit met 1,3 % van de normale waarde verhogen (0,013 IE/ml)
- 1 IE factor VII per kg lichaamsgewicht verhoogt de plasmafactor VII-activiteit met 1,7 % van de normale waarde (0,017 IE/ml) • 1 IE factor II per kg lichaamsgewicht verhoogt de plasmafactor II-activiteit met 1,9 % van de normale waarde (0,019 IE/ml)
- 1 IE factor X per kg lichaamsgewicht verhoogt de plasmafactor X-activiteit met 1,9 % van de normale waarde (0,019 IE/ml).
De dosis van een specifieke toegediende factor wordt uitgedrukt in internationale eenheden (IE), die gerelateerd zijn aan de huidige WHO-standaard voor elke factor. De activiteit in het plasma van een specifieke stollingsfactor wordt uitgedrukt in percentage (in verhouding tot normaal plasma) of in internationale eenheden (in verhouding tot de internationale standaard voor de specifieke stollingsfactor).
Eén internationale eenheid (IE) van een stollingsfactoractiviteit is equivalent aan de hoeveelheid in één ml normaal menselijk plasma.
Zo is de berekening van de vereiste dosering van factor X gebaseerd op de bevinding dat 1 internationale eenheid (IE) factor X per kg lichaamsgewicht de plasmafactor X-activiteit verhoogt met 0,019 IE/ml.
De vereiste dosering wordt met de volgende formule bepaald:
Vereiste eenheden: lichaamsgewicht [kg] x gewenste stijging van factor X [IE/ml] x 53 waarbij 53 (ml/kg) het omgekeerde is van de geraamde opbrengst.
Let op, de berekening is gebaseerd op gegevens van patiënten die vitamine K-antagonisten krijgen. Een berekening gebaseerd op gegevens van gezonde personen zou een lagere schatting van de vereiste dosis geven.
Als de individuele opbrengst bekend is, moet die waarde worden gebruikt bij de berekening.
Product specifieke informatie is afkomstig van klinische studies bij gezonde vrijwilligers (N = 15) en bij correctie van de behandeling met vitamine K-antagonisten bij acute zware bloeding of peri-operatieve profylaxe van bloeding (N = 98, N = 43) (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Beriplex bij kinderen en adolescenten is nog niet vastgesteld in gecontroleerde klinische studies (zie rubriek 4.4).
Oudere patiënten
De dosering en de wijze van toediening bij ouderen (> 65 jaar) is conform de algemene aanbevelingen.
Wijze van toediening
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening , zie rubriek 6.6. De gereconstitueerde oplossing moet intraveneus worden toegediend (niet meer dan 8 ml/minuut*).
De oplossing moet helder of licht doorschijnend zijn.
*In klinische studies met Beriplex werden patiënten van < 70 kg gedoseerd aan een maximale infusiesnelheid van 0,12 ml/kg/min (minder dan 8 ml/min).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
In het geval van diffuse intravasale bloedstolling mogen protrombinecomplex-preparaten alleen toegepast worden nadat de verbruikfase is beëindigd.
Heparine-geïnduceerde trombocytopenie in de anamnese.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Er moet advies worden ingewonnen van een specialist die ervaring heeft met de behandeling van stollingsstoornissen.
Bij patiënten met een verworven deficiëntie van de vitamine K-afhankelijke stollingsfactoren (bijvoorbeeld veroorzaakt door de behandeling met vitamine-K-antagonisten), mag Beriplex alleen worden gebruikt wanneer snelle correctie van de protrombinecomplex-spiegels noodzakelijk is, zoals bij ernstige bloedingen of bij een spoedeisende operatie. In andere gevallen is een dosisvermindering van de vitamine-K-antagonist en/of toediening van vitamine K gewoonlijk voldoende.
Patiënten die een vitamine-K-antagonist nemen, kunnen een onderliggende verhoogde stollingsneiging vertonen en een infuus met humaan protrombinecomplex kan die situatie verergeren.
Bij aangeboren deficiëntie van een van de vitamine K-afhankelijke factoren moeten, indien beschikbaar, specifieke stollingsfactorproducten worden gebruikt.
Indien er allergische of anafylactische reacties optreden, moet de toediening van Beriplex onmiddellijk worden gestaakt (dat wil zeggen dat de injectie wordt onderbroken) en moet er met een passende behandeling worden begonnen. De therapeutische maatregelen zijn afhankelijk van de aard en de ernst van de bijwerking. De gangbare medische standaarden voor de behandeling van shock moeten in acht genomen worden.
Er bestaat een risico op trombose of diffuse intravasale bloedstolling wanneer patiënten met een aangeboren of verworven deficiëntie behandeld worden met humaan protrombinecomplex, vooral bij herhaalde toediening. Het risico kan hoger zijn bij de behandeling van geïsoleerde factor VII-deficiëntie omdat de concentraties van andere vitamine K-afhankelijke stollingsfactoren, die een langere halveringstijd hebben, tot waarden kunnen stijgen die aanzienlijk hoger zijn dan normaal. Patiënten die met protrombinecomplex behandeld worden, moeten nauwkeurig gecontroleerd worden op symptomen van diffuse intravasale bloedstolling of trombose.
Vanwege het risico op trombo-embolische complicaties moet er een zorgvuldige controle plaatsvinden bij toediening van Beriplex aan patiënten met coronaire hartaandoeningen of myocardinfarct in de anamnese, aan patiënten met een leveraandoening, aan patiënten die per- of postoperatief behandeld worden, aan neonaten of aan patiënten die een risico hebben op trombo-embolische verschijnselen, diffuse intravasale stolling of simultane remmerdeficiëntie. In al die situaties moet het mogelijke voordeel van de behandeling met Beriplex worden afgewogen tegen het mogelijke risico van dergelijke complicaties.
Bij patiënten met diffuse intravasale stolling kan in bepaalde omstandigheden substitutie van de stollingsfactoren van het protrombinecomplex noodzakelijk zijn. Die substitutie mag echter pas worden uitgevoerd na beëindiging van de verbruikfase (bijvoorbeeld door behandeling van de onderliggende oorzaak, persisterende normalisering van de antitrombine III-spiegel).
Het corrigeren van de effecten van vitamine K-antagonisten stelt de patiënten bloot aan het risico op trombo-embolie gerelateerd aan de onderliggende ziekte. Hervatting van de anticoagulatie moet zo spoedig mogelijk zorgvuldig worden overwogen.
Het optreden van heparine-geïnduceerde trombocytopenie, type II (HIT, type II) behoort tot de mogelijke bijwerkingen. De kenmerken van HIT zijn een daling van het aantal bloedplaatjes met > 50% en/of het optreden van nieuwe of onverklaarbare trombo-embolische complicaties tijdens de heparinebehandeling. De eerste symptomen treden op binnen 4 tot 14 dagen na de start van de heparinebehandeling, maar kunnen optreden binnen 10 uur bij patiënten die recentelijk werden blootgesteld aan heparine (in de loop van de voorafgaande 100 dagen).
Nefrotisch syndroom is in enkele gevallen gemeld na pogingen tot immuuntolerantie-inductie bij hemofilie B-patiënten met factor IX-remmers en allergische reacties in de anamnese.
Er zijn geen gegevens beschikbaar over het gebruik van Beriplex in geval van perinatale bloeding door vitamine K tekort bij neonaten.
Beriplex bevat tot 343 mg natrium (ongeveer 15 mmol) per 100 ml. Hiermee dient rekening gehouden te worden bij patiënten met een zoutarm dieet.
Virusveiligheid
Standaardmaatregelen om infecties door het gebruik van geneesmiddelen die worden gemaakt van menselijk bloed of plasma te voorkomen, zijn onder meer een selectie van bloed- en plasmadonoren, het testen van elke donatie en plasmapool op tekenen van virussen/infecties en het inlassen van bepaalde stappen in het productieproces voor het inactiveren of verwijderen van virussen. Ondanks deze maatregelen kan de mogelijkheid van een overdracht van een infectie niet volledig worden uitgesloten bij toediening van geneesmiddelen bereid uit menselijk bloed of plasma. Dit geldt ook voor onbekende of nieuwe virussen of andere pathogenen.
De genomen maatregelen worden verondersteld doeltreffend te zijn voor omhulde virussen, zoals humane immunodeficiëntievirus (HIV), hepatitis B virus (HBV) en hepatitis C virus (HCV), en voor de niet omhulde hepatitis A (HAV) en parvovirus B19 virussen.
Geschikte vaccinatie (hepatitis A en B) dient algemeen te worden overwogen bij patiënten die regelmatig/herhaaldelijk protrombincomplex producten afgeleid uit menselijk plasma toegediend krijgen.
Het is ook sterk aan te raden bij elke toediening van Beriplex aan een patiënt, de naam en het partijnummer van het product te noteren om een link te hebben met de patiënt en een productpartij.
4.5 Interactie met andere geneesmiddelen en andere vormen van interactie
Humane protrombinecomplex producten neutraliseren het effect van een behandeling met vitamine K-antagonisten, maar er zijn geen interacties met andere geneesmiddelen bekend.
Wanneer bloedstollingstesten uitgevoerd worden die gevoelig zijn voor heparine, bij patiënten die hoge doses humaan protrombinecomplex krijgen, dient met de heparine als bestanddeel van het toegediende geneesmiddel rekening gehouden te worden.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap en borstvoeding
De veiligheid van humaan protrombinecomplex voor gebruik bij de mens tijdens zwangerschap en borstvoeding is niet vastgesteld. Onderzoek bij dieren is niet geschikt om de veiligheid te beoordelen wat betreft zwangerschap, ontwikkeling van embryo/foetus en de bevalling/postnatale ontwikkeling.
Beriplex mag daarom alleen tijdens zwangerschap en borstvoeding worden gebruikt indien hiervoor een strikte indicatie bestaat.
Vruchtbaarheid
Er zijn geen gegevens met betrekking tot vruchtbaarheid ter beschikking
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er werd geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Allergische of anafylaxie-achtige reacties werden soms waargenomen, met inbegrip van ernstige anafylactische reacties (zie rubriek 4.4).
Substitutietherapie kan leiden tot vorming van circulerende antilichamen die een of meerdere factoren van het humaan protrombinecomplex remmen. Indien dergelijke remmers ontstaan, zal die situatie herkenbaar zijn door een ondermaatse klinische respons. In dergelijke gevallen verdient het aanbeveling om contact op te nemen met een gespecialiseerd hemofiliecentrum voor advies. Er zijn anafylactische reacties waargenomen bij patiënten met antilichamen tegen factoren die opgenomen zijn in Beriplex.
Stijging van de lichaamstemperatuur werd vaak waargenomen.
Er bestaat een risico op trombo-embolische episoden na toediening van humaan protrombinecomplex (zie rubriek 4.4).
Lijst van bijwerkingen van Beriplex in tabelvorm
De volgende bijwerkingen zijn gebaseerd op gegevens afkomstig van klinische studies, postmarketing ervaring en wetenschappelijke literatuur.
Onderstaande tabel is ingedeeld volgens de MedDRA-systeem-/orgaanklassen (SOC en voorkeurstermen). De frequenties zijn gebaseerd op gegevens afkomstig van klinische studies, volgens de volgende conventie: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| MedDRA Standaard Systeem/Orgaanklassen | Bijwerking volgens PT (MedDRA Preferred Term) | Frequentie van bijwerking |
|---|---|---|
| Bloedvataandoeningen en andere SOC’s | Trombo-embolische accidenten* | Vaak |
| Bloed- en lymfestelselaandoeningen | Verspreide intravasculaire stolling | Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid of allergische reacties | Soms |
| Anafylactische reacties met inbegrip van anafylactische shock | Niet bekend | |
| Ontwikkeling van antilichamen | Niet bekend | |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Verhoogde lichaamstemperatuur | Vaak |
*met inbegrip van gevallen met fatale afloop
Voor de veiligheid ten aanzien van overdraagbare stoffen, zie rubriek 4.4.
Pediatrische patiënten
Er zijn geen gegevens beschikbaar over het gebruik van Beriplex bij pediatrische patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Om overdosering te voorkomen, moet tijdens de behandeling de stollingsstatus regelmatig gecontroleerd worden: het gebruik van hoge doses protrombinecomplex-concentraat (overdosering) werd geassocieerd met myocardinfarct, diffuse intravasale stolling, veneuze trombose en longembolie. In geval van overdosering bestaat er een verhoogd risico op trombo-embolische complicaties of diffuse intravasale stolling bij patiënten met risico voor die complicaties.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: hemostatica, bloedstollingsfactoren II, VII, IX en X in combinatie
ATC-code: B02B D01
De stollingsfactoren II, VII, IX en X, die in de lever met behulp van vitamine K gesynthetiseerd worden, worden doorgaans met de term protrombinecomplex aangeduid. Naast die stollingsfactoren bevat Beriplex de vitamine K-afhankelijke stollingsremmers Proteïne C en Proteïne S.
Factor VII is het zymogeen van de actieve serineprotease factor VIIa, die het extrinsieke bloedstollingssysteem initieert. Het weefseltromboplastinefactor-factor VIIa-complex, activeert de bloedstollingsfactoren IX en X, zodat factor IXa and Xa gevormd worden. Bij verdere activering van de stollingscascade wordt protrombine (factor II) geactiveerd en omgezet in trombine. Door de werking van trombine wordt fibrinogeen omgezet in fibrine, waardoor klontering optreedt. De normale trombinevorming is ook van groot belang voor de functie van de bloedplaatjes bij de primaire hemostase.
Geïsoleerde, ernstige deficiëntie van factor VII leidt tot een verminderde trombinevorming en tot bloedingneiging doordat de fibrinevorming en de primaire hemostase verstoord zijn. Geïsoleerde deficiëntie van factor IX is een van de klassieke vormen van hemofilie (hemofilie B). De geïsoleerde deficiëntie van factor II of factor X komt zeer zelden voor maar veroorzaakt in ernstige vorm een bloedingneiging gelijkend op klassieke hemofilie.
De andere bestanddelen, de bloedstollingsremmers Proteïne C en Proteïne S, worden eveneens in de lever gesynthetiseerd. De biologische activiteit van Proteïne C wordt versterkt door de co-factor Proteïne S.
Geactiveerde Proteïne C remt de bloedstolling door inactivering van de stollingsfactoren Va en VIIIa. Proteïne S ondersteunt als co-factor van Proteïne C de inactivering van de bloedstolling. Proteïne C-deficiëntie kan het risico op trombose verhogen.
Bij de behandeling met vitamine-K-antagonisten treedt een verworven deficiëntie op van vitamine K-afhankelijke stollingsfactoren. Indien de deficiëntie ernstig wordt, resulteert dat in een ernstige bloedingneiging, die vooral gekenmerkt wordt door retroperitoneale of cerebrale bloedingen in tegenstelling tot de gebruikelijke spier- en gewrichtsbloedingen. Ernstige leverinsufficiëntie resulteert ook in een merkbare daling van de vitamine K-afhankelijke stollingsfactoren en een klinisch relevante bloedingneiging. Deze bloedingneiging is vaak complex als gevolg van de gelijktijdige “low-grade” intravasale stolling, lage concentraties van de bloedplaatjes, deficiëntie van de stollingsremmers en verstoorde fibrinolyse.
De toediening van humaan protrombinecomplex verhoogt de plasmaspiegels van de vitamine K-afhankelijke stollingsfactoren en kan tijdelijk de stollingsstoornis corrigeren bij patiënten die een deficiëntie hebben van een of meer van die factoren.
5.2 Farmacokinetische eigenschappen
Farmacokinetische en in vivo recovery gegevens werden bekomen in studie met gezonde vrijwilligers (N = 15) en in 2 studies aangaande de correctie van behandeling met vitamine K-antagonisten bij acute zware bloeding of peri-operatieve profylaxe van bloeding (N = 98, N = 43).
Studie bij gezonde vrijwilligers
Aan 15 gezonde vrijwilligers werd 50 IE/kg Beriplex toegediend. De IVR is de toename in meetbare hoeveelheden aan bloedstollingsfactor in het plasma (IE/ml) die kan verwacht worden na infusie van stollingsfactoren (IE/kg) onder de vorm van een dosis Beriplex.
Toename in IVR voor de factoren II, VII, IX en X en Proteïne C en S werden bepaald. Maximum hoeveelheden voor elk van de factoren werden bereikt binnen een tijdsspanne van 3 uur. Gemiddelde toename van de IVRs lag tussen 0,016 IE/ml voor Factor IX en 0,028 voor Proteïne C. Mediane plasmahalfwaardetijden en toename in IVR worden als volgt weergegeven:
| Parameter | Mediane plasma halfwaardetijd (range)/uren | Toename in IVR (IE/ml per IE/kg lg) Geometrisch 90% CI† gemiddelde |
|---|---|---|
Factor II Factor VII Factor IX Factor X Proteïne C Proteïne S | 60 (25-135) 4 (2-9) 17 (10-127)* 31 (17-44) 47 (9-122)* 49 (33-83)* | 0,022 (0,020-0,023) 0,024 (0,023-0,026) 0,016 (0,014-0,018) 0,021 (0,020-0,023) 0,028 (0,027-0,030) 0,020 (0,018-0,021) |
CI: confidentie-interval
*terminaal halfleven; 2-compartiment model
Beriplex wordt op dezelfde wijze in het lichaam verdeeld en gemetaboliseerd als de endogene stollingsfactoren II, VII, IX en X.
Intraveneuze toediening betekent dat het preparaat onmiddellijk beschikbaar is; de biologische beschikbaarheid is evenredig met de toegediende dosis.
Studie in verband met de correctie van vitamine K-antagonisten bij acute zware bloeding:
De gemiddelde in vivo recovery (IVR) werd berekend bij 98 vrijwilligers die Beriplex kregen voor de behandeling van bloeding gedurende een behandeling met vitamine K-antagonisten. De toename in IVR response varieerde tussen 0,016 IE/ml voor factor VII en 0,019 IE/ml voor Proteïne C.
Studie in verband met de correctie van vitamine K-antagonisten bij acute zware bloeding of peri-operatieve profylaxe van bloeding:
De gemiddelde in vivo recovery (IVR) werd berekend bij 43 vrijwilligers die Beriplex kregen voor de behandeling van bloeding of voor peri-operatieve profylaxe van bloeding gedurende een behandeling met vitamine K-antagonisten. De intraveneuze toediening van 1 IE/kg Beriplex verhoogde de plasmawaarden van de vitamine K-afhankelijke stollingsfactoren met 0,013 tot 0,023 IE/ml.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Beriplex bevat de factoren van het protrombinecomplex (factoren II, VII, IX en X) als werkzame bestanddelen. Ze zijn afkomstig uit menselijk plasma en hun werking is dezelfde als die van endogene plasmabestanddelen.
Enkelvoudige dosis toxiciteitsonderzoek met het vooraf gepasteuriseerde maar niet nanogefiltreerde product toonde aan dat er een matige toxiciteit bestaat bij muizen na toediening van 200 IE/kg, de hoogste dosis die onderzocht werd. Een enkelvoudige IV dosis tot 100 IE/kg van het gepasteuriseerde en nanogefiltreerde product werd verdragen bij ratten. Preklinisch onderzoek naar herhaalde doses (chronische toxiciteit, carcinogeniteit en reproductietoxiciteit) kan logischerwijs niet worden uitgevoerd met behulp van conventionele diermodellen vanwege de vorming van antilichamen na de toediening van heterologe humane proteïnen.
De lokale tolerantie na intraveneuze toediening van Beriplex werd aangetoond bij konijnen. Een onderzoek bij konijnen naar neo-antigenen heeft geen indicatie opgeleverd voor het ontstaan van een neo-epitoop ten gevolge van het pasteurisatieproces.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder:
Heparine, humaan albumine, humaan antitrombine III, natriumchloride, natriumcitraat
HCl of NaOH (in kleine hoeveelheden voor pH aanpassing)
Oplosmiddel: Water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
De chemische en fysische stabiliteit na reconstitutie werd aangetoond gedurende 24 uur bij kamertemperatuur (max. 25°C). Vanuit microbiologisch standpunt dient het product echter onmiddellijk gebruikt te worden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C.
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Beriplex P/N 250:
Poeder: injectieflacon van kleurloos glas (Type II), afgesloten met een latex-vrije infusiestop (bromobutyl rubber), aluminiumsluiting en plastic “flip-off” dop.
Oplosmiddel: 10 ml water voor injectie in een injectieflacon van kleurloos glas (Type I), afgesloten met een latex-vrije infusiestop (chlorobutyl of bromobutyl rubber), aluminiumsluiting en plastic “flip-off” dop.
Injectie hulpmiddel: 1 overhevelsysteem 20/20
Beriplex P/N 500:
Poeder: injectieflacon van kleurloos glas (Type II), afgesloten met een latex-vrije infusiestop (bromobutyl rubber), aluminiumsluiting en plastic “flip-off” dop.
Oplosmiddel: 20 ml water for injectie in een injectieflacon van kleurloos glas (Type I), afgesloten met een latex-vrije infusiestop (chlorobutyl of bromobutyl rubber), aluminiumsluiting en plastic “flip-off” dop
Injectie hulpmiddel: 1 overhevelsysteem 20/20
Beriplex P/N 1000:
Poeder: injectieflacon van kleurloos glas (Type II), afgesloten met een latex-vrije infusiestop (bromobutyl rubber), aluminiumsluiting en plastic “flip-off” dop.
Oplosmiddel: 40 ml water for injectie in een injectieflacon van kleurloos glas (Type I), afgesloten met een latex-vrije infusiestop (chlorobutyl of bromobutyl rubber), aluminiumsluiting en plastic “flip-off” dop
Injectie hulpmiddel: 1 overhevelsysteem 20/20
Niet alle verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Toedieningswijze
Algemene instructies
- De bereide oplossing moet helder of licht opaalachtig zijn. Na filtratie/opzuigen (zie hieronder) moet het gereconstitueerd product voor toediening visueel gecontroleerd worden op partikels en verkleuring.
- Gebruik geen oplossingen die troebel zijn of neerslag bevatten.
- Het bereiden en opzuigen dient onder aseptische omstandigheden te gebeuren.
Bereiding
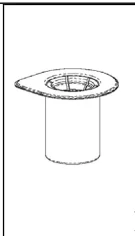
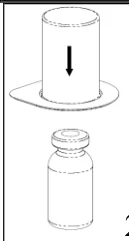
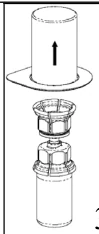
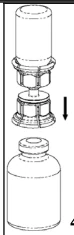
Breng het oplosmiddel op kamertemperatuur. Zorg ervoor dat de doppen van beide injectieflacons verwijderd zijn en dat de rubber stoppen met een antiseptische oplossing behandeld en droog zijn alvorens de Mix2Vial verpakking te openen.
 1 |
|
 2 |
|
 3 |
|
 4 |
|
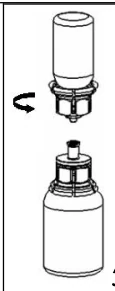 5 |
Gooi de flacon met het oplosmiddel en het daaraan verbonden blauwe uiteinde van de Mix2vial weg. |
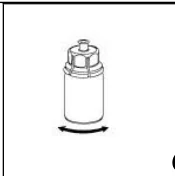 6 |
|
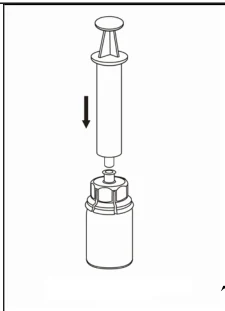 7 |
|
Opzuigen en toediening
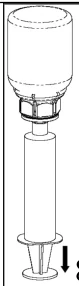 8 |
|
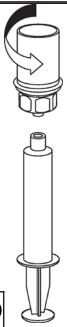 9 |
|
Zorg ervoor dat er geen bloed in de spuit met product komt aangezien het bloed kan stollen in de spuit en aldus fibrineklonters zouden toegediend worden aan de patiënt.
In het geval dat meer dan 1 flacon Beriplex vereist is, is het mogelijk om meerdere flacons Beriplex voor één enkele infusie samen te brengen met het behulp van in de handel beschikbare infusiesets.
De Beriplex oplossing moet niet verdund worden.
De bereide oplossing moet intraveneus worden toegediend (niet meer dan 8 ml/minuut)*.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
*In klinische studies met Beriplex werden patiënten van < 70 kg gedoseerd aan een maximale infusiesnelheid van 0,12 ml/kg/min (minder dan 8 ml/min).
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Beriplex P/N 250 IE RVG 101080
Beriplex P/N 500 IE RVG 101094
Beriplex P/N 1000 IE RVG 112293
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning RVG 101080 en 101094: 01 april 2008.
Datum van laatste verlenging: 27 december 2017.
Datum van eerste verlening van de vergunning RVG 112293: 20 maart 2013.
Datum van laatste verlenging: 27 december 2017
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.5: 21-december 2021