


SmPC (samenvatting van de productkenmerken) - Wilfactin
1. NAAM VAN HET GENEESMIDDEL
Wilfactin 100 IE/ml, poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Wilfactin wordt geleverd als poeder en oplosmiddel voor oplossing voor injectie met een nominale inhoud van 500 IE, 1.000 IE of 2.000 IE humane von-willebrandfactor (VWF) per injectieflacon.
Het product bevat ongeveer 100 IE/ml humane von-willebrandfactor bij reconstitutie met 5 ml (500 IE), 10 ml (1.000 IE) of 20 ml (2.000 IE) water voor injectie.
Vóór toevoeging van albumine is de specifieke activiteit van Wilfactin groter dan of gelijk aan 60 IE van VWF:RCo/mg proteïne.
De sterkte van de VWF (IE) wordt gemeten volgens de ristocetine cofactor activiteit (VWF:RCo) vergeleken met de Internationale Standaard voor von-willebrandfactor concentraat (WHO).
De hoeveelheid humane factor VIII (FVIII) in Wilfactin is ≤ 10 IE/100 IE VWF:RCo.
De sterkte van FVIII (IE) wordt bepaald met de chromogene test volgens de Europese Farmacopee.
Hulpstof met bekend effect:
Dit geneesmiddel bevat natrium:
- Eén injectieflacon van 5 ml (500 IE) bevat 0,15 mmol (3,4 mg) natrium.
- Eén injectieflacon van 10 ml (1.000 IE) bevat 0,3 mmol (6,9 mg) natrium.
- Eén injectieflacon van 20 ml (2.000 IE) bevat 0,6 mmol (13,8 mg) natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: wit of lichtgeel poeder of brokkelige vaste stof.
Oplosmiddel: helder en kleurloos.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Wilfactin is geïndiceerd voor de preventie en de behandeling van hemorragie of chirurgische bloeding bij patiënten met de ziekte van von Willebrand (VWD) als behandeling met desmopressine (DDAVP) alleen niet effectief of gecontra-indiceerd is.
Wilfactin kan door alle leeftijdsgroepen worden gebruikt.
Wilfactin mag niet gebruikt worden bij de behandeling van hemofilie A.
4.2. Dosering en wijze van toediening
De behandeling van de ziekte van von Willebrand moet gebeuren onder toezicht van een arts met ervaring in de behandeling van hemostatische stoornissen.
Dosering
Over het algemeen verhoogt 1 IE/kg von-willebrandfactor de circulerende spiegel VWF:Rco met 0,02 IE/ml (2%).
De te bereiken spiegel VWF:Rco is > 0,6 IE/ml (60%) en die van FVIII:C is > 0,4 IE/ml (40%).
De hemostase kan niet verzekerd worden tot de coagulerende activiteit van factor VIII (FVIII:C) 0,4 IE/ml (40%) heeft bereikt. Een eenmalige injectie van von-willebrandfactor alleen veroorzaakt geen maximale stijging van FVIII:C gedurende ten minste 6-12 uur. Daarmee kan de FVIII:C-spiegel niet onmiddellijk worden gecorrigeerd. Dus als de basisplasmaspiegel van FVIII:C bij de patiënt onder dit kritieke niveau is, moet in alle situaties waar een snelle verbetering van hemostase bereikt moet worden, zoals behandeling van een bloeding, ernstig trauma of spoedeisende chirurgie, een factor VIII-product worden toegediend met de eerste injectie van von-willebrandfactor om een hemostatische plasmaspiegel van FVIII:C te bereiken.
Als echter geen onmiddellijke stijging in FVIII:C nodig is, bijvoorbeeld bij een geplande chirurgie, of als de basisspiegel van FVIII:C voldoende is om een hemostase te verzekeren, kan de arts beslissen om de gelijktijdige toediening van FVIII bij de eerste injectie van VWF achterwege te laten.
- Begin van de behandeling:
De eerste dosis Wilfactin voor de behandeling van een bloeding of trauma is 40 tot 80 IE/kg. Dit moet gegeven worden met de vereiste hoeveelheid factor VIII die nodig is om een geschikte plasmaspiegel van FVIII:C te bereiken. De hoeveelheid factor VIII moet worden berekend op basis van de basisplasmaspiegel FVIII:C van de patiënt. Toediening moet onmiddellijk vóór de interventie of zo snel mogelijk na aanvang van de bloedingsepisode of het ernstige trauma. In geval van chirurgie moet het 1 uur vóór de ingreep worden toegediend.
Een startdosis Wilfactin van 80 IE/kg kan nodig zijn, vooral bij patiënten met de ziekte van von Willebrand type 3 waar het behoud van adequate spiegels hogere doses kan vereisen dan bij andere typen VWD.
Voor electieve chirurgie moet de behandeling met Wilfactin 12-24 uur vóór de chirurgie beginnen en deze moet 1 uur vóór de ingreep worden herhaald. In dit geval is gelijktijdige toediening van een factor VIII-product niet vereist omdat de endogene FVIII:C meestal het kritieke niveau van 0,4 IE/ml (40%) vóór de operatie zal hebben bereikt. Dit moet echter bij elke patiënt worden bevestigd.
- Volgende injecties:
Indien nodig moet de behandeling voortgezet worden met een geschikte dosis Wilfactin van 40-80 IE/kg per dag in 1 of 2 injecties per dag gedurende één tot meerdere dagen. De dosis en behandelingsduur hangen af van de klinische status van de patiënt, het type en de ernst van de bloeding en de spiegel van zowel VWF:RCo als FVIII:C.
- Langdurige profylaxe:
Wilfactin kan worden toegediend als langdurige profylaxe in een dosis die individueel voor elke patiënt wordt bepaald. Doseringen Wilfactin van 40 en 50 IE/kg, twee tot driemaal per week toegediend, verminderen het aantal hemorragische episodes.
- Ambulante behandeling:
Er kan een thuisbehandeling worden gestart, vooral in gevallen van kleine tot matige bloeding of tijdens langdurige profylaxe om bloeding te voorkomen, met de goedkeuring van de behandelende arts. De arts dient ervoor te zorgen dat er een geschikte training wordt verstrekt en dat de behandeling met vooraf bepaalde tussenpozen wordt herzien.
Pediatrische patiënten:
Voor elke indicatie is de dosering gebaseerd op lichaamsgewicht. De dosis en de duur van de behandeling moeten worden aangepast aan de klinische toestand van de patiënt en aan zijn/haar VWF:RCo- en FVIII:C-plasmaspiegels.
Begin van de behandeling:
- Voor kinderen jonger dan 6 jaar kan de aanvangsdosis afhankelijk zijn van het incrementele herstel (IH) van de patiënt of, als er geen IH-gegevens beschikbaar zijn, kan een aanvangsdosis tussen 60 en 100 IE/kg nodig zijn met als doel het verhogen van de VWF:RCo-waarden van de patiënten tot 100 IE/dl.
- Voor kinderen ouder dan 6 jaar en adolescenten is de dosering gelijk aan die voor volwassen patiënten.
- Volgende injecties:
Voor kinderen en adolescenten moeten vervolgdoses individueel worden afgestemd op de klinische toestand en de vWF:RCo-waarden en worden aangepast aan de klinische respons.
Bij electieve chirurgie:
- Bij kinderen jonger dan 6 jaar kan, na een eerste dosis die 12 tot 24 uur vóór de ingreep is toegediend, de herhaalde dosis 30 minuten vóór de ingreep worden toegediend.
- Voor kinderen ouder dan 6 jaar en adolescenten is de dosering gelijk aan die voor volwassen patiënten.
- Profylaxe:
Voor kinderen en adolescenten moeten de dosis en de frequentie van een nieuwe toediening individueel worden afgestemd op het incrementele herstel van de patiënt en de vWF:RCo-waarden en worden aangepast aan de klinische respons.
Wijze van toediening
Los de bereiding op zoals beschreven in rubriek 6.6.
Wilfactin moet intraveneus worden toegediend met een maximale snelheid van 4 ml/minuut.
4.3. Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij actief bloedende patiënten wordt aanbevolen om bij wijze van eerstelijnsbehandeling gelijktijdig met de von-willebrandfactor een FVIII-product toe te dienen met een laag FVIII-gehalte in een afzonderlijke spuit.
Overgevoeligheid
Zoals bij elke intraveneuze toediening van een uit plasma afgeleid proteïne, zijn overgevoeligheidsreacties mogelijk. Patiënten moeten van nabij worden gevolgd en onder nauwlettend toezicht worden gehouden voor mogelijke symptomen tijdens de injectieperiode. Patiënten dienen ingelicht te worden over de vroege tekenen van overgevoeligheidsreacties waaronder urticaria, gegeneraliseerde urticaria, beklemd gevoel op de borst, piepende ademhaling, hypotensie en anafylaxie. Bij dergelijke symptomen dient de toediening onmiddellijk te worden gestaakt. In geval van anafylactische shock, dient de gangbare medische behandeling te worden toegepast.
Overdraagbare agentia
Standaard maatregelen ter preventie van infecties als gevolg van het gebruik van geneesmiddelen bereid uit menselijk bloed of plasma omvatten de selectie van donors, het testen van individuele donaties en plasma pools voor specifieke markers van infectie en de inclusie van effectieve productiestappen voor de inactivatie/verwijdering van virussen.
Desondanks kan, wanneer geneesmiddelen bereid uit menselijk bloed of plasma worden toegediend, de mogelijkheid op overdracht van overdraagbare agentia niet volledig worden uitgesloten. Dat geldt ook voor onbekende of opkomende virussen en andere pathogenen.
De getroffen maatregelen worden als effectief beschouwd tegen omhulde virussen zoals humaan immunodeficiëntievirus (HIV), hepatitis-B-virus (HBV) en hepatitis-C-virus (HCV). De getroffen maatregelen kunnen van gelimiteerde waarde zijn tegen niet-omhulde virussen zoals hepatitis A (HAV) en parvovirus B19.
Infectie met parvovirus B19 kan ernstig zijn voor zwangere vrouwen (foetale infectie) en voor personen met immunodeficiëntie of versterkte erytropoëse (bijv. hemolytische anemie).
Een geschikte vaccinatie (hepatitis A en hepatitis B) moet worden overwogen voor patiënten die geregeld humaan plasma-afgeleide von-willebrandfactor krijgen.
Er wordt sterk aanbevolen om elke keer dat Wilfactin aan een patiënt wordt toegediend, de naam en het batchnummer van het product te registreren om een link te behouden tussen de patiënt en de batch van het product.
Trombo-embolie
Wilfactin is een von-willebrandfactorproduct met een laag FVIII-gehalte. Niettemin bestaat er een risico dat trombo-embolische voorvallen optreden, vooral bij patiënten met bekende klinische of laboratorium risicofactoren. Daarom moeten risicopatiënten gecontroleerd worden op vroege tekenen van trombose. Er moet een profylaxe tegen veneuze trombo-embolie worden ingesteld volgens de gangbare aanbevelingen.
Wanneer Wilfactin wordt gebruikt, moet de behandelende arts zich ervan bewust zijn dat langdurige behandeling een excessieve stijging van FVIII:C kan veroorzaken. Bij patiënten die een frequente toediening van Wilfactin vereisen, vooral in combinatie met een factor VIII-product, dienen de plasmaspiegels van factor VIII:C daarom te worden gecontroleerd om te vermijden dat ze te hoog blijven, waardoor het risico op trombo-embolische voorvallen kan toenemen.
Immunogeniciteit
Patiënten met de ziekte van von Willebrand, vooral type 3 patiënten, kunnen neutraliserende antilichamen (inhibitoren) tegen von-willebrandfactor ontwikkelen. Als de verwachte plasmaspiegels met VWF:Rco-activiteit niet worden bereikt, of als het bloeden niet met een gepaste dosis wordt gecontroleerd, moet een geschikte test worden uitgevoerd om na te gaan of een von-willebrandfactor-inhibitor aanwezig is. Bij patiënten met hoge waarden van de inhibitor is therapie met von-willebrandfactor mogelijk niet doeltreffend en moeten er andere therapeutische opties in overweging worden genomen.
Overwegingen in verband met de hulpstof (natriumgehalte)
Dit geneesmiddel bevat natrium. Als er meer dan 3300 IE wordt geïnjecteerd (meer dan 1 mmol natrium), moet hiermee rekening worden gehouden door patiënten die een gecontroleerd natriumdieet volgen (zie rubriek 2 voor de hoeveelheid per injectieflacon).
4.5. Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties bekend van humane von-willebrandfactor-producten met andere geneesmiddelen.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft de veiligheid van Wilfactin met betrekking tot de vruchtbaarheid, voortplanting, zwangerschap, embryonale/foetale ontwikkeling of peri- en postnatale ontwikkeling.
De veiligheid van Wilfactin tijdens de zwangerschap en de borstvoeding is niet onderzocht in klinische studies.
Wilfactin mag alleen worden toegediend aan zwangere en lacterende vrouwen met von-willebrandfactordeficiëntie als dat duidelijk geïndiceerd is.
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen invloed waargenomen op de rijvaardigheid of het vermogen om machines te bedienen.
4.8. Bijwerkingen
Samenvatting van het veiligheidsprofiel
Tijdens de behandeling met Wilfactin kunnen de volgende bijwerkingen optreden:
Allergische reacties en anafylactische reacties (waaronder shock in zeldzame gevallen), trombo-embolische voorvallen (meestal bij patiënten met risicofactoren), remmervorming tegen VWF en reacties op de toedieningsplaats.
Tabel met lijst van bijwerkingen
De tabel hieronder biedt een overzicht van bijwerkingen waargenomen in 6 klinische studies en één niet-interventionele studie na het in de handel brengen, en uit andere bronnen na het in de handel brengen. Tijdens de studies werden er 226 patiënten blootgesteld aan Wilfactin voor in totaal 16.640 blootstellingsdagen.
De bijwerkingen werden ingedeeld naar systeem/orgaanklasse (SoC), voorkeursterm-niveau (PT) en frequentie volgens MedDRA.
De frequentie van bijwerkingen werd bepaald volgens de volgende conventie: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Voor spontaan gemelde bijwerkingen na het in de handel brengen, is de rapporteringsfrequentie opgetekend als niet bekend.
| Systeem/orgaanklasse volgens de MedDRA-standaard | Bijwerkingen (Voorkeursterm) | Frequentie per aantal patiënten |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Von-willebrandfactor remming* | Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms |
| Anafylactische shock* | Niet bekend | |
| Zenuwstelselaandoeningen | Duizeligheid | Soms |
| Paresthesie, hypo-esthesie | Soms | |
| Bloedvataandoeningen | Opvliegers | Soms |
| Trombo-embolische voorvallen* | Niet bekend | |
| Huid- en onderhuidaandoeningen | Pruritus | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Reacties op de toedieningsplaats** (inclusief reactie op de infuusplaats, ontsteking van de infuusplaats en ontsteking op de bloedvatpunctieplaats) | Vaak |
| Gevoel van bedruktheid | Soms | |
| Rillingen, koud gevoel | Soms | |
| Pyrexie* | Niet bekend |
* Gemeld tijdens ervaring/toezicht na het in de handel brengen met een frequentie ‘niet bekend’, per conventie.
** MedDRA-groepstermen op hoog niveau (High Level Group Terms).
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheid of allergische reacties (waaronder mogelijk angio-oedeem, branderigheid en prikkelingen op de plaats van het infuus, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, urticaria, hypotensie, lipothymie/malaise, lethargie, misselijkheid, rusteloosheid, tachycardie, beklemd gevoel op de borst, tintelingen, braken, piepende ademhaling) zijn niet frequent waargenomen, en kunnen zich in sommige gevallen ontwikkelen tot ernstige anafylaxie (met inbegrip van shock).
Patiënten met de ziekte van von Willebrand, voornamelijk patiënten met type 3, kunnen in zeer zeldzame gevallen neutraliserende antilichamen (inhibitoren) ontwikkelen tegen von-willebrandfactor. Als zulke inhibitoren aanwezig zijn, zal de aandoening zich manifesteren als een onvoldoende klinische respons. Zulke antilichamen kunnen gepaard gaan met anafylactische reacties. Daarom moeten patiënten die een anafylactische reactie krijgen, worden beoordeeld op de aanwezigheid van een inhibitor.
In al zulke gevallen wordt aanbevolen om contact op te nemen met een gespecialiseerd hemofiliecentrum.
Wilfactin is een vonwillebrandfactorproduct met een laag FVIII-gehalte. Niettemin bestaat er een risico dat trombo-embolische voorvallen optreden, in het bijzonder bij patiënten met bekende klinische of laboratorium risicofactoren. Daarom moeten risicopatiënten in de gaten worden gehouden.
Voor veiligheidsinformatie met betrekking tot overdraagbare agentia, zie rubriek 4.4.
Pediatrische populatie
Wilfactin werd beoordeeld bij 56 patiënten jonger dan 18 jaar, van wie er 23 jonger waren dan 6 jaar, 21 tussen 6 en 11 jaar en 12 ouder dan 11 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl
4.9. Overdosering
Er zijn geen symptomen van overdosering met von-willebrandfactor gemeld. Trombo-embolische voorvallen kunnen optreden in geval van een ernstige overdosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie:
Antihemorragica: bloedstollingsfactoren, humane von-willebrandfactor,
ATC-code: B02BD10
Werkingsmechanisme
Wilfactin gedraagt zich op dezelfde manier als de endogene von-willebrandfactor.
De toediening van von-willebrandfactor maakt het mogelijk om de hemostatische afwijkingen die worden waargenomen bij patiënten met een tekort aan de von-willebrandfactor (ziekte van von Willebrand) op twee niveaus te corrigeren:
- Von-willebrandfactor herstelt de adhesie van de bloedplaatjes aan het vasculair subendotheel ter hoogte van het vaatletsel (het bindt zowel aan het vasculair subendotheel als aan de plaatjesmembraan). Dit zorgt voor primaire hemostase, zoals blijkt uit een verkorting van de bloedingstijd. Dit effect treedt onmiddellijk op en het is bekend dat dit grotendeels afhankelijk is van de graad van multimerisatie van de werkzame stof;
- Von-willebrandfactor produceert een vertraagde verbetering van de geassocieerde factor VIII-deficiëntie. Bij intraveneuze toediening bindt von-willebrandfactor aan de endogene factor VIII (die normaal door de patiënt wordt geproduceerd) en door stabilisatie van deze factor voorkomt het de snelle afbraak. Bijgevolg herstelt de toediening van zuivere von-willebrandfactor (VWF-product met een laag FVIII-gehalte) de spiegel van FVIII:C tot de normale waarde als een secundair effect na de eerste infusie. Toediening van een FVIII:C-houdende VWF-bereiding herstelt het gehalte aan FVIII:C onmiddellijk na de eerste infusie tot normale waarden.
5.2. Farmacokinetische eigenschappen
Er is een farmacokinetisch onderzoek met Wilfactin uitgevoerd bij 8 volwassen patiënten met de ziekte van von Willebrand type 3. Daarin is aangetoond dat voor VWF:RCo:
- de gemiddelde AUC0-∞ 3444 IE.uur/dl bedraagt na een eenmalige dosis Wilfactin van 100 IE/kg Wilfactin;
- de gemiddelde recuperatie 2,1 [IE/dl]/[IE/kg] van het geïnjecteerde preparaat bedraagt;
- de halveringstijd tussen 8 en 14 uur ligt, met een gemiddelde waarde van 12 uur;
- de gemiddelde klaring 3,0 ml/u/kg bedraagt.
De piekplasmaspiegel van von-willebrandfactor treedt gewoonlijk op binnen 30 minuten en 1 uur na injectie.
De normalisatie van het FVIII-gehalte is progressief, varieert en vereist gewoonlijk tussen 6 en 12 uur. Dit effect houdt 2 tot 3 dagen aan.
De verhoging van de spiegel van FVIII is progressief en de oorspronkelijke waarde wordt opnieuw bereikt na 6 tot 12 uur. De FVIII-spiegel stijgt gemiddeld 6% (IE/dl) per uur. Bijgevolg stijgt de FVIII:C spiegel 6 uur na de injectie naar ongeveer 40% (IE/dl) en blijft dit niveau gedurende 24 uur behouden, zelfs bij patiënten met een initiële FVIII:C-spiegel van minder dan 5% (IE/dl).
Pediatrische gegevens
Het volledige farmacokinetische profiel (Cmax, Tmax, AUC, klaring, halfwaardetijd en gemiddelde verblijftijd) na Wilfactin-injectie is niet gekarakteriseerd bij pediatrische patiënten <18 jaar oud.
Bij 7 kinderen jonger dan 6 jaar (2 tussen 28 dagen tot 23 maanden en 5 tussen 24 maanden tot 6 jaar) met ernstige ziekte van von Willebrand (5 met type 3, 1 met type 1 en 1 met type 2) werd na een gemiddelde infusie van 101,1 ± 5,0 IE/kg en 15 minuten na de infusie met een grote interindividuele variabiliteit (bereik van 1,14 tot 2,03) een gemiddeld VWF:RCo-incrementeel herstel van 1,75 ± 0,35 (IE/dl)/(IE/kg) waargenomen. Slechts vier van deze kinderen hadden zowel evalueerbare initiële als zes maanden durende controlehersteltests na blootstelling van 3 tot 9 behandelingsdagen. De waargenomen gemiddelde herstelratio was 0,87 ± 0,12 (IE/dl)/(IE/kg) (bereik van 0,7 tot 1,0).
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Op basis van gegevens verkregen uit verschillende preklinische studies met diermodellen, zijn er geen aanwijzingen voor andere toxische effecten van Wilfactin dan die als gevolg van de immunogeniciteit van humane proteïnen in proefdieren. De toxiciteit bij herhaalde toediening kan niet worden onderzocht door de ontwikkeling van antilichamen tegen heteroloog proteïne in diermodellen.
De gegevens uit het preklinisch veiligheidsonderzoek suggereren niet dat Wilfactin een mutageen vermogen heeft.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Poeder:
humane albumine,
arginine hydrochloride,
glycine,
natriumcitraat en
calciumchloride.
Oplosmiddel:
water voor injecties.
6.2. Gevallen van onverenigbaarheid
Wilfactin mag niet gemengd worden met andere geneesmiddelen in dezelfde spuit, met uitzondering van ‘van plasma afgeleide stollingsfactor VIII geproduceerd door LFB-BIOMEDICAMENTS’, waarmee onderzoek naar onverenigbaarheden is uitgevoerd. Deze FVIII-stollingsfactor is echter niet in alle landen in de handel verkrijgbaar.
Er mogen alleen goedgekeurde polypropyleeninjectiesets worden gebruikt, aangezien de behandeling kan falen als gevolg van adsorptie van humane von-willebrandfactor op de interne oppervlakken van sommige injectiematerialen.
6.3. Houdbaarheid
3 jaar.
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 24 uur bij 25°C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C. Bewaren in de oorspronkelijke verpakking ter bescherming tegen het licht.
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5. Aard en inhoud van de verpakking
Poeder in een injectieflacon (glas type I) met een stop (bromobutyl) en een beschermdop + 5 ml oplosmiddel in een injectieflacon (glas type I of type II) met een stop (bromobutyl of chlorobutyl) en een beschermdop met een transfersysteem - 1 per verpakking.
Poeder in een injectieflacon (glas type I) met een stop (bromobutyl) en een beschermdop + 10 ml oplosmiddel in een injectieflacon (glas type I of type II) met een stop (bromobutyl of chlorobutyl ) en een beschermdop met een transfersysteem - 1 per verpakking.
Poeder in een injectieflacon (glas type I) met een stop (bromobutyl) en een beschermdop + 20 ml oplosmiddel in een injectieflacon (glas type I of type II) met een stop (bromobutyl of chlorobutyl) en een beschermdop met een transfersysteem - 1 per verpakking.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
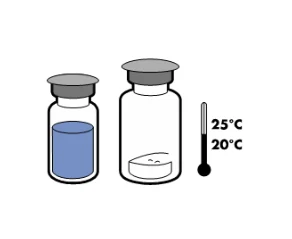 |
Reconstitutie
De momenteel toepasselijke richtlijnen voor aseptische procedures moeten worden gevolgd. Het transfersysteem wordt alleen gebruikt om het geneesmiddel te reconstitueren, zoals hieronder beschreven. Dit is niet bedoeld voor de toediening van het geneesmiddel aan de patiënt.
|
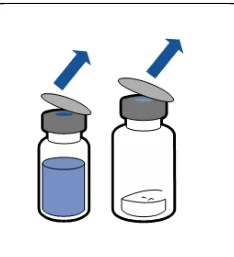
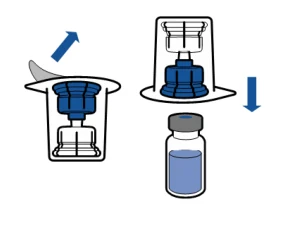
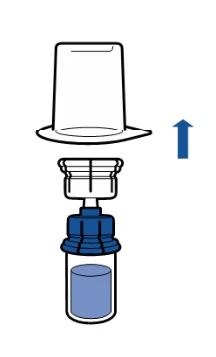
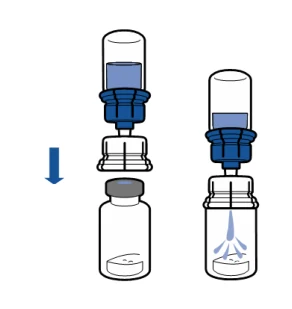
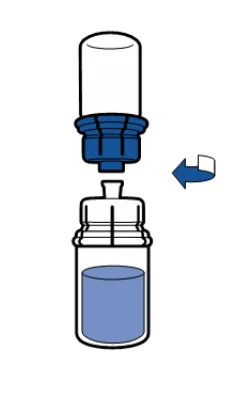
Het poeder lost over het algemeen onmiddellijk op en moet in minder dan 5 minuten opgelost zijn.
Toediening
|
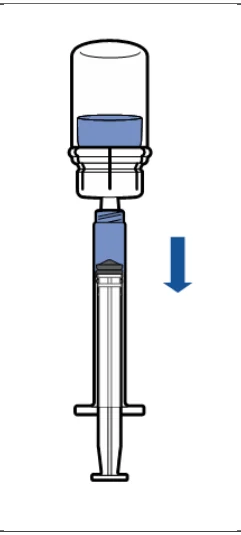
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Voorafgaand aan toediening dient het gereconstitueerde product visueel gecontroleerd te worden op neerslag en verkleuring. De oplossing moet helder of licht opalescent, kleurloos of licht gelig zijn. Gebruik geen oplossingen die troebel zijn of neerslag vertonen.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
LFB-BIOMEDICAMENTS
3, Avenue des Tropiques
ZA de Courtaboeuf
91940 Les Ulis
Frankrijk
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 32375
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 september 2008
Datum van laatste verlenging: 30 september 2008
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.4: 15 mei 2025