


SmPC (samenvatting van de productkenmerken) - Darzalex
DARZALEX 20 mg/ml concentraat voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
DARZALEX 20 mg/ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 5 ml bevat 100 mg daratumumab (20 mg daratumumab per ml). Elke injectieflacon van 20 ml bevat 400 mg daratumumab (20 mg daratumumab per ml).
Daratumumab is een humaan monoklonaal IgG1κ-antilichaam tegen CD38-antigeen, geproduceerd in een zoogdiercellijn (Chinese hamster ovarium) met gebruikmaking van recombinant-DNA-techniek.
Hulpstof met bekend effect
Elke 5 ml injectieflacon oplossing voor infusie bevat 273,3 mg sorbitol (E420). Elke 20 ml injectieflacon oplossing voor infusie bevat 1.093 mg sorbitol (E420).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
De oplossing is kleurloos tot geel, met een pH van 5,5 en een osmolaliteit van 310 tot 370 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
DARZALEX is geïndiceerd:
- in combinatie met lenalidomide en dexamethason of met bortezomib, melfalan en prednison voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie;
- in combinatie met bortezomib, thalidomide en dexamethason voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie;
- in combinatie met lenalidomide en dexamethason, of bortezomib en dexamethason voor de behandeling van volwassen patiënten met multipel myeloom die minstens 1 eerdere behandeling hebben gehad;
- als monotherapie voor de behandeling van volwassen patiënten met gerecidiveerd en refractair multipel myeloom, bij wie voorgaande behandeling een proteasoomremmer en een immunomodulerend middel omvatte en die bij de laatste behandeling ziekteprogressie hebben vertoond.
4.2 Dosering en wijze van toediening
DARZALEX moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg, in een omgeving waar reanimatiefaciliteiten voorhanden zijn.
Vóór en na de infusie moeten geneesmiddelen worden toegediend om het risico op infusiegerelateerde reacties (IRR’s) met daratumumab te beperken. Zie verderop ‘Aanbevolen gelijktijdige geneesmiddelen’, ‘Aanpak van infusiegerelateerde reacties’ en rubriek 4.4.
Dosering
Behandelschema voor de combinatie met lenalidomide en dexamethason (schema met cycli van 4 weken) en voor monotherapie
De aanbevolen dosis is DARZALEX 16 mg/kg lichaamsgewicht toegediend als intraveneuze infusie volgens het volgende behandelschema in tabel 1.
Tabel 1: Behandelschema voor DARZALEX in combinatie met lenalidomide en dexamethason (Rd) (behandelschema met cycli van 4 weken) en voor monotherapie
| Weken | Schema |
| Week 1 tot 8 | elke week (in totaal 8 doses) |
| Week 9 tot 24a | om de twee weken (in totaal 8 doses) |
| Week 25 en verder tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 9.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 25.
Dexamethason moet worden toegediend in een dosis van 40 mg/week (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar).
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX worden toegediend.
Behandelschema in combinatie met bortezomib, melfalan en prednison (schema met cycli van 6 weken)
De aanbevolen dosis is DARZALEX 16 mg/kg lichaamsgewicht toegediend als intraveneuze infusie volgens het volgende behandelschema in tabel 2.
Tabel 2: Behandelschema voor DARZALEX in combinatie met bortezomib, melfalan en prednison ([VMP]; behandelschema met cycli van 6 weken)
| Weken | Schema |
| Week 1 tot 6 | elke week (in totaal 6 doses) |
| Week 7 tot 54a | om de drie weken (in totaal 16 doses) |
| Week 55 en verder tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 3-wekelijks behandelschema wordt toegediend in week 7.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 55.
Bortezomib wordt tweemaal per week toegediend in week 1, 2, 4 en 5 gedurende de eerste cyclus van 6 weken, gevolgd door eenmaal per week in week 1, 2, 4 en 5 gedurende acht bijkomende cycli van 6 weken. Zie rubriek 5.1 voor informatie over de VMP-dosis en het behandelschema bij toediening in combinatie met DARZALEX.
Behandelschema in combinatie met bortezomib, thalidomide en dexamethason (schema met cycli van 4 weken) voor de behandeling van patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie (ASCT)
De aanbevolen dosis is DARZALEX 16 mg/kg lichaamsgewicht toegediend als intraveneuze infusie volgens het volgende behandelschema in tabel 3.
Tabel 3: Behandelschema voor DARZALEX in combinatie met bortezomib, thalidomide en dexamethason ([VTd]; behandelschema met cycli van 4 weken)
| Behandelfase | Weken | Schema |
| Inductie | week 1 tot 8 | elke week (in totaal 8 doses) |
| week 9 tot 16a | om de twee weken (in totaal 4 doses) | |
| Stop voor hoge dosis chemotherapie en ASCT | ||
| Consolidatie | week 1 tot 8b | om de twee weken (in totaal 4 doses) |
a De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 9.
b De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 1 na hervatting van de behandeling na
ASCT.
Dexamethason moet worden toegediend in een dosis van 40 mg op dag 1, 2, 8, 9, 15, 16, 22 en 23 van de cycli 1 en 2, en in een dosis van 40 mg op dag 1-2 en in een dosis van 20 mg op de daaropvolgende toedieningsdagen (dag 8, 9, 15, 16) van de cycli 3-4. Dexamethason moet worden toegediend in een dosis van 20 mg op dag 1, 2, 8, 9, 15, 16 in de cycli 5 en 6.
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX worden toegediend.
Behandelschema van de combinatie met bortezomib en dexamethason (schema met cycli van 3 weken) De aanbevolen dosis is DARZALEX 16 mg/kg lichaamsgewicht toegediend als een intraveneuze infusie volgens het volgende behandelschema in tabel 4.
Tabel 4: Behandelschema voor DARZALEX in combinatie met bortezomib en dexamethason
(Vd) (behandelschema met cycli van 3 weken)
| Weken | Schema |
| Week 1 tot 9 | elke week (in totaal 9 doses) |
| Week 10 tot 24a | om de drie weken (in totaal 5 doses) |
| Week 25 en verder tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 3–wekelijks behandelschema wordt toegediend in week 10.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 25.
Dexamethason moet worden toegediend in een dosis van 20 mg op dag 1, 2, 4, 5, 8, 9, 11 en 12 van de eerste 8 behandelcycli met bortezomib of in een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar, patiënten met ondergewicht (BMI < 18,5), met slecht onder controle zijnde diabetes mellitus of eerdere intolerantie voor een behandeling met steroïden.
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX worden toegediend.
Infusiesnelheden
Na het verdunnen dient de infusie met DARZALEX intraveneus te worden toegediend met de initiële infusiesnelheid die wordt getoond in tabel 5 hieronder. Stapsgewijze verhoging van de infusiesnelheid dient alleen te worden overwogen bij afwezigheid van infusiegerelateerde reacties. Om toediening te vergemakkelijken, kan de eerste voorgeschreven dosis van 16 mg/kg in week 1 worden verdeeld over twee opeenvolgende dagen, d.w.z. 8 mg/kg op zowel dag 1 als dag 2, zie tabel 5 hieronder.
Tabel 5: Infusiesnelheden voor toediening van DARZALEX (16 mg/kg)
Verdunnings- volume | Initiële snelheid (eerste uur) | Verhogingen van snelheida | Maximale snelheid | |
| Infusie week 1 | ||||
| Optie 1 (infusie met eenmalige dosis) | ||||
| Week 1 dag 1 (16 mg/kg) | 1.000 ml | 50 ml/uur | 50 ml/uur ieder uur | 200 ml/uur |
| Optie 2 (infusie met verdeelde dosis) | ||||
| Week 1 dag 1 (8 mg/kg) | 500 ml | 50 ml/uur | 50 ml/uur ieder uur | 200 ml/uur |
| Week 1 dag 2 (8 mg/kg) | 500 ml | 50 ml/uur | 50 ml/uur ieder uur | 200 ml/uur |
| Infusie week 2 (16 mg/kg)b | 500 ml | 50 ml/uur | 50 ml/uur ieder uur | 200 ml/uur |
| Daaropvolgende infusies (vanaf week 3, 16 mg/kg)c | 500 ml | 100 ml/uur | 50 ml/uur ieder uur | 200 ml/uur |
a Stapsgewijze verhoging van de infusiesnelheid dient alleen te worden overwogen bij afwezigheid van infusiegerelateerde reacties.
b Een verdunningsvolume van 500 ml voor de dosis van 16 mg/kg dient alleen te worden gebruikt als er de voorgaande week geen IRR’s waren. Als dat wel het geval was, gebruik dan een verdunningsvolume van 1.000 ml. c Een aangepaste initiële infusiesnelheid (100 ml/uur) voor daaropvolgende infusies (d.w.z. vanaf week 3) dient alleen te worden gebruikt als er geen IRR’s waren tijdens de voorgaande infusie. Als dat wel het geval was, gebruik dan verder de instructies aangegeven in de tabel voor de infusiesnelheid voor week 2.
Aanpak van infusiegerelateerde reacties
Pre-infusiegeneesmiddelen moeten toegediend worden voorafgaand aan de behandeling met DARZALEX teneinde het risico op IRR's te verkleinen.
In het geval van IRR's, ongeacht de graad/ernst, de DARZALEX-infusie onmiddellijk onderbreken en de symptomen behandelen.
Voor de behandeling van IRR's kan het daarnaast nodig zijn de infusiesnelheid te verlagen of de behandeling met DARZALEX stop te zetten, zoals hieronder beschreven (zie rubriek 4.4). • Graad 1-2 (licht tot matig): Zodra de symptomen van de reactie verdwenen zijn, dient de infusie te worden hervat met niet meer dan de helft van de snelheid waarbij de IRR zich heeft voorgedaan. Indien de patiënt geen verdere IRR-symptomen ervaart, kan het verhogen van de infusiesnelheid worden hervat volgens klinisch gepaste verhogingen en intervallen tot een maximale infusiesnelheid van 200 ml/uur (tabel 5).
- Graad 3 (ernstig): Zodra de symptomen van de reactie verdwenen zijn, kan worden overwogen de infusie te hervatten, met niet meer dan de helft van de snelheid waarbij de reactie zich heeft voorgedaan. Indien de patiënt geen verdere symptomen vertoont, kan het verhogen van de infusiesnelheid worden hervat volgens de aangegeven verhogingen en intervallen (tabel 5). Indien opnieuw symptomen van graad 3 optreden, dient de bovenstaande procedure te worden herhaald. De behandeling met DARZALEX dient permanent te worden stopgezet nadat er drie keer een infusiegerelateerde reactie van graad 3 of hoger is opgetreden. • Graad 4 (levensbedreigend): Behandeling met DARZALEX permanent stopzetten.
Gemiste dosis
Indien een geplande dosis DARZALEX werd overgeslagen, moet de dosis zo snel mogelijk worden toegediend en het behandelschema in overeenstemming daarmee worden aangepast, met behoud van het behandelingsinterval.
Aanpassingen van de dosis
Het wordt afgeraden de dosis van DARZALEX te verlagen. Bij hematologische toxiciteit kan het nodig zijn om de toediening op te schorten, zodat de bloedcelaantallen zich kunnen herstellen (zie rubriek 4.4). Zie de overeenkomstige Samenvatting van de productkenmerken voor informatie over geneesmiddelen die in combinatie met DARZALEX worden gegeven.
Aanbevolen gelijktijdige geneesmiddelen
Geneesmiddelen vóór de infusie
Voorafgaand aan de infusie moeten bij alle patiënten 1 tot 3 uur vóór elke infusie met DARZALEX onderstaande geneesmiddelen worden toegediend om het risico op IRR’s te vermijden:
Corticosteroïd (langwerkend of middellangwerkend)
Monotherapie:
Methylprednisolon 100 mg, of een equivalent, intraveneus toegediend. Na de tweede infusie kan de dosis van het corticosteroïd worden verlaagd (methylprednisolon 60 mg, oraal of intraveneus toegediend).
Combinatietherapie:
Dexamethason 20 mg (of een equivalent), toegediend voorafgaand aan elke infusie met DARZALEX. Als dexamethason het basiscorticosteroïd van de achtergrondbehandeling is, zal de behandelingsdosis dexamethason op de dagen van de infusie met DARZALEX in plaats hiervan dienen als pre-infusiegeneesmiddel (zie rubriek 5.1). Dexamethason wordt voorafgaand aan de eerste infusie met DARZALEX intraveneus toegediend en er kan worden overwogen om dexamethason voorafgaand aan de volgende infusies oraal toe te dienen. Aanvullende corticosteroïden in het kader van een achtergrondbehandeling (bijvoorbeeld prednison) dienen niet te worden gebruikt op de dagen van de infusie met DARZALEX als patiënten dexamethason als pre-infusiegeneesmiddel hebben ontvangen.
- Antipyretica (paracetamol 650 tot 1.000 mg, oraal toegediend).
- Antihistaminicum (difenhydramine 25 tot 50 mg of equivalent, oraal of intraveneus toegediend).
Geneesmiddelen na de infusie
Na de infusie dienen geneesmiddelen als volgt te worden toegediend om het risico op vertraagde IRR’s te verminderen:
Monotherapie:
Er dient op elk van de twee dagen na elke infusie (te beginnen op de dag na de infusie) een oraal corticosteroïd (20 mg methylprednisolon of de equivalente dosis van een middellang- of langwerkend corticosteroïd in overeenstemming met de lokale standaard) te worden toegediend.
Combinatietherapie:
Er kan worden overwogen om op de dag na de infusie met DARZALEX een lage dosering methylprednisolon (≤ 20 mg) of een equivalent oraal toe te dienen. Als er echter op de dag na de infusie met DARZALEX een corticosteroïd (bijv. dexamethason, prednison) in het kader van een achtergrondbehandeling wordt toegediend, zijn extra geneesmiddelen na de infusie wellicht niet nodig (zie rubriek 5.1).
Daarnaast moet voor patiënten met een voorgeschiedenis van chronische obstructieve longziekte worden overwogen om na de infusie geneesmiddelen zoals kort- en langwerkende bronchodilatoren en inhalatiecorticosteroïden te gebruiken. Na de eerste vier infusies kan de arts besluiten het gebruik van deze inhalatiegeneesmiddelen te stoppen indien de patiënt geen ernstige IRR's krijgt.
Profylaxe voor reactivatie van herpes zoster-virus
Ter preventie van reactivatie van het herpes zoster-virus dient antivirale profylaxe overwogen te worden.
Bijzondere populaties
Nierinsufficiëntie
Er is geen formeel onderzoek gedaan naar daratumumab bij patiënten met nierinsufficiëntie. Op basis van populatiefarmacokinetische analyses hoeft de dosis niet aangepast te worden voor patiënten met nierinsufficiëntie (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen formeel onderzoek gedaan naar daratumumab bij patiënten met leverinsufficiëntie. Op basis van populatiefarmacokinetische analyses hoeft de dosis niet aangepast te worden voor patiënten met leverinsufficiëntie (zie rubriek 5.2).
Ouderen
Dosisaanpassingen worden niet noodzakelijk geacht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van DARZALEX bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
DARZALEX is bestemd voor intraveneus gebruik. Het wordt toegediend als intraveneuze infusie na verdunning met 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie. Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties
DARZALEX kan ernstige IRR’s veroorzaken, zoals anafylactische reacties (zie rubriek 4.8). Deze reacties kunnen levensbedreigend zijn en er zijn meldingen geweest van fatale afloop.
Alle patiënten moeten tijdens de gehele infusie op IRR’s gemonitord worden. Patiënten met IRR’s ongeacht de graad moeten in de periode na de infusie gemonitord blijven worden totdat de symptomen zijn verdwenen.
In klinische studies werden IRR’s gemeld bij ongeveer de helft van alle patiënten die werden behandeld met DARZALEX.
De meerderheid van de IRR’s trad op bij de eerste infusie en was graad 1-2 (zie rubriek 4.8). Vier procent van alle patiënten kreeg bij meer dan één infusie een IRR. Er hebben zich ernstige reacties voorgedaan, waaronder bronchospasme, hypoxie, dyspneu, hypertensie, larynxoedeem, longoedeem en bijwerkingen met betrekking tot het oog (waaronder choroïd vochtophoping, acute myopie en acuut gesloten-hoekglaucoom). De meest voorkomende symptomen waren neusverstopping, hoesten, keelirritatie, koude rillingen, braken en nausea. Minder voorkomende symptomen waren piepende ademhaling, allergische rinitis, pyrexie, ongemak op de borst, pruritus, hypotensie en wazig zien (zie rubriek 4.8).
Patiënten dienen voorafgaand aan de behandeling met DARZALEX premedicatie met antihistaminica, antipyretica en corticosteroïden te krijgen om het risico op IRR’s te verlagen. In het geval van IRR's, ongeacht de ernst, moet de infusie met DARZALEX worden onderbroken en indien nodig moet een medische aanpak/ondersteunende behandeling van IRR’s worden ingesteld. Bij het heropstarten van de infusie moet de infusiesnelheid bij patiënten met IRR’s van graad 1, 2 of 3 worden verlaagd. Als er een anafylactische reactie optreedt of zich een levensbedreigende (graad 4) infusiereactie voordoet, dient onmiddellijk adequate reanimatie te worden gestart. De behandeling met DARZALEX moet onmiddellijk en permanent worden stopgezet (zie rubrieken 4.2 en 4.3).
Er dienen ter vermindering van het risico op vertraagde IRR's na infusie met DARZALEX aan alle patiënten orale corticosteroïden te worden toegediend. Daarnaast moet het gebruik van geneesmiddelen na de infusie worden overwogen (bijv. inhalatiecorticosteroïden, kort- en langwerkende bronchodilatoren) voor patiënten met een voorgeschiedenis van chronische obstructieve longziekte, om ademhalingscomplicaties te behandelen indien die zouden optreden. Onderbreek de DARZALEX-infusie als er oogsymptomen optreden en laat onmiddellijk een oogheelkundige evaluatie doen voordat de behandeling met DARZALEX wordt hervat (zie rubriek 4.2). Neutropenie/trombocytopenie
DARZALEX kan neutropenie en trombocytopenie, veroorzaakt door achtergrondbehandeling, verergeren (zie rubriek 4.8).
Het volledige bloedbeeld dient regelmatig gecontroleerd te worden tijdens de behandeling volgens de voorschrijfinformatie met betrekking tot achtergrondbehandelingen. Patiënten met neutropenie dienen gecontroleerd te worden op tekenen van infectie. Het kan nodig zijn de behandeling met DARZALEX op te schorten totdat het bloedbeeld is hersteld. Het wordt afgeraden de dosis van DARZALEX te verlagen. Overweeg een ondersteunende behandeling met bloedtransfusies of groeifactoren.
Infecties
DARZALEX kan ernstige, levensbedreigende of fatale infecties veroorzaken (zie rubriek 4.8).
Patiënten moeten voorafgaand aan en tijdens de behandeling met DARZALEX nauwlettend worden gecontroleerd op tekenen en symptomen van infectie en moeten adequaat worden behandeld. Profylactische antimicrobiële middelen moeten conform behandelrichtlijnen worden overwogen vóór, tijdens of na de behandeling (zie rubriek 4.2).
Interferentie met indirecte antiglobulinetest (indirecte Coombstest)
Daratumumab bindt aan CD38 dat in geringe mate tot expressie komt op rode bloedcellen (RBC’s), wat aanleiding kan geven tot een positieve indirecte Coombstest. Een positieve indirecte Coombstest ten gevolge van daratumumab kan tot 6 maanden na de laatste infusie met daratumumab voorkomen. Er dient rekening mee te worden gehouden dat aan RBC’s gebonden daratumumab de detectie van antilichamen tegen minor-antigenen in het serum van de patiënt kan maskeren. De bepaling van de bloedgroep (ABO) en resusfactor van een patiënt wordt niet beïnvloed.
Patiënten dienen getypeerd en gescreend te worden alvorens de behandeling met daratumumab te starten. Voordat de behandeling met daratumumab wordt gestart kan fenotypering overwogen worden in overeenstemming met de lokale praktijken. Rode-bloedcelgenotypering wordt niet beïnvloed door daratumumab en kan op ieder moment uitgevoerd worden.
Indien een bloedtransfusie is gepland, dient het bloedtransfusiecentrum van deze interferentie met de indirecte antiglobulinetest op de hoogte te worden gesteld (zie rubriek 4.5). Wanneer een noodtransfusie nodig is, kunnen ABO/RhD-compatibele RBC’s zonder kruisproef worden gegeven volgens de voorschriften van de lokale bloedbank.
Interferentie met bepaling van complete respons
Daratumumab is een humaan monoklonaal IgG-kappa antilichaam dat gedetecteerd kan worden via zowel serumproteïne-elektroforese (SPE) als immunofixatie (IFE), die beide gebruikt worden voor de klinische monitoring van endogeen M-proteïne (zie rubriek 4.5). Deze interferentie kan bij sommige patiënten met IgG-kappa myeloomproteïne invloed hebben op de bepaling van de complete respons en van de ziekteprogressie.
Reactivatie van het hepatitis B-virus (HBV)
Reactivatie van het hepatitis B-virus, in enkele gevallen fataal, is gemeld bij patiënten die werden behandeld met DARZALEX. Bij alle patiënten dient voor het begin van de behandeling met DARZALEX een screening op HBV te worden uitgevoerd.
Bij patiënten met bewijs van seropositiviteit voor HBV dient gemonitord te worden op klinische en laboratoriumaanwijzingen van HBV-reactivatie gedurende de behandeling en gedurende minstens zes maanden na het eind van de behandeling met DARZALEX. Behandel patiënten in overeenstemming met de geldende klinische richtlijnen. Overweeg consultatie van een hepatitisdeskundige wanneer klinisch geïndiceerd.
Bij patiënten bij wie zich HBV-reactivatie ontwikkelt tijdens hun behandeling met DARZALEX dient de behandeling met DARZALEX te worden stopgezet en gepaste behandeling te worden opgestart. Hervatting van de behandeling met DARZALEX bij patiënten bij wie de HBV-reactivatie voldoende onder controle is, dient te worden besproken met artsen met deskundigheid op het gebied van HBV.
Hulpstoffen
Dit geneesmiddel bevat sorbitol (E420). Dit geneesmiddel mag niet worden toegediend aan patiënten met erfelijke fructose-intolerantie, tenzij strikt noodzakelijk.
Er moet bij iedere patiënt een uitgebreide anamnese met betrekking tot symptomen van erfelijke fructose-intolerantie worden afgenomen voordat dit geneesmiddel wordt toegediend.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Daratumumab is een monoklonaal IgG1қ-antilichaam. Het is niet waarschijnlijk dat renale uitscheiding en metabolisme door leverenzymen van intact daratumumab belangrijke eliminatieroutes zullen vormen. Er wordt bijgevolg niet verwacht dat variaties in de enzymen die geneesmiddelen metaboliseren de eliminatie van daratumumab beïnvloeden. Door de hoge affiniteit voor een unieke epitoop op CD38 wordt niet verwacht dat daratumumab geneesmiddelmetaboliserende enzymen zal veranderen.
Klinische farmacokinetische evaluaties van daratumumab in combinatie met lenalidomide, pomalidomide, thalidomide, bortezomib en dexamethason wezen niet op klinisch relevante geneesmiddeleninteracties tussen daratumumab en deze klein-moleculaire geneesmiddelen.
Interferentie met indirecte antiglobulinetest (indirecte Coombstest)
Daratumumab bindt aan CD38 op RBC’s en interfereert met compatibiliteitstests zoals de antilichaamscreening en kruisproef (zie rubriek 4.4). Methoden om de interferentie met daratumumab te mitigeren bestaan onder meer uit behandeling van reagens-RBC’s met dithiothreitol (DTT) om de binding met daratumumab te verbreken, of andere lokaal gevalideerde methodes. Daar het Kellbloedgroepsysteem eveneens sensitief is voor behandeling met DTT, moeten Kell-negatieve bloedeenheden worden gebruikt na de uitsluiting of identificatie van alloantistoffen met behulp van met DTT behandelde RBC’s. Fenotypering en genotypering kunnen ook als alternatief overwogen worden (zie rubriek 4.4).
Interferentie met serumproteïne-elektroforese en immunofixatie
Daratumumab kan worden gedetecteerd met serumproteïne-elektroforese (SPE) en immunofixatie (IFE) die beide gebruikt worden voor het monitoren van monoklonale ziekte-immunoglobulinen (M-proteïne). Dit kan leiden tot vals-positieve SPE- en IFE-resultaten voor patiënten met IgG-kappa myeloomproteïne, wat invloed heeft op de initiële beoordeling van complete respons met behulp van International Myeloma Working Group- (IMWG-)criteria. Overweeg bij patiënten met een aanhoudende zeer goede partiële respons bij wie daratumumab-interferentie vermoed wordt, het gebruik van een gevalideerde daratumumab-specifieke IFE-test om daratumumab te onderscheiden van mogelijk resterend endogeen M-proteïne in het serum van de patiënt. Dit om het bepalen van een complete respons te vergemakkelijken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 3 maanden na het stoppen van de behandeling met daratumumab. Zwangerschap
Er zijn geen of slechts beperkte gegevens over het gebruik van daratumumab bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). DARZALEX wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of daratumumab in de moedermelk wordt uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met DARZALEX moet worden gestaakt dan wel niet moet worden ingesteld. Hierbij moeten het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar om te bepalen wat de mogelijke effecten zijn van daratumumab op de vruchtbaarheid bij de man of de vrouw (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
DARZALEX heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid is echter gemeld bij patiënten die daratumumab gebruiken en dit dient in overweging te worden genomen bij het rijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen ongeacht de graad (≥ 20% van de patiënten) waren IRR’s, vermoeidheid, nausea, diarree, constipatie, pyrexie, dyspneu, hoesten, neutropenie, trombocytopenie, anemie, oedeem perifeer, asthenie, perifere neuropathie, bovenste-luchtweginfectie, skeletspierstelselpijn en COVID-19. Ernstige bijwerkingen waren sepsis, pneumonie, bronchitis, bovenste-luchtweginfectie, longoedeem, pyrexie, dehydratie, diarree, atriale fibrillatie en syncope.
Samenvattende tabel met bijwerkingen
Tabel 6 geeft een samenvatting van de bijwerkingen die optraden bij patiënten die DARZALEX kregen toegediend. De gegevens zijn een weergave van de blootstelling aan DARZALEX (16 mg/kg) bij 2.066 patiënten met multipel myeloom, waaronder 1.910 patiënten die werden behandeld met DARZALEX in combinatie met achtergrondbehandelingen en 156 patiënten die werden behandeld met DARZALEX als monotherapie. Postmarketingbijwerkingen zijn ook inbegrepen.
In studie MMY3006 was de opbrengst van het aantal CD34+-cellen in de D-VTd-arm numeriek lager in vergelijking met de VTd-arm (mediaan: D-VTd: 6,3 x 10⁶/kg; VTd 8,9 x 10⁶/kg) en van degenen met volledige mobilisatie ontvingen meer patiënten in de D-VTd-groep plerixafor in vergelijking met de VTd-arm (D-VTd: 21,7%; VTd: 7,9%). De percentages engraftment en hematopoëtische reconstitutie waren bij de getransplanteerde proefpersonen in de D-VTd-arm en de VTd-arm gelijk (D-VTd: 99,8%; VTd: 99,6%; zoals gemeten aan het herstel van neutrofielen > 0,5 x 10⁹/l, leukocyten > 1,0 x 10⁹/l en plaatjes > 50 x 109/l zonder transfusie).
De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en zeer zelden (< 1/10.000). Binnen elke frequentiegroep zijn de bijwerkingen aangegeven in volgorde van afnemende ernst.
Tabel 6: Bijwerkingen bij patiënten met multipel myeloom die werden behandeld met
DARZALEX 16 mg/kg
| Systeem/orgaanklasse | Bijwerking | Frequentie | Incidentie (%) | |
| Alle graden | Graad 3-4 | |||
| Infecties en parasitaire aandoeningen | Bovenste-luchtweginfectiea | Zeer vaak | 46 | 4 |
| COVID-19a,d | 23 | 6 | ||
| Pneumoniea | 19 | 11 | ||
| Bronchitisa | 17 | 2 | ||
| Urineweginfectie | Vaak | 8 | 1 | |
| Sepsisa | 4 | 4 | ||
| Cytomegalovirusinfectiea | 1 | < 1* | ||
| Hepatitis B-virus reactivatieb | Soms | - | - | |
Bloed- en lymfestelselaandoeningen | Neutropeniea | Zeer vaak | 44 | 39 |
| Trombocytopeniea | 31 | 19 | ||
| Anemiea | 27 | 12 | ||
| Lymfopeniea | 14 | 11 | ||
| Leukopeniea | 12 | 6 | ||
| Immuunsysteemaandoeningen | Hypogammaglobulinemiea | Vaak | 3 | < 1* |
| Anafylactische reactieb | Zelden | - | - | |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | 12 | 1 |
| Hypokaliëmiea | 10 | 3 | ||
| Hyperglykemie | Vaak | 7 | 3 | |
| Hypocalciëmie | 6 | 1 | ||
| Dehydratie | 3 | 1* | ||
| Psychische stoornissen | Insomnia | Zeer vaak | 16 | 1* |
| Zenuwstelselaandoeningen | Perifere neuropathiea | Zeer vaak | 35 | 4 |
| Hoofdpijn | 12 | < 1* | ||
| Paresthesie | 11 | < 1 | ||
| Duizeligheid | 10 | < 1* | ||
| Syncope | Vaak | 2 | 2* | |
| Hartaandoeningen | Atriale fibrillatie | Vaak | 4 | 1 |
| Bloedvataandoeningen | Hypertensiea | Zeer vaak | 10 | 5 |
| Hypotensiea | Vaak | 7 | 1* | |
| Ademhalingsstelsel-, borstkas-en mediastinumaandoeningen | Hoestena | Zeer vaak | 25 | < 1* |
| Dyspneua | 21 | 3 | ||
| Longoedeema | Vaak | 1 | < 1 | |
| Maagdarmstelselaandoeningen | Constipatie | Zeer vaak | 33 | 1 |
| Diarree | 32 | 4 | ||
| Nausea | 26 | 2* | ||
| Braken | 16 | 1* | ||
| Buikpijna | 16 | 1 | ||
| Pancreatitisa | Vaak | 1 | 1 | |
Huid- en onderhuidaandoeningen | Rash | Zeer vaak | 13 | 1* |
| Pruritus | Vaak | 7 | < 1* | |
| Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelselpijna,e | Zeer vaak | 37 | 4 |
| Artralgie | 14 | 1 | ||
| Spierspasmen | 14 | < 1* | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Oedeem perifeera | Zeer vaak | 27 | 1 |
| Vermoeidheid | 26 | 4 | ||
| Pyrexie | 23 | 2 | ||
| Asthenie | 21 | 2 | ||
| Koude rillingen | Vaak | 9 | < 1* | |
| Onderzoeken | Gewicht verlaagd | Vaak | 9 | 1* |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactiec | Zeer vaak | 40 | 4 |
* Geen graad 4.
a Verzamelterm.
b Postmarketingbijwerking.
c Onder infusiegerelateerde reactie vallen termen waarvan de onderzoekers hebben vastgesteld dat ze gerelateerd zijn aan de infusie, zie hieronder.
d De incidentie is gebaseerd op een subset van patiënten uit studies MMY3003, MMY3006, MMY3008 en MMY3013 die op of na 1 februari 2020 (het begin van de COVID-19 pandemie) ten minste 1 dosis studiemedicatie kregen en alle met daratumumab behandelde patiënten uit studies MMY3014, MMY3019 en SMM3001 (N=1.177). e Onder skeletspierstelselpijn vallen rugpijn, flankpijn, liespijn, skeletspierstelsel borstpijn, skeletspierstelselpijn, skeletspierstijfheid, myalgie, nekpijn, niet-cardiale pijn op de borst en pijn in extremiteit.
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties (IRR’s)
In klinische studies (monotherapie en combinatietherapie; N=2.066) bedroeg de incidentie van de IRR’s van alle graden bij de eerste infusie (16 mg/kg, week 1) met DARZALEX 37%, 2% bij de infusie in week 2 en bij de volgende infusies cumulatief 6%. Bij minder dan 1% van de patiënten trad een IRR van graad 3 of 4 op bij de infusie in week 2 of volgende infusies.
De mediane tijd tot het begin van een reactie was 1,5 uur (spreiding: 0 tot 72,8 uur). De incidentie van aanpassingen van een infusie vanwege reacties was 36%. De mediane infusieduur voor de infusies van 16 mg/kg in de 1e week, de 2e week en de volgende weken was respectievelijk ongeveer 7, 4 en 3 uur. Ernstige IRR’s waren bronchospasme, dyspneu, larynxoedeem, longoedeem, bijwerkingen met betrekking tot het oog (waaronder choroïd vochtophoping, acute myopie en acuut gesloten-hoekglaucoom) hypoxie en hypertensie. Andere IRR’s waren onder meer neusverstopping, hoesten, koude rillingen, keelirritatie, wazig zien, braken en nausea (zie rubriek 4.4).
Indien toediening van DARZALEX vanwege ASCT werd onderbroken (studie MMY3006) gedurende een mediaan van 3,75 maanden (spreiding 2,4; 6,9), was de incidentie van IRR’s na hervatting van de behandeling met DARZALEX 11% bij de eerste infusie na ASCT. De infusiesnelheid/het verdunningsvolume gebruikt na hervatting was hetzelfde als wat was gebruikt voor de laatste infusie van DARZALEX voor de onderbreking vanwege ASCT. IRR’s die optraden na hervatting van DARZALEX na ASCT waren wat betreft symptomen en ernst (graad 3/4: < 1%) consistent met IRR’s gemeld in eerdere studies in week 2 of daaropvolgende infusies.
In studie MMY1001 kregen patiënten die de daratumumab combinatiebehandeling kregen (n=97) de eerste dosis daratumumab van 16 mg/kg in week 1 verdeeld over twee dagen toegediend, d.w.z. 8 mg/kg op zowel dag 1 als dag 2. De incidentie van IRR’s van alle graden was 42%, waarbij 36% van de patiënten IRR's ervaarde op dag 1 van week 1, 4% op dag 2 van week 1 en 8% bij de daaropvolgende infusies. De mediane tijd tot het begin van een reactie was 1,8 uur (variatie: 0,1 tot 5,4 uur). De incidentie van onderbrekingen van de infusie als gevolg van reacties was 30%. De mediane duur van infusies was 4,2 uur voor week 1-dag 1, 4,2 uur voor week 1-dag 2, en 3,4 uur voor de daaropvolgende infusies.
Infecties
Bij patiënten die werden behandeld met een DARZALEX-combinatietherapie zijn infecties van graad 3 of 4 als volgt gemeld:
Studies met patiënten met gerecidiveerde/refractaire ziekte: DVd: 21%, Vd: 19%; DRd: 28%, Rd: 23%; DPd: 28%.
Studies met nieuw gediagnosticeerde patiënten: D-VMP: 23%, VMP: 15%; DRd: 32%, Rd: 23%; D-VTd: 22%, VTd: 20%.
Pneumonie was de vaakst gemelde ernstige (graad 3 of 4) infectie bij alle studies. In studies met een actieve controle kwam stopzetten van de behandeling vanwege infecties voor bij 1-4% van de patiënten. Fatale infecties waren voornamelijk het gevolg van pneumonie en sepsis.
Bij patiënten die DARZALEX-combinatietherapie kregen, werden fatale infecties (graad 5) als volgt gerapporteerd:
Studies met gerecidiveerde/refractaire patiënten: DVd: 1%, Vd: 2%; DRd: 2%, Rd: 1%; DPd: 2% Studies met nieuw gediagnosticeerde patiënten: D-VMP: 1%, VMP: 1%; DRd: 2%, Rd: 2%; DVTd: 0%, VTd: 0%.
Verklaring: D=daratumumab; Vd=bortezomib-dexamethason; Rd=lenalidomide-dexamethason; Pd=pomalidomide-dexamethason; VMP=bortezomib-melfalan-prednison; VTd=bortezomib-thalidomide-dexamethason.
Hemolyse
Er is een theoretisch risico op hemolyse. In klinische studies en post-marketing veiligheidsdata zal continue monitoring op dit veiligheidssignaal plaatsvinden.
Andere speciale populaties
In de fase III-studie MMY3007, die behandeling met D-VMP vergeleek met behandeling met VMP bij patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie, was de veiligheidsanalyse van de subgroep van patiënten met een ECOG-performantiescore van 2 (D-VMP: n=89, VMP: n=84) consistent met de algehele populatie (zie rubriek 5.1).
Oudere patiënten
Van de 2.459 patiënten die DARZALEX kregen in de aanbevolen dosis was 38% tussen de 65 en 75 jaar oud en 15% was 75 jaar of ouder. Op basis van leeftijd werden er geen algemene verschillen in werkzaamheid gezien. De incidentie van ernstige bijwerkingen was hoger bij oudere dan bij jongere patiënten. Bij patiënten met gerecidiveerd en refractair multipel myeloom (n=1.213) waren pneumonie en sepsis de meest voorkomende ernstige bijwerkingen die vaker optraden bij ouderen (≥ 65 jaar). Bij patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie (n=710), was pneumonie de meest voorkomende ernstige bijwerking die vaker optrad bij ouderen (≥ 75 jaar).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Klachten en verschijnselen
Er was geen ervaring met overdosering in klinische studies. Er zijn dosissen tot 24 mg/kg intraveneus toegediend in een klinische studie.
Behandeling
Er is geen specifiek antidotum bekend voor een overdosering met daratumumab. Bij een overdosering moet de patiënt gemonitord worden op klachten en verschijnselen van bijwerkingen en moet onmiddellijk de gepaste symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddel conjugaten, ATC-code: L01FC01.
Werkingsmechanisme
Daratumumab is een humaan monoklonaal IgG1κ-antilichaam (mAb) dat bindt aan het CD38-eiwit dat in hoge mate tot expressie komt op het oppervlak van multipel myeloom-tumorcellen, alsook in variërende mate op het oppervlak van andere celtypes en weefsels. Het CD38-eiwit heeft meerdere functies zoals receptorgemedieerde adhesie, signalering en enzymatische activiteit.
Er werd aangetoond dat daratumumab in vivo de groei van tumorcellen die CD38 tot expressie brengen, sterk remt. Op basis van in-vitro-studies blijkt dat daratumumab meerdere effectorfuncties kan gebruiken, wat leidt tot immunologisch gemedieerde tumorceldoding. Deze studies suggereren dat daratumumab tumorcellysis kan induceren, door middel van complementafhankelijke cytotoxiciteit, antilichaamafhankelijke celgemedieerde cytotoxiciteit en antilichaamafhankelijke cellulaire fagocytose in maligniteiten waarin CD38 tot expressie komt. Een subset van suppressorcellen van myeloïde oorsprong (CD38+MDSC’s), regulatoire T-cellen (CD38+Tregs) en B-cellen (CD38+Bregs) neemt af door daratumumab gemedieerde cellysis. Van T-cellen (CD3+, CD4+ en CD8+) is ook bekend dat ze CD38 tot expressie brengen afhankelijk van het stadium van ontwikkeling en de mate van activatie. Bij een behandeling met daratumumab werden in perifeer bloed en in het beenmerg significante stijgingen waargenomen van de absolute aantallen CD4+ en CD8+ T-cellen en de percentages lymfocyten. Daarnaast werd bij DNA-sequentiebepaling van T-celreceptoren geverifieerd dat de klonaliteit van T-cellen was toegenomen bij een behandeling met daratumumab, wat wijst op immunomodulerende effecten die kunnen bijdragen aan de klinische respons.
Daratumumab induceerde apoptose in vitro na Fc-gemedieerde cross-linking. Daarnaast moduleerde daratumumab de enzymatische activiteit van CD38 en zorgde zo voor remming van de activiteit van cyclase-enzymen en stimulatie van de activiteit van hydrolasen. De significantie van deze in-vitro-effecten in een klinische setting, en de implicaties ervan op de tumorgroei, worden niet goed begrepen.
Farmacodynamische effecten
Aantallen naturalkillercellen (NK-cellen) en T-cellen
Van NK-cellen is bekend dat ze hoge CD38-expressieniveaus hebben en gevoelig zijn voor door daratumumab gemedieerde cellysis. Bij behandeling met daratumumab werden dalingen van de absolute aantallen en de percentages totale NK-cellen (CD16+CD56+) en geactiveerde NK-cellen (CD16+CD56dim) in perifeer bloed en in beenmerg waargenomen. De baselinewaarden van NK-cellen vertoonden echter geen verband met klinische respons.
Immunogeniciteit
Bij patiënten die in klinische studies behandeld werden met intraveneus daratumumab, ontwikkelde minder dan 1% van de patiënten behandelingsgerelateerde antilichamen tegen daratumumab.
Klinische werkzaamheid en veiligheid
Nieuw gediagnosticeerd multipel myeloom
Combinatiebehandeling met lenalidomide en dexamethason bij patiënten die niet in aanmerking komen voor autologe stamceltransplantatie
In studie MMY3008, een open-label, gerandomiseerde fase III-studie met actieve controle werd behandeling met DARZALEX 16 mg/kg in combinatie met lenalidomide en een lage dosis dexamethason (DRd) vergeleken met behandeling met lenalidomide en een lage dosis dexamethason (Rd) bij patiënten met nieuw gediagnosticeerd multipel myeloom. Lenalidomide (25 mg eenmaal daags oraal op dag 1-21 van herhaalde cycli van 28 dagen [4 weken]) werd gegeven met een lage dosis van 40 mg/week oraal of intraveneus toegediende dexamethason (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar of met een body mass index [BMI] van < 18,5). Op de dagen van de infusie met DARZALEX werd de dosis dexamethason als pre-infusiegeneesmiddel gegeven. Dosisaanpassingen voor lenalidomide en dexamethason werden toegepast volgens de voorschrijfinformatie van de fabrikant. De behandeling werd in beide groepen voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 737 patiënten gerandomiseerd: 368 naar de DRd-arm en 369 naar de Rd-arm. De baseline demografische gegevens en ziektekenmerken waren vergelijkbaar tussen de twee behandelgroepen. De mediane leeftijd van de patiënten was 73 jaar (spreiding: 45 tot 90 jaar) en 44% van de patiënten was ≥ 75 jaar. De meerderheid van de patiënten was blank (92%), man (52%); 34% had een Eastern Cooperative Oncology Group (ECOG)-performantiescore van 0, 49,5% had een ECOG-performantiescore van 1 en 17% had een ECOG-performantiescore van ≥ 2. Bij 27% viel de ziekte in International Staging System (ISS)-stadium I, bij 43% in ISS-stadium II en bij 29% in ISS-stadium III. De werkzaamheid werd geëvalueerd aan de hand van de progressievrije overleving (PFS) gebaseerd op criteria van de International Myeloma Working Group (IMWG) en algehele overleving (OS).
Bij een mediane follow-up van 28 maanden toonde de primaire analyse van PFS in studie MMY3008 een verbetering in de DRd-arm ten opzichte van de Rd-arm; de mediane PFS werd niet bereikt in de DRd-arm en was 31,9 maanden in de Rd-arm (hazard ratio [HR]=0,56; 95%-BI: 0,43; 0,73; p< 0,0001), wat neerkomt op 44% vermindering van het risico van ziekteprogressie of overlijden bij patiënten die worden behandeld met DRd. Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 64 maanden bleven een verbetering in PFS laten zien voor patiënten in de DRd-arm in vergelijking met de Rd-arm. De mediane PFS was 61,9 maanden in de DRd-arm en 34,4 maanden in de Rd-arm (HR=0,55; 95%-BI: 0,45, 0,67).
Figuur 1: Kaplan-Meier-curve van PFS in Studie MMY3008
Bij een mediane follow-up van 56 maanden vertoonde de DRd-arm een voordeel voor de OS ten opzichte van de Rd-arm (HR=0,68; 95%-BI: 0,53; 0,86; p=0,0013). Resultaten van een bijgewerkte OS-analyse na een mediane follow-up van 89 maanden bleven een verbetering in OS laten zien voor patiënten in de DRd-arm in vergelijking met de Rd-arm. De mediane OS was 90,3 maanden in de DRd-arm en was 64,1 maanden in de Rd-arm (HR=0,67; 95%-BI: 0,55; 0,82). Figuur 2: Kaplan-Meier curve van OS in studie MMY3008
Aanvullende resultaten voor de werkzaamheid uit studie MMY3008 worden in tabel 7 hieronder weergegeven.
Tabel 7: Aanvullende resultaten voor de werkzaamheid uit studie MMY3008a
| DRd (n=368) | Rd (n=369) | |||||
Totaalresponspercentage (sCR+CR+VGPR+PR) n (%)a p-waardeb Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 342 (92,9%) | 300 (81,3%) | ||||
| < 0,0001 | ||||||
| 112 (30,4%) | 46 (12,5%) | |||||
| 63 (17,1%) | 46 (12,5%) | |||||
| 117 (31,8%) | 104 (28,2%) | |||||
| 50 (13,6%) | 104 (28,2%) | |||||
CR of beter (sCR+CR) p-waardeb VGPR of beter (sCR+CR+VGPR) p-waardeb | 175 (47,6%) | 92 (24,9%) | ||||
| < 0,0001 | ||||||
| 292 (79,3%) | 196 (53,1%) | |||||
| < 0,0001 | ||||||
| MRD-negativiteita,c n (%) | 89 (24,2%) | 27 (7,3%) | ||||
| 95%-BI (%) | (19,9%; 28,9%) | (4,9%; 10,5%) | ||||
| Odds ratio met 95%-BId | 4,04 (2,55; 6,39) | |||||
| p-waardee | < 0,0001 | |||||
DRd=daratumumab-lenalidomide-dexamethason; Rd=lenalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Gebaseerd op intent-to-treat populatie.
b p-waarde uit Cochran Mantel-Haenszel chi-kwadraattoets.
c Gebaseerd op drempel van 10-5.
d Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de odds ratio voor ongestratificeerde tabellen. Een odds ratio > 1 duidt op een voordeel voor DRd.
e p-waarde van de Fisher-exacttest.
Bij de responders was de mediane tijd tot respons 1,05 maanden (spreiding: 0,2 tot 12,1 maanden) in de DRd-groep en 1,05 maanden (spreiding: 0,3 tot 15,3 maanden) in de Rd-groep. De mediane responsduur werd niet bereikt in de DRd-groep en was 34,7 maanden (95%-BI: 30,8; niet schatbaar) in de Rd-groep.
Combinatiebehandeling met bortezomib, melfalan en prednison (VMP) bij patiënten die niet in aanmerking komen voor autologe stamceltransplantatie
Studie MMY3007, een open-label, gerandomiseerde, actief gecontroleerde fase III-studie, vergeleek de behandeling met DARZALEX 16 mg/kg in combinatie met bortezomib, melfalan en prednison (D-VMP), met behandeling met VMP bij patiënten met nieuw gediagnosticeerd multipel myeloom. Bortezomib werd toegediend via subcutane injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week in week 1, 2, 4 en 5 gedurende de eerste cyclus van 6 weken (cyclus 1; 8 doses), gevolgd door toedieningen eenmaal per week in week 1, 2, 4 en 5 gedurende nog acht cycli van 6 weken (cycli 2-9; 4 doses per cyclus). Melfalan 9 mg/m2 en prednison 60 mg/m2 werden oraal toegediend op dag 1 tot 4 van de negen cycli van 6 weken (cycli 1-9). De behandeling met DARZALEX werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 706 patiënten gerandomiseerd: 350 naar de D-VMP-arm en 356 naar de VMP-arm. De demografische en ziektekenmerken op baseline waren vergelijkbaar tussen de twee behandelingsgroepen. De mediane leeftijd was 71 (spreiding: 40-93) jaar, waarbij 30% van de patiënten ≥ 75 jaar oud was. De meerderheid was blank (85%), vrouw (54%), 25% had een ECOG-performantiescore van 0, 50% had een ECOG-performantiescore van 1 en 25% had een ECOG-performantiescore van 2. In 64% / 22% / 10% van de gevallen hadden patiënten IgG/IgA/lichte-ketenmyeloom, 19% had ISS stadium I, 42% had ISS stadium II, 38% had ISS stadium III en 84% had een standaardrisico wat betreft cytogenetica. De werkzaamheid werd geëvalueerd aan de hand van de PFS op basis van criteria van de IMWG en de algehele overleving (OS).
Bij een mediane follow-up van 16,5 maanden toonde de primaire analyse van de PFS in studie MMY3007 een verbetering in de D-VMP-arm vergeleken met de VMP-arm; de mediane PFS werd niet bereikt in de D-VMP-arm en was 18,1 maanden in de VMP-arm (HR=0,5; 95%-BI: 0,38; 0,65; p < 0,0001). Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 40 maanden bleven een verbetering in PFS tonen voor patiënten in de D-VMP-arm in vergelijking met patiënten in de VMP-arm. De mediane PFS was 36,4 maanden in de D-VMP-arm en 19,3 maanden in de VMP-arm (HR=0,42; 95%-BI: 0,34; 0,51; p < 0,0001), wat neerkomt op 58% vermindering van het risico van ziekteprogressie of overlijden bij patiënten die werden behandeld met D-VMP. Figuur 3: Kaplan-Meier-curve van PFS in studie MMY3007
Na een mediane follow-up van 40 maanden vertoonde de D-VMP-arm een voordeel in OS ten opzichte van de VMP-arm (HR=0,60; 95%-BI: 0,46; 0,80; p=0,0003), wat neerkomt op 40% vermindering van het risico op overlijden bij patiënten die werden behandeld in de D-VMP-arm. Na een mediane follow-up van 87 maanden was de mediane OS 83 maanden (95%-BI: 72,5; NE) in de D-VMP-arm en 53,6 maanden (95%-BI: 46,3; 60,9) in de VMP-arm.
Figuur 4: Kaplan-Meier-curve van OS in studie MMY3007
Aanvullende resultaten voor de werkzaamheid uit studie MMY3007 worden in tabel 8 hieronder weergegeven.
Tabel 8: Aanvullende resultaten voor de werkzaamheid uit studie MMY3007a
| D-VMP (n=350) | VMP (n=356) | |
Totaalresponspercentage (sCR+CR+VGPR+PR) [n(%)] p-waardeb Stringente complete respons (sCR) [n(%)] Complete respons (CR) [n(%)] Zeer goede partiële respons (VGPR) [n(%)] Partiële respons (PR) [n(%)] | 318 (90,9) | 263 (73,9) |
| < 0,0001 | ||
| 63 (18,0) | 25 (7,0) | |
| 86 (24,6) | 62 (17,4) | |
| 100 (28,6) | 90 (25,3) | |
| 69 (19,7) | 86 (24,2) | |
MRD-negativiteit (95%-BI) c (%) Odds ratio met 95%-BId p-waardee | 22,3 (18,0; 27,0) | 6,2 (3,9; 9,2) |
| 4,36 (2,64; 7,21) | ||
| < 0,0001 |
D-VMP=daratumumab-bortezomib-melfalan-prednison; VMP=bortezomib-melfalan-prednison; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Gebaseerd op intent-to-treat populatie.
b p-waarde uit Cochran Mantel-Haenszel chikwadraattoets.
c Gebaseerd op drempel van 10-5.
d Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de gemeenschappelijke odds ratio voor gestratificeerde tabellen. Een odds ratio > 1 duidt op voordeel voor D-VMP
e p-waarde van de Fisher-exacttest.
Bij responders was de mediane tijd tot respons 0,79 maanden (spreiding: 0,4 tot 15,5 maanden) in de D-VMP-groep en 0,82 maanden (spreiding: 0,7 tot 12,6 maanden) in de VMP-groep. De mediane responsduur werd niet bereikt in de D-VMP-groep en was 21,3 maanden (spreiding: 18,4, niet schatbaar) in de VMP-groep.
Een subgroepanalyse werd uitgevoerd bij patiënten van ten minste 70 jaar oud, of die 65-69 jaar oud waren met een ECOG-performantiescore van 2, of jonger dan 65 jaar met significante comorbiditeit of een ECOG-performantiescore van 2 (D-VMP: n=273, VMP: n=270). De resultaten voor de werkzaamheid in deze subgroep waren consistent met de totale populatie. In deze subgroep werd de mediane PFS niet bereikt in de D-VMP-groep en was deze 17,9 maanden in de VMP-groep (HR=0,56, 95%-BI: 0,42; 0,75; p < 0,0001). Het totaalresponspercentage was 90% in de D-VMP-groep en 74% in de VMP-groep (VGPR-percentage: 29% in de D-VMP-groep en 26% in de VMP-groep; CR: 22% in de D-VMP-groep en 18% in de VMP-groep; sCR-percentage: 20% in de DVMP-groep en 7% in de VMP-groep). De veiligheidsresultaten van deze subgroep waren consistent met die van de totale populatie. Bovendien was de veiligheidsanalyse van de subgroep van patiënten met een ECOG-performantiescore van 2 (D-VMP: n=89, VMP: n=84) ook consistent met die van de totale populatie.
Combinatiebehandeling met bortezomib, thalidomide en dexamethason (VTd) bij patiënten die in aanmerking komen voor een autologe stamceltransplantatie (ASCT)
Studie MMY3006 is een 2delige open-label, gerandomiseerde, fase III-studie met actieve controle. Deel 1 vergeleek inductie- en consolidatiebehandeling met DARZALEX 16 mg/kg in combinatie met bortezomib, thalidomide en dexamethason (D-VTd) enerzijds met behandeling met bortezomib, thalidomide en dexamethason (VTd) anderzijds bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking kwamen voor autologe stamceltransplantatie. De consolidatiefase van de behandeling begon minimaal 30 dagen na ASCT, als de patiënt voldoende was hersteld en de engraftment volledig was. In deel 2 werden patiënten met ten minste een partiële respons (PR) op dag 100 na transplantatie opnieuw gerandomiseerd in een verhouding van 1:1 voor onderhoud met daratumumab of enkel observatie. Enkel resultaten van deel 1 worden hierna beschreven.
Bortezomib werd toegediend via een subcutane of een intraveneuze injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week gedurende twee weken (op de dagen 1, 4, 8 en 11) van herhaalde cycli voor inductiebehandeling van 28 dagen (4 weken) (cycli 1-4) en twee consolidatiecycli (cycli 5 en 6) na ASCT na cyclus 4. Thalidomide werd oraal toegediend in 100 mg per dag tijdens de zes bortezomib-cycli. Dexamethason (oraal of intraveneus) werd toegediend in een dosis van 40 mg op de dagen 1, 2, 8, 9, 15, 16, 22 en 23 van de cycli 1 en 2, en in een dosis van 40 mg op de dagen 1-2 en in een dosis van 20 mg op de daaropvolgende toedieningsdagen (dagen 8, 9, 15,
- 16) van de cycli 3-4. Dexamethason 20 mg werd toegediend op de dagen 1, 2, 8, 9, 15, 16 in de cycli 5 en 6. Op de dagen dat de DARZALEX-infusie werd gegeven, werd de dosis dexamethason intraveneus toegediend als pre-infusiegeneesmiddel. Dosisaanpassingen voor bortezomib, thalidomide en dexamethason werden toegepast overeenkomstig de voorschrijfinformatie van de fabrikant.
In totaal werden er 1.085 patiënten gerandomiseerd: 543 naar de D-VTd-arm en 542 naar de VTd-arm. De demografische kenmerken en ziektekenmerken op baseline in de twee behandelgroepen waren gelijk. De mediane leeftijd was 58 (spreiding: 22 tot 65) jaar. Alle patiënten waren ≤ 65 jaar: 43% in de leeftijdsgroep ≥ 60-65 jaar, 41% in de leeftijdsgroep ≥ 50-60 jaar en 16% was jonger dan 50 jaar. De meerderheid was man (59%), 48% had een ECOG-performantiescore van 0, 42% had een ECOG-performantiescore van 1 en 10% had een ECOG-performantiescore van 2. Bij 40% viel de ziekte in International Staging System (ISS)-stadium I, bij 45% in ISS-stadium II en bij 15% in ISS-stadium III.
De werkzaamheid werd geëvalueerd aan de hand van het percentage stringente complete respons (sCR) op dag 100 na de transplantatie, en PFS.
Tabel 9: Resultaten voor de werkzaamheid uit studie MMY3006a
| D-VTd (n=543) | VTd (n=542) | p-waardeb | |||||||||
| Beoordeling respons op dag 100 na transplantatie | |||||||||||
| Stringente complete respons (sCR) | 157 (28,9%) | 110 (20,3%) | 0,0010 | ||||||||
| CR of beter (sCR+CR) | 211 (38,9%) | 141 (26,0%) | < 0,0001 | ||||||||
| Zeer goede partiële respons (VGPR) of beter (sCR+CR+VGPR) | 453 (83,4%) | 423 (78,0%) | |||||||||
| MRD negativiteitc, d n(%) | 346 (63,7%) | 236 (43,5%) | < 0,0001 | ||||||||
| 95%-BI (%) | (59,5%; 67,8%) | (39,3%; 47,8%) | |||||||||
| Odds ratio met 95%-BIe | 2,27 (1,78; 2,90) | ||||||||||
| MRD negativiteit in combinatie met CR of beterc n(%) | 183 (33,7%) | 108 (19,9%) | < 0,0001 | ||||||||
| 95%-BI (%) | (29,7%; 37,9%) | (16,6%; 23,5%) | |||||||||
| Odds ratio met 95%-BIe | 2,06 (1,56; 2,72) | ||||||||||
D-VTd=daratumumab-bortezomib-thalidomide-dexamethason; VTd=bortezomib-thalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Op basis van intent-to-treat-populatie.
b p-waarde uit de Cochran Mantel-Haenszel chikwadraattoets.
c Op basis van een drempel van 10-5.
d Ongeacht de respons volgens IMWG.
e Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de gemeenschappelijke odds ratio voor gestratificeerde tabellen.
Bij een mediane follow-up van 18,8 maanden toonde de primaire analyse van PFS door het censureren van patiënten die gerandomiseerd werden naar onderhoud met daratumumab in de tweede randomisatie op de datum van de tweede randomisatie, een HR=0,50; 95%-BI: 0,34;0,75; p=0,0005. Resultaten van een bijgewerkte PFS-analyse met een mediane follow-up van 44,5 maanden, waarbij patiënten die gerandomiseerd werden naar onderhoud met daratumumab in de tweede randomisatie gecensureerd werden, toonden een HR=0,43; 95%-BI: 0,33; 0,55; p < 0,0001. De mediane PFS werd niet bereikt in de D-VTd-arm en was 37,8 maanden in de VTd-arm.
Figuur 5: Kaplan-Meier-curve van PFS in studie MMY3006
Gerecidiveerd/refractair multipel myeloom
Monotherapie:
De klinische werkzaamheid en veiligheid van DARZALEX-monotherapie voor de behandeling van volwassen patiënten met gerecidiveerd en refractair multipel myeloom, die eerder waren behandeld met een proteasoomremmer en een immunomodulerend middel en bij wie bij de laatste therapie ziekteprogressie was opgetreden, werden aangetoond in twee open-label studies.
In studie MMY2002 kregen 106 patiënten met gerecidiveerd en refractair multipel myeloom 16 mg/kg DARZALEX tot aan ziekteprogressie. De mediane leeftijd van de patiënten was 63,5 jaar (spreiding 31 tot en met 84 jaar), 11% van de patiënten was ≥ 75 jaar, 49% was man en 79% was blank. Het mediane aantal eerdere behandellijnen dat patiënten hadden gehad, was 5. Tachtig procent van de patiënten had eerder een autologe stamceltransplantatie (ASCT) gekregen. Voorafgaande behandelingen bevatten onder meer bortezomib (99%), lenalidomide (99%), pomalidomide (63%) en carfilzomib (50%). Bij baseline was 97% van de patiënten refractair voor de laatste behandellijn, 95% was refractair voor zowel een proteasoomremmer (proteosome inhibitor, PI) als een immunomodulerend middel (immunomodulatory agent, IMiD), 77% was refractair voor alkylerende stoffen, 63% was refractair voor pomalidomide en 48% van de patiënten was refractair voor carfilzomib.
De resultaten voor de werkzaamheid uit de vooraf geplande interimanalyse op basis van de evaluatie door de onafhankelijke toetsingscommissie (Independent Review Committee, IRC) worden weergegeven in tabel 10 hieronder.
Tabel 10: Door IRC geëvalueerde resultaten voor de werkzaamheid voor studie MMY2002
| Werkzaamheidseindpunt | DARZALEX 16 mg/kg N=106 |
| Totaalresponspercentage1 (ORR: sCR+CR+VGPR+PR) [n (%)] 95%-BI (%) | 31 (29,2) (20,8; 38,9) |
| Stringente complete respons (sCR) [n (%)] | 3 (2,8) |
| Complete respons (CR) [n] | 0 |
| Zeer goede partiële respons (VGPR) [n (%)] | 10 (9,4) |
| Partiële respons (PR) [n (%)] | 18 (17,0) |
| Clinical Benefit Rate (ORR+MR) [n (%)] | 36 (34,0) |
| Mediane responsduur [maanden (95%-BI)] | 7,4 (5,5; NE) |
| Mediane tijd tot respons [maanden (spreiding)] | 1 (0,9; 5,6) |
1 Primair werkzaamheidseindpunt (International Myeloma Working Group-criteria).
BI=betrouwbaarheidsinterval; NE=not estimable, niet schatbaar; MR=minimale respons.
Het totaalresponspercentage (overall response rate, ORR) in MMY2002 was vergelijkbaar, ongeacht het type eerdere behandeling voor myeloom.
Bij een update van de overleving met een mediane duur van de follow-up van 14,7 maanden, was de mediane OS 17,5 maanden (95%-BI: 13,7; niet schatbaar).
In studie GEN501 kregen 42 patiënten met gerecidiveerd en refractair multipel myeloom 16 mg/kg DARZALEX tot aan ziekteprogressie. De mediane leeftijd van de patiënten was 64 jaar (spreiding 44 tot en met 76 jaar), 64% was man en 76% was blank. Het mediane aantal voorafgaande behandellijnen dat de patiënten in de studie hadden gehad, was 4. Vierenzeventig procent van de patiënten had eerder een ASCT ondergaan. Eerdere behandelingen waren onder meer bortezomib (100%), lenalidomide (95%), pomalidomide (36%) en carfilzomib (19%). Bij baseline was 76% van de patiënten refractair voor de laatste behandellijn, 64% was refractair voor zowel een PI als een IMiD, 60% was refractair voor alkylerende stoffen, 36% was refractair voor pomalidomide en 17% was refractair voor carfilzomib.
Uit de vooraf geplande interimanalyse bleek dat behandeling met daratumumab met 16 mg/kg leidde tot 36% ORR met 5% CR en 5% VGPR (very good partial response, zeer goede partiële respons). De mediane tijd tot respons was 1 maand (spreiding: 0,5 tot en met 3,2). De mediane duur van de respons werd niet bereikt (95%-BI: 5,6 maanden; niet schatbaar).
Bij een update van de overleving bij een mediane duur van de follow-up van 15,2 maanden, werd de mediane OS niet bereikt (95%-BI: 19,9 maanden; niet schatbaar), met 74% van de personen nog in leven.
Combinatietherapie met lenalidomide
In studie MMY3003, een open-label, gerandomiseerde, actief gecontroleerde fase III-studie, werd de behandeling met DARZALEX 16 mg/kg in combinatie met lenalidomide en een lage dosis dexamethason (DRd) vergeleken met een behandeling met lenalidomide en een lage dosis dexamethason (Rd) bij patiënten met gerecidiveerd of refractair multipel myeloom die minstens 1 eerdere behandeling hadden gekregen. Lenalidomide (25 mg eenmaal daags oraal op dag 1-21 van herhaalde cycli van 28 dagen [4 weken]) werd gegeven met dexamethason in een lage dosis van 40 mg/week (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar of met een BMI van < 18,5). Op de dagen van de infusie met DARZALEX werd 20 mg van de dosis dexamethason voorafgaand aan de infusie gegeven en de rest de dag na de infusie. De behandeling werd in beide groepen voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 569 patiënten gerandomiseerd; 286 naar de DRd-arm en 283 naar de Rd-arm. De baseline demografische gegevens en ziektekenmerken waren vergelijkbaar in de DARZALEX-arm en de controle-arm. De mediane leeftijd van de patiënten was 65 jaar (spreiding: 34 tot 89 jaar) en 11% van de patiënten was ≥ 75 jaar. De meerderheid van de patiënten (86%) was eerder met een proteasoomremmer (PI) behandeld, 55% van de patiënten was eerder met een immunomodulerend middel (IMiD) behandeld, waaronder 18% van de patiënten die eerder met lenalidomide waren behandeld; en 44% van de patiënten was eerder met zowel een PI als IMiD behandeld. Op baseline was 27% van de patiënten refractair voor de laatste behandellijn. Achttien procent (18%) van de patiënten was alleen refractair voor een PI en 21% was refractair voor bortezomib. Patiënten die refractair waren voor lenalidomide werden uitgesloten van de studie.
Bij een mediane follow-up van 13,5 maanden toonde de primaire analyse van de PFS in studie MMY3003 een verbetering in de DRd-arm ten opzichte van de Rd-arm; de mediane PFS was nog niet bereikt in de DRd-arm en was 18,4 maanden in de Rd-arm (HR=0,37; 95%-BI: 0,27; 0,52; p < 0,0001). Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 55 maanden bleven een verbetering in PFS laten zien voor patiënten in de DRd-arm in vergelijking met patiënten in de Rd-arm. De mediane PFS was 45,0 maanden in de DRd-arm en 17,5 maand in de Rd-arm (HR=0,44; 95%-BI: 0,35; 0,54; p < 0,0001), wat een vermindering van 56% betekent van het risico op ziekteprogressie of overlijden bij patiënten die met DRd werden behandeld (zie figuur 6).
Figuur 6: Kaplan-Meier-curve van PFS in studie MMY3003
Na een mediane follow-up van 80 maanden vertoonde DRd een voordeel in OS ten opzichte van de Rd-arm (HR=0,73; 95%-BI: 0,58; 0,91; p=0,0044). De mediane OS was 67,6 maanden in de DRd-arm en 51,8 maanden in de Rd-arm.
Figuur 7: Kaplan-Meier-curve van OS in studie MMY3003
Aanvullende resultaten voor werkzaamheid van studie MMY3003 zijn weergegeven in tabel 11 hieronder.
Tabel 11: Aanvullende resultaten voor werkzaamheid van studie MMY3003
| Aantal patiënten met beoordeelbare respons | DRd (n=281) | Rd (n=276) |
Totale respons (sCR+CR+VGPR+PR) n (%) p-waardea Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 261 (92,9) < 0,0001 51 (18,1) 70 (24,9) 92 (32,7) 48 (17,1) | 211 (76,4) 20 (7,2) 33 (12,0) 69 (25,0) 89 (32,2) |
| Mediane tijd tot respons [maanden (95%-BI)] | 1,0 (1,0; 1,1) | 1,3 (1,1; 1,9) |
| Mediane responsduur [maanden (95%-BI)] | NE (NE, NE) | 17,4 (17,4; NE) |
Percentage MRD-negatief (95%-BI) b (%) Odds ratio met 95%-BIc p-waarded | 21,0 (16,4; 26,2) 9,31 (4,31; 20,09) < 0,0001 | 2,8 (1,2; 5,5) |
DRd=daratumumab-lenalidomide-dexamethason; Rd=lenalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval; NE=not estimable, niet schatbaar.
a p-waarde op basis van een chikwadraattoets (Cochran-Mantel-Haenszel-toets).
b Op basis van de intent-to-treat-populatie en een drempelwaarde van 10-5
c Algemene odds ratio geschat met de Mantel-Haenszel-methode. Een odds ratio > 1 duidt op een voordeel voor DRd. d p-waarde op basis van de Fisher-exacttest.
Combinatietherapie met bortezomib
In studie MMY3004, een open-label, gerandomiseerde, actief gecontroleerde fase III-studie, werd de behandeling met DARZALEX 16 mg/kg in combinatie met bortezomib en dexamethason (DVd) vergeleken met een behandeling met bortezomib en dexamethason (Vd) bij patiënten met gerecidiveerd of refractair multipel myeloom die minstens 1 eerdere behandeling hadden gekregen. Bortezomib werd via een subcutane injectie of intraveneuze injectie toegediend in een dosis van 1,3 mg/m2 lichaamsoppervlak twee keer per week gedurende twee weken (dag 1, 4, 8 en 11) van een herhaalde behandelingscyclus van 21 dagen (3 weken) die in totaal 8 keer werd gegeven. Dexamethason werd oraal toegediend in een dosis van 20 mg op dag 1, 2, 4, 5, 8, 9, 11 en 12 van elk van de 8 bortezomibcycli (80 mg/week voor twee van de drie weken van de bortezomibcyclus) of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar, met een BMI < 18,5, met slecht onder controle zijnde diabetes mellitus of eerdere intolerantie voor een behandeling met steroïden. Op de dagen met de infusie van DARZALEX werd 20 mg van de dosis dexamethason voorafgaand aan de infusie gegeven. De behandeling met DARZALEX werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 498 patiënten gerandomiseerd; 251 naar de DVd-arm en 247 naar de Vd-arm. De baseline demografische gegevens en ziektekenmerken in de DARZALEX-arm en controle-arm waren vergelijkbaar. De mediane leeftijd van de patiënten was 64 jaar (spreiding: 30 tot 88 jaar) en 12% van de patiënten was ≥ 75 jaar. Negenenzestig procent (69%) van de patiënten was eerder met een PI (waarvan 66% met bortezomib) behandeld en 76% van de patiënten was eerder met een IMiD (waarvan 42% met lenalidomide) behandeld. Op baseline was 32% van de patiënten refractair voor de laatste behandellijn. Drieëndertig procent (33%) van de patiënten was alleen refractair voor een IMiD en 28% was refractair voor lenalidomide. Patiënten die refractair waren voor bortezomib werden uitgesloten van de studie.
Bij een mediane follow-up van 7,4 maanden toonde de primaire analyse van de PFS in studie MMY3004 een verbetering in de DVd-arm ten opzichte van de Vd-arm; de mediane PFS was nog niet bereikt in de DVd-arm en was 7,2 maanden in de Vd-arm (HR [95%-BI]: 0,39 [0,28; 0,53]; p-waarde < 0,0001). Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 50 maanden bleven een verbetering in PFS laten zien voor patiënten in de DVd-arm in vergelijking met patiënten in de Vd-arm. De mediane PFS was 16,7 maanden in de DVd-arm en 7,1 maanden in de Vd-arm (HR [95%-BI]: 0,31 [0,24; 0,39]; p-waarde < 0,0001), wat een vermindering van 69% betekent van het risico op ziekteprogressie of overlijden bij patiënten die met DVd werden behandeld ten opzichte van de patiënten die met Vd werden behandeld (zie figuur 8).
Figuur 8: Kaplan-Meier-curve van PFS in studie MMY3004
Na een mediane follow-up van 73 maanden vertoonde DVd een voordeel in OS ten opzichte van de Vd-arm (HR=0,74; 95%-BI: 0,59; 0,92; p=0,0075). De mediane OS was 49,6 maanden in de DVd-arm en 38,5 maanden in de Vd-arm.
Figuur 9: Kaplan-Meier-curve van OS in studie MMY3004
Aanvullende resultaten voor werkzaamheid van studie MMY3004 zijn weergegeven in tabel 12 hieronder.
Tabel 12: Aanvullende resultaten voor werkzaamheid van studie MMY3004
| Aantal patiënten met beoordeelbare respons | DVd (n=240) | Vd (n=234) |
Totale respons (sCR+CR+VGPR+PR) n (%) p-waardea Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 199 (82,9) < 0,0001 11 (4,6) 35 (14,6) 96 (40,0) 57 (23,8) | 148 (63,2) 5 (2,1) 16 (6,8) 47 (20,1) 80 (34,2) |
| Mediane tijd tot respons [maanden (spreiding)] | 0,9 (0,8; 1,4) | 1,6 (1,5; 2,1) |
| Mediane responsduur [maanden (95%-BI)] | NE (11,5; NE) | 7,9 (6,7; 11,3) |
Percentage MRD-negatief (95%-BI) b (%) Odds ratio met 95%-BIc p-waarded | 8,8% (5,6%; 13,0%) 9,04 (2,53; 32,21) 0,0001 | 1,2% (0,3%; 3,5%) |
DVd=daratumumab-bortezomib-dexamethason; Vd=bortezomib-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval; NE=not estimable, niet te schatten.
a p-waarde op basis van een chikwadraattoets (Cochran-Mantel-Haenszel-toets).
b Op basis van de intent-to-treat-populatie en een drempelwaarde van 10-5.
c Algemene odds ratio geschat met de Mantel-Haenszel-methode. Een odds ratio > 1 duidt op een voordeel voor DVd. d p-waarde op basis van de Fisher-exacttest.
Elektrofysiologie van het hart
Het is weinig aannemelijk dat daratumumab, als groot eiwit, directe interacties vertoont met ionenkanalen. Het effect van daratumumab op het QTc-interval werd geëvalueerd in een open-label studie bij 83 patiënten (Studie GEN501) met gerecidiveerd en refractair multipel myeloom na infusies met daratumumab (4 tot 24 mg/kg). Lineaire gemengde farmacokinetische/farmacodynamische analyses wezen niet op grote toenames in het gemiddelde QTcF-interval (d.w.z. langer dan 20 ms) bij de maximale concentratie (Cmax) van daratumumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met DARZALEX in alle subgroepen van pediatrische patiënten met multipel myeloom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van daratumumab na intraveneuze toediening van daratumumab-monotherapie werd geëvalueerd bij patiënten met gerecidiveerd en refractair multipel myeloom met dosisniveaus van 0,1 mg/kg tot 24 mg/kg.
In de 1 tot 24 mg/kg-cohorten stegen de piekconcentraties in serum (Cmax) na de eerste dosis ongeveer evenredig met de dosis, en het distributievolume was consistent met de aanvankelijke verdeling in het plasmacompartiment. Na de laatste wekelijkse infusie steeg de Cmax meer dan dosisproportioneel, consistent met de doelgemedieerde geneesmiddeldispositie. Toenames van de AUC waren meer dan dosisproportioneel, en de klaring nam af bij toenemende dosis. Deze waarnemingen suggereren dat CD38 mogelijk verzadigd raakt bij hogere dosissen, waarna de impact van klaring door de binding aan het doel minimaal wordt en de klaring van daratumumab de lineaire klaring van endogeen IgG1 benadert. De klaring nam ook af bij meerdere dosissen, wat mogelijk verband houdt met afnemende tumorlast.
De terminale halfwaardetijd stijgt bij een stijgende dosis en bij herhaalde toediening. De gemiddelde (standaarddeviatie [SD]) geschatte terminale halfwaardetijd van daratumumab na de eerste 16 mg/kg dosis was 9 (4,3) dagen. De geschatte terminale halfwaardetijd van daratumumab steeg na de laatste dosis van 16 mg/kg, maar er zijn onvoldoende gegevens voor een betrouwbare schatting. Op basis van de populatiefarmacokinetische analyse was de gemiddelde (SD) halfwaardetijd die overeenstemt met niet-specifieke lineaire eliminatie ongeveer 18 (9) dagen; dit is de terminale halfwaardetijd die verwacht kan worden bij volledige verzadiging van de doelgemedieerde klaring en herhaaldelijke toediening van daratumumab.
Bij het einde van de wekelijkse dosering volgens het aanbevolen schema voor monotherapie in een dosis van 16 mg/kg, was de gemiddelde (SD) Cmax in serum 915 (410,3) microgram/ml, ongeveer 2,9 keer zo veel als na de eerste infusie. De gemiddelde (SD) serumconcentratie vóór toediening (dalwaarde) was aan het eind van de wekelijkse toediening 573 (331,5) microgram/ml.
Er werden vier populatiefarmacokinetische analyses uitgevoerd ter beschrijving van de farmacokinetische kenmerken van daratumumab en ter evaluatie van de invloed van covariabelen op de dispositie van daratumumab bij patiënten met multipel myeloom; analyse 1 (n=223) werd uitgevoerd bij patiënten die DARZALEX-monotherapie kregen, terwijl analyse 2 (n=694), analyse 3 (n=352) en analyse 4 (n=355) werden uitgevoerd bij patiënten met multipel myeloom die combinatietherapieën met daratumumab kregen. Analyse 2 omvatte 694 patiënten (n=326 voor lenalidomide-dexamethason, n=246 voor bortezomib-dexamethason, n=99 voor pomalidomide-dexamethason, n=11 voor bortezomib-melfalan-prednison en n=12 voor bortezomib-thalidomide-dexamethason), analyse 3 omvatte 352 patiënten (bortezomib-melfalan-prednison) en analyse 4 omvatte 355 patiënten (lenalidomide-dexamethason).
Op basis van de populatiefarmacokinetische analyse van daratumumab-monotherapie (analyse 1) wordt de steady state van daratumumab na ongeveer 5 maanden in de 4-wekelijkse behandelingsperiode bereikt (tegen de 21ste infusie), en de gemiddelde (SD) verhouding van Cmax bij steady state tot Cmax na de eerste dosis was 1,6 (0,5). Het gemiddelde (SD) centrale distributievolume is 56,98 (18,07) ml/kg.
Er werden drie additionele populatiefarmacokinetische analyses (analyse 2, analyse 3 en analyse 4) uitgevoerd bij patiënten met multipel myeloom die combinatietherapieën met daratumumab kregen. Het profiel van de concentratie van daratumumab uitgezet in functie van de tijd was hetzelfde na de monotherapie en combinatietherapieën. De geschatte gemiddelde terminale halfwaardetijd bij een lineaire klaring bij een combinatietherapie was ongeveer 15-23 dagen.
Op basis van de vier populatiefarmacokinetische analyses (analyses 1-4) werd lichaamsgewicht geïdentificeerd als een statistisch significante covariabelen voor de klaring van daratumumab. Dosering op basis van het lichaamsgewicht is daarom een geschikte doseringsstrategie voor de multipel myeloom-patiënten.
Simulatie van de farmacokinetiek van daratumumab werd uitgevoerd voor alle aanbevolen doseringsschema’s bij 1.309 patiënten met multipel myeloom. De resultaten van de simulatie bevestigden dat de verdeelde en de eenmalige toediening voor de eerste dosis een vergelijkbare PK opleveren, met uitzondering van het PK-profiel op de eerste dag van de behandeling.
Speciale populaties
Leeftijd en geslacht
Op basis van vier individuele populatiefarmacokinetische analyses (1-4) bij patiënten die met daratumumab-monotherapie of verschillende combinatietherapieën (analyses 1-4) werden behandeld, had leeftijd (spreiding: 31-93 jaar) geen klinisch belangrijk effect op de farmacokinetiek van daratumumab, en de blootstelling aan daratumumab was vergelijkbaar bij jongere (leeftijd < 65 jaar, n=518) en oudere (leeftijd ≥ 65 jaar tot < 75 jaar n=761; leeftijd ≥ 75 jaar, n=334) patiënten
Geslacht had geen klinisch relevante invloed op de blootstelling aan daratumumab in de populatiefarmacokinetische analyses.
Nierinsufficiëntie
Er is geen formeel onderzoek gedaan naar daratumumab bij patiënten met nierinsufficiëntie. Er werden vier individuele populatiefarmacokinetische analyses gedaan op basis van reeds bestaande gegevens over de nierfunctie bij patiënten die daratumumab-monotherapie of verschillende combinatietherapieën kregen (analyses 1-4). In totaal bevatten de analyses 441 patiënten met normale nierfunctie (creatinineklaring [CRCL] ≥ 90 ml/min), 621 met lichte nierinsufficiëntie (CRCL < 90 en ≥ 60 ml/min), 523 met matige nierinsufficiëntie (CRCL < 60 en ≥ 30 ml/min), en 27 met ernstige nierinsufficiëntie of terminaal nierfalen (CRCL < 30 ml/min). Er werden geen klinisch belangrijke verschillen waargenomen in de blootstelling aan daratumumab tussen patiënten met nierinsufficiëntie en patiënten met een normale nierfunctie.
Leverinsufficiëntie
Er is geen formeel onderzoek gedaan naar daratumumab bij patiënten met leverinsufficiëntie. Het is onwaarschijnlijk dat veranderingen in de leverfunctie invloed zouden hebben op de eliminatie van daratumumab aangezien IgG1-moleculen zoals daratumumab niet via de lever gemetaboliseerd worden.
Er werden vier individuele populatiefarmacokinetische analyses gedaan bij patiënten die daratumumab-monotherapie of verschillende combinatietherapieën kregen (analyses 1-4), met in totaal 1.404 patiënten met een normale leverfunctie (totale bilirubine [TB] en aspartaataminotransferase [ASAT] ≤ bovengrens van het normale [ULN]), 189 patiënten met lichte leverinsufficiëntie (TB 1,0 x tot 1,5 x ULN of ASAT > ULN) en 8 patiënten met matige (TB > 1,5 x tot 3,0 x ULN; n=7) of ernstige (TB > 3,0 x ULN; n=1) leverinsufficiëntie. Er werden geen klinisch belangrijke verschillen in de blootstelling aan daratumumab waargenomen tussen patiënten met leverinsufficiëntie en de patiënten met een normale leverfunctie.
Ras
Op basis van vier individuele populatiefarmacokinetische analyses bij patiënten die ofwel daratumumab-monotherapie ofwel verschillende combinatietherapieën kregen (analyses 1-4) was de blootstelling aan daratumumab bij blanke (n=1.371) en niet-blanke (n=242) patiënten vergelijkbaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Gegevens over de toxicologie zijn afgeleid uit onderzoeken met daratumumab bij chimpansees en met een surrogaat-anti-CD38-antilichaam bij Java-apen. Er zijn geen tests gedaan op de chronische toxiciteit.
Carcinogeniteit en mutageniteit
Er is geen dieronderzoek uitgevoerd om het carcinogene potentieel te bepalen van daratumumab.
Reproductietoxicologie
Er is geen dieronderzoek uitgevoerd om de potentiële effecten van daratumumab op de reproductie of ontwikkeling te evalueren.
Vruchtbaarheid
Er is geen dieronderzoek uitgevoerd om potentiële effecten op de vruchtbaarheid bij mannen of vrouwen te bepalen.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
L-histidine
L-histidinehydrochloride-monohydraat
L-methionine
Polysorbaat 20 (E432)
Sorbitol (E420)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Niet-geopende injectieflacons
3 jaar.
Na verdunning
Uit microbiologisch standpunt bekeken moet het product onmiddellijk worden gebruikt, tenzij de methode van openen/verdunnen het risico op microbiële contaminatie uitsluit. Indien het product niet onmiddellijk wordt gebruikt, zijn de tijden en de omstandigheden voor bewaring van het product de verantwoordelijkheid van de gebruiker; deze dienen niet langer te zijn dan 24 uur in een gekoelde omgeving (2 °C-8 °C) en beschermd tegen licht, gevolgd door 15 uur (inclusief de infusietijd) bij kamertemperatuur (15 °C-25 °C) en kamerlicht. Laat de oplossing voor toediening op kamertemperatuur komen indien deze bewaard werd in de koelkast.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
5 ml concentraat in een type-1-glazen injectieflacon met elastomeersluiting en aluminiumafsluiting met een flip-offdop met daarin 100 mg daratumumab. Verpakking met 1 injectieflacon.
20 ml concentraat in een type-1-glazen injectieflacon met elastomeersluiting en aluminiumafsluiting met een flip-offdop met daarin 400 mg daratumumab. Verpakking met 1 injectieflacon.
DARZALEX wordt ook geleverd als een startverpakking die 11 injectieflacons bevat: (6 x 5 ml-injectieflacons + 5 x 20 ml-injectieflacons).
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel is uitsluitend voor eenmalig gebruik.
Maak de oplossing voor infusie als volgt klaar en ga daarbij aseptisch te werk:
- Bereken de benodigde dosis (mg), het totale benodigde volume (ml) DARZALEX-oplossing en hoeveel DARZALEX injectieflacons er nodig zijn op basis van het lichaamsgewicht van de patiënt.
- Controleer of de DARZALEX-oplossing kleurloos tot geel is. Gebruik het product niet indien ondoorschijnende deeltjes, verkleuring of andere vreemde deeltjes aanwezig zijn. • Haal met een aseptische techniek een volume 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie uit de infusiezak/container dat even groot is als het benodigde volume DARZALEX-oplossing.
- Trek de benodigde hoeveelheid DARZALEX-oplossing op en verdun die tot het juiste volume door deze toe te voegen aan de infusiezak/container met 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie (zie rubriek 4.2). De infusiezakken/containers moeten uit polyvinylchloride (PVC), polypropyleen (PP), polyethyleen (PE) of polyolefinemengsel (PP+PE) vervaardigd zijn. Verdun onder gepaste aseptische omstandigheden. Gooi ongebruikte restanten uit de injectieflacon weg.
- Meng de oplossing door de zak/container voorzichtig om te keren. Niet schudden. • Doe een visuele inspectie van geneesmiddelen voor parenteraal gebruik om te controleren op vaste deeltjes en verkleuring alvorens toe te dienen. In de verdunde oplossing kunnen hele kleine, doorschijnende tot witte proteïneachtige deeltjes ontstaan, omdat daratumumab een proteïne is. Gebruik de verdunde oplossing niet indien ondoorschijnende deeltjes, verkleuring of vreemde deeltjes zichtbaar zijn.
Omdat DARZALEX geen conserveermiddel bevat, dienen verdunde oplossingen binnen 15 uur
(inclusief de infusietijd) op kamertemperatuur (15 °C-25 °C) en bij kamerlicht te worden toegediend.
- Indien de verdunde oplossing niet onmiddellijk wordt gebruikt, kan deze voorafgaand aan de toediening maximaal 24 uur worden bewaard in een gekoelde omgeving (2 °C-8 °C) en beschermd tegen licht. Niet in de vriezer bewaren. Laat de oplossing voor toediening op kamertemperatuur komen indien deze bewaard werd in de koelkast.
- Dien de verdunde oplossing toe door middel van een intraveneuze infusie met een infusieset uitgerust met een debietregelaar en een steriele, niet-pyrogene inlinefilter met lage eiwitbinding (poriegrootte 0,22 of 0,2 micrometer) van polyethersulfon (PES). Er moeten toedieningssets van polyurethaan (PU), polybutadieen (PBD), PVC, PP of PE worden gebruikt. • DARZALEX niet toedienen gelijktijdig met andere middelen in dezelfde intraveneuze katheter. • Ongebruikte hoeveelheden van de infusie-oplossing niet bewaren voor hergebruik. Al het ongebruikte middel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1101/001
EU/1/16/1101/002
EU/1/16/1101/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING
VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 mei 2016
Datum van laatste verlenging: 6 januari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
DARZALEX 1.800 mg oplossing voor injectie.
1. NAAM VAN HET GENEESMIDDEL
DARZALEX 1.800 mg oplossing voor injectie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 15 ml met oplossing voor injectie bevat 1.800 mg daratumumab (120 mg daratumumab per ml).
Daratumumab is een humaan monoklonaal IgG1κ-antilichaam tegen CD38-antigeen, geproduceerd in een zoogdiercellijn (Chinese hamster ovarium) met gebruikmaking van recombinant-DNA-techniek.
Hulpstof met bekend effect
Elke injectieflacon van 15 ml met oplossing voor injectie bevat 735,1 mg sorbitol (E420).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
De oplossing is helder tot opaalachtig, kleurloos tot geel, met een pH van 5,6 en een osmolaliteit van 343 tot 395 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Multipel myeloom
DARZALEX is geïndiceerd:
- in combinatie met lenalidomide en dexamethason of met bortezomib, melfalan en prednison voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie;
- in combinatie met bortezomib, lenalidomide en dexamethason voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom;
- in combinatie met bortezomib, thalidomide en dexamethason voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie;
- in combinatie met lenalidomide en dexamethason, of bortezomib en dexamethason, voor de behandeling van volwassen patiënten met multipel myeloom die minstens 1 eerdere behandeling hebben gehad;
- in combinatie met pomalidomide en dexamethason voor de behandeling van volwassen patiënten met multipel myeloom die één eerdere behandellijn met een proteasoomremmer en lenalidomide hebben gehad en die refractair waren voor lenalidomide, of die minstens twee eerdere behandellijnen hebben gehad waaronder lenalidomide en een proteasoomremmer en die bij of na de laatste behandeling ziekteprogressie hebben vertoond (zie rubriek 5.1); • als monotherapie voor de behandeling van volwassen patiënten met gerecidiveerd en refractair multipel myeloom, bij wie voorgaande behandeling een proteasoomremmer en een immunomodulerend middel omvatte en die bij de laatste behandeling ziekteprogressie hebben vertoond.
Smouldering multipel myeloom
DARZALEX als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom (zie rubriek 5.1).
Lichte-keten (AL)-amyloïdose
DARZALEX is geïndiceerd in combinatie met cyclofosfamide, bortezomib en dexamethason voor de behandeling van volwassen patiënten met nieuw gediagnosticeerde systemische AL-amyloïdose.
4.2 Dosering en wijze van toediening
DARZALEX subcutane formulering is niet bedoeld voor intraveneuze toediening en dient uitsluitend via subcutane injectie te worden gegeven, in de gespecificeerde doses.
De eerste 4 doses DARZALEX moeten worden toegediend door een beroepsbeoefenaar in de gezondheidszorg, en de eerste dosis moet worden toegediend in een omgeving waar reanimatiefaciliteiten voorhanden zijn.
DARZALEX is bedoeld voor gebruik onder begeleiding van een beroepsbeoefenaar in de gezondheidszorg. Na een gepaste training in de bereiding van het product en de techniek voor subcutane injectie kan een patiënt of een verzorger van een patiënt na de eerste 4 doses de volgende doses DARZALEX toedienen als een beroepsbeoefenaar in de gezondheidszorg dit passend acht en zo nodig met medische follow-up. Patiënten moeten worden geïnstrueerd om contact op te nemen met hun beroepsbeoefenaar in de gezondheidszorg als er symptomen optreden door subcutane injectie of ziekte.
Het is belangrijk de etiketten van de injectieflacons te controleren om er zeker van te zijn dat de juiste formulering (intraveneuze of subcutane formulering) en de juiste dosis aan de patiënt worden gegeven zoals voorgeschreven.
Voor patiënten die op dit moment daratumumab als intraveneuze formulering krijgen, kan DARZALEX oplossing voor subcutane injectie als alternatief worden gebruikt voor de intraveneuze formulering van daratumumab, te beginnen bij de volgende geplande dosis.
Vóór en na de injectie moeten geneesmiddelen worden toegediend om het risico op infusiegerelateerde reacties (IRR’s) met daratumumab te beperken. Zie verderop ‘Aanbevolen gelijktijdige medicatie’ en rubriek 4.4.
Dosering
Multipel myeloom
Behandelschema voor de combinatie met lenalidomide en dexamethason of pomalidomide en dexamethason (schema met cycli van 4 weken) en voor monotherapie
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 1.
Tabel 1: Behandelschema voor DARZALEX in combinatie met lenalidomide en dexamethason (Rd), pomalidomide en dexamethason (Pd) (behandelschema met cycli van 4 weken) en voor monotherapie
| Weken | Schema |
| Week 1 tot 8 | elke week (in totaal 8 doses) |
| Week 9 tot 24a | om de twee weken (in totaal 8 doses) |
| Week 25 en verder tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 9.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 25.
Dexamethason moet worden toegediend in een dosis van 40 mg/week (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar).
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX oplossing voor subcutane injectie worden toegediend.
Behandelschema in combinatie met bortezomib, melfalan en prednison (schema met cycli van 6 weken):
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 2.
Tabel 2: Behandelschema voor DARZALEX in combinatie met bortezomib, melfalan en prednison ([VMP]; behandelschema met cycli van 6 weken)
| Weken | Schema |
| Week 1 tot 6 | elke week (in totaal 6 doses) |
| Week 7 tot 54a | om de drie weken (in totaal 16 doses) |
| Week 55 en verder tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 3-wekelijks behandelschema wordt toegediend in week 7.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 55.
Bortezomib wordt tweemaal per week toegediend in week 1, 2, 4 en 5 gedurende de eerste cyclus van 6 weken, gevolgd door eenmaal per week in week 1, 2, 4 en 5 gedurende acht bijkomende cycli van 6 weken. Zie rubriek 5.1 voor informatie over de VMP-dosis en het behandelschema bij toediening in combinatie met DARZALEX oplossing voor subcutane injectie.
Behandelschema in combinatie met bortezomib, thalidomide en dexamethason (schema met cycli van 4 weken) voor de behandeling van patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie (ASCT)
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 3.
Tabel 3: Behandelschema voor DARZALEX in combinatie met bortezomib, thalidomide en dexamethason ([VTd]; behandelschema met cycli van 4 weken)
| Behandelfase | Weken | Schema |
| Inductie | week 1 tot 8 | elke week (in totaal 8 doses) |
| week 9 tot 16a | om de twee weken (in totaal 4 doses) | |
| Stop voor hoge dosis chemotherapie en ASCT | ||
| Consolidatie | week 1 tot 8b | om de twee weken (in totaal 4 doses) |
a De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 9.
b De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 1 na hervatting van de behandeling na
ASCT.
Dexamethason moet worden toegediend in een dosis van 40 mg op dag 1, 2, 8, 9, 15, 16, 22 en 23 van de cycli 1 en 2, en in een dosis van 40 mg op dag 1-2 en in een dosis van 20 mg op de daaropvolgende toedieningsdagen (dag 8, 9, 15, 16) van de cycli 3-4. Dexamethason moet worden toegediend in een dosis van 20 mg op dag 1, 2, 8, 9, 15, 16 in de cycli 5 en 6.
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX oplossing voor subcutane injectie worden toegediend.
Behandelschema in combinatie met bortezomib, lenalidomide en dexamethason (schema’s met cycli van 4 weken) voor de behandeling van patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie (ASCT)
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 4.
Tabel 4: Behandelschema voor DARZALEX in combinatie met bortezomib, lenalidomide en dexamethason ([VRd]; behandelschema met cycli van 4 weken)
| Behandelfase | Weken | Schema |
| Inductie | week 1 tot 8 | elke week (in totaal 8 doses) |
| week 9 tot 16a | om de twee weken (in totaal 4 doses) | |
| Stop voor hoge dosis chemotherapie en ASCT | ||
| Consolidatie | week 17 tot 24b | om de twee weken (in totaal 4 doses) |
| Onderhoud | van week 25 tot ziekteprogressiec | om de vier weken |
a De eerste dosis van het 2-wekelijks behandelschema wordt toegediend in week 9.
b Week 17 komt overeen met herstart van de behandeling na herstel van ASCT.
c DARZALEX kan worden gestopt bij patiënten die MRD-negativiteit hebben bereikt die 12 maanden aanhoudt en die ten minste 24 maanden onderhoudsbehandeling hebben gehad.
Dexamethason moet in een dosis van 40 mg worden toegediend op dag 1-4 en op dag 9-12 van elke cyclus van 28 dagen tijdens inductie en consolidatie (cycli 1-6).
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX oplossing voor subcutane injectie worden toegediend.
Behandelschema in combinatie met bortezomib, lenalidomide en dexamethason (schema’s met cycli van 3 weken) voor de behandeling van patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor ASCT
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 5.
Tabel 5: Behandelschema voor DARZALEX in combinatie met bortezomib, lenalidomide en dexamethason ([VRd]; behandelschema met cycli van 3 weken)
| Weken | Schema |
| Week 1 tot 6 | elke week (in totaal 6 doses) |
| Week 7 tot 24a | om de drie weken (in totaal 6 doses) |
| Van week 25 tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 3–wekelijks behandelschema wordt toegediend in week 7.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 25.
Dexamethason moet worden toegediend in een dosis van 20 mg op dag 1, 2, 4, 5, 8, 9, 11 en 12 van elke cyclus van 21 dagen van cycli 1-8. Bij patiënten > 75 jaar of patiënten met ondergewicht (BMI < 18,5) kan dexamethason in een dosis van 20 mg worden toegediend op dag 1, 4, 8 en 11.
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX oplossing voor subcutane injectie worden toegediend.
Behandelschema van de combinatie met bortezomib en dexamethason (schema met cycli van 3 weken)
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 6.
Tabel 6: Behandelschema voor DARZALEX in combinatie met bortezomib en dexamethason
(Vd) (behandelschema met cycli van 3 weken)
| Weken | Schema |
| Week 1 tot 9 | elke week (in totaal 9 doses) |
| Week 10 tot 24a | om de drie weken (in totaal 5 doses) |
| Week 25 en verder tot ziekteprogressieb | om de vier weken |
a De eerste dosis van het 3–wekelijks behandelschema wordt toegediend in week 10.
b De eerste dosis van het 4-wekelijks behandelschema wordt toegediend in week 25.
Dexamethason moet worden toegediend in een dosis van 20 mg op dag 1, 2, 4, 5, 8, 9, 11 en 12 van de eerste 8 behandelcycli met bortezomib of in een verlaagde dosis van 20 mg/week bij patiënten > 75 jaar, patiënten met ondergewicht (BMI < 18,5), met slecht onder controle zijnde diabetes mellitus of eerdere intolerantie voor een behandeling met steroïden.
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX oplossing voor subcutane injectie worden toegediend.
Smouldering multipel myeloom
Behandelschema voor monotherapie (schema met cycli van 4 weken)
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3‑5 minuten, volgens het volgende behandelschema in tabel 7.
Tabel 7: Behandelschema voor DARZALEX monotherapie bij smouldering multipel myeloom (behandelschema met cycli van 4 weken)a
| Weken | Schema |
| Week 1 tot 8 | elke week (in totaal 8 doses) |
| Week 9 tot 24a | om de twee weken (in totaal 8 doses) |
| Week 25 en verder tot ziekteprogressie of tot maximaal 3 jaarb | om de vier weken |
a De eerste dosis van het 2–wekelijks behandelschema wordt toegediend in week 9.
b De eerste dosis van het 4–wekelijks behandelschema wordt toegediend in week 25.
AL-amyloïdose
Behandelschema in combinatie met bortezomib, cyclofosfamide en dexamethason (schema met cycli van 4 weken)
De aanbevolen dosis van DARZALEX oplossing voor subcutane injectie is 1.800 mg, toegediend in ongeveer 3-5 minuten, volgens het volgende behandelschema in tabel 8.
Tabel 8: Behandelschema DARZALEX voor AL-amyloïdose, in combinatie met bortezomib, cyclofosfamide en dexamethason ([VCd]; behandelschema met cycli van 4 weken)a
| Weken | Schema |
| Week 1 tot 8 | elke week (in totaal 8 doses) |
| Week 9 tot 24b | om de twee weken (in totaal 8 doses) |
| Week 25 en verder tot ziekteprogressiec | om de vier weken |
a In de klinische studie werd DARZALEX gegeven tot ziekteprogressie of maximaal 24 cycli (~2 jaar) vanaf de eerste dosis van de studiemedicatie.
b De eerste dosis van het 2–wekelijks behandelschema wordt toegediend in week 9.
c De eerste dosis van het 4–wekelijks behandelschema wordt toegediend in week 25.
Zie rubriek 5.1 en de overeenkomstige Samenvatting van de productkenmerken voor de dosis en het schema van geneesmiddelen die met DARZALEX oplossing voor subcutane injectie worden toegediend.
Gemiste dosis
Indien een geplande dosis DARZALEX werd overgeslagen, moet de dosis zo snel mogelijk worden toegediend en het behandelschema in overeenstemming daarmee worden aangepast, met behoud van het behandelingsinterval.
Aanpassingen van de dosis
Het wordt afgeraden de dosis van DARZALEX te verlagen. Bij hematologische toxiciteit kan het nodig zijn om de toediening op te schorten, zodat de bloedcelaantallen zich kunnen herstellen (zie rubriek 4.4). Zie de overeenkomstige Samenvatting van de productkenmerken voor informatie over geneesmiddelen die in combinatie met DARZALEX worden gegeven.
In klinische studies waren er geen aanpassingen nodig van de dosis of de injectiesnelheid van DARZALEX oplossing voor subcutane injectie voor de behandeling van IRR’s.
Aanbevolen gelijktijdige medicatie
Geneesmiddelen vóór de injectie
Voorafgaand aan de injectie moeten bij alle patiënten 1 tot 3 uur vóór elke toediening van DARZALEX oplossing voor subcutane injectie onderstaande geneesmiddelen (oraal of intraveneus) worden toegediend om het risico op IRR’s te vermijden:
Corticosteroïd (langwerkend of middellangwerkend)
Monotherapie:
Methylprednisolon 100 mg, of een equivalent. Na de tweede injectie kan de dosis van het corticosteroïd worden verlaagd tot methylprednisolon 60 mg.
Combinatietherapie:
Dexamethason 20 mg (of een equivalent), toegediend voorafgaand aan elke infusie met DARZALEX oplossing voor subcutane injectie. Als dexamethason de basis van de achtergrondbehandeling is, zal de behandelingsdosis dexamethason op de dagen van de toediening van DARZALEX in plaats hiervan dienen als pre-injectiegeneesmiddel (zie rubriek 5.1).
Aanvullende corticosteroïden in het kader van een achtergrondbehandeling (bijvoorbeeld prednison) dienen niet te worden gebruikt op de dagen van de toediening van DARZALEX als patiënten dexamethason (of een equivalent) als pre-injectiegeneesmiddel hebben gekregen.
- Antipyretica (paracetamol 650 tot 1.000 mg).
- Antihistaminicum (difenhydramine 25 tot 50 mg of equivalent, oraal of intraveneus toegediend). • Voor patiënten met smouldering multipel myeloom wordt aanbevolen om op dag 1 van cyclus 1 een leukotrieenremmer (oraal montelukast 10 mg of een equivalent) toe te dienen.
Geneesmiddelen na de injectie
Na de injectie dienen geneesmiddelen als volgt te worden toegediend om het risico op vertraagde IRR’s te verminderen:
Monotherapie:
Er dient op elk van de twee dagen na elke injectie (te beginnen op de dag na de injectie) een oraal corticosteroïd (20 mg methylprednisolon of de equivalente dosis van een middellang- of langwerkend corticosteroïd in overeenstemming met de lokale standaard) te worden toegediend.
Combinatietherapie:
Er kan worden overwogen om op de dag na de injectie met DARZALEX een lage dosis methylprednisolon (≤ 20 mg) of een equivalent oraal toe te dienen. Als er echter op de dag na de injectie met DARZALEX een corticosteroïd (bijv. dexamethason, prednison) in het kader van een achtergrondbehandeling wordt toegediend, zijn extra geneesmiddelen na de injectie wellicht niet nodig (zie rubriek 5.1).
Als de patiënt na de eerste drie injecties geen belangrijke IRR’s ervaart, kunnen post-injectiecorticosteroïden (met uitzondering van corticosteroïden in het kader van een achtergrondbehandeling) worden stopgezet.
Daarnaast moet voor patiënten met een voorgeschiedenis van chronische obstructieve longziekte worden overwogen om na de injectie geneesmiddelen te gebruiken zoals kort- en langwerkende bronchodilatoren en inhalatiecorticosteroïden. Na de eerste vier injecties kan de arts besluiten het gebruik van deze inhalatiemedicatie na de injecties te stoppen indien de patiënt geen ernstige IRR's krijgt.
Profylaxe voor reactivatie van herpes zoster-virus
Ter preventie van reactivatie van het herpes zoster-virus dient antivirale profylaxe overwogen te worden.
Bijzondere populaties
Nierinsufficiëntie
Er is geen formeel onderzoek gedaan naar daratumumab bij patiënten met nierinsufficiëntie. Op basis van populatiefarmacokinetische analyses hoeft de dosis niet aangepast te worden voor patiënten met nierinsufficiëntie (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen formeel onderzoek gedaan naar daratumumab bij patiënten met leverinsufficiëntie. De dosis hoeft niet aangepast te worden voor patiënten met leverinsufficiëntie (zie rubriek 5.2).
Ouderen
Dosisaanpassingen worden niet noodzakelijk geacht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van DARZALEX bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Lichaamsgewicht (> 120 kg)
Met de DARZALEX oplossing voor subcutane injectie in vaste dosis (1.800 mg) is een klein aantal patiënten onderzocht met een lichaamsgewicht > 120 kg. De werkzaamheid bij deze patiënten is niet vastgesteld. Momenteel kan er geen dosisaanpassing aanbevolen worden op basis van lichaamsgewicht (zie rubriek 4.4 en 5.2).
Wijze van toediening
DARZALEX subcutane formulering is niet bedoeld voor intraveneuze toediening en dient uitsluitend te worden toegediend via een subcutane injectie, in de gespecificeerde doses. Gebruik de juiste techniek bij het optrekken van DARZALEX uit de injectieflacon. Vermijd het gebruik van transfernaalden met een grote diameter of met stompe punt en het meermaals doorprikken van de stop om het risico te beperken dat materiaal van de stop in de naald terechtkomt. Zie rubriek 6.6 voor speciale voorzorgsmaatregelen vóór toediening.
Plaats de hypodermische injectienaald of de subcutane infusieset vlak voor toediening op de spuit om verstopping van de naald te voorkomen.
Injecteer 15 ml DARZALEX oplossing voor subcutane injectie in ongeveer 3-5 minuten in het subcutane weefsel van het abdomen, ongeveer 7,5 cm rechts of links van de navel. Injecteer DARZALEX oplossing voor subcutane injectie niet op andere plaatsen van het lichaam, aangezien daarover geen gegevens beschikbaar zijn.
Bij opeenvolgende injecties dient de injectieplaats afgewisseld te worden.
DARZALEX oplossing voor subcutane injectie mag nooit worden geïnjecteerd in gebieden waar de huid rood, gekneusd, gevoelig of hard is of in gebieden met een litteken.
Onderbreek of vertraag de afgifte als de patiënt pijn ervaart. In het geval dat de pijn niet wordt verlicht door de injectie te vertragen, kan voor afgifte van de resterende dosis een tweede injectieplaats worden gekozen aan de andere kant van het abdomen.
Dien tijdens behandeling met DARZALEX oplossing voor subcutane injectie geen andere geneesmiddelen voor subcutaan gebruik toe op dezelfde plaats als DARZALEX.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties
DARZALEX oplossing voor subcutane injectie kan ernstige en/of hevige IRR’s veroorzaken, zoals anafylactische reacties. In klinische studies kreeg ongeveer 8,5% (134/1.573) van de patiënten een IRR. De meeste IRR’s traden op na de eerste injectie en waren van graad 1-2. IRR’s optredend na volgende injecties werden bij 1% van de patiënten gezien (zie rubriek 4.8).
De mediane tijd tot het begin van IRR’s na een injectie met DARZALEX was 3,3 uur (spreiding 0,08-83 uur). De meerderheid van de IRR’s trad op op de dag van de behandeling. Vertraagde IRR’s kwamen bij 1% van de patiënten voor.
Symptomen en klachten van IRR’s zijn onder andere respiratoire symptomen, zoals neusverstopping, hoesten, irritatie van de keel, allergische rinitis, piepende ademhaling en ook pyrexie, pijn op de borst, pruritus, koude rillingen, braken, nausea, hypotensie en wazig zien. Er traden ook ernstige reacties op, waaronder bronchospasme, hypoxie, dyspneu, hypertensie, tachycardie en bijwerkingen met betrekking tot het oog (waaronder choroïd vochtophoping, acute myopie en acuut gesloten-hoekglaucoom) (zie rubriek 4.8).
Patiënten dienen voorafgaand aan de behandeling met DARZALEX premedicatie met antihistaminica, antipyretica en corticosteroïden te krijgen en bovendien te worden gemonitord en advies te krijgen met betrekking tot IRR’s, in het bijzonder tijdens en na de eerste en tweede injectie. Voor patiënten met smouldering multipel myeloom dient premedicatie met leukotrieenremmers op dag 1 van cyclus 1 te worden overwogen. Indien er een anafylactische reactie of levensbedreigende (graad 4) reactie optreedt, dient onmiddellijk passende noodhulp te worden geboden. De behandeling met DARZALEX moet onmiddellijk en permanent worden stopgezet (zie de rubrieken 4.2 en 4.3).
Om het risico van vertraagde IRR’s te verminderen, dienen aan alle patiënten na een injectie met DARZALEX orale corticosteroïden te worden toegediend (zie rubriek 4.2). Patiënten met een voorgeschiedenis van chronisch obstructieve longziekte kunnen aanvullende post-injectiemedicatie nodig hebben ter behandeling van respiratoire complicaties. Voor patiënten met chronisch obstructieve longziekte dient het gebruik van geneesmiddelen na de injectie (bijvoorbeeld kort- en langwerkende bronchodilatoren en inhalatiecorticosteroïden) te worden overwogen. Onderbreek DARZALEX als er oogsymptomen optreden en laat onmiddellijk een oogheelkundige evaluatie doen voordat de behandeling met DARZALEX wordt hervat (zie rubriek 4.2).
Neutropenie/trombocytopenie
DARZALEX kan neutropenie en trombocytopenie, veroorzaakt door achtergrondbehandeling, verergeren (zie rubriek 4.8).
Tijdens de behandeling dient periodiek het volledige bloedbeeld te worden gecontroleerd volgens de voorschrijfinformatie van de fabrikant met betrekking tot achtergrondbehandelingen. Patiënten met neutropenie dienen gecontroleerd te worden op tekenen van infectie. Het kan nodig zijn de behandeling met DARZALEX uit te stellen totdat het bloedbeeld is hersteld. Bij patiënten met een lager lichaamsgewicht die de subcutane formulering van DARZALEX kregen, werd meer neutropenie waargenomen. Dit was echter niet geassocieerd met hogere aantallen ernstige infecties. Het wordt afgeraden de dosis van DARZALEX te verlagen. Overweeg een ondersteunende behandeling met bloedtransfusies of groeifactoren.
Infecties
DARZALEX kan ernstige, levensbedreigende of fatale infecties veroorzaken (zie rubriek 4.8).
Patiënten moeten voorafgaand aan en tijdens de behandeling met DARZALEX nauwlettend worden gecontroleerd op tekenen en symptomen van infectie en moeten adequaat worden behandeld. Profylactische antimicrobiële middelen moeten conform behandelrichtlijnen worden overwogen vóór, tijdens of na de behandeling (zie rubriek 4.2).
Interferentie met indirecte antiglobulinetest (indirecte Coombstest)
Daratumumab bindt aan CD38 dat in geringe mate tot expressie komt op rode bloedcellen (RBC’s), wat aanleiding kan geven tot een positieve indirecte Coombstest. Een positieve indirecte Coombstest ten gevolge van daratumumab kan tot 6 maanden na de laatste toediening van daratumumab voorkomen. Er dient rekening mee te worden gehouden dat aan RBC’s gebonden daratumumab de detectie van antilichamen tegen minor-antigenen in het serum van de patiënt kan maskeren. De bepaling van de bloedgroep (ABO) en resusfactor van een patiënt wordt niet beïnvloed.
Patiënten dienen getypeerd en gescreend te worden alvorens de behandeling met daratumumab te starten. Voordat de behandeling met daratumumab wordt gestart kan fenotypering overwogen worden in overeenstemming met de lokale praktijken. Rode-bloedcelgenotypering wordt niet beïnvloed door daratumumab en kan op ieder moment uitgevoerd worden.
Indien een bloedtransfusie is gepland, dient het bloedtransfusiecentrum van deze interferentie met de indirecte antiglobulinetest op de hoogte te worden gesteld (zie rubriek 4.5). Wanneer een noodtransfusie nodig is, kunnen ABO/RhD-compatibele RBC’s zonder kruisproef worden gegeven volgens de voorschriften van de lokale bloedbank.
Interferentie met bepaling van complete respons
Daratumumab is een humaan monoklonaal IgG-kappa antilichaam dat gedetecteerd kan worden via zowel serumproteïne-elektroforese (SPE) als immunofixatie (IFE), die beide gebruikt worden voor de klinische monitoring van endogeen M-proteïne (zie rubriek 4.5). Deze interferentie kan bij sommige patiënten met IgG-kappa myeloomproteïne invloed hebben op de bepaling van de complete respons en van de ziekteprogressie.
Reactivatie van het hepatitis B-virus (HBV)
Reactivatie van het hepatitis B-virus, in enkele gevallen fataal, is gemeld bij patiënten die werden behandeld met DARZALEX. Bij alle patiënten dient voor het begin van de behandeling met DARZALEX een screening op HBV te worden uitgevoerd.
Bij patiënten met bewijs van seropositiviteit voor HBV dient gemonitord te worden op klinische en laboratoriumaanwijzingen van HBV-reactivatie gedurende de behandeling en gedurende minstens zes maanden na het eind van de behandeling met DARZALEX. Behandel patiënten in overeenstemming met de geldende klinische richtlijnen. Overweeg consultatie van een hepatitisdeskundige wanneer klinisch geïndiceerd.
Bij patiënten bij wie zich HBV-reactivatie ontwikkelt tijdens hun behandeling met DARZALEX dient de behandeling met DARZALEX te worden stopgezet en gepaste behandeling te worden opgestart. Hervatting van de behandeling met DARZALEX bij patiënten bij wie de HBV-reactivatie voldoende onder controle is, dient te worden besproken met artsen met deskundigheid op het gebied van behandeling van HBV.
Lichaamsgewicht (> 120 kg)
De werkzaamheid van DARZALEX oplossing voor subcutane injectie is mogelijk verminderd bij patiënten met een lichaamsgewicht > 120 kg (zie rubriek 4.2 en 5.2).
Hulpstoffen
Dit geneesmiddel bevat sorbitol (E420). Patiënten met erfelijke fructose-intolerantie (HFI) mogen dit geneesmiddel niet toegediend krijgen.
Dit geneesmiddel bevat ook minder dan 1 mmol (23 mg) natrium per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Daratumumab is een monoklonaal IgG1қ-antilichaam. Het is niet waarschijnlijk dat renale uitscheiding en metabolisme door leverenzymen van intact daratumumab belangrijke eliminatieroutes zullen vormen. Er wordt bijgevolg niet verwacht dat variaties in de enzymen die geneesmiddelen metaboliseren de eliminatie van daratumumab beïnvloeden. Door de hoge affiniteit voor een unieke epitoop op CD38 wordt niet verwacht dat daratumumab geneesmiddelmetaboliserende enzymen zal veranderen.
Klinische farmacokinetische evaluaties met daratumumab in intraveneuze of subcutane formulering en lenalidomide, pomalidomide, thalidomide, bortezomib, melfalan, prednison, carfilzomib, cyclofosfamide en dexamethason wezen niet op klinisch relevante geneesmiddeleninteracties tussen daratumumab en deze klein-moleculaire geneesmiddelen.
Interferentie met indirecte antiglobulinetest (indirecte Coombstest)
Daratumumab bindt aan CD38 op RBC’s en interfereert met compatibiliteitstests zoals de antilichaamscreening en kruisproef (zie rubriek 4.4). Methoden om de interferentie met daratumumab te mitigeren bestaan onder meer uit behandeling van reagens-RBC’s met dithiothreitol (DTT) om de binding met daratumumab te verbreken, of andere lokaal gevalideerde methodes. Daar het Kell-bloedgroepsysteem eveneens sensitief is voor behandeling met DTT, moeten Kell-negatieve bloedeenheden worden gebruikt na de uitsluiting of identificatie van alloantistoffen met behulp van met DTT behandelde RBC’s. Fenotypering en genotypering kunnen ook als alternatief overwogen worden (zie rubriek 4.4).
Interferentie met serumproteïne-elektroforese en immunofixatietests
Daratumumab kan worden gedetecteerd met serumproteïne-elektroforese (SPE) en immunofixatie (IFE) die beide gebruikt worden voor het monitoren van monoklonale ziekte-immunoglobulinen (M-proteïne). Dit kan leiden tot vals-positieve SPE- en IFE-resultaten voor patiënten met IgG-kappa myeloomproteïne, wat invloed heeft op de initiële beoordeling van complete respons met behulp van International Myeloma Working Group- (IMWG-)criteria. Overweeg bij patiënten met een aanhoudende zeer goede partiële respons bij wie daratumumab-interferentie vermoed wordt, het gebruik van een gevalideerde daratumumab-specifieke IFE-test om daratumumab te onderscheiden van mogelijk resterend endogeen M-proteïne in het serum van de patiënt. Dit om het bepalen van een complete respons te vergemakkelijken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 3 maanden na het stoppen van de behandeling met daratumumab.
Zwangerschap
Er zijn geen of slechts beperkte gegevens over het gebruik van daratumumab bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). DARZALEX wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of daratumumab in de moedermelk wordt uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met DARZALEX moet worden gestaakt dan wel niet moet worden ingesteld. Hierbij moeten het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar om te bepalen wat de mogelijke effecten zijn van daratumumab op de vruchtbaarheid bij de man of de vrouw (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
DARZALEX heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid is echter gemeld bij patiënten die daratumumab gebruiken en dit dient in overweging te worden genomen bij het rijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen, ongeacht de graad (≥ 20% van de patiënten), met daratumumab (hetzij de intraveneuze, hetzij de subcutane formulering) bij toediening als monotherapie of in combinatiebehandeling waren IRR’s, vermoeidheid, nausea, diarree, constipatie, pyrexie, dyspneu, hoesten, neutropenie, trombocytopenie, anemie, oedeem perifeer, perifere neuropathie, bovenste-luchtweginfectie, skeletspierstelselpijn en COVID-19. Ernstige bijwerkingen waren pneumonie, bronchitis, bovenste-luchtweginfectie, sepsis, longoedeem, pyrexie, dehydratie, diarree, atriale fibrillatie en syncope.
Het bijwerkingenprofiel van DARZALEX subcutane formulering was vergelijkbaar met dat van de intraveneuze formulering, met uitzondering van een lager percentage IRR’s. In de fase III-studie MMY3012 was neutropenie de enige bijwerking die bij DARZALEX subcutane formulering werd gemeld in een ≥ 5% hogere frequentie dan bij intraveneus daratumumab (graad 3 of 4: 13% bij subcutane toediening vs. 8% bij intraveneuze toediening).
Samenvattende tabel met bijwerkingen
Tabel 9 geeft een samenvatting van de bijwerkingen die optraden bij patiënten die DARZALEX subcutane formulering of de intraveneuze formulering van daratumumab kregen toegediend.
De gegevens zijn een weergave van de blootstelling aan DARZALEX subcutane formulering (1.800 mg) bij 1.187 patiënten met multipel myeloom (MM). De gegevens omvatten 260 patiënten uit een fase III-studie met actieve controle (studie MMY3012) die DARZALEX oplossing voor subcutane injectie kregen als monotherapie, 149 patiënten uit een fase III-studie met actieve controle (MMY3013) die DARZALEX in subcutane formulering kregen in combinatie met pomalidomide en dexamethason (D-Pd), 351 patiënten uit een fase III-studie met actieve controle (MMY3014) die DARZALEX in subcutane formulering kregen in combinatie met bortezomib, lenalidomide en dexamethason (D-VRd) en 197 patiënten met nieuw gediagnosticeerd multipel myeloom uit een fase III‑studie met actieve controle (MMY3019), voor wie transplantatie niet was gepland als initiële therapie of die niet in aanmerking kwamen voor transplantatie, die DARZALEX subcutane formulering kregen in combinatie met bortezomib, lenalidomide en dexamethason (D‑VRd). De data geven ook drie klinische open-label-studies weer waarin patiënten DARZALEX oplossing voor subcutane injectie ofwel als monotherapie kregen (N=31, MMY1004 en MMY1008) en MMY2040 waarin patiënten DARZALEX oplossing voor subcutane injectie kregen in combinatie met bortezomib, melfalan en prednison (D-VMP, n=67), met lenalidomide en dexamethason (D-Rd, n=65) of met bortezomib, lenalidomide en dexamethason (D-VRd, n=67). De gegevens betreffen 193 patiënten met smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom die in een gerandomiseerde fase III-studie (SMM3001) werden blootgesteld aan een subcutane formulering van DARZALEX als monotherapie. Bovendien zijn de gegevens een weergave van de blootstelling bij 193 patiënten met nieuw gediagnosticeerde AL-amyloïdose uit een fase III-studie met actieve controle (AMY3001) bij patiënten die DARZALEX in subcutane formulering kregen in combinatie met bortezomib, cyclofosfamide en dexamethason (D-VCd).
De gegevens over de veiligheid reflecteren tevens blootstelling aan intraveneus daratumumab (16 mg/kg) bij 2.324 patiënten met multipel myeloom, waaronder 1.910 patiënten die intraveneus daratumumab kregen in combinatie met achtergrondbehandelingen en 414 patiënten die intraveneus daratumumab ontvingen als monotherapie.
Postmarketingbijwerkingen zijn ook inbegrepen.
De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en zeer zelden (< 1/10.000).
Tabel 9: Bijwerkingen bij patiënten met multipel myeloom (inclusief smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom) en AL-amyloïdose die zijn behandeld met intraveneus daratumumab of subcutaan daratumumab
| Systeem/orgaanklasse | Bijwerking | Frequentie | Incidentie (%) | |
| Alle graden | Graad 3-4 | |||
| Infecties en parasitaire aandoeningen | Bovenste-luchtweginfectiea | Zeer vaak | 46 | 3 |
| COVID-19a,g | 23 | 6 | ||
| Pneumoniea | 19 | 11 | ||
| Bronchitisa | 14 | 1 | ||
| Urineweginfectie | Vaak | 7 | 1 | |
| Sepsisa | 4 | 4 | ||
| Cytomegalovirusinfectiea | Soms | < 1 | < 1# | |
| Hepatitis B-virus reactivatiea | < 1 | < 1 | ||
Bloed- en lymfestelselaandoeningen | Neutropeniea | Zeer vaak | 42 | 36 |
| Trombocytopeniea | 30 | 18 | ||
| Anemiea | 26 | 11 | ||
| Lymfopeniea | 12 | 10 | ||
| Leukopeniea | 11 | 6 | ||
| Immuunsysteemaandoeningen | Hypogammaglobulinemiea | Vaak | 3 | < 1# |
| Anafylactische reactieb | Zelden | - | - | |
Voedings- en stofwisselingsstoornissen | Hypokaliëmiea | Zeer vaak | 10 | 3 |
| Verminderde eetlust | 10 | < 1 | ||
| Hyperglykemie | Vaak | 6 | 3 | |
| Hypocalciëmie | 6 | 1 | ||
| Dehydratie | 2 | 1# | ||
| Psychische stoornissen | Insomnia | Zeer vaak | 17 | 1# |
| Zenuwstelselaandoeningen | Perifere neuropathie | Zeer vaak | 31 | 4 |
| Hoofdpijn | 11 | < 1# | ||
| Duizeligheid | Vaak | 9 | < 1# | |
| Paresthesie | 9 | < 1 | ||
| Syncope | 3 | 2# | ||
| Hartaandoeningen | Atriale fibrillatie | Vaak | 4 | 1 |
| Bloedvataandoeningen | Hypertensiea | Vaak | 9 | 4 |
| Hypotensiea | 7 | 1 | ||
| Ademhalingsstelsel-, borstkas-en mediastinumaandoeningen | Hoestena | Zeer vaak | 22 | < 1# |
| Dyspneua | 18 | 2 | ||
| Longoedeema | Vaak | 1 | < 1 | |
| Maagdarmstelsel-aandoeningen | Diarree | Zeer vaak | 33 | 5 |
| Constipatie | 28 | 1 | ||
| Nausea | 22 | 1# | ||
| Buikpijna | 15 | 1 | ||
| Braken | 13 | 1# | ||
| Pancreatitisa | Vaak | 1 | < 1 | |
| Huid- en onderhuid-aandoeningen | Rash | Zeer vaak | 12 | 1# |
| Pruritus | Vaak | 6 | < 1# | |
| Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelselpijna,h | Zeer vaak | 35 | 3 |
| Artralgie | 14 | 1 | ||
| Spierspasmen | 12 | < 1# | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Zeer vaak | 24 | 4 |
| Oedeem perifeera | 24 | 1 | ||
| Pyrexie | 22 | 1 | ||
| Asthenie | 19 | 2 | ||
| Injectieplaatsreactiesd,e | 10 | 0 | ||
| Koude rillingen | Vaak | 8 | < 1# | |
| Onderzoeken | Gewicht verlaagd | Vaak | 7 | < 1# |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactiesc | |||
| Daratumumab intraveneusf | Zeer vaak | 39 | 5 | |
| Daratumumab subcutaane | Vaak | 9 | 1 |
# Geen graad 4.
a Verzamelterm.
b Gebaseerd op postmarketingbijwerkingen.
c Onder infusiegerelateerde reacties vallen termen waarvan de onderzoekers hebben vastgesteld dat ze gerelateerd zijn aan de infusie/injectie van daratumumab.
d Onder injectieplaatsreacties vallen termen waarvan de onderzoekers hebben vastgesteld dat ze gerelateerd zijn aan de injectie van daratumumab.
e Frequentie alleen gebaseerd op studies met subcutaan daratumumab (N=1.573).
f Frequentie alleen gebaseerd op studies met intraveneus daratumumab (N=2.324).
g De incidentie is gebaseerd op een subset van patiënten uit studies MMY3003, MMY3006, MMY3008 en MMY3013 die op of na 1 februari 2020 (het begin van de COVID-19 pandemie) ten minste 1 dosis studiemedicatie kregen, en alle met daratumumab behandelde patiënten uit studies MMY3014, MMY3019 en SMM3001 (N=1.177). h Onder skeletspierstelselpijn vallen rugpijn, flankpijn, liespijn, skeletspierstelsel borstpijn, skeletspierstelselpijn, skeletspierstijfheid, myalgie, nekpijn, niet-cardiale pijn op de borst en pijn in extremiteit.NB: op basis van 3.897 patiënten met multipel myeloom en AL-amyloïdose, behandeld met daratumumab intraveneus of daratumumab subcutaan.
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties (IRR’s)
In klinische studies (monotherapie en combinatietherapie; N=1.573) met DARZALEX subcutane formulering bedroeg de incidentie van de IRR’s van alle graden 7,5% bij de eerste injectie met DARZALEX (1.800 mg, week 1), 0,5% bij de injectie in week 2, en 1,3% bij de volgende injecties. Graad 3- en 4-IRR’s werden gezien bij respectievelijk 0,8% en 0,1% van de patiënten.
Symptomen en klachten van IRR’s zijn onder andere respiratoire symptomen, zoals neusverstopping, hoesten, irritatie van de keel, allergische rinitis, piepende ademhaling en ook pyrexie, pijn op de borst, pruritus, koude rillingen, braken, nausea, wazig zien en hypotensie. Er traden ook ernstige reacties op, waaronder bronchospasme, hypoxie, dyspneu, hypertensie, tachycardie en bijwerkingen met betrekking tot het oog (waaronder choroïd vochtophoping, acute myopie en acuut gesloten-hoekglaucoom) (zie rubriek 4.4).
Injectieplaatsreacties (ISR’s)
In klinische studies (N=1.573) met DARZALEX subcutane formulering bedroeg de incidentie van de injectieplaatsreacties van alle graden 10,2%. Er waren geen ISR’s van graad 3 of 4. De meest voorkomende ISR op de injectieplaats (> 1%) was erytheem en rash.
Infecties
Bij patiënten met multipel myeloom die daratumumab als monotherapie ontvingen, was de totale incidentie van infecties vergelijkbaar bij de groepen met DARZALEX subcutane formulering (52,9%) en intraveneuze formulering (50,0%). Graad 3- of graad 4-infecties kwamen eveneens in vergelijkbare frequenties voor bij DARZALEX subcutane formulering (11,7%) en intraveneus daratumumab (14,3%). De meeste infecties waren behandelbaar en infecties leidden zelden tot stopzetten van de behandeling. Over alle studies samen was pneumonie de meest gemelde graad 3- of graad 4-infectie. In studies met een actieve controle kwam stoppen met de behandeling vanwege infecties voor bij 1-4% van de patiënten. Fatale infecties waren voornamelijk het gevolg van pneumonie en sepsis.
Bij patiënten met multipel myeloom die werden behandeld met een intraveneuze daratumumab combinatietherapie werd het volgende gemeld:
Graad 3- of 4-infecties:
Studies met gerecidiveerde/refractaire patiënten: DVd: 21%, Vd: 19%; DRd: 28%, Rd: 23%; DPd: 28%
Studies met nieuw gediagnosticeerde patiënten: D-VMP: 23%, VMP: 15%; DRd: 32%, Rd: 23%; D-VTd: 22%, VTd: 20%.
Graad 5 (fatale)-infecties:
Studies met gerecidiveerde/refractaire patiënten: DVd: 1%, Vd: 2%; DRd: 2%, Rd: 1%; DPd: 2% Studies met nieuw gediagnosticeerde patiënten: D-VMP: 1%, VMP: 1%; DRd: 2%, Rd: 2%; DVTd: 0%, VTd: 0%.
Bij patiënten met multipel myeloom die DARZALEX subcutane formulering combinatietherapie kregen, werd het volgende gemeld:
Graad 3- of graad 4-infecties: DPd: 28%, Pd: 23%; D-VRd (in aanmerking komend voor transplantatie): 35%, VRd (in aanmerking komend voor transplantatie): 27%; D-VRd (niet in aanmerking komend voor transplantatie): 40%, VRd (niet in aanmerking komend voor transplantatie): 32%
Graad 5 (fatale) -infecties: DPd: 5%, Pd: 3%; D-VRd (in aanmerking komend voor transplantatie): 2%, VRd (in aanmerking komend voor transplantatie): 3%; D-VRd (niet in aanmerking komend voor transplantatie): 8%, VRd (niet in aanmerking komend voor transplantatie): 6% Verklaring: D=daratumumab; Vd=bortezomib-dexamethason; Rd=lenalidomide-dexamethason; Pd=pomalidomide-dexamethason; VMP=bortezomib-melfalan-prednison; VTd=bortezomib-thalidomide-dexamethason; VRd=bortezomib-lenalidomide-dexamethason.
Bij patiënten met smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom en die zijn behandeld met een subcutane formulering van DARZALEX als monotherapie, werd het volgende gemeld:
Graad 3- of graad 4-infecties: DARZALEX subcutane formulering: 16%
Graad 5-infecties: DARZALEX subcutane formulering: 1%
Bij patiënten met AL-amyloïdose die DARZALEX subcutane formulering combinatietherapie kregen, werd het volgende gemeld:
Graad 3- of graad 4-infecties: D-VCd: 17%, VCd: 10%
Graad 5-infecties: D-VCd: 1%, VCd: 1%
Verklaring: D=daratumumab; VCd=bortezomib-cyclofosfamide-dexamethason
Hemolyse
Er is een theoretisch risico op hemolyse. In klinische studies en post-marketing veiligheidsdata zal continue monitoring op dit veiligheidssignaal plaatsvinden.
Hartaandoeningen en aan AL-amyloïdose gerelateerde cardiomyopathie
De meerderheid van de patiënten in studie AMY3001 had op baseline aan AL-amyloïdose gerelateerde cardiomyopathie (D-VCd 72% vs. VCd 71%). Graad 3- of graad 4-hartaandoeningen kwamen voor bij 11% van de D-VCd-patiënten, tegenover 10% van de VCd-patiënten, terwijl ernstige hartaandoeningen voorkwamen bij respectievelijk 16% en 13% van de D-VCd- en VCd- patiënten. Ernstige hartaandoeningen die voorkwamen bij ≥ 2% van de patiënten omvatten onder andere hartfalen (D-VCd 6,2% vs. VCd 4,3%), hartstilstand (D-VCd 3,6% vs. VCd 1,6%) en atriale fibrillatie (D-VCd 2,1% vs. VCd 1,1%). Alle D-VCd-patiënten die te maken kregen met ernstige of fatale hartaandoeningen hadden op baseline aan AL-amyloïdose gerelateerde cardiomyopathie. Bij het vergelijken van de frequentie van hartaandoeningen tussen de twee behandelgroepen dient men rekening te houden met de langere mediane behandelduur in de D-VCd-arm in vergelijking met de VCd-arm (respectievelijk 9,6 maanden en 5,3 maanden). De voor blootstelling gecorrigeerde incidenties (aantal patiënten met het voorval per 100 patiëntmaanden met risico) in de D-VCd-arm en de VCd-arm waren vergelijkbaar wat betreft de totale graad 3- of graad 4-hartaandoeningen (1,2 vs. 2,3), hartfalen (0,5 vs. 0,6), hartstilstand (0,1 vs. 0,0) en atriale fibrillatie (0,2 vs. 0,1).
Met een mediane follow-up van 11,4 maanden waren het totaal aantal overlijdens in studie AMY3001 (D-VCd 14% vs. VCd 15%) in beide behandelarmen voornamelijk het gevolg van AL-amyloïdose gerelateerde cardiomyopathie.
Andere speciale populaties
In de fase III-studie MMY3007, die behandeling met D-VMP vergeleek met behandeling met VMP bij patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie, was de veiligheidsanalyse van de subgroep van patiënten met een ECOG-performantiescore van 2 (D-VMP: n=89, VMP: n=84) consistent met de algehele populatie (zie rubriek 5.1).
Oudere patiënten
Van de 4.553 patiënten die daratumumab kregen (n=1.615 subcutaan; n=2.938 intraveneus) in de aanbevolen dosis was 38% 65 tot 75 jaar oud en 15% was 75 jaar of ouder. Op basis van leeftijd werden er geen algemene verschillen in werkzaamheid gezien. De incidentie van ernstige bijwerkingen was hoger bij oudere dan bij jongere patiënten. Bij patiënten met gerecidiveerd en refractair multipel myeloom (n=1.976) waren pneumonie en sepsis de meest voorkomende ernstige bijwerkingen die vaker optraden bij ouderen (≥ 65 jaar). Bij patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking kwamen voor autologe stamceltransplantatie (n=777), was pneumonie de meest voorkomende ernstige bijwerking die vaker optrad bij ouderen (≥ 75 jaar). Bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking kwamen voor autologe stamceltransplantatie (n=351), was pneumonie de meest voorkomende ernstige bijwerking die vaker optrad bij ouderen (≥ 65 jaar). Bij patiënten met nieuw gediagnosticeerd multipel myeloom bij wie transplantatie niet was gepland als initiële therapie of die niet in aanmerking kwamen voor autologe stamceltransplantatie (n=197), was pneumonie de meest voorkomende ernstige bijwerking die vaker optrad bij ouderen (≥ 65 jaar). Bij patiënten met smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom (n=193) was pneumonie de meest voorkomende ernstige bijwerking die vaker optrad bij ouderen (≥ 65 jaar). Bij patiënten met nieuw gediagnosticeerde AL-amyloïdose (n=193) was pneumonie de meest voorkomende ernstige bijwerking die bij ouderen (≥ 65 jaar) vaker voorkwam.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Klachten en verschijnselen
Er was geen ervaring met overdosering in klinische studies.
Behandeling
Er is geen specifiek antidotum bekend voor een overdosering met daratumumab. Bij een overdosering moet de patiënt gemonitord worden op klachten en verschijnselen van bijwerkingen en moet onmiddellijk de gepaste symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddel conjugaten, ATC-code: L01FC01.
DARZALEX oplossing voor subcutane injectie bevat recombinant humaan hyaluronidase (rHuPH20). rHuPH20 werkt lokaal en tijdelijk. Het breekt in de extracellulaire matrix van de subcutane ruimte hyaluronan (HA) af (een van nature voorkomend glycoaminoglycaan dat in het hele lichaam wordt gevonden) door het verbreken van de binding tussen de twee suikers (N-acetylglucosamine en glucuronzuur) waaruit HA bestaat. rHuPH20 heeft in de huid een halfwaardetijd van minder dan 30 minuten. De concentraties hyaluronan in subcutane weefsels zijn binnen 24 tot 48 uur weer normaal door de snelle biosynthese van hyaluronan.
Werkingsmechanisme
Daratumumab is een humaan monoklonaal IgG1κ-antilichaam (mAb) dat bindt aan het CD38-eiwit dat tot expressie komt op het oppervlak van cellen bij diverse hematologische maligniteiten, waaronder klonale plasmacellen bij multipel myeloom en AL-amyloïdose, alsook op het oppervlak van andere celtypes en weefsels. Het CD38-eiwit heeft meerdere functies zoals receptorgemedieerde adhesie, signalering en enzymatische activiteit.
Er werd aangetoond dat daratumumab in vivo de groei van tumorcellen die CD38 tot expressie brengen, sterk remt. Op basis van in-vitro-studies blijkt dat daratumumab meerdere effectorfuncties kan gebruiken, wat leidt tot immunologisch gemedieerde tumorceldoding. Deze studies suggereren dat daratumumab tumorcellysis kan induceren, door middel van complementafhankelijke cytotoxiciteit, antilichaamafhankelijke celgemedieerde cytotoxiciteit en antilichaamafhankelijke cellulaire fagocytose in maligniteiten waarin CD38 tot expressie komt. Een subset van suppressorcellen van myeloïde oorsprong (CD38+MDSC’s), regulatoire T-cellen (CD38+Tregs) en B-cellen (CD38+Bregs) neemt af door daratumumab gemedieerde cellysis. Van T-cellen (CD3+, CD4+ en CD8+) is ook bekend dat ze CD38 tot expressie brengen afhankelijk van het stadium van ontwikkeling en de mate van activatie. Bij een behandeling met daratumumab werden in perifeer bloed en in het beenmerg significante stijgingen waargenomen van de absolute aantallen CD4+ en CD8+ T-cellen en de percentages lymfocyten. Daarnaast werd bij DNA-sequentiebepaling van T-celreceptoren geverifieerd dat de klonaliteit van T-cellen was toegenomen bij een behandeling met daratumumab, wat wijst op immunomodulerende effecten die kunnen bijdragen aan de klinische respons.
Daratumumab induceerde apoptose in vitro na Fc-gemedieerde cross-linking. Daarnaast moduleerde daratumumab de enzymatische activiteit van CD38 en zorgde zo voor remming van de activiteit van cyclase-enzymen en stimulatie van de activiteit van hydrolasen. De significantie van deze in-vitro-effecten in een klinische setting, en de implicaties ervan op de tumorgroei, worden niet goed begrepen.
Farmacodynamische effecten
Aantallen naturalkillercellen (NK-cellen) en T-cellen
Van NK-cellen is bekend dat ze hoge CD38-expressieniveaus hebben en gevoelig zijn voor door daratumumab gemedieerde cellysis. Bij behandeling met daratumumab werden dalingen van de absolute aantallen en de percentages totale NK-cellen (CD16+CD56+) en geactiveerde NK-cellen (CD16+CD56dim) in perifeer bloed en in beenmerg waargenomen. De baselinewaarden van NK-cellen vertoonden echter geen verband met klinische respons.
Immunogeniciteit
Bij patiënten met multipel myeloom (inclusief smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom) en patiënten met AL-amyloïdose die in klinische studies behandeld werden met subcutaan daratumumab als monotherapie en in combinatie, ontwikkelde minder dan 1% van de patiënten behandelingsgerelateerde antilichamen tegen daratumumab en 8 patiënten hadden een positieve testuitslag voor neutraliserende antilichamen.
Bij patiënten met multipel myeloom (inclusief smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom) en patiënten met AL-amyloïdose was de incidentie van antilichamen tegen rHuPH20, ontstaan na de behandeling, 8,9% (133/1.491) in patiënten die ofwel DARZALEX subcutane formulering in monotherapie of combinaties met DARZALEX subcutane formulering kregen en 1 patiënt had een positieve testuitslag voor neutraliserende antilichamen. De antilichamen tegen rHuPH20 leken de blootstelling aan daratumumab niet te beïnvloeden. De klinische relevantie van de ontwikkeling van antilichamen tegen daratumumab of tegen rHuPH20 na behandeling met DARZALEX subcutane formulering is niet bekend.
Klinische ervaring met DARZALEX oplossing voor subcutane injectie (subcutane formulering)
Monotherapie – gerecidiveerd en refractair multipel myeloom
MMY3012, een open-label, gerandomiseerde fase III- non-inferioriteitsstudie, vergeleek de werkzaamheid en veiligheid van behandeling met DARZALEX oplossing voor subcutane injectie (1.800 mg) met die van intraveneus (16 mg/kg) daratumumab bij patiënten met gerecidiveerd en refractair multipel myeloom die minimaal 3 eerdere behandellijnen hadden gekregen, waaronder een proteasoomremmer (PI) en een immunomodulerend middel (IMiD), of die refractair waren voor zowel een PI als een IMiD. De behandeling werd voortgezet tot er onaanvaardbare toxiciteit of ziekteprogressie optrad.
Er werden in totaal 522 patiënten gerandomiseerd: 263 naar de arm met DARZALEX subcutane formulering en 259 naar de arm met intraveneus daratumumab. De demografische en ziektekenmerken op baseline waren vergelijkbaar voor de twee behandelgroepen. De mediane leeftijd van de patiënten was 67 jaar (spreiding: 33-92 jaar), 55% was man en 78% was Kaukasisch. Het mediane gewicht van de patiënten was 73 kg (spreiding: 29-138 kg). Het mediane aantal eerdere behandellijnen was 4. In totaal had 51% van de patiënten eerder een autologe stamceltransplantatie (ASCT) ondergaan, 100% van de patiënten was eerder behandeld met zowel PI(’s) als IMiD(’s) en de meeste patiënten waren refractair voor een eerdere systemische therapie, met inbegrip van zowel PI en IMiD (49%).
De studie bereikte de co-primaire eindpunten van totaalresponspercentage (overall response rate, ORR) volgens de IMWG-responscriteria (tabel 10) en maximum Cdal voorafgaand aan de toediening van cyclus 3 dag 1 (zie rubriek 5.2).
Tabel 10: De belangrijkste resultaten uit studie MMY3012
Subcutaan daratumumab (N=263) | Intraveneus daratumumab (N=259) | |
| Primaire eindpunten | ||
| Totaalresponspercentage (sCR+CR+VGPR+PR), n (%)a | 108 (41,1%) | 96 (37,1%) |
| 95%-BI (%) | (35,1%; 47,3%) | (31,2%; 43,3%) |
| Verhouding tussen responspercentages (95%-BI)b | 1,11 (0,89; 1,37) | |
| CR of beter, n (%) | 5 (1,9%) | 7 (2,7%) |
| Zeer goede partiële respons (VGPR) | 45 (17,1%) | 37 (14,3%) |
| Partiële respons (PR) | 58 (22,1%) | 52 (20,1%) |
| Secundaire eindpunten | ||
| Infusiegerelateerde reacties, n (%)c | 33 (12,7%) | 89 (34,5%) |
| Progressievrije overleving, maanden | ||
| Mediaan (95%-BI) | 5,59 (4,67; 7,56) | 6,08 (4,67; 8,31) |
| Hazard ratio (95%-BI) | 0,99 (0,78; 1,26) |
a Gebaseerd op intent-to-treat populatie.
b p-waarde < 0,0001 uit de Farrington-Manning-test voor hypothese van non-inferioriteit.
c Gebaseerd op safety populatie. P-waarde < 0,0001 uit de Cochran-Mantel-Haenszel chi-kwadraattoets.
Na een mediane follow-up van 29,3 maanden was de mediane OS 28,2 maanden (95%-BI: 22,8; NE) in de arm met DARZALEX subcutane formulering en 25,6 maanden (95%-BI: 22,1; NE) in de arm met intraveneus daratumumab.
De resultaten op het gebied van veiligheid en verdraagbaarheid, inclusief die bij patiënten met een lager lichaamsgewicht, waren consistent met het bekende veiligheidsprofiel van DARZALEX subcutane formulering en intraveneus daratumumab.
Resultaten uit de gemodificeerde CTSQ, een maat voor de tevredenheid van de patiënt met de behandeling op basis van een door de patiënt in te vullen vragenlijst, toonden dat patiënten die DARZALEX subcutane formulering ontvingen, meer tevreden waren met hun behandeling dan patiënten die intraveneus daratumumab ontvingen. Bij open-labelstudies is er echter mogelijk sprake van bias.
Combinatietherapieën bij multipel myeloom
Combinatiebehandeling met bortezomib, lenalidomide en dexamethason (VRd) bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie (ASCT)
Studie MMY3014 was een open-label, gerandomiseerde fase III-studie met actieve controle waarin inductie- en consolidatiebehandeling met DARZALEX subcutane formulering (1.800 mg) in combinatie met bortezomib, lenalidomide en dexamethason (D-VRd), gevolgd door onderhoud met DARZALEX in combinatie met lenalidomide, werd vergeleken met behandeling met bortezomib, lenalidomide en dexamethason (VRd), gevolgd door onderhoud met lenalidomide, bij patiënten van 70 jaar en jonger met nieuw gediagnosticeerd multipel myeloom die in aanmerking kwamen voor ASCT tot gedocumenteerde ziekteprogressie of onaanvaardbare toxiciteit. Een korte noodkuur met corticosteroïden (equivalent aan dexamethason 40 mg/dag gedurende maximaal 4 dagen) voorafgaand aan de behandeling was toegestaan. Patiënten kregen DARZALEX subcutane formulering (1.800 mg) eenmaal per week subcutaan toegediend (dag 1, 8, 15 en 22) gedurende de cycli 1-2, gevolgd door eenmaal per twee weken (dag 1 en 15) gedurende de cycli 3-6. Voor onderhoud (cycli 7+) kregen patiënten DARZALEX subcutane formulering (1.800 mg) eenmaal per vier weken. Patiënten die MRD-negativiteit bereikten die 12 maanden aanhield en die ten minste 24 maanden onderhoudsbehandeling hadden gehad, stopten met de behandeling met DARZALEX subcutane formulering (1.800 mg). Bortezomib werd toegediend via een subcutane (s.c.) injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week gedurende twee weken (dag 1, 4, 8 en 11) van herhaalde cycli 1-6 van elk 28 dagen (4 weken). Lenalidomide werd oraal toegediend in een dosis van 25 mg per dag op de dagen 1 t/m 21 gedurende de cycli 1-6. Voor onderhoud (cycli 7+) ontvingen patiënten 10 mg lenalidomide per dag op de dagen 1-28 (continu) van elke cyclus tot gedocumenteerde ziekteprogressie of onaanvaardbare toxiciteit. Dexamethason (oraal of intraveneus) werd toegediend in een dosis van 40 mg op dag 1-4 en dag 9-12 van de cycli 1-6. Op de dagen met injectie van DARZALEX subcutane formulering (1.800 mg) werd de dosis dexamethason oraal of intraveneus toegediend als pre-injectiegeneesmiddel. De doses van bortezomib, lenalidomide en dexamethason werden aangepast volgens de voorschrijfinformatie van de fabrikant.
In totaal werden er 709 patiënten gerandomiseerd: 355 naar de D-VRd-arm en 354 naar de VRd-arm. De demografische en ziektekenmerken op baseline waren vergelijkbaar voor de twee behandelgroepen. De mediane leeftijd was 60 jaar (spreiding: 31 tot 70 jaar). De meerderheid was man (59%), 64% had een ECOG-performantiescore van 0, 31% had een ECOG-performantiescore van 1 en 5% had een ECOG-performantiescore van 2. Daarnaast viel de ziekte bij 51% in ISS-stadium I, bij 34% in ISS-stadium II, bij 15% in ISS-stadium III. Wat betreft cytogenetica had 75% een standaardrisico, 22% had een hoog risico (del17p, t[4;14], t[14;16]) en bij 3% was het risico niet duidelijk.
Met een mediane follow-up van 47,5 maanden toonde de primaire analyse van de PFS in studie MMY3014 een verbetering in de PFS in de D-VRd-arm in vergelijking met de VRd-arm (HR=0,42; 95%-BI: 0,30; 0,59; p < 0,0001). De mediane PFS werd in geen van beide armen bereikt. Figuur 1: Kaplan-Meier-curve van PFS in Studie MMY3014
Aanvullende resultaten voor de werkzaamheid uit studie MMY3014 zijn weergegeven in tabel 11 hieronder.
Tabel 11: Resultaten voor de werkzaamheid uit studie MMY3014a
| D-VRd (n=355) | VRd (n=354) | Odds ratio (95%-BI)d | |||||||
| Totale respons (sCR+CR+VGPR+PR) n (%)a | 343 (96,6%) | 332 (93,8%) | |||||||
| Stringente complete respons (sCR) | 246 (69,3%) | 158 (44,6%) | |||||||
| Complete respons (CR) | 66 (18,6%) | 90 (25,4%) | |||||||
| Zeer goede partiële respons (VGPR) | 26 (7,3%) | 68 (19,2%) | |||||||
| Partiële respons (PR) | 5 (1,4%) | 16 (4,5%) | |||||||
| CR of beter (sCR+CR) | 312 (87,9%) | 248 (70,1%) | 3,13 (2,11; 4,65) | ||||||
| 95%-BI (%) | (84,0%; 91,1%) | (65,0%; 74,8%) | |||||||
| p-waardeb | < 0,0001 | ||||||||
| Totaalpercentage MRD-negativiteita,c | 267 (75,2%) | 168 (47,5%) | 3,40 (2,47; 4,69) | ||||||
| 95%-BI (%) | (70,4%; 79,6%) | (42,2%; 52,8%) | |||||||
| p-waardeb | < 0,0001 | ||||||||
D-VRd=daratumumab-bortezomib-lenalidomide-dexamethason; VRd=bortezomib-lenalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval
a Gebaseerd op intent-to-treat populatie
b p-waarde uit Cochran Mantel-Haenszel chi-kwadraattoets
c Patiënten bereikten zowel MRD-negativiteit (drempelwaarde van 10-5) als CR of beter
d Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de odds ratio voor gestratificeerde tabellen
Combinatiebehandeling met bortezomib, lenalidomide en dexamethason (VRd) bij patiënten met nieuw gediagnosticeerd multipel myeloom voor wie ASCT niet gepland is als initiële therapie of die niet in aanmerking komen voor ASCT
Studie MMY3019 was een open-label, gerandomiseerde fase III-studie met actieve controle waarin behandeling met DARZALEX subcutane formulering (1.800 mg) in combinatie met bortezomib, lenalidomide en dexamethason (D-VRd) werd vergeleken met behandeling met bortezomib, lenalidomide en dexamethason (VRd) bij patiënten met nieuw gediagnosticeerd multipel myeloom voor wie ASCT niet was gepland als initiële therapie of die niet in aanmerking kwamen voor ASCT. Een korte noodkuur met corticosteroïden (equivalent aan dexamethason 40 mg/dag gedurende maximaal 4 dagen) voorafgaand aan de behandeling was toegestaan. Patiënten kregen DARZALEX subcutane formulering (1.800 mg) eenmaal per week subcutaan toegediend (dag 1, 8 en 15) gedurende cycli 1 tot en met 2, gevolgd door eenmaal per drie weken gedurende cycli 3 tot en met 8 en eenmaal per vier weken vanaf cyclus 9 tot gedocumenteerde ziekteprogressie of onaanvaardbare toxiciteit. Bortezomib werd toegediend via een subcutane injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week (dag 1, 4, 8 en 11) van herhaalde cycli 1-8 van elk 21 dagen (3 weken). Lenalidomide werd oraal toegediend in een dosis van 25 mg per dag op de dagen 1 tot 14 gedurende cycli 1-8 en op de dagen 1-21 tijdens cyclus 9 en daarna. Dexamethason werd oraal toegediend in een dosis van 20 mg op dag 1, 2, 4, 5, 8, 9, 11 en 12 van cycli 1-8 van elk 21 dagen (3 weken) en op dag 1, 8, 15 en 22 van elke cyclus van 28 dagen (4 weken) tijdens cyclus 9 en daarna. Op de dagen met injectie van DARZALEX subcutane formulering (1.800 mg) werd de dosis dexamethason oraal of intraveneus toegediend als pre-injectiegeneesmiddel. Dosisaanpassingen van bortezomib, lenalidomide en dexamethason werden gedaan volgens de voorschrijfinformatie van de fabrikant.
In totaal werden er 395 patiënten gerandomiseerd: 197 naar de D-VRd-arm en 198 naar de VRd-arm. De demografische en ziektekenmerken op baseline waren vergelijkbaar voor de twee behandelgroepen. De mediane leeftijd was 70 jaar (spreiding: 31 tot 80 jaar). Vijftig procent was man, 39% had een ECOG-performantiescore van 0, 51% had een ECOG-performantiescore van 1 en 9% had een ECOG-performantiescore van 2. Achttien procent was jonger dan 70 jaar en kwam niet in aanmerking voor transplantatie en 27% was jonger dan 70 jaar en had uitstel voor transplantatie. Daarnaast had 34% ISS-stadium I ziekte, 38% ISS-stadium II, 28% ISS-stadium III. Wat betreft cytogenetica had 75% een standaard risico, 13% had een hoog risico (del17p, t[4;14], t[14;16]) en bij 11% was het risico niet duidelijk.
Met een mediane follow-up van 22,3 maanden toonde de primaire analyse van MRD in studie MMY3019 een verbetering aan in het totaalpercentage MRD-negativiteit (door NGS op of onder 10-5) voor patiënten die CR of beter bereikten in de D-VRd-arm in vergelijking met de VRd-arm. Het totaalpercentage MRD-negativiteit was 53,3% (95%-BI: 46,1; 60,4) in de D‑VRd-arm en 35,4% (95%-BI: 28,7; 42,4) in de VRd-arm (odds ratio [D‑VRd versus VRd] 2,07 met 95%-BI: 1,38; 3,10; p=0,0004).
Op het moment van de primaire MRD-analyse werd een verbetering van het totale percentage CR of beter waargenomen in de D‑VRd-arm in vergelijking met de VRd-arm. Het totale percentage CR of beter was 76,6% (95%-BI: 70,1; 82,4) in de D‑VRd-arm en 59,1% (95%-BI: 51,9; 66,0) in de VRd-arm (odds ratio [D-VRd versus VRd] 2,31; 95%-BI: 1,48; 3,60; p=0,0002).
Met een mediane follow-up van 39 maanden toonde een interimanalyse van PFS in studie MMY3019 een verbetering in PFS in de D-VRd-arm vergeleken met de VRd-arm (HR=0,61; 95%-BI: 0,42; 0,90; p=0,0104). In geen van beide armen werd de mediane PFS bereikt. Met meer mature PFS-gegevens bij de definitieve PFS-analyse was het behandeleffect voor PFS verbeterd met een hazard ratio van 0,57
(95%-BI: 0,41; 0,79). De mediane PFS werd niet bereikt in de D‑VRd-arm en was 52,6 maanden in de VRd-arm.
Figuur 2: Kaplan-Meier-curve van PFS bij definitieve analyse in studie MMY3019
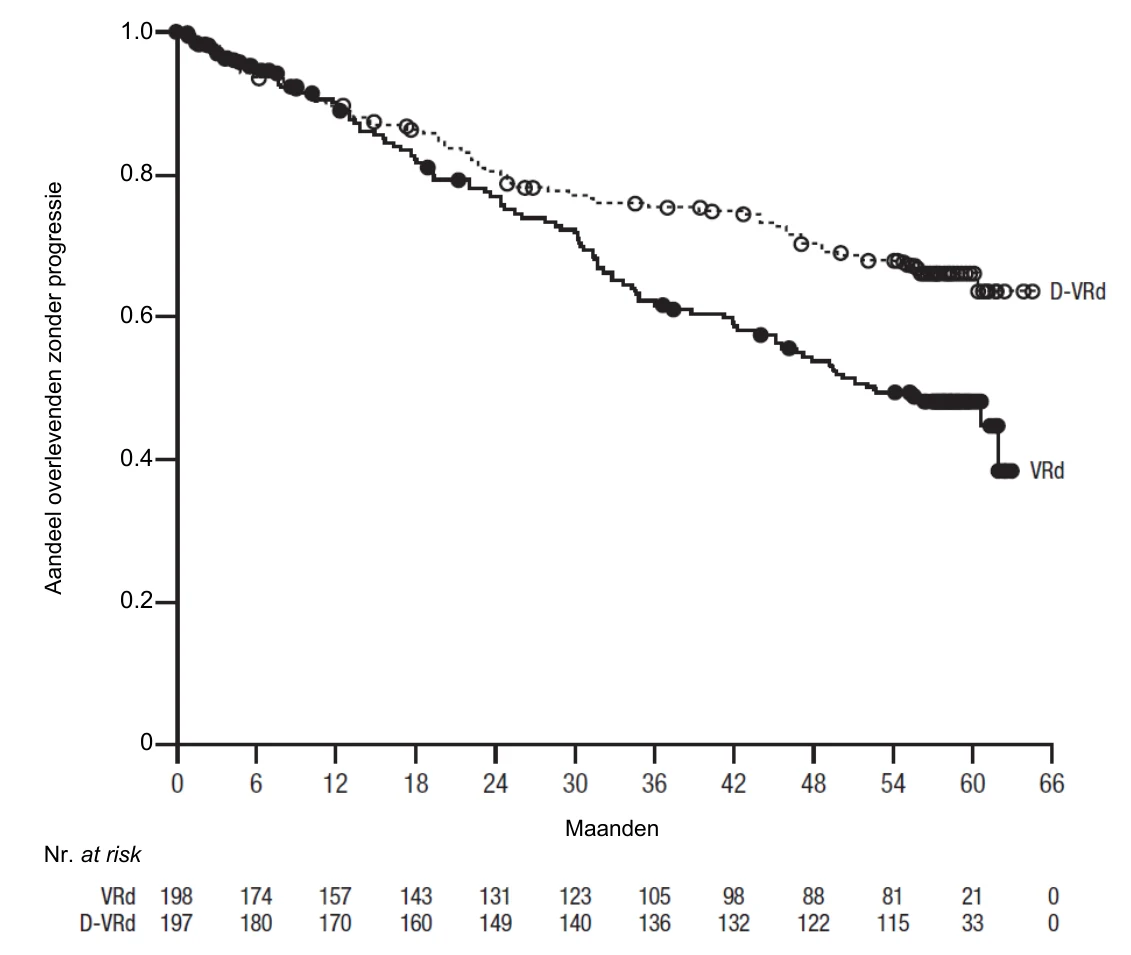
Op het moment van de interimanalyse van PFS werd in de D-VRd-arm een verbetering waargenomen in het percentage MRD-negativiteit dat 1 jaar aanhield (door NGS op of onder 10-5) voor patiënten die CR of beter bereikten, in vergelijking met de VRd-arm. Het percentage aanhoudende MRD-negativiteit was 42,6% (95%-BI: 35,6; 49,9) in de D-VRd-arm en 25,3% (95%-BI: 19,4; 31,9) in de VRd-arm (odds ratio [D‑VRd versus VRd] 2,18 met 95%-BI: 1,42; 3,34; p=0,0003).
Aanvullende resultaten voor de werkzaamheid uit studie MMY3019 zijn weergegeven in tabel 12 hieronder.
Tabel 12: Resultaten voor de werkzaamheid uit de definitieve analyse van PFS van studie
MMY3019a
| D-VRd (n=197) | VRd (n=198) | ||||
| Totaalpercentage MRD-negativiteitb | 120 (60,9%) | 78 (39,4%) | |||
| Odds ratio (95%-BI)c | 2,37 (1,58; 3,55) | ||||
| Percentage aanhoudende MRD-negativiteitd | 96 (48,7%) | 52 (26,3%) | |||
| Odds ratio (95%-BI)c | 2,63 (1,73; 4,00) | ||||
| Totale CR of beter (sCR+CR) | 160 (81,2%) | 122 (61,6%) | |||
| Odds ratio (95%-BI)c | 2,73 (1,71; 4,34) | ||||
| Totale respons (sCR+CR+VGPR+PR) n (%)a | 191 (97,0%) | 184 (92,9%) | |||
| Stringente complete respons (sCR) | 128 (65,0%) | 88 (44,4%) | |||
| Complete respons (CR) | 32 (16,2%) | 34 (17,2%) | |||
| Zeer goede partiële respons (VGPR) | 23 (11,7%) | 50 (25,3%) | |||
| Partiële respons (PR) | 8 (4,1%) | 12 (6,1%) | ||||
| Zeer goede partiële respons of beter (sCR+CR+VGPR) | 183 (92,9%) | 172 (86,9%) | ||||
D-VRd=daratumumab-bortezomib-lenalidomide-dexamethason; VRd=bortezomib-lenalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval
a Gebaseerd op intent-to-treat populatie, mediane follow-up van 59 maanden
b Patiënten bereikten zowel MRD-negativiteit (drempelwaarde van 10-5 of minder) als CR of beter c Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de common ratio voor gestratificeerde tabellen. De stratificatiefactoren zijn: ISS-stadium (I, II, III), leeftijd/transplantatiegeschiktheid (< 70 jaar niet in aanmerking komend, of leeftijd < 70 jaar en weigering tot transplantatie, of leeftijd ≥ 70 jaar) zoals gerandomiseerd. Een odds ratio > 1 duidt op een voordeel voor D‑VRd.
d Aanhoudende MRD-negativiteit wordt gedefinieerd als MRD-negatief en bevestigd door ten minste 1 jaar ertussen zonder MRD-positief in de tussentijd.
Combinatietherapieën bij multipel myeloom
MMY2040 was een open-labelstudie naar de werkzaamheid en veiligheid van DARZALEX subcutane formulering 1.800 mg:
- in combinatie met bortezomib, melfalan en prednison (D-VMP) bij patiënten met nieuw gediagnosticeerd multipel myeloom (MM) die niet in aanmerking kwamen voor transplantatie. Bortezomib werd toegediend via een subcutane injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week in de weken 1, 2, 4 en 5 in de eerste cyclus van 6 weken (cyclus 1; 8 doses), gevolgd door toedieningen eenmaal per week in de weken 1, 2, 4 en 5 gedurende nog acht cycli van elk 6 weken (cycli 2-9; 4 doses per cyclus). Melfalan in een dosis van 9 mg/m2, en prednison in een dosis van 60 mg/m2 werden oraal toegediend op de dagen 1 t/m 4 van de negen cycli van elk 6 weken (cycli 1-9). DARZALEX subcutane formulering werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit optrad;
- in combinatie met lenalidomide en dexamethason (D-Rd) bij patiënten met gerecidiveerd en refractair MM. Lenalidomide (25 mg eenmaal daags oraal op de dagen 1-21 van herhaalde cycli van 28 dagen [4 weken]) werd gegeven met een lage dosis dexamethason 40 mg/week (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar of een BMI < 18,5). DARZALEX subcutane formulering werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit optrad; - in combinatie met bortezomib, lenalidomide en dexamethason (D-VRd) bij patiënten met nieuw gediagnosticeerd MM die in aanmerking kwamen voor transplantatie. Bortezomib werd toegediend via een subcutane injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week in de weken 1 en 2. Lenalidomide werd oraal toegediend als 25 mg eenmaal daags op de dagen 1-14; lage dosis dexamethason werd toegediend als 40 mg/week in cycli van 3 weken. De totale behandelduur was 4 cycli.
Er werden in totaal 199 patiënten geïncludeerd (D-VMP: 67; D-Rd: 65; D-VRd: 67). De resultaten voor de werkzaamheid werden vastgesteld met een computeralgoritme dat gebruikmaakte van de IMWG-criteria. De studie bereikte het primaire eindpunt ORR voor D-VMP en D-Rd en het primaire eindpunt VGPR of beter voor D-VRd (zie tabel 13).
Tabel 13: Resultaten voor de werkzaamheid uit studie MMY2040
| D-VMP (n=67) | D-Rd (n=65) | D-VRd (n=67) | |
| Totaalresponspercentage (sCR+CR+VGPR+PR), n (%)a | 60 (89,6%) | 61 (93,8%) | 65 (97,0%) |
| 90%-BI (%) | (81,3%; 95,0%) | (86,5%; 97,9%) | (90,9%; 99,5%) |
| Stringente complete respons (sCR) | 13 (19,4%) | 12 (18,5%) | 6 (9,0%) |
| Complete respons (CR) | 19 (28,4%) | 13 (20,0%) | 5 (7,5%) |
| Zeer goede partiële respons (VGPR) | 20 (29,9%) | 26 (40,0%) | 37 (55,2%) |
| Partiële respons (PR) | 8 (11,9%) | 10 (15,4%) | 17 (25,4%) |
| VGPR of beter (sCR+CR+VGPR) | 52 (77,6%) | 51 (78,5%) | 48 (71,6%) |
| 90%-BI(%) | (67,6%; 85,7%) | (68,4%; 86,5%) | (61,2%; 80,6%) |
D-VMP=daratumumab-bortezomib-melfalan-prednison; D-Rd=daratumumab-lenalidomide-dexamethason; D-VRd=daratumumab-bortezomib-lenalidomide-dexamethason; Daratumumab=DARZALEX subcutane formulering; BI=betrouwbaarheidsinterval.
a Op basis van behandelde proefpersonen.
Combinatiebehandeling met pomalidomide en dexamethason (Pd)
Studie MMY3013 was een open-label, gerandomiseerde fase III-studie met actieve controle waarin DARZALEX subcutane formulering (1.800 mg) in combinatie met pomalidomide en een lage dosis dexamethason (D-Pd) werd vergeleken met behandeling met pomalidomide en een lage dosis dexamethason (Pd) bij patiënten met multipel myeloom die minstens één eerdere behandellijn met lenalidomide en een proteasoomremmer (PI) hadden gehad. Pomalidomide (4 mg eenmaal daags oraal op dag 1-21 van herhaalde cycli van 28 dagen [4 weken]) werd gegeven met een lage dosis oraal of intraveneus dexamethason in een dosis van 40 mg/week (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar). Op de dagen dat DARZALEX subcutane formulering werd toegediend, werd 20 mg van de dosis dexamethason gegeven als pre-medicatie en de rest werd op de dag na toediening gegeven. Voor patiënten op een verlaagde dosis dexamethason werd de volledige dosis van 20 mg gegeven als pre-medicatie voor de DARZALEX subcutane formulering. Dosisaanpassingen voor pomalidomide en dexamethason werden toegepast volgens de voorschrijfinformatie van de fabrikant. De behandeling werd in beide armen voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden er 304 patiënten gerandomiseerd: 151 naar de D-Pd-arm en 153 naar de Pd-arm. Patiënten met gedocumenteerd bewijs van ziekteprogressie tijdens of na de laatste behandeling werden in de studie opgenomen. Patiënten die tijdens eerdere behandeling rash hadden van graad 3 of hoger, werden uitgesloten, conform de Samenvatting van de Productkenmerken van pomalidomide. De demografische kenmerken en ziektekenmerken op baseline waren voor de twee behandelgroepen gelijk. De mediane leeftijd van de patiënten was 67 jaar (spreiding 35 tot 90 jaar), 18% was ≥ 75 jaar, 53% was man en 89% was Kaukasisch. Het mediane aantal eerdere behandellijnen bij patiënten was 2. Alle patiënten hadden een eerdere behandeling gehad met een proteasoomremmer (PI) en lenalidomide, en 56% van de patiënten had eerder een stamceltransplantatie ondergaan (ASCT). Zesennegentig procent (96%) van de patiënten kreeg een eerdere behandeling met bortezomib. De meerderheid van de patiënten was refractair voor lenalidomide (80%), een PI (48%), of voor zowel een immunomodulator als een PI (42%). Elf procent van de patiënten had 1 eerdere behandellijn gehad; al deze patiënten waren refractair voor lenalidomide en 32,4% was refractair voor zowel lenalidomide als voor een PI. De werkzaamheid werd beoordeeld aan de hand van de progressievrije overleving (progression free survival, PFS) op basis van de criteria van de International Myeloma Working Group (IMWG).
Met een mediane follow-up van 16,9 maanden liet de primaire analyse van de PFS in studie MMY3013 een statistisch significante verbetering in de D-Pd-arm ten opzichte van de Pd-arm zien; de mediane PFS was 12,4 maanden in de D-Pd-arm en 6,9 maanden in de Pd-arm (HR [95%-BI]: 0,63 [0,47; 0,85]; p-waarde=0,0018). Dit betekent voor patiënten die zijn behandeld met D-Pd een afname van 37% in het risico op ziekteprogressie of overlijden ten opzichte van Pd.
Figuur 3: Kaplan-Meier-curve van PFS in studie MMY3013
Er werd een aanvullende, geplande follow-up-analyse van OS na een mediane follow-up van 39,6 maanden uitgevoerd. Bij een OS van 57%, was de mediane OS 34,4 maanden in de D-Pd-arm en 23,7 maanden in de Pd-arm (HR [95%-BI]: 0,82 [0,61; 1,11]).
Aanvullende resultaten voor de werkzaamheid uit studie MMY3013 zijn weergegeven in tabel 14 hieronder.
Tabel 14: Resultaten voor de werkzaamheid uit studie MMY3013a
| D-Pd (n=151) | Pd (n=153) | |||||
| Totaalresponspercentage (sCR+CR+VGPR+PR) n(%)a | 104 (68,9%) | 71 (46,4%) | ||||
| p-waardeb | < 0,0001 | |||||
| Stringente complete respons (sCR) | 14 (9,3%) | 2 (1,3%) | ||||
| Complete respons (CR) | 23 (15,2%) | 4 (2,6%) | ||||
| Zeer goede partiële respons (VGPR) | 40 (26,5%) | 24 (15,7%) | ||||
| Partiële respons (PR) | 27 (17,9%) | 41 (26,8%) | ||||
| MRD-negativiteitc n(%) | 13 (8,7%) | 3 (2,0%) | ||||
| 95%-BI (%) | (4,7%; 14,3%) | (0,4%; 5,6%) | ||||
| p-waarded | 0,0102 | |||||
D-Pd=daratumumab-pomalidomide-dexamethason; Pd=pomalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Gebaseerd op intent-to-treat-populatie.
b p-waarde uit Cochran Mantel-Haenszel chi-kwadraattoets gecorrigeerd voor stratificatiefactoren. c MRD-negativiteit is gebaseerd op de intent-to-treat-populatie en een drempelwaarde van 10-5. d p-waarde van de Fisher-exacttest.
Bij de responders was de mediane tijd tot respons 1 maand (spreiding: 0,9 tot 9,1 maanden) in de D-Pd-groep en 1,9 maanden (spreiding: 0,9 tot 17,3 maanden) in de Pd-groep. De mediane responsduur werd niet bereikt in de D-Pd-groep (spreiding: 1 tot 34,9+ maanden) en was 15,9 maanden (spreiding: 1+ tot 24,8 maanden) in de Pd-groep.
Monotherapie – smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom
In SMM3001, een open-label, gerandomiseerde fase III-studie, werd de werkzaamheid en veiligheid van behandeling met DARZALEX subcutane formulering (1.800 mg) vergeleken met actieve monitoring bij patiënten met smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom. Bij patiënten die werden gerandomiseerd naar de behandelarm, werd DARZALEX subcutane formulering (1.800 mg) eenmaal per week (dag 1, 8, 15 en 22) gedurende cyclus 1 en cyclus 2 subcutaan toegediend, gevolgd door eenmaal per twee weken (dag 1 en 15) gedurende cyclus 3-6, en daarna eenmaal per vier weken tot 39 cycli of tot maximaal 36 maanden of tot bevestigde ziekteprogressie.
In totaal werden 390 patiënten gerandomiseerd: 194 naar de arm met DARZALEX subcutane formulering en 196 naar de arm met actieve monitoring. De demografische gegevens en ziektekenmerken bij baseline waren vergelijkbaar tussen de twee behandelgroepen. De mediane leeftijd van de patiënten was 64 jaar (spreiding: 31 tot 86 jaar); 12% was ≥ 75 jaar; 48% was man; 83% Kaukasisch, 8% Aziatisch, en 3% was Afro-Amerikaans. Drieëntachtig procent (83%) had een ECOG-performantiescore van 0 en 17% had een ECOG-performantiescore van 1. Het mediane percentage plasmacellen in het beenmerg was 20% en de mediane tijd vanaf de aanvankelijke diagnose smouldering multipel myeloom tot de randomisatie was 0,7 jaar. Tachtig procent (80%) van de patiënten had minder dan 3 risicofactoren die verband houden met progressie tot multipel myeloom. Risicofactoren waren serum-M-proteïne ≥ 30 g/l; IgA-SMM; immunoparese met afname van 2 niet-betrokken immunoglobuline-isotypes; ratio betrokken VLK : niet-betrokken VLK in het serum ≥ 8 en < 100, > 50% tot < 60% klonale beenmergplasmacellen (BMPC’s) met meetbare ziekte. Om in aanmerking te komen voor deelname aan studie SMM3001, moesten patiënten ten minste een van deze risicofactoren en ≥ 10% klonale BMPC’s hebben. Negentien procent (19%) van de patiënten had een serum‑M‑proteïne ≥ 30 g/l, 25% had IgA-SMM, 60% had immunoparese met afname van 2 niet-betrokken immunoglobuline-isotypes, 72% had een ratio betrokken VLK : niet-betrokken VLK in het serum van ≥ 8 en < 100 en 3% had > 50% tot < 60% klonale BMPC’s met meetbare ziekte.
Het primaire eindpunt van de studie was PFS, op basis van de evaluatie door de onafhankelijke toetsingscommissie (Independent Review Committee, IRC). De Kaplan-Meier curve van PFS is afgebeeld in figuur 4 en resultaten voor de werkzaamheid van studie SMM3001 worden weergegeven in tabel 15 hieronder.
Figuur 4: Kaplan-Meier-curve van de PFS in studie SMM3001
Tabel 15: Resultaten voor de werkzaamheid van studie SMM3001a
DARZALEX subcutane formulering (n=194) | Actieve monitoring (n=196) | Odds ratio (95%-BI)b | |||||||
| Progressievrije overleving (PFS), maandenc | |||||||||
| Mediaan (95%‑BI) | NE (66,7-NE) | 41,5 (26,4-53,3) | |||||||
| Hazard ratio (95%‑BI) | 0,49 (0,36; 0,67) | ||||||||
| p‑waarded | < 0,0001 | ||||||||
| Totale respons (sCR+CR+VGPR+PR), n(%)a | 123 (63,4%) | 4 (2,0%) | 83,80 (29,69; 236,54), p<0,0001 | ||||||
| Stringente complete respons (sCR) | 5 (2,6%) | 0 | |||||||
| Complete respons (CR) | 12 (6,2%) | 0 | |||||||
| Zeer goede partiële respons (VGPR) | 41 (21,1%) | 2 (1,0%) | |||||||
| Partiële respons (PR) | 65 (33,5%) | 2 (1,0%) | |||||||
BI=betrouwbaarheidsinterval; NE=not estimable, niet schatbaar
a Gebaseerd op de intent-to-treat-populatie.
b Er werd gebruik gemaakt van een Mantel-Haenszel-schatting van de gemeenschappelijke odds ratio voor gestratificeerde tabellen.
c Mediane follow-up was 65,2 maanden.
d p-waarde is gebaseerd op de logrank test die werd gestratificeerd volgens stratificatiefactor. Combinatiebehandeling met bortezomib, cyclofosfamide en dexamethason bij patiënten met AL-amyloïdose
In studie AMY3001, een open-label, gerandomiseerde fase III-studie met actieve controle, werd behandeling met DARZALEX subcutane formulering (1.800 mg) in combinatie met bortezomib, cyclofosfamide en dexamethason (D-VCd) bij patiënten met nieuw gediagnosticeerde systemische AL-amyloïdose vergeleken met behandeling met enkel bortezomib, cyclofosfamide en dexamethason (VCd). Randomisering werd gestratificeerd op basis van het AL amyloidosis Cardiac Staging System, landen die normaal gesproken een autologe stamceltransplantatie (ASCT) aanbieden voor patiënten met AL-amyloïdose, en de nierfunctie.
Alle patiënten die in studie AMY3001 waren opgenomen, hadden nieuw gediagnosticeerde AL-amyloïdose met minimaal één aangetast orgaan, meetbare hematologische ziekte, Cardiac Stage I-IIIA (op basis van de European Modification of Mayo 2004 Cardiac Stage), en NYHA-klasse I-IIIA. Patiënten met NYHA-klasse IIIB en IV werden uitgesloten.
Bortezomib (subcutaan; 1,3 mg/m2 lichaamsoppervlak), cyclofosfamide (oraal of i.v.; 300 mg/m2 lichaamsoppervlak; maximale dosis 500 mg) en dexamethason (oraal of i.v.; 40 mg of een verlaagde dosis van 20 mg voor patiënten > 70 jaar of met een body mass index [BMI] < 18,5 of voor degenen met hypervolemie, met slecht onder controle zijnde diabetes mellitus of eerdere intolerantie voor een behandeling met steroïden) werden wekelijks toegediend op dag 1, 8, 15 en 22 van herhaalde cycli van 28 dagen [4 weken]. Op de dagen dat DARZALEX werd toegediend, werd 20 mg van de dosis dexamethason gegeven als pre-medicatie en de rest werd op de dag na toediening van DARZALEX gegeven. Bortezomib, cyclofosfamide en dexamethason werden in beide behandelarmen gegeven gedurende zes cycli van 28 dagen [4 weken], terwijl behandeling met DARZALEX werd voortgezet tot ziekteprogressie, start van een volgende behandeling of tot een maximum van 24 cycli (~2 jaar) vanaf de eerste dosis van de studiemedicatie. Dosisaanpassingen voor bortezomib, cyclofosfamide en dexamethason werden toegepast volgens de voorschrijfinformatie van de fabrikant.
In totaal werden er 388 patiënten gerandomiseerd: 195 naar de D-VCd-arm en 193 naar de VCd-arm. De demografische kenmerken en ziektekenmerken op baseline waren voor de twee behandelgroepen gelijk. De meerderheid van de patiënten (79%) had ziekte met lambda-vrije lichte ketens. De mediane leeftijd van de patiënten was 64 jaar (spreiding: 34 tot 87); 47% was ≥ 65 jaar; 58% was man; 76% Kaukasisch, 17% Aziatisch en 3% Afro-Amerikaans; 23% had AL-amyloïdose Clinical Cardiac stadium I, 40% had stadium II, 35% had stadium IIIA en 2% had stadium IIIB. Alle patiënten hadden één of meer aangetaste organen en het mediane aantal betrokken organen was 2 (spreiding: 1-6) en bij 66% van de patiënten ging het om 2 of meer organen. De betrokken vitale organen waren: hart 71%, nier 59% en lever 8%. Patiënten met graad 2 sensorische of graad 1 pijnlijke perifere neuropathie werden uitgesloten. Het primaire eindpunt voor de werkzaamheid was het percentage hematologische complete respons (HemCR) zoals bepaald door de beoordeling van de onafhankelijke toetsingscommissie (Independent Review Committee) op basis van internationale consensuscriteria. Studie AMY3001 toonde een verbetering in HemCR in de DVCd-arm ten opzichte van de VCd-arm. De resultaten voor de werkzaamheid zijn samengevat in tabel 16.
Tabel 16: Resultaten voor de werkzaamheid uit studie AMY3001a
| D-VCd (n=195) | VCd (n=193) | p-waarde | |
| Hematologische complete respons (HemCR), n (%) | 104 (53,3%) | 35 (18,1%) | < 0,0001b |
| Zeer goede partiële respons (VGPR), n (%) | 49 (25,1%) | 60 (31,1%) | |
| Partiële respons (PR), n (%) | 26 (13,3%) | 53 (27,5%) | |
| Hematologische VGPR of beter (HemCR+VGPR), n (%) | 153 (78,5%) | 95 (49,2%) | < 0,0001b |
| Major organ deterioration progression-free survival (MOD-PFS), hazard ratio met 95%-BIc | 0,58 (0,36; 0,93) | 0,0211d | |
D-VCd=daratumumab-bortezomib-cyclofosfamide-dexamethason; VCd=bortezomib-cyclofosfamide-dexamethason; BI= betrouwbaarheidsinterval.
a Alle resultaten van de geplande analyse na een mediane follow-up van 11,4 maanden, op basis van intent-to-treat-populatie.
b p-waarde uit de Cochran Mantel-Haenszel chikwadraattoets.
c MOD-PFS gedefinieerd als hematologische progressie, verslechtering van een vitaal orgaan (hart of nieren) of overlijden. d Nominale p-waarde uit inverse probability censoring weighted log-rank test.
Met een mediane follow-up van 11,4 maanden was de mediane tijd tot HemCR, bij responders, 60 dagen (spreiding: 8 tot 299 dagen) in de D-VCd-groep en 85 dagen (spreiding: 14 tot 340 dagen) in de VCd-groep. De mediane tijd tot VGPR of beter was 17 dagen (spreiding: 5 tot 336 dagen) in de D-VCd-groep en 25 dagen (spreiding: 8 tot 171 dagen) in de VCd-groep. In geen van beide armen werd de mediane duur van HemCR bereikt.
Na een mediane follow-up van 61,4 maanden bedroegen de totale HemCR-percentages 59,5% (95%-BI: 52,2; 66,4) in de D-VCd-groep en 19,2% (95%-BI: 13,9; 25,4) in de VCd-groep (odds ratio [D-VCd versus VCd] 6,03 met 95%-BI: 3,80; 9,58).
De resultaten van een MOD-PFS-analyse na een mediane follow-up van 61,4 maanden toonden een verbetering in MOD-PFS voor patiënten in de D-VCd-groep vergeleken met de VCd-groep. De hazard ratio (HR) voor MOD-PFS was 0,44 (95%-BI: 0,31; 0,63) en de p-waarde was <0,0001. De mediane MOD-PFS werd niet bereikt in de D-VCd-arm en bedroeg 30,2 maanden in de VCd-arm. Het volgens Kaplan-Meier geschatte MOD-PFS-percentage na 60 maanden bedroeg 60% (95%-BI: 52; 67) in de D-VCd-arm en 33% (95%-BI: 23; 44) in de VCd-arm.
Figuur 5: Kaplan-Meier curve van MOD-PFS in studie AMY3001
Na een mediane follow-up van 61,4 maanden werden in totaal 112 sterfgevallen waargenomen [n=46 (23,6%) D-VCd versus n=66 (34,2%) VCd-groep]. De mediane OS werd voor beide armen niet bereikt; de HR voor OS was echter 0,62 (95%-BI: 0,42; 0,90) en de p-waarde was 0,0121. Het percentage OS na 60 maanden was 76% (95%-BI: 69; 82) in de D-VCd-arm en 65% (95%-BI: 57; 71) in de VCd-arm.
Figuur 6: Kaplan-Meier curve van OS in studie AMY3001
Klinische ervaring met daratumumab concentraat voor oplossing voor infusie (intraveneuze formulering)
Nieuw gediagnosticeerd multipel myeloom
Combinatiebehandeling met lenalidomide en dexamethason bij patiënten die niet in aanmerking komen voor autologe stamceltransplantatie
In studie MMY3008, een open-label, gerandomiseerde fase III-studie met actieve controle werd behandeling met intraveneus daratumumab 16 mg/kg in combinatie met lenalidomide en een lage dosis dexamethason (DRd) vergeleken met behandeling met lenalidomide en een lage dosis dexamethason (Rd) bij patiënten met nieuw gediagnosticeerd multipel myeloom. Lenalidomide (25 mg eenmaal daags oraal op dag 1-21 van herhaalde cycli van 28 dagen [4 weken]) werd gegeven met een lage dosis van 40 mg/week oraal of intraveneus toegediende dexamethason (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar of met een body mass index [BMI] van < 18,5). Op de dagen van de infusie met intraveneus daratumumab werd de dosis dexamethason als pre-infusiemiddel gegeven. Dosisaanpassingen voor lenalidomide en dexamethason werden toegepast volgens de voorschrijfinformatie van de fabrikant. De behandeling werd in beide groepen voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 737 patiënten gerandomiseerd: 368 naar de DRd-arm en 369 naar de Rd-arm. De baseline demografische gegevens en ziektekenmerken waren vergelijkbaar tussen de twee behandelgroepen. De mediane leeftijd van de patiënten was 73 jaar (spreiding: 45 tot 90 jaar) en 44% van de patiënten was ≥ 75 jaar. De meerderheid van de patiënten was blank (92%), man (52%); 34% had een Eastern Cooperative Oncology Group (ECOG)-performantiescore van 0, 49;5% had een ECOG-performantiescore van 1 en 17% had een ECOG-performantiescore van ≥ 2. Bij 27% viel de ziekte in International Staging System (ISS)-stadium I, bij 43% in ISS-stadium II en bij 29% in ISS-stadium III. De werkzaamheid werd geëvalueerd aan de hand van de progressievrije overleving (PFS) gebaseerd op criteria van de International Myeloma Working Group (IMWG) en algehele overleving (OS).
Bij een mediane follow-up van 28 maanden toonde de primaire analyse van PFS in studie MMY3008 een verbetering in de DRd-arm ten opzichte van de Rd-arm; de mediane PFS werd niet bereikt in de DRd-arm en was 31,9 maanden in de Rd-arm (HR=0,56; 95%-BI: 0,43; 0,73; p < 0,0001), wat neerkomt op 44% vermindering van het risico van ziekteprogressie of overlijden bij patiënten die worden behandeld met DRd. Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 64 maanden bleven een verbetering in PFS laten zien voor patiënten in de DRd-arm in vergelijking met de Rd-arm. De mediane PFS was 61,9 maanden in de DRd-arm en 34,4 maanden in de Rd-arm (HR=0,55; 95%-BI: 0,45; 0,67).
Figuur 7: Kaplan-Meier-curve van PFS in Studie MMY3008
Bij een mediane follow-up van 56 maanden vertoonde de DRd-arm een voordeel voor de OS ten opzichte van de Rd-arm (HR=0,68; 95%-BI: 0,53; 0,86; p=0,0013). Resultaten van een bijgewerkte OS-analyse na een mediane follow-up van 89 maanden bleven een verbetering in OS laten zien voor patiënten in de DRd-arm in vergelijking met de Rd-arm. De mediane OS was 90,3 maanden in de DRd-arm en was 64,1 maanden in de Rd-arm (HR=0,67; 95%-BI: 0,55; 0,82). Figuur 8: Kaplan-Meier curve van OS in studie MMY3008
Aanvullende resultaten voor de werkzaamheid uit studie MMY3008 worden in tabel 17 hieronder weergegeven.
Tabel 17: Aanvullende resultaten voor de werkzaamheid uit studie MMY3008a
| DRd (n=368) | Rd (n=369) | |||||
Totaalresponspercentage (sCR+CR+VGPR+PR) n (%)a p-waardeb Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 342 (92,9%) | 300 (81,3%) | ||||
| < 0,0001 | ||||||
| 112 (30,4%) | 46 (12,5%) | |||||
| 63 (17,1%) | 46 (12,5%) | |||||
| 117 (31,8%) | 104 (28,2%) | |||||
| 50 (13,6%) | 104 (28,2%) | |||||
CR of beter (sCR+CR) p-waardeb VGPR of beter (sCR+CR+VGPR) p-waardeb | 175 (47,6%) | 92 (24,9%) | ||||
| < 0,0001 | ||||||
| 292 (79,3%) | 196 (53,1%) | |||||
| < 0,0001 | ||||||
| MRD-negativiteita,c n (%) | 89 (24,2%) | 27 (7,3%) | ||||
| 95%-BI (%) | (19,9%; 28,9%) | (4,9%; 10,5%) | ||||
| Odds ratio met 95%-BId | 4,04 (2,55; 6,39) | |||||
| p-waardee | < 0,0001 | |||||
DRd=daratumumab-lenalidomide-dexamethason; Rd=lenalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Gebaseerd op intent-to-treat populatie.
b p-waarde uit Cochran Mantel-Haenszel chi-kwadraattoets.
c Gebaseerd op drempel van 10-5.
d Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de odds ratio voor ongestratificeerde tabellen. Een odds ratio > 1 duidt op een voordeel voor DRd.
e p-waarde van de Fisher-exacttest.
Bij de responders was de mediane tijd tot respons 1,05 maanden (spreiding: 0,2 tot 12,1 maanden) in de DRd-groep en 1,05 maanden (spreiding: 0,3 tot 15,3 maanden) in de Rd-groep. De mediane responsduur werd niet bereikt in de DRd-groep en was 34,7 maanden (95%-BI: 30,8; niet schatbaar) in de Rd-groep.
Combinatiebehandeling met bortezomib, melfalan en prednison (VMP) bij patiënten die niet in aanmerking komen voor autologe stamceltransplantatie
Studie MMY3007, een open-label, gerandomiseerde, actief gecontroleerde fase III-studie, vergeleek de behandeling met intraveneus daratumumab 16 mg/kg in combinatie met bortezomib, melfalan en prednison (D-VMP), met behandeling met VMP bij patiënten met nieuw gediagnosticeerd multipel myeloom. Bortezomib werd toegediend via subcutane injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week in week 1, 2, 4 en 5 gedurende de eerste cyclus van 6 weken (cyclus 1; 8 doses), gevolgd door toedieningen eenmaal per week in week 1, 2, 4 en 5 gedurende nog acht cycli van 6 weken (cycli 2-9; 4 doses per cyclus). Melfalan 9 mg/m2 en prednison 60 mg/m2 werden oraal toegediend op dag 1 tot 4 van de negen cycli van 6 weken (cycli 1-9). De behandeling met intraveneus daratumumab werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 706 patiënten gerandomiseerd: 350 naar de D-VMP-arm en 356 naar de VMP-arm. De demografische en ziektekenmerken op baseline waren vergelijkbaar tussen de twee behandelingsgroepen. De mediane leeftijd was 71 (spreiding: 40-93) jaar, waarbij 30% van de patiënten ≥ 75 jaar oud was. De meerderheid was blank (85%), vrouw (54%), 25% had een ECOG-performantiescore van 0; 50% had een ECOG-performantiescore van 1 en 25% had een ECOG-performantiescore van 2. In 64% / 22% / 10% van de gevallen hadden patiënten IgG/IgA/lichte-ketenmyeloom, 19% had ISS-stadium I, 42% had ISS-stadium II, 38% had ISS-stadium III en 84% had een standaardrisico wat betreft cytogenetica. De werkzaamheid werd geëvalueerd aan de hand van de PFS op basis van criteria van de IMWG en de algehele overleving (OS).
Bij een mediane follow-up van 16,5 maanden toonde de primaire analyse van de PFS in studie MMY3007 een verbetering in de D-VMP-arm vergeleken met de VMP-arm; de mediane PFS werd niet bereikt in de D-VMP-arm en was 18,1 maanden in de VMP-arm (HR=0,5; 95%-BI: 0,38; 0,65; p < 0,0001). Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 40 maanden bleven een verbetering in PFS tonen voor patiënten in de D-VMP-arm in vergelijking met patiënten in de VMP-arm. De mediane PFS was 36,4 maanden in de D-VMP-arm en 19,3 maanden in de VMP-arm (HR=0,42; 95%-BI: 0,34; 0,51; p < 0,0001), wat neerkomt op 58% vermindering van het risico van ziekteprogressie of overlijden bij patiënten die werden behandeld met D-VMP. Figuur 9: Kaplan-Meier-curve van PFS in studie MMY3007
Na een mediane follow-up van 40 maanden vertoonde de D-VMP-arm een voordeel in OS ten opzichte van de VMP-arm (HR=0,60; 95%-BI: 0,46; 0,80; p=0,0003), wat neerkomt op 40% vermindering van het risico op overlijden bij patiënten die werden behandeld in de D-VMP-arm. Na een mediane follow-up van 87 maanden was de mediane OS 83 maanden (95%-BI: 72,5; NE) in de D-VMP-arm en 53,6 maanden (95%-BI: 46,3; 60,9) in de VMP-arm.
Figuur 10: Kaplan-Meier-curve van OS in studie MMY3007
Aanvullende resultaten voor de werkzaamheid uit studie MMY3007 worden in tabel 18 hieronder weergegeven.
Tabel 18: Aanvullende resultaten voor de werkzaamheid uit studie MMY3007a
| D-VMP (n=350) | VMP (n=356) | |
Totaalresponspercentage (sCR+CR+VGPR+PR) [n(%)] p-waardeb Stringente complete respons (sCR) [n(%)] Complete respons (CR) [n(%)] Zeer goede partiële respons (VGPR) [n(%)] Partiële respons (PR) [n(%)] | 318 (90,9) | 263 (73,9) |
| < 0,0001 | ||
| 63 (18,0) | 25 (7,0) | |
| 86 (24,6) | 62 (17,4) | |
| 100 (28,6) | 90 (25,3) | |
| 69 (19,7) | 86 (24,2) | |
MRD-negativiteit (95%-BI) c (%) Odds ratio met 95%-BId p-waardee | 22,3 (18,0; 27,0) | 6,2 (3,9; 9,2) |
| 4,36 (2,64; 7,21) | ||
| < 0,0001 |
D-VMP=daratumumab-bortezomib-melfalan-prednison; VMP=bortezomib-melfalan-prednison; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Gebaseerd op intent-to-treat-populatie.
b p-waarde uit Cochran Mantel-Haenszel chikwadraattoets.
c Gebaseerd op drempel van 10-5.
d Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de gemeenschappelijke odds ratio voor gestratificeerde tabellen. Een odds ratio > 1 duidt op voordeel voor D-VMP.
e p-waarde van de Fisher-exacttest.
Bij responders was de mediane tijd tot respons 0,79 maanden (spreiding: 0,4 tot 15,5 maanden) in de D-VMP-groep en 0,82 maanden (spreiding: 0,7 tot 12,6 maanden) in de VMP-groep. De mediane responsduur werd niet bereikt in de D-VMP-groep en was 21,3 maanden (spreiding: 18,4, niet schatbaar) in de VMP-groep.
Een subgroepanalyse werd uitgevoerd bij patiënten van ten minste 70 jaar oud, of die 65-69 jaar oud waren met een ECOG-performantiescore van 2, of jonger dan 65 jaar met significante comorbiditeit of een ECOG-performantiescore van 2 (D-VMP: n=273, VMP: n=270). De resultaten voor de werkzaamheid in deze subgroep waren consistent met de totale populatie. In deze subgroep werd de mediane PFS niet bereikt in de D-VMP-groep en was deze 17,9 maanden in de VMP-groep (HR=0,56, 95%-BI: 0,42; 0,75; p < 0,0001). Het totaalresponspercentage was 90% in de D-VMP-groep en 74% in de VMP-groep (VGPR-percentage: 29% in de D-VMP-groep en 26% in de VMP-groep; CR: 22% in de D-VMP-groep en 18% in de VMP-groep; sCR-percentage: 20% in de DVMP-groep en 7% in de VMP-groep). De veiligheidsresultaten van deze subgroep waren consistent met die van de totale populatie. Bovendien was de veiligheidsanalyse van de subgroep van patiënten met een ECOG-performantiescore van 2 (D-VMP: n=89, VMP: n=84) ook consistent met die van de totale populatie.
Combinatiebehandeling met bortezomib, thalidomide en dexamethason (VTd) bij patiënten die in aanmerking komen voor een autologe stamceltransplantatie (ASCT)
Studie MMY3006 is een 2-delige open-label, gerandomiseerde, fase III-studie met actieve controle. Deel 1 vergeleek inductie- en consolidatiebehandeling met intraveneus daratumumab 16 mg/kg in combinatie met bortezomib, thalidomide en dexamethason (D-VTd) enerzijds met behandeling met bortezomib, thalidomide en dexamethason (VTd) anderzijds bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking kwamen voor autologe stamceltransplantatie. De consolidatiefase van de behandeling begon minimaal 30 dagen na ASCT, als de patiënt voldoende was hersteld en de engraftment volledig was. In deel 2 werden patiënten met ten minste een partiële respons (PR) op dag 100 na transplantatie opnieuw gerandomiseerd in een verhouding van 1:1 voor onderhoud met daratumumab of enkel observatie. Enkel resultaten van deel 1 worden hierna beschreven.
Bortezomib werd toegediend via een subcutane of een intraveneuze injectie in een dosis van 1,3 mg/m2 lichaamsoppervlak tweemaal per week gedurende twee weken (op de dagen 1, 4, 8 en 11) van herhaalde cycli voor inductiebehandeling van 28 dagen (4 weken) (cycli 1-4) en twee consolidatiecycli (cycli 5 en 6) na ASCT na cyclus 4. Thalidomide werd oraal toegediend in 100 mg per dag tijdens de zes bortezomib-cycli. Dexamethason (oraal of intraveneus) werd toegediend in een dosis van 40 mg op de dagen 1, 2, 8, 9, 15, 16, 22 en 23 van de cycli 1 en 2, en in een dosis van 40 mg op de dagen 1-2 en in een dosis van 20 mg op de daaropvolgende toedieningsdagen (dagen 8, 9, 15,
- 16) van de cycli 3-4. Dexamethason 20 mg werd toegediend op de dagen 1, 2, 8, 9, 15, 16 in de cycli 5 en 6. Op de dagen dat de infusie met intraveneus daratumumab werd gegeven, werd de dosis dexamethason intraveneus toegediend als pre-infusiegeneesmiddel. Dosisaanpassingen voor bortezomib, thalidomide en dexamethason werden toegepast overeenkomstig de voorschrijfinformatie van de fabrikant.
In totaal werden er 1.085 patiënten gerandomiseerd: 543 naar de D-VTd-arm en 542 naar de VTd-arm. De demografische kenmerken en ziektekenmerken op baseline in de twee behandelgroepen waren gelijk. De mediane leeftijd was 58 (spreiding: 22 tot 65) jaar. Alle patiënten waren ≤ 65 jaar: 43% in de leeftijdsgroep ≥ 60-65 jaar, 41% in de leeftijdsgroep ≥ 50-60 jaar en 16% was jonger dan 50 jaar. De meerderheid was man (59%), 48% had een ECOG-performantiescore van 0, 42% had een ECOG-performantiescore van 1 en 10% had een ECOG-performantiescore van 2. Bij 40% viel de ziekte in International Staging System (ISS)-stadium I, bij 45% in ISS-stadium II en bij 15% in ISS-stadium III.
De werkzaamheid werd geëvalueerd aan de hand van het percentage stringente complete respons (sCR) op dag 100 na de transplantatie en PFS.
Tabel 19: Resultaten voor de werkzaamheid uit studie MMY3006a
| D-VTd (n=543) | VTd (n=542) | p-waardeb | |||||||||
| Beoordeling respons op dag 100 na transplantatie | |||||||||||
| Stringente complete respons (sCR) | 157 (28,9%) | 110 (20,3%) | 0,0010 | ||||||||
| CR of beter (sCR+CR) | 211 (38,9%) | 141 (26,0%) | < 0,0001 | ||||||||
| Zeer goede partiële respons (VGPR) of beter (sCR+CR+VGPR) | 453 (83,4%) | 423 (78,0%) | |||||||||
| MRD negativiteitc, d n(%) | 346 (63,7%) | 236 (43,5%) | < 0,0001 | ||||||||
| 95%-BI (%) | (59,5%; 67,8%) | (39,3%; 47,8%) | |||||||||
| Odds ratio met 95%-BIe | 2,27 (1,78; 2,90) | ||||||||||
| MRD negativiteit in combinatie met CR of beterc n(%) | 183 (33,7%) | 108 (19,9%) | < 0,0001 | ||||||||
| 95%-BI (%) | (29,7%; 37,9%) | (16,6%; 23,5%) | |||||||||
| Odds ratio met 95%-BIe | 2,06 (1,56; 2,72) | ||||||||||
D-VTd=daratumumab-bortezomib-thalidomide-dexamethason; VTd=bortezomib-thalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval.
a Op basis van intent-to-treat-populatie.
b p-waarde uit de Cochran Mantel-Haenszel chikwadraattoets.
c Op basis van een drempel van 10-5.
d Ongeacht de respons volgens IMWG.
e Er werd gebruik gemaakt van een Mantel-Haenszelschatting van de gemeenschappelijke odds ratio voor gestratificeerde tabellen.
Bij een mediane follow-up van 18,8 maanden toonde de primaire analyse van PFS door het censureren van patiënten die gerandomiseerd werden naar onderhoud met daratumumab in de tweede randomisatie op de datum van de tweede randomisatie, een HR=0,50; 95%-BI: 0,34; 0,75; p=0,0005. Resultaten van een bijgewerkte PFS-analyse met een mediane follow-up van 44,5 maanden, waarbij patiënten die gerandomiseerd werden naar onderhoud met daratumumab in de tweede randomisatie gecensureerd werden, toonden een HR=0,43; 95%-BI: 0,33; 0,55; p < 0,0001. De mediane PFS werd niet bereikt in de D-VTd-arm en was 37,8 maanden in de VTd-arm.
Figuur 11: Kaplan-Meier-curve van PFS in studie MMY3006
Gerecidiveerd/refractair multipel myeloom
Monotherapie:
De klinische werkzaamheid en veiligheid van monotherapie met intraveneus daratumumab voor de behandeling van volwassen patiënten met gerecidiveerd en refractair multipel myeloom, die eerder waren behandeld met een proteasoomremmer en een immunomodulerend middel en bij wie bij de laatste therapie ziekteprogressie was opgetreden, werden aangetoond in twee open-label studies.
In studie MMY2002 kregen 106 patiënten met gerecidiveerd en refractair multipel myeloom 16 mg/kg intraveneus daratumumab tot aan ziekteprogressie. De mediane leeftijd van de patiënten was 63,5 jaar (spreiding 31 tot en met 84 jaar), 11% van de patiënten was ≥ 75 jaar, 49% was man en 79% was blank. Het mediane aantal eerdere behandellijnen dat patiënten hadden gehad, was 5. Tachtig procent van de patiënten had eerder een autologe stamceltransplantatie (ASCT) ondergaan. Voorafgaande behandelingen bevatten onder meer bortezomib (99%), lenalidomide (99%), pomalidomide (63%) en carfilzomib (50%). Bij baseline was 97% van de patiënten refractair voor de laatste behandellijn, 95% was refractair voor zowel een proteasoomremmer (proteosome inhibitor, PI) als een immunomodulerend middel (immunomodulatory agent, IMiD), 77% was refractair voor alkylerende stoffen, 63% was refractair voor pomalidomide en 48% van de patiënten was refractair voor carfilzomib.
De resultaten voor de werkzaamheid uit de vooraf geplande interimanalyse op basis van de evaluatie door de onafhankelijke toetsingscommissie (Independent Review Committee, IRC) worden weergegeven in tabel 20 hieronder.
Tabel 20: Door IRC geëvalueerde resultaten voor de werkzaamheid voor studie MMY2002
| Werkzaamheidseindpunt | Intraveneus daratumumab 16 mg/kg N=106 |
| Totaalresponspercentage1 (ORR: sCR+CR+VGPR+PR) [n (%)] 95%-BI (%) | 31 (29,2) (20,8; 38,9) |
| Stringente complete respons (sCR) [n (%)] | 3 (2,8) |
| Complete respons (CR) [n] | 0 |
| Zeer goede partiële respons (VGPR) [n (%)] | 10 (9,4) |
| Partiële respons (PR) [n (%)] | 18 (17,0) |
| Clinical Benefit Rate (ORR+MR) [n (%)] | 36 (34,0) |
| Mediane responsduur [maanden (95%-BI)] | 7,4 (5,5; NE) |
| Mediane tijd tot respons [maanden (spreiding)] | 1 (0,9; 5,6) |
1 Primair werkzaamheidseindpunt (International Myeloma Working Group-criteria).
BI=betrouwbaarheidsinterval; NE=not estimable, niet schatbaar; MR=minimale respons.
Het totaalresponspercentage (overall response rate, ORR) in MMY2002 was vergelijkbaar, ongeacht het type eerdere behandeling voor myeloom.
Bij een update van de overleving met een mediane duur van de follow-up van 14,7 maanden was de mediane OS 17,5 maanden (95%-BI: 13,7; niet schatbaar).
In studie GEN501 kregen 42 patiënten met gerecidiveerd en refractair multipel myeloom 16 mg/kg intraveneus daratumumab tot aan ziekteprogressie. De mediane leeftijd van de patiënten was 64 jaar (spreiding 44 tot en met 76 jaar), 64% was man en 76% was blank. Het mediane aantal voorafgaande behandellijnen dat de patiënten in de studie hadden gehad, was 4. Vierenzeventig procent van de patiënten had eerder een ASCT ondergaan. Eerdere behandelingen waren onder meer bortezomib (100%), lenalidomide (95%), pomalidomide (36%) en carfilzomib (19%). Bij baseline was 76% van de patiënten refractair voor de laatste behandellijn, 64% was refractair voor zowel een PI als een IMiD, 60% was refractair voor alkylerende stoffen, 36% was refractair voor pomalidomide en 17% was refractair voor carfilzomib.
Uit de vooraf geplande interimanalyse bleek dat behandeling met daratumumab met 16 mg/kg leidde tot 36% ORR met 5% CR en 5% VGPR (very good partial response, zeer goede partiële respons). De mediane tijd tot respons was 1 maand (spreiding: 0,5 tot en met 3,2). De mediane duur van de respons werd niet bereikt (95%-BI: 5,6 maanden; niet schatbaar).
Bij een update van de overleving bij een mediane duur van de follow-up van 15,2 maanden werd de mediane OS niet bereikt (95%-BI: 19,9 maanden; niet schatbaar), met 74% van de personen nog in leven.
Combinatietherapie met lenalidomide
In studie MMY3003, een open-label, gerandomiseerde, actief gecontroleerde fase III-studie, werd de behandeling met intraveneus daratumumab 16 mg/kg in combinatie met lenalidomide en een lage dosis dexamethason (DRd) vergeleken met een behandeling met lenalidomide en een lage dosis dexamethason (Rd) bij patiënten met gerecidiveerd of refractair multipel myeloom die minstens 1 eerdere behandeling hadden gekregen. Lenalidomide (25 mg eenmaal daags oraal op dag 1-21 van herhaalde cycli van 28 dagen [4 weken]) werd gegeven met dexamethason in een lage dosis van 40 mg/week (of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar of met een BMI van < 18,5). Op de dagen van de infusie met intraveneus daratumumab werd 20 mg van de dosis dexamethason voorafgaand aan de infusie gegeven en de rest de dag na de infusie. De behandeling werd in beide groepen voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 569 patiënten gerandomiseerd; 286 naar de DRd-arm en 283 naar de Rd-arm. De baseline demografische gegevens en ziektekenmerken waren vergelijkbaar in de intraveneus daratumumab-arm en de controle-arm. De mediane leeftijd van de patiënten was 65 jaar (spreiding: 34 tot 89 jaar) en 11% van de patiënten was ≥ 75 jaar. De meerderheid van de patiënten (86%) was eerder met een proteasoomremmer (PI) behandeld, 55% van de patiënten was eerder met een immunomodulerend middel (IMiD) behandeld, waaronder 18% van de patiënten die eerder met lenalidomide waren behandeld en 44% van de patiënten was eerder met zowel een PI als IMiD behandeld. Op baseline was 27% van de patiënten refractair voor de laatste behandellijn. Achttien procent (18%) van de patiënten was alleen refractair voor een PI en 21% was refractair voor bortezomib. Patiënten die refractair waren voor lenalidomide werden uitgesloten van de studie.
Bij een mediane follow-up van 13,5 maanden toonde de primaire analyse van de PFS in studie MMY3003 een verbetering in de DRd-arm ten opzichte van de Rd-arm; de mediane PFS was nog niet bereikt in de DRd-arm en was 18,4 maanden in de Rd-arm (HR=0,37; 95%-BI: 0,27; 0,52; p < 0,0001). Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 55 maanden bleven een verbetering in PFS laten zien voor patiënten in de DRd-arm in vergelijking met patiënten in de Rd-arm. De mediane PFS was 45,0 maanden in de DRd-arm en 17,5 maand in de Rd-arm (HR=0,44; 95%-BI: 0,35; 0,54; p < 0,0001), wat een vermindering van 56% betekent van het risico op ziekteprogressie of overlijden bij patiënten die met DRd werden behandeld (zie figuur 12).
Figuur 12: Kaplan-Meier-curve van PFS in studie MMY3003
Na een mediane follow-up van 80 maanden vertoonde DRd een voordeel in OS ten opzichte van de Rd-arm (HR=0,73; 95%-BI: 0,58; 0,91; p=0,0044). De mediane OS was 67,6 maanden in de DRd-arm en 51,8 maanden in de Rd-arm.
Figuur 13: Kaplan-Meier-curve van OS in studie MMY3003
Aanvullende resultaten voor werkzaamheid van studie MMY3003 zijn weergegeven in tabel 21 hieronder.
Tabel 21: Aanvullende resultaten voor werkzaamheid van studie MMY3003
| Aantal patiënten met beoordeelbare respons | DRd (n=281) | Rd (n=276) |
Totale respons (sCR+CR+VGPR+PR) n (%) p-waardea Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 261 (92,9) < 0,0001 51 (18,1) 70 (24,9) 92 (32,7) 48 (17,1) | 211 (76,4) 20 (7,2) 33 (12,0) 69 (25,0) 89 (32,2) |
| Mediane tijd tot respons [maanden (95%-BI)] | 1,0 (1,0; 1,1) | 1,3 (1,1; 1,9) |
| Mediane responsduur [maanden (95%-BI)] | NE (NE; NE) | 17,4 (17,4; NE) |
Percentage MRD-negatief (95%-BI) b (%) Odds ratio met 95%-BIc p-waarded | 21,0 (16,4; 26,2) 9,31 (4,31; 20,09) < 0,0001 | 2,8 (1,2; 5,5) |
DRd=daratumumab-lenalidomide-dexamethason; Rd=lenalidomide-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval; NE=not estimable, niet schatbaar.
a p-waarde op basis van een chikwadraattoets (Cochran-Mantel-Haenszel-toets).
b Op basis van de intent-to-treat-populatie en een drempelwaarde van 10-5.
c Algemene odds ratio geschat met de Mantel-Haenszel-methode. Een odds ratio > 1 duidt op een voordeel voor DRd. d p-waarde op basis van de Fisher-exacttest.
Combinatietherapie met bortezomib
In studie MMY3004, een open-label, gerandomiseerde, actief gecontroleerde fase III-studie, werd de behandeling met intraveneus daratumumab 16 mg/kg in combinatie met bortezomib en dexamethason (DVd) vergeleken met een behandeling met bortezomib en dexamethason (Vd) bij patiënten met gerecidiveerd of refractair multipel myeloom die minstens 1 eerdere behandeling hadden gekregen. Bortezomib werd via een subcutane injectie of intraveneuze injectie toegediend in een dosis van 1,3 mg/m2 lichaamsoppervlak twee keer per week gedurende twee weken (dag 1, 4, 8 en 11) van een herhaalde behandelingscyclus van 21 dagen (3 weken) die in totaal 8 keer werd gegeven. Dexamethason werd oraal toegediend in een dosis van 20 mg op dag 1, 2, 4, 5, 8, 9, 11 en 12 van elk van de 8 bortezomibcycli (80 mg/week voor twee van de drie weken van de bortezomibcyclus) of een verlaagde dosis van 20 mg/week voor patiënten > 75 jaar, met een BMI < 18,5, met slecht onder controle zijnde diabetes mellitus of eerdere intolerantie voor een behandeling met steroïden. Op de dagen met de infusie van intraveneus daratumumab werd 20 mg van de dosis dexamethason voorafgaand aan de infusie gegeven. De behandeling met intraveneus daratumumab werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 498 patiënten gerandomiseerd; 251 naar de DVd-arm en 247 naar de Vd-arm. De baseline demografische gegevens en ziektekenmerken in de intraveneus daratumumab-arm en controle-arm waren vergelijkbaar. De mediane leeftijd van de patiënten was 64 jaar (spreiding: 30 tot 88 jaar) en 12% van de patiënten was ≥ 75 jaar. Negenenzestig procent (69%) van de patiënten was eerder met een PI (waarvan 66% met bortezomib) behandeld en 76% van de patiënten was eerder met een IMiD (waarvan 42% met lenalidomide) behandeld. Op baseline was 32% van de patiënten refractair voor de laatste behandellijn. Drieëndertig procent (33%) van de patiënten was alleen refractair voor een IMiD en 28% was refractair voor lenalidomide. Patiënten die refractair waren voor bortezomib werden uitgesloten van de studie.
Bij een mediane follow-up van 7,4 maanden toonde de primaire analyse van de PFS in studie MMY3004 een verbetering in de DVd-arm ten opzichte van de Vd-arm; de mediane PFS was nog niet bereikt in de DVd-arm en was 7,2 maanden in de Vd-arm (HR [95%-BI]: 0,39 [0,28; 0,53]; p-waarde < 0,0001). Resultaten van een bijgewerkte PFS-analyse na een mediane follow-up van 50 maanden bleven een verbetering in PFS laten zien voor patiënten in de DVd-arm in vergelijking met patiënten in de Vd-arm. De mediane PFS was 16,7 maanden in de DVd-arm en 7,1 maanden in de Vd-arm (HR [95%-BI]: 0,31 [0,24; 0,39]; p < 0,0001), wat een vermindering van 69% betekent van het risico op ziekteprogressie of overlijden bij patiënten die met DVd werden behandeld ten opzichte van de patiënten die met Vd werden behandeld (zie figuur 14).
Figuur 14: Kaplan-Meier-curve van PFS in studie MMY3004
Na een mediane follow-up van 73 maanden vertoonde DVd een voordeel in OS ten opzichte van de Vd-arm (HR=0,74; 95%-BI: 0,59; 0,92; p=0,0075). De mediane OS was 49,6 maanden in de DVd-arm en 38,5 maanden in de Vd-arm.
Figuur 15: Kaplan-Meier-curve van OS in studie MMY3004
Aanvullende resultaten voor werkzaamheid van studie MMY3004 zijn weergegeven in tabel 22 hieronder.
Tabel 22: Aanvullende resultaten voor werkzaamheid van studie MMY3004
| Aantal patiënten met beoordeelbare respons | DVd (n=240) | Vd (n=234) |
Totale respons (sCR+CR+VGPR+PR) n (%) p-waardea Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 199 (82,9) < 0,0001 11 (4,6) 35 (14,6) 96 (40,0) 57 (23,8) | 148 (63,2) 5 (2,1) 16 (6,8) 47 (20,1) 80 (34,2) |
| Mediane tijd tot respons [maanden (spreiding)] | 0,9 (0,8; 1,4) | 1,6 (1,5; 2,1) |
| Mediane responsduur [maanden (95%-BI)] | NE (11,5; NE) | 7,9 (6,7; 11,3) |
Percentage MRD-negatief (95%-BI) b (%) Odds ratio met 95%-BIc p-waarded | 8,8% (5,6%; 13,0%) 9,04 (2,53; 32,21) 0,0001 | 1,2% (0,3%; 3,5%) |
DVd=daratumumab-bortezomib-dexamethason; Vd=bortezomib-dexamethason; MRD=minimal residual disease; BI=betrouwbaarheidsinterval; NE=not estimable, niet te schatten.
a p-waarde op basis van een chikwadraattoets (Cochran-Mantel-Haenszel-toets).
b Op basis van de intent-to-treat-populatie en een drempelwaarde van 10-5.
c Algemene odds ratio geschat met de Mantel-Haenszel-methode. Een odds ratio > 1 duidt op een voordeel voor DVd. d p-waarde op basis van de Fisher-exacttest.
Elektrofysiologie van het hart
Het is weinig aannemelijk dat daratumumab, als groot eiwit, directe interacties vertoont met ionenkanalen. Het effect van daratumumab op het QTc-interval werd geëvalueerd in een open-label studie bij 83 patiënten (Studie GEN501) met gerecidiveerd en refractair multipel myeloom na infusies met daratumumab (4 tot 24 mg/kg). Lineaire gemengde farmacokinetische/farmacodynamische analyses wezen niet op grote toenames in het gemiddelde QTcF-interval (d.w.z. langer dan 20 ms) bij de maximale concentratie (Cmax) van daratumumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met DARZALEX in alle subgroepen van pediatrische patiënten met multipel myeloom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Bij patiënten met multipel myeloom liet blootstelling aan daratumumab in een studie naar monotherapie na de aanbevolen toediening van 1.800 mg van DARZALEX subcutane formulering (wekelijks gedurende 8 weken, tweewekelijks gedurende 16 weken en vervolgens maandelijks) in vergelijking met 16 mg/kg intraveneus daratumumab met hetzelfde toedieningsschema non-inferioriteit zien voor een van de primaire eindpunten, te weten maximale Cdal (cyclus 3 dag 1 voor toediening), met een gemiddelde ± SD van 593 ± 306 µg/ml, tegenover 522 ± 226 µg/ml voor intraveneus daratumumab, waarbij de verhouding tussen de geometrische gemiddelden 107,93% was (90%-BI: 95,74-121,67).
In een combinatiestudie, AMY3001, bij patiënten met AL-amyloïdose was de maximum Cdal (cyclus 3 dag 1 vóór toediening) vergelijkbaar met die bij multipel myeloom, met een gemiddelde ± SD van 597 ± 232 µg/ml na de aanbevolen toediening van 1.800 mg DARZALEX subcutane formulering (wekelijks gedurende 8 weken, tweewekelijks gedurende 16 weken, daarna maandelijks).
Na de aanbevolen dosis van 1.800 mg DARZALEX oplossing voor subcutane injectie namen de piekconcentraties (Cmax) met een factor 4,8 toe en de totale blootstelling (AUC0-7 dagen) nam toe met een factor 5,4 vanaf de eerste dosis t/m de laatste wekelijkse dosis (8ste dosis). Zowel bij monotherapie als bij combinatietherapie worden de hoogste dalconcentraties voor DARZALEX oplossing voor subcutane injectie typisch waargenomen aan het eind van de wekelijkse doseringsschema’s.
Bij patiënten met multipel myeloom waren de gesimuleerde dalconcentraties na 6 wekelijkse doses van 1.800 mg DARZALEX oplossing voor subcutane injectie bij combinatietherapie vergelijkbaar met die bij 1.800 mg DARZALEX oplossing voor subcutane injectie als monotherapie.
Bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking kwamen voor ASCT, was de blootstelling aan daratumumab in een combinatiestudie met bortezomib, lenalidomide en dexamethason (MMY3014) vergelijkbaar met die bij monotherapie, met een maximaal Cdal (cyclus 3 dag 1 voor toediening)-gemiddelde ± SD van 526±209 µg/ml na de aanbevolen toediening van 1.800 mg DARZALEX oplossing voor subcutane injectie (wekelijks gedurende 8 weken, tweewekelijks gedurende 16 weken, daarna maandelijks).
Bij patiënten met nieuw gediagnosticeerd multipel myeloom voor wie ASCT niet was gepland als initiële therapie of die niet in aanmerking kwamen voor ASCT, was de blootstelling aan daratumumab in een combinatiestudie met bortezomib, lenalidomide en dexamethason (MMY3019) vergelijkbaar met die bij monotherapie en andere combinatietherapieën na een vergelijkbaar doseringsschema, met het maximale Cdal (cyclus 3 dag 1 voor toediening)-gemiddelde ± SD van 407 ± 183 µg/ml na de aanbevolen toediening van 1.800 mg DARZALEX oplossing voor subcutane injectie (wekelijks gedurende 6 weken, driewekelijks gedurende 18 weken, daarna maandelijks).
Bij patiënten met multipel myeloom was de blootstelling aan daratumumab in een combinatiestudie met pomalidomide en dexamethason (studie MMY3013) vergelijkbaar met die bij monotherapie, met een maximum Cdal (cyclus 3 dag 1 voor toediening) gemiddelde ± SD van 537 ± 277 µg/ml na de aanbevolen toediening van 1.800 mg DARZALEX oplossing voor subcutane injectie (wekelijks gedurende 8 weken, tweewekelijks gedurende 16 weken, daarna maandelijks). Bij patiënten met smouldering multipel myeloom met een hoog risico op het ontwikkelen van multipel myeloom, was de blootstelling aan daratumumab in een studie met monotherapie (SMM3001) vergelijkbaar met de blootstelling met monotherapie bij multipel myeloom, met een maximum Cdal (cyclus 3 dag 1 voor toediening) gemiddelde ± SD van 654 ± 243 µg/ml na de aanbevolen toediening van 1.800 mg DARZALEX oplossing voor subcutane injectie (wekelijks gedurende 8 weken, tweewekelijks gedurende 16 weken, daarna maandelijks).
Absorptie en distributie
In de aanbevolen dosis van 1.800 mg aan patiënten met multipel myeloom is de absolute biologische beschikbaarheid van DARZALEX oplossing voor subcutane injectie 69%, met een absorptiesnelheid van 0,012 uur-1, met piekconcentraties optredend na 70 tot 72 uur (Tmax). In de aanbevolen dosis van 1.800 mg aan patiënten met AL-amyloïdose werd de absolute biologische beschikbaarheid niet geschat; de absorptiesnelheidsconstante was 0,77 dag-1 (8,31% CV) en de piekconcentraties traden op na 3 dagen.
De door een model voorspelde gemiddelde schatting van het verdelingsvolume voor het centrale compartiment was 5,25 l (36,9% CV) en voor het perifere compartiment (V2) 3,78 l bij daratumumab als monotherapie en de gemodelleerde gemiddelde schatting van het verdelingsvolume voor V1 was 4,36 l (28,0% CV) en voor V2 2,80 l wanneer daratumumab werd toegediend in combinatie met pomalidomide en dexamethason aan patiënten met multipel myeloom. Bij patiënten met AL-amyloïdose is het door het model geschatte schijnbare verdelingsvolume na subcutane toediening 10,8 l (3,1% CV). Deze resultaten suggereren dat daratumumab primair gelokaliseerd is in het vasculaire systeem, met beperkte verdeling naar de extravasculaire weefsels.
Metabolisme en eliminatie
Daratumumab vertoont zowel concentratie- als tijdafhankelijke farmacokinetiek, met parallelle lineaire en non-lineaire (verzadigbare) eliminatie, karakteristiek voor target-gemedieerde klaring. De met het populatiefarmacokinetische model geschatte gemiddelde klaringswaarde van daratumumab is 4,96 ml/uur (58,7% CV) bij monotherapie met daratumumab en 4,32 ml/uur (43,5% CV) wanneer daratumumab wordt toegediend in combinatie met pomalidomide en dexamethason aan patiënten met multipel myeloom. Bij patiënten met AL-amyloïdose is de schijnbare klaring na subcutane toediening 210 ml/dag (4,1% CV). Het op het model gebaseerde geometrisch gemiddelde voor halfwaardetijd geassocieerd met lineaire eliminatie is 20,4 dagen (22,4% CV) bij monotherapie met daratumumab en 19,7 dagen (15,3% CV) wanneer daratumumab werd toegediend in combinatie met pomalidomide en dexamethason aan patiënten met multipel myeloom en 27,5 dagen (74,0% CV) bij toediening aan patiënten met AL-amyloïdose. Voor schema’s met monotherapie en met combinatietherapie wordt de steady state bereikt na ongeveer 5 maanden voor elke 4 weken dosering bij de aanbevolen dosis en schema (1.800 mg; eenmaal per week gedurende 8 weken, elke 2 weken gedurende 16 weken en vervolgens elke 4 weken).
Er werden populatiefarmacokinetische analyses uitgevoerd met gegevens van studies bij multipel myeloom, inclusief smouldering multipel myeloom, met DARZALEX oplossing voor subcutane injectie als monotherapie en combinatietherapie, en de voorspelde farmacokinetische blootstellingsgegevens staan samengevat in tabel 23. Bij patiënten behandeld met DARZALEX oplossing voor subcutane injectie als monotherapie en patiënten behandeld met combinatietherapie was de blootstelling aan daratumumab vergelijkbaar.
Tabel 23: Blootstelling aan daratumumab na toediening van DARZALEX subcutane formulering (1.800 mg) of intraveneus daratumumab (16 mg/kg) monotherapie bij patiënten met multipel myeloom, inclusief smouldering multipel myeloom
Farmacokinetische parameters | Cycli | subcutaan daratumumab mediaan (5de; 95ste percentiel) bij multipel myeloom | subcutaan daratumumab mediaan (5de; 95ste percentiel) bij smouldering multipel myeloom | intraveneus daratumumab mediaan (5de; 95ste percentiel) |
| Cdal (µg/ml) | Cyclus 1, 1ste wekelijkse dosis | 123 (36; 220) | 155 (104; 235) | 112 (43; 168) |
Cyclus 2, laatste wekelijkse dosis (Cyclus 3 dag 1 Cdal) | 563 (177; 1.063) | 690 (269; 1.034) | 472 (144; 809) | |
| Cmax (µg/ml) | Cyclus 1, 1ste wekelijkse dosis | 132 (54; 228) | 158 (106; 241) | 256 (173; 327) |
Cyclus 2, laatste wekelijkse dosis | 592 (234; 1.114) | 780 (340; 1.152) | 688 (369; 1.061) | |
| AUC0-7 dagen (µg/ml•day) | Cyclus 1, 1ste wekelijkse dosis | 720 (293; 1.274) | 861 (529; 1.325) | 1.187 (773; 1.619) |
Cyclus 2, laatste wekelijkse dosis | 4.017 (1.515; 7.564) | 5.043 (2.242; 7.426) | 4.019 (1.740; 6.370) |
De voorspelde farmacokinetische blootstellingen bij 526 patiënten met multipel myeloom die in aanmerking kwamen voor een transplantatie die DARZALEX oplossing voor subcutane injectie kregen in combinatie met VRd worden samengevat in tabel 24.
Tabel 24: Blootstelling aan daratumumab na toediening van DARZALEX subcutane formulering (1.800 mg) in combinatie met VRd bij patiënten met multipel myeloom die in aanmerking kwamen voor een transplantatie
Farmacokinetische parameters | Cycli | subcutaan daratumumab mediaan (5de; 95ste percentiel) |
| Cdal (µg/ml) | Cyclus 1, 1ste wekelijkse dosis | 113 (66; 171) |
| Cyclus 2, laatste wekelijkse dosis (Cyclus 3 dag 1 Cdal) | 651 (413; 915) | |
| Cmax (µg/ml) | Cyclus 1, 1ste wekelijkse dosis | 117 (67; 179) |
| Cyclus 2, laatste wekelijkse dosis | 678 (431; 958) | |
| AUC0-7 dagen (µg/ml•dag) | Cyclus 1, 1ste wekelijkse dosis | 643 (322; 1027) |
| Cyclus 2, laatste wekelijkse dosis | 4.637 (2.941; 6.522) |
Er werd een populatiefarmacokinetische analyse uitgevoerd met gegevens van de combinatietherapie met DARZALEX oplossing voor subcutane injectie bij patiënten met AL-amyloïdose, met gegevens van 211 patiënten. Vergeleken met patiënten met multipel myeloom waren de voorspelde daratumumab-concentraties bij de aanbevolen dosis van 1.800 mg iets hoger, maar in het algemeen binnen hetzelfde bereik.
Tabel 25: Blootstelling aan daratumumab na toediening van DARZALEX subcutane formulering (1.800 mg) bij patiënten met AL-amyloïdose
Farmacokinetische parameters | Cycli | subcutaan daratumumab mediaan (5de; 95ste percentiel) |
| Cdal (µg/ml) | Cyclus 1, 1ste wekelijkse dosis | 138 (86; 195) |
| Cyclus 2, laatste wekelijkse dosis (Cyclus 3 dag 1 Cdal) | 662 (315; 1.037) | |
| Cmax (µg/ml) | Cyclus 1, 1ste wekelijkse dosis | 151 (88; 226) |
| Cyclus 2, laatste wekelijkse dosis | 729 (390; 1.105) | |
| AUC0-7 dagen (µg/ml•dag) | Cyclus 1, 1ste wekelijkse dosis | 908 (482; 1.365) |
| Cyclus 2, laatste wekelijkse dosis | 4.855 (2.562; 7.522) |
Speciale populaties
Leeftijd en geslacht
Op basis van populatiefarmacokinetische analyses bij patiënten (33-92 jaar) die monotherapie of diverse combinatiebehandelingen kregen, had leeftijd geen statistisch significant effect op de farmacokinetiek van daratumumab. Er is geen individuele aanpassing voor patiënten nodig op basis van de leeftijd.
Geslacht had een statistisch significant effect op de farmacokinetische parameters bij patiënten met multipel myeloom, maar niet bij patiënten met AL-amyloïdose. Bij vrouwen werd een iets hogere blootstelling waargenomen dan bij mannen, maar het verschil in blootstelling wordt niet als klinisch betekenisvol beschouwd. Er is geen individuele aanpassing voor patiënten nodig op basis van het geslacht.
Nierinsufficiëntie
Er is geen formeel onderzoek gedaan met DARZALEX subcutane formulering bij patiënten met nierinsufficiëntie. Er werden populatiefarmacokinetische analyses gedaan op basis van reeds bestaande gegevens over de nierfunctie bij patiënten met multipel myeloom die DARZALEX subcutane formulering als monotherapie kregen of bij patiënten met multipel myeloom of met AL-amyloïdose die verschillende combinatietherapieën kregen. Er werden geen klinisch belangrijke verschillen waargenomen in de blootstelling aan daratumumab tussen patiënten met nierinsufficiëntie en patiënten met een normale nierfunctie.
Leverinsufficiëntie
Er is geen formeel onderzoek gedaan met DARZALEX subcutane formulering bij patiënten met leverinsufficiëntie.
Er werden populatiefarmacokinetische analyses gedaan bij patiënten met multipel myeloom die DARZALEX subcutane formulering als monotherapie kregen of bij patiënten met multipel myeloom of met AL-amyloïdose die verschillende combinatietherapieën kregen. Er werden geen klinisch belangrijke verschillen in de blootstelling aan daratumumab waargenomen tussen patiënten met een normale leverfunctie en patiënten met lichte leverinsufficiëntie. Er waren zeer weinig patiënten met matige en ernstige leverinsufficiëntie waarop betekenisvolle conclusies voor deze populaties gebaseerd kunnen worden.
Ras
Op basis van populatiefarmacokinetische analyses bij patiënten die DARZALEX subcutane formulering ofwel als monotherapie of als verschillende combinatietherapieën kregen, was de blootstelling aan daratumumab bij diverse rassen vergelijkbaar.
Lichaamsgewicht
Voor alle subgroepen op basis van lichaamsgewicht werd adequate blootstelling bereikt met de toediening van DARZALEX subcutane formulering in vaste dosering van 1.800 mg als monotherapie. Bij patiënten met multipel myeloom was de gemiddelde Cdal bij cyclus 3 dag 1 in de subgroep met het laagste lichaamsgewicht (≤ 65 kg) 60% hoger en in de subgroep met het hoogste lichaamsgewicht (> 85 kg) 12% lager dan bij de subgroep die intraveneus daratumumab kreeg. Bij enkele patiënten met een lichaamsgewicht > 120 kg werd een lagere blootstelling waargenomen, hetgeen kan resulteren in verminderde werkzaamheid. Deze waarneming is echter gebaseerd op een beperkt aantal patiënten.
Bij patiënten met AL-amyloïdose werden geen klinisch betekenisvolle verschillen waargenomen in de Cdal bij diverse klassen van lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Gegevens over de toxicologie zijn afgeleid uit onderzoeken met daratumumab bij chimpansees en met een surrogaat-anti-CD38-antilichaam bij Java-apen. Er zijn geen tests gedaan op de chronische toxiciteit.
Er is geen dieronderzoek uitgevoerd om het carcinogene potentieel te bepalen van daratumumab.
Er is geen dieronderzoek uitgevoerd om de potentiële effecten van daratumumab op de reproductie of ontwikkeling te evalueren of om potentiële effecten op de vruchtbaarheid bij mannen of vrouwen vast te stellen.
Er zijn geen studies uitgevoerd naar carcinogeniteit, genotoxiciteit of vruchtbaarheid voor recombinant humaan hyaluronidase. Er waren geen effecten op de reproductieve weefsels en de reproductieve functie en geen systemische blootstelling aan hyaluronidase bij apen die gedurende 39 weken 22.000 U/kg/week subcutaan kregen (12 keer hoger dan de dosis bij de mens). Aangezien hyaluronidase een recombinante vorm is van het endogene humane hyaluronidase, worden er geen carcinogeniteit, mutageniteit of effecten op de vruchtbaarheid verwacht.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Recombinant humaan hyaluronidase (rHuPH20)
L-histidine
L-histidinehydrochloride-monohydraat
L-methionine
Polysorbaat 20 (E432)
Sorbitol (E420)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gebruikt worden met andere materialen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Niet-geopende injectieflacon
3 jaar.
Tijdens de bewaarperiode kan het product in niet-aangeprikte injectieflacons worden bewaard bij kamertemperatuur (≤ 30 °C) voor één enkele periode tot maximaal 24 uur. Als het product eenmaal uit de koelkast is genomen, mag het niet in de koelkast worden teruggezet (zie rubriek 6.6). Klaargemaakte spuit
Chemische en fysische stabiliteit in de spuit tijdens gebruik is aangetoond voor 24 uur onder gekoelde omstandigheden (2 °C-8 °C), gevolgd door maximaal 12 uur bij 15 °C-25 °C en omgevingslicht. Uit microbiologisch standpunt bekeken moet het product onmiddellijk worden gebruikt, tenzij de methode van openen het risico op microbiële contaminatie uitsluit. Indien het product niet onmiddellijk wordt gebruikt, zijn de tijden en de omstandigheden voor bewaring van het product de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
15 ml oplossing in een type-1-glazen injectieflacon met elastomeersluiting en aluminiumafsluiting met een flip-offdop met daarin 1.800 mg daratumumab. Verpakking met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
DARZALEX oplossing voor subcutane injectie is uitsluitend voor eenmalig gebruik en is klaar voor gebruik.
DARZALEX oplossing voor subcutane injectie dient een heldere tot opaalachtige en kleurloze tot gele oplossing te zijn. Niet gebruiken als er opake deeltjes, verkleuring of andere vreemde deeltjes aanwezig zijn.
DARZALEX oplossing voor subcutane injectie is verenigbaar met spuiten van polypropyleen of van polyethyleen, met sets voor subcutane infusie van polypropyleen, polyethyleen of polyvinylchloride (PVC) en met transfer- en injectienaalden van roestvrij staal.
Niet-geopende injectieflacon
Haal de injectieflacon met DARZALEX oplossing voor subcutane injectie uit de gekoelde opslagruimte (2 °C-8 °C) en laat deze op kamertemperatuur komen (≤ 30 °C). De onaangeprikte injectieflacon mag maximaal 24 uur bewaard worden bij kamertemperatuur in omgevingslicht in de oorspronkelijke verpakking ter bescherming tegen licht. Niet blootstellen aan direct zonlicht. Niet schudden.
Klaargemaakte spuit
Maak de doseerspuit klaar onder gecontroleerde en gevalideerde aseptische omstandigheden. Trek 15 ml uit de injectieflacon op in een injectiespuit met behulp van een 18G - 22G transfernaald met reguliere bevel om het risico te minimaliseren dat materiaal van de stop in de naald terechtkomt. Steek de naald in de injectieflacon onder een hoek van 90° in de ring van de stop en minimaliseer het aantal puncties om fragmentatie van de stop te voorkomen. Inspecteer de inhoud van de injectiespuit om er zeker van te zijn dat er geen deeltjes van de stop, verkleuring of andere vreemde deeltjes aanwezig zijn. Bewaar DARZALEX oplossing voor subcutane injectie na overbrengen uit de injectieflacon in de spuit gekoeld gedurende maximaal 24 uur, gevolgd door maximaal 12 uur bij 15 °C-25 °C en in omgevingslicht (zie rubriek 6.3). Laat de oplossing voor toediening op kamertemperatuur komen indien deze bewaard werd in de koelkast.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1101/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 mei 2016
Datum van laatste verlenging: 6 januari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.