


SmPC (samenvatting van de productkenmerken) - Repatha
1. NAAM VAN HET GENEESMIDDEL
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
Repatha 420 mg oplossing voor injectie in een patroon
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 140 mg evolocumab in 1 ml oplossing.
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 140 mg evolocumab in 1 ml oplossing.
Repatha 420 mg oplossing voor injectie in een patroon
Elk patroon bevat 420 mg evolocumab in 3,5 ml oplossing (120 mg/ml).
Repatha is een humaan monoklonaal IgG2-antilichaam dat in ovariumcellen van de Chinese hamster (CHO) door middel van recombinant-DNA-techniek is geproduceerd.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Oplossing voor injectie (injectie) in voorgevulde pen (SureClick).
Oplossing voor injectie (injectie) (automatische mini-doseerder).
De oplossing is helder tot melkachtig, kleurloos tot geelachtig en is praktisch vrij van vaste deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hypercholesterolemie en gemengde dyslipidemie
Repatha is geïndiceerd voor gebruik bij volwassenen met primaire hypercholesterolemie (heterozygote familiaire en niet-familiaire) of gemengde dyslipidemie en bij pediatrische patiënten van 10 jaar en ouder met heterozygote familiaire hypercholesterolemie als toevoeging aan een dieet:
- in combinatie met een statine of een statine met andere lipidenverlagende behandelingen bij patiënten die hun LDL-C-doel niet bereiken met een maximaal verdraagbare dosis van een statine, of
- alleen of in combinatie met andere lipidenverlagende behandelingen bij patiënten die statines niet verdragen of bij wie een statine is gecontra-indiceerd.
Homozygote familiaire hypercholesterolemie
Repatha is geïndiceerd voor gebruik in combinatie met andere lipidenverlagende behandelingen bij volwassenen en pediatrische patiënten van 10 jaar en ouder met homozygote familiaire hypercholesterolemie.
Atherosclerotische cardiovasculaire ziekte
Repatha is geïndiceerd voor gebruik bij volwassenen met vastgestelde atherosclerotische cardiovasculaire ziekte of een hoog risico daarop om het cardiovasculaire risico te verminderen door LDL-C-spiegels te verlagen, als aanvulling op de correctie van andere risicofactoren:
- in combinatie met de maximaal getolereerde dosis van een statine met of zonder andere lipidenverlagende behandelingen of,
- alleen of in combinatie met andere lipidenverlagende behandelingen bij patiënten die statines niet verdragen of bij wie een statine is gecontra-indiceerd.
Voor onderzoeksresultaten met betrekking tot effecten op LDL-C, cardiovasculaire gebeurtenissen en onderzochte populaties, zie rubriek 5.1.
4.2 Dosering en wijze van toediening
Voorafgaand aan starten met evolocumab moeten secundaire oorzaken van hyperlipidemie of gemengde dyslipidemie (bijv. nefrotisch syndroom, hypothyreoïdie) worden uitgesloten.
Dosering
Primaire hypercholesterolemie en gemengde dyslipidemie (inclusief heterozygote familiaire hypercholesterolemie)
Volwassenen en pediatrische patiënten (van 10 jaar en ouder)
De aanbevolen dosis van evolocumab is 140 mg eenmaal per 2 weken of 420 mg eenmaal per maand; de twee doses zijn klinisch gelijkwaardig.
Homozygote familiaire hypercholesterolemie bij volwassenen en pediatrische patiënten van 10 jaar en ouder
De aanbevolen aanvangsdosis is 420 mg eenmaal per maand. Na 12 weken behandeling kan de dosisfrequentie worden opgebouwd naar 420 mg eenmaal per 2 weken als er geen respons is bereikt, die klinisch van betekenis is. Patiënten die aferese ondergaan, kunnen de behandeling starten met 420 mg eenmaal per 2 weken zodat dit overeenkomt met hun schema voor aferese.
Atherosclerotische cardiovasculaire ziekte bij volwassenen
De aanbevolen dosis van evolocumab is 140 mg eenmaal per 2 weken of 420 mg eenmaal per maand; de twee doses zijn klinisch gelijkwaardig.
Speciale patiëntengroepen
Oudere patiënten (leeftijd ≥ 65 jaar)
Voor ouderen is geen dosisaanpassing nodig.
Patiënten met een nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Patiënten met een leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte leverfunctiestoornis; zie rubriek 4.4 voor patiënten met een matig ernstige en ernstige leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van Repatha zijn niet vastgesteld bij pediatrische patiënten met heterozygote familiaire hypercholesterolemie (HeFH) of homozygote familiaire hypercholesterolemie (HoFH) die jonger zijn dan 10 jaar of bij pediatrische patiënten met andere vormen van hyperlipidemie.
Wijze van toediening
Subcutaan gebruik.
Evolocumab is bedoeld voor subcutane injectie in buik, dijbeen of bovenarm. Injectieplaatsen moeten worden afgewisseld en injecties mogen niet worden toegediend in gebieden waar de huid drukgevoelig, rood of hard is, of in een bloeduitstorting.
Evolocumab mag niet intraveneus of intramusculair worden toegediend.
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
De dosering van 140 mg moet worden toegediend met een enkele voorgevulde spuit. De dosering van 420 mg moet worden toegediend met drie voorgevulde spuiten waarvan de inhoud binnen 30 minuten achter elkaar wordt toegediend.
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
De dosering van 140 mg moet worden toegediend met een enkele voorgevulde pen. De dosering van 420 mg moet worden toegediend met drie voorgevulde pennen waarvan de inhoud binnen 30 minuten achter elkaar wordt toegediend.
Repatha 420 mg oplossing voor injectie in een patroon
De dosering van 420 mg moet worden toegediend met een enkel patroon met de automatische mini-doseerder.
Repatha is bedoeld voor zelftoediening door de patiënt, na goede training. Evolocumab kan ook worden toegediend door een persoon die is geïnstrueerd in de toediening van het product.
Uitsluitend bedoeld voor eenmalig gebruik.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Leverfunctiestoornis
Bij patiënten met een matig ernstige leverfunctiestoornis werd een vermindering van de totale blootstelling aan evolocumab opgemerkt die zou kunnen leiden tot een verminderd effect op de LDL-C-verlaging. Daarom kan bij deze patiënten een nauwkeurige controle noodzakelijk zijn.
Patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) zijn niet onderzocht (zie rubriek 5.2). Evolocumab moet met voorzichtigheid worden toegepast bij patiënten met een ernstige leverfunctiestoornis.
Droog natuurlijk rubber
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
De naaldbeschermer van de glazen voorgevulde spuit is gemaakt van droog natuurlijk rubber (een derivaat van latex), dat ernstige allergische reacties kan veroorzaken.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De farmacokinetische interactie tussen statines en evolocumab is onderzocht in de klinische onderzoeken. Bij patiënten bij wie gelijktijdig statines werden toegediend, werd een toename van de klaring van evolocumab met ongeveer 20% waargenomen. Deze verhoogde klaring wordt deels gemedieerd door statines die de concentratie van het eiwit PCSK9 (proproteïneconvertase subtilisin/kexin type 9) verhogen, hetgeen het farmacodynamische effect van evolocumab op lipiden niet in ongunstige zin beïnvloedde. Er zijn geen dosisaanpassingen van de statine noodzakelijk bij gebruik in combinatie met evolocumab.
Er is geen onderzoek uitgevoerd naar farmacokinetische en farmacodynamische interactie tussen evolocumab en andere lipidenverlagende geneesmiddelen dan statines en ezetimibe.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van Repatha bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Repatha mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met evolocumab noodzakelijk maakt.
Borstvoeding
Het is niet bekend of evolocumab in de moedermelk wordt uitgescheiden.
Risico voor met moedermelk gevoede pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Repatha moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van evolocumab op de vruchtbaarheid bij de mens. Uit dieronderzoek zijn geen effecten gebleken op de eindpunten voor vruchtbaarheid bij blootstellingsniveaus op of onder het gebied onder de plasmaconcentratie/tijd-curve (AUC) die veel hoger waren dan die bij patiënten die 420 mg evolocumab eenmaal per maand krijgen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Repatha heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen zijn bij de aanbevolen doses nasofaryngitis (7,4%), infectie van de bovenste luchtwegen (4,6%), rugpijn (4,4%), artralgie (3,9%), influenza (3,2%) en reacties op de plaats van de injectie (2,2%). Het veiligheidsprofiel in de populatie met homozygote familiaire hypercholesterolemie kwam overeen met dat in de populatie met primaire hypercholesterolemie en gemengde dyslipidemie.
Lijst van de bijwerkingen in tabelvorm
Bijwerkingen die werden gemeld in gecontroleerde klinische hoofdonderzoeken en spontane rapportage worden in tabel 1 weergegeven per systeem/orgaanklasse en frequentie volgens de onderstaande afspraak: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en zeer zelden (< 1/10.000).
Tabel 1. Bijwerkingen
| Systeem/orgaanklassen volgens gegevensbank MedDRA | Bijwerkingen | Frequentiecategorie |
| Infecties en parasitaire aandoeningen | Influenza | Vaak |
| Nasofaryngitis | Vaak | |
| Infectie van de bovenste luchtwegen | Vaak | |
| Immuunsysteemaandoeningen | Overgevoeligheid | Vaak |
| Huiduitslag | Vaak | |
| Urticaria | Soms | |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Maagdarmstelselaandoeningen | Misselijkheid | Vaak |
| Huid- en onderhuidaandoeningen | Angio-oedeem | Zelden |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Vaak |
| Artralgie | Vaak | |
| Myalgie | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Reacties op de plaats van de injectie1 | Vaak |
| Griepachtige symptomen | Soms |
1 Zie de rubriek “Beschrijving van enkele specifieke bijwerkingen”.
Het veiligheidsprofiel was consistent bij proefpersonen met LDL-C na baseline < 25 mg/dl (0,65 mmol/l) of < 40 mg/dl (1,03 mmol/l) vergeleken met proefpersonen met hogere LDL-C na baseline (≥ 40 mg/dl [1,03 mmol/l]), met mediane (Q1, Q3) blootstelling aan Repatha van 84,2 (78,1, 89,8) maanden bij proefpersonen die Repatha bleven gebruiken en 59,8 (52,8, 60,3) maanden bij proefpersonen met placebo die overstapten op Repatha in een open-label extensiestudie.
Beschrijving van enkele specifieke bijwerkingen
Reacties op de plaats van de injectie
De meest voorkomende reacties op de plaats van de injectie waren bloeduitstorting, erytheem, bloeding, pijn en zwelling.
Pediatrische patiënten
De veiligheid en werkzaamheid van Repatha zijn vastgesteld bij pediatrische patiënten met heterozygote en homozygote familiaire hypercholesterolemie. Er is een klinisch onderzoek uitgevoerd voor het beoordelen van de effecten van Repatha bij 158 pediatrische patiënten van ≥ 10 tot < 18 jaar met heterozygote familiaire hypercholesterolemie. Er werden geen nieuwe veiligheidsrisico's vastgesteld en de veiligheidsgegevens in deze pediatrische populatie kwamen overeen met het bekende veiligheidsprofiel van het product bij volwassenen met heterozygote familiaire hypercholesterolemie. Er werden 26 pediatrische patiënten met homozygote familiaire hypercholesterolemie behandeld met Repatha in klinische onderzoeken uitgevoerd bij patiënten van ≥ 10 tot < 18 jaar. Er werd geen verschil in veiligheid waargenomen tussen pediatrische en volwassen patiënten met homozygote familiaire hypercholesterolemie.
Ouderen
Van de 24.671 patiënten die in dubbelblinde klinische onderzoeken met evolocumab werden behandeld, waren er 11.126 (45,1%) ≥ 65 jaar oud, terwijl er 2.132 (8,6%) ≥ 75 jaar oud waren. Er werden geen globale verschillen in veiligheid of werkzaamheid waargenomen tussen deze patiënten en jongere patiënten.
Immunogeniciteit
In klinische onderzoeken testte 0,3% van de patiënten (48 van de 17.992 patiënten) behandeld met ten minste één dosis evolocumab positief voor de ontwikkeling van bindende antilichamen. Van de patiënten die positief testten voor bindende antilichamen werden de sera verder onderzocht op neutraliserende antilichamen en geen van de patiënten testte positief voor neutraliserende antilichamen. De aanwezigheid van anti-evolocumab-bindende antilichamen had geen invloed op het farmacokinetische profiel, de klinische respons of de veiligheid van evolocumab.
In klinische onderzoeken met pediatrische patiënten die werden behandeld met Repatha werd geen ontwikkeling van antilichamen tegen evolocumab waargenomen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden geen bijwerkingen waargenomen in dieronderzoek bij blootstellingen tot wel 300 maal hoger dan de blootstelling bij patiënten behandeld met 420 mg evolocumab eenmaal per maand.
Er bestaat geen specifieke behandeling voor overdosering van evolocumab. In geval van een overdosering moet de patiënt symptomatisch worden behandeld en moeten afhankelijk van de noodzaak ondersteunende maatregelen worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antilipaemica, overige antilipaemica. ATC-code: C10AX13
Werkingsmechanisme
Evolocumab bindt selectief aan PCSK9 en verhindert dat circulerend PCSK9 zich bindt aan de ‘low-density’-lipoproteïnereceptor (LDLR) op het leverceloppervlak, en voorkomt zodoende PCSK9-gemedieerde LDLR-degradatie. Stijgende lever-LDLR-expressie leidt tot daling van LDL-cholesterol (LDL-C) in serum.
Farmacodynamische effecten
Evolocumab verlaagde in klinische onderzoeken niet-gebonden PCSK9, LDL-C, TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1, VLDL-C, TG en Lp(a) en verhoogde HDL-C en ApoA1 bij patiënten met primaire hypercholesterolemie en gemengde dyslipidemie.
Een enkelvoudige subcutane toediening van 140 mg of 420 mg evolocumab leidde tot een maximale onderdrukking van circulerend niet-gebonden PCSK9 na 4 uur gevolgd door een LDL-C-daling die in respons een gemiddelde laagste waarde bereikte bij respectievelijk 14 en 21 dagen. Veranderingen in niet-gebonden PCSK9 en serumlipoproteïnen waren omkeerbaar na stopzetting van evolocumab. Tijdens de wash-out van evolocumab werd geen toename van niet-gebonden PCSK9 of LDL-C hoger dan de baselinewaarde waargenomen, wat suggereert dat er tijdens de behandeling geen compensatoire mechanismen optreden om de aanmaak van PCSK9 en LDL-C te verhogen.
Subcutane doseringen met 140 mg eenmaal per 2 weken en 420 mg eenmaal per maand waren equivalent wat betreft de gemiddelde verlaging van LDL-C (gemiddelde van week 10 en 12) resulterend in -72% tot -57% ten opzichte van baseline vergeleken met placebo. Behandeling met evolocumab leidde tot een vergelijkbare daling van LDL-C bij gebruik alleen of in combinatie met andere lipidenverlagende behandelingen.
Klinische werkzaamheid bij primaire hypercholesterolemie en gemengde dyslipidemie
Een LDL-C-daling met ongeveer 55% tot 75% werd met evolocumab al in week 1 bereikt en bleef tijdens langdurige behandeling gehandhaafd. De maximale respons werd in het algemeen bereikt binnen 1 tot 2 weken na toediening van 140 mg eenmaal per 2 weken en 420 mg eenmaal per maand. Evolocumab was effectief in alle subgroepen vergeleken met placebo en ezetimibe, zonder opvallende verschillen tussen subgroepen als leeftijd, ras, geslacht, regio, body mass index, risico volgens het Amerikaanse National Cholesterol Education Program (nationaal voorlichtingsprogramma), huidige rokerstatus, risicofactoren voor coronaire hartziekte (CHZ) bij baseline, familiaire voorgeschiedenis van premature CHZ, glucosetolerantiestatus (d.w.z. diabetes mellitus type 2, metabool syndroom of geen van beide), hypertensie, statinedosis en -sterkte, en de waarden voor nietgebonden PCSK9, LDL-C en TG bij baseline.
Bij 80-85% van alle patiënten met primaire hyperlipidemie behandeld met een van deze doses liet evolocumab een LDL-C-daling met ≥ 50% zien in het gemiddelde van week 10 en 12. Tot wel 99% van de patiënten die met een van deze doses evolocumab werden behandeld, bereikte een LDL-C < 2,6 mmol/l en tot wel 95% bereikte een LDL-C < 1,8 mmol/l voor het gemiddelde van week 10 en 12.
Combinatie met een statine en met een statine en andere lipidenverlagende behandelingen
LAPLACE-2 was een internationaal, multicenter, dubbelblind, gerandomiseerd 12 weken durend onderzoek met 1.896 patiënten met primaire hypercholesterolemie of gemengde dyslipidemie die waren gerandomiseerd naar evolocumab in combinatie met statines (rosuvastatine, simvastatine of atorvastatine). Evolocumab werd vergeleken met placebo voor de groepen met rosuvastatine en simvastatine en met placebo en ezetimibe voor de atorvastatinegroep.
Ten opzichte van baseline verlaagde Repatha het gemiddelde LDL-C in week 10 en 12 significant vergeleken met placebo voor de groepen met rosuvastatine en simvastatine en met placebo en ezetimibe voor de atorvastatinegroep (p < 0,001). Repatha verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1, VLDL-C, TG en Lp(a) en verhoogde HDL-C vanaf baseline tot het gemiddelde van week 10 en 12 vergeleken met placebo voor de groepen met rosuvastatine en simvastatine (p < 0,05) en verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1 en Lp(a) vergeleken met placebo en ezetimibe voor de atorvastatinegroep (p < 0,001) (zie tabel 2 en 3).
RUTHERFORD-2 was een internationaal, multicenter, dubbelblind, gerandomiseerd, placebogecontroleerd, 12 weken durend onderzoek met 329 patiënten met heterozygote familiaire hypercholesterolemie die lipidenverlagende behandelingen kregen. Repatha verlaagde significant LDL-C vanaf baseline tot het gemiddelde van week 10 en 12 vergeleken met placebo (p < 0,001). Repatha verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1, VLDL-C, TG en Lp(a) en verhoogde HDL-C en ApoA1 vanaf baseline tot het gemiddelde van week 10 en 12 vergeleken met placebo (p < 0,05) (zie tabel 2).
Tabel 2. Behandeleffecten van evolocumab vergeleken met placebo bij patiënten met primaire hypercholesterolemie en gemengde dyslipidemie – gemiddelde procentuele verandering vanaf baseline tot het gemiddelde van week 10 en 12 (%, 95%-BI)
| Onderzoek | Dose-rings-schema | LDL-C (%) | Niet-HDL-C (%) | ApoB | TC | Lp(a) | VLDL- | HDL | TG | ApoA1 | TC/ | ApoB/ |
| (%) | (%) | (%) | C | -C | (%) | (%) | HDL-C- | ApoA1- | ||||
| (%) | (%) | verhou- | verhou- | |||||||||
| ding | ding | |||||||||||
| % | % | |||||||||||
LAPLACE-2 (HMD) (gecombineerde rosuvastatine-, simvastatine- en atorvastatinegroepen) | 140 mg Q2W (n = 555) | -72b (-75, -69) | -60b (-63, - 58) | -56b (-58, -53) | -41b (-43, -39) | -30b (-35, -25) | -18b (-23, -14) | 6b (4,8) | -17b (-22, -13) | 3b (1,5) | -45b (-47, -42) | -56b (-59, -53) |
| 420 mg QM (n = 562) | -69b (-73, -65) | -60b (-63, -57) | -56b (-58, -53) | -40b (-42, -37) | -27b (-31, -24) | -22b (-28, -17) | 8b (6,10) | -23b (-28, -17) | 5b (3, 7) | -46b (-48, -43) | -58b (-60, -55) | |
RUTHERFORD-2 (HeFH) | 140 mg Q2W (n = 110) | -61b (-67, -55) | -56b (-61, -51) | -49b (-54, -44) | -42b (-46, -38) | -31b (-38, -24) | -22b (-29, -16) | 8b (4, 12) | -22b (-29, -15) | 7a (3, 12) | -47b (-51, -42) | -53 (-58, -48) |
| 420 mg QM (n = 110) | -66b (-72, -61) | -60b (-65, - 55) | -55b (-60, -50) | -44b (-48, -40) | -31b (-38, -24) | -16b (-23, -8) | 9b (5, 14) | -17b (-24, -9) | 5a (1, 9) | -49b (-54, -44) | -56b (-61, -50) |
Verklaring: Q2W = eenmaal per 2 weken, QM = eenmaal per maand, HMD = primaire hypercholesterolemie en gemengde dyslipidemie, HeFH = heterozygote familiaire hypercholesterolemie, a p-waarde < 0,05 bij vergelijking met placebo, b p-waarde < 0,001 bij vergelijking met placebo.
Statine-intolerante patiënten
GAUSS-2 was een internationaal, multicenter, dubbelblind, gerandomiseerd 12 weken durend onderzoek met ezetimibe als controle met 307 patiënten die geen statine of geen effectieve statinedosis verdroegen. Repatha verlaagde significant LDL-C vergeleken met ezetimibe (p < 0,001). Repatha verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1 en Lp(a) vanaf baseline tot het gemiddelde van week 10 en 12 vergeleken met ezetimibe (p < 0,001) (zie tabel 3).
Behandeling zonder gelijktijdige statine
MENDEL-2 was een internationaal, multicenter, dubbelblind, gerandomiseerd 12 weken durend onderzoek naar Repatha met placebo en ezetimibe als controle, met 614 patiënten met primaire hypercholesterolemie en gemengde dyslipidemie. Repatha verlaagde significant LDL-C vanaf baseline tot het gemiddelde van week 10 en 12 vergeleken met zowel placebo als ezetimibe (p < 0,001). Repatha verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1 en Lp(a) vanaf baseline tot het gemiddelde van week 10 en 12 vergeleken met zowel placebo als ezetimibe (p < 0,001) (zie tabel 3).
Tabel 3. Behandeleffecten van evolocumab vergeleken met ezetimibe bij patiënten met primaire hypercholesterolemie en gemengde dyslipidemie – gemiddelde procentuele verandering vanaf baseline tot het gemiddelde van week 10 en 12 (%, 95%-BI)
| Onderzoek | Do- serings-schema | LDL-C (%) | Niet-HDL-C (%) | ApoB | TC | Lp(a) | VLDL | HDL- | TG | ApoA1 | TC/ | ApoB/ |
| (%) | (%) | (%) | -C | C | (%) | (%) | HDL-C- | ApoA1- | ||||
| (%) | (%) | verhou- | verhou- | |||||||||
| ding | ding | |||||||||||
| % | % | |||||||||||
LAPLACE-2 (HMD) (gecombineerde atorvasta-tinegroepen) | 140 mg Q2W (n = 219) | -43c (-50, -37) | -34c (-39, -30) | -34c (-38, -30) | -23c (-26, -19) | -30c (-35, -25) | -1 (-7, 5) | 7c (4, 10) | -2 (-9, 5) | 7c (4, 9) | -27c (-30, -23) | -38c (-42, -34) |
| 420 mg QM (n = 220) | -46c (-51, -40) | -39c (-43, -34) | -40c (-44, -36) | -25c (-29, -22) | -33c (-41, -26) | -7 (-20, 6) | 8c (5, 12) | -8 (-21, 5) | 7c (2, 11) | -30c (-34, -26) | -42c (-47, -38) | |
| GAUSS-2 (statine-intolerant) | 140 mg Q2W (n = 103) | -38b (-44, -33) | -32b (-36, -27) | -32b (-37, -27) | -24b (-28, -20) | -24b (-31, -17) | -2 (-10, 7) | 5 (1, 10) | -3 (-11, 6) | 5a (2, 9) | -27b (-32, -23) | -35b (-40, -30) |
| 420 mg QM (n = 102) | -39b (-44, -35) | -35b (-39, -31) | -35b (-40, -30) | -26b (-30, -23) | -25b (-34, -17) | -4 (-13, 6) | 6 (1, 10) | -6 (-17, 4) | 3 (-1, 7) | -30b (-35, -25) | -36b (-42, -31) | |
MENDEL-2 (behandeling zonder gelijktijdige statine) | 140 mg Q2W (n = 153) | -40b (-44, -37) | -36b (-39, -32) | -34b (-37, -30) | -25b (-28, -22) | -22b (-29, -16) | -7 (-14, 1) | 6a (3, 9) | -9 (-16, -1) | 3 (0, 6) | -29b (-32, -26) | -35b (-39, -31) |
| 420 mg QM (n = 153) | -41b (-44, -37) | -35b (-38, -33) | -35b (-38, -31) | -25b (-28, -23) | -20b (-27, -13) | -10 (-19, -1) | 4 (1, 7) | -9 (-18, 0) | 4a (1, 7) | -28b (-31, -24) | -37b (-41, -32) |
Verklaring: Q2W = eenmaal per 2 weken, QM = eenmaal per maand, HMD = primaire hypercholesterolemie en gemengde dyslipidemie, a p-waarde < 0,05 bij vergelijking met ezetimibe, b p-waarde < 0,001 bij vergelijking met ezetimibe, c nominale p-waarde < 0,001 bij vergelijking met ezetimibe.
Werkzaamheid op lange termijn bij primaire hypercholesterolemie en gemengde dyslipidemie
DESCARTES was een internationaal, multicenter, dubbelblind, gerandomiseerd, placebogecontroleerd 52 weken durend onderzoek met 901 patiënten met hyperlipidemie die alleen een dieet volgden, atorvastatine kregen of een combinatie van atorvastatine en ezetimibe. Repatha 420 mg eenmaal per maand verlaagde significant LDL-C vanaf baseline tot 52 weken vergeleken met placebo (p < 0,001). De behandeleffecten hielden 1 jaar aan zoals aangetoond door de verlaging van LDL-C van week 12 tot week 52. Verlaging van LDL-C bij week 52 ten opzichte van baseline vergeleken met placebo was consistent met lipidenverlagende achtergrondbehandelingen die waren geoptimaliseerd voor LDL-C en cardiovasculair risico.
Repatha verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1, VLDL-C, TG en Lp(a) en verhoogde HDL-C en ApoA1 bij week 52 vergeleken met placebo (p < 0,001) (zie tabel 4).
Tabel 4. Behandeleffecten van evolocumab vergeleken met placebo bij patiënten met primaire hypercholesterolemie en gemengde dyslipidemie – gemiddelde procentuele verandering vanaf baseline tot week 52 (%, 95-%BI)
| Onderzoek | Do- | LDL-C (%) | Niet-HDL-C (%) | ApoB | TC | Lp(a) | VLDL-C | HDL-C | TG | ApoA1 | TC/ | ApoB/ | |
| serings- | (%) | (%) | (%) | (%) | (%) | (%) | (%) | HDL-C- | ApoA1- | ||||
| schema | verhou- | verhou- | |||||||||||
| ding | ding | ||||||||||||
| % | % | ||||||||||||
| DESCARTES | 420 mg QM (N = 599) | -59b (-64, -55) ( | -50b -54, -46) | -44b (-48, -41) | -33b (-36, -31) | -22b (-26, -19) | -29b (-40, -18) | 5b (3, 8) | -12b (-17, -6) | 3a (1, 5) | -37b (-40, -34) | -46b (-50, -43) | |
Verklaring: QM = eenmaal per maand, a nominale p-waarde < 0,001 bij vergelijking met placebo, b p-waarde < 0,001 bij vergelijking met placebo.
OSLER en OSLER-2 waren twee gerandomiseerde, gecontroleerde open-label extensiestudies naar de veiligheid en werkzaamheid van Repatha op lange termijn bij patiënten die de behandeling voltooiden in een van de hoofdonderzoeken. In elk verlengingsonderzoek werden patiënten 2:1 gerandomiseerd naar Repatha plus standaard zorg (evolocumabgroep) of alleen standaardzorg (controlegroep) voor het eerste jaar van het onderzoek. Aan het eind van het eerste jaar (week 52 in OSLER en week 48 in OSLER-2) zijn patiënten opgenomen in een periode waarin alle patiënten open-label Repatha ontvingen voor nog eens 4 jaar (OSLER) of 2 jaar (OSLER-2).
Er werden in totaal 1.324 patiënten in OSLER opgenomen. Repatha 420 mg eenmaal per maand verlaagde significant LDL-C vanaf baseline tot week 12 en week 52 vergeleken met controle (nominale p < 0,001). De behandeleffecten hielden gedurende 272 weken aan, zoals aangetoond door verlaging van LDL-C van week 12 in het hoofdonderzoek tot week 260 in de open-label-verlenging. Er werden in totaal 3.681 patiënten in OSLER-2 opgenomen. Repatha verlaagde significant LDL-C vanaf baseline tot week 12 en week 48 vergeleken met controle (nominale p < 0,001). De behandeleffecten hielden aan zoals aangetoond door verlaging van LDL-C van week 12 tot week 104 in de open-label verlenging. Repatha verlaagde significant TC, ApoB, niet-HDL-C, TC/HDL-C, ApoB/ApoA1, VLDL-C, TG en Lp(a) en verhoogde HDL-C en ApoA1 vanaf baseline tot week 52 in OSLER en tot week 48 in OSLER-2 vergeleken met controle (nominale p < 0,001). LDL-C en andere lipidenparameters keerden binnen 12 weken na stopzetting van Repatha aan het begin van OSLER of OSLER-2 terug naar baseline zonder aanwijzingen voor rebound.
TAUSSIG was een multicenter, open-label, 5 jaar durend extensieonderzoek naar de veiligheid en werkzaamheid van Repatha op lange termijn, als toevoeging aan andere lipidenverlagende behandelingen, bij patiënten met ernstige familiaire hypercholesterolemie (FH), waaronder homozygote familiaire hypercholesterolemie. In totaal 194 patiënten met ernstige familiaire hypercholesterolemie (niet-HoFH) en 106 patiënten met homozygote familiaire hypercholesterolemie werden in TAUSSIG opgenomen. Alle patiënten in het onderzoek werden in eerste instantie behandeld met Repatha 420 mg eenmaal per maand, met uitzondering van degenen met lipidenaferese bij rekrutering: zij begonnen met Repatha 420 mg eenmaal per 2 weken. De doseringsfrequentie bij patiënten zonder aferese kon worden opgebouwd naar 420 mg eenmaal per 2 weken op basis van de LDL-C-respons en PCSK9-niveaus. Langetermijngebruik van Repatha liet een aanhoudend behandeleffect zien zoals aangetoond door een verlaging van LDL-C bij patiënten met ernstige familiaire hypercholesterolemie (niet-HoFH) (zie tabel 5).
Veranderingen in andere lipidenparameters (TC, ApoB, niet-HDL-C, TC/HDL-C en ApoB/ApoA1) lieten eveneens een aanhoudend effect zien van langdurige toediening van Repatha bij patiënten met ernstige familiaire hypercholesterolemie (niet-HoFH).
Tabel 5. Effect van evolocumab op LDL-C bij patiënten met ernstige familiaire hypercholesterolemie (niet-HoFH) – gemiddelde percentuele verandering vanaf baseline tot OLV week 216 (en bijbehorend 95%-BI)
| Patiënten- | OLV | OLV | OLV | OLV | OLV | OLV | OLV | OLV |
| populatie | week 12 | week 24 | week 36 | week 48 | week 96 | week 144 | week 192 | week 216 |
| (N) | (n = 191) | (n = 191) | (n = 187) | (n = 187) | (n = 180) | (n = 180) | (n = 147) | (n = 96) |
| Ernstige FH (niet-HoFH) (N = 194) | -54,9 (-57,4; -52,4) | -54,1 (-57,0; -51,3) | -54,7 (-57,4; -52,0) | -56,9 (-59,7; -54,1) | -53,3 (-56,9; -49,7) | -53,5 (-56,7; -50,2) | -48,3 (-52,9; -43,7) | -47,2 (-52,8; -41,5) |
Verklaring: OLV = open-label-verlenging, N (n) = aantal beoordeelbare patiënten (N) en patiënten met waargenomen LDL-C-waarden bij specifieke geplande bezoeken (n) in de uiteindelijke analyseset voor ernstige familiaire hypercholesterolemie (niet-HoFH).
Behandeling van heterozygote familiaire hypercholesterolemie bij pediatrische patiënten
HAUSER-RCT was een gerandomiseerd, multicenter, placebogecontroleerd, dubbelblind 24 weken durend onderzoek met parallelle groepen met 158 pediatrische patiënten van 10 tot < 18 jaar met heterozygote familiaire hypercholesterolemie. Patiënten moesten een vetarm dieet volgen en een optimale lipidenverlagende achtergrondbehandeling ontvangen (statine in een optimale dosering waarbij geen optitreren nodig is). Opgenomen patiënten werden in een verhouding van 2:1 gerandomiseerd naar 24 weken subcutane behandeling met 420 mg Repatha of placebo eenmaal per maand.
Het primaire werkzaamheidseindpunt in dit onderzoek was de procentuele verandering vanaf baseline tot week 24 in LDL-C. Het verschil tussen Repatha en placebo in gemiddelde procentuele verandering in LDL-C vanaf baseline tot week 24 was 38% (95%-BI: 45%, 31%; p < 0,0001). De verlaging van kleinste-kwadratengemiddelde (standaardfout, SE) (p < 0,0001) in LDL-C vanaf baseline in week 24 was 44% (2%) in de groep met Repatha en 6% (3%) in de groep met placebo. Gemiddelde absolute LDL-C-waarden in week 24 waren 2,69 mmol/l (104 mg/dl) in de groep met Repatha en 4,45 mmol/l (172 mg/dl) in de groep met placebo. Verlagingen in LDL-C werden waargenomen bij de eerste beoordeling na baseline op het tijdpunt week 12 en bleven het hele onderzoek behouden.
Het secundaire eindpunt van dit onderzoek was de gemiddelde procentuele verandering in LDL-C vanaf baseline tot week 22 en week 24, waarbij week 22 een reflectie is van de piek en week 24 van het dal van het subcutane toedieningsinterval eenmaal per maand en dit geeft informatie over het tijdsgemiddelde effect van behandeling met Repatha over het hele toedieningsinterval. Het verschil in kleinste-kwadratengemiddelde tussen Repatha en placebo in gemiddelde procentuele verandering in LDL-C vanaf baseline tot het gemiddelde van week 22 en week 24 was 42% (95%-BI: 48%, 36%; p < 0,0001). Zie tabel 6 voor aanvullende resultaten.
Tabel 6. Behandeleffecten van Repatha vergeleken met placebo bij pediatrische patiënten met heterozygote familiaire hypercholesterolemie – gemiddelde procentuele verandering vanaf baseline tot week 24 (%, 95%-BI)
| Onderzoek | Doserings-schema | LDL-C (%) | Niet-HDL-C (%) | TC/ | ApoB/ | |||||
| ApoB | HDL-C- | ApoA1- | ||||||||
| (%) | verhouding | verhouding | ||||||||
| (%) | (%) | |||||||||
HAUSER-RCT (pediatrische patiënten met HeFH) | 420 mg QM (N = 104) | -38,3 (-45,5; -31,1) | -35,0 (-41,8; -28,3) | -32,5 (-38,8; -26,1) | -30,3 (-36,4; -24,2) | -36,4 (-43,0; -29,8) | ||||
QM = eenmaal per maand (subcutaan), BI = betrouwbaarheidsinterval, LDL-C = low-density lipoproteïne cholesterol, HDL-C = high-density lipoproteïne cholesterol, ApoB = apolipoproteïne B, ApoA1 = apolipoproteïne A1, TC = totaal cholesterol
Alle gecorrigeerde p-waarden < 0,0001
N = aantal patiënten dat is gerandomiseerd en een dosis heeft ontvangen in de volledige analyseset
HAUSER-OLE was een open-label, multicenter, 80 weken durend onderzoek naar Repatha met één groep met 150 pediatrische patiënten van 10 tot 17 jaar met HeFH die werden overgeplaatst van HAUSER-RCT en waar 13 de novo pediatrische HoFH-patiënten aan meededen. Patiënten moesten een vetarm dieet volgen en een lipidenverlagende achtergrondbehandeling ontvangen. Alle HeFH-patiënten in het onderzoek kregen eenmaal per maand 420 mg Repatha subcutaan toegediend (mediane blootstellingsduur: 18,4 maanden). De gemiddelde (SE) procentuele veranderingen in de berekende LDL-C vanaf baseline waren: -44,4% (1,7%) in week 12, -41,0% (2,1%) in week 48, en -35,2% (2,5%) in week 80.
De gemiddelde (SE) procentuele veranderingen vanaf baseline tot week 80 in andere lipide eindpunten waren: -32,1% (2,3%) niet-HDL-C, -25,1% (2,3%) ApoB, -28,5% (2,0%) TC/HDL-C-verhouding, -30 ,3% (2,2%) ApoB/ApoA1-verhouding en -24,9% (1,9%) TC.
Behandeling van homozygote familiaire hypercholesterolemie
TESLA was een internationaal, multicenter, dubbelblind, gerandomiseerd, placebogecontroleerd 12 weken durend onderzoek met 49 patiënten van 12 tot 65 jaar met homozygote familiaire hypercholesterolemie. Repatha 420 mg eenmaal per maand als toevoeging aan andere lipidenverlagende behandelingen (bijv. statines, galzuurbindende harsen) verlaagde LDL-C en ApoB aanzienlijk in week 12 vergeleken met placebo (p < 0,001) (zie tabel 7). Veranderingen in andere lipidenparameters (TC, niet-HDL-C, TC/HDL-C en ApoB/ApoA1) lieten eveneens een behandeleffect zien van toediening van Repatha bij patiënten met homozygote familiaire hypercholesterolemie.
Tabel 7. Behandeleffecten van evolocumab vergeleken met placebo bij patiënten met homozygote familiaire hypercholesterolemie – gemiddelde procentuele verandering vanaf baseline tot week 12 (%, 95-%BI)
| Onderzoek | Doserings-schema | LDL-C (%) | Niet-HDL-C (%) | ApoB | TC | Lp(a) | VLDL-C | HDL-C | TG | TC/ | ApoB/ | ||
| (%) | (%) | (%) | (%) | (%) | (%) | HDL-C- | ApoA1- | ||||||
| verhou- | verhou- | ||||||||||||
| ding | ding | ||||||||||||
| % | % | ||||||||||||
| 420 mg | -32b (-45, -19) | -30a (-42, -18) | |||||||||||
| TESLA | -23b | -27a | -12 | -44 | -0,1 | 0,3 | -26a | -28a | |||||
| QM | |||||||||||||
| (HoFH) | (-35, -11) | (-38, -16) | (-25, 2) | (-128, 40) | (-9, 9) | (-15, 16) | (-38, -14) | (-39, -17) | |||||
| (N = 33) | |||||||||||||
Verklaring: HoFH = homozygote familiaire hypercholesterolemie, QM = eenmaal per maand, a nominale p-waarde < 0,001 bij vergelijking met placebo, b p-waarde < 0,001 bij vergelijking met placebo.
Langdurige werkzaamheid bij homozygote familiaire hypercholesterolemie
In TAUSSIG liet langdurig gebruik van Repatha een aanhoudend behandeleffect zien zoals aangetoond door een verlaging van LDL-C met ongeveer 20% tot 30% bij patiënten met homozygote familiaire hypercholesterolemie die geen aferese ondergingen en met ongeveer 10% tot 30% bij patiënten met homozygote familiaire hypercholesterolemie die wel aferese ondergingen (zie tabel 8). Veranderingen in andere lipidenparameters (TC, ApoB, niet-HDL-C, TC/HDL-C en ApoB/ApoA1) lieten eveneens een aanhoudend effect zien van langdurige toediening van Repatha bij patiënten met homozygote familiaire hypercholesterolemie. Verlaging van LDL-C en veranderingen in andere lipidenparameters bij 14 adolescente patiënten (≥ 12 tot < 18 jaar) met homozygote familiaire hypercholesterolemie zijn vergelijkbaar met die in de totale patiëntenpopulatie met homozygote familiaire hypercholesterolemie.
Tabel 8. Effect van evolocumab op LDL-C bij patiënten met homozygote familiaire hypercholesterolemie – gemiddelde percentuele verandering vanaf baseline tot OLV week 216 (en bijbehorend 95%-BI)
| Patiënten- | ||||||||
| OLV | OLV | OLV | OLV | OLV | OLV | OLV | OLV | |
| populatie | ||||||||
| week 12 | week 24 | week 36 | week 48 | week 96 | week 144 | week 192 | week 216 | |
| (N) | ||||||||
HoFH (N = 106) | -21,2 (-26,0; -16,3) (n = 104) | -21,4 (-27,8; -15,0) (n = 99) | -27,0 (-32,1; -21,9) (n = 94) | -24,8 (-31,4; -18,3) (n = 93) | -25,0 (-31,2; -18,8) (n = 82) | -27,7 (-34,9; -20,5) (n = 79) | -27,4 (-36,9; -17,8) (n = 74) | -24,0 (-34,0; -14,0) (n = 68) |
Zonder aferese (N = 72) | -22,7 (-28,1; -17,2) (n = 70) | -25,8 (-33,1; -18,5) (n = 69) | -30,5 (-36,4; -24,7) (n = 65) | -27,6 (-35,8; -19,4) (n = 64) | -23,5 (-31,0; -16,0) (n = 62) | -27,1 (-35,9; -18,3) (n = 60) | -30,1 (-37,9; -22,2) (n = 55) | -23,4 (-32,5; -14,2) (n = 50) |
Met aferese (N = 34) | -18,1 (-28,1; -8,1) (n = 34) | -11,2 (-24,0; 1,7) (n = 30) | -19,1 (-28,9; -9,3) (n = 29) | -18,7 (-29,5; -7,9) (n = 29) | -29,7 (-40,6; -18,8) (n = 20) | -29,6 (-42,1; -17,1) (n = 19) | -19,6 (-51,2; 12,1) (n = 19) | -25,9 (-56,4; 4,6) (n = 18) |
Verklaring: OLV = open-label-verlenging. N (n) = aantal beoordeelbare patiënten (N) en patiënten met waargenomen LDL-waarden bij specifieke geplande bezoeken (n) in de uiteindelijke analyseset voor HoFH.
HAUSER-OLE was een open-label, multicenter, 80 weken durend onderzoek met één groep met 12 HoFH-proefpersonen voor het beoordelen van de veiligheid, verdraagbaarheid en werkzaamheid van Repatha voor het verlagen van LDL-C bij pediatrische patiënten van ≥ 10 tot < 18 jaar met homozygote familiaire hypercholesterolemie. Patiënten moesten een vetarm dieet volgen en een lipidenverlagende achtergrondbehandeling ontvangen. Alle patiënten in het onderzoek kregen eenmaal per maand 420 mg Repatha subcutaan toegediend. Mediane (Q1, Q3) LDL-C bij baseline was 10,29 mmol/l (8,87; 12,28 mmol/l) 398 mg/dl (343, 475 mg/dl). De mediane (Q1, Q3) procentuele verandering in LDL-C vanaf baseline tot week 80 was -14% (-41, 4). Verlagingen in LDL-C werden waargenomen bij de eerste beoordeling in week 12 en bleven het hele onderzoek behouden; mediane (Q1, Q3) verlagingen liepen uiteen van 12% (-3, 32) tot 15% (-4, 39). Zie tabel 9 voor aanvullende resultaten.
Tabel 9. Behandeleffecten van evolocumab vergeleken met placebo bij patiënten met homozygote familiaire hypercholesterolemie – mediane (Q1, Q3) procentuele verandering vanaf baseline tot week 80
| Onderzoek | Doserings-schema | LDL-C (%) | Niet-HDL-C (%) | ApoB (%) | TC/ HDL-C- verhouding (%) | ApoB/ ApoA1‑ verhouding (%) |
HAUSER-O LE (pediatrische patiënten met HoFH) | 420 mg QM (N = 12) | -14,3 (-40,6; 3,5) | -13 (-40,7; 2,7) | -19,1 (-33,3; 11,6) | -3,7 (-41,6; 7,6) | -3 (-35,7; 9,3) |
QM = eenmaal per maand (subcutaan); LDL-C = low-density lipoproteïne cholesterol; HDL-C = high-density lipoproteïne cholesterol; ApoB = apolipoproteïne B; ApoA1 = apolipoproteïne A1, TC = totaal cholesterol N = aantal patiënten dat is gerandomiseerd en een dosis heeft ontvangen in de interim-analyseset
Het effect op de atherosclerotische ziektelast
De effecten van maandelijks 420 mg Repatha op de atherosclerotische ziektelast, zoals gemeten door intravasculaire echografie (IVUS), werden geëvalueerd in een 78 weken durende dubbelblinde, gerandomiseerde, placebogecontroleerde studie bij 968 patiënten met coronaire hartziekte die een stabiele, optimale achtergrondbehandeling met statines ontvingen. Repatha verminderde zowel het percentage atheromavolume (PAV; 1,01% [95%-BI 0,64; 1,38], p < 0,0001) en het totale atheromavolume (TAV; 4,89 mm3 [95%-BI 2,53; 7,25], p < 0,0001) in vergelijking met placebo. Atheroscleroseregressie werd waargenomen bij 64,3% (95%-BI 59,6; 68,7) en 47,3% (95%-BI 42,6; 52,0) van de patiënten die respectievelijk Repatha of placebo kregen, gemeten als PAV. Wanneer gemeten als TAV werd atheroscleroseregressie waargenomen bij 61,5% (95%-BI 56,7; 66,0) en 48,9% (95%-BI 44,2; 53,7) van de patiënten die respectievelijk Repatha of placebo kregen. De studie onderzocht niet de correlatie tussen atherosclerotische ziekteregressie en cardiovasculaire gebeurtenissen.
Effect op de morfologie van coronaire atherosclerotische plaque
De effecten van Repatha, eens per maand 420 mg, op de morfologie van coronaire atherosclerotische plaque zoals beoordeeld met optische coherentietomografie (OCT), werden geëvalueerd in een 52 wekend durend dubbelblind, gerandomiseerd, placebogecontroleerd onderzoek met volwassen patiënten die binnen 7 dagen na een acuut coronair syndroom zonder ST-segmentelevatie (NSTEACS) waren gestart met de behandeling met de maximale hoeveelheid getolereerde statine. Voor het primaire eindpunt van de absolute verandering in de minimale FCT (dikte fibreuze kap) in een overeenkomend bloedvatsegment vanaf de baseline nam het kleinste-kwadratengemiddelde (LS) (95%-BI) toe vanaf de baseline met 42,7 μm (32,4; 53,1) in de Repatha-groep en met 21,5 μm (10,9; 32,1) in de placebogroep. Dit is een extra 21,2 μm (4,7; 37,7) vergeleken met de placebo (p = 0,015; verschil van 38% (p = 0,041)). De gerapporteerde secundaire bevindingen laten behandelingsverschillen zien, zoals een verandering in de gemiddelde minimale FCT (toename 32,5 µm (12,7; 52,4); p = 0,016) en een absolute verandering in de maximale lipideboog (-26° (-49,6; -2,4); p = 0,041).
Verlaging van het cardiovasculaire risico bij volwassenen met een vastgestelde atherosclerotische cardiovasculaire ziekte.
De Repatha Outcomes Studie (FOURIER) was een gerandomiseerde, gebeurtenisgedreven, dubbelblinde studie met 27.564 proefpersonen, tussen 40 en 86 jaar oud (gemiddelde leeftijd 62,5 jaar), met een vastgestelde atherosclerotische cardiovasculaire ziekte; 81% had een eerder myocardinfarct, 19% had een eerdere beroerte en 13% had perifeer arterieel vaatlijden. Meer dan 99% van de patiënten kreeg een matige tot zeer intensieve statinebehandeling en minstens één ander cardiovasculair geneesmiddel zoals plaatjesaggregatieremmers, bètablokkers, angiotensine-converterend enzym (ACE)-remmers of angiotensine-receptorblokkers; mediane (Q1, Q3) baseline LDL-C was 2,4 mmol/l (2,1; 2,8). Het absolute CV-risico was in evenwicht tussen behandelingsgroepen, naast de indexgebeurtenis hadden alle patiënten minstens 1 grote of 2 kleinere CV-risicofactoren; 80% had hypertensie, 36% had diabetes mellitus en 28% was dagelijkse roker. Patiënten werden gerandomiseerd 1:1 naar ofwel Repatha (140 mg elke twee weken of 420 mg eenmaal per maand) of overeenkomende placebo; de gemiddelde duur van de follow-up van de patiënt was 26 maanden.
Een aanzienlijke LDL-C-verlaging werd waargenomen gedurende het gehele onderzoek, met behaalde mediane LDL-C-bereiken van 0,8 tot 0,9 mmol/l bij elke beoordeling; 25% van de patiënten bereikte een LDL-C-concentratie van minder dan 0,5 mmol/l. Ondanks de zeer lage LDL-C-concentraties die werden bereikt, werden geen nieuwe veiligheidsproblemen waargenomen (zie rubriek 4.8); de frequenties van nieuw ontstane diabetes en cognitieve gebeurtenissen waren vergelijkbaar bij patiënten die LDL-C-spiegels bereikten < 0,65 mmol/l en die met hoger LDL-C.
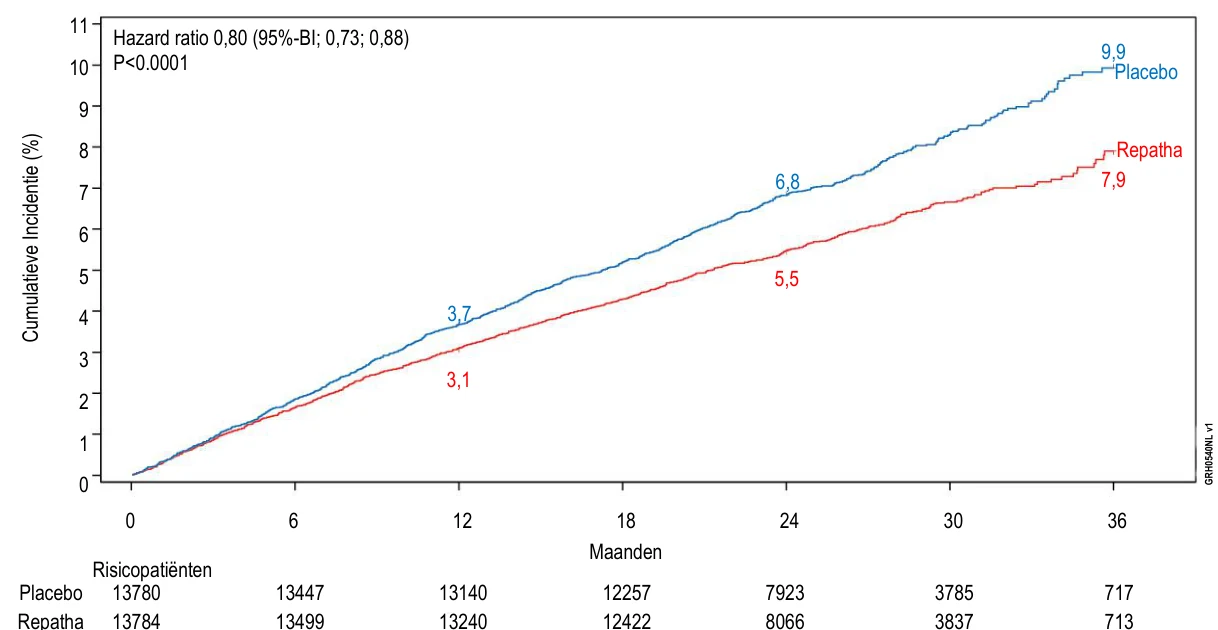
Repatha verminderde significant het risico op cardiovasculaire gebeurtenissen gedefinieerd als de samengestelde tijd tot het eerste CV-overlijden, MI, beroerte, coronaire revascularisatie of ziekenhuisopname voor instabiele angina (zie tabel 10); de Kaplan-Meier-curve voor de primaire en belangrijkste secundaire samengestelde eindpunten scheidde op ongeveer 5 maanden (zie figuur 1 voor de MACE driejarige Kaplan Meier-curve). Het relatieve risico van het samengestelde MACE-eindpunt (CV-overlijden, MI of beroerte) was met 20% significant verminderd. Het behandelingseffect was consistent in alle subgroepen (waaronder leeftijd, type ziekte, baseline LDL-C, baseline statine-intensiteit, gebruik van ezetimibe en diabetes) en werd gedreven door een verlaging van het risico op een myocardinfarct, beroerte en coronaire revascularisatie; er werd geen significant verschil gezien in cardiovasculaire mortaliteit of mortaliteit door alle oorzaken, maar de studie was niet ontworpen om een dergelijk verschil te detecteren.
Tabel 10. Effect van evolocumab op ernstige cardiovasculaire gebeurtenissen
| Placebo | Evolocumab | |||
| (N = 13.780) | (N = 13.784) | Hazard ratioa | ||
| n (%) | n (%) | (95%-BI) | p-waardeb | |
| MACE+ (samengesteld eindpunt van | 1563 (11,34) | 1344 (9,75) | 0,85 (0,79; 0,92) | < 0,0001 |
| MACE, coronaire revascularisatie of | ||||
| ziekenhuisopname voor instabiele | ||||
| angina) | ||||
| MACE (samengesteld eindpunt van | 1013 (7,35) | 816 (5,92) | 0,80 (0,73; 0,88) | < 0,0001 |
| CV-overlijden, MI of beroerte) | ||||
| Cardiovasculair overlijden | 240 (1,74) | 251 (1,82) | 1,05 (0,88; 1,25) | 0,62 |
| Mortaliteit door alle oorzaken | 426 (3,09) | 444 (3,22) | 1,04 (0,91; 1,19) | 0,54 |
| Myocardinfarct (fataal/niet-fataal) | 639 (4,64) | 468 (3,40) | 0,73 (0,65; 0,82) | < 0,0001c |
| Beroerte (fataal/niet-fataal)d | 262 (1,90) | 207 (1,50) | 0,79 (0,66; 0,95) | 0,0101c |
| Coronaire revascularisatie | 965 (7,00) | 759 (5,51) | 0,78 (0,71; 0,86) | < 0,0001c |
| Ziekenhuisopname voor instabiele | 239 (1,7) | 236 (1,7) | 0,99 (0,82; 1,18) | 0,89 |
| anginae |
a Gebaseerd op een Cox-model gestratificeerd volgens de randomisatie-stratificatiefactoren verzameld via Interactive Voice Response-systeem (IVRS).
b 2-zijdige log-ranktest gestratificeerd volgens de randomisatie-stratificatiefactoren verzameld via IVRS. c Nominale significantie.
d Het behandelingseffect op beroerte werd veroorzaakt door een vermindering van het risico op ischemische beroerte; er was geen effect op hemorragische beroerte of niet-gespecificeerde beroerte.
e Beoordeling van tijd tot ziekenhuisopname voor instabiele angina was ad-hoc.
Figuur 1. Tijd tot een MACE-gebeurtenis (samenstelling van CV-overlijden, MI of beroerte); 3-jaars Kaplan Meier
FOURIER-OLE (studie 1 en studie 2) bestond uit twee open-label, multicenter extensiestudies met één arm ter beoordeling van de veiligheid, verdraagbaarheid en werkzaamheid van Repatha op de lange termijn bij patiënten met vastgestelde cardiovasculaire ziekte die de FOURIER-studie hadden voltooid. Opgenomen patiënten kregen Repatha 140 mg elke 2 weken of 420 mg eens per maand gedurende ongeveer 5 jaar en bleven een matige (22,2%) of zeer intensieve (74,8%) achtergrondbehandeling met statines ontvangen. Van de 5.031 patiënten die ten minste één dosis Repatha kregen in studie 1, kregen 2.499 patiënten Repatha en 2.532 patiënten een placebo in de FOURIER-studie. Van de 1.599 patiënten die ten minste één dosis Repatha kregen in studie 2, kregen 854 patiënten Repatha en 745 patiënten een placebo in de FOURIER-studie. Bij voltooiing van studie 1 en studie 2 hadden patiënten die in de FOURIER-studie werden gerandomiseerd naar Repatha tot maximaal 8,4 jaar (mediaan 85,4 maanden) en 8,0 jaar aan totale blootstelling aan Repatha (mediaan 80,2 maanden) en hadden patiënten die werden gerandomiseerd naar een placebo tot maximaal 5,25 jaar (mediaan 60,0 maanden) en 4,9 jaar aan totale blootstelling aan Repatha (mediaan 55,1 maanden).
In studie 1 en 2 gecombineerd bereikte 72,4% (n = 4.802) van de patiënten een laagste LDL-C na baseline < 25 mg/dl (0,65 mmol/l), bereikte 87,0% (n = 5.765) van de patiënten een LDL-C < 40 mg/dl (1,03 mmol/l) en had 11,9% (n = 792) van de patiënten een LDL-C ≥ 40 mg/l (1,03 mmol/l) bij alle metingen na baseline. Van de patiënten die een lage LDL-C na baseline (< 25 mg/dl of < 40 mg/dl) bereikten, was de totale incidentie bij proefpersonen van tijdens de behandeling optredende bijwerkingen 80,0% patiënten die LDL-C < 25 mg/dl bereikten en 82,7% patiënten die LDL-C < 40 mg/dl bereikten vergeleken met 85,0% bij patiënten met LDL-C ≥ 40 mg/dl. De totale incidentie bij proefpersonen van ernstige tijdens de behandeling optredende bijwerkingen was 37,7% bij patiënten die LDL-C < 25 mg/dl bereikten en 40,0% bij patiënten die LDL-C < 40 mg/dl bereikten vergeleken met 41,5% bij patiënten met LDL-C ≥ 40 mg/dl.
De gemiddelde procentuele verlaging ten opzichte van baseline in LDL-C was stabiel tijdens de OLE-studieperiode en varieerde van 53,4% tot 59,1% voor studie 1 en 62,5% tot 67,2% voor studie 2, ongeacht de oorspronkelijke gerandomiseerde behandelgroep van de patiënt in de FOURIER-studie. Dit lijkt zich te vertalen in een numeriek lagere incidentie van geadjudiceerde exploratieve cardiovasculaire eindpunten van het geheel van cardiovasculair overlijden, myocardinfarct of beroerte bij patiënten die Repatha hadden gekregen in zowel de FOURIER-studie als de FOURIER-OLE-studies vergeleken met patiënten die een placebo hadden gekregen in de FOURIER-studie en Repatha in de FOURIER-OLE-studies.
Er werden geen globale bevindingen met betrekking tot de veiligheid gedaan in deze studies.
Effect op LDL-C tijdens de acute fase van acuut coronair syndroom (ACS)
EVOPACS was een multicenter, dubbelblind, gerandomiseerd, placebogecontroleerd, 8 weken durend onderzoek in één land met 308 ACS-patiënten waarbij evolocumab werd gestart in het ziekenhuis binnen 24 tot 72 uur na presentatie.
Als patiënten geen statines gebruikten, of een andere statinebehandeling kregen dan 40 mg atorvastatine voorafgaand aan screening, dan werd deze behandeling gestopt en atorvastatine 40 mg eenmaal daags gestart. Randomisatie werd gestratificeerd naar onderzoekscentrum en de aanwezigheid van een stabiele statinebehandeling binnen ≥ 4 weken voorafgaand aan deelname. De meeste proefpersonen (241 [78%]) kregen geen stabiele statinebehandeling gedurende ≥ 4 weken voorafgaand aan screening en de meesten (235 [76%]) gebruikten geen statine bij baseline. Tegen week 4 kregen 281 (97%) proefpersonen hoog-intensieve statines. Evolocumab 420 mg eenmaal per maand verlaagde significant LDL-C vanaf baseline tot week 8 vergeleken met placebo (p < 0,001). De gemiddelde (SD) verlaging in berekend LDL-C vanaf baseline in week 8 was 77,1% (15,8%) in de groep met evolocumab en 35,4% (26,6%) in de groep met placebo met een verschil in kleinste-kwadratengemiddelde (95%-BI) van 40,7% (36,2%, 45,2%). LDL-C-waarden bij baseline waren 3,61 mmol/l (139,5 mg/dl) in de groep met evolocumab en 3,42 mmol/l (132,2 mg/dl) in de groep met placebo. De verlaging van LDL-C in dit onderzoek kwam overeen met eerdere onderzoeken waarin evolocumab werd toegevoegd aan stabiele lipidenverlagende therapie, zoals aangetoond door LDL-C-waarden onder behandeling in week 8 in dit onderzoek (afspiegeling van het effect van hoog-intensieve statines in de steady-state in beide behandelgroepen) van 0,79 mmol/l (30,5 mg/dl) en 2,06 mmol/l (79,7 mg/dl) in respectievelijk de evolocumab-plus-atorvastatine- en de placebo-plus-atorvastatine-groep.
De effecten van evolocumab in deze patiëntenpopulatie kwamen overeen met de effecten die zijn gezien in eerdere onderzoeken in het klinische ontwikkelingsprogramma van evolocumab en er werden geen nieuwe veiligheidsrisico's opgemerkt.
Verlaging van het cardiovasculaire risico bij volwassenen met een hoog risico op CV-gebeurtenissen zonder eerder MI of eerdere beroerte
VESALIUS-CV was een multicenter, dubbelblind, gerandomiseerd placebogecontroleerd onderzoek met parallelle groepen naar cardiovasculaire uitkomsten voor evolocumab bij 12.257 volwassen patiënten (6.129 evolocumab, 6.128 placebo) met verhoogd cardiovasculair risico die nog geen myocardinfarct of beroerte hadden doorgemaakt.
In aanmerking komende patiënten hadden vastgestelde atherosclerotische cardiovasculaire ziekte (ASCVD), waaronder coronaire, cerebrovasculaire of perifere arteriële ziekte of hadden, wanneer er geen bekende vastgestelde ASCVD bij baseline was, diabetes mellitus.
Patiënten moesten een LDL-C ≥ 2,3 mmol/l (≥ 90 mg/dl) of non-HDL-C ≥ 3,1 mmol/l (≥ 120 mg/dl) of ApoB ≥ 1,56 µmol/l (≥ 80 mg/dl) hebben bij gebruik van stabiele, lipidenverlagende achtergrondbehandeling. Patiënten waren willekeurig toegewezen in een verhouding 1:1 aan subcutane injecties met evolocumab (140 mg iedere 2 weken) of placebo iedere 2 weken. De mediane duur van de follow-up was 55,1 maanden. In totaal voltooide 97,8% van de patiënten het onderzoek.
De gemiddelde (SD) leeftijd bij baseline was 65,4 (6,9) jaar, waarbij 56,0% ten minste 65 jaar oud was; 42,5% was vrouw. Wat betreft eerdere diagnoses van cardiovasculaire ziekte had 45,1% significante coronaire hartziekte, had 9,9% significante atherosclerotische cerebrovasculaire ziekte, had 17,4% significante perifere arteriële ziekte en had 58,1% diabetes mellitus (1,4% type 1; 56,8% type 2) waarbij 32,1% diabetes mellitus met hoog risico had zonder bewijs van atherosclerotische cardiovasculaire ziekte.
Geselecteerde aanvullende factoren met verhoogd risico bij baseline omvatten elke vorm van diabetes of metabolisch syndroom bij een patiënt met coronaire, cerebrale of perifere arteriële ziekte (30,2%), en LDL-C ≥ 3,36 mmol/l (≥ 130 mg/dl), non-HDLC ≥ 4,14 mmol/l (≥ 160 mg/dl) of ApoB 2,3 ≥ µmol/l (≥ 120 mg/dl) (50,8%). Bij baseline kreeg de meerderheid van de patiënten een zeer intensieve lipidenverlagende behandeling (72,2%), waarbij 67,9% zeer intensieve statinebehandeling kreeg. Gebruik van een statine werd gemeld bij 86,6% van de patiënten en gebruik van ezetimibe was aanwezig bij 19,9% van de patiënten. De meeste patiënten gebruikten ten minste één ander cardiovasculair geneesmiddel, waaronder plaatjesaggregatieremmers (66,8%), anticoagulantia (11,6%), bètablokkers (55,1%), angiotensine-convertend enzym (ACE)-remmers, ARNi of angiotensine-receptorblokkers (74,9%), SGLT2-remmers (9,7%) of GLP-1-receptoragonisten (5,6%). De mediane (Q1, Q3) LDL-C bij baseline was 3,2 (2,7; 3,9) mmol/l (122,0 [104,0; 149,0] mg/dl).
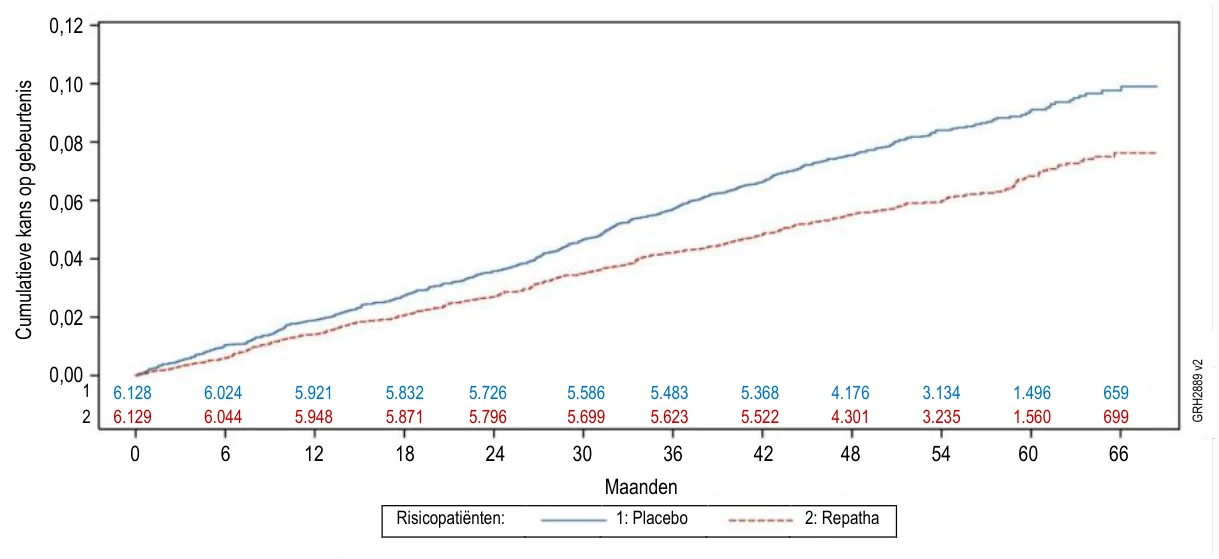
Evolocumab verlaagde het risico voor het drievoudige samengestelde eindpunt (tijd tot CV-overlijden, myocardinfarct of ischemische beroerte, afhankelijk van wat zich het eerste voordeed) significant. De resultaten van het drievoudige samengestelde eindpunt en andere cardiovasculaire eindpunten worden weergegeven in tabel 11 hieronder. De Kaplan-Meier-schattingen van cumulatieve incidentie van het drievoudige samengestelde eindpunt worden weergegeven in figuur 2. De verlaging in risico voor het drievoudige samengestelde eindpunt was consistent voor geslacht, leeftijd, eerdere revascularisatie, status van diabetes en bij patiënten met diabetes maar zonder ASCVD bij baseline.
Tabel 11 Behandeleffecten van evolocumab vergeleken met placebo bij patiënten met een hoog risico op CV-gebeurtenissen zonder eerder MI of eerdere beroerte
Placebo (N = 6.128) n (%) | Evolocumab (N = 6.129) n (%) | Hazard ratio (95%-BI) | p-waarde | |
| Drievoudig samengesteld eindpunt | ||||
| Tijd tot CV-overlijden, myocardinfarct of ischemische beroerte, afhankelijk van wat zich het eerste voordeed | 503 (8,21) | 374 (6,10) | 0,73 (0,64; 0,84) | < 0,001a |
| Andere cardiovasculaire eindpunten | ||||
Tijd tot overlijden door CHZ, myocardinfarct, ischemische beroerte of een door ischemie gestuurde arteriële revascularisatie, afhankelijk van wat zich het eerste voordeed | 907 (14,80) | 747 (12,19) | 0,81 (0,73; 0,89) | < 0,001a |
Tijd tot overlijden door CHZ, myocardinfarct of ischemische beroerte, afhankelijk van wat zich het eerste voordeed | 443 (7,23) | 336 (5,48) | 0,75 (0,65; 0,86) | < 0,001a |
| Tijd tot MI, ischemische beroerte of een door ischemie gestuurde arteriële revascularisatie | 834 (13,61) | 674 (11,00) | 0,79 (0,72; 0,88) | < 0,001a |
| Tijd tot overlijden door CHZ, MI of een door ischemie gestuurde arteriële revascularisatie | 819 (13,36) | 664 (10,83) | 0,79 (0,72; 0,88) | < 0,001a |
| Tijd tot overlijden door CHZ of MI | 313 (5,11) | 232 (3,79) | 0,73 (0,62; 0,87) | < 0,001a |
| Tijd tot MI | 229 (3,74) | 149 (2,43) | 0,64 (0,52; 0,79) | < 0,001a |
| Tijd tot een door ischemie gestuurde arteriële revascularisatie | 699 (11,41) | 561 (9,15) | 0,79 (0,70; 0,88) | < 0,001a |
| Tijd tot overlijden door CHZ | 117 (1,91) | 105 (1,71) | 0,89 (0,68; 1,16) | 0,39 |
| Tijd tot cardiovasculair overlijden | 195 (3,18) | 156 (2,55) | 0,79 (0,64; 0,98) | 0,031 |
| Tijd tot overlijden door alle oorzaken | 539 (8,80) | 434 (7,08) | 0,80 (0,70; 0,91) | < 0,001 |
| Tijd tot ischemische beroerte | 144 (2,35) | 115 (1,88) | 0,79 (0,62; 1,01) | 0,062 |
MI = myocardinfarct; CHZ = coronaire hartziekte. a Statistisch significant.
Figuur 2. Tijd tot een MACE-gebeurtenis (samenstelling van CV-overlijden, myocardinfarct of ischemische beroerte); 5,5-jaars Kaplan-Meier
Er werd een seriële analyse van lipidenpanels uitgevoerd in een subset patiënten (n = 2.014) met willekeurig geselecteerde centra en patiënten. Het verschil tussen evolocumab en placebo in gemiddelde procentuele verandering in LDL-C vanaf baseline tot week 48 was 55,3% (95%-BI: 51,9%, 58,8%) en vanaf baseline tot week 96 was 50,9% (95%-BI: 47,1%, 54,7%) De hieruit voortvloeiende LDL-C-waarden die werden bereikt in week 48 waren een mediaan (Q1, Q3) van 1,2 (0,7; 1,9) mmol/l (44,5 [26,0; 73,0] mg/dl) en 2,8 (2,2; 3,7) mmol/l (109,0 [86,0; 144,0] mg/dl) in de groep met respectievelijk evolocumab en placebo.
5.2 Farmacokinetische eigenschappen
Absorptie en distributie
Na een enkelvoudige subcutane dosis van 140 mg of 420 mg evolocumab toegediend aan gezonde volwassenen werden in 3 tot 4 dagen mediane piekserumconcentraties bereikt. Toediening van een enkelvoudige subcutane dosis van 140 mg resulteerde in een gemiddelde Cmax (SD) van 13,0 (10,4) μg/ml en een gemiddelde AUClast (SD) van 96,5 (78,7) dag•μg/ml. Toediening van een enkelvoudige subcutane dosis van 420 mg resulteerde in een gemiddelde Cmax (SD) van 46,0 (17,2) μg/ml en een gemiddelde AUClast (SD) van 842 (333) dag•μg/ml. Drie subcutane doses van 140 mg waren bio-equivalent aan een enkelvoudige subcutane dosis van 420 mg. Aan de hand van farmacokinetische modellen werd de absolute biologische beschikbaarheid na subcutane toediening vastgesteld op 72%.
Na een enkelvoudige intraveneuze dosis van 420 mg evolocumab werd het gemiddelde (SD) verdelingsvolume bij steady-state geschat op 3,3 (0,5) l, wat suggereert dat evolocumab een beperkte weefselverdeling vertoont.
Biotransformatie
Evolocumab bestaat uitsluitend uit aminozuren en koolhydraten als natuurlijk immuunglobuline en het is niet waarschijnlijk dat het wordt uitgescheiden via hepatische metabole mechanismen. Metabolisme en uitscheiding van evolocumab volgen naar verwachting de routes van de immunoglobulineklaring, resulterend in een afbraak tot kleine peptiden en afzonderlijke aminozuren.
Eliminatie
Evolocumab heeft naar schatting een effectieve halfwaardetijd van 11 tot 17 dagen.
Bij patiënten met primaire hypercholesterolemie of gemengde dyslipidemie met een hooggedoseerde statine was de systemische blootstelling aan evolocumab licht lager dan bij personen met een lage tot matige dosis statine (de verhouding van AUClast 0,74 [90%-BI 0,29; 1,9]). Een toename met ongeveer 20% van de klaring wordt deels gemedieerd door statines die de concentratie van PCSK9 verhogen, hetgeen het farmacodynamische effect van evolocumab op lipiden niet in ongunstige zin beïnvloedde. Een populatiefarmacokinetische analyse duidde niet op waarneembare verschillen in serumconcentraties van evolocumab bij hypercholesterolemische patiënten (niet-familiaire of familiaire hypercholesterolemie) die gelijktijdig statines gebruikten.
Lineariteit/non-lineariteit
Na een enkelvoudige intraveneuze dosis van 420 mg was de gemiddelde (SD) systemische klaring naar schatting 12 (2) ml/u. In klinische onderzoeken met een herhaalde subcutane toediening gedurende 12 weken werden dosisproportionele toenamen van de blootstelling waargenomen bij dosisschema’s met 140 mg en hoger. Er werd een naar schatting twee- tot drievoudige toename waargenomen van de dalconcentraties in serum na doses van 140 mg eenmaal per 2 weken (Cmin (SD) 7,21 (6,6)) of na maandelijks toegediende doses van 420 mg (Cmin (SD) 11,2 (10,8)); de dalconcentraties in serum bereikten steady-state na 12 weken toediening.
Er werden over een periode van 124 weken geen tijdafhankelijke veranderingen in serumconcentraties waargenomen.
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis. Gegevens afkomstig van klinische onderzoeken met evolocumab brachten geen verschil aan het licht in de farmacokinetiek van evolocumab bij patiënten met lichte of matig ernstige nierfunctiestoornis vergeleken met patiënten zonder nierfunctiestoornis.
In een klinisch onderzoek met 18 patiënten met een normale nierfunctie (geschatte glomerulaire filtratiesnelheid [eGFR] ≥ 90 ml/min/1,73 m2, n = 6), ernstige nierfunctiestoornis (eGFR 15 tot 29 ml/min/1,73 m2, n = 6), of terminale nierinsufficiëntie (ESRD) waarvoor zij gehemodialyseerd werden (n = 6), nam de blootstelling aan ongebonden evolocumab zoals vastgesteld aan de hand van Cmax na een enkele subcutane dosering van 140 mg met 30% af bij patiënten met een ernstige nierfunctiestoornis en met 45% bij dialysepatiënten met ESRD. Blootstelling zoals vastgesteld aan de hand van AUClast nam af met ongeveer 24% bij patiënten met een ernstige nierfunctiestoornis en met ongeveer 45% bij hemodialysepatiënten met ESRD. Het exacte mechanisme achter de FK-verschillen is niet bekend; verschillen in lichaamsgewicht konden deze verschillen echter niet verklaren. Sommige factoren, waaronder kleine steekproefgrootte en grote variabiliteit tussen proefpersonen, moeten worden meegewogen bij het interpreteren van de resultaten. De farmacodynamiek en veiligheid van evolocumab bij patiënten met een ernstige nierfunctiestoornis en ESRD waren vergelijkbaar met die bij patiënten met een normale nierfunctie en er waren geen klinisch belangrijke verschillen in verlaging van LDL-C. Daarom zijn er geen dosisaanpassingen nodig bij patiënten met een ernstige nierfunctiestoornis of hemodialysepatiënten met ESRD.
Leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met lichte leverfunctiestoornis (Child-Pugh klasse A). Enkelvoudige subcutane doses van 140 mg evolocumab werden onderzocht bij 8 patiënten met een lichte leverfunctiestoornis, 8 patiënten met een matig ernstige leverfunctiestoornis en 8 gezonde proefpersonen. De blootstelling aan evolocumab bleek ongeveer 40-50% lager dan bij gezonde proefpersonen. De baselinewaarden voor PCSK9 en de mate en het tijdsverloop van neutralisatie van PCSK9 bleken echter vergelijkbaar tussen patiënten met lichte of matig ernstige leverfunctiestoornis en gezonde vrijwilligers. Dit leidde tot een tijdsverloop en mate van absolute daling van LDL-C die vergelijkbaar is. Evolocumab is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) (zie rubriek 4.4).
Lichaamsgewicht
Lichaamsgewicht was een significante covariabele in een populatie PK analyse die invloed had op de dalconcentraties van evolocumab, er was echter geen invloed op de LDL-C-verlaging. De dalconcentraties in week 12 volgend op herhaalde subcutane toedieningen van 140 mg om de 2 weken waren van patiënten van 69 kg en 93 kg respectievelijk 147% hoger en 70% lager dan de dalconcentratie van de gemiddelde patiënt met een gewicht van 81 kg. Er werd minder invloed van het lichaamsgewicht gezien bij maandelijkse dosis herhaalde subcutane toedieningen van evolocumab 420 mg.
Andere speciale patiëntengroepen
Populatiefarmacokinetische analyses duiden erop dat dosisaanpassingen voor leeftijd, ras of geslacht niet nodig zijn. De farmacokinetiek van evolocumab werd beïnvloed door lichaamsgewicht zonder dat dit een opvallend effect had op de verlaging van LDL-C. Daarom zijn er geen dosisaanpassingen nodig op basis van lichaamsgewicht.
De farmacokinetiek van Repatha werd beoordeeld bij 103 pediatrische patiënten van ≥ 10 tot < 18 jaar met heterozygote familiaire hypercholesterolemie (HAUSER-RTC). Na subcutane toediening van 420 mg Repatha eenmaal per maand waren de gemiddelde (SD) dalconcentraties in serum op de tijdpunten week 12, week 22 en week 24 respectievelijk 22,4 (14,7) mcg/ml, 64,9 (34,4) mcg/ml en 25,8 (19,2) mcg/ml. De farmacokinetiek van Repatha werd beoordeeld bij 12 pediatrische patiënten van ≥ 10 tot < 18 jaar met homozygote familiaire hypercholesterolemie (HAUSER -OLE). Na subcutane toediening van 420 mg Repatha eenmaal per maand waren de gemiddelde (SD) dalconcentraties in serum in week 12 en week 80 respectievelijk 20,3 (14,6) mcg/ml en 17,6 (28,6) mcg/ml.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Evolocumab was niet carcinogeen bij hamsters bij veel hogere blootstellingen dan bij patiënten die evolocumab 420 mg eenmaal per maand krijgen. Het mutagene potentieel van evolocumab is niet onderzocht.
Bij hamsters en cynomolgusapen werd geen effect op de mannelijke of vrouwelijke vruchtbaarheid waargenomen bij veel hogere blootstellingen dan bij patiënten die 420 mg evolocumab eenmaal per maand krijgen.
Bij cynomolgusapen werden geen effecten waargenomen op embryofoetale of postnatale ontwikkeling (tot 6 maanden oud) bij veel hogere blootstellingen dan bij patiënten die 420 mg evolocumab eenmaal per maand krijgen.
Afgezien van een verminderde T-cel-afhankelijke antilichaamreactie bij cynomolgusapen geïmmuniseerd met keyhole limpet hemocyanine (KLH) na 3 maanden behandeling met evolocumab, werden er geen bijwerkingen waargenomen bij hamsters (tot 3 maanden) en cynomolgusapen (tot 6 maanden) bij veel hogere blootstellingen dan bij patiënten die evolocumab 420 mg eenmaal per maand krijgen. Het bedoelde farmacologische effect van een verlaagd serum-LDL-C en totaal cholesterol werd in deze onderzoeken waargenomen en was omkeerbaar na stopzetting van de behandeling.
In combinatie met rosuvastatine gedurende 3 maanden werden geen bijwerkingen waargenomen bij cynomolgusapen bij veel hogere blootstellingen dan bij patiënten die 420 mg evolocumab eenmaal per maand krijgen. Dalingen in serum-LDL-C en totaal cholesterol waren uitgesprokener dan eerder waargenomen met alleen evolocumab en waren omkeerbaar na stopzetting van de behandeling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Proline
IJsazijnzuur
Polysorbaat 80
Natriumhydroxide (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
3 jaar.
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
3 jaar.
Repatha 420 mg oplossing voor injectie in een patroon
2 jaar.
Als Repatha uit de koelkast is verwijderd, kan het middel in de oorspronkelijke doos bij kamertemperatuur (tot 25 °C) worden bewaard en moet het binnen 1 maand worden gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 ºC – 8 ºC). Niet in de vriezer bewaren.
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
Bewaren in de oorspronkelijke doos ter bescherming tegen licht.
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
Bewaren in de oorspronkelijke doos ter bescherming tegen licht.
Repatha 420 mg oplossing voor injectie in een patroon
Bewaren in de oorspronkelijke doos ter bescherming tegen licht en vocht.
6.5 Aard en inhoud van de verpakking
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
Eén ml oplossing in een voorgevulde spuit voor eenmalig gebruik gemaakt van type I-glas met roestvrijstalen 27 gauge-naald.
De naaldbeschermer van de voorgevulde spuit is gemaakt van droog natuurlijk rubber (een derivaat van latex, zie rubriek 4.4).
Verpakking met één voorgevulde spuit.
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
Eén ml oplossing in een voorgevulde pen voor eenmalig gebruik gemaakt van type I-glas met roestvrijstalen 27 gauge-naald.
Verpakking met één, twee, drie voorgevulde pennen of multipacks met 6 (3 verpakkingen van 2) voorgevulde pennen.
Repatha 420 mg oplossing voor injectie in een patroon
3,5 ml oplossing in een patroon voor eenmalig gebruik, gemaakt van cyclisch olefinepolymeer met een elastomeren septum en zuiger als materialen die met het product in aanraking komen en een dop van kunsthars. De voorgevulde patroon bevat een telescopisch schroefonderdeel. Het patroononderdeel is samen verpakt met een hulpmiddel voor toediening. Het vloeistoftraject in het hulpmiddel voor toediening is gemaakt van roestvrij staal en non-DEHP polyvinylchloride, met een roestvrijstalen 29 gauge-naald. Het hulpmiddel voor toediening bevat zilveroxide-zink-batterijen en is voorzien van een klevend deel gemaakt van polyester plakband met een acrylaatlijm. Het hulpmiddel voor toediening is speciaal ontworpen voor gebruik met de meegeleverde 3,5 ml voorgevulde patroon.
Verpakkingsgrootten van één patroon/automatische mini-doseerder of multipack van drie (3 × 1) patronen/automatische mini-doseerders.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vóór toediening moet de oplossing worden geïnspecteerd. De oplossing mag niet worden geïnjecteerd als deze deeltjes bevat of troebel of verkleurd is. Laat voor het injecteren het geneesmiddel op kamertemperatuur komen (tot 25 °C) om een onaangenaam gevoel op de injectieplaats te voorkomen. De gehele inhoud van de voorgevulde spuit moet worden geïnjecteerd.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Repatha 140 mg oplossing voor injectie in een voorgevulde spuit
EU/1/15/1016/001 – 1 voorgevulde spuit
Repatha 140 mg oplossing voor injectie in een voorgevulde pen
EU/1/15/1016/002 - 1 voorgevulde pen
EU/1/15/1016/003 - 2 voorgevulde pennen
EU/1/15/1016/004 - 3 voorgevulde pennen
EU/1/15/1016/005 - 6 (3 × 2) voorgevulde pennen (multipack)
Repatha 420 mg oplossing voor injectie in een patroon
EU/1/15/1016/006 - 1 patroon samen verpakt met een automatische mini-doseerder EU/1/15/1016/007 - 3 (3 × 1) patronen samen verpakt met automatische mini-doseerders (multipack)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 juli 2015
Datum van laatste verlenging: 14 april 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).