


SmPC (samenvatting van de productkenmerken) - Leqvio
1. NAAM VAN HET GENEESMIDDEL
Leqvio 284 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit bevat inclisiran-natrium overeenkomend met 284 mg inclisiran in een oplossing van 1,5 ml.
Elke ml oplossing bevat inclisiran-natrium overeenkomend met 189 mg inclisiran.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof).
De oplossing is helder, kleurloos tot lichtgeel en geheel vrij van deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Leqvio is geïndiceerd bij volwassenen met primaire hypercholesterolemie (heterozygote familiaire en niet-familiaire) of gemengde dyslipidemie als toevoeging aan een dieet, en bij pediatrische patiënten van 12 jaar en ouder met heterozygote familiaire hypercholesterolemie (HeFH):
- in combinatie met een statine of een statine met andere lipidenverlagende behandelingen bij patiënten die hun LDL-C-behandeldoel niet bereiken met de maximaal verdraagbare dosis van een statine, of
- alleen of in combinatie met andere lipidenverlagende behandelingen bij patiënten die statines niet verdragen of bij wie een statine is gecontra-indiceerd.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosis voor volwassenen en pediatrische patiënten van 12 jaar en ouder is 284 mg inclisiran, toegediend als één enkele subcutane injectie: een initiële dosis, vervolgens na 3 maanden en daarna elke 6 maanden.
Gemiste doses
Als een geplande dosis wordt gemist met minder dan 3 maanden dient inclisiran te worden toegediend. Daarna dient de toediening vervolgd te worden volgens het oorspronkelijke schema van de patiënt.
Als een geplande dosis wordt gemist met meer dan 3 maanden, dient een nieuw toedieningsschema te worden gestart – na de initiële dosis dient inclisiran na 3 maanden te worden toegediend en vervolgens elke 6 maanden.
Overstappen van een behandeling met een monoklonaal antilichaam proproteïneconvertase-subtilisine/kexine type 9 (PCSK9)-remmer
Inclisiran kan direct na de laatste dosis van een PCSK9-remmer (een monoklonaal antilichaam) worden toegediend. Om de verlaging van het ‘low-density lipoprotein’-cholesterol (LDL-C) in stand te houden, wordt aangeraden om inclisiran binnen 2 weken na de laatste dosis PCSK9-remmer (een monoklonaal antilichaam) toe te dienen.
Speciale patiëntengroepen
Ouderen
Voor ouderen zijn geen dosisaanpassingen nodig (zie rubriek 5.2).
Leverfunctiestoornis
Er zijn geen dosisaanpassingen nodig voor patiënten met een lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis. Er zijn geen gegevens beschikbaar over patiënten met een ernstige (Child-Pugh-klasse C) leverfunctiestoornis (zie rubriek 5.2). Inclisiran dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstige leverfunctiestoornis.
Nierfunctiestoornis
Er zijn geen dosisaanpassingen nodig voor patiënten met een lichte, matige of ernstige nierfunctiestoornis of patiënten met terminaal nierfalen (zie rubriek 5.2). Er is beperkte ervaring met inclisiran bij patiënten met een ernstige nierfunctiestoornis. Inclisiran dient bij deze patiënten met voorzichtigheid te worden gebruikt. Zie rubriek 4.4 voor de te nemen voorzorgsmaatregelen in het geval van hemodialyse.
Pediatrische patiënten
De veiligheid en werkzaamheid van inclisiran bij kinderen jonger dan 12 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Subcutaan gebruik.
Inclisiran is bedoeld voor subcutane injectie in de buik; alternatieve injectieplaatsen zijn onder meer de bovenarm of de dij. Injecties mogen niet worden gegeven in gebieden met een actieve huidaandoening of letsel zoals zonnebrand, huiduitslag, ontsteking of huidinfecties.
Elke dosis van 284 mg wordt toegediend met één voorgevulde spuit. Elke voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik.
Het is de bedoeling dat inclisiran wordt toegediend door een beroepsbeoefenaar in de gezondheidszorg.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hemodialyse
Het effect van hemodialyse op de farmacokinetiek van inclisiran is niet onderzocht. Aangezien inclisiran renaal wordt geëlimineerd, mag de hemodialyse pas na een periode van minimaal 72 uur na toediening van inclisiran worden uitgevoerd.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Inclisiran is geen substraat voor reguliere geneesmiddeltransporteiwitten en, hoewel er geen in vitro-onderzoeken zijn uitgevoerd, wordt niet verwacht dat het een substraat is voor cytochroom-P450. Inclisiran is geen remmer of inductor van cytochroom-P450-enzymen of reguliere geneesmiddeltransporteiwitten. Daarom wordt niet verwacht dat inclisiran klinisch significante interacties heeft met andere geneesmiddelen. Op basis van de beperkte beschikbare gegevens worden geen klinisch relevante interacties met atorvastatine, rosuvastatine of andere statines verwacht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van inclisiran bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van inclisiran te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of inclisiran/metabolieten in de moedermelk worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat inclisiran in melk wordt uitgescheiden (zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Leqvio moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van inclisiran op de menselijke vruchtbaarheid beschikbaar. Uit dieronderzoek zijn geen effecten gebleken op de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Leqvio heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De enige bijwerkingen die verband hielden met inclisiran, waren bijwerkingen op de injectieplaats (8,2%).
Overzicht van bijwerkingen in tabelvorm
De bijwerkingen zijn gerangschikt volgens systeem/orgaanklasse (tabel 1). Frequentiecategorieën worden gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1 Bijwerkingen gemeld bij patiënten die behandeld zijn met inclisiran
| Systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
| Immuunsysteemaandoeningen | Overgevoeligheid, waaronder anafylactische reactie, angio-oedeem, rash, urticaria, pruritus | Niet bekend |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Bijwerkingen op de injectieplaats1 | Vaak |
| 1 Zie de rubriek ‘Beschrijving van geselecteerde bijwerkingen’ | ||
Beschrijving van geselecteerde bijwerkingen
Bijwerkingen op de injectieplaats
Bijwerkingen op de injectieplaats traden in de hoofdonderzoeken op bij 8,2% en 1,8% van de patiënten die respectievelijk inclisiran en placebo kregen. Het percentage patiënten in elke groep dat stopte met de behandeling vanwege bijwerkingen op de injectieplaats was respectievelijk 0,2% en 0,0%. Al deze bijwerkingen waren licht tot matig ernstig, van voorbijgaande aard en verdwenen zonder gevolgen. De vaakst voorkomende bijwerkingen op de injectieplaats bij patiënten die inclisiran kregen waren injectieplaatsreactie (3,1%), injectieplaatspijn (2,2%), injectieplaatserytheem (1,6%) en injectieplaatsrash (0,7%).
Speciale patiëntengroepen
Pediatrische patiënten
De veiligheid en werkzaamheid van inclisiran zijn beoordeeld in twee fase III-studies bij pediatrische patiënten. De eerste studie was een tweedelige studie van 24 maanden bij 141 patiënten van 12 tot 18 jaar met HeFH, bestaande uit een placebogecontroleerd, dubbelblind deel van 12 maanden, gevolgd door een open-label deel van 12 maanden. De tweede studie was een tweedelige studie van 24 maanden bij 13 patiënten van 12 tot 18 jaar met homozygote familiaire hypercholesterolemie (HoFH), bestaande uit een dubbelblind, placebogecontroleerd deel van 12 maanden gevolgd door een open-label deel van 12 maanden. Het veiligheidsprofiel van inclisiran dat in deze studies werd waargenomen, was consistent met het veiligheidsprofiel dat bij volwassen patiënten werd gerapporteerd en er werden tijdens de studies geen nieuwe veiligheidsbevindingen vastgesteld.
Ouderen
Van de 1.833 patiënten die in de hoofdonderzoeken werden behandeld met inclisiran waren er 981 (54%) 65 jaar of ouder en 239 (13%) 75 jaar of ouder. Er werden over het algemeen geen verschillen in de veiligheid waargenomen tussen deze patiënten en jongere patiënten.
Immunogeniciteit
In de hoofdstudies werden 1.830 patiënten getest op antistoffen tegen het geneesmiddel. Bevestigde positiviteit werd vastgesteld bij 1,8% (33/1.830) van de patiënten voorafgaand aan toediening en bij 4,9% (90/1.830) van de patiënten tijdens de 18 maanden durende behandeling met inclisiran. Er werden geen klinisch significante verschillen waargenomen in de klinische werkzaamheids-, veiligheids- of farmacodynamische profielen van inclisiran bij patiënten die positief testten op antilichamen tegen inclisiran.
Laboratoriumwaarden
In de klinische fase III-onderzoeken waren er vaker verhoogde serumwaarden van levertransaminasen tussen >1x de bovengrens van de normaalwaarde (ULN: upper limit of normal) en ≤3x ULN bij patiënten die inclisiran gebruikten (ALAT: 19,7% en ASAT: 17,2%) dan bij patiënten met placebo (ALAT: 13,6% en ASAT: 11,1%). Deze verhogingen gingen niet verder dan de klinisch relevante drempel van 3x ULN, waren asymptomatisch en gingen niet gepaard met bijwerkingen of ander bewijs van leverdisfunctie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden geen klinisch relevante bijwerkingen waargenomen bij gezonde vrijwilligers die inclisiran kregen in doses die driemaal hoger waren dan de therapeutische dosis. Er bestaat geen specifieke behandeling voor overdosering met inclisiran. In geval van overdosering moet de patiënt symptomatisch worden behandeld en moeten, indien nodig, ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidenmodificerende middelen, andere lipidenmodificerende middelen, ATC-code: C10AX16
Werkingsmechanisme
Inclisiran is een cholesterolverlagend, dubbelstrengs, klein interfererend ribonucleïnezuur (siRNA), geconjugeerd op de sensestreng met tri-antennair N-acetylgalactosamine (GalNAc) ter bevordering van de opname door hepatocyten. Inclisiran maakt gebruik van het lichaamseigen RNA-interferentiemechanisme in hepatocyten en stuurt de katalytische afbraak van mRNA tot proproteïneconvertase-subtilisine/kexine type 9 aan. Dit verhoogt de recycling en expressie van LDL-C-receptoren op het celoppervlak van hepatocyten waardoor de LDL-C-opname toeneemt en de LDL-C-concentraties in de bloedsomloop afnemen.
Farmacodynamische effecten
Na een enkelvoudige subcutane toediening van 284 mg inclisiran was er binnen 14 dagen na toediening duidelijk sprake van verlaging van LDL-C. Gemiddelde verlagingen van 49-51% van de LDL-C werden 30 tot 60 dagen na toediening waargenomen. Na 180 dagen waren de LDL-C-concentraties nog steeds met ongeveer 53% verlaagd.
Klinische werkzaamheid en veiligheid
In klinische studies en sommige publicaties wordt de dosis 284 mg inclisiran vermeld als 300 mg inclisiran-natriumzout, deze dosis is overeenkomend.
De werkzaamheid van inclisiran werd beoordeeld in drie fase III-onderzoeken bij volwassen patiënten met atherosclerotische cardiovasculaire ziekte (ASCVD) (coronaire hartziekte, cerebrovasculaire ziekte of perifere arteriële ziekte), ASCVD-risico-equivalenten (diabetes mellitus type 2, familiaire hypercholesterolemie of een 10-jarig risico van 20% of hoger op het krijgen van een cardiovasculair voorval zoals vastgesteld aan de hand van de Framingham-risicoscore of een equivalent) en/of familiaire hypercholesterolemie (FH). Patiënten gebruikten een maximaal verdraagbare dosis statine met of zonder andere lipidenmodificerende behandeling en hadden daarnaast extra verlaging van LDL-C nodig (patiënten waren niet in staat hun behandeldoelen te behalen). Ongeveer 17% van de patiënten verdroeg geen statines. Patiënten kregen subcutane injecties van 284 mg inclisiran of placebo op dag 1, dag 90, dag 270 en dag 450. Patiënten werden gevolgd tot dag 540.
Het effect van inclisiran op de cardiovasculaire morbiditeit en mortaliteit is nog niet vastgesteld.
In de gepoolde analyse van fase III verlaagde subcutaan toegediend inclisiran de LDL-C al op dag 90 met 50% tot 55% (figuur 1). Dit bleef gehandhaafd tijdens langdurige behandeling. De maximale verlaging van LDL-C werd bereikt op dag 150 na een tweede toediening. Kleine, maar statistisch significante toegenomen verlagingen van LDL-C tot 65% gingen gepaard met lagere LDL-C-concentraties op baseline (ongeveer <2 mmol/l [77 mg/dl]), hogere PCSK9-concentraties op baseline en hogere statinedoses en statine-intensiteit.
Figuur 1 Gemiddelde procentuele verandering ten opzichte van het LDL-C op baseline bij patiënten met primaire hypercholesterolemie en gemengde dyslipidemie die behandeld werden met inclisiran in vergelijking met placebo (gepoolde analyse)
ASCVD en ASCVD-risico-equivalenten
Er werden twee onderzoeken uitgevoerd bij patiënten met ASCVD en ASCVD-risico-equivalenten (ORION-10 en ORION-11). Patiënten gebruikten een maximaal verdraagbare dosis statines met of zonder andere lipidenmodificerende behandeling, zoals ezetimibe, en hadden daarnaast extra verlaging van LDL-C nodig. Omdat verwacht wordt dat het verlagen van LDL-C de cardiovasculaire uitkomsten verbetert, waren de co-primaire eindpunten in beide onderzoeken de procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 in vergelijking met placebo en de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline na dag 90 en tot dag 540 voor het schatten van het geïntegreerde effect op LDL-C in de loop van de tijd.
ORION-10 was een multicentrisch, dubbelblind, gerandomiseerd, placebogecontroleerd onderzoek van 18 maanden dat werd uitgevoerd bij 1.561 patiënten met ASCVD.
De gemiddelde leeftijd op baseline was 66 jaar (spreiding van 35 tot 90 jaar), 60% was ≥65 jaar, 31% was vrouw, 86% was blank, 13% was zwart, 1% was Aziatisch en 14% was van Spaans- of Latijns-Amerikaanse afkomst. De gemiddelde LDL-C op baseline was 2,7 mmol/l (105 mg/dl). Negenzestig procent (69%) gebruikte een zeer intensieve statinetherapie, 19% gebruikte een matig intensieve statinetherapie, 1% gebruikte een laag intensieve statinetherapie en 11% gebruikte geen statine. De meest toegediende statines waren atorvastatine en rosuvastatine.
In vergelijking met placebo verlaagde inclisiran de gemiddelde procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 aanzienlijk met 52% (95%-BI: -56%, -49%; p<0,0001) (tabel 2).
In vergelijking met placebo verlaagde inclisiran de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline ook aanzienlijk na dag 90 en tot dag 540 met 54% (95%-BI: -56%, -51%; p<0,0001). Zie tabel 2 voor aanvullende resultaten.
Inclisiran Placebo 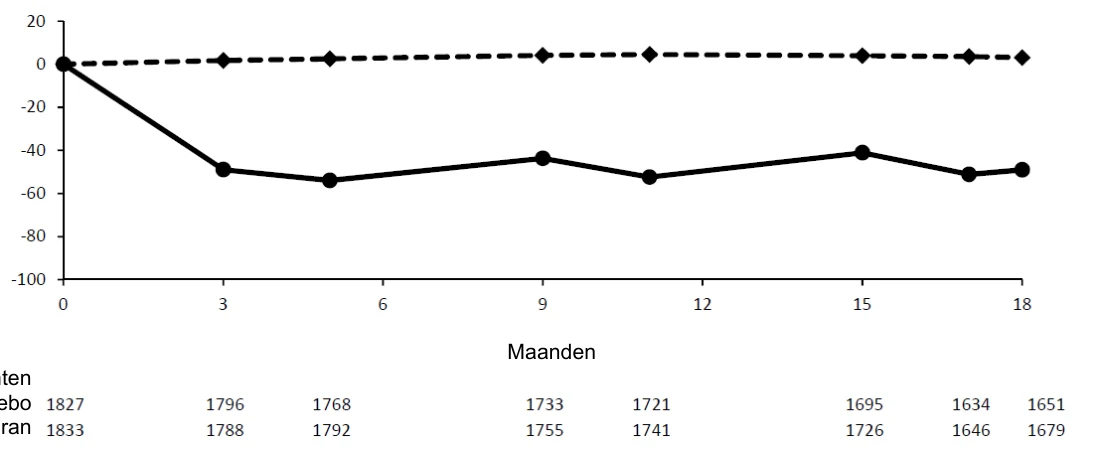
Gemi
ddel
de p
rocentu
el
e v
erande
r
i
ngen ten
opz
i
c
hte v
an bas
el
i
ne
Aantal patiënten
Placebo
Inclisiran 
Tabel 2 Gemiddelde procentuele verandering ten opzichte van baseline en verschil ten opzichte van placebo in lipidenparameters op dag 510 in ORION-10
| Behandelgroep | LDL-C | Totaal cholesterol | Non-HDL-C | Apo-B | Lp(a)* |
| Gemiddelde baselinewaarde in mg/dl** | 105 | 181 | 134 | 94 | 122 |
| Dag 510 (gemiddelde procentuele verandering ten opzichte van baseline) | |||||
| Placebo (n=780) | 1 | 0 | 0 | -2 | 4 |
| Inclisiran (n=781) | -51 | -34 | -47 | -45 | -22 |
Verschil ten opzichte van placebo (kleinste-kwadraten-gemiddelde) (95%-BI) | -52 (-56, -49) | -33 (-35, -31) | -47 (-50, -44) | -43 (-46, -41) | -26 (-29, -22) |
| *Op dag 540; mediane procentuele verandering in Lp(a)-waarden **Gemiddelde baselinewaarde in nmol/l voor Lp(a) | |||||
Op dag 510 werd de streefwaarde van <1,8 mmol/l (70 mg/dl) voor het LDL-C bereikt door 84% van de patiënten met ASCVD die inclisiran gebruikten in vergelijking met 18% van de placebopatiënten.
Consistente en statistisch significante (p<0,0001) verlagingen in de procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 en de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline na dag 90 en tot dag 540 werden waargenomen in alle subgroepen onafhankelijk van de demografische gegevens op baseline (waaronder geslacht, leeftijd, body mass index, ras en statinegebruik op baseline), comorbiditeiten en geografische regio’s.
ORION-11 was een internationaal, multicentrisch, dubbelblind, gerandomiseerd, placebogecontroleerd onderzoek van 18 maanden waarin 1.617 patiënten met ASCVD of ASCVD-risico-equivalenten werden beoordeeld. Meer dan 75% van de patiënten kreeg een achtergrondbehandeling met een zeer intensieve statinetherapie, 87% van de patiënten had ASCVD en 13% had een ASCVD-risico-equivalent.
De gemiddelde leeftijd op baseline was 65 jaar (spreiding van 20 tot 88 jaar), 55% was ≥65 jaar, 28% was vrouw, 98% was blank, 1% was zwart, 1% was Aziatisch en 1% was van Spaans- of Latijns-Amerikaanse afkomst. De gemiddelde LDL-C op baseline was 2,7 mmol/l (105 mg/dl). Achtenzeventig procent (78%) gebruikte een zeer intensieve statinetherapie, 16% gebruikte een matig intensieve statinetherapie, 0,4% gebruikte een weinig intensieve statinetherapie en 5% gebruikte geen statine. De meest toegediende statines waren atorvastatine en rosuvastatine.
In vergelijking met placebo verlaagde inclisiran de gemiddelde procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 aanzienlijk met 50% (95%-BI: -53%, -47%; p<0,0001) (tabel 3).
In vergelijking met placebo verlaagde inclisiran de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline ook significant na dag 90 en tot dag 540 met 49% (95%-BI: -52%, -47%; p<0,0001). Zie tabel 3 voor aanvullende resultaten.
Tabel 3 Gemiddelde procentuele verandering ten opzichte van baseline en verschil ten opzichte van placebo in lipidenparameters op dag 510 in ORION-11
| Behandelgroep | LDL-C | Totaal cholesterol | Non-HDL-C | Apo-B | Lp(a)* |
| Gemiddelde baselinewaarde in mg/dl** | 105 | 185 | 136 | 96 | 107 |
| Dag 510 (gemiddelde procentuele verandering ten opzichte van baseline) | |||||
| Placebo (n=807) | 4 | 2 | 2 | 1 | 0 |
| Inclisiran (n=810) | -46 | -28 | -41 | -38 | -19 |
Verschil ten opzichte van placebo (kleinste-kwadraten-gemiddelde) (95%-BI) | -50 (-53, -47) | -30 (-32, -28) | -43 (-46, -41) | -39 (-41, -37) | -19 (-21, -16) |
| *Op dag 540; mediane procentuele verandering in Lp(a)-waarden **Gemiddelde baselinewaarde in nmol/l voor Lp(a) | |||||
Op dag 510 werd de streefwaarde van <1,8 mmol/l (70 mg/dl) voor het LDL-C bereikt door 82% van de patiënten met ASCVD die inclisiran gebruikten in vergelijking met 16% van de placebopatiënten. Bij patiënten met een ASCVD-risico-equivalent werd de streefwaarde van <2,6 mmol/l (100 mg/dl) voor het LDL-C bereikt door 78% van de patiënten die inclisiran gebruikten in vergelijking met 31% van de placebopatiënten.
Consistente en statistisch significante (p<0,05) procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 en voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline na dag 90 en tot dag 540 werd waargenomen in alle subgroepen onafhankelijk van de demografische gegevens op baseline (waaronder geslacht, leeftijd, body mass index, ras en statinegebruik op baseline), comorbiditeiten en geografische regio’s.
Heterozygote familiaire hypercholesterolemie
ORION-9 was een internationaal, multicentrisch, dubbelblind, gerandomiseerd, placebogecontroleerd onderzoek van 18 maanden met 482 patiënten met heterozygote familiaire hypercholesterolemie (HeFH). Alle patiënten gebruikten maximaal verdraagbare doses statines met of zonder andere lipidenmodificerende behandeling, zoals ezetimibe, en hadden daarnaast extra verlaging van LDL-C nodig. De diagnose HeFH werd gesteld aan de hand van genotypering of klinische criteria (‘definitief FH’ aan de hand van de Simon Broome- of WHO/Dutch Lipid Network-criteria).
De co-primaire eindpunten waren de procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 in verband met placebo en de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline na dag 90 en tot dag 540 voor het inschatten van het geïntegreerde effect op LDL-C in de loop van de tijd. Belangrijke secundaire eindpunten waren de absolute verandering in LDL-C ten opzichte van baseline tot dag 510, de voor tijd gecorrigeerde absolute verandering in LDL-C ten opzichte van baseline na dag 90 en tot dag 540 en de procentuele verandering ten opzichte van baseline tot dag 510 in PCSK9, totaal cholesterol, Apo-B en non-HDL-C. Aanvullende secundaire eindpunten waren onder meer de individuele mate van respons op inclisiran en het aandeel patiënten die globale lipidendoelen behalen voor hun risiconiveau voor ASCVD.
De gemiddelde leeftijd op baseline was 55 jaar (spreiding van 21 tot 80 jaar), 22% was ≥65 jaar, 53% was vrouw, 94% was blank, 3% was zwart, 3% was Aziatisch en 3% was van Spaans- of Latijns-Amerikaanse afkomst. De gemiddelde LDL-C op baseline was 4,0 mmol/l (153 mg/dl). Vierenzeventig procent (74%) gebruikte een zeer intensieve statinetherapie, 15% gebruikte een matig intensieve statinetherapie en 10% gebruikte geen statine. Tweeënvijftig procent (52%) van de patiënten werd behandeld met ezetimibe. De meest toegediende statines waren atorvastatine en rosuvastatine.
In vergelijking met placebo verlaagde inclisiran de gemiddelde procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 significant met 48% (95%-BI: -54%, -42%; p<0,0001) (tabel 4).
In vergelijking met placebo verlaagde inclisiran de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline ook significant na dag 90 en tot dag 540 met 44% (95%-BI: -48%, -40%; p<0,0001). Zie tabel 4 voor aanvullende resultaten.
Tabel 4 Gemiddelde procentuele verandering ten opzichte van baseline en verschil ten opzichte van placebo in lipidenparameters op dag 510 in ORION-9
| Behandelgroep | LDL-C | Totaal cholesterol | Non-HDL-C | Apo-B | Lp(a)* |
| Gemiddelde baselinewaarde in mg/dl** | 153 | 231 | 180 | 124 | 121 |
| Dag 510 (gemiddelde procentuele verandering ten opzichte van baseline) | |||||
| Placebo (n=240) | 8 | 7 | 7 | 3 | 4 |
| Inclisiran (n=242) | -40 | -25 | -35 | -33 | -13 |
Verschil ten opzichte van placebo (kleinste-kwadraten-gemiddelde) (95%-BI) | -48 (-54, -42) | -32 (-36, -28) | -42 (-47, -37) | -36 (-40, -32) | -17 (-22, -12) |
| *Op dag 540; mediane procentuele verandering in Lp(a)-waarden **Gemiddelde baselinewaarde in nmol/l voor Lp(a) | |||||
Op dag 510 bereikte 52,5% van de inclisiran-patiënten met ASCVD hun streefwaarde van <1,8 mmol/l (70 mg/dl) voor het LDL-C in vergelijking met 1,4% van de placebopatiënten met ASCVD, terwijl in de groep met ASCVD-risico-equivalenten 66,9% van de inclisiran-patiënten hun streefwaarde van <2,6 mmol/l (100 mg/dl) voor het LDL-C bereikte in vergelijking met 8,9% van de placebopatiënten.
Consistente en statistisch significante (p<0,05) procentuele verandering in LDL-C ten opzichte van baseline tot dag 510 en voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline na dag 90 en tot dag 540 werd waargenomen in alle subgroepen onafhankelijk van de demografische gegevens op baseline (waaronder geslacht, leeftijd, body mass index, ras en statinegebruik op baseline), comorbiditeiten en geografische regio’s.
Pediatrische patiënten
Heterozygote familiaire hypercholesterolemie (HeFH) bij pediatrische patiënten ORION-16 was een tweedelige studie van 24 maanden, bestaande uit een gerandomiseerd, dubbelblind, placebogecontroleerd deel (Deel 1/Jaar 1) van 12 maanden, gevolgd door een open-label deel (Deel 2/Jaar 2) van 12 maanden waarin alle patiënten inclisiran ontvingen. ORION-16 includeerde 141 pediatrische patiënten van 12 tot <18 jaar met HeFH en verhoogd LDL-C. De meeste patiënten namen statines, met of zonder andere LDL-C-verlagende therapieën. In Jaar 1 werden patiënten gerandomiseerd in een verhouding van 2:1 en kregen subcutane injecties van 284 mg inclisiran (n=93) of placebo (n=48) op dag 1, dag 90 en dag 270.
Het primaire eindpunt was de procentuele verandering in LDL-C ten opzichte van baseline tot dag 330. De secundaire eindpunten omvatten de voor tijd gecorrigeerde procentuele verandering in LDL-C ten opzichte van baseline na dag 90 tot en met dag 330, en de procentuele verandering in LDL-C, Apo-B, non-HDL-C, totaal cholesterol en PCSK9 ten opzichte van baseline tot elk beoordelingsmoment tot en met dag 720.
In vergelijking met placebo verlaagde inclisiran de gemiddelde procentuele verandering in LDL-C ten opzichte van baseline tot dag 330 significant met 29% (95%-BI: -36%, -21%; p<0,0001) (Tabel 5).
In vergelijking met placebo verlaagde inclisiran de voor tijd gecorrigeerde gemiddelde procentuele verandering in LDL-C ten opzichte van baseline ook significant na dag 90 en tot dag 330 met 29% (95%-BI: -36%, -22%; p<0,0001). Voor aanvullende resultaten, zie Tabel 5.
Tabel 5 Gemiddelde procentuele verandering ten opzichte van baseline en verschil ten opzichte van placebo in lipidenparameters op dag 330 in ORION-16
| Behandelgroep | LDL-C | Apo-B | Non-HDL-C | Totaal cholesterol |
Gemiddelde baselinewaarde in mg/dl | 183 | 129 | 201 | 250 |
| Dag 330 (gemiddelde procentuele verandering ten opzichte van baseline) | ||||
| Placebo (n=48) | 1 | 4 | 2 | 0 |
| Inclisiran (n=93) | -27 | -21 | -25 | -19 |
Verschil ten opzichte van placebo (kleinste-kwadraten-g emiddelde) (95%-BI) | -29 (-36, -21) | -26 (-32, -20) | -27 (-34, -20) | -19 (-25, -14) |
In het Jaar 2-, open-label, enkelarmige follow-updeel kregen alle patiënten subcutane injecties met 284 mg inclisiran. De procentuele verandering in LDL-C ten opzichte van baseline (randomisatie in het dubbelblinde deel) op dag 720 was -34% (24%) (gemiddelde, SD) en -36% (-49, -21) (mediaan, Q1, Q3).
Homozygote familiaire hypercholesterolemie (HoFH) bij pediatrische patiënten ORION-13 was een tweedelige studie van 24 maanden, bestaande uit een gerandomiseerd, dubbelblind, placebogecontroleerd deel (Deel 1/Jaar 1) van 12 maanden, gevolgd door een open-label deel (Deel 2/Jaar 2) van 12 maanden waarin alle patiënten inclisiran ontvingen. ORION-13 includeerde 13 pediatrische patiënten van 12 tot <18 jaar met HoFH en verhoogd LDL-C. Alle patiënten kregen statines met of zonder andere LDL-C-verlagende therapieën. In Jaar 1 werden patiënten gerandomiseerd in een verhouding van 2:1 en kregen subcutane injecties van 284 mg inclisiran (n=9) of placebo (n=4) op dag 1, dag 90 en dag 270. Inclisiran verlaagde de gemiddelde procentuele verandering in LDL-C ten opzichte van baseline tot dag 330 met 33% in vergelijking met placebo (95%-BI: -59%, -7%).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een enkelvoudige subcutane toediening nam de systemische blootstelling aan inclisiran nagenoeg dosisproportioneel toe met een spreiding van 24 mg tot 756 mg. In het aanbevolen doseringsschema van 284 mg bereikten de plasmaconcentraties ongeveer 4 uur na toediening hun piekwaarden, met een gemiddelde Cmax van 509 ng/ml. De concentraties bereikten binnen 48 uur na toediening niet-detecteerbare niveaus. De gemiddelde oppervlakte onder de plasmaconcentratie-tijd-curve vanaf toediening geëxtrapoleerd tot oneindig was 7.980 ng*u/ml. De farmacokinetische bevindingen na meerdere subcutane toedieningen van inclisiran waren vergelijkbaar met toediening van een enkelvoudige dosis.
Distributie
Inclisiran is in vitro voor 87% eiwitgebonden in de relevante klinische plasmaconcentraties. Na een enkelvoudige subcutane dosis van 284 mg inclisiran toegediend aan gezonde volwassenen was het schijnbare verdelingsvolume ongeveer 500 liter. Gebaseerd op niet-klinische gegevens, is van inclisiran aangetoond dat het een hoge opname in en selectiviteit voor de lever, het doelorgaan voor cholesterolverlaging, vertoont. Het lichaamsgewicht was een significant covariaat voor het distributievolume in het gecombineerde farmacokinetische model van volwassenen en adolescenten.
Biotransformatie
Inclisiran wordt hoofdzakelijk door nucleasen gemetaboliseerd tot kortere niet actieve nucleotiden van verschillende lengtes. Inclisiran is geen substraat voor reguliere geneesmiddeltransporteiwitten en hoewel er geen in-vitro-onderzoeken zijn uitgevoerd, wordt niet verwacht dat het een substraat is voor cytochroom-P450.
Eliminatie
De terminale eliminatiehalfwaardetijd van inclisiran is ongeveer 9 uur en er treedt geen accumulatie op bij meervoudige toediening. Zestien procent (16%) van de inclisiran wordt uitgescheiden via de nieren. Het lichaamsgewicht was een significant covariaat voor eliminatie in het gecombineerde farmacokinetische model van volwassenen en adolescenten.
Lineariteit/non-lineariteit
In het klinische fase I-onderzoek werd een nagenoeg dosisproportionele toename waargenomen van de blootstelling aan inclisiran na toediening van subcutane doses inclisiran variërend van 24 mg tot 756 mg. Er werden geen accumulatie en tijdsafhankelijke veranderingen waargenomen na meerdere subcutane doses inclisiran.
Farmacokinetische/farmacodynamische relatie(s)
In het klinische fase I-onderzoek werd een dissociatie waargenomen tussen de farmacokinetische parameters van inclisiran en de farmacodynamische LDL-C-effecten. Selectieve afgifte van inclisiran aan hepatocyten, waar het wordt opgenomen in het RISC (RNA-induced silencing complex), leidt tot een lange werkingsduur, langer dan wordt verwacht op basis van de eliminatiehalfwaardetijd in plasma van 9 uur. De maximale effecten van het verlagen van LDL-C werden waargenomen bij een dosis van 284 mg. Hogere doses leidden niet tot grotere effecten.
Speciale patiëntengroepen
Pediatrische patiënten
De farmacokinetiek van inclisiran werd geëvalueerd bij 40 pediatrische patiënten met HeFH (ORION-16) en 9 pediatrische patiënten met HoFH (ORION-13) in de leeftijd van 12 tot 18 jaar. De spreiding van de plasmaconcentraties van inclisiran was groter bij adolescente patiënten dan bij volwassen patiënten (resultaten verkregen met behulp van populatiefarmacokinetische modellering). De blootstelling na toediening van een enkelvoudige dosis van 284 mg bij pediatrische patiënten was hoger dan bij volwassenen die dezelfde dosis kregen toegediend. Het populatiefarmacokinetische model voorspelt dat de Cmax en AUC bij adolescenten met een lichaamsgewicht van 30 kg (ongeveer overeenkomend met het 5e gewichtspercentiel bij 12-jarigen) circa driemaal hoger zijn dan bij volwassenen.
Nierfunctiestoornis
De farmacokinetische analyse van gegevens uit een specifiek onderzoek naar nierfunctiestoornissen meldde in vergelijking met patiënten met een normale nierfunctie een ongeveer 2,3-, 2,0- en 3,3-voudige toename van de Cmax van inclisiran en een ongeveer 1,6-, 1,8- en 2,3-voudige toename van het oppervlak onder de curve (area under the curve, AUC) van inclisiran, bij patiënten met respectievelijk een lichte (een creatineklaring van 60 ml/min tot 89 ml/min), matige (een creatineklaring van 30 ml/min tot 59 ml/min) en ernstige (een creatineklaring van 15 ml/min tot 29 ml/min) nierfunctiestoornis. Ondanks de tijdelijk hogere plasmaconcentraties gedurende 48 uur was de verlaging in LDL-C vergelijkbaar in alle groepen van nierfuncties. Op basis van farmacodynamische populatiemodellering wordt geen dosisaanpassing aanbevolen bij patiënten met terminaal nierfalen. Op basis van farmacokinetische, farmacodynamische en veiligheidsbeoordeling is er geen dosisaanpassing nodig bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. Het effect van hemodialyse op de farmacokinetiek van inclisiran is niet onderzocht. Aangezien inclisiran renaal wordt geëlimineerd mag de hemodialyse pas na een periode van minimaal 72 uur na toediening van Leqvio worden uitgevoerd.
Leverfunctiestoornis
De farmacokinetische analyse van gegevens uit een specifiek onderzoek naar leverfunctiestoornissen meldde in vergelijking met patiënten met een normale leverfunctie een ongeveer 1,1- en 2,1-voudige toename van de Cmax van inclisiran en een ongeveer 1,3- en 2,0-voudige toename van de AUC van inclisiran bij patiënten met respectievelijk een lichte (Child-Pugh-klasse A) en matige (Child-Pugh-klasse B) leverfunctiestoornis. Ondanks de tijdelijk hogere inclisiran-plasmaconcentraties waren de verlagingen van LDL-C vergelijkbaar in de groepen patiënten met een normale leverfunctie die inclisiran kregen toegediend en die met een lichte leverfunctiestoornis. Bij patiënten met een matige leverfunctiestoornis waren de PCSK9-niveaus op baseline duidelijk lager en was de verlaging van LDL-C minder dan die waargenomen werd bij patiënten met een normale leverfunctie. Er is geen dosisaanpassing nodig bij patiënten met een lichte tot matige leverfunctiestoornis (Child-Pugh-klasse A en B). Leqvio is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C).
Andere speciale patiëntengroepen
Er werd een farmacodynamische populatie-analyse uitgevoerd met gegevens van 4.328 patiënten. Hieruit bleek dat leeftijd, lichaamsgewicht, geslacht, ras en creatinineklaring geen significante invloed hadden op de farmacodynamiek van inclisiran. Er worden geen dosisaanpassingen aanbevolen voor patiënten met deze demografische gegevens.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoeken op het gebied van toxiciteit bij herhaalde dosering bij ratten en apen werden de ‘no-observed adverse effect levels’ (NOAEL) vastgesteld als de hoogste subcutaan toegediende doses die blootstellingen veroorzaakten die vele malen hoger zijn dan de maximale blootstelling voor mensen bij de klinische dosis. Microscopische waarnemingen uit toxicologische onderzoeken toonden vacuolatie in hepatocyten van ratten en lympfekliermacrofagen van apen, en basofiele korrels in hepatocyten van apen en nieren van ratten en apen. Deze waarnemingen zijn niet geassocieerd met veranderingen in klinische laboratoriumparameters en worden niet als nadelig beschouwd.
Inclisiran was niet carcinogeen in Sprague-Dawley-ratten of TgRasH2-muizen die inclisiran kregen toegediend in doses die ruim boven de klinische doses liggen.
Er werd geen mutageen of clastogeen potentieel van inclisiran aangetroffen in een reeks testen, waaronder een bacteriële mutageniciteitstest, een in-vitro-chromosoomafwijkingtest in menselijke lymfocyten uit perifeer bloed en een in-vivo-micronucleustest in beenmerg van ratten.
Reproductieonderzoeken uitgevoerd bij ratten en konijnen hebben geen bewijs geleverd voor schade aan de foetus door inclisiran bij de hoogste toegediende doses, die tot een blootstelling leiden die ruim boven de maximale menselijke blootstelling ligt.
Inclisiran had geen invloed op de vruchtbaarheid of het reproductievermogen van mannelijke ratten en van vrouwelijke ratten die voorafgaand aan en tijdens de dracht werden blootgesteld aan inclisiran. De doses gingen gepaard met een systemische blootstelling die vele malen hoger ligt dan de menselijke blootstelling bij klinische doses.
Inclisiran is aangetroffen in de melk van zogende ratten; er is echter geen bewijs van systemische absorptie in pasgeboren ratten die gezoogd worden.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Water voor injecties
Natriumhydroxide (voor aanpassing pH) (E524)
Geconcentreerd fosforzuur (voor aanpassing pH) (E338)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities. Niet in de vriezer bewaren.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit
1,5 ml oplossing in een voorgevulde spuit (type I-glas) met zuigerstop (bromobutylrubber met een fluoroteclaag), met naald en stugge naaldbescherming.
Verpakkingsgrootte: één voorgevulde spuit.
Voorgevulde spuit met naaldbeschermer
1,5 ml oplossing in een voorgevulde spuit (type I-glas) met zuigerstop (bromobutylrubber met een fluoroteclaag), met naald en stugge naaldbescherming, met een naaldbeschermer.
Verpakkingsgrootte: één voorgevulde spuit met naaldbeschermer.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Leqvio moet vóór toediening visueel worden geïnspecteerd. De oplossing moet helder, kleurloos tot lichtgeel en geheel vrij van deeltjes zijn. Als de oplossing zichtbare deeltjes bevat, mag de oplossing niet worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1494/001
EU/1/20/1494/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 09 december 2020
Datum van laatste verlenging: 30 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.