


SmPC (samenvatting van de productkenmerken) - Tryngolza
1. NAAM VAN HET GENEESMIDDEL
Tryngolza 80 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde pen met een enkele dosis bevat 80 mg olezarsen (als olezarsennatrium) in 0,8 ml oplossing.
Elke ml bevat 100 mg olezarsen (als olezarsennatrium).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze tot gele oplossing met een pH van ongeveer 7,4 en een osmolaliteit van ongeveer 290 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tryngolza is geïndiceerd voor gebruik bij volwassen patiënten als aanvulling op een dieet voor de behandeling van genetisch bevestigd familiair chylomicronemiesyndroom (FCS).
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosis olezarsen is 80 mg, eenmaal per maand toegediend door middel van subcutane injectie.
Overgeslagen dosis
Als een dosis is overgeslagen, moet Tryngolza zo snel mogelijk worden toegediend. De toediening met maandelijkse intervallen moet worden hervat vanaf de datum van de meest recent toegediende dosis.
Bijzondere populaties
Oudere patiënten
Een dosisaanpassing is niet nodig voor patiënten ≥ 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Een dosisaanpassing is niet nodig bij patiënten met een lichte of matige nierfunctiestoornis (geschatte glomerulaire filtratiesnelheid [eGFR] ≥ 30 tot < 90 ml/min/1,73 m2) (zie rubriek 5.2).
Olezarsen is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis of nierfalen en mag bij deze patiënten uitsluitend worden gebruikt als het verwachte klinische voordeel opweegt tegen het risico.
Leverfunctiestoornis
Een dosisaanpassing is niet nodig bij patiënten met een lichte leverfunctiestoornis (totaalbilirubine ≤ bovengrens van de normale waarde [ULN] en aspartaataminotransferase [ASAT] > ULN, of totaalbilirubine > 1-1,5 × ULN ongeacht de ASAT-waarde) (zie rubriek 5.2).
Olezarsen is niet onderzocht bij patiënten met een matige of ernstige leverfunctiestoornis en mag bij deze patiënten uitsluitend worden gebruikt als het verwachte klinische voordeel opweegt tegen het risico.
Pediatrische patiënten
De veiligheid en werkzaamheid van dit geneesmiddel bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar (zie rubriek 5.1).
Wijze van toediening
Dit geneesmiddel is uitsluitend bestemd voor subcutaan gebruik. Het mag niet intramusculair worden toegediend.
Elke voorgevulde pen is uitsluitend bestemd voor eenmalig gebruik.
Patiënten en/of verzorgers moeten een training krijgen in het toedienen van dit geneesmiddel in overeenstemming met de uitgebreide instructies voor gebruik aan het einde van de bijsluiter.
Dit geneesmiddel moet in de buik of de voorkant van het bovenbeen worden toegediend. De achterkant van de bovenarm kan ook worden gebruikt als injectieplaats als een beroepsbeoefenaar in de gezondheidszorg of een verzorger de injectie toedient. Het mag niet worden geïnjecteerd in huid die gekneusd, gevoelig, rood of hard is, en niet in littekens of beschadigde huid; het gebied rondom de navel moet vermeden worden.
Sommige patiënten vertonen mogelijk na 6 maanden geen respons op de behandeling; in dergelijke gevallen moet door de voorschrijvend arts op individuele basis worden overwogen de behandeling met olezarsen te staken.
Voor instructies over hantering van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Overgevoeligheidsreacties
Overgevoeligheidsreacties (waaronder symptomen in de vorm van diffuus erytheem en koude rillingen) zijn gemeld bij patiënten die behandeld werden met Tryngolza (zie rubriek 4.8). Als zich een ernstige overgevoeligheidsreactie voordoet, moet de behandeling met Tryngolza onmiddellijk worden gestaakt en moet een gepaste behandeling worden ingesteld.
Algemeen
Er zijn beperkte veiligheidsgegevens over het gebruik van olezarsen bij patiënten met FCS ten tijde van de verlening van de vergunning voor het in de handel brengen. Hoewel tijdens de klinische ontwikkeling geen ernstige risico's op trombocytopenie, hepatotoxiciteit of renale toxiciteit zijn vastgesteld, zijn deze bijwerkingen wel waargenomen bij sommige antisense-oligonucleotiden en kunnen ze niet volledig worden uitgesloten.
Gebruik bij patiënten met een laag aantal trombocyten
Bij sommige patiënten met FCS kan het trombocytenaantal in de tijd variëren vanwege het natuurlijk beloop en de progressie van de ziekte. Er zijn beperkte gegevens beschikbaar over het gebruik van olezarsen bij patiënten met een trombocytentelling < 100.000/mm3.
Hulpstof met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 80 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
In-vitro-onderzoeken duiden erop dat olezarsen geen substraat of remmer is van transporteiwitten, geen interactie vertoont met geneesmiddelen die in sterke mate binden aan plasma-eiwitten, en geen remmer of inductor is van cytochroom P450 (CYP)-enzymen. Therapeutische oligonucleotiden, waaronder olezarsen, zijn doorgaans geen substraten van CYP-enzymen. Daarom wordt niet verwacht dat olezarsen interacties veroorzaakt of beïnvloed wordt door interacties die gemedieerd worden door transporteiwitten, binding aan plasma-eiwit of CYP-enzymen.
Tryngolza kan gebruikt worden met andere lipidenverlagende geneesmiddelen, bijvoorbeeld statinen en fibraten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van olezarsen bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van Tryngolza te vermijden tijdens de zwangerschap, en moeten vrouwen die zwanger kunnen worden effectieve anticonceptie toepassen.
Borstvoeding
Er is geen informatie over de uitscheiding van olezarsen/metabolieten in de moedermelk, de effecten van olezarsen op met moedermelk gevoede pasgeborenen/zuigelingen, of de effecten van olezarsen op de melkproductie bij vrouwen die met olezarsen werden behandeld (zie rubriek 5.3).
Het ongeconjugeerde antisense-oligonucleotide (ASO), dat dezelfde nucleotidensequentie heeft maar dan zonder N-acetylgalactosamine (GalNAc), was in zeer geringe concentratie aanwezig in de melk van zogende muizen. Producten op basis van oligonucleotiden hebben doorgaans een lage orale biologische beschikbaarheid. Vanwege de lage orale biologische beschikbaarheid van dit geneesmiddel wordt het onwaarschijnlijk geacht dat geringe waarden in de moedermelk leiden tot klinisch relevante waarden bij met moedermelk gevoede pasgeborenen/zuigelingen.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van dit geneesmiddel op de vruchtbaarheid bij mensen.
Bij muizen werden geen negatieve effecten van olezarsen op de vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Olezarsen heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij patiënten met FCS waren de vaakst gemelde bijwerkingen tijdens behandeling met olezarsen injectieplaatserytheem (17%), hoofdpijn (16%), artralgie (15%) en braken (10%).
Lijst van bijwerkingen in tabelvorm
De veiligheidsgegevens die hieronder worden beschreven, geven de blootstelling aan olezarsen weer bij 89 patiënten met FCS in klinische onderzoeken die ten minste één dosis olezarsen kregen. Van deze patiënten werden 77 patiënten gedurende ten minste 6 maanden behandeld en 65 patiënten gedurende ten minste 12 maanden. De gemiddelde duur van behandeling voor deze patiënten was 521 dagen (bereik: 28 tot 1.080 dagen).
Bijwerkingen worden vermeld per systeem/orgaanklasse volgens MedDRA. De frequentie van bijwerkingen wordt gedefinieerd met de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen vermeld in volgorde van afnemende ernst.
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheid | |
| Zenuwstelselaandoeningen | Hoofdpijn | |
| Maagdarmstelselaandoeningen | Braken | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Myalgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatserytheem | Injectieplaatsverkleuring Koude rillingen Injectieplaatspijn Zwelling van injectieplaats |
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheid
Overgevoeligheid is waargenomen bij gebruik van olezarsen. Ernstige overgevoeligheidsreacties (waaronder symptomen van bronchospasme, verspreid erytheem, aangezichtszwelling, urticaria, koude rillingen en myalgieën) zijn waargenomen bij 2 patiënten in klinische onderzoeken. Bij beide patiënten was het voorval acuut, was er behandeling nodig en resulteerde het in staken van de behandeling.
Injectieplaatsreacties
Injectieplaatsreacties kwamen voor bij met olezarsen behandelde patiënten met FCS. Deze lokale reacties waren doorgaans licht van aard en bestonden uit injectieplaatserytheem (17%), -verkleuring (9%), -pijn (6%) en -zwelling (5%). Deze voorvallen zijn zelfbeperkend of kunnen doorgaans worden beheerst middels symptomatische behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering moeten patiënten nauwlettend worden geobserveerd en moet ondersteunende zorg worden gegeven, indien nodig.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidenmodificerende middelen, overige lipidenmodificerende middelen; anatomische, therapeutische en chemische classificatie (ATC-code): nog niet toegewezen
Werkingsmechanisme
Olezarsen is een conjugaat van een antisense-oligonucleotide met tri-antennair N-acetylgalactosamine (GalNAc3) dat de afbraak van messenger-ribonucleïnezuur (mRNA) van apolipoproteïne C3 (apo-C3) veroorzaakt, door selectieve binding aan dit mRNA, wat leidt tot door ribonuclease H1 (RNase H1) gemedieerde splitsing van apo-C3-mRNA. Olezarsen is perfect complementair aan de plaats op de chromosoom 11-posities 116.833.046 tot en met 116.833.065, wat overeenkomt met het apo-C3-gen volgens Ensembl versie 109 (build GRCh38) van het homo sapiens-genoom. Dit resulteert in specifieke verlagingen van het apo-C3-eiwit in serum, wat leidt tot dalingen van plasmatriglyceriden. Onderzoeken duiden erop dat apo-C3 zowel het triglyceridenmetabolisme reguleert alsook de klaring via de lever van chylomicronen en andere triglyceridenrijke lipoproteïnen.
Farmacodynamische effecten
Effecten van olezarsen op lipidenparameters
In een klinisch fase 3-onderzoek bij patiënten met FCS (Balance-onderzoek) leidde de toediening van olezarsen tot een daling van apo-C3, triglyceriden (TG), chylomicrontriglyceriden, apolipoproteïne B48 (apo-B48), totaal cholesterol (TC) en non-high-density-lipoproteïne-cholesterol (non-HDL-C). Het leidde ook tot een stijging van high-density-lipoproteïne-cholesterol (HDL-C), totaal apolipoproteïne B (apo-B) en low-density-lipoproteïne-cholesterol (LDL-C). Voor 74% van de patiënten bleven de gemiddelde LDL-C-waarden binnen het normale bereik (d.w.z. < 70 mg/dl).
Elektrofysiologie van het hart
Bij een dosis 1,5 maal de aanbevolen maximumdosis voor olezarsen werd geen klinisch significante verlenging van het gecorrigeerde QT-interval waargenomen.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van olezarsen werden onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch multicenteronderzoek (Balance-onderzoek) waarin 66 volwassen patiënten met FCS werden opgenomen. De patiënten werden gescreend en ingeschreven op basis van gedocumenteerde loss-of-function-varianten in diverse genen waarvan bekend is dat ze leiden tot volledige of gedeeltelijke afwezigheid van de werking van lipoproteïnelipase, een enzym dat TG’s die door TG-rijke lipoproteïnen worden getransporteerd, hydrolyseert tot vrije vetzuren. Na een run-inperiode van ≥ 4 weken waarin patiënten een dieet met ≤ 20 g vet per dag bleven volgen, werden patiënten in een verhouding van 1:1 willekeurig toegewezen aan cohort A (50 mg) of cohort B (80 mg). Elke cohort werd verder gerandomiseerd in een verhouding van 2:1 naar respectievelijk olezarsen en placebo, toegediend door middel van subcutane injectie, gedurende een behandelingsperiode van 53 weken.
De belangrijkste inclusiecriteria voor het onderzoek waren: een diagnose FCS bevestigd door middel van documentatie van homozygoot, samengesteld heterozygoot of dubbel heterozygoot voor loss-of-function-mutaties in genen die type 1 veroorzaken (zoals lipoproteïnelipase [LPL], Glycosylphosphatidylinositol Anchored High Density Lipoprotein Binding Protein 1 [GPIHBP1], apolipoproteïne A5 [APOA5], apolipoproteïne C2 [APOC2], glycerol-3-fosfaatdehydrogenase 1 [GPD1] of Lipase Maturation Factor 1 [LMF1]); en met of zonder voorgeschiedenis van pancreatitis. Een voorgeschiedenis van pancreatitis werd gedefinieerd als een geregistreerde diagnose acute pancreatitis of ziekenhuisopname vanwege hevige buikpijn die overeenstemt met acute pancreatitis zonder andere diagnose, binnen 10 jaar vóór de screening. De inclusie van patiënten zonder voorgeschiedenis van pancreatitis was begrensd tot 35% (d.w.z. ≤ 21 van de 60 geplande patiënten).
De demografische kenmerken en kenmerken van de patiënten bij baseline waren over het algemeen vergelijkbaar voor de 3 behandelingsgroepen. In totaal werden 66 patiënten geïncludeerd. De gemiddelde leeftijd was 45 jaar, 38 patiënten waren vrouwen (58%), 56 patiënten waren wit (85%) en 59 patiënten waren van niet-hispanic en niet-latino afkomst (89%). Van de in totaal 66 patiënten hadden er 55 (83%) een loss-of-function-mutatie in het LPL-gen, waaronder 40 patiënten (61%) met een homozygote LPL-mutatie en 11 patiënten (17%) met andere causatieve varianten in de genen APOA5, GPIHBP1, LMF1 en APOC2. Het percentage patiënten met diabetes bij inclusie bedroeg 32% in de groep met 80 mg olezarsen en 14% in de groep met 50 mg olezarsen, vergeleken met 26% in de placebogroep. Over alle behandelingsgroepen heen werden de geïncludeerde patiënten bij aanvang van het onderzoek behandeld met statinen (24%), omega-3-vetzuren (38%), fibraten (46%) of andere lipidenverlagende therapieën (9%). Patiënten die een lipidenverlagende therapie kregen, moesten stabiele doses hebben gebruikt gedurende ten minste 4 weken vóór de screening en moesten gedurende het gehele onderzoek stabiele doses blijven krijgen. Bovendien moesten alle patiënten hun voorgeschreven dieet blijven volgen gedurende het gehele onderzoek. 71% van alle patiënten had een voorgeschiedenis van gedocumenteerde acute pancreatitis in de voorafgaande 10 jaar. De gemiddelde (standaarddeviatie [SD]) nuchtere TG-waarde bij baseline was 2.629,5 (1.315,45) mg/dl.
Bij het primaire werkzaamheidseindpunt, gedefinieerd als de procentuele verandering in nuchtere triglyceriden vanaf baseline tot maand 6 (gemiddelde van week 23, 25 en 27), leidde olezarsen tot een statistisch significante daling van de triglyceridenwaarden in de groep van 80 mg vergeleken met placebo; zie tabel 2 hieronder. Olezarsen 50 mg is geen goedgekeurd doseringsschema voor FCS en verdere analyses worden niet gegeven.
Tabel 2: Gemiddelde veranderingen ten opzichte van baseline (BL) en procentuele verandering in kleinste-kwadratengemiddelde (%) ten opzichte van baseline in lipiden-/lipoproteïneparameters bij patiënten met FCS in maand 6 en 12 (Balance-onderzoek)
| Parameter (mg/dl) | Olezarsen 80 mg N = 22 | Placebo N = 23 | Olezarsen 80 mg vs. placebo | |||||
| BL | % veran-dering in maand 6 | % veran-dering in maand 12 | BL | % veran-dering in maand 6 | % veran-dering in maand 12 | Behandelverschil (95%-BI) | ||
| in maand 6 | in maand 12 | |||||||
| Triglyceriden | 2.613,1 | -32 | -39 | 2.595,7 | +12 | +21 | -43,5* (-69,1; -17, 9) | -59,4† (-90,7; -28, 1) |
| Apo-C3 | 27,5 | -66 | -64 | 27,7 | +8 | +17 | -73,7† (-94,6; -52, 8) | -81,3† (-104,7; -57 ,9) |
| Apo-B48 | 11,6 | -59 | -79 | 14,2 | +25 | -4 | -84,0† (-137,0; -31 ,0) | -75,6 (-153,2; +1,9) |
| Non-HDL-C | 262,9 | -19 | -28 | 271,3 | +5 | +12 | -24,2† (-40,5; -7,9 ) | -39,7† (-63,1; -16, 3) |
Afkortingen: apo-B48 = apolipoproteïne B48; apo-C3 = apolipoproteïne C3;
non-HDL-C = non-high-density-lipoproteïne-cholesterol; N = aantal patiënten; BI = betrouwbaarheidsinterval; BL = baseline.
Opmerking: De resultaten van de analyses waren gebaseerd op een covariantieanalysemodel met als vaste effecten de behandeling, de twee stratificatiefactoren van de randomisatie, voorgeschiedenis van pancreatitis binnen 10 jaar vóór de screening (ja vs. nee) en eerdere behandeling met ongeconjugeerd ASO (ja vs. nee), en als covariabele de loggetransformeerde baselinewaarde. Ontbrekende gegevens werden geïmputeerd met imputatie van wash-out met placebo. De 95%-BI’s van de behandelverschillen werden berekend met een robuuste schatter voor de variantie.
* Statistische significantie bereikt (p-waarde < 0,05).
† Nominale significantie bereikt (p-waarde < 0,05).
De voor placebo gecorrigeerde procentuele verandering in TG-waarden in maand 12 ten opzichte van baseline in de groep behandeld met 80 mg olezarsen was nominaal significant (Tabel 2). Na toediening van de dosis van 80 mg olezarsen per 4 weken werd een daling van nuchtere apo-C3 waargenomen bij de eerste beoordeling (week 5). De voor placebo gecorrigeerde procentuele verandering ten opzichte van baseline was -57%, -69%, -74% en -81% in respectievelijk maand 1, 3, 6 en 12. Verlagingen van de gehaltes apo-B48 en non-HDL-C in de groep behandeld met 80 mg olezarsen werden aangetoond in maand 6 en bleven behouden tot en met maand 12. De gemiddelde procentuele veranderingen in TG-waarden in de loop van de tijd ten opzichte van baseline toonden een consistent verlagend effect aan gedurende de 12 maanden durende behandelingsperiode (Figuur 1).
Figuur 1: Procentuele verandering in nuchtere triglyceridengehaltes in de loop van de tijd
(Balance-onderzoek)
Gedurende de 12 maanden durende behandelingsperiode was de numerieke incidentie van pancreatitis bij patiënten behandeld met 80 mg olezarsen lager dan met placebo (1 patiënt had 1 voorval van beoordeelde acute pancreatitis in de groep met 80 mg olezarsen ten opzichte van 11 voorvallen bij 7 patiënten in de placebogroep). De tijd tot het eerste voorval van pancreatitis was langer in de groep met 80 mg olezarsen (357 dagen) dan in de groep met placebo (9 dagen). Het gemiddelde aantal voorvallen van pancreatitis per 100 patiëntjaren was 4,37 voor de gehele groep met olezarsen (groep van 80 mg en van 50 mg) vergeleken met 36,31 voor de placebogroep. De gemiddelde verhouding van voorvallen van pancreatitis voor de gehele groep met olezarsen ten opzichte van placebo was 0,12 (95%-BI: 0,022; 0,656).
Oudere patiënten
In klinische onderzoeken waren 111 patiënten (38%), behandeld met olezarsen, ≥ 65 jaar. Voor de veiligheid en werkzaamheid werden er over het geheel genomen geen verschillen waargenomen tussen deze patiënten en jongere volwassen patiënten.
Immunogeniciteit
In het Balance-onderzoek, met een behandelingsduur van maximaal 53 weken, werden zeer vaak antigeneesmiddelantilichamen (anti-drug antibodies, ADA) gedetecteerd, waarbij 18 van de 43 patiënten (42%) die met olezarsen werden behandeld, tijdens de behandeling ADA ontwikkelden. Er werden geen aanwijzingen waargenomen dat ADA invloed zouden hebben op de farmacodynamiek, veiligheid of werkzaamheid; de gegevens zijn echter beperkt.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met olezarsen in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van FCS (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van olezarsen werden geëvalueerd na subcutane toediening van enkelvoudige en meervoudige doses (eenmaal per week en eenmaal per 4 weken) bij gezonde proefpersonen, en meervoudige doses (eenmaal per 4 weken) bij patiënten met FCS. 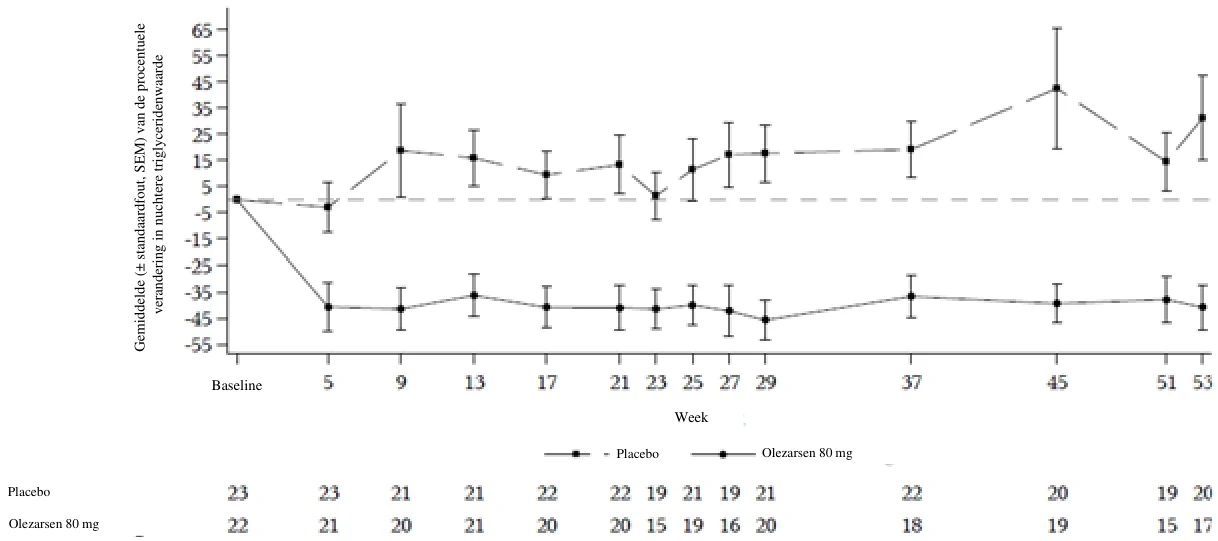
De maximumconcentratie (Cmax) en de oppervlakte onder de curve (AUC) van olezarsen vertoonden een enigszins grotere dan dosisproportionele stijging na enkelvoudige subcutane doses die varieerden van 10 tot 120 mg (d.w.z. 0,13 tot 1,5 maal de aanbevolen dosis) bij gezonde vrijwilligers.
Na een maandelijkse toediening van 80 mg bij patiënten met FCS waren populatieschattingen (gemiddelde ± SD) van de Cmax bij steady state en de AUC gedurende het doseringsinterval (AUCτ) respectievelijk 883 ± 662 ng/ml en 7.440 ± 3.880 ng*uur/ml. Na herhaalde toediening (eenmaal per 4 weken) werd geen accumulatie van de Cmax en AUC van olezarsen waargenomen.
Absorptie
Op basis van populatieschattingen wordt olezarsen na subcutane toediening snel geabsorbeerd, waarbij de tijd tot de maximumconcentratie in plasma ongeveer 2 uur na de dosis is.
Distributie
De verwachting is dat olezarsen na subcutane toediening voornamelijk gedistribueerd wordt naar de lever en de nierschors. Olezarsen is in vitro gebonden aan humane plasma-eiwitten (> 99%). De populatieschatting voor het schijnbare centrale distributievolume is 91,9 l en voor het schijnbare perifere distributievolume 2.960 l.
Biotransformatie
Olezarsen is geen substraat voor het CYP-metabolisme, en wordt door endo- en exonucleasen gemetaboliseerd tot korte oligonucleotidefragmenten van variabele grootte.
Eliminatie
De terminale eliminatiehalfwaardetijd bedraagt ongeveer 4 weken.
De gemiddelde fractie van ongewijzigd ASO dat in de urine werd uitgescheiden, was minder dan 1% van de toegediende dosis binnen 24 uur.
Immunogeniciteit
De waargenomen incidentie van ADA is in grote mate afhankelijk van de gevoeligheid en specificiteit van de assay. In het Balance-onderzoek had de aanwezigheid van ADA geen invloed op de Cmax van olezarsen in plasma, maar leidde deze wel tot een stijging van de dalconcentraties (Cdal).
Bijzondere populaties
Nierfunctiestoornis
Er zijn geen formele klinische onderzoeken uitgevoerd naar het effect van een nierfunctiestoornis op de farmacokinetiek van olezarsen. Een farmacokinetische en farmacodynamische populatieanalyse duidde niet op klinisch betekenisvolle verschillen in de farmacokinetiek of farmacodynamiek van olezarsen op basis van een lichte of matige nierfunctiestoornis (eGFR ≥ 30 tot < 90 ml/min/1,73 m2).
Olezarsen is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis of nierfalen.
Leverfunctiestoornis
Er zijn geen formele klinische onderzoeken uitgevoerd naar het effect van een leverfunctiestoornis op de farmacokinetiek van olezarsen. Een farmacokinetische en farmacodynamische populatieanalyse duidde niet op klinisch betekenisvolle verschillen in de farmacokinetiek of farmacodynamiek van olezarsen op basis van een lichte leverfunctiestoornis (totaalbilirubine ≤ ULN en ASAT > ULN; of totaalbilirubine > 1-1,5 × ULN ongeacht de ASAT-waarde).
Olezarsen is niet onderzocht bij patiënten met een matige of ernstige leverfunctiestoornis.
Leeftijd, geslacht, gewicht en ras
Op basis van de farmacokinetische en farmacodynamische populatieanalyse hebben lichaamsgewicht (variërend van 45 tot 131 kg), geslacht en ras geen klinisch betekenisvol effect op de blootstelling aan olezarsen of verlagingen van apo-C3 en triglyceriden bij steady state.
Over het geheel genomen zijn er geen verschillen in farmacokinetiek waargenomen tussen volwassen en oudere patiënten (leeftijd ≥ 65 jaar).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
In dieronderzoeken met de ongeconjugeerde vorm van olezarsen, volanesorsen, duidden de beschikbare gegevens erop dat volanesorsen in zeer geringe hoeveelheden in de melk wordt uitgescheiden. Vanwege de lage orale biologische beschikbaarheid van volanesorsen wordt het onwaarschijnlijk geacht dat deze geringe concentraties in de melk zouden leiden tot systemische blootstelling als gevolg van de lactatie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaat (E339)
Dinatriumwaterstoffosfaat (E339)
Natriumchloride
Water voor injectie
Natriumhydroxide (voor aanpassing van de pH) (E524)
Zoutzuur (voor aanpassing van de pH) (E507)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Bewaren in de oorspronkelijke doos ter bescherming tegen licht.
Tryngolza kan in de oorspronkelijke verpakking bij kamertemperatuur (maximaal 30 °C) worden bewaard gedurende maximaal 6 weken. Indien het niet binnen die 6 weken wordt gebruikt, moet het worden weggegooid.
6.5 Aard en inhoud van de verpakking
0,8 ml oplossing voor injectie in een spuit van type I-glas met een aan de spuit bevestigde roestvrijstalen naald, harde naaldbescherming en zuigerstop van gesiliconiseerd chloorbutylelastomeer. De spuit is gemonteerd tot een voorgevulde wegwerppen met een enkele dosis.
Verpakkingsgrootte van één voorgevulde pen.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De voorgevulde pen met een enkele dosis moet ten minste 30 minuten vóór gebruik uit de koelkast (2 °C tot 8 °C) worden genomen om deze vóór de injectie op kamertemperatuur (maximaal 30 °C) te laten komen. Andere opwarmmethoden (bijvoorbeeld warm water of magnetron) mogen niet worden gebruikt.
Het geneesmiddel moet vóór toediening visueel worden gecontroleerd. De oplossing moet een heldere en kleurloze tot gele vloeistof zijn. Het is normaal dat er in de oplossing luchtbelletjes te zien zijn. Als de oplossing troebel is of zichtbare deeltjes bevat, mag de inhoud niet worden geïnjecteerd en moet het geneesmiddel aan de apotheek worden geretourneerd. Niet gebruiken als de oplossing bevroren lijkt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum AB (publ)
SE-112 76
Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1969/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 september 2025.
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.