


SmPC (samenvatting van de productkenmerken) - Nilemdo
1. NAAM VAN HET GENEESMIDDEL
Nilemdo 180 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 180 mg bempedoïnezuur.
Hulpstof(fen) met bekend effect
Elke 180 mg filmomhulde tablet bevat 28,5 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Witte tot gebroken witte, ovale, filmomhulde tablet van ongeveer 13,97 × 6,60 × 4,80 mm, met de inscriptie “180” aan één kant en “ESP” aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hypercholesterolemie en gemengde dyslipidemie
Nilemdo is geïndiceerd voor gebruik bij volwassenen met primaire hypercholesterolemie (heterozygoot familiair en niet-familiair) of gemengde dyslipidemie als aanvulling op een dieet:
•
| in combinatie met een statine of een statine samen met andere lipidenverlagende therapieën bij | ||||
| patiënten die niet in staat zijn hun doelen voor ‘low-density lipoprotein’-cholesterol (LDL-C) te | ||||
| bereiken met een maximaal verdraagbare dosis van een statine (zie rubriek 4.2, 4.3 en 4.4) of, | ||||
•
| alleen of in combinatie met andere lipidenverlagende therapieën bij patiënten die statine- | |
| intolerant zijn of voor wie een statine gecontra-indiceerd is. | |
Cardiovasculaire aandoeningen
Nilemdo is geïndiceerd voor gebruik bij volwassenen met vastgestelde atherosclerotische cardiovasculaire aandoeningen of een hoog risico hierop, om het cardiovasculaire risico te verminderen door het LDL-C-gehalte te verlagen, als aanvulling op de correctie van andere risicofactoren:
- bij patiënten met een maximaal verdraagbare dosis van een statine met of zonder ezetimibe of,
- alleen of in combinatie met ezetimibe bij patiënten die statine-intolerant zijn of voor wie een statine gecontra-indiceerd is.
Zie rubriek 5.1 voor onderzoeksresultaten met betrekking tot de effecten op LDL-C, cardiovasculaire voorvallen en de onderzochte populaties.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering van Nilemdo is eenmaal daags één filmomhulde tablet van 180 mg.
Gelijktijdige simvastatinetherapie
| Wanneer Nilemdo samen met simvastatine wordt toegediend, moet de dosis simvastatine worden | ||||
| beperkt tot 20 mg per dag (of 40 mg per dag voor patiënten met ernstige hypercholesterolemie en een | ||||
| hoog risico op cardiovasculaire complicaties, die hun behandeldoel met een lagere dosis niet hebben | ||||
| bereikt en wanneer de voordelen naar verwachting opwegen tegen de potentiële risico’s) (zie | ||||
| rubriek 4.4 en 4.5). | ||||
Bijzondere populaties
Oudere patiënten
Bij oudere patiënten is geen dosisaanpassing nodig (zie rubriek 5.2).
Patiënten met een nierfunctiestoornis
Bij patiënten met een lichte of matige nierfunctiestoornis is geen dosisaanpassing nodig. Er zijn beperkte gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis (gedefinieerd als geschatte glomerulaire filtratiesnelheid [eGFR] < 30 ml/min/1,73 m2), en patiënten met nieraandoeningen in het eindstadium (end-stage renal disease, ESRD) die dialyse ondergaan (zie rubriek 5.2). Extra monitoring van bijwerkingen kan bij deze patiënten gerechtvaardigd zijn wanneer Nilemdo wordt toegediend (zie rubriek 4.4).
Patiënten met een leverfunctiestoornis
Bij patiënten met een lichte of matige leverfunctiestoornis (Child-Pugh A of B) is geen dosisaanpassing nodig. Er zijn geen gegevens beschikbaar voor patiënten met een ernstige leverfunctiestoornis (Child-Pugh C). Periodieke leverfunctietests moeten worden overwogen bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Nilemdo bij kinderen jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Elke filmomhulde tablet moet oraal worden ingenomen met of zonder voedsel. De tablet moet in zijn geheel worden ingeslikt.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap (zie rubriek 4.6).
- Gelijktijdig gebruik met simvastatine > 40 mg per dag (zie rubriek 4.2, 4.4 en 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Potentieel risico op myopathie bij gelijktijdig gebruik van statines
Bempedoïnezuur verhoogt de plasmaconcentraties van statines (zie rubriek 4.5). Patiënten die Nilemdo als aanvullende therapie bij een statine krijgen, moeten worden gecontroleerd op bijwerkingen die gepaard gaan met het gebruik van hoge doses statines. Statines veroorzaken soms myopathie. In zeldzame gevallen kan myopathie de vorm aannemen van rabdomyolyse met of zonder acuut nierfalen secundair aan myoglobinurie, en kan dit leiden tot een dodelijke afloop. Alle patiënten die Nilemdo in aanvulling op een statine krijgen, moeten worden geïnformeerd over het potentieel verhoogde risico op myopathie en moeten eventuele onverklaarde spierpijn, -gevoeligheid of -zwakte onmiddellijk melden. Als dergelijke symptomen zich voordoen terwijl een patiënt een behandeling ondergaat met Nilemdo en een statine, moet een lagere dosering van dezelfde statine of een alternatieve statine, of beëindiging van Nilemdo en het opstarten van een alternatieve lipidenverlagende behandeling worden overwogen onder nauwlettende monitoring van het lipidengehalte en de bijwerkingen. Als de myopathie wordt bevestigd door een creatinefosfokinase (CPK)-spiegel > 10 × bovengrens van normaal (ULN), moeten Nilemdo en eventuele statines die de patiënt gelijktijdig inneemt onmiddellijk worden stopgezet.
Myositis met een CPK-spiegel > 10 × ULN werd zelden gemeld met bempedoïnezuur en achtergrondtherapie met simvastatine 40 mg. Er mag geen gebruik worden gemaakt van doses simvastatine > 40 mg gelijktijdig met Nilemdo (zie rubriek 4.2 en 4.3).
Gelijktijdig gebruik van fibraten
In klinische onderzoeken en postmarketingmeldingen leidde gelijktijdige toediening van fibraten met bempedoïnezuur bij sommige patiënten tot verhoogde triglyceriden en verlaagd ‘high-density lipoprotein’-cholesterol (HDL-C). ‘High-density lipoprotein’-cholesterol en triglyceriden moeten worden gecontroleerd (zie rubriek 4.5).
Verhoogde concentratie urinezuur in het serum
Bempedoïnezuur kan het gehalte aan urinezuur in het serum verhogen door remming van de organische aniontransporter (OAT) 2 in de niertubuli en kan hyperurikemie veroorzaken of verergeren en jicht teweegbrengen bij patiënten met een medische voorgeschiedenis van jicht of met aanleg voor jicht (zie rubriek 4.8). De behandeling met Nilemdo moet worden stopgezet als zich hyperurikemie voordoet die gepaard gaat met symptomen van jicht.
Verhoogde concentratie leverenzymen
In klinisch onderzoek zijn verhogingen > 3 × ULN in de leverenzymen alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) gemeld met bempedoïnezuur. Deze verhogingen waren asymptomatisch en gingen niet gepaard met verhogingen ≥ 2 × ULN in bilirubine of met cholestase en keerden terug naar baseline bij voortgezette behandeling of na stopzetting van de behandeling. Bij het starten van de therapie moeten leverfunctietests worden uitgevoerd. De behandeling met Nilemdo moet worden stopgezet als een toename van transaminasen van > 3 × ULN aanhoudt (zie rubriek 4.8).
Nierfunctiestoornis
Bij patiënten met een ernstige nierfunctiestoornis (gedefinieerd als eGFR < 30 ml/min/1,73 m2) en patiënten met ESRD die dialyse ondergaan, is er beperkte ervaring met bempedoïnezuur (zie rubriek 5.2). Extra monitoring van bijwerkingen kan bij deze patiënten gerechtvaardigd zijn wanneer Nilemdo wordt toegediend.
Leverfunctiestoornis
Patiënten met een ernstige leverfunctiestoornis (Child-Pugh C) zijn niet onderzocht (zie rubriek 5.2). Periodieke leverfunctietests moeten worden overwogen voor patiënten met een ernstige leverfunctiestoornis.
Anticonceptiemaatregelen bij vrouwen die zwanger kunnen worden
Alvorens te beginnen met een behandeling bij vrouwen die zwanger kunnen worden, moet passend advies worden gegeven over effectieve anticonceptiemethoden, en moet worden begonnen met effectieve anticonceptie.
Patiënten die orale anticonceptiva op basis van oestrogeen gebruiken, moeten worden geïnformeerd dat deze mogelijk niet meer effectief zullen zijn vanwege diarree en/of braken. Patiënten moeten worden geadviseerd onmiddellijk contact op te nemen met hun arts en te stoppen met de behandeling als zij van plan zijn zwanger te worden of als zij zwanger worden (zie rubriek 4.6).
Hulpstoffen
Nilemdo bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet van 180 mg (dagelijkse dosis), dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op bempedoïnezuur
Transportergemedieerde geneesmiddelinteracties
In onderzoeken naar de interactie met geneesmiddelen in vitro wordt gesuggereerd dat bempedoïnezuur, evenals de actieve metaboliet en de glucuronidevorm ervan, geen substraat zijn van algemeen gekarakteriseerde geneesmiddeltransporters, met uitzondering van bempedoïnezuurglucuronide, wat een OAT3-substraat is.
Probenecide
Probenecide, een remmer van glucuronideconjugatie, werd onderzocht om het potentiële effect van deze remmers op de farmacokinetiek van bempedoïnezuur te beoordelen. Toediening van 180 mg bempedoïnezuur met probenecide in steady-stateconcentratie resulteerde in een 1,7-voudige toename in de oppervlakte onder de curve (AUC) van bempedoïnezuur en een 1,9-voudige toename in de AUC van de actieve metaboliet (ESP15228) van bempedoïnezuur. Deze verhogingen zijn niet klinisch relevant en hebben geen invloed op het doseringsadvies.
Effecten van bempedoïnezuur op andere geneesmiddelen
Statines
De farmacokinetische interacties tussen bempedoïnezuur 180 mg en simvastatine 40 mg, atorvastatine 80 mg, pravastatine 80 mg en rosuvastatine 40 mg zijn in klinisch onderzoek beoordeeld. Toediening van een enkelvoudige dosis simvastatine 40 mg met bempedoïnezuur 180 mg in steady-stateconcentratie leidde tot een toename van de simvastatinezuurblootstelling met een factor 2. Verhogingen van 1,4 tot 1,5 maal in de AUC van atorvastatine, pravastatine en rosuvastatine (toegediend in de vorm van een enkelvoudige dosis) en/of de belangrijkste metabolieten daarvan werden waargenomen bij de gelijktijdige toediening van bempedoïnezuur 180 mg. Er zijn hogere waarden waargenomen wanneer deze statines werden toegediend met een supratherapeutische dosis van 240 mg bempedoïnezuur (zie rubriek 4.4).
Transportergemedieerde geneesmiddelinteracties
Bempedoïnezuur en de glucuronide ervan zijn zwakke remmers van de organische aniontransporterende polypeptiden (OATP) 1B1 en 1B3 in klinisch relevante concentraties. De gelijktijdige toediening van bempedoïnezuur met geneesmiddelen die een substraat zijn van OATP1B1 of OATP1B3 (d.w.z. bosentan, fimasartan, asunaprevir, glecaprevir, grazoprevir, voxilaprevir en statines zoals atorvastatine, pravastatine, fluvastatine, pitavastatine, rosuvastatine en simvastatine [zie rubriek 4.4]) kunnen leiden tot hogere plasmaconcentraties van deze geneesmiddelen.
Bempedoïnezuur remt OAT2 in vitro, wat mogelijk het mechanisme is dat verantwoordelijk is voor kleine verhogingen in serumcreatinine- en urinezuurconcentraties (zie rubriek 4.8). Remming van OAT2 door bempedoïnezuur kan ook potentieel de plasmaconcentraties verhogen van geneesmiddelen die substraten van OAT2 zijn. Bempedoïnezuur kan ook een zwakke remmer zijn van OAT3 in klinisch relevante concentraties.
Ezetimibe
De totale ezetimibeconcentratie (ezetimibe en de glucuronidevorm) en de AUC en de maximale serumconcentratie (Cmax) van ezetimibeglucuronide namen respectievelijk ongeveer 1,6- en 1,8-voudig toe wanneer een enkelvoudige dosis ezetimibe werd ingenomen met bempedoïnezuur in steady-stateconcentratie. Deze toename is waarschijnlijk te wijten aan remming van OATP1B1 door bempedoïnezuur, wat resulteert in verminderde opname door de lever en vervolgens verminderde eliminatie van ezetimibeglucuronide. De verhogingen van de AUC en Cmax voor ezetimibe waren minder dan 20%. Deze verhogingen zijn niet klinisch relevant en hebben geen invloed op het doseringsadvies.
Fibraten
In klinische onderzoeken en postmarketingmeldingen leidde gelijktijdige toediening van fibraten met bempedoïnezuur bij sommige patiënten tot verhoogde triglyceriden en verlaagd HDL-C. De omkeerbaarheid van zowel verhoogde triglyceriden als verlaagde HDL-C-waarden werd waargenomen wanneer de behandeling met ofwel bempedoïnezuur of fibraat werd stopgezet.
Wanneer bempedoïnezuur gelijktijdig met een fibraat wordt gebruikt, moeten triglyceriden en HDL-C-waarden na vier weken en daarna regelmatig worden gecontroleerd (zie rubriek 4.4).
Indien klinisch relevante verhoogde triglyceriden of verlaagde HDL-C-waarden worden gedetecteerd, moet de behandeling met ofwel bempedoïnezuur of fibraat worden stopgezet op basis van een klinisch oordeel. Triglyceriden en HDL-C-waarden moeten worden gecontroleerd tot de waarden weer zijn teruggekeerd tot de baseline.
Stijgingen van de incidentie van anemie en hyperurikemie zijn waargenomen bij patiënten die gelijktijdig bempedoïnezuur en fibraten gebruikten (zie rubriek 4.8).
Andere onderzochte interacties
Bempedoïnezuur had geen invloed op de farmacokinetiek of farmacodynamiek van metformine of de farmacokinetiek van oraal anticonceptiemiddel norethisteron/ethinylestradiol.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Nilemdo is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van bempedoïnezuur bij zwangere vrouwen. Uit dieronderzoek met bempedoïnezuur is reproductietoxiciteit gebleken (zie rubriek 5.3).
Aangezien bempedoïnezuur de cholesterolsynthese vermindert en mogelijk ook de synthese van andere cholesterolderivaten die voor de normale foetale ontwikkeling nodig zijn, kan Nilemdo schade aan de foetus veroorzaken wanneer het aan zwangere vrouwen wordt toegediend. Nilemdo moet worden stopgezet vóór de conceptie of zodra de patiënt van plan is zwanger te worden of de zwangerschap is vastgesteld (zie rubriek 4.3).
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling (zie rubriek 4.4).
Borstvoeding
Bempedoïnezuur en de actieve metaboliet daarvan worden in zeer lage hoeveelheden in de moedermelk uitgescheiden (gemiddelde relatieve zuigelingendosis ongeveer 0,5% voor bempedoïnezuur). Daarom worden bij therapeutische doses van Nilemdo geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht (zie rubriek 5.2).
Het gebruik van Nilemdo tijdens het geven van borstvoeding kan worden overwogen, waarbij het voordeel van het krijgen van borstvoeding voor het kind moet worden afgewogen tegen het voordeel van de behandeling voor de vrouw.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van Nilemdo op de vruchtbaarheid bij mensen. Op basis van dieronderzoek wordt geen effect op de voortplanting of de vruchtbaarheid verwacht bij gebruik van Nilemdo (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nilemdo heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gerapporteerde bijwerkingen van bempedoïnezuur tijdens de hoofdonderzoeken waren hyperurikemie (3,8%), pijn in de extremiteiten (3,1%), anemie (2,5%) en jicht (1,4%). Meer patiënten stopten met de behandeling met bempedoïnezuur vergeleken met placebo als gevolg van spierspasmen (0,7% versus 0,3%), diarree (0,5% versus < 0,1%), pijn in de extremiteiten (0,4% versus 0) en nausea (0,3% versus 0,2%), hoewel de verschillen tussen bempedoïnezuur en placebo niet significant waren.
Tabel met de lijst van bijwerkingen
De bijwerkingen die met bempedoïnezuur zijn gemeld en die gebaseerd zijn op de incidentiecijfers van de fase III-onderzoeken naar primaire hyperlipidemie en de voor blootstelling gecorrigeerde incidentiecijfers van het onderzoek CLEAR Outcomes, worden weergegeven volgens systeem/orgaanklasse en frequentie in tabel 1
De frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerkingen | Frequentie-categorieën |
| Bloed- en lymfestelselaandoeningen | Anemiea | Vaak |
| Verlaagd hemoglobine | Soms | |
| Voedings- en stofwisselingsstoornissen | Jicht | Vaak |
| Hyperurikemiea,b | Vaak | |
| Gewicht verlaagdc | Soms | |
| Lever- en galaandoeningen | Aspartaataminotransferase verhoogd | Vaak |
| Alanineaminotransferase verhoogd | Soms | |
| Leverfunctietest verhoogd | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | Pijn in de extremiteiten | Vaak |
| Nier- en urinewegaandoeningen | Glomerulaire filtratiesnelheid verlaagd | Vaak |
| Bloedcreatinine verhoogd | Soms | |
| Bloedureum verhoogd | Soms |
a. Zie rubriek 4.5
b. Hyperurikemie omvat hyperurikemie en bloedurinezuur verhoogd c. (Onderzoek CLEAR Outcomes) Gewichtsafname werd alleen waargenomen bij patiënten met een body mass index
(BMI) bij baseline ≥ 30 kg/m2, met een gemiddelde afname van het lichaamsgewicht van -2,28 kg gemeten in maand 36. De gemiddelde afname van het lichaamsgewicht was ≤ 0,5 kg bij patiënten met een baseline-BMI van 25 tot < 30 kg/m2. Bempedoïnezuur ging niet gepaard met een gemiddelde verandering in lichaamsgewicht bij patiënten met een baseline-BMI < 25 kg/m2.
Beschrijving van geselecteerde bijwerkingen
Verhoogde leverenzymwaarden
Verhogingen van serumtransaminasen (ASAT en/of ALAT) zijn gemeld met bempedoïnezuur. In de fase III-onderzoeken naar primaire hyperlipidemie was de incidentie van verhogingen (≥ 3 × ULN) in levertransaminasewaarden 0,7% voor patiënten die werden behandeld met bempedoïnezuur en 0,3% voor placebo. In het onderzoek CLEAR Outcomes kwam de incidentie van verhogingen > 3 × ULN in levertransaminasewaarden vaker voor bij patiënten behandeld met bempedoïnezuur (1,6%) dan bij patiënten behandeld met placebo (1,0%). Deze verhogingen in transaminasen waren niet geassocieerd met ander bewijs van leverdisfunctie (zie rubriek 4.4).
Verhoogde concentratie urinezuur in het serum
Verhogingen in urinezuur in het serum werden waargenomen in klinische onderzoeken met bempedoïnezuur, mogelijk als gevolg van remming van OAT2 in de niertubuli (zie rubriek 4.5). In de fase III-onderzoeken naar primaire hyperlipidemie werd een gemiddelde toename van 47,6 micromol/l (0,8 mg/dl) in urinezuur waargenomen ten opzichte van baseline met bempedoïnezuur in week 12. De verhogingen in serumurinezuur traden gewoonlijk binnen de eerste 4 weken van de behandeling op en keerden na stopzetting van de behandeling weer terug naar baseline. In de fase III-onderzoeken naar primaire hyperlipidemie werd jicht gemeld bij 1,4% van de patiënten die werden behandeld met bempedoïnezuur en bij 0,4% van de patiënten die met placebo werden behandeld (zie rubriek 4.4). In het onderzoek CLEAR Outcomes werd in maand 3 een gemiddelde toename van 47,6 micromol/l (0,8 mg/dl) in urinezuur waargenomen ten opzichte van baseline bij patiënten behandeld met bempedoïnezuur, en jicht werd ook vaker gemeld bij patiënten behandeld met bempedoïnezuur (3,1%) dan bij patiënten behandeld met placebo (2,1%). In beide behandelingsgroepen was de kans groter dat de patiënten die jicht meldden een medische voorgeschiedenis van jicht en/of een urinezuurgehalte boven de ULN bij baseline hadden. Bij patiënten die gelijktijdig werden behandeld met bempedoïnezuur en een fibraat, werd een stijging van de incidentie van hyperurikemie waargenomen. In het onderzoek CLEAR Outcomes werd hyperurikemie vaker gemeld bij patiënten behandeld met bempedoïnezuur die bij baseline een fibraat gebruikten (19,5%) dan bij patiënten die geen fibraat gebruikten (10,4%); zie rubriek 4.5. Er was geen stijging van de incidentie van jicht bij patiënten behandeld met bempedoïnezuur die bij baseline een fibraat gebruikten (1,1%) vergeleken met patiënten die geen fibraat gebruikten (3,2%).
Effecten op serumcreatinine en bloedureumstikstof
Van bempedoïnezuur is aangetoond dat het serumcreatinine en bloedureumstikstof (BUN) verhoogt. In de fase III-onderzoeken naar primaire hyperlipidemie werd een gemiddelde toename van 4,4 micromol/l (0,05 mg/dl) in serumcreatinine en een gemiddelde toename van 0,61 mmol/l (1,7 mg/dl) in BUN ten opzichte van baseline waargenomen met bempedoïnezuur in week 12. De verhogingen in serumcreatinine en BUN vonden gewoonlijk plaats in de eerste 4 weken van de behandeling, bleven stabiel en keerden na stopzetting van de behandeling weer terug naar baseline. Vergelijkbare gemiddelde toenames in serumcreatinine (5,8 micromol/l (0,066 mg/dl)) en in BUN (0,82 mmol/l (2,3 mg/dl)) werden waargenomen met bempedoïnezuur in het onderzoek CLEAR Outcomes.
De waargenomen verhogingen in serumcreatinine kunnen in verband worden gebracht met de door bempedoïnezuur veroorzaakte remming van de OAT2-afhankelijke creatininesecretie in de niertubuli (zie rubriek 4.5), een interactie tussen het geneesmiddel en een endogeen substraat, wat niet lijkt te wijzen op een verslechtering van de nierfunctie. Dit effect moet in aanmerking worden genomen bij het interpreteren van veranderingen in de geschatte creatinineklaring bij patiënten die behandeld worden met Nilemdo, met name bij patiënten met medische aandoeningen of die geneesmiddelen ontvangen waarvoor controle van de geschatte creatinineklaring vereist is.
Verlaagde hemoglobineconcentratie
Dalingen van de hemoglobineconcentratie zijn waargenomen in klinische onderzoeken met bempedoïnezuur. In de fase III-onderzoeken naar primaire hyperlipidemie werd een daling van de hemoglobineconcentratie ten opzichte van baseline van ≥ 20 g/l en < ondergrens van normaal (LLN) waargenomen bij 4,6% van de patiënten in de bempedoïnezuurgroep, vergeleken met 1,9% van de patiënten die placebo kregen toegediend. Dalingen in de hemoglobineconcentratie van meer dan 50 g/l en < LLN werden in vergelijkbare percentages gemeld in de bempedoïnezuur- en placebogroepen (respectievelijk 0,2% versus 0,2%). De dalingen in de hemoglobineconcentratie traden gewoonlijk op in de eerste 4 weken van de behandeling en keerden na stopzetting van de behandeling weer terug naar baseline. Van de patiënten met normale hemoglobinewaarden bij baseline kreeg 1,4% in de bempedoïnezuurgroep en 0,4% in de placebogroep hemoglobinewaarden lager dan LLN tijdens de behandeling. In de fase III-onderzoeken naar hyperlipidemie werd bij 2,5% van de met bempedoïnezuur behandelde patiënten en 1,6% van de met placebo behandelde patiënten anemie gemeld. In het onderzoek CLEAR Outcomes werden vergelijkbare dalingen van de hemoglobineconcentratie waargenomen en werd anemie ook vaker gemeld bij patiënten behandeld met bempedoïnezuur (4,7%) ten opzichte van patiënten behandeld met placebo (3,9%). Bij patiënten die gelijktijdig werden behandeld met bempedoïnezuur en een fibraat, werd een stijging van de incidentie van anemie waargenomen. In het onderzoek CLEAR Outcomes werd anemie vaker gemeld bij patiënten behandeld met bempedoïnezuur die bij baseline een fibraat gebruikten (9,6%) dan bij patiënten die geen fibraat gebruikten (4,5%).
Oudere populatie
Van de 3.621 patiënten die in de fase III-onderzoeken naar primaire hyperlipidemie met bempedoïnezuur werden behandeld, waren 2.098 (58%) > 65 jaar. In het onderzoek CLEAR Outcomes waren 4.141 patiënten (59%) behandeld met bempedoïnezuur ≥ 65 jaar en 1.066 patiënten (15%) behandeld met bempedoïnezuur waren ≥ 75 jaar. Er werd algemeen genomen geen verschil in veiligheid waargenomen tussen ouderen en de jongere populatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Doses tot 240 mg/dag (1,3 maal de goedgekeurde aanbevolen dosis) zijn toegediend in klinische onderzoeken zonder aanwijzingen voor dosisbeperkende toxiciteit.
Er werden geen bijwerkingen waargenomen in dieronderzoek bij blootstellingen tot 14 maal hoger dan die bij patiënten die eenmaal daags werden behandeld met bempedoïnezuur 180 mg.
Er is geen specifieke behandeling voor een overdosis Nilemdo. In geval van een overdosis moet de patiënt symptomatisch worden behandeld en moeten, indien nodig, ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidemodificerende middelen, andere lipidemodificerende middelen, ATC-code: C10AX15
Werkingsmechanisme
Bempedoïnezuur is een adenosinetrifosfaat-citraatlyase (ACL)-remmer die LDL-C verlaagt door remming van de cholesterolsynthese in de lever. ACL is een enzym dat zich vóór 3-hydroxy-3-methylglutaryl-co-enzym A (HMG-CoA)-reductase bevindt in de route voor de biosynthese van cholesterol. Bempedoïnezuur vereist de activering van het co-enzym A (CoA) via ‘very long-chain’-acyl-CoA-synthetase 1 (ACSVL1) tot ETC-1002-CoA. ACSVL1 wordt voornamelijk tot expressie gebracht in de lever en niet in de skeletspieren. Remming van ACL door ETC-1002-CoA leidt tot vermindering van de cholesterolsynthese in de lever en verlaagt LDL-C in het bloed door de 'upregulatie' van LDL-receptoren. Bovendien leidt remming van ACL door ETC-1002-CoA tot gelijktijdige onderdrukking van de biosynthese van vetzuren in de lever.
Farmacodynamische effecten
Toediening van bempedoïnezuur alleen en in combinatie met andere lipidemodificerende geneesmiddelen vermindert LDL-C, ‘non-high-density lipoprotein’-cholesterol (non-HDL-C), apolipoproteïne B (apo-B), totaal cholesterol (TC) en C-reactief proteïne (CRP) bij patiënten met hypercholesterolemie of gemengde dyslipidemie.
Omdat patiënten met diabetes een verhoogd risico op atherosclerotische cardiovasculaire aandoeningen lopen, werden in de klinische onderzoeken met bempedoïnezuur patiënten met diabetes mellitus opgenomen. Van de subgroep patiënten met diabetes werden lagere hemoglobine A1c-spiegels (HbA1c-spiegels) waargenomen in vergelijking met placebo (gemiddeld 0,2%). Bij patiënten zonder diabetes werd geen verschil in HbA1c waargenomen tussen bempedoïnezuur en placebo en waren er geen verschillen in de percentages van hypoglykemie.
Elektrofysiologie van het hart
Bij een dosis van 240 mg (1,3 maal de goedgekeurde aanbevolen dosis) verlengt bempedoïnezuur het QT-interval niet zodanig dat het klinisch relevant is.
Klinische werkzaamheid en veiligheid
Klinische werkzaamheid en veiligheid bij primaire hypercholesterolemie en gemengde dyslipidemie De werkzaamheid van Nilemdo werd onderzocht in 4 multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-onderzoeken naar primaire hyperlipidemie met 3.623 volwassen patiënten met hypercholesterolemie of gemengde dyslipidemie, met 2.425 patiënten gerandomiseerd naar bempedoïnezuur. Alle patiënten ontvingen eenmaal daags 180 mg bempedoïnezuur of placebo via orale toediening. In twee onderzoeken gebruikten patiënten daarnaast lipidenverlagende therapieën bestaande uit een maximaal getolereerde dosis statine, met of zonder andere lipidenverlagende therapieën. Twee onderzoeken werden uitgevoerd bij patiënten met gedocumenteerde statine-intolerantie. Het primaire eindpunt voor de werkzaamheid in alle fase III-onderzoeken was de gemiddelde procentuele verlaging ten opzichte van de uitgangswaarde in LDL-C in week 12 in vergelijking met placebo.
Combinatietherapie met statines
CLEAR Wisdom (onderzoek 1002-047) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek van 52 weken naar primaire hyperlipidemie bij patiënten met hypercholesterolemie of gemengde dyslipidemie. De werkzaamheid van Nilemdo werd geëvalueerd in week 12. In het onderzoek werden 779 patiënten opgenomen die gerandomiseerd werden in een verhouding van 2:1 naar ofwel bempedoïnezuur (n=522) ofwel placebo (n=257) als aanvulling op een maximaal getolereerde lipidenverlagende therapie. Maximaal getolereerde lipidenverlagende therapie werd gedefinieerd als een maximaal getolereerde dagelijkse statinedosis (inclusief niet-dagelijkse dosering en geen statine of zeer lage dosis statine) alleen of in combinatie met andere lipidenverlagende therapieën. Patiënten die simvastatine 40 mg/dag of meer gebruikten, werden uitgesloten van het onderzoek.
Over het geheel genomen was de gemiddelde leeftijd bij aanvang 64 jaar (spreiding: 28 tot 91 jaar), 51% was ≥ 65 jaar, 36% was een vrouw, 94% was blank, 5% was donker getint en 1% was Aziatisch. De gemiddelde uitgangswaarde voor LDL-C was 3,1 mmol/l (120,4 mg/dl). Op het moment van randomisatie ontving 91% van de patiënten een statinebehandeling waarvan 53% een statinebehandeling met hoge intensiteit ontving. Bempedoïnezuur verminderde het LDL-C significant van baseline tot week 12 in vergelijking met placebo (p < 0,001). Bempedoïnezuur verminderde ook de non-HDL-C, apo-B en TC significant.
CLEAR Harmony (onderzoek 1002-040) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek van 52 weken naar primaire hyperlipidemie waarin de veiligheid en werkzaamheid van bempedoïnezuur werden geëvalueerd bij patiënten met hypercholesterolemie of gemengde dyslipidemie. De werkzaamheid van Nilemdo werd geëvalueerd in week 12. In het onderzoek werden 2.230 patiënten opgenomen die gerandomiseerd werden in een verhouding van 2:1 naar ofwel bempedoïnezuur (n=1.488) ofwel placebo (n=742) als aanvulling op een maximaal getolereerde lipidenverlagende therapie. Maximaal getolereerde lipidenverlagende therapie werd gedefinieerd als een maximale getolereerde dagelijkse statinedosis (inclusief niet-dagelijkse dosering of zeer lage dosis statine) alleen of in combinatie met andere lipidenverlagende therapieën. Patiënten met 40 mg of meer simvastatine per dag en patiënten met PCSK9-remmers werden uitgesloten van het onderzoek.
Over het algemeen was de gemiddelde leeftijd bij aanvang 66 jaar (spreiding: 24 tot 88 jaar), 61% was ≥ 65 jaar, 27% was een vrouw, 96% was blank, 3% was donker getint en 1% was Aziatisch. De gemiddelde uitgangswaarde voor LDL-C was 2,7 mmol/l (103,2 mg/dl). Op het moment van randomisatie ontvingen alle patiënten statinetherapie en kreeg 50% een hoge-intensiteit statinetherapie. Bempedoïnezuur verlaagde de LDL-C significant van baseline tot week 12 vergeleken met placebo (p < 0,001). Een significant hoger percentage patiënten bereikte een LDL-C van ˂ 1,81 mmol/l (< 70 mg/dl) in de groep van bempedoïnezuur in vergelijking met placebo in week 12 (32% versus 9%, p < 0,001), bempedoïnezuur verminderde ook de non-HDL-C, apo-B en TC significant (zie tabel 2).
Tabel 2: Behandelingseffecten van Nilemdo in vergelijking met placebo bij patiënten met primaire hypercholesterolemie of gemengde dyslipidemie – gemiddelde procentuele verandering van baseline tot week 12
CLEAR Wisdom (onderzoek 1002-047) (N=779) | CLEAR Harmony (onderzoek 1002-040) (N=2.230) | |||
| Nilemdo n=522 | Placebo n=257 | Nilemdo n=1.488 | Placebo n=742 | |
| LDL-Ca, n | 498 | 253 | 1.488 | 742 |
| Gemiddelde LS | -15,1 | 2,4 | -16,5 | 1,6 |
| non-HDL-Ca, n | 498 | 253 | 1.488 | 742 |
| Gemiddelde LS | -10,8 | 2,3 | -11,9 | 1,5 |
| apo-Ba, n | 479 | 245 | 1.485 | 736 |
| Gemiddelde LS | -9,3 | 3,7 | -8,6 | 3,3 |
| TCa, n | 499 | 253 | 1.488 | 742 |
| Gemiddelde LS | -9,9 | 1,3 | -10,3 | 0,8 |
apo-B=apolipoproteïne B; HDL-C=cholesterol met hoge dichtheid, LDL-C=cholesterol met lage dichtheid; LS=kleinste kwadraten; TC=totaal cholesterol.
Achtergrondstatine (1002 047): atorvastatine, simvastatine, rosuvastatine, pravastatine, fluvastatine, pitavastatine en lovastatine.
Achtergrondstatine (1002-040): atorvastatine, simvastatine, pravastatine.
a. De procentuele verandering ten opzichte van de uitgangswaarde werd geanalyseerd met behulp van een covariantieanalyse (ANCOVA), met behandeling en randomisatiestrata als factoren en lipidenparameter bij baseline als covariabele.
Statine-intolerante patiënten
CLEAR Tranquility (onderzoek 1002-048) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, 12 weken durend fase III-onderzoek naar primaire hyperlipidemie ter beoordeling van de werkzaamheid van Nilemdo versus placebo bij het verlagen van LDL-C wanneer het aan ezetimibe werd toegevoegd bij patiënten met een verhoogde LDL-C die een voorgeschiedenis van statine-intolerantie hadden en niet meer konden verdragen dan de laagste goedgekeurde aanvangsdosis van een statine. In het onderzoek werden 269 patiënten opgenomen die gerandomiseerd werden in een verhouding van 2:1 naar ofwel bempedoïnezuur (n=181) ofwel placebo (n=88) als aanvulling op ezetimibe 10 mg per dag gedurende 12 weken.
Over het geheel genomen was de gemiddelde leeftijd bij aanvang 64 jaar (spreiding: 30 tot 86 jaar), 55% was ≥ 65 jaar, 61% was een vrouw, 89% was blank, 8% was donker getint 2% was Aziatisch en 1% was overig. De gemiddelde uitgangswaarde voor LDL-C was 3,3 mmol/l (127,6 mg/dl). Op het moment van de randomisatie ontving 33% van de patiënten die bempedoïnezuur kregen versus 28% van de patiënten die placebo kregen een statinetherapie in een dosis die lager was dan of gelijk was aan de laagste goedgekeurde doses. Bempedoïnezuur verminderde het LDL-C significant van baseline tot week 12 in vergelijking met placebo (p < 0,001). Bempedoïnezuur verminderde ook de non-HDL-C, apo-B en TC significant (zie tabel 3).
CLEAR Serenity (onderzoek 1002-046) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, 24 weken durend fase III-onderzoek naar hyperlipidemie ter beoordeling van de werkzaamheid van Nilemdo versus placebo bij patiënten met een verhoogde LDL-C die statine-intolerant waren of niet in staat waren om twee of meer statines te verdragen, waarvan één in de laagste dosis. Patiënten die een dosis konden verdragen die lager was dan de goedgekeurde startdosis van een statine, mochten tijdens het onderzoek op die dosis blijven. De werkzaamheid van bempedoïnezuur werd geëvalueerd in week 12. In het onderzoek werden 345 patiënten opgenomen die gerandomiseerd werden in een verhouding van 2:1 naar ofwel bempedoïnezuur (n=234) ofwel placebo (n=111) gedurende 24 weken. Op het moment van randomisatie kreeg 8% van de patiënten die bempedoïnezuur kregen versus 10% van de patiënten met placebo een statinetherapie in een lagere dosis dan de laagste goedgekeurde doses en 36% van de patiënten die bempedoïnezuur kregen versus 30% van de patiënten die placebo kregen, kregen andere niet-statine-lipidenverlagende therapieën.
Over het algemeen was de gemiddelde leeftijd bij aanvang 65 jaar (spreiding: 26 tot 88 jaar), 58% was ≥ 65 jaar, 56% was een vrouw, 89% was blank, 8% was donker getint 2% was Aziatisch en 1% was overig. De gemiddelde uitgangswaarde voor LDL-C was 4,1 mmol/l (157,6 mg/dl).
Bempedoïnezuur verminderde de LDL-C significant vanaf baseline tot week 12 vergeleken met placebo (p < 0,001). Bempedoïnezuur verminderde ook de non-HDL-C, apo-B en TC significant (zie tabel 3).
Behandeling zonder lipidenverlagende therapieën
In CLEAR Serenity (onderzoek 1002-046) kregen 133 patiënten in de bempedoïnezuurgroep en 67 patiënten in de placebogroep geen lipidenverlagende therapieën. Bempedoïnezuur verlaagde LDL-C significant van baseline tot week 12 vergeleken met placebo in deze subgroep. Het verschil tussen bempedoïnezuur en placebo in gemiddelde procentuele verandering in LDL-C van baseline tot week 12 was -22,1% (BI: -26,8%, -17,4%; p < 0,001).
Tabel 3. Behandelingseffecten van Nilemdo vergeleken met placebo bij patiënten met statine-intolerantie – gemiddelde procentuele verandering van baseline tot week 12
CLEAR Tranquility (onderzoek 1002-048) (N=269) | CLEAR Serenity (onderzoek 1002-046) (N=345) | |||
| Nilemdo n=181 | Placebo n=88 | Nilemdo n=234 | Placebo n=111 | |
| LDL-Ca, n | 175 | 82 | 224 | 107 |
| Gemiddelde LS | -23,5 | 5,0 | -22,6 | -1,2 |
| non-HDL-Ca, n | 175 | 82 | 224 | 107 |
| Gemiddelde LS | -18,4 | 5,2 | -18,1 | -0,1 |
| apo-Ba, n | 174 | 81 | 218 | 104 |
| Gemiddelde LS | -14,6 | 4,7 | -14,7 | 0,3 |
| TCa, n | 176 | 82 | 224 | 107 |
| Gemiddelde LS | -15,1 | 2,9 | -15,4 | -0,6 |
apo-B=apolipoproteïne B; HDL-C=cholesterol met hoge dichtheid, LDL-C=cholesterol met lage dichtheid; LS=kleinste kwadraten; TC=totaal cholesterol.
Achtergrondstatine (1002-048): atorvastatine, simvastatine, rosuvastatine, pravastatine, lovastatine Achtergrondstatine (1002-046): atorvastatine, simvastatine, pitavastatine, rosuvastatine, pravastatine, lovastatine a. De procentuele verandering ten opzichte van de uitgangswaarde werd geanalyseerd met behulp van een covariantieanalyse (ANCOVA), met behandeling en randomisatiestrata als factoren en lipidenparameter bij baseline als covariabele.
In alle vier de onderzoeken werden de maximale LDL-C-verlagende effecten al in week 4 waargenomen en de werkzaamheid bleef gedurende de onderzoeken behouden. Deze resultaten waren consistent in alle subgroepen die in elk van de onderzoeken waren onderzocht, waaronder leeftijd, geslacht, ras, etniciteit, regio, voorgeschiedenis van diabetes, uitgangswaarden voor LDL-C, body mass index (BMI), HeFH-status en achtergrondtherapieën.
Klinische werkzaamheid en veiligheid bij preventie van cardiovasculaire voorvallen CLEAR Outcomes (onderzoek 1002-043) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, event-driven (voorvalgestuurd) onderzoek bij 13.970 volwassen patiënten met een vastgestelde atherosclerotische cardiovasculaire aandoening (CVD, cardiovascular disease) (70%), of met een hoog risico op een atherosclerotische CVD (30%). Patiënten met vastgestelde CVD hadden een gedocumenteerde voorgeschiedenis van coronaire hartziekte, symptomatisch perifeer arterieel vaatlijden en/of cerebrovasculaire atherosclerotische ziekte. Patiënten zonder vastgestelde CVD werden beschouwd als patiënten met een hoog risico op CVD als ze voldeden aan ten minste één van de volgende criteria: (1) diabetes mellitus (type 1 of type 2) bij vrouwen ouder dan 65 jaar of bij mannen ouder dan 60 jaar, of (2) een Reynolds-risicoscore > 30% of een SCORE-risicoscore > 7,5% gedurende 10 jaar, of (3) een coronaire arteriële calciumscore > 400 Agatston-eenheden op enig moment in het verleden. Patiënten werden gerandomiseerd in een verhouding van 1:1 naar ofwel Nilemdo 180 mg per dag (n = 6.992) ofwel placebo (n = 6.978), alleen of als aanvulling op andere lipidenverlagende therapieën die mogelijk een zeer lage dosering statinen bevatten. In totaal werd meer dan 95% van de patiënten opgevolgd tot het einde van het onderzoek of tot overlijden, en minder dan 1% ging verloren voor opvolging. De mediane duur van de opvolging was 3,4 jaar.
Bij baseline was de gemiddelde leeftijd 65,5 jaar; 48% was een vrouw, 91% was blank. Geselecteerde aanvullende kenmerken bij baseline waren onder andere hypertensie (85%), diabetes mellitus (46%), pre-diabetes mellitus (42%), roken (22%), eGFR < 60 ml/min per 1,73 m2 (21%), en een gemiddelde body mass index van 29,9 kg/m2. Het gemiddelde LDL-C bij baseline was 3,6 mmol/l (139 mg/dl). Bij baseline gebruikte 41% van de patiënten ten minste één lipidemodificerende therapie waaronder ezetimibe (12%), en een zeer lage dosering statine (23%).
Nilemdo zorgde voor een significante verlaging van het risico op het primaire samengestelde eindpunt van ernstige cardiovasculaire bijwerkingen (major adverse cardiovascular event, MACE-4) bestaande uit cardiovasculair overlijden, niet-fataal myocardinfarct, niet-fatale beroerte of coronaire revascularisatie, met 13% ten opzichte van placebo (hazardratio: 0,87; 95%-BI: 0,79; 0,96; p = 0,0037); en het risico op het samengestelde secundaire MACE-3-eindpunt (cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte) was significant verminderd, met 15% ten opzichte van placebo (hazardratio: 0,85; 95%-BI: 0,76; 0,96; p = 0,0058). Het resultaat voor het primaire samengestelde eindpunt was over het algemeen consistent voor alle vooraf bepaalde subgroepen (onder andere leeftijd ras, etnische achtergrond, geslacht, LDL-C-categorie, gebruik van statine, gebruik van ezetimibe en diabetes bij baseline). De impact van Nilemdo op de individuele componenten van het primaire eindpunt bestond onder andere uit een vermindering van 27% van het risico op niet-fataal myocardinfarct en een vermindering van 19% van het risico op coronaire revascularisatie ten opzichte van placebo. Er was geen statistisch significant verschil in de vermindering van niet-fatale beroerte en het risico op cardiovasculair overlijden ten opzichte van placebo. De resultaten van de primaire en belangrijkste secundaire eindpunten worden weergegeven in tabel 4. De schattingen op basis van de Kaplan-Meier-curve van de cumulatieve incidentie van het primaire MACE-4-eindpunt en het secundaire MACE-3-eindpunt worden getoond in figuur 1 en 2 hieronder. De cumulatieve incidentie van het primaire MACE-4-eindpunt verschilt vanaf maand 6.
Verder was het verschil tussen Nilemdo en placebo in gemiddelde procentuele verandering in LDL-C van baseline tot maand 6, -20% (95%-BI: -21%, -19%).
Tabel 4: Effect van Nilemdo op ernstige cardiovasculaire voorvallen
| Eindpunt | Nilemdo N=6.992 | Placebo N=6.978 | Nilemdo vs. placebo |
| n (%) | n (%) | Hazardratioa (95%-BI) p-waardeb | |
| Primair samengesteld eindpunt | |||
| Cardiovasculair overlijden, niet-fataal myocard-infarct, niet-fatale beroerte, coronaire revascularisatie (MACE-4) | 819 (11,7) | 927 (13,3) | 0,87 (0,79; 0,96) 0,0037 |
| Componenten van primair eindpunt | |||
| Niet-fataal myocardinfarct | 236 (3,4) | 317 (4,5) | 0,73 (0,62; 0,87) |
| Coronaire revascularisatie | 435 (6,2) | 529 (7,6) | 0,81 (0,72; 0,92) |
| Niet-fatale beroerte | 119 (1,7) | 144 (2,1) | 0,82 (0,64; 1,05) |
| Cardiovasculair overlijden | 269 (3,8) | 257 (3,7) | 1,04 (0,88; 1,24) |
| Belangrijkste secundaire eindpunten | |||
| Cardiovasculair overlijden, niet-fataal myocard-infarct, niet-fatale beroerte (MACE-3) | 575 (8,2) | 663 (9,5) | 0,85 (0,76; 0,96) 0,0058 |
| Fataal en niet-fataal myocardinfarct | 261 (3,7) | 334 (4,8) | 0,77 (0,66; 0,91) 0,0016 |
| Coronaire revascularisatie | 435 (6,2) | 529 (7,6) | 0,81 (0,72; 0,92) 0,0013 |
| Fatale en niet-fatale beroerte | 135 (1,9) | 158 (2,3) | 0,85 (0,67; 1,07) NS |
BI = betrouwbaarheidsinterval; MACE = major adverse cardiovascular event (ernstige cardiovasculaire bijwerking; NS = niet-significant
a. Hazardratio en overeenkomstige 95%-BI werden gebaseerd op een Cox proportional hazard-model met behandeling als verklarende variabele.
b. p-waarde werd gebaseerd op een logrank-toets.
Opmerking: deze tabel toont ook de tijd tot het eerste optreden van elk van de componenten van MACE; patiënten kunnen in meer dan 1 categorie voorkomen.
Figuur 1: Kaplan-Meier-curve voor tijd tot eerste optreden van MACE-4
MACE = major adverse cardiovascular event (ernstige cardiovasculaire bijwerking)
Opmerking: MACE-4 gedefinieerd als het samengesteld eindpunt van cardiovasculair overlijden, niet-fataal myocardinfarct, niet-fatale beroerte of coronaire revascularisatie.
Figuur 2: Kaplan-Meier-curve voor tijd tot eerste optreden van MACE-3
MACE = major adverse cardiovascular event (ernstige cardiovasculaire bijwerking) 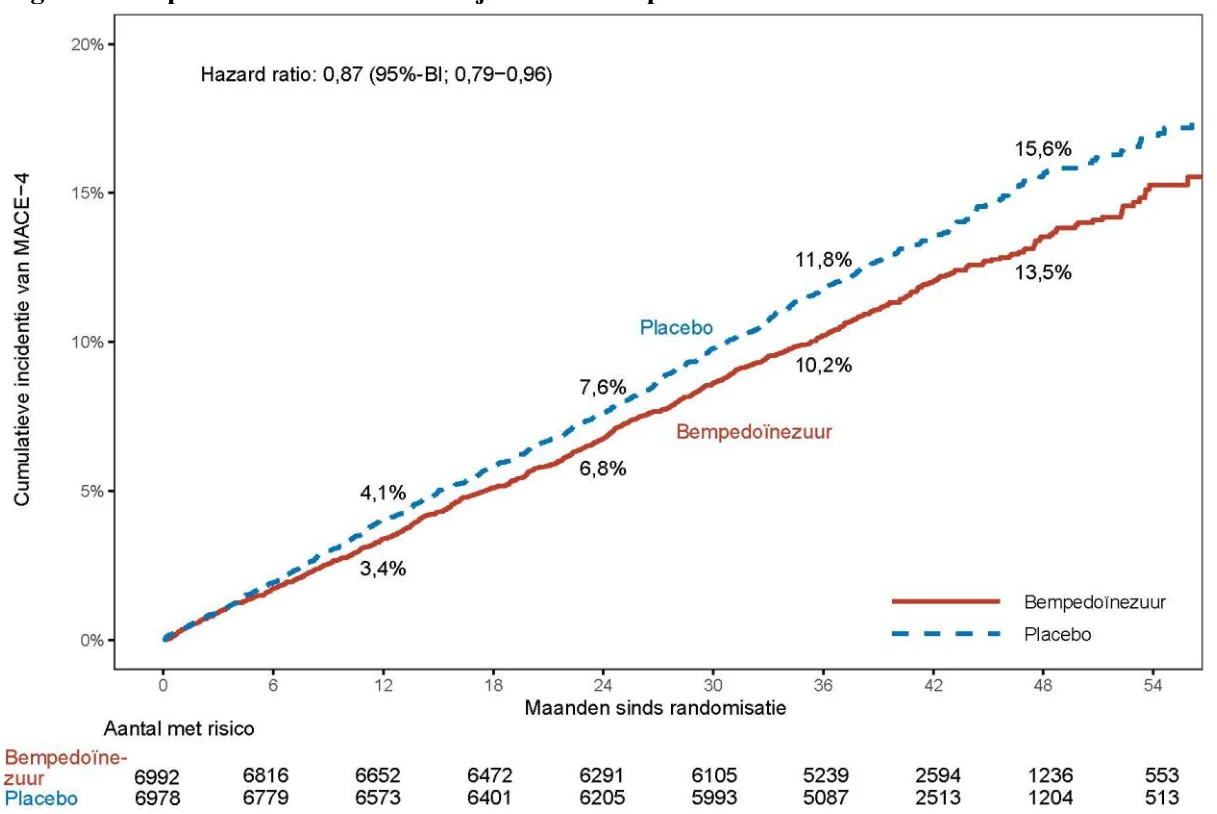
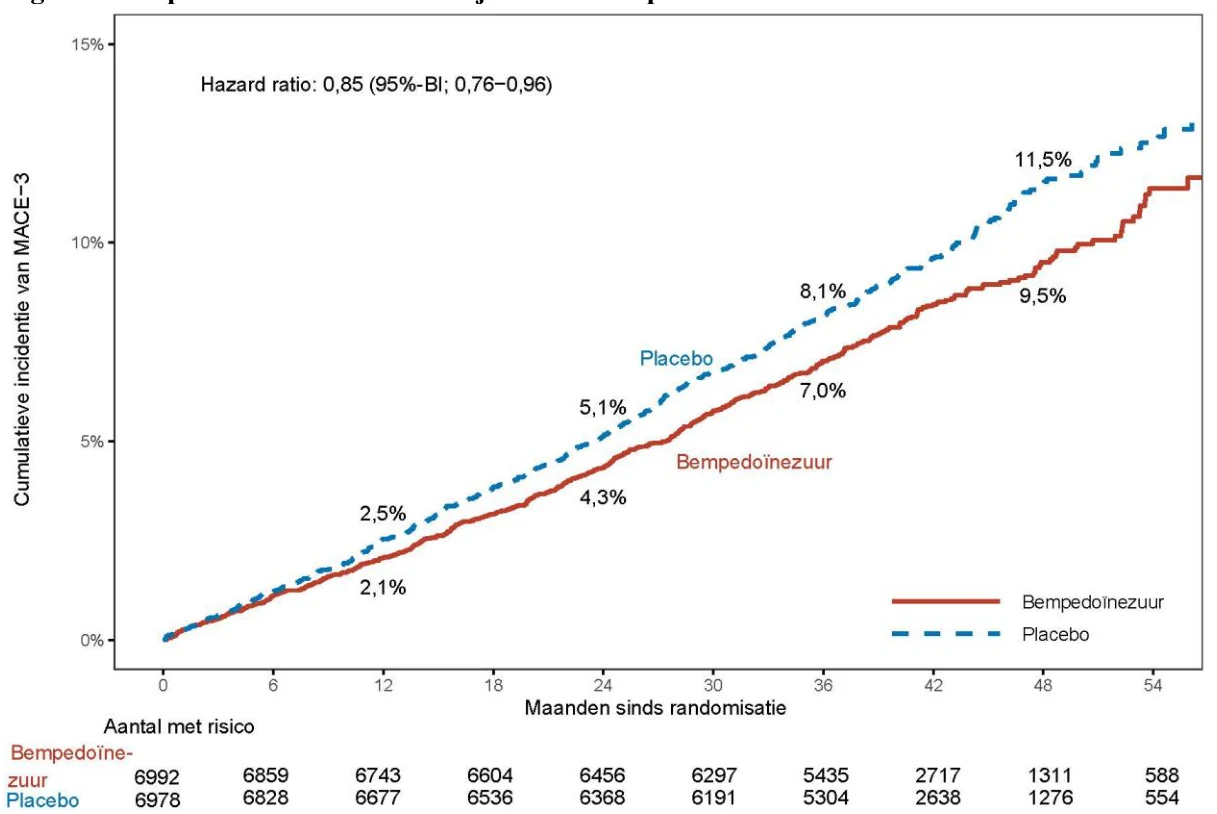
Opmerking: MACE-3 gedefinieerd als het samengesteld eindpunt van cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met bempedoïnezuur bij pediatrische patiënten in de leeftijd van 4 tot 18 jaar voor de behandeling van een verhoogd cholesterol (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Farmacokinetische gegevens wijzen erop dat bempedoïnezuur geabsorbeerd wordt met een mediane tijd tot maximale concentratie van 3,5 uur wanneer het wordt toegediend als Nilemdo 180 mg tabletten. Tenzij anders aangegeven worden de farmacokinetische parameters van bempedoïnezuur weergegeven als het gemiddelde [standaarddeviatie (SD)]. Bempedoïnezuur kan worden beschouwd als een prodrug die intracellulair door ACSVL1 tot ETC-1002-CoA geactiveerd wordt. De Cmax en
| AUC bij steady state na toediening van meerdere doses bij patiënten met hypercholesterolemie waren | |
| respectievelijk 24,8 (6,9) microgram/ml en 348 (120) microgram∙uur/ml. | |
De farmacokinetiek van bempedoïnezuur in stabiele toestand was over het algemeen lineair over een bereik van 120 tot 220 mg. Na herhaalde toediening van de aanbevolen dosis waren er geen tijdsafhankelijke veranderingen in de farmacokinetiek van bempedoïnezuur en na 7 dagen werd een steady-stateconcentratie voor bempedoïnezuur bereikt. De gemiddelde accumulatieratio van bempedoïnezuur was ongeveer een factor 2,3.
Gelijktijdige toediening van voedsel had geen effect op de orale biologische beschikbaarheid van bempedoïnezuur bij toediening als Nilemdo 180 mg tabletten. Voedsel vertraagt de absorptiesnelheid van bempedoïnezuur; de absorptiesnelheidsconstante met voedsel is 0,32/uur.
Distributie
Het schijnbare distributievolume (V/F) van bempedoïnezuur was 18 l. De plasma-eiwitbinding van bempedoïnezuur, het glucuronide en de actieve metaboliet ervan, ESP15228, was respectievelijk 99,3%, 98,8% en 99,2%. Bempedoïnezuur komt niet in de rode bloedcellen terecht.
In een onderzoek bij 8 gezonde vrouwen die borstvoeding gaven, werd de concentratie bempedoïnezuur gemeten in rijpe moedermelk. Nilemdo 180 mg oraal tablet werd eenmaal daags gegeven gedurende zes opeenvolgende dagen. Het geschatte meetkundig gemiddelde voor de Cmax voor bempedoïnezuur in de moedermelk was 118 ng/ml (spreiding: 79,6 tot 251 ng/ml) met een mediane tmax van ongeveer 3 uur.
Bempedoïnezuur werd gedetecteerd in de moedermelk van vrouwen die borstvoeding gaven en die zes opeenvolgende dagelijkse doses van 180 mg bempedoïnezuur kregen. De gemiddelde dagelijkse dosis bempedoïnezuur die een zuigeling binnenkreeg via de moedermelk bedroeg ongeveer 0,03 mg/dag (95%-BI: 0,02; 0,05) met een gemiddelde berekende dagelijkse orale zuigelingendosering van 0,012 mg/kg/dag op basis van een standaardinname van 150 ml moedermelk/kg/dag voor een zuigeling. De gemiddelde (SD) relatieve zuigelingendosis was ongeveer 0,5 (0,2)% van de dosering van de moeder gecorrigeerd voor gewicht. De concentraties ESP15228, de actieve metaboliet, in moedermelk lagen beneden de kwantificatiegrens (20 ng/ml) bij 7 van de 8 onderzochte proefpersonen. Er is geen informatie over de effecten van Nilemdo op met moedermelk gevoede zuigelingen of de effecten op de melkproductie. De voordelen van borstvoeding voor de ontwikkeling en gezondheid moeten worden afgewogen samen met de klinische behoefte van de moeder aan Nilemdo en eventuele mogelijke nadelige effecten op de met moedermelk gevoede zuigeling door Nilemdo of door de onderliggende aandoening van de moeder.
Biotransformatie
Onderzoek naar metabole interactie in vitro duidt erop dat bempedoïnezuur, evenals de actieve metaboliet en glucuronidevormen ervan, niet worden gemetaboliseerd door en geen remming of inductie vormen voor cytochroom P450-enzymen.
De primaire eliminatieroute voor bempedoïnezuur is via de stofwisseling naar het acylglucuronide. Bempedoïnezuur wordt ook omkeerbaar omgezet in een actieve metaboliet (ESP15228) op basis van de aldo-ketoreductasewerking die in vitro is waargenomen in de menselijke levercellen. Voor ESP15228 bedroeg de gemiddelde plasma-AUC-verhouding tussen de metaboliet en het geneesmiddel na herhaalde toediening 18% en deze bleef in de loop van de tijd constant. In vitro worden beide verbindingen door UDP-glucuronosyltransferase-2B7 (UGT2B7) omgezet in inactieve glucuronideconjugaten. Bempedoïnezuur, ESP15228 en hun respectieve geconjugeerde vormen werden in plasma gedetecteerd waarbij bempedoïnezuur het grootste deel (46%) van de AUC0-48u vormde en het glucuronide daarna het meest voorkwam (30%). ESP15228 en het glucuronide ervan vertegenwoordigden respectievelijk 10% en 11% van de plasma-AUC0-48u.
De Cmax en AUC bij steady state van de equipotente actieve metaboliet (ESP15228) van bempedoïnezuur bij patiënten met hypercholesterolemie waren respectievelijk 3,0 (1,4) microgram/ml en 54,1 (26,4) microgram∙uur/ml. ESP15228 leverde waarschijnlijk een geringe bijdrage aan de algehele klinische activiteit van bempedoïnezuur op basis van systemische blootstelling en farmacokinetische eigenschappen.
Eliminatie
De steady-stateklaring (CL/F) van bempedoïnezuur, bepaald op basis van een farmacokinetische populatieanalyse bij patiënten met hypercholesterolemie, was 12,1 ml/min na eenmaal daagse toediening; de renale klaring van ongewijzigd bempedoïnezuur was minder dan 2% van de totale klaring. De gemiddelde (SD) halveringstijd voor bempedoïnezuur bij de mens bedroeg 19 (10) uur in steady-stateconcentratie.
Na een enkelvoudige orale toediening van 240 mg bempedoïnezuur (1,3 maal de goedgekeurde aanbevolen dosis) werd 62,1% van de totale dosis (bempedoïnezuur en de metabolieten daarvan) in de urine teruggevonden, voornamelijk als acylglucuronideconjugaat van bempedoïnezuur, en 25,4% werd teruggevonden in de feces. Minder dan 5% van de toegediende dosis werd uitgescheiden als onveranderd bempedoïnezuur in feces en urine.
Bijzondere populaties
Nierfunctiestoornis
De farmacokinetiek van bempedoïnezuur werd beoordeeld in onderzoeken met eenmalige toediening en farmacokinetische populatieanalyses bij patiënten met variërende stadia van nierfunctiestoornis. In vergelijking met proefpersonen met een normale nierfunctie was de AUC van bempedoïnezuur een factor 1,4 tot 2,2 hoger bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. De AUC van bempedoïnezuur was verhoogd met een factor 1,47 (90%-BI: 1,01; 2,15) bij proefpersonen met nieraandoeningen in het eindstadium (end-stage renal disease, ESRD) die 1 uur vóór hemodialyse (HD) bempedoïnezuur kregen (enkelvoudige dosis, 180 mg) en met een factor 1,75 (90%-BI: 1,15; 2,68) bij proefpersonen met ESRD die 23 uur na HD bempedoïnezuur kregen, vergeleken met gezonde proefpersonen met een normale nierfunctie.
Renale excretie draagt in geringe mate bij aan de eliminatieroute van totaal onveranderd bempedoïnezuur (zie rubriek 5.2, eliminatie) en de meetkundig gemiddelde AUC voor de blootstelling varieerde van 392 tot 480 microgram∙uur/ml bij proefpersonen met een nierfunctiestoornis variërend van matig tot ESRD met HD in onderzoeken met eenmalige toediening.
Leverfunctiestoornis
De farmacokinetiek van bempedoïnezuur en de metaboliet ervan (ESP15228) werd onderzocht bij patiënten met een normale leverfunctie of een lichte of matige leverfunctiestoornis (Child-Pugh A of B) na een enkelvoudige dosis (n=8/groep). In vergelijking met patiënten met een normale leverfunctie waren de gemiddelde Cmax en AUC van bempedoïnezuur afgenomen met respectievelijk 11% en 22% bij patiënten met een lichte leverfunctiestoornis en met respectievelijk 14% en 16% bij patiënten met een matige leverfunctiestoornis. Dit zal naar verwachting niet leiden tot een lagere werkzaamheid. Daarom is geen dosisaanpassing nodig bij patiënten met een lichte of matige leverfunctiestoornis.
Bempedoïnezuur werd niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C).
Andere bijzondere populaties
De farmacokinetiek van bempedoïnezuur werd niet beïnvloed door leeftijd, geslacht of ras. Het lichaamsgewicht was een statistisch significante covariant. Het laagste kwartiel lichaamsgewicht (< 73 kg) werd in verband gebracht met een blootstelling die ongeveer 30% hoger was. De toename van de blootstelling was niet klinisch significant en er worden geen dosisaanpassingen aanbevolen op basis van gewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de standaardreeks genotoxiciteitsstudies is geen mutageen of clastogeen potentieel van bempedoïnezuur gevonden. In levenslange carcinogeniteitstudies bij knaagdieren verhoogde bempedoïnezuur de incidentie van hepatocellulaire en folliculaire tumoren van de schildklier bij mannetjesratten en hepatocellulaire tumoren bij mannetjesmuizen. Omdat dit veel voorkomende tumoren zijn die in levenslange bioassays met knaagdieren worden waargenomen en het mechanisme voor tumorgenese ondergeschikt is aan een knaagdierspecifieke activering van de peroxisoomproliferator-geactiveerde receptor-alfa (PPAR-alfa), worden deze tumoren niet beschouwd als vertaalbaar naar een risico voor de mens.
Een verhoogd levergewicht en hepatocellulaire hypertrofie werden alleen bij ratten waargenomen en bleken na het herstel van 1 maand bij ≥ 30 mg/kg/dag of 4 maal de blootstelling van mensen bij 180 mg gedeeltelijk omkeerbaar. Reversibele, niet-nadelige veranderingen in de laboratoriumparameters die indicatief zijn voor deze levereffecten, een daling van de rode bloedcel- en stollingsparameters, en een toename van ureumstikstof en creatinine werden bij zowel ratten als apen bij te verdragen doses waargenomen. Het no observed adverse effect level (NOAEL) voor een bijwerking in de chronische onderzoeken was 10 mg/kg/dag en 60 mg/kg/dag bij respectievelijk ratten en apen, geassocieerd met blootstellingen van ≤ 15 maal de blootstelling van de mens bij 180 mg.
Bempedoïnezuur was niet teratogeen of toxisch voor embryo’s of foetussen van drachtige konijnen in doses tot 80 mg/kg/dag of 12 maal de systemische blootstelling van de mens bij 180 mg. Drachtige ratten die 10, 30 en 60 mg/kg/dag bempedoïnezuur kregen tijdens de organogenese hadden minder levensvatbare foetussen en het lichaamsgewicht van de foetussen was lager bij ≥ 30 mg/kg/dag of 4 maal de systemische blootstelling van de mens bij 180 mg. Bij alle doses werd bij blootstelling beneden de systemische blootstelling van de mens bij 180 mg een toegenomen incidentie van foetale skeletbevindingen (gebogen scapula en ribben) waargenomen. In een onderzoek naar pre- en postnatale ontwikkeling hadden ratten die tijdens de dracht en zoogperiode 5, 10, 20 en 30 mg/kg/dag bempedoïnezuur kregen toegediend, ongunstige maternale effecten bij ≥ 20 mg/kg/dag en een afname van het aantal levende jongen, de overleving, de groei, het leren en het geheugen van de jongen bij ≥ 10 mg/kg/dag, terwijl de blootstelling van de moederdieren bij 10 mg/kg/dag lager was dan de blootstelling van de mens bij 180 mg.
Er zijn geen gegevens beschikbaar over het effect van Nilemdo op de vruchtbaarheid van de mens. Toediening van bempedoïnezuur aan mannetjes- en vrouwtjesratten vóór de paring en tot en met dag 7 van de dracht bij vrouwelijke dieren leidde tot veranderingen in de oestrische cycliciteit, een afname van het aantal corpora lutea en innestelingen bij ≥ 30 mg/kg/dag zonder effecten op de mannelijke of vrouwelijke vruchtbaarheid of de spermaparameters bij 60 mg/kg/dag (respectievelijk 4 en 9 maal de systemische blootstelling van de mens bij 180 mg).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (E460)
Natriumzetmeelglycolaat (type A)
Hydroxypropylcellulose (E463)
Magnesiumstearaat (E470b)
Siliciumdioxide, colloïdaal, watervrij (E551)
Filmomhulling
Gedeeltelijk gehydrolyseerd poly(vinylalcohol) (E1203) Talk (E553b)
Titaandioxide (E171)
Macrogol/PEG (E1521)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Polyvinylchloride (PVC)/aluminium blisterverpakkingen. Verpakkingsgrootten van 10, 14, 28, 30, 84, 90, 98 of 100 filmomhulde tabletten. Polyvinylchloride (PVC)/aluminium geperforeerde eenheidsdosisblisterverpakkingen. Verpakkingsgrootten van 10 x 1, 50 x 1 of 100 x 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 München
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1425/001 - 011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 01 april 2020
Datum van laatste verlenging: 18 november 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.