


SmPC (samenvatting van de productkenmerken) - Lojuxta
1. NAAM VAN HET GENEESMIDDEL
Lojuxta 2 mg harde capsules
Lojuxta 5 mg harde capsules
Lojuxta 10 mg harde capsules
Lojuxta 20 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Lojuxta 2 mg harde capsules
Elke harde capsule bevat lomitapide-mesylaat, overeenkomend met 2 mg lomitapide.
Hulpstof met bekend effect
Elke harde capsule bevat 148,89 mg lactose (als monohydraat) (zie rubriek 4.4).
Lojuxta 5 mg harde capsules
Elke harde capsule bevat lomitapide-mesylaat, overeenkomend met 5 mg lomitapide.
Hulpstof met bekend effect
Elke harde capsule bevat 70,12 mg lactose (als monohydraat) (zie rubriek 4.4).
Lojuxta 10 mg harde capsules
Elke harde capsule bevat lomitapide-mesylaat, overeenkomend met 10 mg lomitapide.
Hulpstof met bekend effect
Elke harde capsule bevat 140,23 mg lactose (als monohydraat) (zie rubriek 4.4).
Lojuxta 20 mg harde capsules
Elke harde capsule bevat lomitapide-mesylaat, overeenkomend met 20 mg lomitapide.
Hulpstof met bekend effect
Elke harde capsule bevat 129,89 mg lactose (als monohydraat) (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Lojuxta 2 mg harde capsules
De harde capsule van 19,4 mm bestaat uit een grijze bovenste helft waarop met zwarte inkt “A733” is gedrukt en een grijze onderste helft waarop met zwarte inkt “2 mg” is gedrukt.
Lojuxta 5 mg harde capsules
De harde capsule van 19,4 mm bestaat uit een oranje bovenste helft waarop met zwarte inkt “A733” is gedrukt en een oranje onderste helft waarop met zwarte inkt “5 mg” is gedrukt.
Lojuxta 10 mg harde capsules
De harde capsule van 19,4 mm bestaat uit een oranje bovenste helft waarop met zwarte inkt “A733” is gedrukt en een witte onderste helft waarop met zwarte inkt “10 mg” is gedrukt.
Lojuxta 20 mg harde capsules
De harde capsule van 19,4 mm bestaat uit een witte bovenste helft waarop met zwarte inkt “A733” is gedrukt en een witte onderste helft waarop met zwarte inkt “20 mg” is gedrukt
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lojuxta is geïndiceerd als aanvulling op een vetarm dieet en andere lipideverlagende geneesmiddelen met of zonder low-density-lipoproteïne-aferese (LDL-aferese) voor de behandeling van volwassen en pediatrische patiënten van 5 jaar en ouder met homozygote familiaire hypercholesterolemie (HoFH).
Indien mogelijk, moet genetisch worden bevestigd dat er sprake is van HoFH. Andere vormen van primaire hyperlipoproteïnemie en secundaire oorzaken van hypercholesterolemie (bijv. nefrotisch syndroom, hypothyreoïdie) moeten worden uitgesloten.
4.2 Dosering en wijze van toediening
De behandeling met Lojuxta dient te worden geïnitieerd en gecontroleerd door een arts die ervaren is in het behandelen van lipidestoornissen.
Dosering
Volwassenen
De aanbevolen aanvangsdosis voor volwassen patiënten is eenmaal daags 5 mg. Na twee weken kan de dosis afhankelijk van de respons van low-density-lipoproteïne-cholesterol (LDL-C) en op basis van een aanvaardbaar veiligheids- en verdraagbaarheidsprofiel worden verhoogd tot 10 mg en daarna, met steeds een minimale tussenpoos van vier weken, tot 20 mg, 40 mg en de maximaal aanbevolen dosis van 60 mg (zie rubriek 4.4).
Pediatrische patiënten (van 5 tot en met 10 jaar)
De aanbevolen aanvangsdosis voor kinderen van 5 tot en met 10 jaar is eenmaal daags 2 mg. Na 8 weken kan de dosis afhankelijk van de LDL-C-respons en op basis van een aanvaardbaar veiligheids- en verdraagbaarheidsprofiel worden verhoogd tot 5 mg en daarna, met steeds een minimale tussenpoos van 4 weken, tot 10 mg en tot de maximaal aanbevolen dosis van 20 mg (zie rubriek 4.4). Minimaal 6 maanden na aanvang van de behandeling kan de dosis verder worden verhoogd tot 30 mg als het veiligheids- en verdraagbaarheidsprofiel dit toelaat (zie rubriek 5.1).
Pediatrische patiënten (van 11 tot en met 15 jaar)
De aanbevolen aanvangsdosis voor kinderen van 11 tot en met 15 jaar is eenmaal daags 2 mg. Na 4 weken kan de dosis afhankelijk van de LDL-C-respons en op basis van een aanvaardbaar veiligheids- en verdraagbaarheidsprofiel worden verhoogd tot 5 mg en daarna, met steeds een minimale tussenpoos van 4 weken, tot 10 mg, 20 mg en de maximaal aanbevolen dosis van 40 mg (zie rubriek 4.4).
Pediatrische patiënten (van 16 tot en met 17 jaar)
De aanbevolen aanvangsdosis voor kinderen van 16 tot en met 17 jaar is eenmaal daags 5 mg. Na 4 weken kan de dosis afhankelijk van de LDL-C-respons en op basis van een aanvaardbaar veiligheids- en verdraagbaarheidsprofiel worden verhoogd tot 10 mg en daarna, met steeds een minimale tussenpoos van 4 weken, tot 20 mg en tot de maximaal aanbevolen dosis van 40 mg (zie rubriek 4.4).
De aanbevolen aanvangsdoses, tijdstippen en stappen voor verhogingen van de dosis voor pediatrische patiënten zijn samengevat in Tabel 1.
Tabel 1: Aanvangsdosis van lomitapide en dosisverhoging per pediatrische leeftijdsgroep
| Dosis lomitapide (mg) | ||||||
| Leeftijdsgroep | Dag 1 | Week 4 | Week 8 | Week 12 | Week 16 | Aanbevolen maximum |
| 5 t/m 10 jaar | 2 | 2 | 5 | 10 | 20 | 20* |
| 11 t/m 15 jaar | 2 | 5 | 10 | 20 | 40 | 40 |
| 16 t/m 17 jaar | 5 | 10 | 20 | 40 | 40 | 40 |
* Als na een behandeling van 6 maanden niet voldoende klinische respons wordt gezien, kan de arts overwegen de dosis te verhogen tot 30 mg/dag, als het veiligheids- en verdraagbaarheidsprofiel dit toelaat.
Volwassenen en pediatrische patiënten (van 5 tot en met 17 jaar)
De dosis moet geleidelijk worden verhoogd om de incidentie en ernst van gastro-intestinale bijwerkingen en verhoging van aminotransferasen tot een minimum te beperken. Als een pediatrische patiënt overstapt naar de volgende leeftijdscategorie, kan de dosis lomitapide worden verhoogd tot de maximaal aanbevolen dosis die van toepassing is voor de nieuwe leeftijdscategorie. Voorzichtigheid is geboden bij pediatrische patiënten met een laag lichaamsgewicht of geringe lengte voor hun leeftijd (< 15 kg of body mass index (BMI) en lengte < 10de percentiel in overeenstemming met de groeikaarten van de Wereldgezondheidsorganisatie (WGO) voor jongens en meisjes van 5 tot en met 19 jaar).
De incidentie en ernst van gastro-intestinale bijwerkingen die worden geassocieerd met het gebruik van lomitapide, nemen af wanneer een vetarm dieet wordt gevolgd. Patiënten moeten een dieet volgen waarbij minder dan 20% van de energie uit vet afkomstig is voordat wordt begonnen met de behandeling, en dienen dit dieet gedurende de behandeling voort te zetten. Er dient dieetadvies te worden verstrekt.
Patiënten moeten de consumptie van grapefruitsap en alcohol vermijden (zie rubriek 4.4 en 4.5).
Bij patiënten met een stabiele onderhoudsdosis lomitapide die atorvastatine toegediend krijgen:
- dient er een tijdsinterval te zijn van 12 uur tussen de inname van beide geneesmiddelen OF
- dient de dosis lomitapide te worden verlaagd met de helft. Volwassen patiënten die 5 mg gebruiken dienen 5 mg te blijven gebruiken. Pediatrische patiënten die 2 mg gebruiken dienen 2 mg te blijven gebruiken.
Vervolgens kan zorgvuldige titratie worden overwogen op basis van de LDL-C-respons en veiligheid/verdraagbaarheid. Na stopzetting van de behandeling met atorvastatine moet de dosis lomitapide worden opgetitreerd op basis van de LDL-C-respons en veiligheid/verdraagbaarheid.
Bij patiënten met een stabiele onderhoudsdosis lomitapide die enige andere zwakke cytochroom P450 (CYP) 3A4-remmer toegediend krijgen, dienen deze geneesmiddelen (lomitapide en de zwakke CYP3A4-remmer) met een tijdsinterval van 12 uur te worden ingenomen. Extra voorzichtigheid is geboden als in combinatie met lomitapide meer dan één zwakke CYP3A4-remmer wordt toegediend. Verlaging van de maximale dosis lomitapide op basis van de gewenste LDL-C-respons kan worden overwogen.
Op basis van waarnemingen van verlaagde concentraties essentieel vetzuur en vitamine E in klinische studies moeten patiënten gedurende de behandeling met Lojuxta dagelijks dieetsupplementen innemen met 400 internationale eenheden (IE) vitamine E voor volwassenen en kinderen van 9 jaar en ouder of 200 IE vitamine E voor kinderen van 5 tot en met 8 jaar, en ongeveer 200 mg linolzuur, 110 mg eicosapentaeenzuur (EPA), 210 mg alfa-linoleenzuur (ALA) en 80 mg docosahexaeenzuur (DHA) per dag (zie rubriek 4.4).
Speciale patiëntengroepen
Ouderen
Er is slechts beperkt ervaring opgedaan met lomitapide bij patiënten van 65 jaar of ouder. Grote voorzichtigheid is derhalve geboden bij deze patiënten.
Aangezien volgens het aanbevolen doseringsregime moet worden gestart aan de onderkant van het dosisbereik en de dosis voorzichtig moet worden verhoogd op basis van de verdraagbaarheid bij de individuele patiënt, wordt bij ouderen geen dosisaanpassing aanbevolen.
Leverfunctiestoornis
Lomitapide is gecontra-indiceerd bij patiënten met matige of ernstige leverfunctiestoornis waaronder patiënten met onverklaarbare aanhoudende abnormale leverfunctietestwaarden (zie rubriek 4.3 en 5.2).
Bij volwassen patiënten met lichte leverfunctiestoornis (Child-Pugh A) mag de dosis niet hoger zijn dan 40 mg per dag. Bij pediatrische patiënten met lichte leverfunctiestoornis (Child-Pugh A) mag de dagelijkse dosis niet hoger zijn dan de volgende dagelijkse doses lomitapide: kinderen van 5 tot en met 10 jaar niet hoger dan 10 mg per dag; kinderen van 11 tot en met 17 jaar niet hoger dan 20 mg per dag.
Nierfunctiestoornis
Bij volwassen patiënten met nierfalen in het eindstadium die dialyse ondergaan, mag de dosis niet hoger zijn dan 40 mg per dag (zie rubriek 5.2). Bij pediatrische patiënten met nierfalen in het eindstadium die dialyse ondergaan, mag de dagelijkse dosis niet hoger zijn dan de volgende dagelijkse doses lomitapide: kinderen van 5 tot en met 10 jaar niet hoger dan 10 mg per dag; kinderen van 11 tot en met 17 jaar niet hoger dan 20 mg per dag.
Pediatrische patiënten
De veiligheid en werkzaamheid van lomitapide bij kinderen jonger dan 5 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
Toediening samen met voedsel verhoogt mogelijk de blootstelling aan lomitapide. Het geneesmiddel moet ten minste twee uur na de avondmaaltijd op een lege maag met een glas water worden ingenomen, omdat het vetgehalte van een pas genuttigde maaltijd een negatief effect kan hebben op de gastro-intestinale verdraagbaarheid (zie rubriek 4.4). Als de patiënt de intacte capsule(s) niet kan doorslikken, kan (kunnen) de capsule(s) worden geopend en kan de inhoud worden gestrooid op een kleine hoeveelheid (1 eetlepel) appelmoes of bananenpuree, die in wezen vetvrij zijn.
4.3 Contra-indicaties
- overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen;
- patiënten met matige of ernstige leverfunctiestoornis en patiënten met onverklaarbare aanhoudende abnormale leverfunctietestwaarden (zie rubriek 4.2);
- patiënten met een bekende significante of chronische darmaandoening zoals inflammatoire darmziekte of malabsorptie;
- gelijktijdige toediening van > 40 mg simvastatine (zie rubriek 4.5);
gelijktijdig gebruik van Lojuxta met krachtige of matige CYP3A4-remmers (bijv.
azoolantimycotica zoals itraconazol, fluconazol, ketoconazol, voriconazol, posaconazol; macrolide antibiotica zoals erytromycine of claritromycine; ketolide antibiotica zoals telitromycine; proteaseremmers van het humaan immunodeficiëntievirus (hiv); de calciumkanaalblokkers diltiazem en verapamil, en het anti-aritmicum dronedaron [zie rubriek 4.5]);
- zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Leverenzymafwijkingen
Lomitapide kan een verhoging van de leverenzymen alanine-aminotransferase [ALAT] en aspartaataminotransferase [ASAT], en hepatische steatose veroorzaken (zie rubriek 5.1). Er was geen sprake van gelijktijdige of daaropvolgende klinisch betekenisvolle stijgingen van serumbilirubine, International Normalized Ratio (INR) of alkalische fosfatase. Het is niet bekend in hoeverre met lomitapide geassocieerde hepatische steatose de verhoging van aminotransferasen bevordert. Veranderingen in leverenzymwaarden kunnen op elk moment tijdens de behandeling optreden.
Hoewel er geen gevallen van leverfunctiestoornis (verhoogde aminotransferasen met een verhoging van bilirubine of de INR) of leverfalen zijn gemeld, is men van mening dat er een risico bestaat dat lomitapide steatohepatitis induceert, die na verloop van een aantal jaren kan overgaan in levercirrose. Uit de klinische onderzoeken ter ondersteuning van de veiligheid en werkzaamheid van lomitapide bij HoFH zou deze negatieve uitkomst waarschijnlijk niet naar voren zijn gekomen gezien de omvang en duur van de onderzoeken.
Controle van de leverfunctie
ALAT, ASAT, alkalische fosfatase, totaal bilirubine, gammaglutamyltransferase (gamma-GT) en serumalbumine moeten vóór aanvang van de behandeling met Lojuxta worden gemeten. Het geneesmiddel is gecontra-indiceerd bij patiënten met matige of ernstige leverfunctiestoornis en patiënten met onverklaarbare aanhoudende abnormale leverfunctietestwaarden. Als de uitgangswaarden van de levergerelateerde testen abnormaal zijn, moet worden overwogen de behandeling met het geneesmiddel pas te starten na een passend onderzoek door een hepatoloog en als de afwijkende uitgangswaarden verklaard of verdwenen zijn.
Tijdens het eerste jaar moeten voorafgaand aan iedere dosisverhoging of, als dit eerder is, maandelijks levergerelateerde testen (ten minste ALAT en ASAT) worden uitgevoerd. Na het eerste jaar dienen deze testen ten minste iedere drie maanden en vóór iedere dosisverhoging te worden uitgevoerd. De dosis lomitapide moet worden verlaagd als er verhogingen van aminotransferasen worden waargenomen en de behandeling moet worden gestaakt als er aanhoudende of klinisch significante verhogingen optreden (zie Tabel 2).
Dosisaanpassing op basis van verhoogde hepatische aminotransferasen
Tabel 2 bevat een samenvatting van de aanbevelingen voor dosisaanpassing en controle voor patiënten bij wie tijdens de behandeling met Lojuxta verhoging van aminotransferasen optreedt.
Tabel 2: Dosisaanpassing en controle voor patiënten met verhoogde aminotransferasen
| ALAT of ASAT | Aanbevelingen voor behandeling en controle* |
| ≥ 3 x en < 5 x de bovengrens van normaal (ULN) |
|
| ≥ 5 x ULN |
|
*Aanbevelingen op basis van een voor de leeftijd en het geslacht geschikte ULN van ongeveer 30-40 IE/l.
Als verhoging van een aminotransferase gepaard gaat met klinische symptomen van leverletsel (zoals misselijkheid, braken, buikpijn, koorts, geelzucht, lethargie, griepachtige symptomen), verhoging van bilirubine ≥ 2 x ULN of actieve leverziekte, moet de behandeling met Lojuxta worden gestaakt en moet de patiënt voor verder onderzoek worden doorverwezen naar een hepatoloog.
Hervatting van de behandeling mag worden overwogen als men van oordeel is dat de voordelen opwegen tegen de risico's in verband met mogelijke leverziekte.
Hepatische steatose en risico op progressieve leverziekte
Overeenkomstig het werkingsmechanisme van lomitapide trad bij de meeste patiënten een verhoging van het levervetgehalte op. In een open-label fase 3-onderzoek met volwassenen trad bij 18 van de 23 patiënten met HoFH hepatische steatose op (levervetgehalte > 5,56%) op basis van een meting met behulp van nucleaire magnetische resonantie (NMR)-spectroscopie (zie rubriek 5.1). De mediane absolute verhoging van het levervetgehalte was 6%, zowel na 26 weken als na 78 weken behandeling, vanaf 1% bij aanvang van de behandeling, gemeten met behulp van NMR-spectroscopie. In een open-label fase 3-studie met pediatrische patiënten was de mediane absolute verhoging van het levervetgehalte 4,4% en 3,6% na respectievelijk 24 weken en 104 weken, vanaf 3,3% bij aanvang, gemeten met behulp van NMR-beeldvorming/magnetische resonantie-beeldvorming (MRI). Hepatische steatose is een risicofactor voor progressieve leverziekte waaronder steatohepatitis en levercirrose. De gevolgen van hepatische steatose in verband met de behandeling met lomitapide op lange termijn zijn niet bekend. Klinische gegevens wijzen erop dat de ophoping van levervet reversibel is na stopzetting van de behandeling met Lojuxta, maar het is niet bekend of er histologische gevolgen zijn, met name na langdurig gebruik.
Controle op aanwijzingen voor progressieve leverziekte.
Er dient bij aanvang van de behandeling en daarna jaarlijks te worden gecontroleerd op steatohepatitis/fibrose door middel van de volgende scan- en biomarkerbeoordelingen:
Voor pediatrische patiënten:
- Scans om het levervetgehalte vast te stellen met echografie of NMR-beeldvorming/MRI
- Gamma-GT en serumalbumine om mogelijk leverletsel vast te stellen
Voor volwassen patiënten:
- Scans om weefselelasticiteit vast te stellen, bijv. een fibroscan, acoustic radiation force impulse (ARFI) of magnetische resonantie-elastografie (MRE)
- Gamma-GT en serumalbumine om mogelijk leverletsel vast te stellen
Ten minste één marker van elk van de volgende categorieën:
High-sensitivity-C-reactieve proteïne (hs-CRP), bezinkingssnelheid erytrocyten
(BSE), CK-18-fragment, Nash-test (leverontsteking)
- Enhanced Liver Fibrosis-panel (ELF-panel), fibrometer, ASAT/ALAT-ratio, fibrose-4 (FIB-4)-score, fibrotest (leverfibrose)
Bij de uitvoering en interpretatie van deze testen dienen de behandelend arts en de hepatoloog samen te werken. Bij patiënten met resultaten die wijzen op de aanwezigheid van steatohepatitis of fibrose, dient een leverbiopsie te worden overwogen.
Als door middel van een biopsie is aangetoond dat een patiënt steatohepatitis of fibrose heeft, moet de baten-risicoverhouding opnieuw worden beoordeeld en de behandeling, indien nodig, worden beëindigd.
Dehydratie
Er zijn post-marketing gevallen gemeld van dehydratie en hospitalisatie bij patiënten behandeld met lomitapide. Patiënten die behandeld worden met lomitapide moeten worden gewezen op het potentiële risico op dehydratie gerelateerd aan gastro-intestinale bijwerkingen en zij dienen voorzorgsmaatregelen te nemen om vochttekort te voorkomen.
Gelijktijdig gebruik met CYP3A4-remmers
Lomitapide blijkt een gevoelig substraat voor CYP3A4-metabolisme te zijn. CYP3A4-remmers verhogen de blootstelling van lomitapide, waarbij krachtige remmers de blootstelling ongeveer met een factor 27 verhogen. Gelijktijdig gebruik van matige of krachtige CYP3A4-remmers met Lojuxta is gecontra-indiceerd (zie rubriek 4.3). In de klinische studies met lomitapide trad bij één volwassen patiënt met HoFH binnen enkele dagen na aanvang van de behandeling met de krachtige CYP3A4-remmer claritromycine een aanzienlijke verhoging van aminotransferasen op (ALAT 24 x ULN, ASAT 13 x ULN). Als de behandeling met matige of krachtige CYP3A4-remmers onvermijdelijk is, moet de toediening van Lojuxta tijdens de behandeling worden stopgezet.
Bij gelijktijdig gebruik wordt verwacht dat zwakke CYP3A4-remmers de blootstelling van lomitapide verhogen. Wanneer Lojuxta samen met atorvastatine wordt toegediend, moet er óf een tijdsinterval zijn van 12 uur tussen de inname van beide geneesmiddelen óf de dosis Lojuxta moet worden gehalveerd (zie rubriek 4.2). Bij elke andere zwakke CYP3A4-remmer moeten Lojuxta en de zwakke CYP3A4-remmer met een tijdsinterval van 12 uur worden ingenomen.
Gelijktijdig gebruik met CYP3A4-inductoren
Geneesmiddelen die CYP3A4 induceren zullen de snelheid en de mate van metabolisme van lomitapide naar verwachting verhogen. Het effect van CYP3A4-inductoren is tijdsafhankelijk en het kan na aanvang van de behandeling ten minste twee weken duren voordat het maximale effect is bereikt. Omgekeerd kan het na het stopzetten van de behandeling ten minste twee weken duren voordat de CYP3A4-inductie afneemt.
Gelijktijdige toediening van een CYP3A4-inductor zal het effect van lomitapide naar verwachting verminderen. Ieder effect op de werkzaamheid zal waarschijnlijk variabel zijn. Wanneer gelijktijdig met Lojuxta CYP3A4-inductoren worden toegediend, (d.w.z. aminoglutethimide, nafcilline, niet-nucleoside reverse-transcriptaseremmers, fenobarbital, rifampicine, carbamazepine, pioglitazon, glucocorticoïden, modafinil en fenytoïne), dient er rekening mee te worden gehouden dat er een geneesmiddeleninteractie optreedt die van invloed is op de werkzaamheid. Het gebruik van sint-janskruid in combinatie met Lojuxta moet worden vermeden.
Het wordt aanbevolen de frequentie van LDL-C-beoordeling te verhogen tijdens dergelijk gelijktijdig gebruik en te overwegen de dosis lomitapide te verhogen om te zorgen voor behoud van de gewenste mate van werkzaamheid als de CYP3A4-inductor bedoeld is voor chronisch gebruik. Bij stopzetting van de behandeling met een CYP3A4-inductor moet rekening gehouden worden met een verhoging van de blootstelling en kan het nodig zijn de dosis lomitapide te verlagen.
Gelijktijdig gebruik met HMG-CoA-reductaseremmers (‘statines’)
Lomitapide verhoogt de plasmaconcentraties van statines. Patiënten die het als aanvulling op een statine toegediend krijgen, moeten worden gecontroleerd op bijwerkingen die worden geassocieerd met het gebruik van hoge doses statines. Statines veroorzaken soms myopathie. In zeldzame gevallen kan myopathie zich voordoen in de vorm van rabdomyolyse met of zonder acuut nierfalen als gevolg van myoglobinurie, en kan het fataal zijn. Iedere patiënt die lomitapide als aanvulling op een statine toegediend krijgt, dient te worden gewezen op het potentiële grotere risico op myopathie en moet worden geadviseerd onverklaarbare pijn, gevoeligheid of zwakte van spieren onmiddellijk te melden. Doses simvastatine > 40 mg mogen niet worden toegediend in combinatie met Lojuxta (zie rubriek 4.3).
Grapefruitsap
Grapefruitsap mag niet worden gebruikt tijdens de behandeling met Lojuxta.
Risico op supratherapeutische of subtherapeutische antistolling bij gebruik van antistollingsmiddelen op basis van coumarine
Lomitapide verhoogt de plasmaconcentraties van warfarine. Bij verhoging van de dosis lomitapide kan supratherapeutische antistolling optreden en dosisverlaging kan subtherapeutische antistolling veroorzaken. Problemen met het onder controle houden van de INR heeft bijgedragen aan het vroegtijdig terugtrekken uit de fase 3-studie van één van de vijf volwassen patiënten die gelijktijdig warfarine toegediend kregen. Bij patiënten die warfarine gebruiken, moet de INR regelmatig worden gecontroleerd, vooral na aanpassing van de dosis lomitapide. De dosis warfarine moet op klinische indicatie worden aangepast.
Alcoholgebruik
Alcohol kan leiden tot een verhoging van het levervetgehalte en kan leverletsel induceren of verergeren. In de fase 3-studie meldden drie van de vier volwassen patiënten met verhogingen van ALAT > 5 x ULN dat hun alcoholgebruik de aanbevolen limieten in het protocol overschreed. Het gebruik van alcohol tijdens de behandeling met lomitapide wordt niet aanbevolen.
Hepatotoxische middelen
Voorzichtigheid is geboden wanneer Lojuxta wordt gebruikt in combinatie met andere geneesmiddelen waarvan bekend is dat zij mogelijk hepatotoxisch zijn, zoals isotretinoïne, amiodaron, paracetamol (> 4 g/dag gedurende ≥ 3 dagen/week), methotrexaat, tetracyclines en tamoxifen. Het effect van gelijktijdig gebruik van lomitapide met andere hepatotoxische geneesmiddelen is niet bekend. Het is gerechtvaardigd vaker levergerelateerde testen uit te voeren.
Verminderde absorptie van in vet oplosbare vitaminen en serumvetzuren
Vanwege het werkingsmechanisme in de dunne darm kan lomitapide de absorptie van in vet oplosbare voedingsstoffen verminderen. In zowel de fase 3-studie met volwassenen als die met pediatrische patiënten kregen patiënten dagelijks dieetsupplementen met vitamine E, linolzuur, ALA, EPA en DHA. In de fase 3-studie met volwassenen daalden de mediane concentraties vitamine E, ALA, linolzuur, EPA, DHA en arachidonzuur in het serum vanaf de aanvang van de behandeling tot week 26, maar de waarden bleven boven de ondergrens van de referentiewaarden. Er werden geen klinische gevolgen van deze dalingen waargenomen bij de behandeling met lomitapide tot 78 weken. Patiënten die met Lojuxta worden behandeld, dienen dagelijks supplementen in te nemen met 400 internationale eenheden vitamine E voor volwassenen en kinderen van 9 jaar en ouder of 200 IE vitamine E voor kinderen van 5 tot en met 8 jaar, en ongeveer 200 mg linolzuur, 210 mg ALA, 110 mg EPA en 80 mg DHA.
Anticonceptiemaatregelen bij vrouwen en adolescenten die zwanger kunnen worden
Voordat de behandeling wordt gestart bij vrouwen en adolescenten die zwanger kunnen worden, dient passend advies te worden verstrekt over effectieve anticonceptiemethoden en dient het gebruik van een effectief anticonceptiemiddel te worden gestart. Patiënten die orale anticonceptiemiddelen op basis van oestrogeen gebruiken, dienen te worden gewaarschuwd voor mogelijk verlies van de werkzaamheid ten gevolge van diarree en/of braken (zie rubriek 4.5). Orale anticonceptiemiddelen die oestrogeen bevatten, zijn zwakke CYP3A4-remmers (zie rubriek 4.2).
Patiënten moet worden geadviseerd onmiddellijk contact met hun arts op te nemen en de behandeling met Lojuxta af te breken als ze zwanger raken (zie rubriek 4.6).
Hulpstoffen met bekend effect
Lactose
Lojuxta bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op lomitapide en andere vormen van interactie
Tabel 3: Interacties van lomitapide met andere geneesmiddelen en andere vormen van interactie
| Geneesmiddelen | Effecten op de concentratie lomitapide | Aanbevelingen inzake gelijktijdige toediening met lomitapide |
| CYP3A4-remmers | Krachtige en matige remmers Wanneer lomitapide 60 mg gelijktijdig met ketoconazol 200 mg tweemaal daags, een krachtige CYP3A4-remmer, werd toegediend, steeg de oppervlakte onder de curve (AUC) van lomitapide ongeveer met een factor 27 en de maximale plasmaconcentratie (Cmax) ongeveer met een factor 15. Interacties tussen matige CYP3A4-remmers en lomitapide zijn niet onderzocht. Er wordt verwacht dat matige CYP3A4-remmers een aanzienlijk effect zullen hebben op de farmacokinetiek van lomitapide. Bij gelijktijdig gebruik van matige CYP3A4-remmers zal de blootstelling van lomitapide naar verwachting stijgen met een factor 4-10 op basis van de resultaten van het onderzoek met de krachtige CYP3A4-remmer ketoconazol en op basis van historische gegevens over de CYP3A4-probe midazolam. | Krachtige en matige remmers Het gebruik van krachtige of matige CYP3A4-remmers in combinatie met Lojuxta is gecontra-indiceerd. Als behandeling met azoolantimycotica (bijv. itraconazol, ketoconazol, fluconazol, voriconazol, posaconazol), het anti-aritmicum dronedaron, macrolide antibiotica (bijv. erytromycine, claritromycine), ketolide antibiotica (bijv. telitromycine), hiv-proteaseremmers of de calciumkanaalblokkers diltiazem en verapamil onvermijdelijk is, moet Lojuxta tijdens de behandeling worden gestaakt (zie rubriek 4.3 en 4.4). Grapefruitsap is een matige CYP3A4-remmer die naar verwachting een aanzienlijke stijging van de blootstelling aan lomitapide zal veroorzaken. Patiënten die Lojuxta gebruiken, moeten de consumptie van grapefruitsap vermijden. |
| Geneesmiddelen | Effecten op de concentratie lomitapide | Aanbevelingen inzake gelijktijdige toediening met lomitapide |
Zwakke remmers Bij gelijktijdig gebruik wordt verwacht dat zwakke CYP3A4-remmers de blootstelling van lomitapide verhogen. Wanneer lomitapide 20 mg gelijktijdig werd toegediend met atorvastatine, een zwakke CYP3A4-remmer, stegen de AUC en Cmax van lomitapide met ongeveer een factor 2. Wanneer lomitapide met een tijdsinterval van 12 uur voor of na atorvastatine werd ingenomen werd geen klinisch betekenisvolle verhoging van de blootstelling van lomitapide waargenomen. Wanneer lomitapide 20 mg gelijktijdig werd toegediend met ethinylestradiol/norgestimaat, een zwakke CYP3A4-remmer, of met een tijdsinterval van 12 uur, werd geen klinisch betekenisvolle verhoging van de blootstelling van lomitapide waargenomen. | Zwakke remmers Wanneer lomitapide samen met atorvastatine wordt toegediend, moet er óf een tijdsinterval zijn van 12 uur tussen de inname van beide geneesmiddelen óf de dosis lomitapide moet worden gehalveerd (zie rubriek 4.2). Bij elke andere zwakke CYP3A4-remmer moeten Lojuxta en de zwakke CYP3A4-remmer met een tijdsinterval van 12 uur worden ingenomen. Voorbeelden van zwakke CYP3A4-remmers zijn: alprazolam, amiodaron, amlodipine, atorvastatine, azitromycine, bicalutamide, cilostazol, cimetidine, ciclosporine, clotrimazol, fluoxetine, fluvoxamine, fosaprepitant, ginkgo, goldenseal (Canadese geelwortel), isoniazide, ivacaftor, lacidipine, lapatinib, linagliptine, nilotinib, orale anticonceptiemiddelen die oestrogeen bevatten, pazopanib, pepermuntolie, propiverine, ranitidine, ranolazine, roxitromycine, Sevilla-sinaasappelen, tacrolimus, ticagrelor en tolvaptan. Deze lijst is niet volledig en voorschrijvers moeten de voorschrijfinformatie van geneesmiddelen die gelijktijdig met Lojuxta worden toegediend, controleren met het oog op mogelijke CYP3A4-gemedieerde interacties. Het effect van het gebruik van meer dan één zwakke CYP3A4-remmer is niet getest, maar het effect op de blootstelling van lomitapide zal naar verwachting groter zijn dan dat van gelijktijdige toediening van de afzonderlijke remmers in combinatie met lomitapide. Extra voorzichtigheid is geboden als in combinatie met Lojuxta meer dan één zwakke CYP3A4-remmer wordt toegediend. |
| Geneesmiddelen | Effecten op de concentratie lomitapide | Aanbevelingen inzake gelijktijdige toediening met lomitapide |
| CYP3A4-inductoren | Geneesmiddelen die CYP3A4 induceren zullen de snelheid en de mate van metabolisme van lomitapide naar verwachting verhogen. Hierdoor zal de werkzaamheid van lomitapide afnemen. Ieder effect op de werkzaamheid zal waarschijnlijk variabel zijn. | Wanneer gelijktijdig met Lojuxta CYP3A4-inductoren worden toegediend, (d.w.z. aminoglutethimide, nafcilline, niet-nucleoside reverse-transcriptaseremmers, fenobarbital, rifampicine, carbamazepine, pioglitazon, sint-janskruid, glucocorticoïden, modafinil en fenytoïne), dient er rekening mee te worden gehouden dat er een geneesmiddeleninteractie optreedt die van invloed is op de werkzaamheid. Het wordt aanbevolen de frequentie van LDL-C-beoordeling tijdens dergelijk gelijktijdig gebruik te verhogen en te overwegen de dosis lomitapide te verhogen om te zorgen voor behoud van de gewenste mate van werkzaamheid als de CYP3A4-inductor bedoeld is voor chronisch gebruik. |
| Galzuurbindende stoffen | Lomitapide is niet getest op de interactie met galzuurbindende stoffen (harsen zoals colesevelam en colestyramine). | Omdat galzuurbindende stoffen van invloed kunnen zijn op de absorptie van orale geneesmiddelen, dienen zij ten minste vier uur vóór of vier uur na Lojuxta te worden toegediend. |
Effecten van lomitapide op andere geneesmiddelen
HMG-CoA-reductaseremmers (‘statines’)
Lomitapide verhoogt de plasmaconcentraties van statines. Wanneer lomitapide 60 mg tot steady state werd toegediend voorafgaand aan simvastatine 40 mg stegen de AUC en Cmax van simvastatinezuur met respectievelijk 68% en 57%. Wanneer lomitapide 60 mg tot steady state werd toegediend voorafgaand aan atorvastatine 20 mg stegen de AUC en Cmax van atorvastatinezuur met respectievelijk 52% en 63%. Wanneer lomitapide 60 mg tot steady state werd toegediend voorafgaand aan rosuvastatine 20 mg steeg de tijd tot maximale concentratie (Tmax) van rosuvastatinezuur van één uur tot vier uur, steeg de AUC met 32% en bleef de Cmax ongewijzigd. Het risico op myopathie bij simvastatine is dosisgerelateerd. Het gebruik van Lojuxta is gecontra-indiceerd bij patiënten die worden behandeld met hoge doses simvastatine (> 40 mg) (zie rubriek 4.3 en 4.4).
Coumarine-antistollingsmiddelen
Wanneer lomitapide 60 mg tot steady state werd toegediend en 6 dagen volgend op warfarine 10 mg steeg de INR met een factor 1,26. AUC's voor R(+)-warfarine en S(-)-warfarine stegen respectievelijk 25% en 30%. Cmax voor R(+)-warfarine en S(-)-warfarine steeg met respectievelijk 14% en 15%. Bij patiënten die gelijktijdig coumarines (zoals warfarine) en Lojuxta gebruiken, moet de INR worden bepaald voordat de behandeling met Lojuxta wordt gestart en dient regelmatig controle plaats te vinden, waarbij de dosering van de coumarines op klinische indicatie wordt aangepast (zie rubriek 4.4).
Fenofibraat, niacine en ezetimib
Wanneer lomitapide tot steady state werd toegediend voorafgaand aan 145 mg gemicroniseerd fenofibraat, 1.000 mg niacine met verlengde afgifte of 10 mg ezetimib werden er geen klinisch significante effecten op de blootstelling van deze geneesmiddelen waargenomen. Dosisaanpassing is niet nodig bij gelijktijdig gebruik met Lojuxta.
Orale anticonceptiemiddelen
Wanneer lomitapide 50 mg tot steady state werd toegediend gelijktijdig met orale anticonceptiemiddelen op basis van oestrogeen werd geen klinisch betekenisvol of statistisch significant effect op de farmacokinetiek van de componenten van het orale anticonceptiemiddel (ethinylestradiol en 17-deacetylnorgestimaat, de metaboliet van norgestimaat) waargenomen. Lomitapide zal naar verwachting niet rechtstreeks van invloed zijn op de werkzaamheid van orale anticonceptiemiddelen op basis van oestrogeen; de hormoonabsorptie kan echter afnemen als gevolg van diarree en/of braken. In gevallen van aanhoudende of ernstige diarree en/of braken gedurende meer dan twee dagen dienen gedurende zeven dagen na het verdwijnen van de symptomen aanvullende anticonceptiemaatregelen te worden genomen.
P-glycoproteïne (P-gp)-substraten
Lomitapide remt P-gp in vitro en kan de absorptie van P-gp-substraten verhogen. Gelijktijdige toediening van Lojuxta met P-gp-substraten (zoals aliskiren, ambrisentan, colchicine, dabigatran-etexilaat, digoxine, everolimus, fexofenadine, imatinib, lapatinib, maraviroc, nilotinib, posaconazol, ranolazine, saxagliptine, sirolimus, sitagliptine, talinolol, tolvaptan, topotecan) kan de absorptie van P-gp-substraten verhogen. Dosisverlaging van het P-gp-substraat moet worden overwogen bij gelijktijdig gebruik met Lojuxta.
In-vitrobeoordeling van geneesmiddelinteracties
Lomitapide remt CYP3A4. Lomitapide veroorzaakt geen inductie van de CYP's 1A2, 3A4 of 2B6 en remt de CYP's 1A2, 2B6, 2C9, 2C19, 2D6 en 2E1 niet. Lomitapide is geen P-gp-substraat maar remt P-gp wel. Lomitapide remt de borstkankerresistentieproteïne (BCRP) niet.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Gebruik door vrouwen en adolescenten die zwanger kunnen worden
Voordat de behandeling wordt gestart bij vrouwen en adolescenten die zwanger kunnen worden, dient te worden bevestigd dat zij niet zwanger zijn, dient passend advies te worden verstrekt over effectieve anticonceptiemethoden en dient het gebruik van een effectief anticonceptiemiddel te worden gestart. Patiënten die orale anticonceptiemiddelen op basis van oestrogeen gebruiken, dienen te worden gewaarschuwd voor mogelijk verlies van de werkzaamheid ten gevolge van diarree en/of braken. Er dienen aanvullende anticonceptiemethoden te worden toegepast tot de symptomen verdwenen zijn (zie rubriek 4.5).
Zwangerschap
Lojuxta is gecontra-indiceerd tijdens de zwangerschap. Er zijn geen betrouwbare gegevens over het gebruik bij zwangere vrouwen. Uit dieronderzoek is ontwikkelingstoxiciteit gebleken (teratogeniciteit, embryotoxiciteit, zie rubriek 5.3). Het mogelijke risico voor de mens is niet bekend.
Borstvoeding
Het is niet bekend of lomitapide in de moedermelk wordt uitgescheiden. Vanwege het risico op bijwerkingen op basis van de bevindingen bij onderzoek met lomitapide bij dieren (zie rubriek 5.3) moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Lojuxta moet worden gestaakt, waarbij het belang van het geneesmiddel voor de moeder in overweging moet worden genomen.
Vruchtbaarheid
Bij mannetjes- en vrouwtjesratten die lomitapide toegediend kregen, werden geen bijwerkingen op de vruchtbaarheid waargenomen bij systemische blootstellingen (AUC) die naar schatting vier à vijf keer zo hoog waren als bij mensen bij de maximaal aanbevolen dosis voor mensen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lojuxta heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen vanwege potentiële effecten op het zenuwstelsel zoals duizeligheid (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De ernstigste bijwerkingen tijdens de behandeling waren afwijkende leveraminotransferasewaarden (zie rubriek 4.4).
De meest voorkomende bijwerkingen bij volwassenen zijn maag-darmeffecten (93%), d.w.z. diarree (79%), misselijkheid (65%), dyspepsie (38%) en braken (34%). Andere reacties die door ten minste 20% van de patiënten werden gemeld, waren onder andere buikpijn, abdominaal ongemak, opgezette buik, verstopping en flatulentie. Gastro-intestinale bijwerkingen traden vaker op tijdens de dosisverhogingsfase van het fase 3-onderzoek en namen af zodra de maximaal verdraagbare dosis lomitapide was vastgesteld.
Ernstige bijwerkingen die het meest werden gemeld waren diarree (14%), braken (10%), een opgezette buik (7%) en een verhoging van ALAT (7%).
Tabellarisch overzicht van bijwerkingen
De onderstaande bijwerkingen zijn geclassificeerd naar systeem/orgaanklasse van MedDRA en frequentie, met de meest voorkomende bijwerkingen eerst. De frequentie van de bijwerkingen is als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
In Tabel 4 zijn alle bijwerkingen opgenomen die werden gemeld door de volwassen en pediatrische HoFH-patiënten die werden behandeld in klinische studies en die werden gemeld na het in de handel brengen.
Tabel 4: Frequentie van bijwerkingen bij HoFH-patiënten
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Gastro-enteritis |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust* |
| Niet bekend | Dehydratie | |
| Zenuwstelselaandoeningen | Vaak | Duizeligheid Hoofdpijn Migrainehoofdpijn |
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree* Misselijkheid* Braken* Ongemak van de buik Dyspepsie Buikpijn* Pijn in de bovenbuik* Flatulentie* Opgezette buik Obstipatie |
| Vaak | Gastritis Rectale tenesmus Aerofagie Aandrang tot defeceren Eructatie Vaak ontlasting* Maagdilatatie Maagaandoening Gastro-oesofageale refluxaandoening Hemorroïdale bloeding Regurgitatie | |
| Lever- en galaandoeningen | Zeer vaak | Verhoogde alanine-aminotransferase* Verhoogde aspartaataminotransferase* |
| Vaak | Verhoogde transaminasen* Hepatische steatose* Hepatotoxiciteit Hepatomegalie* Verhoogde alkalische fosfatase in het bloed | |
| Huid- en onderhuidaandoeningen | Vaak | Ecchymose Papula Erythemateuze uitslag Xanthoom |
| Niet bekend | Alopecia | |
| Skeletspierstelsel- en bindweefselaandoeningen | Niet bekend | Myalgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheid |
| Onderzoeken | Zeer vaak | Gewichtsafname |
| Vaak | Verhoogde international normalised ratio Verlaagd kaliumgehalte in het bloed Verlaagd caroteengehalte Abnormale international normalised ratio Verlengde protrombinetijd Verlaagd gehalte vitamine E Verlaagd gehalte vitamine K |
* Bijwerking kwam voor bij pediatrische en volwassen patiënten.
Alle overige bijwerkingen kwamen alleen voor bij volwassen patiënten.
In Tabel 5 zijn alle bijwerkingen opgenomen afkomstig uit fase 2-studies waarbij patiënten met verhoogde LDL-C (niet HoFH) werden geëvalueerd die lomitapide als monotherapie toegediend kregen (N = 291).
Tabel 5: Frequentie van bijwerkingen bij patiënten met een verhoogd LDL-C
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Soms | Gastro-enteritis Gastro-intestinale infectie Influenza Nasofaryngitis Sinusitis |
Bloed- en lymfestelselaandoeningen | Soms | Anemie |
Voedings- en stofwisselingsstoornissen | Vaak | Verminderde eetlust |
| Soms | Uitdroging Verhoogde eetlust | |
| Zenuwstelselaandoeningen | Soms | Paresthesie Somnolentie |
| Oogaandoeningen | Soms | Oogzwelling |
| Evenwichtsorgaan- en ooraandoeningen | Soms | Vertigo |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Soms | Faryngeale laesie Hoestsyndroom van de bovenste luchtwegen |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Misselijkheid Flatulentie |
| Vaak | Pijn in de bovenbuik Opgezette buik Buikpijn Braken Ongemak van de buik Dyspepsie Eructatie Pijn in de onderbuik Vaak ontlasting | |
| Soms | Droge mond Harde ontlasting Gastro-oesofageale refluxaandoening Abdominale gevoeligheid Epigastrisch ongemak Maagdilatatie Bloedbraken Bloeding laag in het maag-darmkanaal Reflux-oesofagitis | |
| Lever- en galaandoeningen | Vaak | Verhoogde alanine-aminotransferase Verhoogde aspartaataminotransferase Verhoogde leverenzymwaarden |
| Soms | Hepatomegalie Verhoogde gamma-glutamyltransferase | |
| Huid- en onderhuidaandoeningen | Soms | Blaren Droge huid Hyperhidrose |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Spierspasmen |
| Soms | Artralgie Myalgie Pijn in ledemaat Gezwollen gewrichten Trillende spieren |
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Nier- en urinewegaandoeningen | Soms | Hematurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheid Asthenie |
| Soms | Pijn op de borst Koude rillingen Vroegtijdige verzadiging Loopstoornis Malaise Pyrexie | |
| Onderzoeken | Vaak | Verlaagd aantal neutrofielen Verlaagd aantal witte bloedcellen |
| Soms | Gewichtsafname Serumbilirubine verhoogd Verhoogd percentage neutrofielen Proteïne in urine Verlengde protrombinetijd Abnormale longfunctietestwaarden Verhoogd aantal witte bloedcellen |
Pediatrische patiënten
De veiligheid en werkzaamheid van lomitapide zijn vastgesteld bij pediatrische patiënten met HoFH van 5 tot en met 17 jaar. In een fase 3-studie zijn 43 patiënten behandeld met lomitapide (zie rubriek 5.1). Er zijn geen nieuwe veiligheidskwesties vastgesteld. Gastro-intestinale voorvallen kwamen minder frequent voor en waren minder ernstig bij pediatrische patiënten. Er werden geen klinisch significante veranderingen in oestradiol of testosteron in serum gemeld en stijgingen waren binnen de verwachte ontwikkelingsbereiken (zie rubriek 5.3).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling in geval van een overdosis. In het geval van een overdosering moeten de symptomen van de patiënt worden behandeld en moeten zo nodig ondersteunende maatregelen worden getroffen. De leverwaarden dienen gemonitord te worden. Hemodialyse is waarschijnlijk niet nuttig, omdat lomitapide in hoge mate eiwitgebonden is.
Bij knaagdieren werden enkelvoudige orale doses lomitapide ≥ 600 zo hoog als de maximaal aanbevolen dosis voor mensen (1 mg/kg) goed verdragen. De maximaal toegediende dosis die in klinische onderzoeken aan mensen werd toegediend, was 200 mg als enkelvoudige dosis; er traden geen bijwerkingen op.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: Lipidemodificerende middelen, overige lipidemodificerende middelen. ATC-code: C10AX12
Werkingsmechanisme
Lomitapide is een selectieve remmer van microsomale transferproteïne (MTP), een intracellulaire lipide-transferproteïne die voorkomt in het lumen van het endoplasmatische reticulum en verantwoordelijk is voor het binden en tussen membranen heen en weer pendelen van individuele lipidemoleculen. MTP speelt een belangrijke rol bij de aanmaak van lipoproteïnen die apolipoproteïne-B (apo-B) bevatten in de lever en de darmen. MTP-remming vermindert de afscheiding van lipoproteïnen en circulerende concentraties door lipoproteïnen gedragen lipiden zoals cholesterol en triglyceriden (TG).
Klinische werkzaamheid en veiligheid
In een eenarmig, open-label onderzoek (UP1002/AEGR-733-005) werden de werkzaamheid en veiligheid van lomitapide beoordeeld wanneer het in combinatie met een vetarm dieet en andere lipideverlagende therapieën werd toegediend aan volwassen patiënten met HoFH. Patiënten werden bij aanvang van de onderzoek geïnstrueerd om een vetarm dieet (< 20% calorieën uit vet) en lipideverlagende therapieën, indien van toepassing met inbegrip van aferese, te volgen vanaf zes weken voor het begin van de behandeling tot ten minste week 26. De dosis lomitapide werd verhoogd van 5 mg tot een individueel vastgestelde maximaal verdraagbare dosis tot 60 mg. Na week 26 bleven de patiënten de behandeling met lomitapide volgen om te bepalen wat het effect op de lange termijn was en werd hen toegestaan de lipideverlagende achtergrondtherapieën te wijzigen. De onderzoek voorzag in een behandeling van in totaal 78 weken.
Er namen 29 patiënten deel aan de studie, van wie 23 de hele onderzoek t/m week 78 voltooiden. Er namen 16 mannen (55%) en 13 vrouwen (45%) deel aan het onderzoek, met een gemiddelde leeftijd van 30,7 jaar, variërend van 18 tot 55 jaar. De gemiddelde dosis lomitapide was 45 mg in week 26 en 40 mg in week 78. In week 26 bedroeg de gemiddelde procentuele verandering in LDL-C vanaf de uitgangswaarde -40% (p < 0,001) in de intent-to-treat-populatie (ITT-populatie). De gemiddelde procentuele verandering vanaf de uitgangswaarde t/m week 26, waarbij voor iedere beoordeling werd uitgaan van de LOCF-methode (methode waarbij de gegevens van de laatste waarneming worden gebruikt), wordt weergegeven in figuur 1.
Figuur 1: Gemiddelde procentuele veranderingen in LDL-C vanaf de uitgangswaarde t/m
week 26 (het primaire eindpunt) in het hoofdonderzoek naar de werkzaamheid UP1002/AEGR-733-005, waarbij voor iedere beoordeling werd uitgegaan van de LOCF-methode (N = 29) 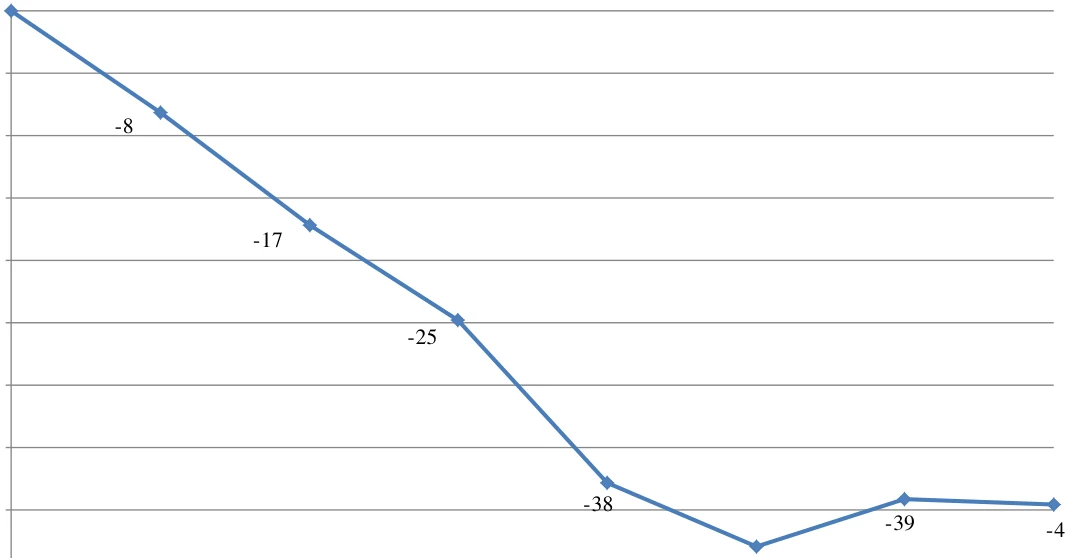
Veranderingen in lipiden en lipoproteïnen t/m week 26 en week 78 van de behandeling met lomitapide worden weergegeven in Tabel 6.
Tabel 6: Absolute waarden en procentuele veranderingen in lipiden en lipoproteïnen vanaf de uitgangswaarde tot week 26 en 78 (hoofdonderzoek naar de werkzaamheid UP1002/AEGR-733-005)
| Parameter (eenheden) | Uitgangs waarde | Week 26/LOCF (N = 29) | Week 78 (N = 23) | ||||
Gemid-deld (SD) | Gemid deld (SD) | %- veran-dering | p-waar- deb | Gemid deld (SD) | %-veran-dering | p-waar-deb | |
| LDL-C, direct (mg/dl) | 336 (114) | 190 (104) | -40 | < 0,001 | 210 (132) | -38 | < 0,001 |
| Totaal cholesterol (TC) (mg/dl) | 430 (135) | 258 (118) | -36 | < 0,001 | 281 (149) | -35 | < 0,001 |
| apo-B (mg/dl) | 259 (80) | 148 (74) | -39 | < 0,001 | 151 (89) | -43 | < 0,001 |
| TG (mg/dl)a | 92 | 57 | -45 | 0,009 | 59 | -42 | 0,012 |
| Non-high-density-lipoproteïne-cholesterol (non-HDL-C) (mg/dl) | 386 (132) | 217 (113) | -40 | < 0,001 | 239 (146) | -39 | < 0,001 |
| Very-low-density-lipoproteïne-cholesterol (VLDL-C) (mg/dl) | 21 (10) | 13 (9) | -29 | 0,012 | 16 (15) | -31 | 0,013 |
-43
-40
-50 -45 -40 -35 -30 -25 -20 -15 -10 -5 0
Week 0 Week 2 Week 6 Week 10 Week 14 Week 18 Week 22 Week 26
Onderzoeksweek
| Parameter (eenheden) | Uitgangs waarde | Week 26/LOCF (N = 29) | Week 78 (N = 23) | ||||
Gemid-deld (SD) | Gemid deld (SD) | %- veran-dering | p-waar- deb | Gemid deld (SD) | %-veran-dering | p-waar-deb | |
| Lipoproteïne (a) (Lp(a)) (nmol/l)a | 66 | 61 | -13 | 0,094 | 72 | -4 | < 0,842 |
High-density- lipoproteïne-cholesterol (HDL-C) (mg/dl) | 44 (11) | 41 (13) | -7 | 0,072 | 43 (12) | -4,6 | 0,246 |
a mediaan weergegeven voor TG en Lp(a); p-waarde op basis van de gemiddelde procentuele verandering
b p-waarde op basis van de gemiddelde procentuele verandering vanaf de uitgangswaarde op basis van gepaarde t-test
Zowel op week 26 als op week 78 waren er significante verlagingen in LDL-C, TC, apo-B, TG, non-HDL-C en VLDL-C, en er waren veranderingen in HDL-C, die op week 26 vaak gedaald en op week 78 tot de uitgangswaarde teruggekeerd was.
De invloed van Lojuxta op cardiovasculaire morbiditeit en mortaliteit is niet vastgesteld.
Bij aanvang van de behandeling gebruikte 93% een statine, 76% ezetimib, 10% niacine, 3% een galzuurbindende stof en 62% aferese. Bij 15 van de 23 (65%) patiënten was de lipideverlagende behandeling verlaagd in week 78, met inbegrip van geplande en ongeplande verlagingen/onderbrekingen. De aferese werd bij 3 van de 13 patiënten gestaakt in week 26 en de frequentie van de aferese werd bij 3 patiënten verlaagd, waarbij het lage LDL-C-gehalte t/m week 78 aanhield. Het klinische voordeel van verlaging van de lipideverlagende achtergrondtherapie, met inbegrip van aferese, is onzeker.
Van de 23 patiënten die de behandeling voltooiden t/m week 78, hadden er 19 (83%) LDL-C-verlagingen ≥ 25%, waarbij op dat moment 8 (35%) patiënten een LDL-C < 100 mg/dl hadden en 1 een LDL-C < 70 mg/dl.
In dit onderzoek traden bij 10 patiënten verhogingen van ASAT en/of ALAT > 3 x ULN op (zie Tabel 7).
Tabel 7: Hoogste leverfunctietestresultaten na eerste dosis (hoofdonderzoek naar de werkzaamheid UP1002/AEGR-733-005)
| Parameter/Afwijking | N (%) |
| ALAT | |
| Aantal patiënten dat is beoordeeld | 29 |
| > 3 tot ≤ 5 x ULN | 6 (20,7) |
| > 5 tot ≤ 10 x ULN | 3 (10,3) |
| > 10 tot ≤ 20 x ULN | 1 (3,4) |
| > 20 x ULN | 0 |
| ASAT | |
| Aantal patiënten dat is beoordeeld | 29 |
| > 3 tot ≤ 5 x ULN | 5 (17,2) |
| > 5 tot ≤ 10 x ULN | 1 (3,4) |
| > 10 tot ≤ 20 x ULN | 0 |
| > 20 x ULN | 0 |
Verhogingen van ALAT en/of ASAT > 5 x ULN werden behandeld door de dosis lomitapide te verlagen of de toediening tijdelijk te staken; alle patiënten waren in staat de behandeling met het onderzoeksgeneesmiddel voort te zetten. Er werden geen klinisch betekenisvolle verhogingen van totaal bilirubine of alkalische fosfatase waargenomen. Het levervet werd tijdens de klinische studie bij alle patiënten die hiervoor in aanmerking kwamen prospectief gemeten met behulp van MRS (Tabel 8). Uit gegevens over personen bij wie metingen werden herhaald na stopzetting van de behandeling met lomitapide, blijkt dat ophoping van levervet reversibel is, maar het is niet bekend of er histologische gevolgen zijn.
Tabel 8: Maximale categorische veranderingen van het percentage levervet (hoofdonderzoek naar de werkzaamheid UP1002/AEGR-733-005)
| Maximale absolute stijging van het percentage levervet | Werkzaamheidsfase week 0-26 N (%) | Veiligheidsfase week 26-78 N (%) | Hele studie week 0-78 N (%) |
| Aantal evalueerbare patiënten | 22 | 22 | 23 |
| ≤ 5% | 9 (41) | 6 (27) | 5 (22) |
| > 5% tot ≤ 10% | 6 (27) | 8 (36) | 8 (35) |
| > 10% tot ≤ 15% | 4 (18) | 3 (14) | 4 (17) |
| > 15% tot ≤ 20% | 1 (5) | 4 (18) | 3 (13) |
| > 20% tot ≤ 25% | 1 (5) | 0 | 1 (4) |
| > 25% | 1 (5) | 1 (5) | 2 (9) |
Pediatrische patiënten
In een eenarmige, open-label klinische studie (APH-19) werden de werkzaamheid en langetermijnveiligheid van lomitapide beoordeeld wanneer het in combinatie met een vetarm dieet werd toegediend aan pediatrische patiënten van 5 tot en met 17 jaar met HoFH die op stabiele lipideverlagende therapie stonden (LLT, waaronder low-density-lipoproteïne-aferese (LDL-aferese), indien van toepassing). De klinische studie bestond uit een 6 weken durende run-inperiode, gevolgd door een 24 weken durende werkzaamheidsfase en een 80 weken durende veiligheidsfase.
De dosis lomitapide werd verhoogd van een leeftijdsafhankelijke aanvangsdosis tot een maximaal verdraagbare dosis zoals van toepassing was op de pediatrische leeftijdsgroep en op basis van werkzaamheid en veiligheid (zie Tabel 1: voor patiënten van 16 tot en met 17 jaar was het toegestaan de dosis te verhogen tot een maximaal verdraagbare dosis van 60 mg). Na week 24 stapten patiënten over naar de 80 weken durende veiligheidsfase en bleven zij lomitapide krijgen om de effecten van een langdurige behandeling te bepalen. Naar het oordeel van de onderzoeker mochten patiënten hun achtergrondbehandeling met LLT wijzigen en/of de dosis lomitapide verhogen (alleen in uitzonderlijke gevallen) tijdens de veiligheidsfase.
Er werden zesenveertig (46) patiënten ingeschreven, van wie 43 de run-inperiode voltooiden, 41 de werkzaamheidsfase voltooiden en 39 de veiligheidsfase voltooiden. De volledige analyseset (Full Analysis Set, FAS) omvatte alle deelnemers die ten minste één dosis lomitapide kregen en die een meting van LDL-C bij aanvang en ten minste één meting ervan na aanvang hadden (N = 43); de FAS bestond uit 19 jongens (44%) en 24 meisjes (56%) met een gemiddelde leeftijd van 10,7 jaar, variërend van 5 tot en met 17 jaar. De gemiddelde dosis lomitapide was 17,0 mg voor patiënten van 5 tot en met 10 jaar en 27,9 mg voor patiënten van 11 tot en met 17 jaar voor de gehele studie. In de werkzaamheidsfase bereikte 95% van de patiënten van 5 tot en met 10 jaar de maximaal verdraagbare dosis van 20 mg, bereikte 76% van de patiënten van 11 tot en met 15 jaar de maximaal verdraagbare dosis van 40 mg en bereikte 50% van de patiënten van 16 tot en met 17 jaar de maximaal verdraagbare dosis van 60 mg, maar de laatste groep moest deze dosis verlagen kort nadat deze was bereikt. Zes patiënten (30%) van 5 tot en met 10 jaar verhoogden hun dagelijkse maximumdosis tot 30 mg in de veiligheidsfase (van week 36).
De gemiddelde procentuele verandering in LDL-C vanaf de uitgangswaarde tot week 24 (primair werkzaamheidseindpunt) was -53,9% (p < 0,0001) (zie Figuur 2).
Figuur 2: Kleinste kwadraten gemiddelde procentuele veranderingen in LDL-C vanaf de uitgangswaarde t/m week 24 (primair eindpunt) in de pediatrische studie APH-19 (N = 43)
Een subgroepanalyse werd uitgevoerd op patiënten van 5 tot en met 10 jaar (N = 20) en 11 tot en met 17 jaar (N = 23). Gemiddelde dalingen van LDL-C vanaf de uitgangswaarde tot week 24 waren respectievelijk 57% en 52% en waren vergelijkbaar in beide leeftijdsgroepen.
Het belangrijkste secundaire eindpunt was de procentuele verandering in lipideparameters (non-HDL-C, TC, VLDL-C, apo-B en TG) vanaf de uitgangswaarde tot week 24. Na 24 weken waren er in elk van de beoordeelde lipideparameters statistisch significante (p < 0,0001) dalingen van ongeveer 50% vanaf de uitgangswaarde; deze zijn samengevat in Tabel 9.
Tabel 9: Absolute waarden en procentuele veranderingen in lipiden en lipoproteïnen vanaf de uitgangswaarde tot week 24 (pediatrische studie APH-19)
| Parameter (eenheden) | Uitgangswaarde | Week 24/LOCF (N = 43) | ||
Gemiddelde (SD) | Gemiddelde (SD) | %-verandering | p-waarde | |
| LDL-C, direct (mg/dl) | 436 (189) | 175 (90) | -54 | < 0,0001 |
| TC (mg/dl) | 486 (188) | 217 (94) | -50 | < 0,0001 |
| apo-B (mg/dl) | 317 (133) | 131 (63) | -53 | < 0,0001 |
| TG (mg/dl) | 92 (39) | 42 (23) | -49 | < 0,0001 |
| non-HDL-C (mg/dl) | 454 (192) | 183 (92) | -54 | < 0,0001 |
| VLDL-C (mg/dl) | 18 (8) | 8 (5) | -50 | < 0,0001 |
Op week 24 had 35,9% van de patiënten een beoogde LDL-C-waarde van < 135 mg/dl bereikt.
Bij de uitgangswaarde kregen alle patiënten ten minste één LLT (91% van de patiënten gebruikte een statine, 74% ezetimib, 9% evolocumab en 44% onderging aferese). Tijdens de veiligheidsfase waren veranderingen in de achtergrond-LLT toegestaan. Er was geen significante verandering in lipideverlagende medicaties, maar bij de patiënten die op week 24 aferese kregen, was de frequentie van aferese tegen week 104 bij 41,2% van de patiënten verlaagd en was de aferese bij 11,8% gestaakt. 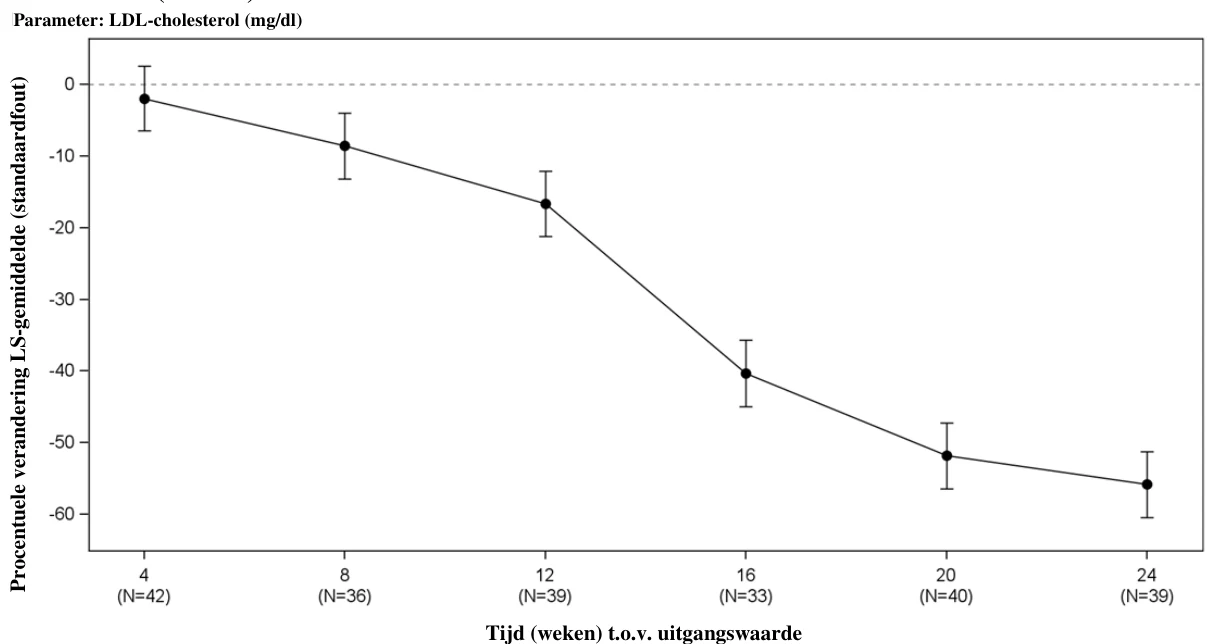
In de pediatrische studie traden bij 6 patiënten verhogingen van ASAT en/of ALAT > 3 x ULN op (zie Tabel 10).
Tabel 10: Hoogste leverfunctietestresultaten na eerste dosis (pediatrische studie APH-19)
| Parameter/Afwijking | N (%) |
| ALAT | |
| Aantal patiënten dat is beoordeeld | 43 |
| > 3 tot ≤ 5 x ULN | 3 (7,0) |
| > 5 tot ≤ 10 x ULN | 2 (4,7) |
| > 10 tot ≤ 20 x ULN | 0 |
| > 20 x ULN | 0 |
| ASAT | |
| Aantal patiënten dat is beoordeeld | 43 |
| > 3 tot ≤ 5 x ULN | 3 (7,0) |
| > 5 tot ≤ 10 x ULN | 0 |
| > 10 tot ≤ 20 x ULN | 0 |
| > 20 x ULN | 0 |
Verhogingen van ALAT en/of ASAT > 3 x ULN werden behandeld door de dosis lomitapide te verlagen of de toediening tijdelijk te staken; alle patiënten waren in staat de behandeling met het studiegeneesmiddel voort te zetten. Er werden geen klinisch betekenisvolle verhogingen van totaal bilirubine of alkalische fosfatase waargenomen. Het levervetgehalte werd tijdens de klinische studie bij alle patiënten die hiervoor in aanmerking kwamen, prospectief gemeten met behulp van NMR-beeldvorming/MRI of echografie (Tabel 11). Uit gegevens over patiënten bij wie metingen werden uitgevoerd na stopzetting van de behandeling met lomitapide blijkt dat ophoping van levervet reversibel is.
Tabel 11: Ophoping van lipiden in de lever in de loop van de tijd (pediatrisch studie APH-19)
| Bezoek | Resultaat | NMR-beeldvorming/MRI | Echografie | ||
| 5 t/m 10 jaar | 11 t/m 17 jaar | 5 t/m 10 jaar | 11 t/m 17 jaar | ||
| Uitgangswaarde | Totaal | 2 (100,0) | 17 (100,0) | 17 (100,0) | 2 (100,0) |
| ≤ 10% levervet | 2 (100,0) | 16 (94,1) | 17 (100,0) | 2 (100,0) | |
| > 10% en ≤ 20% levervet | 0 | 1 (5,9) | 0 | 0 | |
| > 20% levervet | 0 | 0 | 0 | 0 | |
| Werkzaamheidsfase, week 24 | Totaal | 4 (100,0) | 19 (100,0) | 15 (100,0) | 2 (100,0) |
| ≤ 10% levervet | 1 (25,0) | 12 (63,2) | 15 (100,0) | 2 (100,0) | |
| > 10% en ≤ 20% levervet | 1 (25,0) | 2 (10,5) | 0 | 0 | |
| > 20% levervet | 0 | 1 (5,3) | 0 | 0 | |
| Geen resultaata | 2 (50,0) | 4 (21,1) | 0 | 0 | |
| Bezoek | Resultaat | NMR-beeldvorming/MRI | Echografie | ||
| 5 t/m 10 jaar | 11 t/m 17 jaar | 5 t/m 10 jaar | 11 t/m 17 jaar | ||
| Veiligheidsfase, week 56 | Totaal | 3 (100,0) | 18 (100,0) | 16 (100,0) | 2 (100,0) |
| ≤ 10% levervet | 0 | 9 (50,0) | 15 (93,8) | 2 (100,0) | |
| > 10% en ≤ 20% levervet | 1 (33,3) | 4 (22,2) | 1 (6,3) | 0 | |
| > 20% levervet | 0 | 0 | 0 | 0 | |
| Geen resultaata | 2 (66,7) | 5 (27,8) | 0 | 0 | |
| Einde van studie, week 104 | Totaal | 4 (100,0) | 15 (100,0) | 15 (100,0) | 1 (100,0) |
| ≤ 10% levervet | 3 (75,0) | 11 (73,3) | 15 (100,0) | 0 | |
| > 10% en ≤ 20% levervet | 1 (25,0) | 4 (26,7) | 0 | 1 (100,0) | |
| > 20% levervet | 0 | 0 | 0 | 0 | |
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen.
Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
Absorptie
De absolute orale biologische beschikbaarheid van lomitapide is 7%. Absorptie wordt niet beperkt door penetratie van de darmbarrière door de werkzame stof maar wordt vooral beïnvloed door een uitgebreid first pass-effect. De piekplasmaconcentraties van lomitapide werden 4-8 uur na orale toediening bereikt. De farmacokinetiek van lomitapide is ongeveer dosisproportioneel voor orale enkelvoudige doses binnen het therapeutisch bereik. Doses hoger dan 60 mg wijzen op een trend naar non-lineariteit en worden niet aanbevolen.
Na meervoudige dosering stegen Cmax en AUC ongeveer evenredig met de dosis lomitapide. Cmax en AUC stegen na een vetrijke maaltijd (respectievelijk 77% en 58%) alsook na een vetarme maaltijd (respectievelijk 70% en 28%). De ophoping van lomitapide in plasma kwam overeen met de voorspelde ophoping na een enkelvoudige dosis volgend op een eenmaal daagse dosering hoger dan 25 mg gedurende maximaal vier weken. De interindividuele variabiliteit in de AUC van lomitapide was ongeveer 50%.
In steady state was de ophoping van lomitapide 2,7 bij 25 mg en 3,9 bij 50 mg.
Distributie
Na intraveneuze toediening was het verdelingsvolume van lomitapide hoog (gemiddelde = 1.200 liter) ondanks een hoge plasma-eiwitbinding (> 99,8%). Bij onderzoek bij dieren was de concentratie lomitapide in de lever hoog (factor 200).
Biotransformatie
Lomitapide wordt in hoge mate gemetaboliseerd, vooral door CYP3A4. De CYP-isovormen 2E1, 1A2, 2B6, 2C8 en 2C19 spelen een kleinere rol en de isovormen 2D6 en 2C9 spelen geen rol bij het metabolisme van lomitapide.
Eliminatie
Na toediening van een radioactief gelabelde dosis orale oplossing aan gezonde proefpersonen werd 93% van de toegediende dosis in de urine en feces teruggevonden. Ongeveer 33% van de radioactiviteit werd als metabolieten in de urine uitgescheiden. Het restant werd in de feces uitgescheiden, vooral als geoxideerde metabolieten. De eliminatiehalfwaardetijd van lomitapide was ongeveer 29 uur.
Speciale patiëntengroepen
De gegevens van de klinische hoofdstudie met volwassenen werden geanalyseerd wat betreft het effect van potentiële co-variabelen op de blootstelling van lomitapide. Van de onderzochte parameters (ras, BMI, geslacht, gewicht, leeftijd) kon alleen BMI worden geclassificeerd als een potentiële co-variabele.
Leeftijd en geslacht
Er was geen klinisch relevant effect van de leeftijd (18-64 jaar) of het geslacht op de farmacokinetiek van lomitapide. Lomitapide is niet onderzocht bij patiënten van 65 jaar of ouder.
Een farmacokinetische populatiebenadering werd gebruikt voor het karakteriseren van de farmacokinetiek bij volwassen en pediatrische patiënten ter ondersteuning van de selectie van de aanvangsdosis, dosisverhoging en aanbevolen maximumdosis bij pediatrische patiënten van de verschillende leeftijdsgroepen. Het model bevestigde dat het lichaamsgewicht een effect had op de farmacokinetiek.
Ras
Er zijn geen doseringsaanpassingen nodig voor blanke of Latijns-Amerikaanse patiënten. Er is onvoldoende informatie om te kunnen bepalen of een dosisaanpassing nodig is bij gebruik van Lojuxta bij andere rassen. Aangezien de dosis van het geneesmiddel geleidelijk wordt verhoogd op basis van het veiligheids- en verdraagbaarheidsprofiel van de individuele patiënt, wordt op basis van ras echter geen dosisaanpassing aanbevolen.
Nierinsufficiëntie
In de populatie met nierfunctiestoornis werd lomitapide alleen onderzocht bij volwassen patiënten met nierfalen in het eindstadium (ESRD). Een farmacokinetisch onderzoek bij patiënten met ESRD die hemodialyse ondergingen, wees op een stijging van 36% van de gemiddelde plasmaconcentratie van lomitapide ten opzichte van gezonde overeenkomende controlepersonen. De terminale halfwaardetijd van lomitapide werd niet beïnvloed.
Leverinsufficiëntie
Er werd een open-label studie met enkelvoudige dosis uitgevoerd ter beoordeling van de farmacokinetiek van 60 mg lomitapide bij gezonde vrijwilligers met een normale leverfunctie ten opzichte van patiënten met lichte (Child-Pugh A) en matige (Child-Pugh B) leverfunctiestoornis. Bij patiënten met matige leverfunctiestoornis waren de AUC en Cmax van lomitapide respectievelijk 164% en 361% hoger dan bij gezonde vrijwilligers. Bij patiënten met lichte leverfunctiestoornis waren de AUC en Cmax van lomitapide respectievelijk 47% en 4% hoger dan bij gezonde vrijwilligers. Lomitapide is niet onderzocht bij patiënten met ernstige leverfunctiestoornis (Child-Pugh-score 10-15).
Pediatrische patiënten
Lomitapide is niet onderzocht bij kinderen jonger dan 5 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In toxiciteitsonderzoeken met herhaalde orale doses bij knaagdieren en honden waren de voornaamste geneesmiddelgerelateerde bevindingen lipide-ophoping in de dunne darm en/of lever in verband met een verlaging van de cholesterol- en/of triglyceridenwaarden in het serum. Deze veranderingen zijn secundair aan het werkingsmechanisme van lomitapide. Andere levergerelateerde veranderingen in de toxiciteitsonderzoeken met herhaalde doses bij ratten en honden waren onder andere verhoogde serumaminotransferasen, subacute ontsteking (alleen bij ratten) en single-cell necrose. In een één jaar durend onderzoek met herhaalde doses bij honden traden geen microscopische veranderingen op in de lever hoewel er bij teven een minimale verhoging van ASAT in het serum optrad.
Bij knaagdieren werd pulmonaire histiocytose waargenomen. Bij honden werd een verlaging van de parameters van rode bloedcellen alsook poikilocytose en/of anisocytose waargenomen. In een zes maanden durend onderzoek bij honden werd testiculaire toxiciteit waargenomen bij een blootstelling die 205 maal zo hoog was als die bij mensen (AUC) bij 60 mg. In een één jaar durend onderzoek bij honden werden geen bijwerkingen op de testes waargenomen bij een blootstelling die 64 maal zo hoog was als die bij mensen (AUC) bij 60 mg.
Bij jonge ratten is gedurende 90 dagen een toxicologisch onderzoek met herhaalde orale doses uitgevoerd. De bevindingen kwamen grotendeels overeen met de onderzoeken bij volwassen ratten. Vertraagde geslachtsrijpheid en verminderde grijpkracht zijn waargenomen. De relevantie voor mensen is echter onzeker, omdat het lipideprofiel (normaal) van de ratten anders is dan het lipideprofiel bij patiënten (HoFH) (zie rubriek 4.8).
In een diëtisch carcinogeniciteitsonderzoek bij muizen werd lomitapide gedurende maximaal 104 weken toegediend met doses variërend van 0,3 tot 45 mg/kg/dag. Er was sprake van een statistisch significante toename van de incidentie van leveradenomen en -carcinomen bij doses ≥ 1,5 mg/kg/dag bij mannetjes (≥ 2 keer de blootstelling bij mensen bij 60 mg per dag op basis van AUC) en ≥ 7,5 mg/kg/dag bij vrouwtjes (≥ 9 keer de blootstelling bij mensen bij 60 mg op basis van AUC). De incidentie van dunnedarmcarcinomen en/of gecombineerde adenomen en carcinomen (zeldzame tumoren bij muizen) nam significant toe bij doses ≥ 15 mg/kg/dag bij mannetjes (≥ 26 keer de blootstelling bij mensen bij 60 mg per dag op basis van AUC) en 15 mg/kg/dag bij vrouwtjes (22 keer de blootstelling bij mensen bij 60 mg op basis van AUC).
In een oraal carcinogeniciteitsonderzoek bij ratten werd lomitapide maximaal 99 weken toegediend met doses tot 7,5 mg/kg/dag bij mannetjes en 2,0 mg/kg/dag bij vrouwtjes. Focale leverfibrose werd waargenomen bij mannetjes en vrouwtjes en cystische leverdegeneratie werd alleen bij mannetjes waargenomen. Bij mannetjes die een hoge dosis toegediend kregen, werd een toegenomen incidentie van acinaire-celadenoom van de pancreas waargenomen bij een blootstelling die zes keer zo hoog was als die bij mensen bij 60 mg op basis van AUC.
Lomitapide bleek bij een reeks in vitro- en in vivo-onderzoeken niet mutageen of genotoxisch te zijn.
Lomitapide was niet van invloed op de voortplantingsfunctie bij vrouwtjesratten bij doses tot 1 mg/kg of mannetjesratten bij doses tot 5 mg/kg. Systemische blootstellingen aan lomitapide bij deze doses waren naar schatting vier keer (vrouwtjes) en vijf keer (mannetjes) zo hoog als de blootstelling bij mensen bij 60 mg op basis van AUC.
Lomitapide was teratogeen bij ratten bij het ontbreken van maternale toxiciteit bij een blootstelling (AUC) die naar schatting tweemaal zo hoog was als die bij mensen bij 60 mg. Er waren geen aanwijzingen voor embryofoetale toxiciteit bij konijnen bij een dosis die drie keer zo hoog was als de maximaal aanbevolen dosis voor mensen (MRHD) van 60 mg op basis van het lichaamsoppervlak. Er werd embryofoetale toxiciteit waargenomen bij konijnen bij het ontbreken van maternale toxiciteit bij ≥ 6,5 keer de MRHD. Bij fretten was lomitapide zowel maternaal toxisch als teratogeen bij < 1 keer de MRHD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Gepregelatineerd zetmeel (maïs)
Natriumzetmeelglycolaat (type A) Microkristallijne cellulose
Lactosemonohydraat
Colloïdaal watervrij siliciumdioxide Magnesiumstearaat
Omhulsel van de capsule
Lojuxta 2 mg harde capsule
Gelatine
Titaniumdioxide (E 171)
Zwart ijzeroxide (E 172)
Lojuxta 5 mg, 10 mg harde capsule Gelatine
Titaniumdioxide (E 171)
Rood ijzeroxide (E 172)
Lojuxta 20 mg harde capsule
Gelatine
Titanium dioxide (E 171)
Drukinkt
Schellak
Zwart ijzeroxide (E 172)
Propyleenglycol
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C.
De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Fles van polyethyleen met hoge dichtheid (HDPE) afgesloten met een inductieverzegeling van polyester/aluminiumfolie/karton en een schroefdop van polypropyleen.
Verpakkingsgrootten van 28 capsules.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Chiesi Farmaceutici S.p.A.
Via Palermo 26/A
43122 Parma
Italië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/851/001 – Lojuxta 5 mg harde capsule
EU/1/13/851/002 – Lojuxta 10 mg harde capsule
EU/1/13/851/003 – Lojuxta 20 mg harde capsule
EU/1/13/851/007 – Lojuxta 2 mg harde capsule
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 31 juli 2013
Datum van laatste verlenging: 26 mei 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.