


SmPC (samenvatting van de productkenmerken) - Redemplo
1. NAAM VAN HET GENEESMIDDEL
Redemplo 25 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit met een enkelvoudige dosis bevat plozasiran natrium, overeenkomend met 25 mg plozasiran in 0,5 ml oplossing.
Elke ml oplossing bevat 50 mg plozasiran.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Heldere, kleurloze tot gele oplossing met een pH van ongeveer 4,7-5,6 en een osmolaliteit van 320-380 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Redemplo is geïndiceerd als aanvulling op een dieet ter verlaging van de triglyceridenspiegels bij volwassen patiënten met het familiale-chylomicronemiesyndroom (FCS) (zie rubriek 4.2 voor criteria voor de selectie van patiënten).
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart en te worden uitgevoerd onder toezicht van een arts met ervaring in de behandeling van patiënten met FCS.
Selectie van patiënten
Wanneer het gebruik van Redemplo wordt overwogen, is het belangrijk dat de diagnose van FCS bij een patiënt is gesteld door ofwel genetisch onderzoek ofwel de aanwezigheid van de volgende klinische criteria: nuchtere triglyceriden (TG)-spiegels ≥ 10 mmol/l (≥ 880 mg/dl) die refractair zijn voor een standaard lipidenverlagende behandeling en ten minste een van het volgende: voorgeschiedenis van acute pancreatitis die niet werd veroorzaakt door alcohol of cholelithiase, voorgeschiedenis van herhaalde ziekenhuisopnames voor ernstige buikpijn zonder andere verklaarbare oorzaak, voorgeschiedenis van pancreatitis op kinderleeftijd, of een familiegeschiedenis van door hypertriglyceridemie veroorzaakte pancreatitis.
Dosering
De aanbevolen dosis plozasiran is 25 mg, toegediend als enkelvoudige subcutane injectie om de 3 maanden.
Gemiste dosis
Als een dosis is gemist, dient plozasiran alsnog zo snel mogelijk te worden toegediend. Daarna dient de toediening om de 3 maanden vanaf de meest recent toegediende dosis te worden hervat.
Ouderen
Er is geen aanpassing van de dosis nodig voor oudere patiënten van ≥ 65 jaar (zie rubriek 5.2).
Verminderde nierfunctie
Er is geen aanpassing van de dosis nodig voor patiënten met een licht (geschatte glomerulaire filtratiesnelheid (eGFR) ≥ 60 tot ˂ 90 ml/min) of matig (eGFR ≥ 30 tot ˂ 60 ml/min) verminderde nierfunctie. Plozasiran is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie of terminale nierziekte (eGFR ˂ 30 ml/min) en dient uitsluitend bij deze patiënten te worden gebruikt als het verwachte klinische voordeel groter is dan het mogelijke risico (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen aanpassing van de dosis nodig voor patiënten met een verhoging van aspartaataminotransferase (ASAT) > de bovengrens van normaal (upper limit of normal, ULN) en totaal bilirubine ≤ ULN, of totaal bilirubine > 1,0 tot 1,5 × ULN en elke ASAT-waarde. Plozasiran is niet onderzocht bij patiënten met een matig of ernstig verminderde leverfunctie en dient uitsluitend bij deze patiënten te worden gebruikt als het verwachte klinische voordeel groter is dan het mogelijke risico (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van dit geneesmiddel bij kinderen en adolescenten < 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel is uitsluitend bestemd voor subcutaan gebruik. Het mag niet intramusculair of intraveneus worden toegediend.
Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik.
De eerste injectie die wordt toegediend door de patiënt of verzorger dient te worden uitgevoerd onder begeleiding van een gekwalificeerde zorgverlener.
Plaatsen voor de injectie zijn de bovenarm (bij toediening door een verzorger), de dij en de buik (met uitzondering van een gebied van 5 cm rond de navel). Dit geneesmiddel mag niet worden geïnjecteerd op plaatsen waar de huid gevoelig, rood of hard is of blauwe plekken, snijwonden, littekens of striemen vertoont. Dit geneesmiddel mag niet worden geïnjecteerd in hetzelfde gebied als waar andere geneesmiddelen worden geïnjecteerd.
Voor instructies over de hantering van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Gedetailleerde instructies voor gebruik worden gegeven aan het einde van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hyperglykemie
Gegevens wijzen erop dat plozasiran bij sommige patiënten de bloedglucosespiegels kan verhogen. In de placebogecontroleerde onderzoeken is hyperglykemie vaker opgetreden bij patiënten die plozasiran kregen dan bij patiënten die een placebo kregen (zie rubriek 4.8). Sommige patiënten met diabetes of met een verhoogd risico op het ontwikkelen van diabetes, kunnen een mate van hyperglykemie ontwikkelen die behandeling vereist zoals voorgeschreven voor diabetes. Deze patiënten dienen zowel klinisch als biochemisch te worden gemonitord, in overeenstemming met de nationale richtlijnen.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen klinisch onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van plozasiran bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van plozasiran te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of plozasiran/metabolieten in de moedermelk wordt/worden uitgescheiden. Er is geen informatie over de uitscheiding van plozasiran/metabolieten in melk bij dieren. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met plozasiran moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens over het effect van dit geneesmiddel op de vruchtbaarheid bij de mens beschikbaar. Plozasiran had geen effect op de vruchtbaarheid bij ratten. De collectieve gegevens van de apen en ratten duiden erop dat het onwaarschijnlijk is dat het lagere gewicht van de reproductieorganen dat werd waargenomen in een subgroep van de mannelijke apen klinisch relevant is en dat het risico op een effect op de mannelijke vruchtbaarheid en de ontwikkeling van de reproductieorganen bij de mens laag is (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Plozasiran heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn hyperglykemie (12,8%), hoofdpijn (6,8%), nausea (4,7%) en injectieplaatsreactie (4,7%).
Bijwerkingen die leidden tot stopzetting van de behandeling waren hyperglykemie (0,7%) en urticaria (0,7%).
Tabel met bijwerkingen
Tabel 1 geeft de bijwerkingen weer die werden gemeld bij patiënten die werden behandeld met 25 mg plozasiran in drie placebogecontroleerde klinische onderzoeken (twee fase 2-onderzoeken bij patiënten met ernstige hypertriglyceridemie en matige hypertriglyceridemie en één fase 3-onderzoek bij patiënten met FCS).
De bijwerkingen worden vermeld per MedDRA-systeem/orgaanklasse en frequentie. De frequentiecategorieën worden gedefinieerd volgens de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1 /10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentie |
Voedings- en stofwisselingsstoornissen | Hyperglykemiea | Zeer vaak |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Maagdarmstelselaandoeningen | Nausea | Vaak |
| Lever- en galaandoeningen | Leveraandoening (ALAT verhoogd, ASAT verhoogd) | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreactiea | Vaak |
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase.
a Zie rubriek 'Beschrijving van geselecteerde bijwerkingen'
Beschrijving van geselecteerde bijwerkingen
Hyperglykemie
In de placebogecontroleerde onderzoeken trad hyperglykemie op bij 12,8% en 9,8% van respectievelijk de plozasiran- en placebopatiënten. Het percentage patiënten in elke groep dat stopte met de behandeling vanwege hyperglykemie bedroeg 1,4% en 0% bij respectievelijke de plozasiran- en placebopatiënten. Hyperglykemische voorvallen bij patiënten die werden behandeld met plozasiran waren bloed glucose verhoogd (1,4%), diabetes mellitus (1,4%), geglycosyleerde hemoglobine verhoogd (4,1%), hyperglykemie (1,4%) en type 2 diabetes mellitus (5,4%) (zie rubriek 4.4).
Injectieplaatsreactie
In de placebogecontroleerde onderzoeken traden injectieplaatsreacties op bij 4,7% en 1,2% van respectievelijk de plozasiran- en placebopatiënten. Al deze bijwerkingen waren mild van ernst. Geen enkele patiënt stopte met de behandeling of had veranderingen in of uitstel van de toediening nodig als gevolg van injectieplaatsreacties. Voorvallen van injectieplaatsreacties bij patiënten die werden behandeld met plozasiran waren injectieplaatserytheem (0,7%), injectieplaatspijn (2,7%) en injectieplaatsreactie (1,4%). De incidentie van voorvallen van injectieplaatsreacties was het hoogst na de eerste dosis en nam bij de volgende doses af.
Laboratoriumwaarnemingen
Verhoogde levertransaminasen
In klinische fase 2- en fase 3-onderzoeken waren er vaker verhogingen > ULN van levertransaminasen in serum bij plozasiranpatiënten dan bij placebopatiënten. Asymptomatische voorbijgaande verhogingen van ALAT en ASAT > 3 x ULN traden op bij respectievelijk 1,5% en 0,7% van de deelnemers die met plozasiran werden behandeld. Deze verhogingen bleven onder de drempel van > 5 × ULN; de dosis hoefde niet te worden aangepast en de behandeling hoefde niet te worden stopgezet.
LDL-C-spiegels
Behandeling met plozasiran kan ertoe leiden dat de spiegels van ‘low density lipoprotein’-cholesterol (LDL-C) toenemen. In klinische onderzoeken nam de mediane LDL-C toe van ongeveer 0,55 mmol/l bij baseline tot 1,0-1,1 mmol/l in maand 10, waarbij de spiegels daarna over het algemeen op een gelijk niveau bleven.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.*
4.9 Overdosering
In fase 1-onderzoeken werden doses van 100 mg plozasiran (4 keer de aanbevolen dosis) toegediend. Dit heeft niet tot problemen met de veiligheid geleid. Er is geen specifieke behandeling voor overdosering met plozasiran. In het geval van een overdosis dient de patiënt symptomatisch te worden behandeld en dienen er indien nodig ondersteunende maatregelen te worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidenmodificerende middelen, overige lipidenmodificerende middelen, ATC-code: nog niet toegewezen
Werkingsmechanisme
Plozasiran is een klein interfererend RNA-molecuul (siRNA, dubbelstrengs oligonucleotide) geconjugeerd met N-acetylgalactosamine om de afgifte aan en opname door hepatocyten te bevorderen. In hepatocyten breekt plozasiran selectief het mRNA voor apolipoproteïne C3 (APOC3) af via het mechanisme van RNA-interferentie, wat resulteert in lagere APOC3-proteïnespiegels in de lever en het serum. Hierdoor wordt de activiteit van lipoproteïnelipase en de opname van TG-rijke lipoproteïneresten door hepatocyten versterkt, wat leidt tot een verlaging van TG in serum.
Farmacodynamische effecten
In het PALISADE-onderzoek zorgde 25 mg plozasiran om de 3 maanden toegediend bij patiënten met FCS voor een verlaging van de spiegels van APOC3, TG, ‘non-high density lipoprotein’-cholesterol (non-HDL-C) en ‘very low density lipoprotein’-cholesterol (VLDL-C) (zie ook hieronder onder 'Klinische werkzaamheid') en voor een verhoging van de spiegels van HDL-C en LDL-C. De LDL-C-spiegels bleven bij de meeste patiënten binnen de normale waarden. De mediane verlaging van nuchtere APOC3-proteïne en TG in serum bedroeg na 1 maand respectievelijk 95% en 85%, wat erop wijst dat de farmacodynamische steady-state wordt bereikt na de eerste dosis.
Elektrofysiologie van het hart
Een dosis van 100 mg plozasiran (4 keer de aanbevolen dosis) resulteerde niet in een klinisch relevante verlenging van het QT-interval.
Klinische werkzaamheid
PALISADE-onderzoek bij patiënten met FCS
PALISADE is een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek bij 75 volwassen patiënten met FCS op een vetarm dieet. Patiënten ≥ 18 jaar kregen 4 enkelvoudige subcutane injecties met 25 mg plozasiran (N=23), 50 mg plozasiran (N=22) of placebo (N=19) om de 3 maanden toegediend. In het onderzoek werden patiënten met een diagnose van FCS en nuchtere TG's ≥ 10 mmol/l (≥ 880 mg/dl) die refractair waren voor een standaard lipidenverlagende behandeling geïncludeerd.
De diagnose FCS werd vastgesteld bij patiënten met een voorgeschiedenis van nuchtere TG's > 11,3 mmol/l (> 1.000 mg/dl) en een van de volgende:
- Een ondersteunend genetisch onderzoek (N=41 [54,7%]) of bewijs voor een lage lipoproteïnelipase (LPL)-activiteit; of
- Klinisch gediagnosticeerde FCS (N=34 [45,3%]) met een voorgeschiedenis van acute pancreatitis die niet werd veroorzaakt door alcohol of cholelithiase, een voorgeschiedenis van herhaalde ziekenhuisopnames vanwege ernstige buikpijn zonder andere verklaarbare oorzaak, een voorgeschiedenis van pancreatitis op kinderleeftijd, of een familiegeschiedenis van door hypertriglyceridemie veroorzaakte pancreatitis.
De gemiddelde leeftijd was 46 jaar, waarbij in de groep met 50 mg plozasiran meer patiënten < 50 jaar (83,3%) waren dan in de groep met 25 mg plozasiran of de groep met placebo (respectievelijk 57,7% en 56,0%). Er waren 9 (12%) patiënten ≥ 65 jaar en 2 patiënten (3%) ≥ 75 jaar. Ongeveer de helft van de patiënten in elke behandelingsgroep was man. De meeste patiënten waren wit (73,3%) of Aziatisch (21,3%). De gemiddelde body mass index (BMI) was 25,5 kg/m2; 53,3% van de proefpersonen had overgewicht (BMI ≥ 25 kg/m2). Het aantal patiënten met genetisch bevestigde FCS was 41, en het aantal patiënten zonder genetische bevestiging van FCS was 34. Bij de patiënten die plozasiran kregen, waren er vijf varianten vertegenwoordigd: APOA5 – 2,3%, APOC2 – 2,3%, GPIHBP1 – 9,1%, LMF1 – 6,8%, LPL – 81,8%. In totaal 89,3% van de patiënten had een eerdere episode van pancreatitis doorgemaakt. De percentages patiënten met een TG-verlagende behandeling bij baseline waren als volgt: 66,7% kreeg fibraten, 29,3% kreeg icosapent-ethyl, omega 3-vetzuren of visolie, en 45,3% kreeg statines.
De meeste patiënten kregen alle 4 geplande doses; 24 (92,3%) patiënten in de groep met 25 mg plozasiran, 22 (91,7%) patiënten in de groep met 50 mg plozasiran en 19 (76,0%) patiënten in de placebogroep.
Het primaire werkzaamheidseindpunt was de mediane procentuele verandering in nuchtere TG's vanaf baseline tot maand 10. Na maand 10 zorgde plozasiran in de aanbevolen dosis van 25 mg voor een statistisch significante verlaging van de mediane nuchtere TG-spiegels (zie Tabel 2). De TG-verlagende effecten van 50 mg plozasiran boden geen therapeutisch voordeel ten opzichte van de aanbevolen dosis van 25 mg.
In het PALISADE-onderzoek zorgde 25 mg plozasiran om de 3 maanden toegediend bij patiënten met FCS voor een significante verlaging van mediane nuchtere APOC3-proteïne in serum van 93% (p < 0,0001).
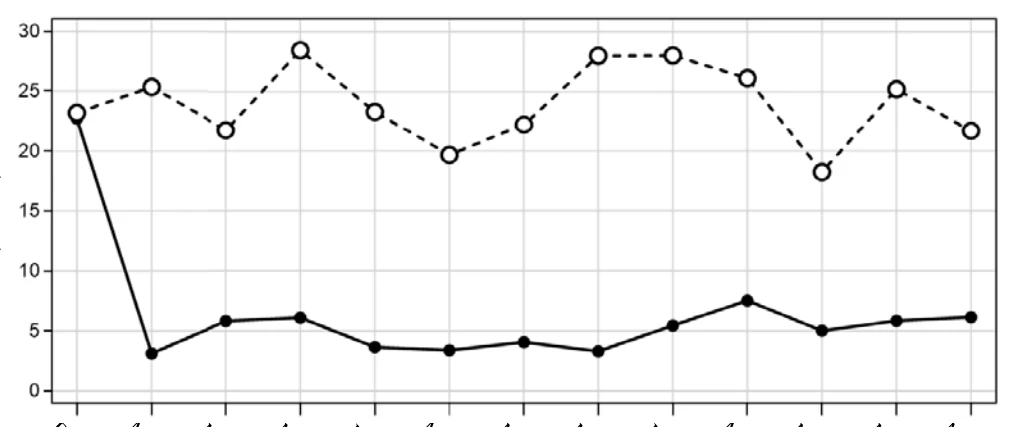
De verlaging van de TG-spiegels die werd waargenomen bij met plozasiran behandelde patiënten werd duidelijk na maand 1 (eerste meting na baseline) en bleef het hele 12 maanden durende PALISADE-onderzoek consistent met relatief kleine schommelingen tussen de piek- en dalwaarde (zie Figuur 1). De mediane TG-spiegels die op verschillende tijdstippen in de behandelingsperiode werden bereikt, lagen onder de erkende drempel van 5,7 mmol/l (500 mg/dl) voor een verhoogd risico op acute pancreatitis (zie Figuur 1).
Tabel 2: Mediaan verschil in procentuele verandering ten opzichte van baseline in nuchtere TG en APOC3 bij patiënten met FCS na maand 10 in het PALISADE-onderzoek
| Behandelingsgroep | Placebo | Plozasiran 25 mg |
| TG (mmol/l) bij baseline | ||
| N | 25 | 26 |
| Mediaan | 23,2 | 22,7 |
| TG (mmol/l) in maand 10 | ||
| N | 19 | 24 |
| Mediaan | 18,2 | 5,0 |
| Mediane procentuele verandering in nuchtere TG in maand 10 ten opzichte van baseline | -17 | -80 |
| Verschil t.o.v. placebo | -58,7 | |
| 95%-BI | -89,6; -27,9 | |
| p-waarde | p < 0,0001 | |
| Mediane procentuele verandering in nuchtere APOC3 in maand 10 ten opzichte van baseline | -1,3 | -93,0 |
| Verschil t.o.v. placebo | -90,5 | |
| 95%-BI | -108,3; -72,7 | |
| p-waarde | p < 0,0001 | |
APOC3 = apolipoproteïne C3; BI = betrouwbaarheidsinterval; FCS = familiale-chylomicronemiesyndroom; TG = triglyceride.
Figuur 1: Mediane absolute nuchtere triglyceridenspiegels bij patiënten met FCS tijdens het PALISADE-onderzoek
Bezoek
Placebo (samengevoegd) Plozasiran 25 mg
Aantal proefpersonen bij het bezoek
Placebo
(samengevoegd)
Plozasiran 25 mg
* Geeft het toedieningsschema in het PALISADE-onderzoek weer. 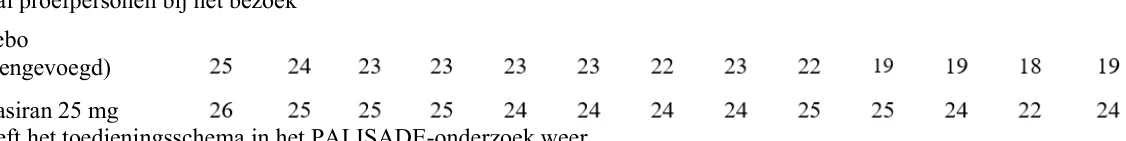
 Een vooraf gespecificeerde subgroepanalyse van genetische bevestigde versus klinisch gediagnosticeerde FCS-patiënten liet zien dat patiënten een vergelijkbare TG-respons op plozasiran hadden, onafhankelijk van hun bevestigde genetische kenmerken.
Van de patiënten met nuchtere TG-bepalingen in maand 10 was bij alle patiënten in de groep met 25 mg plozasiran sprake van een verlaging ten opzichte van baseline en was bij ongeveer 80% van de patiënten sprake van een verlaging van ten minste > 50% ten opzichte van baseline. Daarnaast zorgde de gecombineerde dosis van 25 mg en 50 mg plozasiran voor een significante verlaging van de incidentie van acute pancreatitis in vergelijking met placebo (odds ratio, 0,169; p = 0,0292). De kans op acute pancreatitis was in de samengevoegde plozasirangroepen 83% lager dan in de placebogroep, waarbij 7 voorvallen van pancreatitis optraden bij 5 (20%) patiënten in de placebogroep en 2 voorvallen van pancreatitis optraden bij 2 (4%) patiënten in de samengevoegde plozasirangroepen.
PALISADE open-label extensie (OLE)-onderzoek bij patiënten met FCS
Van de 64 patiënten die de 12 maanden gerandomiseerde onderzoeksbehandeling voltooiden, gingen er 62 (97%) door naar de OLE-periode. Van deze patiënten kregen er 18 (29%) placebo (groep met placebo/plozasiran) en kregen er 44 (71%) plozasiran (plozasiran/groep met plozasiran) tijdens de gerandomiseerde periode.
Zoals verwacht waren de mediane absolute waarden voor nuchtere TG's bij de baseline van het OLE-onderzoek (maand 12) hoger bij patiënten die placebo kregen in de gerandomiseerde periode (groep met placebo/plozasiran; 23,76 mmol/l [2.103 mg/dl]) dan in de groep met plozasiran/plozasiran (6,31 mmol/l [558 mg/dl]). Opvallend was dat voor degenen in de groep met placebo/plozasiran de mediane TG-waarden al waren gedaald naar een niveau dat vergelijkbaar was met de groep met plozasiran/plozasiran na de eerste maand behandeling met plozasiran (maand 13; 3,67 mmol/l [325 mg/dl; -87,96%] en 6,0 mmol/l [531 mg/dl; -75,23%] in respectievelijk de groep met placebo/plozasiran en de groep met plozasiran/plozasiran); met een toegestane verwachte variabiliteit in nuchtere TG's en bepalingen bij dalspiegels hielden deze dalingen aan tot en met maand 18 van de OLE-periode.
Immunogeniciteit
In het PALISADE-onderzoek ontwikkelde geen van de 50 FCS-patiënten die gedurende een periode van 12 maanden met plozasiran werden behandeld door de behandeling geïnduceerde of door de behandeling bevorderde antigeneesmiddel-antilichamen (ADA's). Er waren geen aanwijzingen dat de farmacodynamiek of werkzaamheid van plozasiran in de loop van de tijd veranderde na meerdere toedieningen van plozasiran. Bij de met plozasiran behandelde patiënten werden geen nadelige effecten met betrekking tot de systemische immuunreactie waargenomen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met plozasiran in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van familiale-chylomicronemiesyndroom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een enkelvoudige subcutane injectie met 25 mg plozasiran bedroeg de piekplasmaconcentratie (Cmax) 68,5 ng/ml. De mediane tijd tot het bereiken van de Cmax (Tmax) was 6 uur.
Plozasiran is in geen enkel klinisch onderzoek intraveneus toegediend, daarom zijn er geen gegevens over de absolute biologische beschikbaarheid bij mensen beschikbaar. Na subcutane toediening bij cynomolgus-apen was de absolute biologische beschikbaarheid van plozasiran naar schatting 40%.
Distributie
Na herhaalde subcutane injecties met 25 mg plozasiran wordt het verdeeld over plasma en extracellulair lichaamsvocht met een schijnbaar distributievolume (Vz/F) van 146 l in de terminale fase van de eliminatie. Nadat plozasiran in de systemische circulatie is terechtgekomen, wordt het voornamelijk verdeeld naar de lever. In plasma heeft plozasiran een ongebonden fractie van 22%.
In-vitro-onderzoek wijst erop dat plozasiran geen substraat, remmer of inductor van transporteiwitten is. Daarom wordt niet verwacht dat plozasiran interacties gemedieerd door transporteiwitten veroorzaakt of erdoor wordt beïnvloed.
Biotransformatie
Plozasiran wordt voornamelijk gemetaboliseerd door nucleasen in de lever tot kortere oligonucleotiden van verschillende lengten. In-vitro-onderzoek wijst erop dat plozasiran geen substraat van cytochroom P450 (CYP450)-enzymen is.
In-vitro-onderzoek wijst erop dat plozasiran geen substraat, remmer of inductor van CYP450-enzymen is. Daarom wordt niet verwacht dat plozasiran interacties gemedieerd door CYP450-enzymen veroorzaakt of erdoor wordt beïnvloed.
Eliminatie
De terminale eliminatiehalfwaardetijd van plozasiran in plasma bedraagt ongeveer 3-4 uur. De gemiddelde schijnbare systemische klaring is 33,8 l/uur. Ongeveer 16-19% van de dosis plozasiran wordt in de urine uitgescheiden.
Lineariteit/non-lineariteit
Plozasiran vertoonde na herhaalde subcutane injecties een tijdsinvariante farmacokinetiek. Na toediening van meerdere doses stegen de plasmaspiegels van plozasiran (Cmax, AUC0-t en AUC0-inf) proportioneel met de dosis binnen het dosisbereik van 10-50 mg.
Farmacokinetische/farmacodynamische relatie(s)
Plozasiran is actief in hepatocyten met een langdurige farmacodynamische activiteit die losstaat van het farmacokinetisch profiel in het plasmacompartiment. De lange werkingsduur is langer dan de plasma-eliminatiehalfwaardetijd van 3-4 uur. De farmacodynamische respons is waarschijnlijk verzadigd bij de aanbevolen dosis van 25 mg plozasiran om de 3 maanden.
Immunogeniciteit
In het PALISADE-onderzoek ontwikkelde geen van de 50 FCS-patiënten die gedurende een periode van 12 maanden met plozasiran werden behandeld door de behandeling geïnduceerde of door de behandeling bevorderde antigeneesmiddel-antilichamen (ADA's). Er waren geen aanwijzingen dat de farmacokinetiek van plozasiran in de loop van de tijd veranderde na meerdere toedieningen van plozasiran.
Speciale populaties
Ouderen
Er werden geen klinisch significante verschillen in de farmacokinetiek van plozasiran gevonden op basis van leeftijd in een farmacokinetische populatieanalyse die werd uitgevoerd met gegevens van volwassen gezonde proefpersonen en patiënten (N=146); leeftijd 65-74 jaar (N=16); leeftijd 75-85 jaar (N=4) (zie rubriek 4.2).
Verminderde nierfunctie
Er werden geen klinisch significante verschillen in de farmacokinetiek van plozasiran gevonden op basis van een licht (eGFR ≥ 60 tot ˂ 90 ml/min) of matig (eGFR ≥ 30 tot ˂ 60 ml/min) verminderde nierfunctie in een farmacokinetische populatieanalyse met gebruik van gegevens van 23 en 4 patiënten met respectievelijk een licht en matig verminderde nierfunctie. Plozasiran is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie of terminale nierziekte (eGFR ˂ 30 ml/min) (zie rubriek 4.2).
Verminderde leverfunctie
Er werden geen klinisch significante verschillen in de farmacokinetiek van plozasiran gevonden in een farmacokinetische populatieanalyse van 4 patiënten met een verhoging van ASAT > ULN en totaal bilirubine ≤ ULN, of totaal bilirubine > 1,0 tot 1,5 x ULN en elke ASAT-waarde. Plozasiran is niet onderzocht bij patiënten met een matig of ernstig verminderde leverfunctie (zie rubriek 4.2).
Lichaamsgewicht, BMI
De plasmablootstellingen van plozasiran (Cmax en AUC) zijn gewoonlijk lager bij patiënten met een hoger lichaamsgewicht of een hogere BMI zonder verminderde werkzaamheid van de behandeling; daarom wordt voor zwaardere patiënten geen dosisaanpassing aanbevolen.
Geslacht, ras, etniciteit
Er werden geen klinisch significante verschillen in de farmacokinetiek van plozasiran gevonden op basis van geslacht en ras of etniciteit in een farmacokinetische populatieanalyse met gebruik van gegevens van 65 (44,5%) vrouwen en 81 (55,5%) mannen van verschillende rassen of etniciteiten (67,1% wit, 11,0% zwart, 9,6% Aziatisch, 2,1% oorspronkelijke bewoners van Hawaï of bewoners van de eilanden in de Stille Oceaan, en 10,3% multiraciaal of onbekend).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
In een onderzoek naar de pre- en postnatale ontwikkeling werd bij de hoge dosis een toename gezien van het aantal doodgeboren jongen, gevolgd door een afname van het aantal levend geboren jongen. Op basis van het lichaamsoppervlak (body surface area, BSA) kwam dit overeen met een veiligheidsmarge van respectievelijk 3,1 keer (vóór het spenen) en 31 keer (voor de moeder en de periode na de geboorte) ten opzichte van het niveau waarbij geen nadelige effecten werden waargenomen (no observed adverse effect level, NOAEL).
Er is geen informatie over de uitscheiding van plozasiran of de metabolieten ervan in de melk bij dieren.
In een 2 jaar durend onderzoek naar carcinogeniciteit bij ratten werden bij de hoge dosis benigne hepatocellulaire adenomen en een lage incidentie van carcinomen gezien. Bij het NOAEL zijn de veiligheidsmarges voor mannetjes en vrouwtjes respectievelijk 10- en 16-keer zo groot op basis van het lichaamsoppervlak (BSA), en 60- en 53-keer zo groot op basis van de AUC. Hoewel de relevantie voor mensen niet bekend is, is het risico waarschijnlijk laag vanwege de hoge veiligheidsmarges.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
Het product voor één periode van maximaal 30 dagen worden bewaard op kamertemperatuur (15 °C – 25 °C).
De weggooidatum dient op de buitenverpakking te worden geschreven (d.w.z. maximaal 30 dagen vanaf de datum dat het product uit de koelkast wordt gehaald).
Het product moet worden weggegooid als het niet wordt gebruikt binnen de 30 dagen van bewaring op kamertemperatuur of de uiterste houdbaarheidsdatum die op de buitenverpakking staat gedrukt, afhankelijk van wat zich het eerst voordoet.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit van type I-glas met een broombutyl stop en naald met beschermer, voor een eenmalige dosis. Elke voorgevulde spuit bevat 0,5 ml oplossing voor injectie.
Verpakkingsgrootte van 1 voorgevulde spuit.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel dient voorafgaand aan de toediening visueel te worden geïnspecteerd. De oplossing dient helder en kleurloos tot geel te zijn. Indien de oplossing troebel is of zichtbare deeltjes bevat, mag de inhoud niet worden geïnjecteerd en dient het geneesmiddel te worden teruggebracht naar de apotheek.
Men dient de voorgevulde spuit voorafgaand aan de injectie op kamertemperatuur te laten komen (15 °C - 25 °C). De voorgevulde spuit dient ten minste 30 minuten voorafgaand aan het gebruik uit de koelkast (2 °C - 8 °C) te worden gehaald. Er mogen geen andere opwarmmethoden (bijv. heet water of magnetron) worden gebruikt.
Elke voorgevulde spuit dient slechts één keer te worden gebruikt en daarna in een naaldencontainer voor verwijdering volgens de richtlijnen van de gemeente te worden geplaatst.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Arrowhead Pharmaceuticals Ireland Limited
One Spencer Dock
North Wall Quay
Dublin 1
D01 X9R7
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2041/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: https://www.ema.europa.eu.