


SmPC (samenvatting van de productkenmerken) - Vazkepa
1. NAAM VAN HET GENEESMIDDEL
Vazkepa 998 mg zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke capsule bevat 998 mg icosapent-ethyl.
Hulpstoffen met bekend effect
Elke capsule bevat 30 mg maltitol (E965 ii), 83 mg sorbitol (E420 ii) en sojalecithine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule (capsule)
Langwerpige zachte capsule, 25 x 10 mm, bedrukt met “IPE” in witte inkt, met een lichtgele tot amberkleurige wand met daarin een kleurloze tot lichtgele vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vazkepa is geïndiceerd om het risico op cardiovasculaire voorvallen te verminderen bij volwassen met statines behandelde patiënten met een hoog cardiovasculair risico met verhoogde triglyceriden (≥ 150 mg/dl [≥ 1,7 mmol/l]) en
- een vastgestelde cardiovasculaire aandoening, of
- diabetes, en minstens één andere cardiovasculaire risicofactor.
Voor bijzonderheden over het onderzoek, met inbegrip van cardiovasculaire risicofactoren en resultaten met betrekking tot effecten op cardiovasculaire voorvallen, zie rubriek 5.1.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dagelijkse orale dosis is 4 capsules, tweemaal daags in te nemen als twee capsules van 998 mg.
Als een dosis wordt vergeten, moeten patiënten deze nemen zodra ze eraan denken. Als echter één dagelijkse dosis wordt vergeten, mag de volgende dosis niet worden verdubbeld.
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (≥ 65 jaar oud) (zie rubriek 5.2).
Nierinsufficiëntie
Er wordt geen dosisverlaging aanbevolen (zie rubriek 5.2).
Leverinsufficiëntie
Er wordt geen dosisverlaging aanbevolen (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
Er is geen relevant gebruik van icosapent-ethyl bij kinderen in de leeftijd tot 18 jaar voor vermindering van het risico op cardiovasculaire voorvallen bij met statines behandelde patiënten met een hoog cardiovasculair risico met verhoogde triglyceriden en andere risicofactoren voor cardiovasculaire ziekte.
Wijze van toediening
Oraal gebruik.
Vazkepa moet tijdens of na een maaltijd worden ingenomen.
Om ervoor te zorgen dat de volledige beoogde dosis wordt ingenomen, moeten patiënten het advies krijgen de capsules in hun geheel in te slikken en ze niet te breken, te pletten, op te lossen of erop te kauwen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, soja of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Allergieën voor vis en/of schaal- en schelpdieren
Icosapent-ethyl wordt verkregen uit de olie van vis. Het is niet bekend of patiënten die allergisch zijn voor vis en/of schaal- en schelpdieren een verhoogd risico lopen op een allergische reactie op icosapent-ethyl. Icosapent-ethyl dient met voorzichtigheid te worden gebruikt bij patiënten met een bekende overgevoeligheid voor vis en/of schaal- en schelpdieren.
Leverinsufficiëntie
Bij patiënten met leverinsufficiëntie moeten vóór de start van behandeling en met passende tussenpozen tijdens behandeling de concentraties aan alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) zoals klinisch geïndiceerd worden gecontroleerd (zie rubriek 4.2 en 5.2).
Atriumfibrilleren of flutter
Icosapent-ethyl werd in een dubbelblind placebogecontroleerd onderzoek in verband gebracht met een verhoogd risico op atriumfibrilleren of flutter waarvoor ziekenhuisopname nodig was. De incidentie van atriumfibrilleren was hoger bij patiënten met een voorgeschiedenis van atriumfibrilleren of flutter (zie rubriek 4.8). Patiënten, vooral diegenen met een relevante medische voorgeschiedenis, moeten worden gecontroleerd op klinische aanwijzingen voor atriumfibrilleren of atriale flutter (bijv. dyspneu, palpitaties, syncope/duizeligheid, ongemak in de borstkas, verandering in bloeddruk of een onregelmatige pols). Indien klinisch geïndiceerd moet elektrocardiografische evaluatie worden uitgevoerd.
Bloeding
Behandeling met icosapent-ethyl is in verband gebracht met een verhoogde incidentie van bloedingen. Als icosapent-ethyl gelijktijdig met antitrombotica wordt toegediend, kunnen passende laboratoriumonderzoeken worden overwogen indien er tijdens de behandeling klinische tekenen optreden die wijzen op hemorragie, zoals kneuzingen, epistaxis, hematurie of gastro-intestinale bloedingen. Patiënten moeten het advies krijgen tekenen of symptomen van bloedingen meteen aan hun arts te melden (zie rubriek 4.8).
Hulpstoffen met bekend effect
Maltitol (E965 ii)
Dit middel bevat 30 mg maltitol per capsule.
Patiënten met zeldzame erfelijke fructose-intolerantie dienen dit geneesmiddel niet te gebruiken.
Sorbitol (E420 ii)
Dit middel bevat 83 mg sorbitol per capsule. Er moet rekening worden gehouden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding.
Het gehalte aan sorbitol in geneesmiddelen voor oraal gebruik kan invloed hebben op de biologische beschikbaarheid van gelijktijdig toegediende andere geneesmiddelen voor oraal gebruik.
Patiënten met erfelijke fructose-intolerantie mogen dit geneesmiddel niet gebruiken.
Sojalecithine
Dit geneesmiddel bevat sojalecithine. Patiënten die allergisch zijn voor soja of pinda moeten dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Icosapent-ethyl werd in het dosisniveau van vier capsules van 998 mg per dag onderzocht in combinatie met de volgende geneesmiddelen die gebruikelijke substraten zijn van cytochroom P450-enzymen: omeprazol, rosiglitazon, warfarine en atorvastatine. Er werden geen interacties waargenomen.
Patiënten die icosapent-ethyl nemen in combinatie met antitrombotica, d.w.z. trombocytenaggregatieremmers, waaronder acetylsalicylzuur en/of anticoagulantia, hebben mogelijk een verhoogd risico op bloedingen en moeten periodiek worden gecontroleerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van icosapent-ethyl bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Vazkepa te vermijden tijdens de zwangerschap, tenzij het voordeel van het gebruik ervan opweegt tegen het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of icosapent-ethyl in de moedermelk wordt uitgescheiden. Uit literatuuronderzoek is gebleken dat het actieve metaboliet eicosapentaeenzuur (EPA) in de moedermelk wordt uitgescheiden in een hoeveelheid die correleert met de voeding van de moeder. Uit beschikbare toxicologische gegevens bij ratten blijkt dat icosapent-ethyl in melk wordt uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Vazkepa moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens door het gebruik van icosapent-ethyl. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vazkepa heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequent gemelde bijwerkingen die in verband worden gebracht met icosapent-ethyl zijn bloeding (11,8%), perifeer oedeem (7,8%), atriumfibrilleren (5,8%), constipatie (5,4%), skeletspierstelselpijn (4,3%), jicht (4,3%) en rash (3,0%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen zijn hieronder vermeld en ingedeeld op basis van frequentie en systeem/orgaanklasse volgens MedDRA, gebaseerd op alle beschikbare interventionele en niet-interventionele klinische onderzoeken en spontane meldingen. De frequentiecategorieën zijn gedefinieerd op basis van de volgende conventies: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 1 Bijwerkingen
| Systeem/orgaanklasse volgens MedDRA | Bijwerking | Frequentie |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms |
| Faryngeale zwelling | Niet bekend | |
| Voedings- en stofwisselingsstoornissen | Jicht | Vaak |
| Zenuwstelselaandoeningen | Dysgeusie1 | Soms |
| Hartaandoeningen | Atriumfibrilleren of flutter2 | Vaak |
| Bloedvataandoeningen | Bloeding2 | Zeer vaak |
| Maagdarmstelselaandoeningen | Constipatie2 | Vaak |
| Oprisping | Vaak | |
| Huid- en onderhuidaandoeningen | Rash | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelselpijn | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem | Vaak |
1 Dysgeusie beschrijft de ‘letterlijke’ term: visachtige smaak
2 Zie ‘Beschrijving van bepaalde bijwerkingen’
Beschrijving van bepaalde bijwerkingen
Bloeding
Bloeding trad op bij 11,8% van de proefpersonen die icosapent-ethyl kregen in een placebogecontroleerd onderzoek naar cardiovasculaire uitkomstmaten vergeleken met 9,9% bij proefpersonen die een placebo kregen. Ernstige bloedingsvoorvallen werden vaker gemeld bij proefpersonen die icosapent-ethyl kregen dan bij diegenen die een placebo kregen bij toediening in combinatie met gelijktijdige antitrombotica (3,4% vs. 2,6%), maar traden op in hetzelfde percentage (0,2%) bij proefpersonen die niet gelijktijdig anticoagulantia/trombocytenaggregatieremmers namen (zie rubriek 4.4).
De bloedingsvoorvallen die het meest frequent met icosapent-ethyl zijn waargenomen, waren gastro-intestinale bloeding (3,1%), contusie (2,5%), hematurie (1,9%) en epistaxis (1,5%).
Atriumfibrilleren/flutter
Atriumfibrilleren of atriale flutter trad op bij 5,8% van de proefpersonen die icosapent-ethyl kregen in een placebogecontroleerd onderzoek naar cardiovasculaire uitkomstmaten vergeleken met 4,5% van de proefpersonen die een placebo kregen. Atriumfibrilleren of atriale flutter waarvoor een ziekenhuisopname van 24 uur of langer nodig was, kwam voor bij 3% van de proefpersonen die met icosapent-ethyl werden behandeld vergeleken met 2% van de proefpersonen die een placebo kregen. Atriumfibrilleren en atriale flutter werden vaker gemeld bij proefpersonen met een voorgeschiedenis van atriumfibrilleren of atriale flutter die icosapent-ethyl kregen dan bij diegenen die een placebo kregen (12,5% vs. 6,3%) (zie rubriek 4.4).
Constipatie
Constipatie trad op bij 5,4% van de proefpersonen die icosapent-ethyl kregen in een placebogecontroleerd onderzoek naar cardiovasculaire uitkomstmaten vergeleken met 3,6% van de proefpersonen die een placebo kregen. Ernstige constipatie kwam minder vaak voor bij icosapent-ethyl (0,1%) en placebo (0,2%). De relatieve incidentie van constipatie in dit onderzoek kan vertekend zijn door een residuele laxerende werking van de placebo die een subtherapeutische dosis lichte minerale olie (4 ml) bevatte.
De volgende bijwerkingen zijn geconstateerd op basis van wereldwijd postmarketinggebruik van icosapent-ethyl. Omdat deze bijwerkingen vrijwillig worden gemeld uit een populatie van onbekende grootte is het in het algemeen niet mogelijk om de frequentie ervan correct in te schatten of een causaal verband te leggen met blootstelling aan het geneesmiddel: stijging van de triglyceriden in het bloed, artralgie, diarree, abdominaal ongemak en pijn in de extremiteiten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er bestaat geen specifieke behandeling voor overdosering van icosapent-ethyl. In geval van overdosering dient de patiënt symptomatisch behandeld te worden en moeten er zo nodig ondersteunende maatregelen worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidenmodificerende middelen, andere lipidenmodificerende middelen, ATC-code: C10AX06
Werkingsmechanisme
Icosapent-ethyl is een stabiele ethylester van het omega 3-vetzuur eicosapentaeenzuur (EPA). De werkingsmechanismen die bijdragen aan het verminderen van cardiovasculaire voorvallen door icosapent-ethyl zijn niet geheel duidelijk. De mechanismen bestaan waarschijnlijk uit meerdere factoren, waaronder een verbeterd lipoproteïneprofiel met vermindering van triglyceriderijke lipoproteïnen, anti-inflammatoire en antioxiderende effecten, vermindering van macrofaagaccumulatie, verbeterde endotheelfunctie, toegenomen dikte/stabiliteit van fibreus kapsel en remmende effecten op trombocytenaggregatie. Elk van deze mechanismen kan de ontwikkeling, progressie en stabilisatie van atherosclerotische plaques alsook de implicaties van plaqueruptuur gunstig beïnvloeden en preklinische en klinische onderzoeken tonen deze voordelen bij EPA aan. Systemische en gelokaliseerde anti-inflammatoire effecten van EPA worden mogelijk veroorzaakt door verplaatsing van het ontstekingsbevorderende arachidonzuur (AZ), waarbij katabolisme wordt weggeleid van eicosanoïden (serie-2-prostaglandinen en -tromboxanen en serie-4-leukotriënen). De directe klinische betekenis van individuele bevindingen is echter niet duidelijk.
Farmacodynamische effecten
Icosapent-ethyl verbetert het lipoproteïneprofiel door het onderdrukken van cholesterol-, vetzuur- en triglyceride(TG)-synthetiserende enzymen, het verhogen van de bèta-oxidatie van vetzuren en het verlagen van microsomaal triglyceridetransferproteïne (MTP), wat leidt tot verlaging van de synthese en afgifte van hepatische triglyceriden en very-low-density-lipoproteïnen (VLDL). Icosapent-ethyl bevordert ook de expressie van lipoproteïnelipase, wat leidt tot een verhoogde onttrekking van triglyceriden aan circulerende VLDL en chylomicronen. Bij patiënten met verhoogde TG-spiegels verlaagt icosapent-ethyl de TG, VLDL, het resterende lipoproteïnecholesterol en het gehalte aan ontstekingsmarkers zoals C-reactief proteïne. TG-reductie lijkt echter slechts een geringe bijdrage te leveren aan de verlaging van het risico op cardiovasculaire voorvallen door icosapent-ethyl.
Klinische werkzaamheid en veiligheid
REDUCE-IT was een multinationaal, dubbelblind, gerandomiseerd, placebogecontroleerd voorvalgestuurd onderzoek onder 8.179 (4.089 icosapent-ethyl, 4.090 placebo) volwassen, met statines behandelde patiënten die waren geregistreerd met low-density-lipoproteïne-cholesterol (LDL-C) > 1,03 mmol/l (40 mg/dl) en ≤ 2,59 mmol/l (100 mg/dl) en matig verhoogde triglyceriden (TG) (≥ 1,53 mmol/l en < 5,64 mmol/l [≥ 135 mg/dl en < 500 mg/dl] zoals gemeten tijdens de screening van de patiënt, d.w.z. de selectiebezoeken vóór registratie) en ofwel een vastgestelde cardiovasculaire aandoening (70,7%) of diabetes en andere risicofactoren voor cardiovasculaire ziekte (29,3%). Patiënten met een vastgestelde cardiovasculaire aandoening werden gedefinieerd als minstens 45 jaar oud, met een gedocumenteerde voorgeschiedenis van coronairlijden, cerebrovasculair of carotislijden of perifeer arterieel vaatlijden. Patiënten in de andere risicogroep werden gedefinieerd als minstens 50 jaar oud met diabetes waarvoor farmacotherapie nodig is en minstens één bijkomende risicofactor, d.w.z. hypertensie of gebruik van een antihypertensivum, leeftijd minstens 55 jaar (mannen) of minstens 65 jaar (vrouwen), lage high-density-lipoproteïnecholesterolwaarden, roken, verhoogde hooggevoelige C-reactieve eiwitgehaltes, nierinsufficiëntie, micro- of macroalbuminurie, retinopathie of een verlaagde enkel-armindex. Patiënten werden willekeurig 1:1 toegewezen aan de groep die icosapent-ethyl kreeg of een placebo (als 4 capsules per dag). De mediane opvolgingsduur was 4,9 jaar. In het algemeen werd de vitale status van 99,8% van de patiënten opgevolgd tot het einde van het onderzoek of het overlijden van de patiënt.
De baselinekenmerken waren gelijkmatig verdeeld over de groepen, met een mediane leeftijd bij baseline van 64 jaar (bereik: 44 tot 92 jaar), waarbij 46% minstens 65 jaar oud was; 28,8% was vrouw. De onderzoekspopulatie was voor 90,2% blank, 5,5% Aziatisch, 4,2% had een Latijns-Amerikaanse etniciteit en 1,9% was zwart. Wat eerder gediagnosticeerde cardiovasculaire aandoeningen betreft, had 46,7% een doorgemaakt myocardinfarct, had 9,2% symptomatisch perifeer arterieel vaatlijden en had 6,1% een doorgemaakte beroerte of transiënte ischemische aanval (TIA) zonder bekende oorzaak. Specifieke bijkomende risicofactoren bij baseline omvatten onder meer hypertensie (86,6%), diabetes mellitus (0,7% type 1, 57,8% type 2), eGFR < 60 ml/min per 1,73 m2 (22,2%), congestief hartfalen (17,7%) en dagelijks roken van sigaretten op dat moment (15,2%). De meeste patiënten volgden bij baseline een statinebehandeling van matige (63%) of hoge intensiteit (31%). De meeste patiënten gebruikten bij baseline al minstens één ander cardiovasculair geneesmiddel, waaronder trombocytenaggregatieremmers en/of antitrombotica (85,5%), bètablokkers (70,7%), antihypertensiva (95,2%), angiotensineconverterend-enzymremmers (ACE-remmers (51,9%) of angiotensinereceptorblokkers (ARB; 26,9%); 77,5% nam een ACE-remmer of ARB. Het protocol sloot patiënten uit die PCSK9-remmers gebruikten. Met een stabiele lipidenverlagende achtergrondbehandeling was de mediane [Q1, Q3] LDL-C bij baseline 1,9 [1,6, 2,3] mmol/l (75 [62, 89] mg/dl); het gemiddelde (SD) was 2 (0,5) mmol/l (76,2 [20,3] mg/dl. Met een stabiele lipidenverlagende achtergrondbehandeling was de mediane [Q1, Q3] nuchtere TG-waarde 2,4 [2, 3,1] mmol/l (216 [176, 272,5] mg/dl); het gemiddelde (SD) was 2,6 (0,9) mmol/l (233,2 [80,1] mg/dl.
Icosapent-ethyl zorgde voor een significante verlaging van het risico voor het primaire samengestelde eindpunt (tijd tot eerste optreden van cardiovasculair overlijden, myocardinfarct, beroerte, coronaire revascularisatie of ziekenhuisopname voor instabiele angina pectoris; p < 0,0001) en het belangrijkste secundaire samengestelde eindpunt (tijd tot eerste optreden van cardiovasculair overlijden, myocardinfarct of beroerte; p < 0,0001). De resultaten van het eerste en tweede eindpunt voor de werkzaamheid zijn weergegeven in tabel 2. De schatting volgens de Kaplan-Meiermethode van de cumulatieve incidentie van het belangrijkste secundaire samengestelde eindpunt door de tijd is weergegeven in afbeelding 1.
Tabel 2 Effect van icosapent-ethyl op tijd tot eerste optreden van cardiovasculaire voorvallen bij patiënten met verhoogde triglyceridenwaarden en cardiovasculaire aandoeningen of diabetes en andere risicofactoren in REDUCE-IT
| Icosapent-ethyl | Placebo | Icosapent-ethyl vs. placebo | |
| N = 4.089 n (%) | N = 4.090 n (%) | Hazardratio (95% BI) | |
| Primair samengesteld eindpunt | |||
Cardiovasculair overlijden, myocardinfarct, beroerte, coronaire revascularisatie, ziekenhuisopname voor instabiele angina pectoris (5-punts-MACE) | 705 (17,2) | 901 (22) | 0,75 (0,68, 0,83) |
| Belangrijkste secundair samengesteld eindpunt | |||
Cardiovasculair overlijden, myocardinfarct, beroerte (3-punts-MACE) | 459 (11,2) | 606 (14,8) | 0,74 (0,65, 0,83) |
| Andere secundaire eindpunten | |||
| Cardiovasculair overlijden[1] | 174 (4,3) | 213 (5,2) | 0,80 (0,66, 0,98) |
| Overlijden ongeacht oorzaak[2] | 274 (6,7) | 310 (7,6) | 0,87 (0,74, 1,02) |
| Fataal of niet-fataal myocardinfarct | 250 (6,1) | 355 (8,7) | 0,69 (0, 58, 0,81) |
| Fatale of niet-fatale beroerte | 98 (2,4) | 134 (3,3) | 0,72 (0,55, 0,93) |
| Icosapent-ethyl | Placebo | Icosapent-ethyl vs. placebo | |
| N = 4.089 n (%) | N = 4.090 n (%) | Hazardratio (95% BI) | |
| Spoedeisende of spoedige coronaire revascularisatie | 216 (5,3) | 321 (7,8) | 0,65 (0,55, 0,78) |
Coronaire revascularisatie[3] | 3763 (9,2) | 544 (13,3) | 0,66 (0,58, 0,76) |
| Ziekenhuisopname voor instabiele angina pectoris[4] | 108 (2,6) | 157 (3,8) | 0,68 (0,53, 0,87) |
[1] Cardiovasculair overlijden omvat bevestigde cardiovasculaire sterfgevallen en sterfgevallen met onbekende oorzaak. [2] Overlijden ongeacht oorzaak, ofwel totale mortaliteit, maakt geen deel uit van het primair samengesteld eindpunt, noch van het belangrijkste secundair samengesteld eindpunt. [3] Het vooraf gedefinieerde secundair samengesteld eindpunt omvatte ook spoedeisende of spoedige revascularisatie (p < 0,0001); coronaire revascularisatie is samengesteld uit alle revascularisaties en werd vooraf gedefinieerd als tertiair eindpunt. [4] Door middel van invasieve/niet-invasieve tests werd vastgesteld dat dit werd veroorzaakt door myocardiale ischemie waardoor spoedopname in het ziekenhuis was vereist. | |||
Afbeelding 1 Geschatte incidentie volgens Kaplan-Meier van belangrijkste secundair samengesteld eindpunt in REDUCE-IT
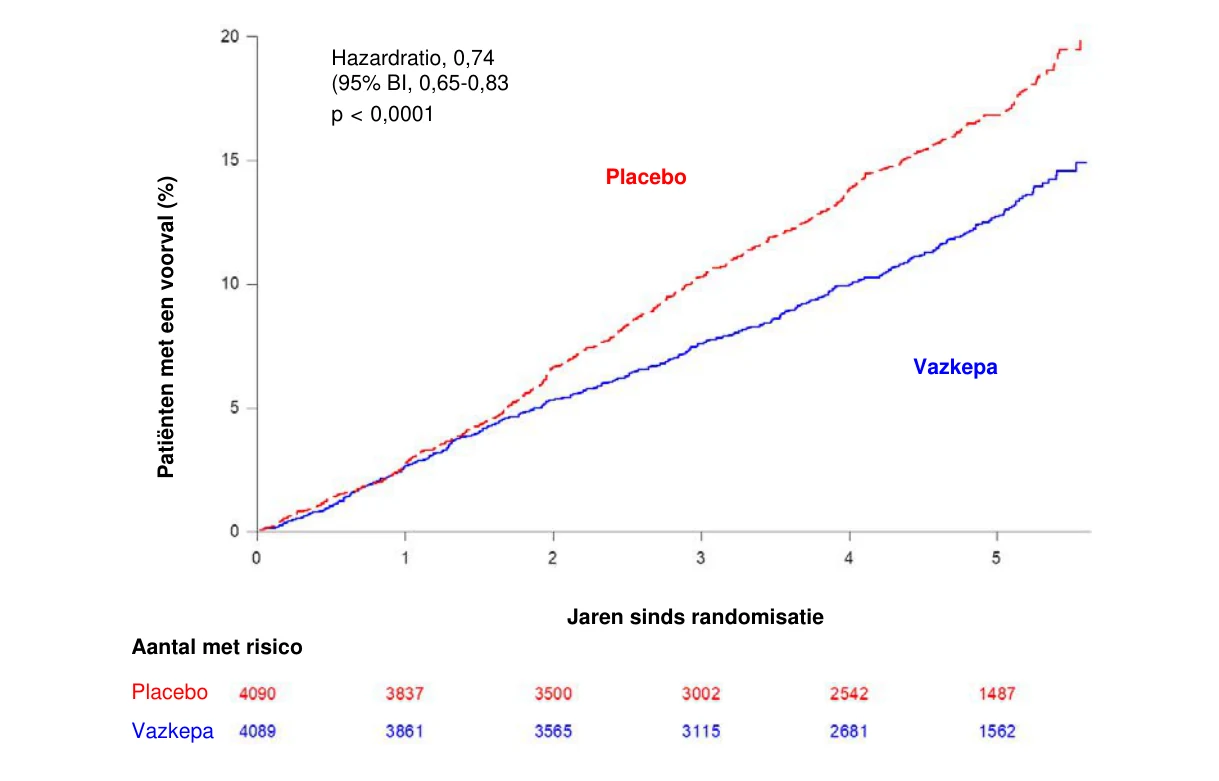
Het belangrijkste samengestelde eindpunt omvat cardiovasculair overlijden, myocardinfarct en beroerte (3-punts MACE)
Afkorting: BI betrouwbaarheidsinterval
De mediane waarden bij baseline voor TG en LDL-C voor de icosapent-ethyl-groep en de placebogroep waren gelijkaardig. De mediane verandering in TG vanaf baseline tot Jaar 1 was -0,4 mmol/l (-39 mg/dl, -18%) in de icosapent-ethyl-groep en 0,1 mmol/l (5 mg/dl, 2%) in de placebogroep. De mediane verandering in LDL-C vanaf baseline tot Jaar 1 was 0,1 mmol/l (2 mg/dl, 3%) in de icosapent-ethyl-groep en 0,2 mmol/l (7 mg/dl, 10%) in de placebogroep. Vooraf gespecificeerde analyses van het effect van icosapent-ethyl op cardiovasculaire uitkomstmaten in het REDUCE-IT-onderzoek toonden weinig tot geen onderlinge samenhang tussen de TG- of LDL-C-respons en het cardiovasculaire effect, gebaseerd op de baseline of op de TG- of LDL-C-waarden die tijdens het onderzoek werden bereikt. Zie rubriek 5.1, werkingsmechanisme, voor meer informatie.
Pediatrische patiënten
Het Europese Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met icosapent-ethyl in alle subgroepen van pediatrische patiënten voor de behandeling van hypertriglyceridemie en het verlagen van het risico op cardiovasculaire voorvallen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt icosapent-ethyl tijdens het absorptieproces ontesterd en wordt het actieve metaboliet EPA geabsorbeerd in de dunne darm en hoofdzakelijk via het lymfestelsel middels de ductus thoracicus in de systemische circulatie gebracht. De piekplasmaconcentratie van EPA werd ongeveer 5 uur na orale doses icosapent-ethyl bereikt.
Icosapent-ethyl werd in alle klinische onderzoeken tijdens of na een maaltijd ingenomen; er werd geen onderzoek gedaan naar het effect van voedingsmiddelen (zie rubriek 4.2).
Distributie
Het gemiddelde distributievolume van EPA bij steady state is ongeveer 88 liter. Het grootste deel van het EPA dat in plasma circuleert, is opgenomen in fosfolipiden, triglyceriden en cholesterylesters en < 1% is aanwezig als het ontesterde vetzuur. Meer dan 99% van het ontesterde EPA is gebonden aan plasmaproteïnen.
Biotransformatie en eliminatie
EPA wordt hoofdzakelijk door de lever gemetaboliseerd door bèta-oxidatie, vergelijkbaar met vetzuren uit voeding. Door bèta-oxidatie wordt de lange koolstofketen van EPA afgebroken tot acetyl-co-enzym-A dat middels de krebscyclus in energie wordt omgezet. Cytochroom P450-gemedieerd metabolisme is een minder belangrijke route voor de eliminatie van EPA. De totale plasmaklaring van EPA bij steady state is 684 ml/u. De plasmahalfwaardetijd (t1/2) van EPA is ongeveer 89 uur. Icosapent-ethyl wordt niet door de nieren uitgescheiden.
Farmacokinetische/farmacodynamische relatie(s)
Triglyceridenspiegel/verlaging van hypertriglyceridemie
In twee fase III-onderzoeken werd een lineaire relatie waargenomen tussen de EPA-spiegels in plasma of rode bloedcellen (RBC's) en TG-verlaging.
Cardiovasculaire risicoreductie
Analyse van de primaire (5-punts) en belangrijkste secundaire (3-punts) MACE-eindpunten duidt erop dat de lipoproteïneveranderingen tijdens de behandeling een beperkte invloed hadden op de cardiovasculaire risicoreductie, terwijl de EPA-serumspiegels bij steady state tijdens de behandeling zorgden voor de grootste relatieve risicoreductie die in het REDUCE-IT-onderzoek werd waargenomen. De EPA-serumspiegel bij baseline was 26 µg/ml; vergeleken met patiënten die tijdens de behandeling een EPA-serumspiegel van minder dan 100 µg/ml bij steady state hadden, hadden patiënten met een EPA-spiegel ≥ 175 μg/ml tijdens de behandeling een >50% lager risico op een cardiovasculair voorval.
Nier- en leverinsufficiëntie
De farmacokinetiek van icosapent-ethyl is niet onderzocht bij patiënten met lever- of nierinsufficiëntie. In een goed gecontroleerd onderzoek naar de cardiovasculaire uitkomstmaten van icosapent-ethyl was een vaste dosisaanpassing voor patiënten met lever- of nierinsufficiëntie niet vereist.
Andere speciale patiënten
Ouderen
De farmacokinetiek van icosapent-ethyl is niet onderzocht bij oudere patiënten (≥ 65 jaar oud). In goed gecontroleerde klinische onderzoeken naar icosapent-ethyl was een vaste dosisaanpassing voor oudere patiënten niet vereist.
Pediatrische patiënten
De farmacokinetiek van icosapent-ethyl is niet onderzocht bij pediatrische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel en reproductie- en ontwikkelingstoxiciteit.
Bij onderzoek naar reproductie- en ontwikkelingstoxiciteit werden bij de hoogste dosisniveaus geen bijwerkingen bij ratten of konijnen waargenomen wanneer die niveaus ongeveer 6 tot 8 keer hoger waren de equivalente dosis voor mensen, gebaseerd op een vergelijking van het lichaamsoppervlak. In een embryofoetaal onderzoek bij ratten werden geen bijwerkingen waargenomen bij een blootstelling die 6,9 keer hoger lag dan de klinische blootstelling (op basis van AUC).
De resultaten van dieronderzoek duiden erop dat icosapent-ethyl de placenta passeert en in foetaal plasma wordt gevonden.
De resultaten van dieronderzoek duiden erop dat icosapent-ethyl in melk wordt uitgescheiden.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsulevulling
All-rac-alfa-tocoferol
Capsulewand
Gelatine
Glycerol
Vloeibare maltitol (E965 ii)
Vloeibare sorbitol (niet-kristalliserend) (E420 ii)
Gezuiverd water
Sojalecithine
Drukinkt
Titaniumdioxide
Propyleenglycol
Hypromellose
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C.
Fles
De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
Blisterverpakking
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Fles
Flessen van polyethyleen met hoge dichtheid (HDPE) met een kindveilige, door hitte verzegelde polypropyleen sluiting die 120 zachte capsules bevatten. Verpakkingsgrootten van één fles of drie flessen per doos.
Blisterverpakking
Geperforeerde eenheidsdosisblisterverpakkingen van PVC/PCTFE/Al die 4 x 2 zachte capsules bevatten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
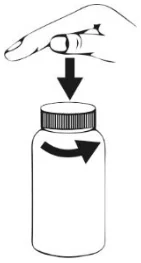
Het openen van de fles
Duw de schroefdop omlaag en draai deze linksom.
Afvoer
Geen bijzondere vereisten voor verwijdering.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Recordati Industria Chimica e Farmaceutica S.p.A.
Via Matteo Civitali 1
20148 Milaan
Italië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1524/001
EU/1/20/1524/002
EU/1/20/1524/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 maart 2021
Datum van laatste verlenging: 15 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.