


SmPC (samenvatting van de productkenmerken) - Praluent
1. NAAM VAN HET GENEESMIDDEL
Praluent 75 mg oplossing voor injectie in een voorgevulde pen
Praluent 150 mg oplossing voor injectie in een voorgevulde pen
Praluent 75 mg oplossing voor injectie in een voorgevulde spuit
Praluent 150 mg oplossing voor injectie in een voorgevulde spuit
Praluent 300 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Praluent 75 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen voor eenmalig gebruik bevat 75 mg alirocumab in 1 ml oplossing.
Praluent 75 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit voor eenmalig gebruik bevat 75 mg alirocumab in 1 ml oplossing.
Praluent 150 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen voor eenmalig gebruik bevat 150 mg alirocumab in 1 ml oplossing.
Praluent 150 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit voor eenmalig gebruik bevat 150 mg alirocumab in 1 ml oplossing.
Praluent 300 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen voor eenmalig gebruik bevat 300 mg alirocumab in 2 ml oplossing.
Alirocumab is een humaan IgG1 monoklonaal antilichaam dat via recombinant-DNA-technologie in ovariumcellen van Chinese hamsters wordt geproduceerd.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere, kleurloze tot lichtgele oplossing.
pH: 5,7 – 6,3
Osmolaliteit:
Praluent 75 mg oplossing voor injectie
293 – 439 mOsm/kg
Praluent 150 mg oplossing voor injectie
383 – 434 mOsm/kg
Praluent 300 mg oplossing voor injectie
383 – 434 mOsm/kg
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Primaire hypercholesterolemie en gemengde dyslipidemie
Praluent is geïndiceerd bij volwassenen met primaire hypercholesterolemie (heterozygoot familiair en niet-familiair) of gemengde dyslipidemie, en bij pediatrische patiënten van 8 jaar en ouder met heterozygote familiaire hypercholesterolemie (HeFH) ter aanvulling op een dieet:
- in combinatie met een statine of een statine met andere lipidenverlagende therapieën bij patiënten bij
- wie de LDL-C-streefwaarden niet bereikt worden met maximaal verdraagbare doseringen van een statine of
- alleen of in combinatie met andere lipidenverlagende therapieën bij patiënten die statine-intolerant zijn, of voor wie een statine gecontra-indiceerd is.
Vastgestelde atherosclerotische cardiovasculaire ziekte
Praluent is geïndiceerd voor gebruik bij volwassenen met vastgestelde atherosclerotische cardiovasculaire ziekte om het cardiovasculair risico te verminderen door de LDL-C-waarden te verlagen, als aanvulling op de correctie van andere risicofactoren:
- in combinatie met de maximaal verdragen dosis van een statine, met of zonder andere lipidenverlagende behandelingen, of
- apart of in combinatie met andere lipidenverlagende behandelingen bij patiënten die statine-intolerant zijn of bij wie een statine gecontra-indiceerd is.
Raadpleeg rubriek 5.1 voor de onderzoeksresultaten met betrekking tot de effecten op LDL-C, cardiovasculaire voorvallen en onderzochte populaties.
4.2 Dosering en wijze van toediening
Dosering
Volwassenen
Voordat met alirocumab wordt begonnen, dienen secundaire oorzaken van hyperlipidemie of gemengde dyslipidemie (bijv. nefrotisch syndroom, hypothyreoïdie) te worden uitgesloten.
De aanbevolen doseringen voor alirocumab zijn 75 mg om de 2 weken, 150 mg om de 2 weken, of 300 mg om de 4 weken (maandelijks), subcutaan toegediend. Alle doseringen kunnen worden gebruikt voor het starten van de behandeling.
De dosering van alirocumab kan worden aangepast op basis van individuele patiëntkenmerken, zoals baseline LDL-C-waarde, behandeldoel en respons op de behandeling. De lipidenconcentraties kunnen 4 tot 8 weken na aanvang van de behandeling of aanpassing van de dosering worden beoordeeld. Daarna kan de dosering dienovereenkomstig worden aangepast (titratie omhoog of omlaag). Intense LDL-C verlaging wordt verwacht met alirocumab 150 mg om de 2 weken en 300 mg om de 4 weken (maandelijks), waarbij 150 mg om de 2 weken de maximale dosis is (zie rubriek 5.1).
HeFH bij pediatrische patiënten van 8 jaar en ouder
| Lichaamsgewicht van patiënten | Aanbevolen dosis | Aanbevolen dosis als bijkomende LDL-C-verlaging nodig is* |
| Minder dan 50 kg | 150 mg om de 4 weken | 75 mg om de 2 weken |
| 50 kg of meer | 300 mg om de 4 weken | 150 mg om de 2 weken |
* De lipidenniveaus kunnen 8 weken na opstarten of titratie van de behandeling beoordeeld worden en de dosis kan dienovereenkomstig worden aangepast.
Gemiste dosis
Indien een dosis Praluent wordt gemist, dient de dosis zo spoedig mogelijk te worden toegediend en daarna dient de dosering te worden hervat volgens het originele schema.
Speciale populaties
Ouderen
Er is geen aangepaste dosering nodig bij ouderen.
Leverinsufficiëntie
Er is geen aangepaste dosering nodig voor patiënten met lichte of matig ernstige leverinsufficiëntie. Er zijn geen gegevens beschikbaar over patiënten met ernstige leverinsufficiëntie (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen aangepaste dosering nodig voor patiënten met lichte of matig ernstige nierinsufficiëntie. Er zijn beperkte gegevens beschikbaar over patiënten met ernstige nierinsufficiëntie (zie rubriek 5.2).
Lichaamsgewicht
Er is geen aangepaste dosering nodig bij patiënten op basis van gewicht.
Pediatrische patiënten
De veiligheid en werkzaamheid van Praluent bij kinderen onder de 8 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Subcutaan gebruik.
Alirocumab wordt geïnjecteerd als subcutane injectie in de dij, buik of bovenarm.
Elke voorgevulde pen of voorgevulde spuit is uitsluitend voor eenmalig gebruik
De toediening van de 300 mg dosis gebeurt ofwel in 1 injectie van 300 mg ofwel in 2 opeenvolgende injecties van 150 mg op twee verschillende injectieplaatsen.
Het wordt aanbevolen om bij elke injectie van injectieplaats te wisselen.
Alirocumab mag niet worden geïnjecteerd in gebieden met een actieve huidaandoening of letsel zoals zonnebrand, huiduitslag, ontsteking of huidinfecties.
Alirocumab mag niet gelijktijdig met andere injecteerbare geneesmiddelen worden toegediend op dezelfde injectieplaats.
Voorzorgsmaatregelen vóór gebruik of toediening van het geneesmiddel
Laat de oplossing voorafgaand aan gebruik opwarmen tot kamertemperatuur (zie rubriek 6.6).
Pediatrische patiënten van 8 jaar en ouder
Bij jongeren van 12 jaar en ouder wordt het aanbevolen om Praluent toe te dienen door of onder het toezicht van een volwassene.
Bij kinderen jonger dan 12 jaar moet Praluent worden toegediend door een verzorger.
Volwassenen
Alirocumab kan door volwassen patiënten zelf of door een verzorger worden geïnjecteerd, nadat door een zorgverlener instructies over de juiste subcutane injectietechniek zijn gegeven.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Allergische reacties
In klinisch onderzoek is melding gemaakt van algemene allergische reacties, waaronder pruritus, en van zeldzame en soms ernstige allergische reacties, zoals overgevoeligheid, nummulair eczeem, urticaria en overgevoeligheidsvasculitis. Postmarketing werd angio-oedeem gemeld (zie rubriek 4.8). Als zich tekenen of symptomen van ernstige allergische reacties voordoen, moet de behandeling met alirocumab worden gestaakt en dient passende symptomatische behandeling te worden gestart (zie rubriek 4.3).
Nierinsufficiëntie
In klinische studies waren patiënten met ernstige nierinsufficiëntie beperkt vertegenwoordigd (gedefinieerd als eGFR < 30 ml/min/1,73 m2) (zie rubriek 5.2). Alirocumab dient voorzichtig te worden gebruikt bij patiënten met ernstige nierinsufficiëntie.
Leverinsufficiëntie
Patiënten met ernstige leverinsufficiëntie zijn niet onderzocht (Child-pugh C) (zie rubriek 5.2). Alirocumab dient met voorzichtigheid te worden gebruikt bij patiënten met ernstige leverinsufficiëntie.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van alirocumab op andere geneesmiddelen
Aangezien alirocumab een biologisch geneesmiddel is, worden geen farmacokinetische effecten van alirocumab op andere geneesmiddelen en geen effect op cytochroom P450-enzymen verwacht.
Effecten van andere geneesmiddelen op alirocumab
Het is bekend dat statines en andere lipidenmodificerende therapieën de productie verhogen van PCSK9, het eiwit dat het doelwit is van alirocumab. Dit leidt tot een verhoogde doelwit-gemedieerde klaring en verminderde systemische blootstelling aan alirocumab. In vergelijking met alirocumab monotherapie is de blootstelling aan alirocumab ongeveer 40%, 15% en 35% lager bij gelijktijdig gebruik met respectievelijk statines, ezetimibe en fenofibraat. De LDL-C-verlaging tijdens het doseringsinterval blijft echter gehandhaafd wanneer alirocumab om de twee weken wordt toegediend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van Praluent bij zwangere vrouwen. Omdat alirocumab een recombinant IgG1-antilichaam is, wordt verwacht dat het de placentabarrière passeert (zie rubriek 5.3). Dierstudies wijzen niet op directe of indirecte schadelijke effecten met betrekking tot instandhouding van de dracht of de embryo-foetale ontwikkeling; maternale toxiciteit werd opgemerkt bij ratten, maar niet bij apen bij doseringen die hoger waren dan de dosering bij mensen, en bij de nakomelingen van apen werd een zwakkere secundaire immuunrespons op antigenblootstelling waargenomen (zie rubriek 5.3). Gebruik van Praluent wordt niet aanbevolen tijdens de zwangerschap, tenzij de klinische toestand van de vrouw behandeling met alirocumab vereist.
Borstvoeding
Het is niet bekend of alirocumab in moedermelk wordt uitgescheiden. Humaan immunoglobuline G (IgG) wordt uitgescheiden in moedermelk, met name in colostrum. Het gebruik van Praluent wordt niet aangeraden bij vrouwen die borstvoeding geven tijdens deze periode. Voor de resterende duur van de borstvoeding wordt verwacht dat blootstelling laag is.
Omdat de effecten van alirocumab op het ongeboren kind niet bekend zijn, moet er worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Praluent moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
In dierstudies was geen sprake van ongewenste effecten op surrogaatmarkers voor vruchtbaarheid (zie rubriek 5.3). Er zijn geen gegevens over ongewenste effecten op de vruchtbaarheid bij mensen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Praluent heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen bij de aanbevolen dosering zijn: lokale reacties op de injectieplaats (6,1%), verschijnselen en symptomen van de bovenste luchtwegen (2,0%) en pruritus (1,1%). De vaakst voorkomende bijwerkingen die leidden tot stopzetting van de behandeling bij met alirocumab behandelde patiënten waren lokale reacties op de injectieplaats.
Het veiligheidsprofiel in ODYSSEY OUTCOMES kwam overeen met het totale veiligheidsprofiel dat in de gecontroleerde fase 3-onderzoeken werd beschreven.
Er werd geen verschil in het veiligheidsprofiel waargenomen tussen de twee doseringen (75 mg en 150 mg) gebruikt in het fase 3-programma.
Lijst van bijwerkingen in tabelvorm
De volgende bijwerkingen werden gemeld in samengevoegde gecontroleerde onderzoeken bij met alirocumab behandelde patiënten en/of postmarketinggebruik (zie tabel 1).
De frequentie van alle bijwerkingen waargenomen in klinische onderzoeken is berekend op basis van de incidentie in samengevoegde klinische fase 3-onderzoeken. De bijwerkingen zijn gerangschikt naar systeem/orgaanklasse. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De frequentie van bijwerkingen gemeld tijdens postmarketinggebruik kan niet worden bepaald, omdat ze afkomstig zijn van spontane rapporten. Bijgevolg wordt de frequentie van deze bijwerkingen gekwalificeerd als “niet bekend”.
Tabel 1 – Bijwerkingen
| Systeem/orgaanklasse | Vaak | Zelden | Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid, overgevoeligheidsvasculitis | ||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Verschijnselen en symptomen van de bovenste luchtwegen* | ||
Huid- en onderhuidaandoeningen | Pruritus | Urticaria, nummulair eczeem | Angio-oedeem |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Reacties op de injectieplaats** | Griepachtige ziekte |
* Waaronder met name orofaryngeale pijn, rhinorroe, niezen
** Waaronder erytheem/roodheid, jeuken, zwelling, pijn/gevoeligheid
Beschrijving van geselecteerde bijwerkingen
Lokale reacties op de injectieplaats
Lokale reacties op de injectieplaats, waaronder erytheem/roodheid, jeuk, zwelling en pijn/gevoeligheid, werden gemeld bij 6,1% van de met alirocumab behandelde patiënten, versus 4,1% in de controlegroep (die placebo-injecties kregen). De meeste reacties op de injectieplaats waren van voorbijgaande aard en licht van ernst. Het aantal patiënten dat de behandeling staakte vanwege lokale reacties op de injectieplaats was vergelijkbaar tussen de twee groepen (0,2% in de alirocumabgroep versus 0,3% in de controlegroep). In het onderzoek naar cardiovasculaire uitkomsten (ODYSSEY OUTCOMES) kwamen reacties op de injectieplaats ook vaker voor bij patiënten die met alirocumab werden behandeld dan bij patiënten die met placebo werden behandeld (3,8% alirocumab versus 2,1% placebo).
Algemene allergische reacties
Algemene allergische reacties werden vaker in de alirocumabgroep gemeld (8,1% van de patiënten) dan in de controlegroep (7,0% van de patiënten), voornamelijk vanwege een verschil in de incidentie van pruritus. De waargenomen gevallen van pruritus waren doorgaans licht van ernst en van voorbijgaande aard. Daarnaast zijn zeldzame en soms ernstige allergische reacties, zoals overgevoeligheid, nummulair eczeem, urticaria en overgevoeligheidsvasculitis, gemeld in gecontroleerde klinische onderzoeken (zie rubriek 4.4). In het onderzoek naar cardiovasculaire uitkomsten (ODYSSEY OUTCOMES) waren algemene allergische reacties bij patiënten die met alirocumab werden behandeld vergelijkbaar met die bij patiënten die met placebo werden behandeld (7,9% alirocumab, 7,8% placebo). Er is geen verschil waargenomen in de incidentie van pruritus.
Speciale populaties
Ouderen
Bij patiënten ouder dan 75 jaar zijn geen veiligheidsproblemen waargenomen. De gegevens bij deze leeftijdsgroep zijn echter beperkt.
In de gecontroleerde fase 3-onderzoeken naar primaire hypercholesterolemie en gemengde dyslipidemie waren 1.158 (34,7%) van de met alirocumab behandelde patiënten ≥ 65 jaar oud en 241 (7,2%) van de met alirocumab behandelde patiënten ≥ 75 jaar oud. In het gecontroleerd onderzoek naar cardiovasculaire uitkomsten waren 2.505 met alirocumab behandelde patiënten (26,5%) ≥ 65 jaar oud en 493 met alirocumab behandelde patiënten (5,2%) ≥ 75 jaar oud. Er werden geen significante verschillen in veiligheid en werkzaamheid waargenomen met het toenemen van de leeftijd.
Pediatrische patiënten
De veiligheid en werkzaamheid van Praluent werden vastgesteld bij kinderen en jongeren met heterozygote familiaire hypercholesterolemie (HeFH). Een klinische studie om de effecten van Praluent te evalueren werd uitgevoerd bij 153 patiënten in de leeftijd van 8 tot 17 jaar met HeFH. Er werden geen nieuwe veiligheidsbevindingen vastgesteld en de veiligheidsgegevens bij deze populatie waren consistent met het bekende veiligheidsprofiel van het geneesmiddel bij volwassenen met HeFH.
De ervaring met alirocumab bij pediatrische patiënten met homozygote familiaire hypercholesterolemie (HoFH) is beperkt tot 18 patiënten in de leeftijdscategorie van 8 tot 17 jaar. Er zijn geen nieuwe veiligheidsgegevens waargenomen ten opzichte van het bekende veiligheidsprofiel bij volwassenen.
4 weken doseringsstudie
Het veiligheidsprofiel bij patiënten behandeld met een doseringsregime van 300 mg om de 4 weken (maandelijks) was vergelijkbaar met het veiligheidsprofiel zoals beschreven voor de klinische onderzoeksprogramma’s waarin een 2 weken doseringsregime werd gebruikt, behalve voor een hogere frequentie van lokale reacties op de injectieplaats. Lokale reacties op de injectieplaats werden in het algemeen gerapporteerd met een frequentie van 16,6% in de behandelgroep van 300 mg om de 4 weken en 7,9% in de placebogroep.
Patiënten in de alirocumab behandelgroep van 300 mg om de 4 weken kregen afwisselend placebo-injecties om de blinding te handhaven met betrekking tot de injectiefrequentie. Naast de reacties op de injectieplaats (ISR’s) die voorkwamen na deze placebo-injecties, was de frequentie van ISR’s 11,8%. Het percentage van stopzetting te wijten aan reacties op de injectieplaats was 0,7% in de 300 mg om de 4 weken behandelgroep en 0% in de placebogroep.
LDL-C-waarden < 0,65 mmol/l (< 25 mg/dl)
In alle klinische onderzoeken konden de lipidenverlagende achtergrondbehandelingen niet worden aangepast door de onderzoeksopzet. Het percentage patiënten dat LDL-C-waarden < 0,65 mmol/l (< 25 mg/dl) bereikte, was afhankelijk van zowel de baseline LDL-C als de dosis alirocumab.
In samengevoegde gecontroleerde onderzoeken met een aanvangsdosis van 75 mg om de 2 weken (Q2W) en een dosistoename tot 150 mg Q2W als het LDL-C van de patiënt niet < 1,81 mmol/l of < 2,59 mmol/l (< 70 mg/dl of < 100 mg/dl) was, had 29,3% van de patiënten met een baseline LDL-C < 2,59 mmol/l (< 100 mg/dl) en 5,0% van de patiënten met een baseline LDL-C ≥ 2,59 mmol/l (≥ 100 mg/dl) en behandeld met alirocumab twee opeenvolgende LDL-C-waarden < 0,65 mmol/l (< 25 mg/dl). In het ODYSSEY OUTCOMES onderzoek, waarin de aanvangsdosis alirocumab 75 mg Q2W was en de dosis werd verhoogd tot 150 mg Q2W als het LDL-C van de patiënt niet < 1,29 mmol/l (< 50 mg/dl) was, had 54,8% van de patiënten met een baseline LDL-C < 2,59 mmol/l (< 100 mg/dl) en 24,2% van de patiënten met een baseline LDL-C ≥ 2,59 mmol/l (≥ 100 mg/dl) en behandeld met alirocumab twee opeenvolgende LDL-C-waarden < 0,65 mmol/l (< 25 mg/dl).
Hoewel er in de onderzoeken met alirocumab geen ongewenste gevolgen van zeer laag LDL-C werden geïdentificeerd, zijn de langetermijneffecten van aanhoudende zeer lage LDL-C-waarden onbekend.
Immunogeniciteit/‘anti-drug-antibodies’ (ADA)
In het ODYSSEY OUTCOMES onderzoek werden bij 5,5% van de met alirocumab 75 mg en/of 150 mg om de 2 weken (Q2W) behandelde patiënten antistoffen tegen het geneesmiddel (‘anti-drug-antibodies’, ADA) waargenomen na start van de behandeling, in vergelijking met 1,6% van de met placebo behandelde patiënten; de meeste hiervan waren voorbijgaande reacties. Bij 0,7% van de met alirocumab behandelde patiënten en 0,4% van de met placebo behandelde patiënten werden aanhoudende ADA-reacties waargenomen. Bij 0,5% van de met alirocumab behandelde patiënten en < 0,1% van de met placebo behandelde patiënten werden reacties van neutraliserende antistoffen (NAb’s) waargenomen.
Reacties van antistoffen tegen het geneesmiddel, waaronder NAb’s, hadden een lage titer en hadden blijkbaar geen klinisch betekenisvolle invloed op de werkzaamheid of veiligheid van alirocumab, met uitzondering van een hoger percentage reacties op de injectieplaats bij patiënten met optredende ADA tijdens de behandeling in vergelijking met ADA-negatieve patiënten (7,5% t.o.v. 3,6%). De langetermijngevolgen van doorlopende behandeling met alirocumab bij aanwezigheid van ADA zijn onbekend.
In tien samengevoegde placebogecontroleerde en actiefgecontroleerde onderzoeken bij patiënten die behandeld werden met 75 mg en/of 150 mg Q2W alirocumab alsook in een apart klinisch onderzoek bij patiënten behandeld met 75 mg alirocumab Q2W of 300 mg alirocumab om de 4 weken (inclusief enkele patiënten met dosistoename tot 150 mg Q2W), was de detectie-incidentie van ADA en NAb’s vergelijkbaar met de hierboven beschreven resultaten uit het ODYSSEY OUTCOMES onderzoek.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er bestaat geen specifieke behandeling voor overdosering met alirocumab. In het geval van overdosering dient de patiënt symptomatisch te worden behandeld en dienen indien nodig ondersteunende maatregelen te worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidenmodificerende middelen, andere lipidenmodificerende middelen ATC-code: C10AX14
Werkingsmechanisme
Alirocumab is een volledig humaan IgG1 monoklonaal antilichaam dat zich met hoge affiniteit en specificiteit bindt aan proproteïne convertase subtilisine kexine type 9 (PCSK9). PCSK9 bindt zich aan de ‘low-density’ lipoproteïnereceptoren (LDLR) op het oppervlak van hepatocyten om afbraak van LDLR in de lever te bevorderen. Omdat LDLR de primaire receptor is die circulerend LDL klaart, resulteert de afname in LDLR-concentraties door PCSK9 in hogere bloedconcentraties van LDL-C. Door de binding van PCSK9 aan LDLR te remmen, verhoogt alirocumab het aantal LDLR dat beschikbaar is om LDL te klaren, waardoor de LDL-C-concentraties worden verlaagd.
De LDLR bindt ook triglyceride-rijke resterende VLDL-lipoproteïnen en ‘intermediate-density’ lipoproteïne (IDL). Daardoor kan behandeling met alirocumab leiden tot afname van deze resterende lipoproteïnen, wat blijkt uit afname van apolipoproteïne B (Apo B), ‘non-high-density’ lipoproteïnecholesterol (non-HDL-C) en triglyceriden (TG). Behandeling met alirocumab resulteert ook in afname van lipoproteïne (a) [Lp(a)], een vorm van LDL die wordt gebonden aan apolipoproteïne (a). Er is echter gebleken dat de LDLR een lage affiniteit heeft voor Lp(a), waardoor niet precies bekend is via welk mechanisme alirocumab Lp(a) verlaagt.
In genetisch onderzoek bij mensen zijn PCSK9-varianten met 'loss-of-function'- of 'gain-of-function'-mutaties geïdentificeerd. Personen met een PCSK9 loss-of-function-mutatie in één enkel allel hadden lagere LDL-C-concentraties, wat correleerde met een significant lagere incidentie van coronaire hartziekten. Er zijn enkele personen geïdentificeerd met PCSK9 loss-of-function-mutaties in twee allelen en zeer lage LDL-C-concentraties met HDL-C- en TG-concentraties in het normale bereik. Omgekeerd zijn gain-of-function-mutaties in het PCSK9-gen vastgesteld bij patiënten met verhoogde LDL-C-concentraties en een klinische diagnose van familiaire hypercholesterolemie.
In een multicenter, dubbelblind, placebogecontroleerd, 14 weken durend onderzoek kregen 13 patiënten met heterozygote familiaire hypercholesterolemie (HeFH), veroorzaakt door gain-of-function-mutaties in het PCSK9-gen, alirocumab 150 mg om de 2 weken of placebo toegewezen. Het gemiddelde baseline LDL-C was 3,90 mmol/l (151,5 mg/dl). In week 2 was de gemiddelde LDL-C-verlaging ten opzichte van baseline bij de met alirocumab behandelde patiënten 62,5%, vergeleken met 8,8% bij de patiënten die een placebo kregen. In week 8 was de gemiddelde LDL-C-verlaging ten opzichte van baseline bij alle met alirocumab behandelde patiënten 72,4%.
Farmacodynamische effecten
Bij in vitro-onderzoek induceerde alirocumab geen Fc-gemedieerde effectorfunctie-activiteit (antilichaamafhankelijke celgemedieerde toxiciteit en complementafhankelijke cytotoxiciteit) in aanwezigheid of afwezigheid van PCSK9. Er werden voor alirocumab, gebonden aan PCSK9, geen oplosbare immuuncomplexen waargenomen die in staat zijn complementeiwitten te binden.
Klinische werkzaamheid en veiligheid bij primaire hypercholesterolemie en gemengde dyslipidemie
Samenvatting van het fase 3 klinisch onderzoeksprogramma – 75mg en/of 150 mg om de 2 weken (Q2W) doseringsregime
De werkzaamheid van alirocumab werd onderzocht in tien fase 3-studies (vijf placebogecontroleerde en vijf ezetimibe-gecontroleerde) bij 5.296 gerandomiseerde patiënten met hypercholesterolemie (heterozygoot familiair en non-familiair) of gemengde dyslipidemie, waarbij 3.188 patiënten naar alirocumab werden gerandomiseerd. In de fase 3-studies had 31% van de patiënten diabetes mellitus type 2 en had 64% van de patiënten een voorgeschiedenis met coronaire hartziekten. Drie van de tien studies werden uitsluitend uitgevoerd bij patiënten met heterozygote familiaire hypercholesterolemie (HeFH). Het merendeel van de patiënten in het fase 3-programma gebruikte als achtergrondbehandeling lipidenmodificerende therapie (LMT) bestaande uit een maximaal verdraagbare dosering statine, met of zonder andere lipidenmodificerende therapieën, en had een hoog of zeer hoog cardiovasculair (CV) risico. Twee studies werden uitgevoerd bij patiënten die niet gelijktijdig met een statine werden behandeld, waaronder één studie bij patiënten met gedocumenteerde statine-intolerantie.
Twee studies (LONG TERM en HIGH FH), waarbij in totaal 2.416 patiënten waren betrokken, werden uitgevoerd met alleen een dosering van 150 mg om de 2 weken. Acht studies werden uitgevoerd met een dosering van 75 mg om de 2 weken, met op criteria gebaseerde ophoging van de dosering naar 150 mg om de 2 weken in week 12 bij patiënten die hun vooraf (op CV-risico) bepaalde LDL-C-streefwaarde in week 8 niet bereikten.
Het primaire eindpunt bij elk van de fase 3-studies was het gemiddelde percentage LDL-C-verlaging ten opzichte van baseline tot in week 24, vergeleken met placebo of ezetimibe. Bij alle studies werd het primaire eindpunt gehaald. Over het algemeen resulteerde toediening van alirocumab ook in een statistisch significant hoger percentage verlaging van totaal cholesterol (totaal-C), ‘non-high-density’ lipoproteïnecholesterol (non-HDL-C), apolipoproteïne B (Apo B) en lipoproteïne (a) [Lp(a)] in vergelijking met placebo/ezetimibe, ongeacht of patiënten gelijktijdig met een statine werden behandeld. Alirocumab verlaagde ook triglyceriden (TG) en verhoogde ‘high-density’ lipoproteïnecholesterol (HDL-C) en apolipoproteïne A-1 (Apo A-1) in vergelijking met placebo. Zie onderstaande tabel 2 voor gedetailleerde resultaten. Verlaging van LDL-C werd waargenomen ongeacht leeftijd, geslacht, body mass index (BMI), ras, baseline LDL-C-concentratie, bij patiënten met HeFH en zonder HeFH, patiënten met gemengde dyslipidemie en diabetespatiënten. Bij patiënten ouder dan 75 jaar werd een vergelijkbare werkzaamheid waargenomen. De gegevens bij deze leeftijdsgroep zijn echter beperkt. De LDL-C-verlaging was consistent, ongeacht gelijktijdig gebruik van statines en de dosering. Een significant hoger deel van de patiënten in de alirocumabgroep bereikte een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl) in week 12 en week 24 in vergelijking met placebo of ezetimibe. In studies waarbij het op criteria gebaseerde schema voor ophoging van de dosering werd gebruikt, bereikte het merendeel van de patiënten het vooraf (op basis van hun CV-risico) bepaalde LDL-C-streefwaarde met de dosering van 75 mg om de 2 weken, en ging het merendeel van de patiënten door met de behandeling met de dosering van 75 mg om de 2 weken. Het lipidenverlagende effect van alirocumab werd binnen 15 dagen na de eerste dosis waargenomen en het maximale effect werd na ongeveer 4 weken bereikt. Bij langetermijnbehandeling hield de werkzaamheid tijdens de gehele duur van de onderzoeken aan (tot 2 jaar). Na stopzetting van alirocumab werd geen ´rebound´ in LDL-C waargenomen en keerden de LDL-C-concentraties geleidelijk terug naar de baseline-concentraties.
In de 8 studies waarbij patiënten startten met het 75 mg regime elke twee weken, werd een gemiddelde verlaging van LDL-C bereikt, variërend van 44,5% tot 49,2%, in voorgespecificeerde analyses voor mogelijke titratieverhoging in week 12. In de 2 studies waarbij de patiënten startten met 150 mg elke twee weken en daarop bleven, was de bereikte gemiddelde LDL-C-verlaging 62,6% in week 12. Bij analyses van samengevoegde fase 3-studies waarbij ophoging van de dosering van 75 mg alirocumab om de 2 weken naar 150 mg alirocumab om de 2 weken in week 12 was toegestaan, resulteerde in de subgroep van patiënten bij wie deze ophoging plaatsvond in een additionele gemiddelde LDL-C-verlaging van 14%, bij patiënten met een statine als achtergrondbehandeling. Bij patiënten zonder statine als achtergrondbehandeling resulteerde ophoging van de dosering alirocumab in een additionele gemiddelde LDL-C-verlaging van 3%, waarbij het grootste deel van het effect werd waargenomen bij ongeveer 25% van de patiënten die een additionele LDL-C-verlaging van ten minste 10% bereikten. Patiënten bij wie ophoging van de dosering naar 150 mg om de 2 weken plaatsvond, hadden een hoger gemiddelde baseline LDL-C.
Evaluatie van cardiovasculaire (CV) voorvallen
Bij vooraf gespecificeerde analyses van samengevoegde fase 3-studies werd melding gemaakt van tijdens de behandeling voorkomende, en via adjudicatie bevestigde, cardiovasculaire (CV) voorvallen. Deze bestonden uit: aan coronaire hartziekte (CHZ) gerelateerd overlijden, myocardinfarct, ischemische beroerte, onstabiele angina pectoris waarvoor ziekenhuisopname is vereist, ziekenhuisopname vanwege congestief hartfalen en revascularisatie. Deze meldingen betroffen 110 (3,5%) patiënten in de alirocumabgroep en 53 (3,0%) patiënten in de controlegroep (placebo of actieve controle) met HR=1,08 (95%-CI, 0,78 tot 1,50). Ernstige ongewenste cardiovasculaire voorvallen (“MACE-plus”, d.w.z. overlijden door coronaire hartziekte, myocardinfarct, ischemische beroerte en onstabiele angina pectoris waarvoor ziekenhuisopname is vereist) bevestigd via adjudicatie werden gemeld bij 52 van de 3.182 (1,6%) patiënten in de alirocumabgroep en 33 van de 1.792 (1,8%) patiënten in de controlegroep (placebo of actieve controle); HR=0,81 (95%-CI, 0,52 tot 1,25).
Bij vooraf gespecificeerde finale analyses van de LONG TERM-studie kwamen CV-voorvallen, bevestigd door adjudicatie, tijdens de behandeling voor bij 72 van de 1.550 (4,6%) patiënten in de alirocumabgroep en bij 40 van de 788 (5,1%) patiënten in de placebogroep; via adjudicatie bevestigde “MACE-plus” werden gemeld bij 27 van de 1.550 (1,7%) patiënten in de alirocumabgroep en 26 van de 788 (3,3%) patiënten in de placebogroep. Hazard ratio’s werden post-hoc berekend; voor alle CV-voorvallen, HR=0,91 (95%-CI, 0,62 tot 1,34); voor MACE-plus, HR=0,52 (95%-CI, 0,31 tot 0,90).
Mortaliteit (alle oorzaken)
De mortaliteit (alle oorzaken) in fase 3-studies was 0,6% (20 van de 3.182 patiënten) in de alirocumabgroep en 0,9% (17 van de 1.792 patiënten) in de controlegroep. De voornaamste doodsoorzaak bij het merendeel van deze patiënten was CV-voorvallen.
Combinatietherapie met een statine
Placebogecontroleerde fase 3-studies (met statine als achtergrondbehandeling) bij patiënten met primaire hypercholesterolemie of gemengde dyslipidemie
LONG TERM-studie
Deze multicenter, dubbelblinde, placebogecontroleerde, 18 maanden durende studie omvatte 2.310 patiënten met primaire hypercholesterolemie en een hoog of zeer hoog CV-risico die werden behandeld met een maximaal verdraagbare dosering statine, met of zonder andere lipidenmodificerende therapie. Patiënten kregen om de 2 weken ofwel 150 mg alirocumab ofwel placebo naast hun bestaande lipidenmodificerende therapie. De LONG TERM-studie omvatte 17,7% patiënten met HeFH, 34,6% met diabetes mellitus type 2 en 68,6% met een voorgeschiedenis van coronaire hartziekten. In week 24 was het gemiddelde behandeleffect ten opzichte van placebo in percentage LDL-C-verandering ten opzichte van de baseline -61,9% (95% CI: -64,3%, -59,4%; p-waarde: ˂ 0,0001). Zie tabel 2 voor gedetailleerde resultaten. In week 12 bereikte 82,1% van de patiënten in de alirocumabgroep een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl) vergeleken met 7,2% van de patiënten in de placebogroep. Het verschil t.o.v. placebo was in week 24 voor alle lipiden/lipoproteïnen statistisch significant.
COMBO I-studie
Deze multicenter, dubbelblinde, placebogecontroleerde, 52 weken durende studie omvatte 311 patiënten met een als ‘zeer hoog’ geclassificeerd CV-risico die hun vooraf bepaalde LDL-C-streefwaarde niet hadden bereikt met een maximaal verdraagbare dosering statine, met of zonder andere lipidenmodificerende therapie. Patiënten kregen om de 2 weken ofwel 75 mg alirocumab ofwel placebo naast hun bestaande lipidenmodificerende therapie. In week 12 vond bij patiënten met LDL-C ≥ 1,81 mmol/l (≥ 70 mg/dl) een ophoging van de dosering plaats naar 150 mg om de 2 weken. In week 24 was het gemiddelde behandeleffect t.o.v. placebo in percentage LDL-C-verandering ten opzichte van baseline -45,9% (95% BI: -52,5%, -39,3%; p-waarde: ˂ 0,0001). Zie tabel 2 voor gedetailleerde resultaten. In week 12 (vóór ophoging van de dosering) bereikte 76,0% van de patiënten in de alirocumabgroep een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl), vergeleken met 11,3% in de placebogroep. De dosering werd opgehoogd naar 150 mg om de 2 weken bij 32 (16,8%) patiënten die langer dan 12 weken werden behandeld. In de subgroep van patiënten bij wie in week 12 ophoging van de dosering plaatsvond, werd een additionele gemiddelde LDL-C-afname van 22,8% bereikt in week 24. Het verschil t.o.v. placebo was in week 24 statistisch significant voor alle lipiden/lipoproteïnen behalve voor TG en Apo A-1.
Placebogecontroleerde fase 3-studies (met statine als achtergrondbehandeling) bij patiënten met heterozygote familiaire hypercholesterolemie (HeFH)
FH I- en FH II-studie
Deze twee multicenter, placebogecontroleerde, dubbelblinde, 18 maanden durende studies omvatten 732 patiënten met HeFH die een maximaal verdraagbare dosering statine kregen, met of zonder andere lipiden modificerende therapie. Patiënten kregen om de 2 weken ofwel 75 mg alirocumab ofwel placebo naast hun bestaande lipidenmodificerende therapie. In week 12 vond bij patiënten met LDL-C ≥ 1,81 mmol/l (≥ 70 mg/dl) ophoging van de dosering alirocumab plaats naar 150 mg om de 2 weken. In week 24 was het gemiddelde behandeleffect t.o.v. placebo in percentage LDL-C-verandering ten opzichte van baseline -55,8% (95% CI: -60,0%, -51,6%; p-waarde: 0,0001. Zie tabel 2 voor gedetailleerde resultaten. In week 12 (vóór ophoging van de dosering) bereikte 50,2% van de patiënten een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl), vergeleken met 0,6% in de placebogroep. In de subgroep van patiënten bij wie in week 12 ophoging van de dosering plaatsvond, werd een additionele gemiddelde LDL-C-afname van 15,7% bereikt in week 24. Het verschil t.o.v. placebo was in week 24 voor alle lipiden/lipoproteïnen statistisch significant.
HIGH FH-studie
Deze derde multicenter, dubbelblinde, placebogecontroleerde, 18 maanden durende studie omvatte 106 HeFH-patiënten die werden behandeld met een maximaal verdraagbare dosering statine, met of zonder andere lipidenmodificerende therapieën, en die een baseline LDL-C van ≥ 4,14 mmol/l (≥ 160 mg/dl) hadden. Patiënten kregen om de 2 weken ofwel 150 mg alirocumab ofwel placebo naast hun bestaande lipidenmodificerende therapie. In week 24 was het gemiddelde behandeleffect t.o.v. placebo in percentage LDL-C-verandering ten opzichte van baseline -39,1% (95% CI: -51,1%, -27,1%; p-waarde: ˂0,0001). Zie tabel 2 voor gedetailleerde resultaten. De gemiddelde veranderingen voor alle andere lipiden/lipoproteïnen waren vergelijkbaar met die bij het FH I- en het FH II-onderzoek, hoewel geen statistische significantie werd bereikt voor TG, HDL-C en Apo A-1.
Ezetimibe-gecontroleerde fase 3-studies (met statine als achtergrondbehandeling) bij patiënten met primaire hypercholesterolemie of gemengde dyslipidemie
COMBO II-studie
Deze multicenter, dubbelblinde, ezetimibe-gecontroleerde, 2 jaar durende studie omvatte 707 patiënten met een als ‘zeer hoog’ geclassificeerd CV-risico die hun vooraf bepaalde LDL-C-streefwaarde niet hadden bereikt met een maximaal verdraagbare dosering statine. Patiënten kregen om de 2 weken ofwel 75 mg alirocumab ofwel eenmaal daags 10 mg ezetimibe naast hun bestaande statinetherapie. In week 12 vond bij patiënten met LDL-C ≥ 1,81 mmol/l (≥ 70 mg/dl) ophoging van de dosering alirocumab plaats naar 150 mg om de 2 weken. In week 24 was het gemiddelde behandeleffect t.o.v. ezetimibe in percentage LDL-C-verandering ten opzichte van de baseline -29,8% (95% CI: -34,4%, -25,3%; p-waarde: ˂ 0,0001). Zie tabel 2 voor gedetailleerde resultaten. In week 12 (vóór ophoging van de dosering) bereikte 77,2% van de patiënten een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl), vergeleken met 46,2% in de ezetimibegroep. In de subgroep van patiënten bij wie in week 12 ophoging van de dosering plaatsvond, werd een additionele gemiddelde LDL-C-afname van 10,5% bereikt in week 24. Het verschil t.o.v. ezetimibe was in week 24 statistisch significant voor alle lipiden/lipoproteïnen behalve voor TG en Apo A-1.
Monotherapie of ter aanvulling op lipidenmodificerende therapie zonder statine
Ezetimibe-gecontroleerde fase 3-studies bij patiënten met primaire hypercholesterolemie (zonder statine als achtergrondbehandeling)
ALTERNATIVE-studie
Deze multicenter, dubbelblinde, ezetimibe-gecontroleerde, 24 weken durende studie omvatte 248 patiënten met gedocumenteerde statine-intolerantie vanwege skeletspier-gerelateerde symptomen. Patiënten kregen om de 2 weken ofwel 75 mg alirocumab ofwel eenmaal daags 10 mg ezetimibe, ofwel eenmaal daags 20 mg atorvastatine (als arm met hernieuwde blootstelling). Afhankelijk van het CV-risico vond bij patiënten met LDL-C ≥ 1,81 mmol/l (≥ 70 mg/dl) of ≥ 2,59 mmol/l (≥ 100 mg/dl) in week 12 ophoging van de dosering alirocumab plaats naar 150 mg om de 2 weken. In week 24 was het gemiddelde behandeleffect t.o.v. ezetimibe in percentage LDL-C-verandering ten opzichte van de baseline -30,4% (95% CI: -36,6%, -24,2%; p-waarde: ˂0,0001). Zie tabel 2 voor gedetailleerde resultaten. In week 12 (vóór ophoging van de dosering) bereikte 34,9% van de patiënten een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl), vergeleken met 0% in de ezetimibegroep. In de subgroep van patiënten bij wie in week 12 ophoging van de dosering plaatsvond, werd een additionele gemiddelde LDL-C-afname van 3,6% bereikt in week 24. Het verschil t.o.v. ezetimibe was in week 24 statistisch significant voor LDL-C, totaal-C, non-HDL-C, Apo B en Lp(a).
Bij dit onderzoek werden patiënten geëvalueerd die ten minste twee statines niet hadden verdragen (waarvan ten minste één in de laagst goedgekeurde dosering). Bij deze patiënten kwamen in de alirocumabgroep musculoskeletale bijwerkingen bij een lager percentage voor (32,5%) in vergelijking met de atorvastatinegroep (46,0%) (HR= 0,61 [95% BI, 0,38 tot 0,99]), en een lager percentage patiënten in de alirocumabgroep (15,9%) staakte de onderzoeksbehandeling vanwege musculoskeletale bijwerkingen in vergelijking met de atorvastatinegroep (22,2%). In de vijf placebogecontroleerde onderzoeken bij patiënten die werden behandeld met een maximaal verdraagbare dosering statine (n=3752) was het aantal patiënten dat de behandeling staakte vanwege musculoskeletale bijwerkingen 0,4% in de alirocumabgroep en 0,5% in de placebogroep.
MONO-studie
Deze multicenter, dubbelblinde, ezetimibe-gecontroleerde, 24 weken durende studie omvatte 103 patiënten met een matig CV-risico die geen statines of andere lipidenmodificerende therapieën gebruikten en die een baseline LDL-C tussen 2,59 mmol/l (100 mg/dl) en 4,91 mmol/l (190 mg/dl) hadden. Patiënten kregen om de 2 weken ofwel 75 mg alirocumab ofwel eenmaal daags 10 mg ezetimibe. In week 12 vond bij patiënten met LDL-C ≥ 1,81 mmol/l (≥ 70 mg/dl) ophoging van de dosering alirocumab plaats naar 150 mg om de 2 weken. In week 24 was het gemiddelde behandeleffect t.o.v. ezetimibe in percentage LDL-C-verandering ten opzichte van baseline -31,6% (95% BI: -40,2%, -23,0%; p-waarde: ˂0,0001). Zie tabel 2 voor gedetailleerde resultaten. In week 12 (vóór ophoging van de dosering) bereikte 57,7% van de patiënten een LDL-C van < 1,81 mmol/l (˂ 70 mg/dl), vergeleken met 0% in de ezetimibegroep. De dosering werd opgehoogd naar 150 mg om de 2 weken bij 14 (30,4%) patiënten die langer dan 12 weken werden behandeld. In de subgroep van patiënten bij wie in week 12 ophoging van de dosering plaatsvond, werd een additionele gemiddelde LDL-C-afname van 1,4 % bereikt in week 24. Het verschil t.o.v. ezetimibe was in week 24 statistisch significant voor LDL-C, totaal-C, non-HDL-C en Apo B.
Tabel 2 - Gemiddelde percentage verandering ten opzichte van baseline van LDL-C en andere lipiden/lipoproteïnen in placebogecontroleerde en ezetimibe-gecontroleerde studies – 75 mg en/of 150 mg Q2W doseringsregime
| Gemiddelde percentage verandering ten opzichte van baseline in placebogecontroleerde studies met statine als achtergrondbehandeling | ||||||||
LONG TERM (N=2310) | FHI en FHII (N=732) | HIGH FH (N=106) | COMBO I (N=311) | |||||
| Placebo | Alirocumab | Placebo | Alirocumab | Placebo | Alirocumab | Placebo | Alirocumab | |
Aantal patiënten | 780 | 1530 | 244 | 488 | 35 | 71 | 106 | 205 |
Gemiddelde baseline LDL-C in mmol/l (mg/dl) | 3,16 (122,0) | 3,18 (122,8) | 3,65 (140,9) | 3,66 (141,3) | 5,21 (201,0) | 5,10 (196,3) | 2,71 (104,6) | 2,60 (100,3) |
| Week 12 | ||||||||
| LDL-C (ITT)a | 1,5 | -63,3 | 5,4 | -43,6 | -6,6 | -46,9 | 1,1 | -46,3 |
LDL-C (tijdens behandeling)b | 1,4 | -64,2 | 5,3 | -44,0 | -6,6 | -46,9 | 1,7 | -47,6 |
| Week 24 | ||||||||
| LDL-C (ITT)a | 0,8 | -61,0c | 7,1 | -48,8d | -6,6 | -45,7e | -2,3 | -48,2f |
LDL-C (tijdens behandeling)b | 0,7 | -62,8 | 6,8 | -49,3 | -6,6 | -45,5 | -0,8 | -50,7 |
| Non-HDL-C | 0,7 | -51,6 | 7,4 | -42,8 | -6,2 | -41,9 | -1,6 | -39,1 |
| Apo B | 1,2 | -52,8 | 1,9 | -41,7 | -8,7 | -39,0 | -0,9 | -36,7 |
| Totaal-C | -0,3 | -37,8 | 5,5 | -31,2 | -4,8 | -33,2 | -2,9 | -27,9 |
| Lp(a) | -3,7 | -29,3 | -8,5 | -26,9 | -8,7 | -23,5 | -5,9 | -20,5 |
| TG | 1,8 | -15,6 | 4,3 | -9,8 | -1,9 | -10,5 | -5,4 | -6,0 |
| HDL-C | -0,6 | 4,0 | 0,2 | 7,8 | 3,9 | 7,5 | -3,8 | 3,5 |
| Apo A-1 | 1,2 | 4,0 | -0,4 | 4,2 | 2,0 | 5,6 | -2,5 | 3,3 |
| Gemiddelde percentage verandering ten opzichte van baseline in ezetimibe-gecontroleerde studies | ||||||
| Met statine als achtergrondbehandeling | Zonder statine als achtergrondbehandeling | |||||
| COMBO II (N=707) | ALTERNATIVE (N=248) | MONO (N=103) | ||||
| Ezetimibe | Alirocumab | Ezetimibe | Alirocumab | Ezetimibe | Alirocumab | |
| Aantal patiënten | 240 | 467 | 122 | 126 | 51 | 52 |
Gemiddelde baseline LDL-C in mmol/l (mg/dl) | 2,71 (104,5) | 2,81 (108,3) | 5,03 (194,2) | 5,0 (191,1) | 3,58 (138,3) | 3,65 (141,1) |
| Week 12 | ||||||
| LDL-C (ITT)a | -21,8 | -51,2 | -15,6 | -47,0 | -19,6 | -48,1 |
| LDL-C (tijdens behandeling)b | -22,7 | -52,4 | -18,0 | -51,2 | -20,4 | -53,2 |
| Week 24 | ||||||
| LDL-C (ITT)a | -20,7 | -50,6g | -14,6 | -45,0h | -15,6 | -47,2i |
| LDL-C (tijdens behandeling)b | -21,8 | -52,4 | -17,1 | -52,2 | -17,2 | -54,1 |
| Non-HDL-C | -19,2 | -42,1 | -14,6 | -40,2 | -15,1 | -40,6 |
| Apo B | -18,3 | -40,7 | -11,2 | -36,3 | -11,0 | -36,7 |
| Totaal-C | -14,6 | -29,3 | -10,9 | -31,8 | -10,9 | -29,6 |
| Lp(a) | -6,1 | -27,8 | -7,3 | -25,9 | -12,3 | -16,7 |
| TG | -12,8 | -13,0 | -3,6 | -9,3 | -10,8 | -11,9 |
| HDL-C | 0,5 | 8,6 | 6,8 | 7,7 | 1,6 | 6,0 |
| Apo A-1 | -1,3 | 5,0 | 2,9 | 4,8 | -0,6 | 4,7 |
a ITT-analyse – intent-to-treat-populatie, omvat alle lipidengegevens tijdens de gehele onderzoeksperiode, ongeacht naleving van de onderzoeksbehandeling.
b Analyse van resultaten tijdens behandeling – analyse die beperkt is tot de periode waarin patiënten daadwerkelijk behandeling kregen.
Het % LDL-C-verlaging in week 24 komt overeen met een gemiddelde absolute verandering van: c-1,92 mmol/l (-74,2 mg/dl); d -1,84 mmol/l (-71,1 mg/dl); e -2,35 mmol/l (-90,8 mg/dl); f -1,30 mmol/l (-50,3 mg/dl); g -1,44 mmol/l (-55,4 mg/dl); h -2,18 mmol/l (-84,2 mg/dl); i -1,73 mmol/l (-66,9 mg/dl)
4 weken (Q4W) doseringsregime
CHOICE I studie
Een multicenter, dubbelblinde, placebogecontroleerde 48 weken durende studie includeerde 540 patiënten op een maximaal verdraagbare dosis van een statine, met of zonder andere lipidenmodificerende therapie (308 in de alirocumab 300 mg Q4W groep, 76 in de alirocumab 75 mg Q2W groep, en 156 in de placebogroep), en 252 patiënten die niet behandeld werden met een statine (144 in de alirocumab 300 mg Q4W groep, 37 in de alirocumab 75 mg Q2W groep, en 71 in de placebogroep). Patiënten kregen ofwel alirocumab 300 mg Q4W, ofwel alirocumab 75 mg Q2W, ofwel placebo toegevoegd aan hun bestaande lipidenmodificerende therapie (statine, niet-statine therapie of alleen dieet). Patiënten in de alirocumab 300 mg om de 4 weken behandelgroep kregen afwisselend placebo-injecties om blinding te handhaven met betrekking tot de injectiefrequentie. In het algemeen werd 71,6% van de patiënten gecategoriseerd als hoog of zeer hoog CV risico en niet op hun LDL-C doelwaarde. Dosisaanpassing in de alirocumabgroepen tot 150 mg Q2W kwam voor in week 12 bij patiënten met LDL-C ≥ 1,81 mmol/l (≥ 70 mg/dl) of ≥ 2,59 mmol/l (≥ 100 mg/dl), afhankelijk van hun graad van CV risico, of bij patiënten die niet ten minste 30% vermindering hadden van de LDL-C ten opzichte van baseline.
In het cohort van patiënten met een statine als achtergrondbehandeling was de gemiddelde baseline LDL-C 2,91 mmol/l (112,7 mg/dl). In week 12 was het gemiddelde percentageverschil ten opzichte van baseline met alirocumab 300 mg Q4W in LDL-C (ITT-analyse) -55,3% vergeleken met +1,1% voor placebo. In week 12 (voor dosisaanpassing) bereikte 77,3% van de patiënten behandeld met alirocumab 300 mg Q4W een LDL-C van ˂ 1,81 mmol/l (< 70 mg/dl) vergeleken met 9,3% in de placebogroep. In week 24 was het gemiddelde percentageverschil ten opzichte van baseline met alirocumab 300 mg Q4W/150 mg Q2W in LDL-C (ITT-analyse) -58,8% vergeleken met -0,1% voor placebo. In week 24 was het gemiddelde behandelingsverschil voor alirocumab 300 mg Q4W/150 mg Q2W tegenover placebo voor wat betreft LDL-C percentageverandering ten opzichte van baseline -58,7% (97,5% CI: -65,0%, -52,4%; p-waarde: ˂ 0,0001). Bij patiënten behandeld langer dan 12 weken werd de dosis aangepast tot 150 mg Q2W in 56 (19,3%) van de 290 patiënten in de alirocumab 300 mg Q4W arm. Tussen de subgroep van patiënten met dosisaanpassing tot 150 mg Q2W in week 12 werd een bijkomende reductie bereikt van 25,4% in LDL-C in week 24. Bij patiënten die begonnen met de behandeling met alirocumab 300 mg Q4W bij wie de dosis niet werd aangepast naar 150 mg Q2W (80,7% van de patiënten) was de gemiddelde procentuele verandering in berekende LDL-C ten opzichte van de baseline -63,4% in week 12 en -62,0% in week 24.
In het cohort van patiënten dat niet gelijktijdig behandeld werd met een statine was de gemiddelde baseline LDL-C 3,67 mmol/l (142,1 mg/dl). In week 12 was het gemiddelde percentageverschil ten opzichte van baseline met alirocumab 300 mg Q4W in LDL-C (ITT-analyse) -58,4% vergeleken met +0,3% voor placebo. In week 12 (voor dosisaanpassing) bereikte 65,2% van de patiënten behandeld met alirocumab 300 mg Q4W een LDL-C van ˂ 1,81 mmol/l (< 70 mg/dl) vergeleken met 2,8% in de placebogroep. In week 24 was het gemiddelde percentageverschil ten opzichte van baseline met alirocumab 300 mg Q4W/150 mg Q2W in LDL-C (ITT-analyse) -52,7% vergeleken met -0,3% voor placebo. In week 24 was het gemiddelde behandelingsverschil voor alirocumab 300 mg Q4W/150 mg Q2W tegenover placebo voor wat betreft LDL-C percentageverandering ten opzichte van baseline -52,4% (97,5% CI: -59,8%, -45,0%; p-waarde: ˂ 0,0001). Bij patiënten behandeld langer dan 12 weken werd de dosis aangepast tot 150 mg Q2W in 19 (14,7%) van de 129 patiënten in de alirocumab 300 mg Q4W arm. Tussen de subgroep van de patiënten met dosisaanpassing tot 150 mg Q2W in week 12 werd een bijkomende gemiddelde reductie bereikt van 7,3% in LDL-C in week
24.
In beide cohorten was het verschil vs. placebo statistisch significant in week 24 voor alle lipidenparameters, behalve voor Apo A-1 in de subgroep van patiënten met een statine als achtergrondbehandeling.
Gemiddelde LDL-C-verlagingen ten opzichte van de baseline tot week 21-24 waren een co-primair eindpunt van het onderzoek. Significant grotere gemiddelde LDL-C-verlagingen ten opzichte van de baseline tot week 21-24 werden waargenomen met alirocumab 300 mg Q4W/150 mg Q2W vs. placebo bij patiënten die geen statine (-56,9% vs. -1,6%) en wel statine (-65,8% vs. -0,8%) kregen.
Over het algemeen bereikten de meeste patiënten (344/419; 82,1%) die begonnen met het dosisschema van 300 mg Q4W de door het onderzoek gedefinieerde LDL-C-doelen in week 8 en hadden geen dosisaanpassing nodig in week 12. LDL-C was verlaagd met 60,5%-71,9% in week 20-24 bij patiënten met 300 mg Q4W en 57,2%-63,0% bij patiënten met dosisaanpassing van 300 mg Q4W naar 150 mg Q2W.
SYDNEY onderzoek
Een multicenter, gerandomiseerd, open-label, 16 weken durend onderzoek naar de bruikbaarheid van een 2 ml alirocumab voorgevulde pen. Het bestond uit 2 parallelle groepen (eenmaal per maand een enkele voorgevulde pen van 2 ml [1 x 300 mg] en 2 afzonderlijke injecties van 150 mg via een voorgevulde pen van 1 ml [2 x 150 mg]). Het onderzoek includeerde 69 patiënten met een hoog of zeer hoog cardiovasculair risico met hypercholesterolemie die niet adequaat onder controle was met hun lipidenmodificerende therapie (baseline LDL-C ≥ 1,81 mmol/l [70 mg/dl]). Gemiddelde LDL-C-verlagingen ten opzichte van de baseline in week 4 waren 66,2% met eenmaal per maand een enkele 2 ml voorgevulde pen en 51,2% met de 1 ml voorgevulde pen. Na correctie voor geslachtsverschillen tussen groepen waren de gemiddelde LDL-C-verlagingen respectievelijk 63,5% en 53,9%. De LDL-C-verlaging hield aan gedurende 16 weken.
Klinische werkzaamheid en veiligheid voor het voorkomen van cardiovasculaire voorvallen
ODYSSEY OUTCOMES onderzoek
Een multicenter, dubbelblind, placebogecontroleerd onderzoek includeerde 18.924 volwassen patiënten (9.462 alirocumab, 9.462 placebo) die maximaal 5 jaar werden opgevolgd. Deze patiënten hadden 4 tot 52 weken voorafgaand aan randomisatie een acuut coronair syndroom (ACS) en werden behandeld met een lipidenmodificerend therapieregime (LMT) dat statine-intensief was (gedefinieerd als 40 of 80 mg atorvastatine of 20 of 40 mg rosuvastatine) of een maximaal verdragen dosis van deze statines bevatte, met of zonder andere LMT. Patiënten werden 1:1 gerandomiseerd om 75 mg alirocumab om de twee weken (Q2W) of placebo Q2W te krijgen. Na maand 2 werd alirocumab aangepast tot 150 mg Q2W als er op basis van vooraf gespecificeerde LDL-C-criteria (LDL-C ≥ 1,29 mmol/l of ≥ 50 mg/dl) een aanvullende LDL-C-verlaging vereist was. Voor patiënten bij wie de dosis werd aangepast tot 150 mg Q2W en die twee opeenvolgende LDL-C-waarden onder 0,65 mmol/l (25 mg/dl) hadden, werd omlaag getitreerd van 150 mg Q2W tot 75 mg Q2W. Patiënten met 75 mg Q2W die twee opeenvolgende LDL-C-waarden onder 0,39 mmol/l (15 mg/dl) hadden, werden op geblindeerde wijze overgezet op placebo. Bij ongeveer 2615 (27,7%) van de 9.451 met alirocumab behandelde patiënten was een dosisaanpassing tot 150 mg Q2W vereist. Van deze 2.615 patiënten werden 805 (30,8%) omlaag getitreerd naar 75 mg Q2W. Over het geheel werden 730 (7,7%) van de 9.451 patiënten overgebracht naar placebo. In totaal werd 99,5% van de patiënten opgevolgd voor overleving tot het einde van het onderzoek. De mediane duur van follow-up was 33 maanden.
De ACS-voorvalindex was bij 83,2% van de patiënten een myocardinfarct (34,6% STEMI, 48,6% NSTEMI) en bij 16,8% van de patiënten een episode van onstabiele angina. De meeste patiënten (88,8%) kregen bij randomisatie een intensieve statinebehandeling met of zonder andere LMT. De gemiddelde baseline LDL-C-waarde was 2,39 mmol/l (92,4 mg/dl).
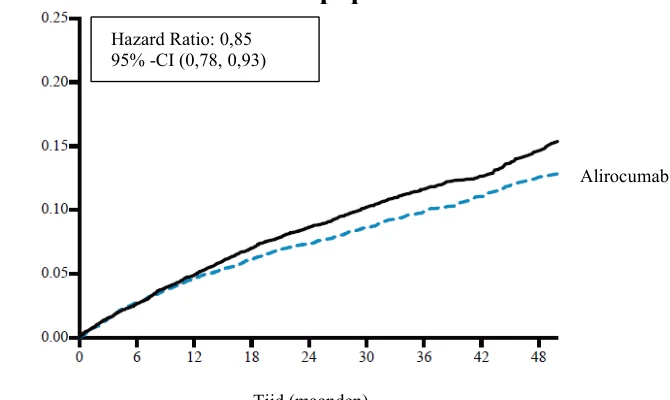
Alirocumab verlaagde significant het risico op het primaire gecombineerde eindpunt van tijdsduur tot eerste optreden van ernstige ongewenste cardiovasculaire voorvallen (MACE-plus), bestaande uit overlijden door coronaire hartziekte (CHZ), niet-fataal myocardinfarct (MI), fatale en niet-fatale ischemische beroerte of onstabiele angina (UA) waarvoor ziekenhuisopname vereist was (HR 0,85, 95%-CI: 0,78, 0,93; p-waarde = 0,0003). Alirocumab verminderde ook significant de volgende gecombineerde eindpunten: risico op CHZ-voorval, ernstig CHZ-voorval, cardiovasculair voorval en de combinatie van mortaliteit door alle oorzaken, niet-fataal MI en niet-fatale ischemische beroerte. Er werd ook een vermindering van mortaliteit door alle oorzaken waargenomen, met enkel nominale statistische significantie in hiërarchische testen (HR 0,85, 95%-CI: 0,73, 0,98). De resultaten worden weergegeven in tabel 3. 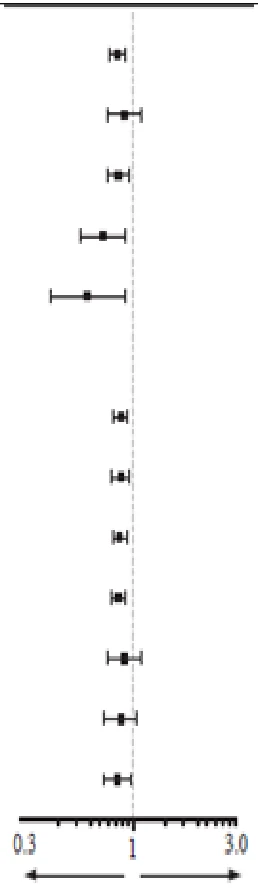
| Tabel 3 - Werkzaamheid van alirocumab in ODYSSEY OUTCOMES (totale populatie) | ||||
| Eindpunt | Aantal voorvallen | Hazard ratio (95%-CI) p-waarde | ||
| Alirocumab N=9.462 n (%) | Placebo N=9.462 n (%) | |||
| Primair eindpunt (MACE-plusa) | 903 (9,5%) | 1052 (11,1%) | 0,85 (0,78, 0,93) 0,0003 | |
| Overlijden door CHZ | 205 (2,2%) | 222 (2,3%) | 0,92 (0,76, 1,11) 0,38 | |
| Niet-fataal MI | 626 (6,6%) | 722 (7,6%) | 0,86 (0,77, 0,96) 0,006f | |
| Ischemische beroerte | 111 (1,2%) | 152 (1,6%) | 0,73 (0,57, 0,93) 0,01f | |
| Onstabiele anginab | 37 (0,4%) | 60 (0,6%) | 0,61 (0,41, 0,92) 0,02f | |
| Secundaire eindpunten | ||||
| CHZ voorvalc | 1199 (12,7%) | 1349 (14,3%) | 0,88 (0,81, 0,95) 0,0013 | |
| Ernstig CHZ voorvald | 793 (8,4%) | 899 (9,5%) | 0,88 (0,80, 0,96) 0,0060 | |
| Cardiovasculair voorvale | 1301 (13,7%) | 1474 (15,6%) | 0,87 (0,81, 0,94) 0,0003 | |
| Mortaliteit door alle oorzaken, niet-fataal MI, niet-fatale ischemische beroerte | 973 (10,3%) | 1126 (11,9%) | 0,86 (0,79, 0,93) 0,0003 | |
| Overlijden door CHZ | 205 (2,2%) | 222 (2,3%) | 0,92 (0,76, 1,11) 0,3824 | |
| CV overlijden | 240 (2,5%) | 271 (2,9%) | 0,88 (0,74, 1,05) 0,1528 | |
| Mortaliteit door alle oorzaken | 334 (3,5%) | 392 (4,1%) | 0,85 (0,73, 0,98) 0,0261f | |
a MACE-plus gedefinieerd als combinatie van: overlijden door coronaire hartziekte (CHZ), niet-fataal myocardinfarct (MI), fatale en niet-fatale ischemische beroerte of onstabiele angina waarvoor ziekenhuisopname is vereist. b Onstabiele angina die ziekenhuisopname vereist
c CHZ-voorval, gedefinieerd als: ernstig CHZ-voorvald, onstabiele angina die ziekenhuisopname vereist, ischemiegestuurde coronaire revascularisatieprocedure
d Ernstig CHZ-voorval, gedefinieerd als: overlijden door CHZ, niet-fataal MI
e Cardiovasculair voorval, als volgt gedefinieerd: cardiovasculair overlijden, elk niet-fataal CHZ-voorval en niet-fatale ischemische beroerte
f Nominale significantie
In figuur 1 worden de Kaplan-Meier-schattingen van de cumulatieve incidentie van het primaire eindpunt voor de totale patiëntpopulatie in de loop der tijd weergegeven.
Figuur 1 - Primair gecombineerd eindpunt cumulatieve incidentie gedurende 4 jaar in
ODYSSEY OUTCOMES
Totale populatie
Neurocognitieve functie
Een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek gedurende 96 weken evalueerde het effect van alirocumab op de neurocognitieve functie na 96 weken behandeling (~2 jaar) bij patiënten met heterozygote familiaire hypercholesterolemie (HeFH) of niet-familiaire hypercholesterolemie met hoog of heel hoog cardiovasculair risico.
De neurocognitieve functie werd beoordeeld met behulp van de Cambridge Neuropsychological Test Automated Battery (CANTAB). In totaal werden 2171 patiënten gerandomiseerd; 1087 patiënten werden behandeld met alirocumab 75 mg en/of 150 mg elke 2 weken en 1084 patiënten werden behandeld met placebo. Een meerderheid (>80%) van de patiënten uit elke groep voltooide de dubbelblinde behandelingsperiode van 96 weken.
Gedurende de 96 weken behandeling vertoonde alirocumab geen effect op de neurocognitieve functie. Het percentage patiënten met neurocognitieve stoornissen was laag in de groepen behandeld met alirocumab (1,3%) en vergelijkbaar met de placebogroep (1,7%). Er werden geen veiligheidsproblemen met betrekking tot de neurocognitieve functie waargenomen bij patiënten behandeld met alirocumab die 2 opeenvolgende LDL-C-waarden < 0,65 mmol/l (< 25 mg/dl) of < 0,39 mmol/l (< 15 mg/dl) vertoonden gedurende de behandelperiode.
Pediatrische patiënten
Behandeling van homozygote familiaire hypercholesterolemie (HoFH) bij pediatrische patiënten
Een 48 weken durende open-label studie is uitgevoerd om de werkzaamheid en veiligheid te beoordelen van alirocumab 75 mg Q2W (indien lichaamsgewicht (LW) < 50 kg) of 150 mg Q2W (indien LW ≥ 50 kg) bij 18
| Alirocumab | ||
| Tijd (maanden) | ||
pediatrische patiënten (8 tot 17 jaar oud) met HoFH, bovenop de achtergrondbehandelingen. Patiënten kregen alirocumab 75 of 150 mg Q2W zonder dosisaanpassing tot week 12.
De gemiddelde baseline LDL-C-waarde was 9,6 mmol/l (373 mg/dl). De gemiddelde procentuele verandering in LDL-C vanaf baseline tot week 12 was -4,1% (95% BI: -23,1% tot 14,9%) in de ITT-populatie (N=18) en ging gepaard met een hoge responsvariabiliteit met betrekking tot de verlaging van LDL-C. Respectievelijk 50%, 50% en 39% van de responders bereikten een verlaging van ≥ 15% t.o.v de baseline in week 12, 24 en 48.
Behandeling van heterozygote familiaire hypercholesterolemie (HeFH) bij pediatrische patiënten
De werkzaamheid en veiligheid van alirocumab werden beoordeeld in een multicentrische fase 3-studie bij 153 patiënten van 8 - ≤ 17 jaar met HeFH. Deze studie bestond uit een 24 weken durende gerandomiseerde, dubbelblinde (DB) behandeling waarbij patiënten placebo of alirocumab kregen. Dit werd gevolgd door een 80 weken durende open-labelbehandeling (OL) met alirocumab. De patiënten moesten een vetarm dieet volgen en een lipidenverlagende achtergrondbehandeling krijgen. Geïncludeerde patiënten werden gerandomiseerd in een verhouding 2:1 om alirocumab in een Q2W- of Q4W-regime en placebo te krijgen. In het Q4W-dosisregime kregen 79 patiënten een dosis van 150 mg voor een lichaamsgewicht (LG) < 50 kg of 300 mg voor een LG ≥ 50 kg. Er werd een opwaartse dosistitratie van alirocumab naar 75 mg Q2W voor LG < 50 kg of 150 mg Q2W voor LG ≥ 50 kg uitgevoerd in week 12 bij patiënten met een LDL-C ≥ 2,84 mmol/l (≥ 110 mg/dl).
Dubbelblinde behandelingsperiode:
Het primaire werkzaamheidseindpunt in deze studie was de procentuele verandering van LDL-C in week 24 ten opzichte van de baseline. De gegevens worden verder gedetailleerd in tabel 4. De absolute gemiddelde LDL-C-waarden in week 24 waren 2,847 mmol/l (110,09 mg/dl) in de alirocumabgroep en 4,177 mmol/l (161,52 mg/dl) in de placebogroep in het Q4W-cohort. Dalingen van LDL-C werden gezien tot aan de eerste post-baselinebeoordeling in week 8 en hielden aan gedurende de 24 weken durende DB-behandelingsperiode.
Tabel 4: Behandelingseffecten van alirocumab en placebo bij pediatrische patiënten met HeFH
| Gemiddelde procentuele verandering in week 24 ten opzichte van de baseline (in %) | ||
| Q4W-dosisregime | ||
| Placebo | Alirocumab | |
| Aantal patiënten | N = 27 | N = 52 |
| LDL-C | -4,4 | -38,2 |
| Niet-HDL-C | -3,7 | -35,6 |
| TC | -3,6 | -34,6 |
| Apo B | -3,6 | -34,3 |
LDL-C = ‘low-density lipoprotein’-cholesterol; HDL-C = ‘high-density lipoprotein’-cholesterol; TC = totaal cholesterol;
Apo B = apolipoproteïne B. Alle aangepaste p-waarden < 0,0001.
Open-label behandelingsperiode:
Een totaal aantal van 74 patiënten uit het Q4W-cohort nam deel aan de 80 weken durende open-labelstudie met één enkele groep. De initiële dosis was de dosis alirocumab voor de DB-periode, volgens lichaamsgewicht en dosisregime. De dosis kon opwaarts en neerwaarts getitreerd worden door de onderzoekers op basis van hun medisch oordeel. De gemiddelde (SE) procentuele verandering in LDL-C ten opzichte van de baseline (randomisatie in DB periode) was -23,4% (4,7) in week 104. De gemiddelde (SE) procentuele verandering ten opzichte van de baseline in week 104 van andere lipideneindpunten waren: -21,5% (26,2) niet-HDL-C, -17,8% (21,7) Apo B, -17,4% (19,9) TC.
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane toediening van 50 mg tot 300 mg alirocumab was de mediane tijd tot het bereiken van de maximale serumconcentratie (tmax) 3-7 dagen.
De farmacokinetiek van alirocumab na eenmalige subcutane toediening van 75 mg in de buik, bovenarm of dij was vergelijkbaar.
De via populatiefarmacokinetische analyse bepaalde absolute biologische beschikbaarheid van alirocumab na subcutane toediening was ongeveer 85%. Maandelijkse blootstelling met 300 mg om de 4 weken behandeling was vergelijkbaar met die van 150 mg om de 2 weken. De fluctuaties tussen Cmax en Ctrough waren groter voor het doseringsregime om de 4 weken.
Steady state werd na 2 tot 3 doses bereikt, met een accumulatieratio tot maximaal 2-voudig.
Distributie
Na intraveneuze toediening was het distributievolume ongeveer 0,04 tot 0,05 l/kg, wat erop wijst dat alirocumab voornamelijk in het circulatiesysteem wordt verdeeld.
Biotransformatie
Omdat alirocumab een eiwit is, werden geen specifieke metabolisme-onderzoeken uitgevoerd. Van alirocumab wordt verwacht dat het tot kleine peptiden en afzonderlijke aminozuren wordt afgebroken.
Eliminatie
Er werden twee eliminatiefases waargenomen voor alirocumab. Bij lage concentraties vindt de eliminatie voornamelijk via verzadigbare binding aan het doelwit (PCSK9) plaats, terwijl bij hogere concentraties de eliminatie van alirocumab grotendeels via een onverzadigbare proteolytische route plaatsvindt.
Op basis van een populatiefarmacokinetische analyse was de mediane schijnbare halfwaardetijd van alirocumab bij steady state 17 tot 20 dagen bij patiënten die alirocumab als monotherapie kregen in subcutane doses van 75 mg om de 2 weken of 150 mg om de 2 weken. Bij gelijktijdige toediening met een statine was de mediane schijnbare halfwaardetijd van alirocumab 12 dagen.
Lineariteit/non-lineariteit
Er werd een iets grotere dan dosisproportionele stijging waargenomen, met een 2,1- tot 2,7-voudige stijging in totale alirocumabconcentratie bij een 2-voudige stijging in dosis van 75 mg naar 150 mg om de 2 weken.
Speciale populaties
Ouderen
Op basis van een populatiefarmacokinetische analyse werd leeftijd geassocieerd met een klein verschil in blootstelling aan alirocumab bij steady state, zonder dat sprake was van invloed op de werkzaamheid of veiligheid.
Geslacht
Op basis van een populatiefarmacokinetische analyse heeft geslacht geen invloed op de farmacokinetiek van alirocumab.
Ras
Op basis van een populatiefarmacokinetische analyse heeft ras geen invloed op de farmacokinetiek van alirocumab.
Na subcutane toediening van één enkele dosis van 100 mg tot 300 mg alirocumab was geen sprake van een relevant verschil in blootstelling tussen Japanse en blanke gezonde proefpersonen.
Lichaamsgewicht
In het definitieve populatiefarmacokinetische model werd lichaamsgewicht geïdentificeerd als een significante co-variabele die de farmacokinetiek van alirocumab beïnvloedt. De blootstelling aan alirocumab (AUC0-14d) bij steady state bij het doseringsschema van zowel 75 als 150 mg om de 2 weken nam met 29% en 36% af bij patiënten die meer dan 100 kg wogen, in vergelijking met patiënten die tussen 50 kg en 100 kg wogen. Dit vertaalde zich niet in een klinisch relevant verschil in LDL-C-verlaging.
Leverinsufficiëntie
In een fase 1-onderzoek waren, na toediening van één enkele subcutane dosis van 75 mg, de farmacokinetische profielen van alirocumab bij proefpersonen met lichte en matige leverinsufficiëntie vergelijkbaar met die van proefpersonen met een normale leverfunctie. Er zijn geen gegevens beschikbaar over patiënten met ernstige leverinsufficiëntie.
Nierinsufficiëntie
Aangezien van monoklonale antilichamen niet bekend is dat ze via renale routes worden geëlimineerd, wordt niet verwacht dat de nierfunctie de farmacokinetiek van alirocumab beïnvloedt. Uit populatiefarmacokinetische analyses bleek dat blootstelling aan alirocumab (AUC0-14d) bij steady state bij het doseringsschema van zowel 75 als 150 mg om de 2 weken toenam met 22%-35%, en met 49%-50% bij patiënten met respectievelijk lichte en matig ernstige nierinsufficiëntie, in vergelijking met patiënten met een normale nierfunctie. De distributie van lichaamsgewicht en leeftijd, twee co-variabelen die de blootstelling aan alirocumab beïnvloeden, verschilde tussen nierfunctiecategorieën en verklaart hoogstwaarschijnlijk de waargenomen farmacokinetische verschillen. Er zijn beperkte gegevens beschikbaar bij patiënten met ernstige nierinsufficiëntie: bij deze patiënten was de blootstelling aan alirocumab ongeveer tweemaal hoger in vergelijking met patiënten die een normale nierfunctie hebben.
Pediatrische patiënten
De farmacokinetiek van Praluent werd beoordeeld bij 140 pediatrische patiënten van 8 tot 17 jaar met heterozygote familiaire hypercholesterolemie (HeFH). De gemiddelde Cdal in steady state werd bereikt in of vóór week 8 (eerste farmacokinetische monsterafname tijdens herhaalde dosis) met het aanbevolen dosisregime (zie rubriek 4.2).
Er zijn beperkte farmacokinetische gegevens beschikbaar bij 18 pediatrische patiënten (8 tot 17 jaar oud) met HoFH. De steady-state gemiddelde Cdal-alirocumabconcentraties werden bereikt in of vóór week 12, in zowel de groep met alirocumab 75 mg Q2W als de groep met 150 mg Q2W. Er zijn geen studies met alirocumab uitgevoerd bij kinderen jonger dan 8 jaar (zie rubriek 5.1).
Farmacokinetische/farmacodynamische relatie(s)
Het farmacodynamische effect van alirocumab in het verlagen van LDL-C is indirect en wordt teweeggebracht door de binding aan PCSK9. Er wordt een concentratie-afhankelijke afname van vrij PCSK9 en LDL-C waargenomen totdat doelwitverzadiging wordt bereikt. Na verzadiging van de PCSK9-binding resulteren verdere stijgingen van de alirocumabconcentratie niet in een verdere LDL-C-verlaging. Er wordt echter wel een verlengde duur van het LDL-C-verlagende effect waargenomen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering.
Onderzoeken naar reproductietoxiciteit bij ratten en apen wezen uit dat alirocumab, zoals andere IgG-antilichamen, de placentabarrière passeert.
Er was geen sprake van ongewenste neveneffecten op surrogaat-markers voor vruchtbaarheid (bijv. oestrus, testikelvolume, ejaculaatvolume, spermamotiliteit, of totale spermatelling per ejaculatie) bij apen, en in geen enkel toxicologisch onderzoek bij ratten of apen was sprake van alirocumab-gerelateerde anatomisch-pathologische of histopathologische bevindingen in voortplantingsweefsels.
Er was geen sprake van ongewenste neveneffecten op de foetale groei of ontwikkeling bij ratten of apen. Bij drachtige apen was er geen sprake van duidelijke maternale toxiciteit bij systemische blootstellingen die 81 keer zo hoog waren als de menselijke blootstelling bij de dosis van 150 mg om de 2 weken. Bij drachtige ratten werd echter maternale toxiciteit opgemerkt bij systemische blootstellingen die naar schatting ongeveer 5,3 keer zo hoog waren als de menselijke blootstelling bij de dosis van 150 mg om de 2 weken (op basis van de gemeten blootstelling bij niet-drachtige ratten tijdens een 5 weken durend toxicologisch onderzoek).
De nakomelingen van apen die gedurende de gehele dracht wekelijks hoge doses alirocumab kregen, hadden een zwakkere secundaire immuunrespons op antigen-blootstelling dan de nakomelingen van controledieren. Er waren geen andere aanwijzingen voor alirocumab-gerelateerde immuundysfunctie bij de nakomelingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Sucrose
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Praluent 75 mg oplossing voor injectie in een voorgevulde pen
3 jaar
Praluent 75 mg oplossing voor injectie in een voorgevulde spuit
3 jaar
Praluent 150 mg oplossing voor injectie in een voorgevulde pen
2 jaar
Praluent 150 mg oplossing voor injectie in een voorgevulde spuit
2 jaar
Praluent 300 mg oplossing voor injectie in een voorgevulde pen
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C tot 8°C). Niet in de vriezer bewaren.
Praluent kan buiten de koelkast (beneden 25°C) beschut tegen licht voor een eenmalige periode van maximaal 30 dagen bewaard worden. Nadat het uit de koelkast is gehaald, moet het geneesmiddel gebruikt worden binnen 30 dagen of worden afgevoerd.
Pen of spuit bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
1 ml of 2 ml oplossing in een gesiliconiseerde spuit van helder Type 1 glas, uitgerust met een roestvrijstalen afgeschermde naald, een rubberen naaldafscherming van styreen-butadieen, en een met ethyleen-tetrafluorethyleen gecoate bromobutyl rubberen zuigerstop.
75 mg oplossing voor injectie in een voorgevulde pen
De spuitonderdelen zijn samengevoegd in een voorgevulde pen voor eenmalig gebruik met een blauw dopje en een lichtgroene activeringsknop.
Verpakkingsgrootte:
1, 2 of 6 voorgevulde pennen.
Of
De spuitonderdelen zijn samengevoegd in een voorgevulde pen voor eenmalig gebruik met een blauw dopje zonder activeringsknop.
Verpakkingsgrootte:
1, 2, 3 voorgevulde pennen zonder activeringsknop of een multiverpakking met 6 (2 verpakkingen met 3) voorgevulde pennen zonder activeringsknop.
150 mg oplossing voor injectie in een voorgevulde pen
De spuitonderdelen zijn samengevoegd in een voorgevulde pen voor eenmalig gebruik met een blauw dopje en een donkergrijze activeringsknop.
Verpakkingsgrootte:
1, 2 of 6 voorgevulde pennen.
Of
De spuitonderdelen zijn samengevoegd in een voorgevulde pen voor eenmalig gebruik met een blauw dopje zonder activeringsknop.
Verpakkingsgrootte:
1, 2, 3 voorgevulde pennen zonder activeringsknop of een multiverpakking met 6 (2 verpakkingen met 3) voorgevulde pennen zonder activeringsknop.
300 mg oplossing voor injectie in een voorgevulde pen
De spuitonderdelen zijn samengevoegd in een voorgevulde pen voor eenmalig gebruik met een blauw dopje zonder activeringsknop.
Verpakkingsgrootte:
1 of 3 voorgevulde pennen zonder activeringsknop.
75 mg oplossing voor injectie in een voorgevulde spuit
De spuit bevat een lichtgroene zuigerstang van polypropyleen.
Verpakkingsgrootte:
1, 2 of 6 voorgevulde spuiten.
150 mg oplossing voor injectie in een voorgevulde spuit
De spuit bevat een donkergrijze zuigerstang van polypropyleen.
Verpakkingsgrootte:
1, 2 of 6 voorgevulde spuiten.
Niet alle presentaties en genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De voorgevulde pen / voorgevulde spuit moet na gebruik in een naaldencontainer worden geplaatst. Gebruik de container niet opnieuw.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1031/001
EU/1/15/1031/002
EU/1/15/1031/003
EU/1/15/1031/004
EU/1/15/1031/005
EU/1/15/1031/006
EU/1/15/1031/007
EU/1/15/1031/008
EU/1/15/1031/009
EU/1/15/1031/010
EU/1/15/1031/011
EU/1/15/1031/012
EU/1/15/1031/013
EU/1/15/1031/014
EU/1/15/1031/015
EU/1/15/1031/016
EU/1/15/1031/017
EU/1/15/1031/018
EU/1/15/1031/019
EU/1/15/1031/020
EU/1/15/1031/021
EU/1/15/1031/022
EU/1/15/1031/023
EU/1/15/1031/024
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 september 2015
Datum van laatste verlenging: 2 juni 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.