


SmPC (samenvatting van de productkenmerken) - Givlaari
1. NAAM VAN HET GENEESMIDDEL
Givlaari 189 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iedere ml oplossing bevat givosirannatrium dat gelijk staat aan 189 mg givosiran.
Elke injectieflacon bevat 189 mg givosiran.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze tot gele oplossing (pH ongeveer 7,0; osmolaliteit: 275–295 mOsm/kg).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Givlaari is geïndiceerd voor de behandeling van acute hepatische porfyrie (AHP) bij volwassenen en adolescenten van 12 jaar en ouder.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart onder toezicht van een beroepsbeoefenaar in de gezondheidszorg die ervaring heeft met de behandeling van porfyrie.
Dosering
De aanbevolen dosering van Givlaari is 2,5 mg/kg, eenmaal per maand toegediend door middel van subcutane injectie. De dosering is gebaseerd op het daadwerkelijke lichaamsgewicht.
De patiëntdosering (in mg) en het volume (in ml) moeten als volgt worden berekend:
Lichaamsgewicht patiënt (kg) × dosering (2,5 mg/kg) = totale hoeveelheid (mg) geneesmiddel die moet worden toegediend.
Totale hoeveelheid (mg) gedeeld door concentratie van injectieflacon (189 mg/ml) = totale hoeveelheid (ml) geneesmiddel die moet worden geïnjecteerd.
Gemiste dosis
Als een dosis wordt overgeslagen, moet de behandeling zo spoedig mogelijk alsnog worden toegediend. De dosering moet worden hervat met maandelijkse intervallen na toediening van de gemiste dosis.
Dosisaanpassingen voor bijwerkingen
Bij patiënten met klinisch relevante verhoogde transaminasewaarden die een dosis overslaan en bij wie het transaminasegehalte daarna verbetert, kan een dosishervatting van 1,25 mg/kg of 2,5 mg/kg eenmaal per maand worden overwogen (zie rubriek 4.4 en 4.8).
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig voor patiënten ouder dan 65 jaar (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte leverfunctiestoornis (bilirubine ≤ 1 × de bovenlimiet van de normaalwaarde (ULN) en aspartaataminotransferase (ASAT) > 1 × ULN of bilirubine > 1 × ULN tot 1,5 × ULN). Givlaari is niet onderzocht bij patiënten met een matige of ernstige leverfunctiestoornis (zie rubriek 4.4).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte, matige of ernstige nierfunctiestoornis (geschatte glomerulaire filtratiesnelheid [eGFR] ≥ 15 tot < 90 ml/min/1,73 m²). Givlaari is niet onderzocht bij patiënten met eindstadium nierfalen of dialysepatiënten (zie rubriek 4.4.).
Pediatrische patiënten
Er is geen dosisaanpassing nodig voor patiënten van ≥ 12 tot < 18 jaar (zie rubriek 5.2). De veiligheid en werkzaamheid van Givlaari bij kinderen jonger dan 12 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Alleen voor subcutaan gebruik.
Dit geneesmiddel wordt geleverd als een gebruiksklare oplossing in een injectieflacon voor eenmalig gebruik.
- Het vereiste volume Givlaari moet worden berekend op basis van de aanbevolen, op het gewicht gebaseerde, dosis.
- Het maximaal aanvaardbare enkelvoudige injectievolume is 1,5 ml. Als de dosis meer dan 1 ml is, is er meer dan één injectieflacon nodig.
Dosissen van meer dan 1,5 ml moeten worden toegediend door middel van meerdere injecties
(waarbij de totale maandelijkse dosis gelijkmatig moet worden verdeeld over de spuiten en iedere injectie ongeveer dezelfde hoeveelheid moet bevatten) om eventueel ongemak op de injectieplaats te minimaliseren vanwege het injectievolume.
- Dit geneesmiddel moet subcutaan in de buik worden geïnjecteerd; andere injectieplaatsen zijn onder andere het dijbeen of de bovenarm.
- In het geval van opeenvolgende injecties of dosissen wordt aanbevolen om van injectieplaats te veranderen.
- Dit geneesmiddel mag niet worden toegediend in littekenweefsel of gebieden die rood, ontstoken of opgezwollen zijn.
Voor gedetailleerde instructies, zie de gebruiksinstructies die alleen bestemd zijn voor beroepsbeoefenaren in de gezondheidszorg en in de bijsluiter worden gegeven.
4.3 Contra-indicaties
Ernstige overgevoeligheid (zoals anafylaxie) voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Patiënten met AHP-subtypes anders dan acute intermitterende porfyrie (AIP)
De werkzaamheids- en veiligheidsgegevens bij patiënten met AHP-subtypes anders dan AIP (hereditaire coproporfyrie (HCP), porphyria variegata (PV) en ALA-dehydratasedeficiënte porfyrie (ADP)) zijn beperkt (zie rubriek 5.1). Hiermee moet rekening worden gehouden bij het beoordelen van de baten-risicoverhouding voor individuele patiënten met één van deze zeldzame subtypes van AHP.
Anafylactische reactie
Tijdens de klinische onderzoeken is er anafylaxie opgetreden bij één patiënt met een voorgeschiedenis van allergisch astma en atopie (zie rubriek 4.8). Er dient te worden gecontroleerd op klachten en verschijnselen van anafylaxie. Als er sprake is van anafylaxie moet de toediening van dit geneesmiddel onmiddellijk worden stopgezet en moet de patiënt geschikte medische behandeling krijgen.
Verhoogde transaminasewaarden
Er zijn verhoogde transaminasewaarden waargenomen bij patiënten die werden behandeld met givosiran. De verhoogde transaminasewaarden traden voornamelijk op tussen de 3 tot 5 maanden na de start van de behandeling (zie rubriek 4.8.)
Leverfunctietests moeten worden uitgevoerd voorafgaand aan de start van de behandeling. Deze tests moeten maandelijks worden herhaald tijdens de eerste 6 maanden van de behandeling, en daarna zoals klinisch geïndiceerd. Er moet worden overwogen om de behandeling te onderbreken of stop te zetten in het geval van klinisch relevante verhoogde transaminasewaarden. In geval van daaropvolgende verbetering van de transaminasewaarden moet hervatten van de behandeling met een dosis van 1,25 mg/kg na onderbreking worden overwogen (zie rubriek 4.2). Er zijn beperkte gegevens beschikbaar over de werkzaamheid en veiligheid van de lagere dosis, vooral bij patiënten bij wie eerder verhoogde transaminasewaarden optraden. Er zijn geen gegevens over het opeenvolgend verhogen van de dosis van 1,25 mg/kg naar de dosis van 2,5 mg/kg na dosisonderbreking voor verhoogde transaminasewaarden (zie rubriek 4.8).
Bloed homocysteïne verhoogd
Het gehalte homocysteïne in het bloed kan verhoogd zijn bij patiënten met AHP, vitaminedeficiënties of chronische nieraandoening. Tijdens de behandeling met givosiran zijn verhogingen van het gehalte homocysteïne in het bloed waargenomen in vergelijking met de niveaus vóór de behandeling (zie rubriek 4.8). De klinische relevantie van de stijgingen van bloed homocysteïne tijdens de behandeling met givosiran is onbekend. Stijgingen in homocysteïne zijn echter eerder in verband gebracht met een verhoogd risico op trombo-embolische voorvallen.
Meting van het gehalte homocysteïne in het bloed vóór aanvang van de behandeling en controle op veranderingen tijdens de behandeling met givosiran wordt aanbevolen. Bij patiënten met een verhoogd gehalte homocysteïne kan een homocysteïneverlagende behandeling worden overwogen.
Effecten op de nierfunctie
Er zijn verhoogde serumcreatininewaarden en verlaagde eGFR-waarden gemeld tijdens de behandeling met givosiran (zie rubriek 4.8). Tijdens het placebogecontroleerde onderzoek was de mediane stijging van creatininewaarden in maand 3 6,5 µmol/l (0,07 mg/dl). De veranderingen eindigden of stabiliseerden in maand 6 met een continue maandelijkse behandeling met 2,5 mg/kg givosiran.
Progressie van nierfunctiestoornis is waargenomen bij sommige patiënten met reeds bestaande nierziekte. Het zorgvuldig bewaken van de nierfunctie tijdens de behandeling is in dergelijke gevallen vereist.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Tijdens een klinisch onderzoek naar de interactie met andere geneesmiddelen zorgde givosiran voor een zwakke tot matige afname van de activiteit van bepaalde CYP450-enzymen in de lever, waardoor de plasmablootstellingen toenamen:
- CYP1A2: 1,3-voudige toename van Cmax en 3,1-voudige toename van AUC0–∞ van cafeïne
- CYP2D6: 2,0-voudige toename van Cmax en 2,4-voudige toename van AUC0–∞ van dextromethorfan
- CYP2C19: 1,1-voudige toename van Cmax en 1,6-voudige toename van AUC0–∞ van omeprazol
- CYP3A4: 1,2-voudige toename van Cmax en 1,5-voudige toename van AUC0–∞ van midazolam
- CYP2C9: geen effect op de blootstelling aan losartan
Ga voorzichtig te werk bij het gebruik van geneesmiddelen die substraten zijn van CYP1A2 of CYP2D6 bij patiënten die worden behandeld met Givlaari, aangezien Givlaari het therapeutische effect van deze geneesmiddelen kan vergroten of verlengen of de bijwerkingsprofielen hiervan kan veranderen. Overweeg het verlagen van de dosis van de CYP1A2- of CYP2D6-substraten in overeenstemming met de goedgekeurde productinformatie.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van givosiran bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken in aanwezigheid van maternale toxiciteit (zie rubriek 5.3). Tijdens een zwangerschap moet er goed worden nagedacht over het gebruik van dit geneesmiddel, waarbij de verwachte gezondheidsvoordelen voor de vrouw en de mogelijke risico’s voor de foetus in overweging moeten worden genomen.
Borstvoeding
Het is niet bekend of givosiran/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat givosiran/metabolieten in melk wordt/worden uitgescheiden (zie rubriek 5.3 voor bijzonderheden). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Givlaari moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van givosiran op de vruchtbaarheid bij de mens. In dieronderzoek werd geen invloed op de mannelijke of vrouwelijke vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Givlaari heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen die zijn gemeld bij patiënten die werden behandeld met givosiran zijn injectieplaatsreacties (36%), nausea (32,4%) en vermoeidheid (22,5%). De bijwerkingen die zorgden voor stopzetting van de behandeling waren verhoogde transaminasewaarden (0,9%) en anafylactische reactie (0,9%).
Tabel met de lijst van bijwerkingen
De bijwerkingen zijn gesorteerd op frequentie aan de hand van de MedDRA-voorkeurstermen binnen de MedDRA systeem/orgaanklassen (SOC). Binnen iedere frequentiegroep zijn de bijwerkingen weergegeven in volgorde van afnemende ernst. De frequentie van de bijwerkingen wordt weergegeven volgens de volgende categorieën:
- Zeer vaak (≥ 1/10)
- Vaak (≥ 1/100 tot < 1/10)
- Soms (≥ 1/1.000 tot < 1/100)
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Immuunsysteemaandoeningen | Overgevoeligheid | Vaak |
| Anafylactische reactie | Soms | |
| Maagdarmstelselaandoeningen | Nausea | Zeer vaak |
| Pancreatitis | Vaak | |
| Lever- en galaandoeningen | Transaminasen verhoogd | Zeer vaak |
| Huid- en onderhuidaandoeningen | Rasha | Zeer vaak |
| Nier- en urinewegaandoeningen | Glomerulaire filtratiesnelheid (GFR) verlaagdb | Zeer vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreacties | Zeer vaak |
| Vermoeidheid | Zeer vaak | |
| Onderzoeken | Bloed homocysteïne verhoogdc | Vaak |
a Omvat pruritus, eczeem, erytheem, rash, rash pruritus, urticaria.
b Omvat bloed creatinine verhoogd, GFR verlaagd, chronische nieraandoening (geschatte GFR (eGFR) verlaagd), nierfunctie verminderd.
c Omvat bloed homocysteïne abnormaal, hyperhomocysteïnemie, bloed homocysteïne verhoogd.
Beschrijving van bepaalde bijwerkingen
Leverfunctietests
Tijdens het placebogecontroleerde onderzoek waren er 7 patiënten (14,6%) die werden behandeld met givosiran en één patiënt (2,2%) die werd behandeld met een placebo bij wie verhoogde alanineaminotransferasewaarden (ALAT-waarden) optraden (meer dan 3 keer de ULN). Bij 5 patiënten die werden behandeld met givosiran daalden de transaminasewaarden weer bij een aanhoudende dosering van 2,5 mg/kg. Conform het protocol stopte één patiënt (met porphyria variegata) met ALAT-waarden van meer dan 8 keer de ULN met de behandeling en werd de behandeling bij één patiënt met ALAT-waarden van meer dan 5 keer de ULN onderbroken en hervat met een dosering van 1,25 mg/kg. Bij beide patiënten daalden de ALAT-waarden vervolgens weer.
Reacties op de injectieplaats
Tijdens placebogecontroleerd en open-label klinisch onderzoek werden er bij 36% van de patiënten reacties op de injectieplaats gemeld. Deze waren over het algemeen licht of matig in ernst, meestal van korte duur en verdwenen zonder behandeling. De vaakst gemelde symptomen waren erytheem, pijn en jeuk. Reacties op de injectieplaats traden op bij 7,8% van de injecties en resulteerden niet in stopzetting van de behandeling. Drie patiënten (2,7%) kregen last van enkelvoudige, kortstondige, uitgestelde reacties (erytheem) op de plaats van een eerdere injectie toen er een daaropvolgende dosis werd toegediend.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gevallen van overdosering gemeld. In geval van overdosering wordt aanbevolen de patiënt te controleren op klachten of verschijnselen van bijwerkingen en een gepaste symptomatische behandeling in te stellen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: middelen bij metabole aandoeningen, overige, ATC-code: A16AX16
Werkingsmechanisme
Givosiran is een dubbelstrengs klein interfererend ribonucleïnezuur (siRNA) dat zorgt voor degradatie van messenger-ribonucleïnezuur (mRNA) van aminolevulinezuursynthase 1 (ALAS1) in hepatocyten door middel van RNA-interferentie, wat leidt tot een verlaging van de geïnduceerde ALAS1-mRNA-waarden in de lever naar normale waarden. Dit leidt tot lagere circulerende spiegels van de neurotoxische tussenproducten aminolevulinezuur (ALA) en porfobilinogeen (PBG), de belangrijkste causale factoren van aanvallen en andere ziektemanifestaties van AHP.
Farmacodynamische effecten
Tijdens het placebogecontroleerde onderzoek bij patiënten met AHP die eenmaal per maand 2,5 mg/kg givosiran kregen (ENVISION), werden er 14 dagen na de eerste dosis ten opzichte van de baseline mediane verlagingen waargenomen in de urinaire ALA- en PBG-waarden van respectievelijk 83,7% en 75,1%. De maximale verlagingen van de ALA- en PBG-waarden werden ongeveer in maand 3 bereikt, met mediane verlagingen ten opzichte van de baseline van 93,8% voor ALA en 94,5% voor PBG, die aanhielden bij herhaaldelijke maandelijkse dosering.
Uit de gegevens en modellen bleek dat een maandelijkse dosering met 2,5 mg/kg givosiran leidde tot een grotere verlaging en minder schommeling van de ALA-waarden in vergelijking met dosissen van minder dan 2,5 mg/kg of een dosering van eenmaal per 3 maanden.
Immunogeniciteit
Tijdens placebogecontroleerde en open-label klinisch onderzoek ontwikkelde 1 van de 111 patiënten met AHP (0,9%) behandelingsgerelateerde anti-drug-antilichamen (anti-drug antibodies, ADA) tijdens de behandeling met givosiran. De ADA-titers waren laag en van korte duur, zonder bewijs van effecten op de klinische werkzaamheid, de veiligheid of de farmacokinetische of farmacodynamische profielen van het geneesmiddel.
Klinische werkzaamheid
De werkzaamheid van givosiran is vastgesteld tijdens een gerandomiseerd, dubbelblind, placebogecontroleerd, multinationaal onderzoek (ENVISION).
ENVISION
In totaal werden er 94 patiënten met AHP (89 patiënten met acute intermitterende porfyrie (AIP), 2 patiënten met porphyria variegata (PV), 1 patiënt met hereditaire coproporfyrie (HCP) en 2 patiënten met een niet-geïdentificeerde mutatie in een porfyrie-gerelateerd gen) 1:1 gerandomiseerd. Ze kregen eenmaal per maand subcutane injecties van 2,5 mg/kg givosiran of placebo gedurende een dubbelblinde periode van 6 maanden. De groep patiënten die werd gerandomiseerd in de givosiran-groep bestond uit 46 patiënten met AIP, 1 patiënt met PV en 1 patiënt met HCP. Voor dit onderzoek bestonden de inclusiecriteria uit een minimum van 2 porfyrieaanvallen waarvoor ziekenhuisopname nodig was, een dringend bezoek aan een gezondheidszorginstelling of intraveneuze heminetoediening bij de patiënt thuis in de 6 maanden voorafgaand aan deelname aan het onderzoek. Het gebruik van hemine werd tijdens het onderzoek toegestaan om acute porfyrieaanvallen te behandelen. De mediane leeftijd van de patiënten uit het ENVISION-onderzoek was 37,5 jaar (bereik van 19 tot 65 jaar); 89,4% van de patiënten was vrouwelijk en 77,7% was blank. De behandelgroepen waren in balans met betrekking tot het aantal porfyrieaanvallen per jaar in het verleden (met een mediaan baselineaantal van 8 aanvallen per jaar), eerder gebruik van hemine als profylaxe, het gebruik van opioïden als geneesmiddelen en door de patiënt gerapporteerde chronische symptomen tussen de aanvallen door.
De belangrijkste maatstaf van de werkzaamheid was het aantal aanvallen per jaar (AAJ) van alle porfyrieaanvallen bij elkaar tijdens de dubbelblinde periode van 6 maanden. Deze maatstaf bestond uit drie onderdelen: aanvallen waarvoor ziekenhuisopname nodig was, een dringend bezoek aan een gezondheidszorginstelling of intraveneuze heminetoediening bij de patiënt thuis. Deze samengestelde werkzaamheidsmaatstaf werd beoordeeld als primair eindpunt bij patiënten met AIP en als secundair eindpunt bij de algemene populatie van patiënten met AHP. De behandeling met dit geneesmiddel leidde tot een significante verlaging van het AAJ van alle porfyrieaanvallen bij elkaar in vergelijking met de placebo. Deze verlaging was 74% bij patiënten met AIP (Tabel 2). De resultaten van patiënten met AHP waren vergelijkbaar, met een verlaging van 73%. Er werden consistente resultaten waargenomen voor alle 3 onderdelen van het samengestelde eindpunt met betrekking tot porfyrieaanvallen.
De resultaten na 6 maanden hielden aan tot en met maand 12 met een mediaan AAJ (Q1, Q3) van 0,0 (0,0, 3,5) bij patiënten met voortgezette dosering met het geneesmiddel tijdens de open-label verlengingsperiode.
Givosiran verminderde het aantal porfyrieaanvallen in vergelijking met de placebo bij patiënten met AHP. Dit gold voor alle vooraf vastgestelde subgroepen, waaronder leeftijd, geslacht, ras, regio, body mass index (BMI) bij baseline, eerder gebruik van hemineprofylaxe, aantal aanvallen in de medische voorgeschiedenis, eerder chronisch gebruik van opioïden wanneer de patiënt geen aanval had, en de aanwezigheid van eerdere chronische symptomen wanneer de patiënt geen aanval had.
Bij patiënten met AIP werden er nog bijkomende eindpunten beoordeeld met betrekking tot de klinische werkzaamheid. Deze worden samengevat in Tabel 2.
Tabel 2: Resultaten van de klinische werkzaamheid bij patiënten met AIP tijdens de dubbelblinde periode van 6 maanden van het ENVISION-onderzoek
| Eindpunt | Placebo (N = 43) | Givosiran (N = 46) |
| Aantal aanvallen per jaar van alle porfyrieaanvallen bij elkaara | ||
| Gemiddeld AAJ (95% BI)b | 12,5 (9,4; 16,8) | 3,2 (2,3; 4,6) |
| AAJ-verhouding (95% BI)b (givosiran/placebo) | 0,26 (0,16; 0,41) | |
| P-waardeb | < 0,001 | |
| Mediaan AAJ (Q1, Q3) | 10,7 (2,2; 26,1) | 1,0 (0,0; 6,2) |
| Aantal patiënten met 0 aanvallen (%) | 7 (16,3) | 23 (50,0) |
| Aantal dagen heminegebruik per jaar | ||
| Gemiddelde (95% BI)b | 29,7 (18,4; 47,9) | 6,8 (4,2; 10,9) |
| Verhouding (95% BI)b (givosiran/placebo) | 0,23 (0,11; 0,45) | |
| P-waardeb | < 0,001 | |
| Dagelijkse score voor ergste pijnc | ||
| Baseline, mediaan (Q1, Q3) | 3,3 (1,9; 5,6) | 2,2 (1,2; 4,5) |
| Mediaan van verschil tussen behandelingen (95% BI) (givosiran-placebo) | −10,1 (−22,8; 0,9) | |
| P-waarde | < 0,05 | |
| PCS van SF-12d | ||
| Baseline, gemiddelde (SD) | 38,4 (9,4) | 39,4 (9,6) |
| Verandering ten opzichte van baseline in maand 6, gemiddelde kleinste kwadraat (95% BI) | 1,4 (−1,0; 3,9) | 5,4 (3,0; 7,7) |
| Gemiddeld verschil tussen kleinste kwadraten (95% BI) (givosiran-placebo) | 3,9 (0,6; 7,3) | |
| Nominale P-waarde | < 0,05 | |
AAJ, aantal aanvallen per jaar; AIP, acute intermitterende porfyrie; BI, betrouwbaarheidsinterval; Q1, kwartiel 1; Q3, kwartiel 3; PCS, Physical Component Summary (overzicht van fysieke componenten); SF-12, korte vragenlijst met 12 vragen over de gezondheid
a Alle porfyrieaanvallen bij elkaar; bestaan uit drie onderdelen: aanvallen waarvoor ziekenhuisopname nodig was, een dringend bezoek aan een gezondheidszorginstelling, of intraveneuze heminetoediening bij de patiënt thuis. b Gebaseerd op een negatief binomiaal regressiemodel. Een verhouding van < 1 duidt op een gunstig resultaat voor givosiran.
c De patiënten beoordeelden zelf dagelijks hun ergste pijn op basis van een schaal van 0 tot 10. Een lagere score betekende minder symptomen. De mediaan van het verschil tussen de behandelingen en het BI werden geschat aan de hand van de Hodges-Lehmann-methode; de p-waarde werd gebaseerd op de rangtekentoets van Wilcoxon, die post-hoc werd uitgevoerd nadat gegevens een significante afwijking van de normale distributie lieten zien. d Een hogere score duidde op een verbeterde gezondheidsgerelateerde levenskwaliteit, die werd geanalyseerd aan de hand van het mixed-effectmodel met herhaalde metingen. Het eindpunt werd niet formeel getest voor statistische significantie; er werd een nominale p-waarde gemeld.
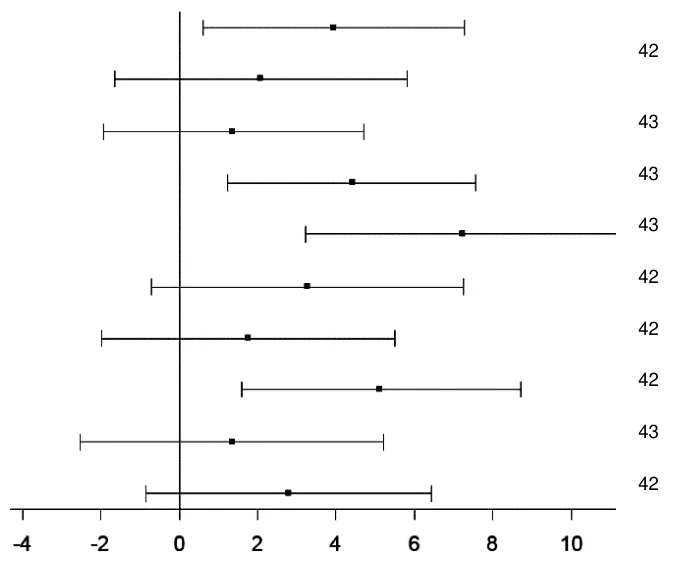
Naast de grotere verbetering in maand 6 van de SF-12 PCS-score ten opzichte van de baseline in vergelijking met patiënten die werden behandeld met een placebo, was er consistent bewijs van de gunstige effecten van dit geneesmiddel met betrekking tot lichamelijke pijn, fysieke gesteldheid tijdens dagelijks leven en sociaal functioneren, maar niet met betrekking tot de algemene gezondheid, fysiek functioneren, emotionele gesteldheid tijdens dagelijks leven, vitaliteit en mentale gezondheid (Figuur 1).
Figuur 1: Veranderingen in maand 6 van de SF-12-domeinscores ten opzichte van de baseline bij patiënten met AIP
SF-12-domein Givosiran – placebo
Pbo
(n)
Givo
(n)
Gemiddel d verschil kleinste kwadrate n 95% Bl
Physical Component
Summary (PCS,
overzicht van fysieke
componenten)
42 45 3,9 (0,6, 7,3)
Mental Component
Summary (MCS,
overzicht van mentale
componenten)
45 2,1 (−1,7, 5,8)
Fysiek functioneren 46 1,4 (−2,0, 4,7)
Fysieke gesteldheid
tijdens dagelijks leven 46 4,4 (1,3, 7,5)
Lichamelijke pijn 46 7,2 (3,2, 11,2)
Algemene gezondheid 46 3,3 (−0,7, 7,2)
Vitaliteit 45 1,7 (−2,0, 5,5)
Sociaal functioneren 45 5,1 (1,6, 8,7)
Emotionele gesteldheid
tijdens dagelijks leven 46 1,4 (−2,5, 5,2)
Mentale gezondheid 45 2,8 (−0,9, 6,4)
Beter bij
placebo Beter bij givosiran
AIP, acute intermitterende porfyrie; BI, betrouwbaarheidsinterval; Givo, givosiran; Pbo, placebo; LS, Least Square (kleinste kwadraat); MCS, Mental Component Summary (overzicht van mentale componenten); PCS, Physical Component Summary (overzicht van fysieke componenten); SF-12, korte vragenlijst met 12 vragen over de gezondheid (versie 2).
Tijdens een algemene patiëntenbeoordeling (PGIC, globale impressie van de patiënt met betrekking tot veranderingen) gaf een groter deel van de patiënten met AIP die werden behandeld met givosiran (61,1%) ten opzichte van de patiënten die behandeld werden met placebo (20%) aan dat hun algemene status ‘erg veel’ of ‘veel’ was verbeterd sinds het begin van het onderzoek.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met dit geneesmiddel in alle subgroepen van pediatrische patiënten bij de behandeling van AHP (zie rubriek 4.2 en rubriek 5.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane toediening werd givosiran snel geabsorbeerd met een tijd tot maximale plasmaconcentratie (tmax) van 0,5 tot 2 uur. Bij een maandelijkse dosis van 2,5 mg/kg waren de hoogste plasmaconcentraties van givosiran in stabiele toestand (Cmax) en het gebied onder de curve vanaf de tijd van dosering tot 24 uur na de dosering (AUC24) respectievelijk 321 ± 163 ng/ml en 4130 ± 1780 ng h/ml, en de corresponderende waarden voor de actieve metaboliet waren respectievelijk 123 ± 79,0 ng/ml en 1930 ± 1210 ng h/ml.
Distributie
Givosiran wordt voor meer dan 90% gebonden aan plasma-eiwitten binnen het concentratiebereik dat werd waargenomen bij mensen bij een maandelijkse dosis van 2,5 mg/kg. De populatieschatting voor het schijnbare distributievolume in stabiele toestand (Vd/F) was 10,4 l voor givosiran en de actieve metaboliet. Givosiran en de actieve metaboliet worden voornamelijk gedistribueerd naar de lever na subcutane toediening.
Biotransformatie
Givosiran wordt door nucleasen gemetaboliseerd tot kortere oligonucleotiden. De actieve metaboliet AS(N-1)3’ givosiran (met dezelfde werkzaamheid als givosiran) was een belangrijke metaboliet in plasma met 45% blootstelling (AUC0–24) ten opzichte van givosiran bij een maandelijkse dosering van 2,5 mg/kg. In-vitro-onderzoeken tonen aan dat givosiran niet wordt gemetaboliseerd door CYP450-enzymen.
Eliminatie
Givosiran en zijn actieve metaboliet worden voornamelijk uit plasma geëlimineerd door middel van metabolisering, met een geschatte terminale halfwaardetijd van 5 uur. De populatieschatting voor de schijnbare plasmaklaring was 36,6 l/h voor givosiran en 23,4 l/h voor AS(N-1)3’ givosiran. Na subcutane toediening werd respectievelijk tot 14% en 13% van de toegediende dosis givosiran uitgescheiden in urine als givosiran en de actieve metaboliet, over een periode van 24 uur. De renale klaring varieerde van 1,22 tot 9,19 l/h voor givosiran en 1,40 tot 12,34 l/h voor zijn actieve metaboliet.
Lineariteit/non-lineariteit
Givosiran en zijn actieve metaboliet vertoonden lineaire farmacokinetiek in plasma binnen een dosisbereik van 0,35 tot 2,5 mg/kg. Bij dosissen hoger dan 2,5 mg/kg, steeg de plasmablootstelling iets meer dan dosisverhoudingsgewijs. Givosiran vertoonde tijdonafhankelijke farmacokinetiek bij chronische dosering met de aanbevolen maandelijkse dosis van 2,5 mg/kg. Er was geen sprake van accumulatie van givosiran of de actieve metaboliet in plasma na herhaaldelijke maandelijkse dosering.
Farmacokinetische/farmacodynamische relatie
De plasmaconcentraties van givosiran vormen geen weerspiegeling van de mate of duur van de farmacodynamische activiteit. Aangezien givosiran een behandeling is die zich op de lever richt, dalen de concentraties in plasma snel doordat het wordt opgenomen in de lever. In de lever vertoont givosiran een lange halfwaardetijd, wat leidt tot een langduriger farmacodynamisch effect dat tijdens het maandelijkse doseringsinterval aanhoudt.
Speciale populaties
Ouderen
Er is geen onderzoek gedaan bij patiënten > 65 jaar. Leeftijd was niet een significante covariaat bij de farmacokinetiek van givosiran.
Geslacht en ras
Tijdens klinische onderzoeken was er geen verschil in de farmacokinetiek of farmacodynamiek van givosiran op basis van geslacht of ras.
Leverfunctiestoornis
Volwassen patiënten met een lichte leverfunctiestoornis (bilirubine ≤ 1 × ULN en ASAT > 1 × ULN, of bilirubine > 1 × ULN tot 1,5 × ULN) hadden een vergelijkbare blootstelling aan givosiran en zijn actieve metaboliet en een vergelijkbare farmacodynamiek (procentuele afname van ALA- en PBG-waarden in urine) als patiënten met een normale leverfunctie. Er is geen onderzoek gedaan bij patiënten met een matige of ernstige leverfunctiestoornis (zie rubrieken 4.2 en 4.4).
Nierfunctiestoornis
Volwassen patiënten met een lichte nierfunctiestoornis (eGFR ≥ 60 tot < 90 ml/min/1,73 m²), een matige nierfunctiestoornis (eGFR ≥ 30 tot < 60 ml/min/1,73 m²) of een ernstige nierfunctiestoornis (eGFR ≥ 15 tot < 30 ml/min/1,73 m²) hadden een vergelijkbare plasmablootstelling aan givosiran en zijn actieve metaboliet en een vergelijkbare farmacodynamiek (procentuele afname van ALA- en PBG-waarden in urine) als patiënten met een normale nierfunctie (eGFR ≥ tot 90 ml/min/1,73 m²). Er is geen onderzoek gedaan bij patiënten met eindstadium nierfalen of dialysepatiënten (zie rubrieken 4.2 en 4.4).
Pediatrische patiënten
De beschikbare gegevens suggereren dat lichaamsgewicht, maar niet leeftijd, een significante covariaat was bij de farmacokinetiek van givosiran. Bij een dosis van 2,5 mg/kg is een vergelijkbare blootstelling verwacht bij jongeren van 12 jaar en ouder als bij volwassenen met hetzelfde lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en reproductie- en ontwikkelingstoxiciteit. Uit de toxiciteitonderzoeken met herhaalde dosering bij ratten en apen bleek dat de rat het meest gevoelig was voor givosiran-gerelateerde gevolgen, waarbij de lever werd aangeduid als het primaire doelorgaan van toxiciteit bij zowel ratten als apen. Er werden geen negatieve resultaten in verband gebracht met chronische wekelijkse toediening van givosiran bij ratten en apen met dosissen die respectievelijk leidden tot 3,5- en 26,3-voudige blootstelling in vergelijking met de blootstelling die werd bereikt bij patiënten die de maximale aanbevolen menselijke dosis kregen.
Genotoxiciteit/carcinogeniciteit
Givosiran vertoonde in vitro en in vivo geen potentiële genotoxiciteit.
Er werden onderzoeken naar carcinogeniciteit uitgevoerd bij Tg-rasH2-muizen en Sprague Dawley-ratten. Bij de beoordeling van givosiran in een 26 weken durend onderzoek naar carcinogeniciteit bij Tg-rasH2-muizen werden geen aanwijzingen gevonden van carcinogeniteit bij dosisniveaus tot 1.500 mg/kg/maand. Het 2-jarige onderzoek naar carcinogeniteit bij ratten resulteerde in neoplastische effecten die beperkt waren tot een verhoogde incidentie van hepatocellulaire adenomen bij mannetjes bij een dosis van 100 mg/kg/maand (een blootstelling aan plasmaspiegels van 42 keer de maximale aanbevolen dosis bij de mens (MRHD, maximum recommended human dose), gebaseerd op de AUC). Bovendien werden proliferatieve preneoplastische laesies in de lever waargenomen bij vrouwtjes bij doses van 50 mg/kg/maand (een blootstelling aan plasmaspiegels van 15 keer de MRHD, gebaseerd op de AUC). De relevantie van deze bevinding voor de beoogde doelpopulatie is onbekend.
Reproductietoxiciteit
Er zijn embryo-foetale ontwikkelingsonderzoeken uitgevoerd bij ratten en konijnen tijdens organogenese. Givosiran toonde aanzienlijke maternale toxiciteit aan bij konijnen (waaronder een gemiddeld maternaal gewichtsverlies) en leidde tot meer post-implantatieverliezen vanwege toegenomen vroegtijdige resorptie en een lage incidentie van skeletvariaties. Deze bevindingen werden beschouwd als een indirect gevolg secundair aan maternale toxiciteit. Er werden geen negatieve gevolgen waargenomen bij ratten waarbij de maternaal toxische dosis werd toegediend (ongeveer 9 keer de genormaliseerde maximale aanbevolen menselijke dosis).
Tijdens een postnataal ontwikkelingsonderzoek bij ratten was er geen effect op de groei en ontwikkeling van de nakomelingen.
Er werden geen negatieve gevolgen waargenomen met betrekking tot de vruchtbaarheid van mannelijke en vrouwelijke ratten waarbij givosiran werd toegediend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumhydroxide (voor pH-aanpassing)
Fosforzuur (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
Zodra de injectieflacon is geopend, moet het geneesmiddel onmiddellijk worden gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Glazen injectieflacon met een rubberstop met fluorpolymeercoating en aluminium flip-offverzegeling. Elke injectieflacon bevat 1 ml oplossing voor injectie.
Verpakking met één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel is uitsluitend voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Alnylam Netherlands B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Nederland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1428/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 2 maart 2020
Datum van laatste verlenging: 14 november 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
BIJLAGE II
A. FABRIKANT VERANTWOORDELIJK VOOR VRIJGIFTE
B. VOORWAARDEN OF BEPERKINGEN TEN AANZIEN VAN LEVERING
EN GEBRUIK
C. ANDERE VOORWAARDEN EN EISEN DIE DOOR DE HOUDER VAN DE
HANDELSVERGUNNING MOETEN WORDEN NAGEKOMEN
D. VOORWAARDEN OF BEPERKINGEN MET BETREKKING TOT EEN
VEILIG EN DOELTREFFEND GEBRUIK VAN HET GENEESMIDDEL
A. FABRIKANT VERANTWOORDELIJK VOOR VRIJGIFTE
Naam en adres van de fabrikant verantwoordelijk voor vrijgifte
Alnylam Netherlands B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Nederland
B. VOORWAARDEN OF BEPERKINGEN TEN AANZIEN VAN LEVERING EN
GEBRUIK
Aan beperkt medisch voorschrift onderworpen geneesmiddel (zie bijlage I: Samenvatting van de productkenmerken, rubriek 4.2).
C. ANDERE VOORWAARDEN EN EISEN DIE DOOR DE HOUDER VAN DE
HANDELSVERGUNNING MOETEN WORDEN NAGEKOMEN
- Periodieke veiligheidsverslagen
De vereisten voor de indiening van periodieke veiligheidsverslagen voor dit geneesmiddel worden vermeld in de lijst met Europese referentiedata (EURD-lijst), waarin voorzien wordt in artikel 107c, onder punt 7 van Richtlijn 2001/83/EG en eventuele hierop volgende aanpassingen gepubliceerd op het Europese webportaal voor geneesmiddelen.
D. VOORWAARDEN OF BEPERKINGEN MET BETREKKING TOT EEN VEILIG EN
DOELTREFFEND GEBRUIK VAN HET GENEESMIDDEL
- Risk Management Plan (RMP)
De vergunninghouder voert de verplichte onderzoeken en maatregelen uit ten behoeve van de geneesmiddelenbewaking, zoals uitgewerkt in het overeengekomen RMP en weergegeven in module 1.8.2 van de handelsvergunning, en in eventuele daaropvolgende overeengekomen RMP-aanpassingen.
Een aanpassing van het RMP wordt ingediend:
- op verzoek van het Europees Geneesmiddelenbureau;
- steeds wanneer het risicomanagementsysteem gewijzigd wordt, met name als gevolg van het beschikbaar komen van nieuwe informatie die kan leiden tot een belangrijke wijziging van de bestaande verhouding tussen de voordelen en risico’s of nadat een belangrijke mijlpaal (voor geneesmiddelenbewaking of voor beperking van de risico’s tot een minimum) is bereikt.