


SmPC (samenvatting van de productkenmerken) - Orfadin
Orfadin 2 mg harde capsulesOrfadin 5 mg harde capsulesOrfadin 10 mg harde capsules
1. NAAM VAN HET GENEESMIDDEL
Orfadin 2 mg harde capsules
Orfadin 5 mg harde capsules
Orfadin 10 mg harde capsules
Orfadin 20 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke capsule bevat 2 mg nitisinon.
Elke capsule bevat 5 mg nitisinon.
Elke capsule bevat 10 mg nitisinon.
Elke capsule bevat 20 mg nitisinon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Wit-opake capsules (6x16 mm) met de aanduiding “NTBC 2mg” op de body van de capsule ingedrukt in zwart.
Wit-opake capsules (6x16 mm) met de aanduiding “NTBC 5mg” op de body van de capsule ingedrukt in zwart.
Wit-opake capsules (6x16 mm) met de aanduiding “NTBC 10mg” op de body van de capsule ingedrukt in zwart.
Wit-opake capsules (6x16 mm) met de aanduiding “NTBC 20mg” op de body van de capsule ingedrukt in zwart.
De capsules bevatten een wit tot gebroken wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Erfelijke tyrosinemie type 1 (HT-1)
Orfadin is geïndiceerd voor de behandeling van volwassen en pediatrische (in elk leeftijdsbereik) patiënten met bevestigde diagnose van erfelijke tyrosinemie type 1 (HT-1) in combinatie met beperking van tyrosine en fenylalanine in de voeding.
Alkaptonurie (AKU)
Orfadin is geïndiceerd voor de behandeling van volwassen patiënten met alkaptonurie (AKU).
4.2 Dosering en wijze van toediening
Dosering
HT-1:
De nitisinonbehandeling moet worden gestart en onder controle staan van een arts die ervaring heeft met de behandeling van HT-1-patiënten.
Behandeling van alle genotypes van de ziekte dient zo vroeg mogelijk te worden gestart om de algehele overlevingskans te vergroten en complicaties zoals leverinsufficiëntie, leverkanker en nieraandoeningen te vermijden. Naast de nitisinonbehandeling is een dieet nodig arm aan fenylalanine en tyrosine en dit moet worden gevolgd door de controle van plasma aminozuren (zie rubriek 4.4 en 4.8).
Startdosering HT-1
De aanbevolen dagelijkse startdosis bij de pediatrische en volwassen populatie is 1 mg/kg lichaamsgewicht die oraal wordt toegediend. De dosis nitisinon dient individueel te worden aangepast. Het wordt aanbevolen de dosis eenmaal daags toe te dienen. Vanwege de beperkte gegevens bij patiënten met een lichaamsgewicht < 20 kg wordt echter aanbevolen om bij deze patiëntenpopulatie de totale dagelijkse dosis te verdelen in twee dagelijkse toedieningen.
Aanpassen van de dosering HT-1
Tijdens normale monitoring, is het gebruikelijk urine succinylaceton, leverfunctietests en alfa-fetoproteïneniveaus (zie rubriek 4.4) te controleren. Als urine succinylaceton een maand na de aanvang van de nitisinonbehandeling nog steeds wordt waargenomen, moet de nitisinondosis worden verhoogd tot 1,5 mg/kg lichaamsgewicht/dag. Een dosering van 2 mg/kg lichaamsgewicht/dag kan nodig zijn op basis van de evaluatie van alle biochemische parameters. Deze dosering moet worden beschouwd als de maximale dosering voor alle patiënten.
Als de biochemische reactie bevredigend is, moet de dosering alleen worden aangepast aan het toegenomen lichaamsgewicht.
Tijdens de aanvang van de therapie, na overschakeling van een tweemaaldaagse dosering naar een eenmaaldaagse dosering of als er een verslechtering optreedt, kan het echter naast bovenstaande tests nodig zijn om alle beschikbare biochemische parameters scherper te bewaken (d.w.z. plasma succinylaceton, urine 5-aminolevulinaat (ALA) en erythrocyte porfobilinogeen (PBG)-synthase-activiteit).
AKU:
De nitisinonbehandeling moet worden gestart en onder controle staan van een arts die ervaring heeft met de behandeling van AKU-patiënten.
De aanbevolen dosering in de volwassen AKU-populatie is eenmaal daags 10 mg.
Speciale populaties
Er zijn geen specifieke dosisaanbevelingen voor oudere patiënten of voor patiënten met nier- of leverfunctiestoornissen.
Pediatrische patiënten
HT-1: De dosisaanbeveling in mg/kg lichaamsgewicht is hetzelfde voor kinderen en volwassenen. Vanwege de beperkte gegevens bij patiënten met een lichaamsgewicht < 20 kg wordt echter aanbevolen om bij deze patiëntenpopulatie de totale dagelijkse dosis te verdelen in twee dagelijkse toedieningen.
AKU: De veiligheid en werkzaamheid van Orfadin bij kinderen in de leeftijd van 0 tot 18 jaar met AKU zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De capsule mag worden geopend en de inhoud opgelost in een kleine hoeveelheid water of in de voorgeschreven dieetvoeding onmiddellijk voor de inname.
Orfadin is ook verkrijgbaar als een 4 mg/ml suspensie voor oraal gebruik voor pediatrische en andere patiënten die moeilijk capsules kunnen doorslikken.
Aanbevolen wordt dat als de nitisinonbehandeling begonnen is met voedselinname, dit op routinebasis te handhaven, zie rubriek 4.5.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Moeders die nitisinon nemen moeten geen borstvoeding geven (zie rubriek 4.6 en 5.3).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinische en biologische opvolging van de patiënten dient iedere 6 maanden uitgevoerd te worden. In geval van neveneffecten zijn kortere intervallen tussen iedere patiëntenopvolging aanbevolen.
Controle van plasmatyrosineniveaus
Geadviseerd wordt een spleetlamponderzoek van de ogen uit te voeren voor de aanvang van de nitisinonbehandeling en daarna regelmatig, ten minste eenmaal per jaar. Een patiënt die zichtstoornissen vertoont tijdens de behandeling met nitisinon moet onverwijld door een oogarts worden onderzocht.
HT-1: Vastgesteld dient te worden dat de patiënt zich houdt aan zijn/haar dieetvoorschrift en de plasma tyrosine concentratie dient te worden gemeten. Er dient een beperkter tyrosine en fenylalanine dieet te worden voorgeschreven als het plasmatyrosineniveau boven 500 micromol/l ligt. Geadviseerd wordt om de plasma tyrosine concentratie niet te verlagen door vermindering of stopzetting van nitisinon, omdat het metabole defect kan resulteren in een verslechtering van de klinische toestand van de patiënt.
AKU: Bij patiënten die keratopathie ontwikkelen, moeten de plasmatyrosineniveaus worden gecontroleerd. Er dient een dieet met beperkt tyrosine en fenylanaline te worden voorgeschreven om het plasmatyrosineniveau onder de 500 micromol/l te houden. Daarbij moet de behandeling met nitisinon tijdelijk worden stopgezet. Deze mag weer opnieuw worden opgestart wanneer de symptomen zijn verdwenen.
Controle van de lever
HT-1: De leverfunctie dient regelmatig te worden gecontroleerd via leverfunctietests en lever beeldvorming. Geadviseerd wordt ook de serum alfa-fetoproteïneconcentraties te controleren. Een verhoging van de serum alfa-fetoproteïneconcentratie kan een teken zijn van een inadequate behandeling. Patiënten met toenemende alfa-fetoproteïne of tekenen van knobbeltjes in de lever moeten altijd worden geëvalueerd op hepatische maligniteit.
Controle van bloedplaatjes en witte bloedcellen (WBC)
Geadviseerd wordt om het aantal bloedplaatjes en witte bloedcellen regelmatig te controleren bij zowel HT-1- als AKU-patiënten, omdat enkele gevallen van reversibele trombocytopenie en leukopenie zijn waargenomen tijdens klinische evaluatie van HT-1.
Gelijktijdig gebruik met andere geneesmiddelen
Nitisinon is een matig sterke CYP 2C9-remmer. Daarom kan een behandeling met nitisinon leiden tot verhoogde plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die hoofdzakelijk via CYP 2C9 worden gemetaboliseerd. Patiënten die met nitisinon worden behandeld en gelijktijdig ook met geneesmiddelen met een smalle therapeutische breedte die gemetaboliseerd worden via CYP 2C9, zoals warfarine en fenytoïne, moeten zorgvuldig worden gemonitord. Een aanpassing van de dosis van deze gelijktijdig toegediende geneesmiddelen kan noodzakelijk zijn (zie rubriek 4.5).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Nitisinon wordt in vitro gemetaboliseerd door CYP 3A4 en daarom kan dosisaanpassing noodzakelijk zijn als nitisinon gelijktijdig wordt toegediend met remmers of activators van dit enzym.
Op basis van gegevens van een klinisch onderzoek naar interacties met 80 mg nitisinon bij steady state is nitisinon een matig sterke remmer van CYP 2C9 (2,3-voudige stijging van de AUC van tolbutamide). Daarom kan een behandeling met nitisinon leiden tot verhoogde plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die hoofdzakelijk via CYP 2C9 worden gemetaboliseerd (zie rubriek 4.4).
Nitisinon is een zwakke inductor van CYP 2E1 (daling met 30% van de AUC van chloorzoxazon) en een zwakke remmer van OAT1 en OAT3 (1,7-voudige stijging van de AUC van furosemide), terwijl nitisinon geen remmende invloed had op CYP 2D6 (zie rubriek 5.2).
Er zijn geen formele voedselinteracties onderzoeken uitgevoerd met harde capsules Orfadin. Nitisinon is echter gelijktijdig met voedsel toegediend tijdens het vergaren van gegevens over werking en veiligheid. Vandaar dat wij adviseren, dat als de nitisinonbehandeling met harde capsules Orfadin begonnen wordt met voedsel dit wordt voortgezet als gebruikelijke procedure, zie rubriek 4.2.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van nitisinon bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Orfadin mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met nitisinon noodzakelijk maakt. Nitisinon passeert de menselijke placenta.
Borstvoeding
Het is niet bekend of nitisinon in de moedermelk wordt uitgescheiden. Uit dierstudies zijn schadelijke postnatale effecten gebleken via blootstelling aan nitisinon in melk. Daarom moeten moeders die nitisinon gebruiken geen borstvoeding geven omdat een risico voor de zuigeling niet kan worden uitgesloten (zie rubriek 4.3 en 5.3).
Vruchtbaarheid
Er zijn geen gegevens over een nadelige invloed van nitisinon op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Orfadin heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen met betrekking tot de ogen (zie rubriek 4.8) kunnen het gezichtsvermogen beïnvloeden. Als het gezichtsvermogen wordt beïnvloed, mag de patiënt geen voertuig besturen of machines gebruiken totdat het voorval verdwenen is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Door zijn werkingsmodus verhoogt nitisinon de tyrosineniveaus bij alle met nitisinon behandelde patiënten. Bijwerkingen die verband houden met het oog, zoals oogbindvliesontsteking, hoornvliesvertroebeling, keratitis, fotofobie en oogpijn, die in verband staan met verhoogde tyrosineniveaus, komen daardoor vaak voor bij zowel HT-1- als AKU-patiënten. Andere vaak voorkomende bijwerkingen in de HT-1-populatie omvatten trombocytopenie, leukopenie en granulocytopenie. Exfoliatieve dermatitis kan soms optreden.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen die hieronder worden opgesomd naar MedDRA-systeem/orgaanklasse en absolute frequentie, zijn gebaseerd op gegevens van klinische onderzoeken bij patiënten met HT-1 en AKU en het gebruik bij HT-1 nadat het medicijn op de markt was gebracht. Frequentie wordt omschreven als zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
MedDRA- systeem/orgaanklasse | Frequentie bij HT-1 | Frequentie bij AKU1 | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Bronchitis, pneumonie | |
Bloed- en lymfestelselaandoeningen | Vaak | Trombocytopenie, leukopenie, granulocytopenie | |
| Soms | Leukocytose | ||
| Oogaandoeningen | Vaak | Oogbindvliesontsteking, hoornvliesvertroebeling, keratitis, fotofobie | |
| Zeer vaak2 | Keratopathie | ||
| Vaak | Zeer vaak2 | Oogpijn | |
| Soms | Blefaritis | ||
Huid- en onderhuidaandoeningen | Soms | Exfoliatieve dermatitis, erythemateuze huiduitslag | |
| Soms | Vaak | Jeuk, huiduitslag | |
| Onderzoeken | Zeer vaak | Zeer vaak | Verhoogde tyrosineniveaus |
1 De frequentie is gebaseerd op één klinisch onderzoek bij AKU.
2 Verhoogde tyrosineniveaus worden in verband gebracht met ooggerelateerde bijwerkingen. Patiënten in het AKU-onderzoek volgden geen dieet met beperkt tyrosine en fenylalanine.
Beschrijving van geselecteerde bijwerkingen
Een nitisinonbehandeling leidt tot verhoogde tyrosineniveaus. Verhoogde niveaus tyrosine zijn in verband gebracht met ooggerelateerde bijwerkingen, zoals bijv. corneatroebeling en hyperkeratotische laesies bij HT-1- en AKU-patiënten. Beperking van tyrosine en fenylalanine in het dieet moet de toxiciteit die verband houdt met dit type tyrosinemie door verlaging van de tyrosineniveaus beperken (zie rubriek 4.4).
In klinische onderzoeken van HT-1 was granulocytopenie alleen in soms voorkomende gevallen ernstig (< 0,5 x 10⁹/l) en hield geen verband met infecties. Bijwerkingen die van invloed zijn op de MedDRA-systeem/orgaanklasse ‘Bloed- en lymfestelselaandoeningen’ namen tijdens de voortgezette nitisinonbehandeling af.
Pediatrische patiënten
Het veiligheidsprofiel bij HT-1 is hoofdzakelijk gebaseerd op pediatrische patiënten omdat de nitisinonbehandeling gestart moet worden zo gauw de diagnose erfelijke tyrosinemie type 1 (HT-1) is vastgesteld. Uit klinisch onderzoek en gegevens nadat het middel op de markt was gebracht, blijken er geen indicaties te zijn dat het veiligheidsprofiel verschillend is in de verschillende subgroepen van pediatrische patiënten of verschilt van het veiligheidsprofiel van volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Accidentele inname van nitisinon door mensen met een normaal voedingspatroon zonder beperking voor tyrosine en fenylalanine, resulteert in verhoogde tyrosineniveaus. Verhoogde tyrosineniveaus zijn in verband gebracht met toxiciteit voor ogen, huid en het zenuwstelsel. Beperking van tyrosine en fenylalanine in het voedingspatroon moet toxiciteit in verband met dit type tyrosinemie beperken. Er is geen informatie beschikbaar over specifieke behandeling van overdosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige maagdarmkanaal- en metabolismeproducten, Diverse maagdarmkanaal- en metabolismeproducten. ATC-code: A16A X04.
Werkingsmechanisme
Nitisinon is een competitieve remmer van 4-hydroxyfenylpyruvaatdioxygenase, de tweede stap in het tyrosinemetabolisme. Door het normale katabolisme van tyrosine in patiënten met HT-1 en AKU te remmen, voorkomt nitisinon de accumulatie van schadelijke downstream metabolieten van 4-hydroxyfenylpyruvaatdioxygenase.
Het biochemisch defect in HT-1 is een deficiëntie aan fumarylacetoacetaathydrolyase, dat het eindenzym is van de tyrosine katabole weg. Nitisinon voorkomt de accumulatie van de toxische metabolieten maleylacetoacetaat en fumarylacetoacetaat. Deze metabolieten worden anders omgevormd tot de toxische metabolieten succinylaceton en succinylacetoacetaat. Succinylaceton remt de porfyrine synthese weg die leidt tot de accumulatie van 5-aminolevulinaat.
Het biochemisch defect bij AKU is een deficiëntie van homogentisaat-1,2-dioxygenase, het derde enzym van de tyrosine katabole weg. Nitisinon voorkomt de accumulatie van de schadelijke metaboliet homogentisinezuur (HGA), dat anders leidt tot ochronosis van gewrichten en kraakbeen en daardoor tot de ontwikkeling van de klinische kenmerken van de aandoening.
Farmacodynamische effecten
Bij patiënten met HT-1 leidt nitisinonbehandeling tot genormaliseerd porfyrine metabolisme met normale erytrocyt porfobilinogeensynthase-activiteit en urine 5-aminolevulinaat, verminderde urine uitscheiding van succinylaceton, verhoogde plasmatyrosineconcentratie en verhoogde urine uitscheiding van fenolzuren. Beschikbare gegevens van een klinisch onderzoek geven aan dat in meer dan 90% van de patiënten urine succinylaceton werd genormaliseerd tijdens de eerste week van behandeling. Succinylaceton mag niet detecteerbaar zijn in urine of plasma als de nitisinon dosis op de juiste wijze is ingesteld.
Bij patiënten met AKU vermindert nitisinonbehandeling de accumulatie van HGA. Beschikbare gegevens afkomstig van een klinisch onderzoek tonen een reductie van 99,7% van HGA in de urine en een reductie van 98,8% van HGA in serum na nitisinonbehandeling in vergelijking met niet-behandelde controlepatiënten na 12 maanden behandeling.
Klinische werkzaamheid en veiligheid bij HT-1
Het klinische onderzoek was een open-label onderzoek zonder controlegroep. De frequentie van dosering tijdens het onderzoek was tweemaal daags. De overlevingskans na een behandeling van 2, 4 en 6 jaar met nitisinon wordt in de tabel hieronder samengevat.
| NTBC-onderzoek (N=250) | |||
| Leeftijd bij aanvang van de behandeling | 2 jaar | 4 jaar | 6 jaar |
| ≤ 2 maanden | 93% | 93% | 93% |
| ≤ 6 maanden | 93% | 93% | 93% |
| > 6 maanden | 96% | 95% | 95% |
| Totaal | 94% | 94% | 94% |
Uit de gegevens van een onderzoek dat als historisch controle-onderzoek werd gebruikt (van Spronsen et al., 1994), is de volgende overlevingskans aangetoond.
| Leeftijd wanneer de symptomen voor het eerst optraden | 1 jaar | 2 jaar |
| < 2 maanden | 38% | 29% |
| > 2-6 maanden | 74% | 74% |
| > 6 maanden | 96% | 96% |
Men constateerde dat behandeling met nitisinon resulteerde in een verminderd risico op het ontwikkelen van hepatocellulair carcinoom vergeleken met historische gegevens over behandeling met alleen dieetbeperking. Geconstateerd werd dat een vroege start van de behandeling een verdere risicoverlaging opleverde voor het ontwikkelen van hepatocellulair carcinoom.
De waarschijnlijkheid dat na 2, 4 en 6 jaar geen HCC optreedt tijdens behandeling met nitisinon voor patiënten die bij aanvang van de behandeling 24 maanden of jonger zijn en voor diegenen die bij aanvang van de behandeling ouder zijn dan 24 maanden, wordt in de tabel hieronder gegeven:
| NTBC-onderzoek (N=250) | |||||||
| Aantal patiënten | Waarschijnlijkheid dat HCC niet optreedt (95% betrouwbaarheidsinterval) | ||||||
Bij aanvang | Na 2 jaar | Na 4 jaar | Na 6 jaar | Na 2 jaar | Na 4 jaar | Na 6 jaar | |
Alle patiënten | 250 | 155 | 86 | 15 | 98% (95; 100) | 94% (90; 98) | 91% (81; 100) |
Leeftijd bij aanvang ≤ 24 maanden | 193 | 114 | 61 | 8 | 99% (98; 100) | 99% (97; 100) | 99% (94; 100) |
Leeftijd bij aanvang > 24 maanden | 57 | 41 | 25 | 8 | 92% (84; 100) | 82% (70; 95) | 75% (56; 95) |
In een internationale enquête bij patiënten met HT-1 die in behandeling zijn met alleen dieetbeperking werd geconstateerd dat HCC werd gediagnosticeerd bij 18% van alle patiënten in de leeftijd van 2 jaar en ouder.
Bij 19 patiënten met HT-1 werd een onderzoek uitgevoerd ter evaluatie van de farmacokinetiek, werkzaamheid en veiligheid van eenmaaldaagse dosering vergeleken met tweemaaldaagse dosering. Er waren geen klinisch belangrijke verschillen in bijwerkingen of andere veiligheidsevaluaties tussen eenmaaldaagse en tweemaaldaagse dosering. Geen enkele patiënt had detecteerbare waarden voor succinylaceton (SA) aan het einde van de eenmaaldaagse behandelingsperiode. Het onderzoek duidt erop dat eenmaaldaagse toediening veilig en doeltreffend is voor patiënten van alle leeftijden. Gegevens zijn echter beperkt bij patiënten met een lichaamsgewicht < 20 kg.
Klinische werkzaamheid en veiligheid bij AKU
De werkzaamheid en veiligheid van eenmaal daags 10 mg nitisinon ter behandeling van volwassen patiënten met AKU zijn aangetoond in een 48 maanden durend, gerandomiseerd, onderzoekergeblindeerd, met niet-behandelde patiënten gecontroleerd onderzoek met parallelle groepen bij 138 patiënten (69 behandeld met nitisinon). Het primaire eindpunt was het effect op urinespiegels van HGA; na 12 maanden nitisinonbehandeling werd een reductie van 99,7% gezien vergeleken met niet-behandelde controlepatiënten. Behandeling met nitisinon bleek een statistisch significant positief effect te hebben op cAKUSSI, oogpigmentatie, oorpigmentatie, osteopenie van de heup en aantal ruggenmerggebieden met pijn vergeleken met de niet-behandelde controlegroep. cAKUSSI is een samengestelde score waarin oog- en oorpigmentatie, nier- en prostaatstenen, aortastenose, osteopenie, botfracturen, pees-/ligament-/spierrupturen, kyfose, scoliose, gewrichtsvervangingen en andere manifestaties van AKU zijn opgenomen. De verlaagde HGA-spiegels bij met nitisinon behandelde patiënten resulteerden dus in een reductie van het ochronitische proces en verminderden de klinische manifestaties, wat een verminderde ziekteprogressie ondersteunt.
Ooggerelateerde bijwerkingen, zoals keratopathie en oogpijn, infecties, hoofdpijn en gewichtstoename werden met een hogere incidentie gemeld bij met nitisinon behandelde patiënten dan bij niet-behandelde patiënten. Keratopathie leidde tot tijdelijke of permanente staking van de behandeling bij 14% van de met nitisinon behandelde patiënten, maar was reversibel na stopzetting van nitisinon.
Er zijn geen gegevens beschikbaar voor patiënten > 70 jaar.
5.2 Farmacokinetische eigenschappen
Er zijn geen formele onderzoeken naar absorptie, distributie, metabolisme en eliminatie verricht met nitisinon. Na toediening van een enkele dosis nitisinon capsules 1 mg/kg lichaamsgewicht) aan 10 gezonde mannelijke vrijwilligers was de uiteindelijke halfwaardetijd (mediaan) van nitisinon in plasma 54 uur (lopend van 39 tot 86 uur). Een populatiefarmacokinetische analyse is uitgevoerd op een groep van 207 HT-1 patiënten. De klaring en halfwaardetijd werden bepaald op respectievelijk 0,0956 l/kg lichaamsgewicht/dag en 52,1 uur.
In-vitro-onderzoeken met menselijke levermicrosomen en cDNA in P450 enzymen hebben een beperkte invloed op de stofwisseling van CYP 3A4 te zien gegeven.
Op basis van gegevens van een klinisch onderzoek naar interacties met 80 mg nitisinon bij steady state veroorzaakte nitisinon een 2,3-voudige stijging van de AUC∞ van het CYP 2C9-substraat tolbutamide, wat duidt op een matig sterke remming van CYP 2C9. Nitisinon veroorzaakte een daling met ongeveer 30% van de AUC∞ van chloorzoxazon, wat duidt op een zwakke inductie van CYP 2E1. Nitisinon heeft geen remmende invloed op CYP 2D6, aangezien de toediening van nitisinon geen invloed had op de AUC∞ van metoprolol. De AUC∞ van furosemide was gestegen met een factor 1,7, wat duidt op een zwakke remming van OAT1/OAT3 (zie rubriek 4.4 en 4.5).
Op basis van in-vitro-onderzoeken wordt niet verwacht dat nitisinon een remmende invloed heeft op de stofwisseling die gemedieerd wordt door CYP 1A2, 2C19 of 3A4 of een inducerende invloed heeft op CYP 1A2, 2B6 of 3A4/5. Het wordt niet verwacht dat nitisinon een remmende invloed heeft op transport dat gemedieerd wordt door P-gp, BCRP of OCT2. De plasmaconcentratie van nitisinon die in een klinische situatie wordt bereikt, heeft naar verwachting geen remmende invloed op transport dat gemedieerd wordt door OATP1B1, OATP1B3.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Nitisinon heeft embryofoetale toxiciteit aangetoond bij muis en konijn in klinisch relevante doseringsniveaus. Bij het konijn, gaf nitisinon een dosisgerelateerde toename te zien in misvormingen (hernia umbilicalis en fissura abdominalis) van een doseringsniveau, 2,5-voudig hoger dan de maximum aanbevolen menselijke dosis (2 mg/kg/dag).
Een pre- en postnataal ontwikkelingsonderzoek bij de muis gaf een statistisch significante verminderde overlevingskans en groei van de jongen te zien tijdens de speenperiode bij doseringsniveaus van respectievelijk 125- en 25-voudig hoger dan de maximum aanbevolen menselijke dosis, met een trend naar een negatief effect op de overlevingskans van de jongen, dat begint vanaf een dosis van 5 mg/kg/dag. Bij ratten resulteerde blootstelling via melk in een lager gemiddeld gewicht bij de jongen en cornea laesies.
Geen mutagene maar een zwak clastogene activiteit werd waargenomen bij in-vitro-onderzoeken. Er werd geen bewijs gevonden van in vivo genotoxiciteit (muis micronucleus analyse en muizenlever ongeplande DNA-syntheseanalyse). In een 26 weken durend carcinogeniciteitsonderzoek bij transgene muizen (TgrasH2) is geen carcinogeen potentieel aangetoond voor nitisinon.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Voorgegelatineerd zetmeel (maïs)
Capsule omhulsel
gelatine
titanium dioxide (E 171)
Drukinkt
ijzeroxide zwart (E 172)
schellak
propyleenglycol
ammoniumhydroxide.
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
2 jaar.
Tijdens de houdbaarheidsperiode kan de patiënt de capsules een enkele periode van 2 maanden (voor de capsule van 2 mg) of van 3 maanden (voor de capsules van 5, 10 en 20 mg) bewaren bij een temperatuur beneden 25°C, waarna het product moet worden weggegooid.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C).
6.5 Aard en inhoud van de verpakking
HD polyethyleen fles met een speciaal tegen knoeierijen beveiligde LDPE dop met 60 capsules. Elke verpakking bevat 1 fles.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum International AB
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/04/303/001
EU/1/04/303/002
EU/1/04/303/003
EU/1/04/303/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 februari 2005
Datum van laatste verlenging: 19 januari 2010
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Orfadin 4 mg/ml suspensie voor oraal gebruik
1. NAAM VAN HET GENEESMIDDEL
Orfadin 4 mg/ml suspensie voor oraal gebruik
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml bevat 4 mg nitisinon.
Hulpstoffen met bekend effect:
Elke ml bevat:
natrium 0,7 mg (0,03 mmol)
glycerol 500 mg
natriumbenzoaat 1 mg
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Suspensie voor oraal gebruik.
Witte, iets viskeuze opake suspensie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Erfelijke tyrosinemie type 1 (HT-1)
Orfadin is geïndiceerd voor de behandeling van volwassen en pediatrische (in elk leeftijdsbereik) patiënten met bevestigde diagnose van erfelijke tyrosinemie type 1 (HT-1) in combinatie met beperking van tyrosine en fenylalanine in de voeding.
Alkaptonurie (AKU)
Orfadin is geïndiceerd voor de behandeling van volwassen patiënten met alkaptonurie (AKU).
4.2 Dosering en wijze van toediening
Dosering
HT-1:
De nitisinonbehandeling moet worden gestart en onder controle staan van een arts die ervaring heeft met de behandeling van HT-1-patiënten.
Behandeling van alle genotypes van de ziekte dient zo vroeg mogelijk te worden gestart om de algehele overlevingskans te vergroten en complicaties zoals leverinsufficiëntie, leverkanker en nieraandoeningen te vermijden. Naast de nitisinonbehandeling is een dieet nodig arm aan fenylalanine en tyrosine en dit moet worden gevolgd door de controle van plasma aminozuren (zie rubriek 4.4 en 4.8).
Startdosering HT-1
De aanbevolen dagelijkse startdosis bij de pediatrische en volwassen populatie is 1 mg/kg lichaamsgewicht die oraal wordt toegediend. De dosis nitisinon dient individueel te worden aangepast. Het wordt aanbevolen de dosis eenmaal daags toe te dienen. Vanwege de beperkte gegevens bij patiënten met een lichaamsgewicht < 20 kg wordt echter aanbevolen om bij deze patiëntenpopulatie de totale dagelijkse dosis te verdelen in twee dagelijkse toedieningen.
Aanpassen van de dosering HT-1
Tijdens normale monitoring, is het gebruikelijk urine succinylaceton, leverfunctietests en alfa-fetoproteïneniveaus (zie rubriek 4.4) te controleren. Als urine succinylaceton een maand na de aanvang van de nitisinonbehandeling nog steeds wordt waargenomen, moet de nitisinondosis worden verhoogd tot 1,5 mg/kg lichaamsgewicht/dag. Een dosering van 2 mg/kg lichaamsgewicht/dag kan nodig zijn op basis van de evaluatie van alle biochemische parameters. Deze dosering moet worden beschouwd als de maximale dosering voor alle patiënten.
Als de biochemische reactie bevredigend is, moet de dosering alleen worden aangepast aan het toegenomen lichaamsgewicht.
Tijdens de aanvang van de therapie, na overschakeling van een tweemaaldaagse dosering naar een eenmaaldaagse dosering of als er een verslechtering optreedt, kan het echter naast bovenstaande tests nodig zijn om alle beschikbare biochemische parameters scherper te bewaken (d.w.z. plasma succinylaceton, urine 5-aminolevulinaat (ALA) en erythrocyte porfobilinogeen (PBG)-synthase-activiteit).
AKU:
De nitisinonbehandeling moet worden gestart en onder controle staan van een arts die ervaring heeft met de behandeling van AKU-patiënten.
De aanbevolen dosering in de volwassen AKU-populatie is eenmaal daags 10 mg.
Speciale populaties
Er zijn geen specifieke dosisaanbevelingen voor oudere patiënten of voor patiënten met nier- of leverfunctiestoornissen.
Pediatrische patiënten
HT-1: De dosisaanbeveling in mg/kg lichaamsgewicht is hetzelfde voor kinderen en volwassenen. Vanwege de beperkte gegevens bij patiënten met een lichaamsgewicht < 20 kg wordt echter aanbevolen om bij deze patiëntenpopulatie de totale dagelijkse dosis te verdelen in twee dagelijkse toedieningen.
AKU: De veiligheid en werkzaamheid van Orfadin bij kinderen in de leeftijd van 0 tot 18 jaar met AKU zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De suspensie wordt met een doseerspuit voor orale toediening zonder verdunning toegediend in de mond van de patiënt. De doseerspuiten van 1,5 ml, 3 ml en 6 ml worden meegeleverd in de verpakking om de dosis in ml af te meten in overeenstemming met de voorgeschreven dosering. De doseerspuiten zijn gegradueerd in stappen van respectievelijk 0,05 ml, 0,1 ml en 0,25 ml. De tabel hieronder geeft de dosisconversie (mg/ml) voor de drie maten doseerspuiten.
Tabellen voor dosisconversie voor respectievelijk de drie maten doseerspuiten voor orale toediening:
| Doseer-spuit van 1,5 ml (marke-ringen van 0,05 ml) | Dosis Orfadin | |
| mg | ml | |
| 1,00 | 0,25 | |
| 1,20 | 0,30 | |
| 1,40 | 0,35 | |
| 1,60 | 0,40 | |
| 1,80 | 0,45 | |
| 2,00 | 0,50 | |
| 2,20 | 0,55 | |
| 2,40 | 0,60 | |
| 2,60 | 0,65 | |
| 2,80 | 0,70 | |
| 3,00 | 0,75 | |
| 3,20 | 0,80 | |
| 3,40 | 0,85 | |
| 3,60 | 0,90 | |
| 3,80 | 0,95 | |
| 4,00 | 1,00 | |
Doseer-spuit van 3 ml (marke-ringen van 0,1 ml) | Dosis Orfadin | |
| mg | ml | |
| 4,0 | 1,0 | |
| 4,5 | 1,1 | |
| 5,0 | 1,3 | |
| 5,5 | 1,4 | |
| 6,0 | 1,5 | |
| 6,5 | 1,6 | |
| 7,0 | 1,8 | |
| 7,5 | 1,9 | |
| 8,0 | 2,0 | |
| 8,5 | 2,1 | |
| 9,0 | 2,3 | |
| 9,5 | 2,4 | |
| 10,0 | 2,5 | |
| 10,5 | 2,6 | |
| 11,0 | 2,8 | |
| 11,5 | 2,9 | |
| 12,0 | 3,0 | |
Doseer-spuit van 6 ml (marke-ringen van 0,25 ml) | Dosis Orfadin | |
| mg | ml | |
| 12,0 | 3,00 | |
| 13,0 | 3,25 | |
| 14,0 | 3,50 | |
| 15,0 | 3,75 | |
| 16,0 | 4,00 | |
| 17,0 | 4,25 | |
| 18,0 | 4,50 | |
| 19,0 | 4,75 | |
| 20,0 | 5,00 | |
| 21,0 | 5,25 | |
| 22,0 | 5,50 | |
| 23,0 | 5,75 | |
| 24,0 | 6,00 | |
Belangrijke informatie over instructies voor gebruik:
Voor elk gebruik is redispersie vereist door goed te schudden. Vóór redispersie kan het geneesmiddel lijken op een vaste koek met een iets opaalachtig supernatant. De dosis moet onmiddellijk na redispersie worden opgetrokken en toegediend.
Het is belangrijk dat de instructies die in rubriek 6.6 worden gegeven voor de bereiding en toediening van de dosis nauwlettend worden gevolgd, opdat de dosering nauwgezet plaatsvindt. Aanbevolen wordt dat de beroepsbeoefenaar in de gezondheidszorg de patiënt of diens verzorger adviseert over het gebruik van de doseerspuiten voor orale toediening om te verzekeren dat het juiste volume wordt toegediend en dat het recept in ml wordt toegediend.
Orfadin is ook verkrijgbaar in capsules van 2 mg, 5 mg, 10 mg en 20 mg, indien deze voor de patiënt geschikter worden geacht.
Aanbevolen wordt de suspensie voor oraal gebruik in te nemen bij de maaltijd, zie rubriek 4.5.
Voorzorgen die genomen moeten worden vóór het hanteren of toedienen van het geneesmiddel Aan de doseerspuit voor orale toediening mag geen naald, intraveneuze lijn of een ander hulpmiddel voor parenterale toediening worden bevestigd.
Orfadin is uitsluitend bestemd voor oraal gebruik.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Moeders die nitisinon nemen moeten geen borstvoeding geven (zie rubriek 4.6 en 5.3).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinische en biologische opvolging van de patiënten dient iedere 6 maanden uitgevoerd te worden. In geval van neveneffecten zijn kortere intervallen tussen iedere patiëntenopvolging aanbevolen.
Controle van plasmatyrosineniveaus
Geadviseerd wordt een spleetlamponderzoek van de ogen uit te voeren voor de aanvang van de nitisinonbehandeling en daarna regelmatig, ten minste eenmaal per jaar. Een patiënt die zichtstoornissen vertoont tijdens de behandeling met nitisinon moet onverwijld door een oogarts worden onderzocht.
HT-1: Vastgesteld dient te worden dat de patiënt zich houdt aan zijn/haar dieetvoorschrift en de plasma tyrosine concentratie dient te worden gemeten. Er dient een beperkter tyrosine en fenylalanine dieet te worden voorgeschreven als het plasmatyrosineniveau boven 500 micromol/l ligt. Geadviseerd wordt om de plasma tyrosine concentratie niet te verlagen door vermindering of stopzetting van nitisinon, omdat het metabole defect kan resulteren in een verslechtering van de klinische toestand van de patiënt.
AKU: Bij patiënten die keratopathie ontwikkelen, moeten de plasmatyrosineniveaus worden gecontroleerd. Er dient een dieet met beperkt tyrosine en fenylanaline te worden voorgeschreven om het plasmatyrosineniveau onder de 500 micromol/l te houden. Daarbij moet de behandeling met nitisinon tijdelijk worden stopgezet. Deze mag weer opnieuw worden opgestart wanneer de symptomen zijn verdwenen.
Controle van de lever
HT-1: De leverfunctie dient regelmatig te worden gecontroleerd via leverfunctietests en lever beeldvorming. Geadviseerd wordt ook de serum alfa-fetoproteïneconcentraties te controleren. Een verhoging van de serum alfa-fetoproteïneconcentratie kan een teken zijn van een inadequate behandeling. Patiënten met toenemende alfa-fetoproteïne of tekenen van knobbeltjes in de lever moeten altijd worden geëvalueerd op hepatische maligniteit.
Controle van bloedplaatjes en witte bloedcellen (WBC)
Geadviseerd wordt om het aantal bloedplaatjes en witte bloedcellen regelmatig te controleren bij zowel HT-1- als AKU-patiënten, omdat enkele gevallen van reversibele trombocytopenie en leukopenie zijn waargenomen tijdens klinische evaluatie van HT-1.
Gelijktijdig gebruik met andere geneesmiddelen
Nitisinon is een matig sterke CYP 2C9-remmer. Daarom kan een behandeling met nitisinon leiden tot verhoogde plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die hoofdzakelijk via CYP 2C9 worden gemetaboliseerd. Patiënten die met nitisinon worden behandeld en gelijktijdig ook met geneesmiddelen met een smalle therapeutische breedte die gemetaboliseerd worden via CYP 2C9, zoals warfarine en fenytoïne, moeten zorgvuldig worden gemonitord. Een aanpassing van de dosis van deze gelijktijdig toegediende geneesmiddelen kan noodzakelijk zijn (zie rubriek 4.5).
Hulpstof(fen) met bekend effect:
Glycerol
Elke ml bevat 500 mg. Een dosis van 20 ml suspensie voor oraal gebruik (10 g glycerol) of meer kan hoofdpijn, maagpijn en diarree veroorzaken.
Natrium
Elke ml bevat 0,7 mg (0,03 mmol).
Natriumbenzoaat
Elke ml bevat 1 mg. Toename van bilirubine nadat het uit albumine werd losgelaten, veroorzaakt door benzoëzuur en zijn zouten, kan leiden tot een verergering van geelzucht bij te vroeg geboren en voldragen pasgeborenen met geelzucht en tot de ontwikkeling van kernicterus (afzettingen van niet-geconjugeerde bilirubine in het hersenweefsel). Een nauwgezette monitoring van de plasmaspiegels van bilirubine bij de pasgeboren patiënt is daarom van groot belang. De bilirubinespiegels moeten worden gemeten voordat met de behandeling wordt gestart: in geval van uitgesproken verhoogde plasmaspiegels van bilirubine, met name bij premature patiënten met risicofactoren, zoals acidose en een lage albuminespiegel, moet behandeling met een passend afgewogen deel van een Orfadin-capsule worden overwogen in plaats van de suspensie voor oraal gebruik totdat de plasmaspiegel van niet-geconjugeerde bilirubine is genormaliseerd.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Nitisinon wordt in vitro gemetaboliseerd door CYP 3A4 en daarom kan dosisaanpassing noodzakelijk zijn als nitisinon gelijktijdig wordt toegediend met remmers of activators van dit enzym.
Op basis van gegevens van een klinisch onderzoek naar interacties met 80 mg nitisinon bij steady state is nitisinon een matig sterke remmer van CYP 2C9 (2,3-voudige stijging van de AUC van tolbutamide). Daarom kan een behandeling met nitisinon leiden tot verhoogde plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die hoofdzakelijk via CYP 2C9 worden gemetaboliseerd (zie rubriek 4.4).
Nitisinon is een zwakke inductor van CYP 2E1 (daling met 30% van de AUC van chloorzoxazon) en een zwakke remmer van OAT1 en OAT3 (1,7-voudige stijging van de AUC van furosemide), terwijl nitisinon geen remmende invloed had op CYP 2D6 (zie rubriek 5.2).
Voedsel heeft geen invloed op de biologische beschikbaarheid van nitisinon-suspensie voor oraal gebruik, maar gelijktijdige inname met voedsel vermindert de absorptiesnelheid en leidt bijgevolg tot minder schommelingen in de serumconcentratie binnen een doseringsinterval. Daarom wordt geadviseerd de suspensie voor oraal gebruik met voedsel in te nemen, zie rubriek 4.2.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van nitisinon bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Orfadin mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met nitisinon noodzakelijk maakt. Nitisinon passeert de menselijke placenta.
Borstvoeding
Het is niet bekend of nitisinon in de moedermelk wordt uitgescheiden. Uit dierstudies zijn schadelijke postnatale effecten gebleken via blootstelling aan nitisinon in melk. Daarom moeten moeders die nitisinon gebruiken geen borstvoeding geven omdat een risico voor de zuigeling niet kan worden uitgesloten (zie rubriek 4.3 en 5.3).
Vruchtbaarheid
Er zijn geen gegevens over een nadelige invloed van nitisinon op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Orfadin heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen met betrekking tot de ogen (zie rubriek 4.8) kunnen het gezichtsvermogen beïnvloeden. Als het gezichtsvermogen wordt beïnvloed, mag de patiënt geen voertuig besturen of machines gebruiken totdat het voorval verdwenen is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Door zijn werkingsmodus verhoogt nitisinon de tyrosineniveaus bij alle met nitisinon behandelde patiënten. Bijwerkingen die verband houden met het oog, zoals oogbindvliesontsteking, hoornvliesvertroebeling, keratitis, fotofobie en oogpijn, die in verband staan met verhoogde tyrosineniveaus, komen daardoor vaak voor bij zowel HT-1- als AKU-patiënten. Andere vaak voorkomende bijwerkingen in de HT-1-populatie omvatten trombocytopenie, leukopenie en granulocytopenie. Exfoliatieve dermatitis kan soms optreden.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen die hieronder worden opgesomd naar MedDRA-systeem/orgaanklasse en absolute frequentie, zijn gebaseerd op gegevens van klinische onderzoeken bij patiënten met HT-1 en AKU en het gebruik bij HT-1 nadat het medicijn op de markt was gebracht. Frequentie wordt omschreven als zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
MedDRA- systeem/orgaanklasse | Frequentie bij HT-1 | Frequentie bij AKU1 | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Bronchitis, pneumonie | |
Bloed- en lymfestelselaandoeningen | Vaak | Trombocytopenie, leukopenie, granulocytopenie | |
| Soms | Leukocytose | ||
| Oogaandoeningen | Vaak | Oogbindvliesontsteking, hoornvliesvertroebeling, keratitis, fotofobie | |
| Zeer vaak2 | Keratopathie | ||
| Vaak | Zeer vaak2 | Oogpijn | |
| Soms | Blefaritis | ||
Huid- en onderhuidaandoeningen | Soms | Exfoliatieve dermatitis, erythemateuze huiduitslag | |
| Soms | Vaak | Jeuk, huiduitslag | |
| Onderzoeken | Zeer vaak | Zeer vaak | Verhoogde tyrosineniveaus |
1 De frequentie is gebaseerd op één klinisch onderzoek bij AKU.
2 Verhoogde tyrosineniveaus worden in verband gebracht met ooggerelateerde bijwerkingen. Patiënten in het AKU-onderzoek volgden geen dieet met beperkt tyrosine en fenylalanine.
Beschrijving van geselecteerde bijwerkingen
Een nitisinonbehandeling leidt tot verhoogde tyrosineniveaus. Verhoogde niveaus tyrosine zijn in verband gebracht met ooggerelateerde bijwerkingen, zoals bijv. corneatroebeling en hyperkeratotische laesies bij HT-1- en AKU-patiënten. Beperking van tyrosine en fenylalanine in het dieet moet de toxiciteit die verband houdt met dit type tyrosinemie door verlaging van de tyrosineniveaus beperken (zie rubriek 4.4).
In klinische onderzoeken van HT-1 was granulocytopenie alleen in soms voorkomende gevallen ernstig (< 0,5 x 10⁹/l) en hield geen verband met infecties. Bijwerkingen die van invloed zijn op de MedDRA-systeem/orgaanklasse ‘Bloed- en lymfestelselaandoeningen’ namen tijdens de voortgezette nitisinonbehandeling af.
Pediatrische patiënten
Het veiligheidsprofiel bij HT-1 is hoofdzakelijk gebaseerd op pediatrische patiënten omdat de nitisinonbehandeling gestart moet worden zo gauw de diagnose erfelijke tyrosinemie type 1 (HT-1) is vastgesteld. Uit klinisch onderzoek en gegevens nadat het middel op de markt was gebracht, blijken er geen indicaties te zijn dat het veiligheidsprofiel verschillend is in de verschillende subgroepen van pediatrische patiënten of verschilt van het veiligheidsprofiel van volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Accidentele inname van nitisinon door mensen met een normaal voedingspatroon zonder beperking voor tyrosine en fenylalanine, resulteert in verhoogde tyrosineniveaus. Verhoogde tyrosineniveaus zijn in verband gebracht met toxiciteit voor ogen, huid en het zenuwstelsel. Beperking van tyrosine en fenylalanine in het voedingspatroon moet toxiciteit in verband met dit type tyrosinemie beperken. Er is geen informatie beschikbaar over specifieke behandeling van overdosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige maagdarmkanaal- en metabolismeproducten, Diverse maagdarmkanaal- en metabolismeproducten. ATC-code: A16A X04.
Werkingsmechanisme
Nitisinon is een competitieve remmer van 4-hydroxyfenylpyruvaatdioxygenase, de tweede stap in het tyrosinemetabolisme. Door het normale katabolisme van tyrosine in patiënten met HT-1 en AKU te remmen, voorkomt nitisinon de accumulatie van schadelijke downstream metabolieten van 4-hydroxyfenylpyruvaatdioxygenase.
Het biochemisch defect in HT-1 is een deficiëntie aan fumarylacetoacetaathydrolyase, dat het eindenzym is van de tyrosine katabole weg. Nitisinon voorkomt de accumulatie van de toxische metabolieten maleylacetoacetaat en fumarylacetoacetaat. Deze metabolieten worden anders omgevormd tot de toxische metabolieten succinylaceton en succinylacetoacetaat. Succinylaceton remt de porfyrine synthese weg die leidt tot de accumulatie van 5-aminolevulinaat.
Het biochemisch defect bij AKU is een deficiëntie van homogentisaat-1,2-dioxygenase, het derde enzym van de tyrosine katabole weg. Nitisinon voorkomt de accumulatie van de schadelijke metaboliet homogentisinezuur (HGA), dat anders leidt tot ochronosis van gewrichten en kraakbeen en daardoor tot de ontwikkeling van de klinische kenmerken van de aandoening.
Farmacodynamische effecten
Bij patiënten met HT-1 leidt nitisinonbehandeling tot genormaliseerd porfyrine metabolisme met normale erytrocyt porfobilinogeensynthase-activiteit en urine 5-aminolevulinaat, verminderde urine uitscheiding van succinylaceton, verhoogde plasmatyrosineconcentratie en verhoogde urine uitscheiding van fenolzuren. Beschikbare gegevens van een klinisch onderzoek geven aan dat in meer dan 90% van de patiënten urine succinylaceton werd genormaliseerd tijdens de eerste week van behandeling. Succinylaceton mag niet detecteerbaar zijn in urine of plasma als de nitisinon dosis op de juiste wijze is ingesteld.
Bij patiënten met AKU vermindert nitisinonbehandeling de accumulatie van HGA. Beschikbare gegevens afkomstig van een klinisch onderzoek tonen een reductie van 99,7% van HGA in de urine en een reductie van 98,8% van HGA in serum na nitisinonbehandeling in vergelijking met niet-behandelde controlepatiënten na 12 maanden behandeling.
Klinische werkzaamheid en veiligheid bij HT-1
Het klinische onderzoek was een open-label onderzoek zonder controlegroep. De frequentie van dosering tijdens het onderzoek was tweemaal daags. De overlevingskans na een behandeling van 2, 4 en 6 jaar met nitisinon wordt in de tabel hieronder samengevat.
| NTBC-onderzoek (N=250) | |||
| Leeftijd bij aanvang van de behandeling | 2 jaar | 4 jaar | 6 jaar |
| ≤ 2 maanden | 93% | 93% | 93% |
| ≤ 6 maanden | 93% | 93% | 93% |
| > 6 maanden | 96% | 95% | 95% |
| Totaal | 94% | 94% | 94% |
Uit de gegevens van een onderzoek dat als historisch controle-onderzoek werd gebruikt (van Spronsen et al., 1994), is de volgende overlevingskans aangetoond.
| Leeftijd wanneer de symptomen voor het eerst optraden | 1 jaar | 2 jaar |
| < 2 maanden | 38% | 29% |
| > 2-6 maanden | 74% | 74% |
| > 6 maanden | 96% | 96% |
Men constateerde dat behandeling met nitisinon resulteerde in een verminderd risico op het ontwikkelen van hepatocellulair carcinoom vergeleken met historische gegevens over behandeling met alleen dieetbeperking. Geconstateerd werd dat een vroege start van de behandeling een verdere risicoverlaging opleverde voor het ontwikkelen van hepatocellulair carcinoom.
De waarschijnlijkheid dat na 2, 4 en 6 jaar geen HCC optreedt tijdens behandeling met nitisinon voor patiënten die bij aanvang van de behandeling 24 maanden of jonger zijn en voor diegenen die bij aanvang van de behandeling ouder zijn dan 24 maanden, wordt in de tabel hieronder gegeven:
| NTBC-onderzoek (N=250) | |||||||
| Aantal patiënten | Waarschijnlijkheid dat HCC niet optreedt (95% betrouwbaarheidsinterval) | ||||||
Bij aanvang | Na 2 jaar | Na 4 jaar | Na 6 jaar | Na 2 jaar | Na 4 jaar | Na 6 jaar | |
Alle patiënten | 250 | 155 | 86 | 15 | 98% (95; 100) | 94% (90; 98) | 91% (81; 100) |
Leeftijd bij aanvang ≤ 24 maanden | 193 | 114 | 61 | 8 | 99% (98; 100) | 99% (97; 100) | 99% (94; 100) |
Leeftijd bij aanvang > 24 maanden | 57 | 41 | 25 | 8 | 92% (84; 100) | 82% (70; 95) | 75% (56; 95) |
In een internationale enquête bij patiënten met HT-1 die in behandeling zijn met alleen dieetbeperking werd geconstateerd dat HCC werd gediagnosticeerd bij 18% van alle patiënten in de leeftijd van 2 jaar en ouder.
Bij 19 patiënten met HT-1 werd een onderzoek uitgevoerd ter evaluatie van de farmacokinetiek, werkzaamheid en veiligheid van eenmaaldaagse dosering vergeleken met tweemaaldaagse dosering. Er waren geen klinisch belangrijke verschillen in bijwerkingen of andere veiligheidsevaluaties tussen eenmaaldaagse en tweemaaldaagse dosering. Geen enkele patiënt had detecteerbare waarden voor succinylaceton (SA) aan het einde van de eenmaaldaagse behandelingsperiode. Het onderzoek duidt erop dat eenmaaldaagse toediening veilig en doeltreffend is voor patiënten van alle leeftijden. Gegevens zijn echter beperkt bij patiënten met een lichaamsgewicht < 20 kg.
Klinische werkzaamheid en veiligheid bij AKU
De werkzaamheid en veiligheid van eenmaal daags 10 mg nitisinon ter behandeling van volwassen patiënten met AKU zijn aangetoond in een 48 maanden durend, gerandomiseerd, onderzoekergeblindeerd, met niet-behandelde patiënten gecontroleerd onderzoek met parallelle groepen bij 138 patiënten (69 behandeld met nitisinon). Het primaire eindpunt was het effect op urinespiegels van HGA; na 12 maanden nitisinonbehandeling werd een reductie van 99,7% gezien vergeleken met niet-behandelde controlepatiënten. Behandeling met nitisinon bleek een statistisch significant positief effect te hebben op cAKUSSI, oogpigmentatie, oorpigmentatie, osteopenie van de heup en aantal ruggenmerggebieden met pijn vergeleken met de niet-behandelde controlegroep. cAKUSSI is een samengestelde score waarin oog- en oorpigmentatie, nier- en prostaatstenen, aortastenose, osteopenie, botfracturen, pees-/ligament-/spierrupturen, kyfose, scoliose, gewrichtsvervangingen en andere manifestaties van AKU zijn opgenomen. De verlaagde HGA-spiegels bij met nitisinon behandelde patiënten resulteerden dus in een reductie van het ochronitische proces en verminderden de klinische manifestaties, wat een verminderde ziekteprogressie ondersteunt.
Ooggerelateerde bijwerkingen, zoals keratopathie en oogpijn, infecties, hoofdpijn en gewichtstoename werden met een hogere incidentie gemeld bij met nitisinon behandelde patiënten dan bij niet-behandelde patiënten. Keratopathie leidde tot tijdelijke of permanente staking van de behandeling bij 14% van de met nitisinon behandelde patiënten, maar was reversibel na stopzetting van nitisinon.
Er zijn geen gegevens beschikbaar voor patiënten > 70 jaar.
5.2 Farmacokinetische eigenschappen
Er zijn geen formele onderzoeken naar absorptie, distributie, metabolisme en eliminatie verricht met nitisinon. Na toediening van een enkele dosis nitisinon capsules 1 mg/kg lichaamsgewicht) aan 10 gezonde mannelijke vrijwilligers was de uiteindelijke halfwaardetijd (mediaan) van nitisinon in plasma 54 uur (lopend van 39 tot 86 uur). Een populatiefarmacokinetische analyse is uitgevoerd op een groep van 207 HT-1 patiënten. De klaring en halfwaardetijd werden bepaald op respectievelijk 0,0956 l/kg lichaamsgewicht/dag en 52,1 uur.
In-vitro-onderzoeken met menselijke levermicrosomen en cDNA in P450 enzymen hebben een beperkte invloed op de stofwisseling van CYP 3A4 te zien gegeven.
Op basis van gegevens van een klinisch onderzoek naar interacties met 80 mg nitisinon bij steady state veroorzaakte nitisinon een 2,3-voudige stijging van de AUC∞ van het CYP 2C9-substraat tolbutamide, wat duidt op een matig sterke remming van CYP 2C9. Nitisinon veroorzaakte een daling met ongeveer 30% van de AUC∞ van chloorzoxazon, wat duidt op een zwakke inductie van CYP 2E1. Nitisinon heeft geen remmende invloed op CYP 2D6, aangezien de toediening van nitisinon geen invloed had op de AUC∞ van metoprolol. De AUC∞ van furosemide was gestegen met een factor 1,7, wat duidt op een zwakke remming van OAT1/OAT3 (zie rubriek 4.4 en 4.5).
Op basis van in-vitro-onderzoeken wordt niet verwacht dat nitisinon een remmende invloed heeft op de stofwisseling die gemedieerd wordt door CYP 1A2, 2C19 of 3A4 of een inducerende invloed heeft op CYP 1A2, 2B6 of 3A4/5. Het wordt niet verwacht dat nitisinon een remmende invloed heeft op transport dat gemedieerd wordt door P-gp, BCRP of OCT2. De plasmaconcentratie van nitisinon die in een klinische situatie wordt bereikt, heeft naar verwachting geen remmende invloed op transport dat gemedieerd wordt door OATP1B1, OATP1B3.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Nitisinon heeft embryofoetale toxiciteit aangetoond bij muis en konijn in klinisch relevante doseringsniveaus. Bij het konijn, gaf nitisinon een dosisgerelateerde toename te zien in misvormingen (hernia umbilicalis en fissura abdominalis) van een doseringsniveau, 2,5-voudig hoger dan de maximum aanbevolen menselijke dosis (2 mg/kg/dag).
Een pre- en postnataal ontwikkelingsonderzoek bij de muis gaf een statistisch significante verminderde overlevingskans en groei van de jongen te zien tijdens de speenperiode bij doseringsniveaus van respectievelijk 125- en 25-voudig hoger dan de maximum aanbevolen menselijke dosis, met een trend naar een negatief effect op de overlevingskans van de jongen, dat begint vanaf een dosis van 5 mg/kg/dag. Bij ratten resulteerde blootstelling via melk in een lager gemiddeld gewicht bij de jongen en cornea laesies.
Geen mutagene maar een zwak clastogene activiteit werd waargenomen bij in-vitro-onderzoeken. Er werd geen bewijs gevonden van in vivo genotoxiciteit (muis micronucleus analyse en muizenlever ongeplande DNA-syntheseanalyse). In een 26 weken durend carcinogeniciteitsonderzoek bij transgene muizen (TgrasH2) is geen carcinogeen potentieel aangetoond voor nitisinon.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Hydroxypropylmethylcellulose
Glycerol
Polysorbaat 80
Natriumbenzoaat (E211)
Citroenzuurmonohydraat
Natriumcitraat
Aardbeienaroma (kunstmatig)
Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
3 jaar.
Na opening bedraagt de houdbaarheid bij gebruik een enkele periode van 2 maanden bij een temperatuur beneden 25 °C, daarna moet het worden weggegooid.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C). Niet in de vriezer bewaren.
Rechtopstaand bewaren.
Voor de bewaarcondities van het geneesmiddel na eerste opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
100 ml bruine glazen fles (type III) met een witte kindveilige HDPE-schroefdop met afdichting en verzegeling. Elke fles bevat 90 ml suspensie voor oraal gebruik.
Elke verpakking bevat een fles, een LDPE-flesadapter en 3 polypropyleen (PP) doseerspuiten (1,5 ml, 3 ml en 6 ml) voor orale toediening.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voor elk gebruik is redispersie vereist door goed te schudden. Vóór redispersie kan het geneesmiddel lijken op een vaste koek met een iets opaalachtig supernatant. De dosis moet onmiddellijk na redispersie worden opgetrokken en toegediend. Het is belangrijk dat de instructies die hieronder worden gegeven voor de bereiding en toediening van de dosis nauwlettend worden gevolgd, opdat de dosering nauwgezet plaatsvindt.
Er worden drie doseerspuiten (1,5 ml, 3 ml en 6 ml) voor orale toediening verstrekt voor een accurate meting van de voorgeschreven dosis. Aanbevolen wordt dat de beroepsbeoefenaar in de gezondheidszorg de patiënt of diens verzorger adviseert over het gebruik van de doseerspuiten om te verzekeren dat het juiste volume wordt toegediend.
Hoe bereidt u een nieuwe fles geneesmiddel voor het eerste gebruik:
Voordat u de eerste dosis inneemt, moet de fles krachtig worden geschud, omdat de deeltjes gedurende langdurige opslag een vaste koek vormen op de bodem van de fles.
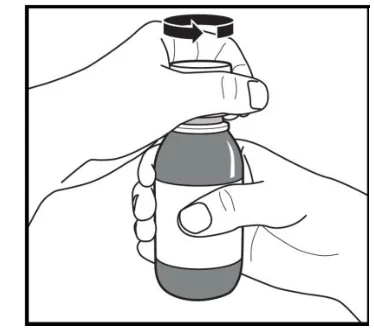
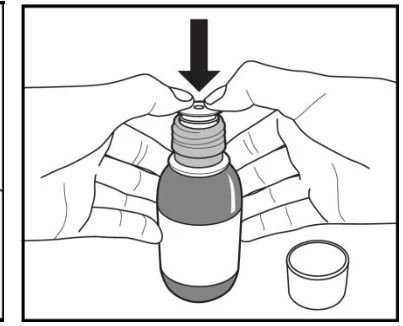
Afbeelding A. Afbeelding B. Afbeelding C.
- 1. De fles moet uit de koelkast worden genomen en de datum waarop de fles uit de koelkast werd gehaald, moet op het flesetiket worden genoteerd.
- 2. De fles moet ten minste 20 seconden krachtig worden geschud tot de vaste koek op de bodem van de fles volledig is gedispergeerd (afbeelding A).
- 3. De kindveilige schroefdop moet worden verwijderd door deze stevig omlaag te drukken en tegen de wijzers van de klok in te draaien (afbeelding B).
- 4. De open fles moet rechtop op een tafel worden gezet en de plastic adapter moet zo ver mogelijk stevig in de hals van de fles worden gedrukt (afbeelding C). De fles moet worden gesloten met de kindveilige schroefdop.
Zie voor de erop volgende dosering de onderstaande instructies ‘Hoe bereidt u een dosis van het geneesmiddel’.
Hoe bereidt u een dosis van het geneesmiddel
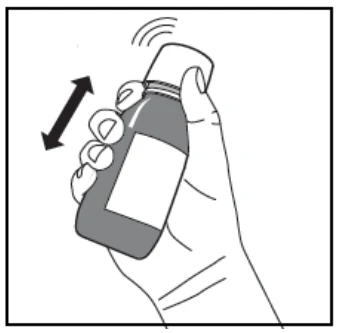
Afbeelding D. Afbeelding E. Afbeelding F.
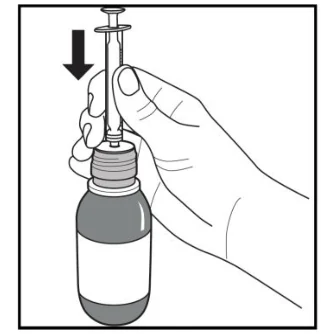
- 1. De fles moet ten minste 5 seconden krachtig worden geschud (afbeelding D).
- 2. De fles moet onmiddellijk daarna worden geopend door de kindveilige schroefdop te verwijderen.
- 3. De zuiger in de doseerspuit moet volledig omlaag worden gedrukt.
- 4. De fles moet in een verticale positie worden gehouden en de doseerspuit moet stevig in de opening van de adapter worden gestoken, aan de bovenkant van de fles (afbeelding E).
- 5. De fles moet voorzichtig ondersteboven worden gedraaid terwijl de doseerspuit op zijn plaats
blijft zitten (afbeelding F). 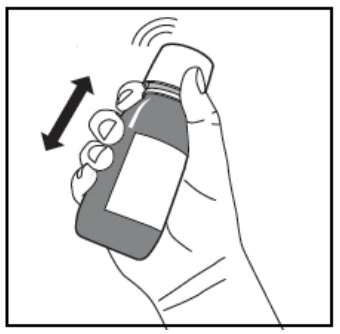
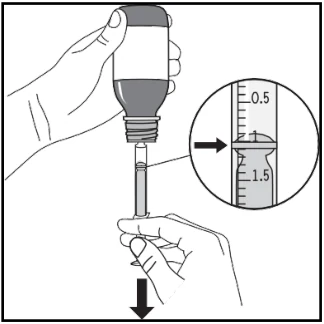
- 6. Om de voorgeschreven dosis (ml) op te trekken, moet de zuiger langzaam omlaag worden getrokken totdat de bovenrand van de zuiger precies op gelijke hoogte is met de lijn die de dosis markeert (afbeelding F). Als er luchtbellen in de gevulde doseerspuit worden waargenomen, moet de zuiger weer omhoog worden gedrukt, tot de luchtbellen zijn verdreven. De zuiger moet dan weer omlaag worden getrokken totdat de bovenrand precies op dezelfde hoogte staat als de lijn die de dosis markeert.
- 7. De fles moet dan weer rechtop worden gedraaid en de doseerspuit moet los worden gemaakt door deze voorzichtig uit de fles te draaien.
- 8. De dosis moet onmiddellijk in de mond worden toegediend (zonder verdunning) om te voorkomen dat deze in de doseerspuit vastkoekt. De doseerspuit moet langzaam worden geleegd, zodat het middel kan worden ingeslikt. Door snel spuiten kan men zich verslikken.
- 9. De kindveilige schroefdop moet direct na het gebruik weer terug worden geplaatst. De flesadapter mag niet worden verwijderd.
- 10. De fles kan bij een temperatuur beneden 25 °C of in de koelkast worden bewaard.
Reiniging
De doseerspuit voor orale toediening moet onmiddellijk schoon worden gemaakt met uitsluitend koud kraanwater en de zuiger moet, indien nodig, binnen- en buitenwaarts worden bewogen. Overtollig water moet worden weggeschud en de doseerspuit moet worden gedroogd tot de volgende benodigde dosering. De doseerspuit voor orale toediening mag niet worden gedemonteerd.
Verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum International AB
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/04/303/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 februari 2005
Datum van laatste verlenging: 19 januari 2010
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.