


SmPC (samenvatting van de productkenmerken) - Sephience
1. NAAM VAN HET GENEESMIDDEL
Sephience 250 mg poeder voor oraal gebruik in sachet
Sephience 1.000 mg poeder voor oraal gebruik in sachet
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Sephience 250 mg poeder voor oraal gebruik in sachet
Elk sachet bevat 250 mg sepiapterine.
Sephience 1.000 mg poeder voor oraal gebruik in sachet
Elk sachet bevat 1.000 mg sepiapterine.
Hulpstof(fen) met bekend effect
Sephience 250 mg poeder voor oraal gebruik in sachet
Elk sachet bevat 400 mg isomalt.
Sephience 1.000 mg poeder voor oraal gebruik in sachet
Elk sachet bevat 1.600 mg isomalt.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oraal gebruik.
Geel tot oranje poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Sephience is geïndiceerd voor de behandeling van hyperfenylalaninemie (HPA) bij volwassen en pediatrische patiënten met fenylketonurie (PKU).
4.2 Dosering en wijze van toediening
Behandeling met Sephience moet worden gestart en gecontroleerd door een arts met ervaring in de behandeling van PKU.
Dosering
De aanbevolen dosis (mg/kg/dag) Sephience die eenmaal daags oraal moet worden toegediend is gebaseerd op leeftijd en lichaamsgewicht (zie tabel 1). De maximale aanbevolen dosis is 60 mg/kg/dag. De aanbevolen dosis Sephience bij patiënten ≥ 2 jaar is 60 mg/kg/dag. De dosis kan echter worden aangepast tot een lagere dosis als de behandelende arts dit nodig of gepast acht.
Tabel 1: Aanbevolen dosis op basis van leeftijd en lichaamsgewicht van de patiënt
| Leeftijd | Aanbevolen dosis (mg/kg) Sephience per dag |
| 0 tot < 6 maanden | 7,5 mg/kg/dag |
| 6 tot < 12 maanden | 15 mg/kg/dag |
| 12 maanden tot < 2 jaar | 30 mg/kg/dag |
| ≥ 2 jaar | 60 mg/kg/dag |
Tabel 2 tot 5 hieronder bevatten doseringsinformatie per leeftijdsgroep voor patiënten met een gewicht van 16 kg of minder in verschillende doses (7,5, 15, 30 en 60 mg/kg/dag).
Tabel 2: Aanbevolen dosis Sephience poeder voor oraal gebruik in sachet naar lichaamsgewicht bij pediatrische patiënten jonger dan 6 maanden
| Dosis | 7,5 mg/kg/dag | ||
| Leeftijd | 0 tot < 6 maanden | ||
| Gewicht (kg) | Totale dosis (mg) | Aantal sachets (250 mg) | Toe te dienen hoeveelheid (ml) (25 mg/ml) |
| 2 | 15 | 1 | 0,6 |
| 3 | 22,5 | 1 | 0,9 |
| 4 | 30 | 1 | 1,2 |
| 5 | 37,5 | 1 | 1,5 |
| 6 | 45 | 1 | 1,8 |
| 7 | 52,5 | 1 | 2,1 |
| 8 | 60 | 1 | 2,4 |
| 9 | 67,5 | 1 | 2,7 |
| 10 | 75 | 1 | 3 |
| 11 | 82,5 | 1 | 3,3 |
| 12 | 90 | 1 | 3,6 |
| 13 | 97,5 | 1 | 3,9 |
| 14 | 105 | 1 | 4,2 |
| 15 | 112,5 | 1 | 4,5 |
| 16 | 120 | 1 | 4,8 |
Tabel 3: Aanbevolen dosis Sephience poeder voor oraal gebruik in sachet naar lichaamsgewicht bij pediatrische patiënten van 6 maanden tot jonger dan 12 maanden
| Dosis | 15 mg/kg/dag | ||
| Leeftijd | 6 maanden tot < 12 maanden | ||
| Gewicht (kg) | Totale dosis (mg) | Aantal sachets (250 mg) | Toe te dienen hoeveelheid (ml) (25 mg/ml) |
| 2 | 30 | 1 | 1,2 |
| 3 | 45 | 1 | 1,8 |
| 4 | 60 | 1 | 2,4 |
| 5 | 75 | 1 | 3 |
| 6 | 90 | 1 | 3,6 |
| 7 | 105 | 1 | 4,2 |
| 8 | 120 | 1 | 4,8 |
| 9 | 135 | 1 | 5,4 |
| 10 | 150 | 1 | 6 |
| 11 | 165 | 1 | 6,6 |
| 12 | 180 | 1 | 7,2 |
| 13 | 195 | 1 | 7,8 |
| Dosis | 15 mg/kg/dag | ||
| Leeftijd | 6 maanden tot < 12 maanden | ||
| Gewicht (kg) | Totale dosis (mg) | Aantal sachets (250 mg) | Toe te dienen hoeveelheid (ml) (25 mg/ml) |
| 14 | 210 | 1 | 8,4 |
| 15 | 225 | 1 | 9 |
| 16 | 240 | 1 | 9,6 |
Tabel 4: Aanbevolen dosis Sephience poeder voor oraal gebruik in sachet naar lichaamsgewicht bij pediatrische patiënten van 12 maanden tot jonger dan 2 jaar
| Dosis | 30 mg/kg/dag | ||
| Leeftijd | 12 maanden tot < 2 jaar | ||
| Gewicht (kg) | Totale dosis (mg) | Aantal sachets (250 mg) | Toe te dienen hoeveelheid (ml) (25 mg/ml) |
| 2 | 60 | 1 | 2,4 |
| 3 | 90 | 1 | 3,6 |
| 4 | 120 | 1 | 4,8 |
| 5 | 150 | 1 | 6 |
| 6 | 180 | 1 | 7,2 |
| 7 | 210 | 1 | 8,4 |
| 8 | 240 | 1 | 9,6 |
| 9 | 270 | 2 | 10,8 |
| 10 | 300 | 2 | 12 |
| 11 | 330 | 2 | 13,2 |
| 12 | 360 | 2 | 14,4 |
| 13 | 390 | 2 | 15,6 |
| 14 | 420 | 2 | 16,8 |
| 15 | 450 | 2 | 18 |
| 16 | 480 | 2 | 19,2 |
Tabel 5: Aanbevolen dosis Sephience poeder voor oraal gebruik in sachet naar lichaamsgewicht bij pediatrische patiënten van 2 jaar en ouder
| Dosis | 60 mg/kg/dag | ||
| Leeftijd | ≥ 2 jaar | ||
| Gewicht (kg) | Totale dosis (mg) | Aantal sachets (250 mg) | Toe te dienen hoeveelheid (ml) (25 mg/ml) |
| 5 | 300 | 2 | 12 |
| 6 | 360 | 2 | 14,4 |
| 7 | 420 | 2 | 16,8 |
| 8 | 480 | 2 | 19,2 |
| 9 | 540 | 3 | 21,6 |
| 10 | 600 | 3 | 24 |
| 11 | 660 | 3 | 26,4 |
| 12 | 720 | 3 | 28,8 |
| 13 | 780 | 4* | 31,2 |
| 14 | 840 | 4* | 33,6 |
| 15 | 900 | 4* | 36 |
| 16 | 960 | 4* | 38,4 |
* In plaats van vier sachets van 250 mg, kan 1 volle sachet van 1.000 mg worden gemengd met 36 ml water of appelsap. Dit mengsel moet worden toegediend met een spuit, volgens de toe te dienen hoeveelheid die is aangegeven in tabel 5.
Aanbevolen dosis Sephience poeder voor oraal gebruik in sachet naar lichaamsgewicht bij patiënten van 2 jaar en ouder met een gewicht van meer dan 16 kg
De aanbevolen dosis is 60 mg/kg/dag.
De berekende dagelijkse dosis moet passend worden afgerond naar het dichtstbijzijnde veelvoud van 250 mg of 1.000 mg. Zo moet een berekende dosis van 1.251 tot 1.374 mg worden afgerond naar 1.250 mg, wat overeenkomt met 1 sachet van 250 mg en 1 sachet van 1.000 mg. Een berekende dosis van 1.375 tot 1.499 mg moet worden afgerond naar 1.500 mg, overeenkomend met 2 sachets van 250 mg en 1 sachet van 1.000 mg.
Gemiste dosis
Een gemiste dosis moet zo snel mogelijk worden ingenomen. De volgende dag moet het normale doseringsschema worden hervat.
Stopzetting van behandeling
In het klinische fase 3-hoofdonderzoek werd een drempel van 15% of meer verlaging van fenylalanine (Phe)-niveaus in het bloed gebruikt voor bepaling van respons.
Er zijn geen gecontroleerde werkzaamheids- en veiligheidsgegevens beschikbaar bij patiënten die geen vermindering ervaren van 15% of grotere vermindering in Phe-waarden in het bloed nadat ze sepiapterin ontvangen gedurende 14 dagen.
De vaststelling van de responsiviteit voor een patiënt met PKU en stopzetting van het geneesmiddel dient naar het oordeel van de behandelende arts plaats te vinden.
Bijzondere populaties
Ouderen
De veiligheid en werkzaamheid van Sephience bij patiënten van 65 jaar en ouder is niet vastgesteld. Voorzichtigheid is geboden bij het voorschrijven aan patiënten van 65 jaar en ouder.
Nierinsufficiëntie
De veiligheid en werkzaamheid van Sephience bij patiënten met nierinsufficiëntie is nog niet vastgesteld. Er zijn geen gegevens beschikbaar (zie rubriek 5.2).
Leverinsufficiëntie
De veiligheid en werkzaamheid van Sephience bij patiënten met leverinsufficiëntie is nog niet vastgesteld. Er zijn geen gegevens beschikbaar (zie rubriek 5.2).
Pediatrische patiënten
In het klinische fase-3 hoofdonderzoek van Sephience hebben sommige pediatrische patiënten hypofenylalaninemie ervaren met inbegrip van sommige patiënten met meerdere Phe-waarden in het bloed (zie rubriek 4.8).
Wijze van toediening
Oraal gebruik.
Sephience moet eenmaal daags worden ingenomen, bij de maaltijd met de dosering in mg/kg.
Sephience poeder voor oraal gebruik wordt geleverd in individuele sachets van 250 mg of 1.000 mg en moet worden gemengd in water, appelsap of een kleine hoeveelheid zacht voedsel, zoals appelmoes of jam.
Sephience is bedoeld voor langdurig gebruik.
Voor patiënten die 16 kg of minder wegen
Sephience moet worden gemengd met water of appelsap (9 ml per sachet van 250 mg; 36 ml per sachet van 1.000 mg), en een deel van dit mengsel, overeenkomend met een vereiste dosis moet oraal worden toegediend via een orale doseerspuit. Het preparaat moet 30 seconden of langer goed worden gemengd totdat het uniform is en geen klonten bevat, en vervolgens in de doseerspuit worden opgetrokken. Eenmaal gemengd moet de dosis direct worden toegediend. Als het niet direct wordt toegediend, kan het vloeibare mengsel binnen 6 uur of 24 uur worden toegediend, als het respectievelijk bij kamertemperatuur (beneden 25 °C) of in de koelkast (2 °C - 8 °C) wordt bewaard. Het preparaat moet vóór toediening nogmaals 30 seconden of langer worden gemengd. De spuit moet met extra water of sap (minimaal 15 ml) worden gespoeld om restjes te verwijderen en deze moeten direct worden doorgeslikt.
Voor patiënten die meer dan 16 kg wegen
Sephience moet gemengd worden met water of appelsap (9 ml per sachet van 250 mg; 20 ml per sachet van 1.000 mg) of zacht voedsel (2 eetlepels in totaal). Het preparaat moet goed gemengd worden, minimaal 30 seconden met water of appelsap en minimaal 60 seconden met zacht voedsel totdat het uniform is en geen klonten bevat. Eenmaal gemengd moet de dosis direct worden toegediend. Als de vloeibare en zachtvoedselmengsels niet direct worden toegediend, kunnen ze binnen 6 uur of 24 uur worden toegediend wanneer ze respectievelijk op kamertemperatuur (beneden 25 °C) of in de koelkast (2 °C - 8 °C) worden bewaard. Vloeibare mengsels en zachtvoedselmengsels moeten opnieuw worden gemengd gedurende respectievelijk minimaal 30 seconden en 60 seconden voorafgaand aan toediening. De beker moet met extra water of sap (minimaal 15 ml) worden gespoeld om restjes te verwijderen en deze moeten direct worden doorgeslikt.
Toediening via enterale voedingssonde
Sephience poeder voor oraal gebruik kan via een enterale voedingssonde van 6 Fr of 8 Fr worden toegediend nadat het met water is gemengd. De instructies van de fabrikant van de voedingssonde moeten worden opgevolgd voorafgaand aan toediening van het geneesmiddel. Voor instructies van de voorbereiding van Sephience voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Voedingsinname
Patiënten die met Sephience worden behandeld, dienen regelmatig klinische beoordelingen te ondergaan om met hun zorgverlener een juiste inname Phe via de voeding overeen te komen (zoals monitoring van bloedwaarden van Phe en tyrosine en inname van voedingsstoffen).
Gelijktijdig gebruik met dihydrofolaatreductase (DHFR)-remmers
Gelijktijdige toediening van sepiapterine met DHFR-remmers (bijvoorbeeld trimethoprim, methotrexaat, pemetrexed, pralatrexaat en trimetrexaat) kan meer frequente controles van de Phe-waarden in het bloed vereisen (zie rubriek 4.5).
Veiligheidsgegevens op lange termijn
Veiligheidsgegevens op lange termijn bij patiënten met PKU zijn beperkt (zie rubriek 4.8 voor bijwerkingen die tot op heden zijn beoordeeld voor sepiapterine).
Hulpstoffen met bekend effect
Natriumgehalte
Dit geneesmiddelproduct bevat minder dan 1 mmol natrium (23 mg) per sachet, dat wil zeggen dat het in wezen “natriumvrij” is.
Isomaltgehalte
Patiënten met zeldzame erfelijke aandoeningen van fructose-intolerantie dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Sepiapterinereductase (SR)-remmers
Oraal toegediend sepiapterine wordt snel geabsorbeerd en snel en uitgebreid omgezet door SR en carbonylreductase in 7,8-dihydrobiopterine (BH2), dat vervolgens door DHFR in één richting wordt omgezet in BH4. Gelijktijdige toediening van een SR-remmer zal naar verwachting een minimaal effect hebben op de biotransformatie van sepiapterine vanwege het compenserende effect van carbonylreductase. Bij patiënten met SR-deficiëntie zijn normale Phe-spiegels in het bloed gerapporteerd. Desondanks wordt voorzichtigheid en meer frequente controle van Phe in het bloed aanbevolen bij gelijktijdige toediening van Sephience met SR-remmers, zoals sulfasalazine of sulfamethoxazol.
DHFR-remmers
DHFR medieert de omzetting van BH2 in BH4; remming van DHFR zou kunnen leiden tot een lagere BH4-concentratie. Het effect op de sepiapterineconcentratie zal echter naar verwachting minimaal zijn vanwege het bestaan van meerdere eliminatieroutes. Voorzichtigheid en meer frequente controle van Phe in het bloed zijn vereist bij patiënten wanneer sepiapterine gelijktijdig wordt toegediend met een DHFR-remmer, zoals trimethoprim, methotrexaat, pemetrexed, pralatrexaat en trimetrexaat (zie rubriek 4.4).
Vasodilaterende geneesmiddelen
Voorzichtigheid is aanbevolen bij gelijktijdig gebruik van Sephience met geneesmiddelen die vasodilatatie veroorzaken door het metabolisme of de werking van stikstofmonoxide (NO) te beïnvloeden, waaronder klassieke NO-donoren (bijvoorbeeld glyceryltrinitraat [GTN], isosorbidedinitraat [ISDN], natriumnitroprusside [SNP] en molsidomine), fosfodiësterase type 5 (PDE 5)-remmers (bijvoorbeeld sildenafil, vardenafil of tadalafil) en minoxidil. In dierstudies had oraal toegediend BH4 in combinatie met een PDE 5-remmer geen effect op de bloeddruk.
Levodopa
Voorzichtigheid is geboden bij het voorschrijven van Sephience aan patiënten die worden behandeld met levodopa om neurologische aandoeningen zoals verergering van convulsies, verhoogde prikkelbaarheid en geïrriteerdheid, toevallen en verergering van toevallen in de gaten te houden.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van sepiapterine bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Er zijn geen adequate en goed gecontroleerde onderzoeken met sepiapterine bij zwangere vrouwen.
Uit voorzorg heeft het de voorkeur het gebruik van Sephience te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of sepiapterine/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Sephience moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn voor sepiapterine geen klinische onderzoeken uitgevoerd naar het effect op de vruchtbaarheid bij de mens. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sephience heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Zoals weergegeven in de onderstaande tabel waren de vaakste bijwerkingen: infectie van de bovenste luchtwegen (19,8%), hoofdpijn (15,3%); diarree (14,9%); gevolgd door buikpijn (12,2%); en verkleurde ontlasting (4,5%) en hypofenylalaninemie (2,7%).
Lijst van bijwerkingen in tabelvorm
De selectie van bijwerkingen van sepiapterine was gebaseerd op bewijs uit klinische onderzoeken. De frequentie van bijwerkingen, zoals hieronder weergegeven in de lijst in tabelvorm, werd berekend op basis van samengevoegde gegevens uit de 2 klinische hoofdonderzoeken bij patiënten met PKU (onderzoek PTC923-MD-003-PKU en onderzoek PTC923-MD-004-PKU). Deze gegevens omvatten 222 patiënten die werden blootgesteld aan sepiapterine tot 60 mg/kg/dag, van wie: 15 (6,8%) < 2 jaar waren, 25 (11,3%) 2 tot < 6 jaar waren, 46 (20,7%) 6 tot < 12 jaar waren, 55 (24,8%) 12 tot < 18 jaar waren, en 81 (36,5%) ≥ 18 jaar waren, en de mediane duur van de behandeling (in weken) was 34,286.
Bijwerkingen worden hieronder weergegeven (Tabel 6) per systeem/orgaanklasse (SOC) volgens gegevensbank MedDRA. Binnen elke SOC worden bijwerkingen gepresenteerd in volgorde van afnemende frequentie. Frequenties zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100 tot < 1/10); zelden (≥1/1.000 tot < 1/100); zelden (≥1/10.000 tot <1/1.000); zeer zelden (<1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 6: Bijwerkingen
MedDRA systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste luchtweginfectie |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Buikpijn* |
| Vaak | Verkleurde ontlasting |
MedDRA systeem/orgaanklasse | Frequentie | Bijwerkingen |
Voedings- en stofwisselingsstoornissen | Vaak | Hypofenylalaninemie |
* Groepering van 3 voorkeurstermen volgens MedDRA: Abdominale pijn, Abdominale pijn boven, Abdominaal ongemak.
Pediatrische patiënten
Over het algemeen werd sepiapterine in klinische onderzoeken naar PKU goed verdragen door pediatrische patiënten. Frequentie, type en ernst waren in alle leeftijdsgroepen van kinderen consistent met die waargenomen bij volwassenen. Veiligheidsgegevens op lange termijn zijn beperkt.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum beschikbaar bij overdosering met Sephience. Behandeling van overdosering met Sephience dient te bestaan uit ondersteunende medische zorg, waaronder controle van vitale functies en observatie van de klinische toestand van de patiënt.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere producten van het spijsverteringskanaal en metabolisme, verschillende producten van het spijsverteringskanaal en metabolisme, ATC-code: A16AX28
Werkingsmechanisme
Sepiapterine is een natuurlijke precursor van de enzymatische cofactor BH4, een cruciale cofactor voor fenylalaninehydroxylase (PAH). Sepiapterine werkt als een dubbele farmacologische chaperon (sepiapterine en BH4 hebben elk hun eigen bindingsaffiniteit met variant PAH), inclusief PAH-varianten die vaak worden aangetroffen in PKU en waarvan bekend is dat ze ongevoelig zijn voor BH4, om de activiteit van het defecte PAH-enzym te verbeteren, waardoor intracellulair een hoge concentratie BH4 wordt bereikt. Door de conformationele stabiliteit van foutief gevouwen PAH-enzym te verbeteren en de intracellulaire concentraties van BH4 te verhogen, kan sepiapterine de Phe-waarden in het bloed effectief verlagen.
Klinische werkzaamheid en veiligheid
De werkzaamheid van sepiapterine werd in vier klinische onderzoeken beoordeeld bij patiënten met PKU.
Onderzoek 1 (PTC923-MD-003-PKU) was een 2-delig, wereldwijd, dubbelblind, gerandomiseerd, placebogecontroleerd klinisch onderzoek met 157 patiënten van alle leeftijden met PKU.
In deel 1 van het onderzoek werd de responsiviteit op sepiapterine getest, met 14 dagen open-label behandeling met sepiapterine gevolgd door een uitwasperiode van minimaal 14 dagen voor sepiapterine. Verder vertoonde 73,1% (114/156) van de proefpersonen een ≥ 15% vermindering van het Phe-gehaltes in het bloed als respons op sepiapterine. De dosis sepiapterine bij patiënten ≥ 2 jaar was 60 mg/kg/dag.
De proefpersonen kregen de instructie om hun gebruikelijke dieet zonder aanpassing voort te zetten. Patiënten ≥ 2 jaar met een ≥ 15% vermindering van het Phe-gehalte in het bloed werden geclassificeerd als responsief en gingen door naar deel 2 (n=110). Na de uitwasperiode van deel 1 werden patiënten gelijkmatig gerandomiseerd naar sepiapterine 20 mg/kg/dag voor week 1 en 2, 40 mg/kg/dag voor week 3 en 4, 60 mg/kg/dag voor week 5 en 6 (n=56) of placebo (n=54) voor 6 weken. De primaire werkzaamheid werd beoordeeld aan de hand van de gemiddelde verandering in Phe-gehaltes in het bloed van de baseline tot week 5 en 6 in de met sepiapterine behandelde groep in vergelijking met de gemiddelde verandering in de placebogroep bij patiënten die een ≥ 30% vermindering in Phe-gehalte in het bloed vertoonden tijdens deel 1. In deel 2 waren de demografische gegevens tussen de 2 behandelingsgroepen goed in evenwicht (tabel 7). De mediane leeftijd op het moment van geïnformeerde toestemming was 14 jaar (spreiding: 2‐54) en de deelnemers waren, in termen van ras, voornamelijk blank (91,8%). Meer dan de helft (65,5%) van de 110 deelnemers had bij de geboorte een PKU-diagnose en de meerderheid (82,7%) had “biochemisch gedefinieerde” niet-klassieke PKU.
Tabel 7: Demografische gegevens en baselinekenmerken
Proefpersonen in deel 1 (n = 47) | Gerandomiseerde en behandelde proefpersonen in deel 2 | Totaal behandelde proefpersone n (n = 157) | |||
Sepiapterine (n = 56) | Placebo (n = 54) | Totaal (n = 110) | |||
| Leeftijd (jaar) | |||||
| n | 47 | 56 | 54 | 110 | 157 |
| Gemiddelde (SD) | 18,4 (15,07) | 16,5 (11,12) | 18,4 (10,65) | 17,4 (10,88) | 17,7 (12,24) |
| Mediaan (min, max) | 15,0 (1, 61) | 13,0 (2, 47) | 15,0 (4, 54) | 14,0 (2, 54) | 14,0 (1, 61) |
| Leeftijdscategorie, n (%) | |||||
| ≥ 1 - < 2 jaar | 3 (6,4) | 0 | 0 | 0 | 3 (1,9) |
| ≥ 2 - < 6 jaar | 5 (10,6) | 7 (12,5) | 3 (5,6) | 10 (9,1) | 15 (9,6) |
| ≥ 6 - < 12 jaar | 11 (23,4) | 17 (30,4) | 12 (22,2) | 29 (26,4) | 40 (25,5) |
| ≥ 12 - < 18 jaar | 10 (21,3) | 14 (25,0) | 19 (35,2) | 33 (30,0) | 43 (27,4) |
| ≥ 18 jaar | 18 (38,3) | 18 (32,1) | 20 (37,0) | 38 (34,5) | 56 (35,7) |
SD, standaarddeviatie
Het verschil tussen de 2 behandelingsgroepen was statistisch significant (p < 0,0001) (tabel 8).
Tabel 8: Gemiddelde verandering in Phe-gehalte in het bloed van de baseline tot week 5 en week 6 in deel 2 (primaire analyseset met ≥ 30% Phe-vermindering ten opzichte van de baseline in deel 1)
Sepiapterine (n = 49) | Placebo (n = 49) | Verschil sepiapterine vs. placebo | P-waarde | |
| Baseline* | ||||
| Gemiddelde (SD) | 646,11 (253,007) | 654,04 (261,542) | ||
| Week 5 en 6** | ||||
| Gemiddelde (SD) | 236,04 (174,942) | 637,85 (259,886) | ||
Gemiddelde verandering ten opzichte van baseline (μmol/l) | -410,07 (204,442) | -16,19 (198,642) | ||
Sepiapterine (n = 49) | Placebo (n = 49) | Verschil sepiapterine vs. placebo | P-waarde | |
| Gemiddelde procentuele verandering ten opzichte van baseline (%) | -62,8% | 1,4% | ||
| Schatting LS-gemiddelde voor gemiddelde verandering ten opzichte van de baseline | ||||
| LS-gemiddelde (SE) | -415,75 (24,066) | -19,88 (24,223) | -395,87 (33,848) | < 0,0001 |
| 95%-BI | (-463,52, -367,97) | (-67,97, 28,21) | (-463,07, -328,66) | |
BI, betrouwbaarheidsinterval; LS, kleinste kwadraten; MMRM, gemengd model voor herhaalde metingen; Phe, fenylalanine; SD, standaarddeviatie; SE, standaardfout
* De baseline is het gemiddelde van de Phe-niveaus in het bloed op dag -1 en dag 1 in deel 2. ** Phe-concentraties in het bloed waren gebaseerd op gemiddelde waarden in week 5 en 6. LS-gemiddelden, standaardfouten, betrouwbaarheidsintervallen en p-waarden waren afkomstig uit een MMRM met verandering in Phe in het bloed van de baseline tot post-baselinebeoordelingen als responsvariabele en behandeling, Phe in bloed bij de baseline, Phe-stratum bij baseline, bezoek en behandeling-per-bezoekinteractie als vaste effecten.
Soortgelijke responsen werden waargenomen in de populatie met patiënten met klassieke PKU (cPKU), met een 69% vermindering in Phe in het bloed in week 6 bij proefpersonen die sepiapterine kregen (n = 6) versus een 3% toename na placebo (n = 9).
Onderzoek 2 (PKU-002) was een gerandomiseerd, dubbel-crossover, open-label, actief gecontroleerd, proof-of-concept klinisch fase 2-onderzoek naar sepiapterine bij patiënten met PKU. Het onderzoek bestond uit 6 sequentiegroepen van 4 patiënten per groep, voor in totaal 24 patiënten. Elke sequentiegroep werd gerandomiseerd naar 7-daagse behandelingen met sepiapterine 60 mg/kg/dag, sepiapterine 20 mg/kg/dag en sapropterine dihydrochloride 20 mg/kg/dag, in willekeurige volgorde, gevolgd door een 7-daagse uitwasperiode na elke behandeling. De voorlopige werkzaamheid werd beoordeeld aan de hand van de vermindering van Phe-concentraties in het bloed. De resultaten van de wekelijkse analyse van de primaire werkzaamheid toonden aan dat behandeling met sepiapterine leidde tot een daling in Phe-concentraties in het bloed ten opzichte van de baseline die statistisch significant was voor alle behandelingen (n = 24). Een groter aandeel patiënten dat met sepiapterine werd behandeld, ongeacht de dosis, had Phe-verminderingen in plasma van minimaal 10%, 20% en 30% in vergelijking met patiënten die met sapropterine 20 mg/kg/dag werden behandeld. Meer patiënten die sepiapterine 60 mg/kg/dag kregen, bereikten genormaliseerde Phe-concentraties in plasma (< 120 μmol/l) en Phe in het bloed binnen het doelbereik (≤ 360 μmol/l) in vergelijking met sapropterine 20 mg/kg/dag. Bij proefpersonen met cPKU leidde behandeling met sepiapterine (60 mg/kg/dag) tot een significante daling van de Phe-concentratie in het bloed ten opzichte van de baseline.
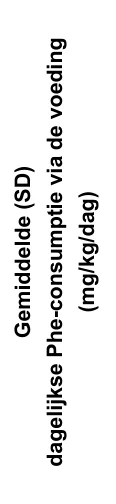
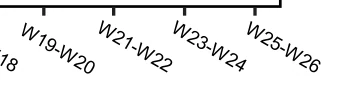
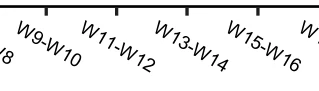
Onderzoek 3 (PTC923-MD-004-PKU) is een lopend, open-label klinisch fase 3-onderzoek in meerdere centra ter beoordeling van de veiligheid van en de voedingstolerantie voor Phe tijdens langetermijnbehandeling met sepiapterine bij patiënten met PKU. Honderdnegenenzestig (169) patiënten werden per dag behandeld met sepiapterine 7,5 mg/kg/dag bij deelnemers van 0 tot < 6 maanden oud, 15 mg/kg/dag bij deelnemers van 6 tot < 12 maanden oud, 30 mg/kg/dag bij deelnemers van 12 maanden tot < 2 jaar oud of 60 mg/kg/dag bij deelnemers ≥ 2 jaar oud. Tussentijdse gegevens duiden erop dat dagelijkse toediening van sepiapterine geassocieerd wordt met ongeveer een 2,3-voudige toename van het gemiddelde dagelijkse Phe-verbruik (27,6 mg/kg/dag bij de baseline versus 62,5 mg/kg/dag in week 26) met behoud van Phe-niveaus < 360 μmol/l. De meerderheid van de proefpersonen bereikte een afname van minimaal 15% (76,7% van de deelnemers) of 30% (67,4% van de deelnemers) in Phe in het bloed (afbeelding 1).
Afbeelding 1: Gemiddelde (SD) voedingsinname van Phe in de loop der tijd tijdens de beoordeling van Phe-voedingstolerantie (analyseset Phe-voedingstolerantie)


Parameters: Phe-consumptie via de voeding (mg/kg/dag) RDA
Phe, fenylalanine; PKU, fenylketonurie; RDA, aanbevolen dagelijkse hoeveelheid; SD, standaarddeviatie; W, week
NB: De baseline wordt gedefinieerd als de gemiddelde dagelijkse Phe-inname via de voeding (mg/kg/dag) in maand 1. De RDA is 0,8 g eiwit/kg overeenkomend met ongeveer 40 mg/kg/dag Phe. De baselinewaarde voor Phe in het bloed is het gemiddelde van de pre-beoordelingsperiode in week 1-2. 1 g eiwit komt overeen met ongeveer 50 mg Phe.
Deze gegevens duiden erop dat behandeling met sepiapterine liberalisatie mogelijk kan maken van het zeer restrictieve dieet waaraan patiënten met PKU zich moeten houden.
Onderzoek 4 (PTC923-PKU-301) was een fase 3, tweedelig, open-label, gerandomiseerd, actief gecontroleerd cross-overonderzoek naar sepiapterine versus sapropterine bij deelnemers met PKU van ≥ 2 jaar.
In deel 1 van het onderzoek ondergingen de deelnemers een 14-daagse open-labelbehandeling met sepiapterine 60 mg/kg/dag om hun responsiviteit te beoordelen, gedefinieerd als een afname van ≥ 20% in de Phe-waarden in het bloed ten opzichte van de baseline. Van de 82 deelnemers reageerden 67 (81,7%) op de behandeling, met een gemiddelde Phe-vermindering van 415,5 μmol/l (een afname van 59,1% ten opzichte van de baseline). Van hen kwamen 62 deelnemers in aanmerking voor deel 2, waar ze willekeurig werden ingedeeld in twee sequenties: sapropterine-sepiapterine (n = 30) of sepiapterine-sapropterine (n = 32), waarbij elke behandeling werd gescheiden door een wash-outperiode van 14 dagen. Het primaire eindpunt voor de werkzaamheid voor deel 2 was de gemiddelde verandering in het Phe-gehalte in het bloed vanaf de baseline tot week 3 en 4. De primaire analyse toonde een statistisch significant verschil in behandeling aan ten gunste van 60 mg/kg/dag sepiapterine ten opzichte van 20 mg/kg/dag sapropterine (p < 0,0001) bij deelnemers die in deel 1 een Phe-vermindering van ≥ 30% vertoonden. Behandeling met sepiapterine leidde tot een snelle en aanhoudende daling van de Phe-spiegels. Op dag 28 van de behandeling was de LS-gemiddelde verandering in Phe-bloedspiegels vanaf de baseline tot week 3 en 4 -437,0 μmol/l met sepiapterine en -256,6 μmol/l met sapropterine, wat neerkomt op een LS-gemiddeld behandelingsverschil van -180,4 μmol/l (p < 0,0001). Bij BH4-responsieve deelnemers daalde de gemiddelde absolute Phe-concentratie van 775,9 tot 323,7 µmol/l met sepiapterine, tegenover 854,1 tot 552 µmol/l met sapropterine dihydrochloride (LS-gemiddeld verschil: -214 µmol/l [95% BI: -274,1, -153,9]; p < 0,0001). Bij patiënten die bij aanvang van het onderzoek BH4 kregen, daalde de gemiddelde absolute Phe-concentratie van 842,6 tot 370,9 µmol/l met sepiapterine, tegenover een daling van 910,8  Phe-consumptie via de voeding 102 96 97 98 91 92 91 91 94 92 90 87 86 81
0
20
80
100
60
40
tot 629,0 µmol/l met sapropterine dihydrochloride (LS-gemiddeld verschil: -248,5 µmol/l [95% BI: -320,5, -176,5]; p < 0,0001). Sepiapterine vertoonde een statistisch aanzienlijk grotere vermindering van het primaire eindpunt versus sapropterine in de totale populatie, waardoor een groter deel van de patiënten de beoogde Phe-waarden in het bloed bereikte.
Proefpersonen met een voorgeschiedenis van allergieën of bijwerkingen op synthetisch BH4 werden van de klinische onderzoeken uitgesloten.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Sephience in één of meer subgroepen van pediatrische patiënten met HPA (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt sepiapterine snel geabsorbeerd en de piekplasmaconcentraties treden op binnen ongeveer 1 tot 3 uur en dalen snel (over het algemeen na 12 uur) tot onder de kwantificeringslimiet (0,75 ng/ml). De maximale septiapterineconcentratie in plasma (Cmax) was ongeveer 2,80 ng/ml na de dosis van 60 mg/kg/dag gedurende 7 dagen met een dieet met hoog vet- en hoog calorieëngehalte. Er werd geen opstapeling van sepiapterine waargenomen na herhaalde toediening.
Sepiapterine in plasma wordt uitgebreid gemetaboliseerd in het farmacologisch actieve metaboliet BH4. De schijnbare terminale halfwaardetijd voor BH4 is ongeveer 5 uur. Zowel BH4 Cmax als het gebied onder de concentratie-tijdcurve van tijdstip nul tot 24 uur na de dosis (AUC0-24 u) nam toe met de dosis, terwijl de toename minder dan dosisproportioneel was als de dosis sepiapterine hoger was dan 20 mg/kg. Er is geen opstapeling van BH4 na herhaalde doses sepiapterine tot 60 mg/kg gedurende 7 dagen.
Effect van voedsel
Wanneer sepiapterine in het dosisbereik van 20 tot 60 mg/kg werd toegediend met een vetarme, caloriearme maaltijd, waren de BH4-blootstellingen 1,69 tot 1,72 maal hoger voor Cmax en 1,62 tot 1,73 maal hoger voor AUC0‐24 u in vergelijking met toediening in nuchtere toestand. Wanneer sepiapterine werd toegediend met een maaltijd met hoog vet- en hoog calorieëngehalte waren de BH4-blootstellingen 2,21 tot 2,26 maal hoger voor Cmax en 2,51 tot 2,84 maal hoger voor AUC0‐24 u in vergelijking met toediening in nuchtere toestand.
Sepiapterine kan op elk tijdstip bij elke maaltijd worden ingenomen, elke dag op hetzelfde tijdstip.
Distributie
Binding van sepiapterine of BH4 aan plasma-eiwit is laag, en het merendeel van sepiapterine en BH4 in plasma is vrij om farmacologische effecten uit te oefenen. In vitro-onderzoeken tonen aan dat sepiapterine gebonden is (gemiddeld 15,4%) aan plasma-eiwit met aanwezigheid van 0,1% dithiothreitol in het concentratiebereik van 0,1 tot 10 μM. BH4 was voor 41,3% (bij 2 μM), 33,0% (bij 5 μM) en 24,1% (bij 15 μM) gebonden aan eiwit in humaan plasma in de aanwezigheid van 0,5% β-mercaptothanol.
Bij gezonde proefpersonen werd een verhoogde BH4-concentratie in het hersenvocht waargenomen na herhaalde orale toediening van sepiapterine.
Biotransformatie
Sepiapterine wordt gemetaboliseerd door SR/carbonylreductase en DHFR in een eenrichtingsproces met 2 stappen om BH4 te vormen. Van het metabolisme van BH4 wordt verondersteld dat het dezelfde route volgt als endogeen BH4 en oxideert terwijl het werkt als co-enzym voor aromatische aminozuurhydroxylasen, zoals PAH, tyrosinehydroxylase, tryptofaanhydroxylase en alkylglycerolmono-oxygenase en stikstofoxidesynthase, en sommige metabolieten, zoals 4α-hydroxy-tetrahydrobiopterine en quinonoïdedihydrobiopterine, konden worden hergebruikt voor het regenereren van BH4 gemedieerd door pterine-4α-carbinolaminedehydratase en dihydropteridinereductase.
Er werd bij mensen uitgebreid metabolisme van sepiapterine waargenomen na een enkele orale dosis 14C-sepiapterine. De belangrijkste metabole route betrof oxidatie/dehydrogenatie, reductie/oxidatie, oxidatieve deaminatie, dehydratatie, zijketensplitsing en methylering enz., alleen of in combinatie.
Eliminatie
Na orale toediening bij gezonde menselijke deelnemers werd sepiapterine uitgebreid gemetaboliseerd met de metabolieten die voornamelijk in feces werden uitgescheiden. Sepiapterine in plasma daalde na Cmax snel tot onder de kwantificeringslimiet, over het algemeen 12 uur na de dosis. Plasma BH4 nam mono-exponentieel af na Cmax. De terminale halfwaardetijd was ongeveer 5 uur.
Na een enkele orale dosis 14C-sepiapterine bij gezonde volwassen proefpersonen werd gemiddeld 6,71% gedoseerde radioactiviteit in de urine en 26,18% in de feces teruggevonden, met het gecombineerde, totale herstel van 32,9% na 240 uur. De meerderheid van deze radioactiviteit werd in de eerste 48 uur na de dosis (28,2%) teruggevonden. De totale renale klaring van radioactiviteit door 14C-sepiapterine was 1,54 l/u (25,6 ml/min). De vorming van vluchtige metabolieten uit sepiapterine in het maagdarmkanaal werd bevestigd in een in-vitro-onderzoek met menselijke darmmicrobiota.
Bijzondere populaties
Leeftijd
Patiënten met PKU van alle leeftijden werden in de klinische fase 3-onderzoeken opgenomen. Met uitzondering van allometrisch effect op de klaring en het distributievolume werd er geen verder leeftijdseffect geïdentificeerd in het populatie-PK-onderzoek.
Etniciteit en ras
Er werden bij Aziatische proefpersonen hogere blootstellingen aan BH4 waargenomen. In het Japanse etno-overbruggingsonderzoek werden 10% tot 24% hogere AUC0-laatst en 14% tot 29% hogere Cmax van BH4 waargenomen bij Japanners in vergelijking met niet-Japanse proefpersonen bij een dosisbereik van 20 tot 60 mg/kg sepiapterine.
Nierinsufficiëntie
De PK en veiligheid van sepiapterine zijn niet onderzocht bij patiënten met nierinsufficiëntie
Leverinsufficiëntie
De PK en veiligheid van sepiapterine zijn niet onderzocht bij patiënten met leverinsufficiëntie.
Geneesmiddelinteracties
In vitro-onderzoeken
In vitro-onderzoeken duiden erop dat het onwaarschijnlijk is dat sepiapterine en BH4 CYP450-gemedieerd metabolisme zullen veroorzaken.
In vitro remde sepiapterine CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 en CYP3A4 niet en induceerde het CYP1A2, CYP2B6 en CYP3A4 niet.
In vivo-onderzoeken
Bij gezonde proefpersonen waren bij gelijktijdige toediening van sepiapterine (20 mg/kg) en een enkele dosis van de borstkankerresistentie-eiwit (BCRP)-remmer curcumine (2 g) de blootstellingen van BH4 iets verhoogd. De totale geschatte geometrische gemiddelde ratio’s (GMR’s) (90%-BI) voor BH4 Cmax en het gebied onder de concentratie-tijdcurve van tijdpunt nul tot het tijdpunt van de laatste kwantificeerbare meting (AUC0-last) wanneer sepiapterine gelijktijdig werd toegediend met curcumine vergeleken met alleen sepiapterine waren respectievelijk 1,24 (1,15-1,33) en 1,20 (1,13-1,28). Deze matige toename wordt niet klinisch relevant geacht.
Gelijktijdige toediening van een enkele dosis sepiapterine aan de maximale therapeutische dosis van 60 mg/kg met het BCRP-substraat rosuvastatine (10 mg) had geen effect op de PK van rosuvastatine. De totale geschatte GMR’s (90%-BI) voor rosuvastatine Cmax en AUC0-laatst bij gelijktijdige toediening van rosuvastatine met sepiapterine vergeleken met alleen rosuvastatine waren respectievelijk 1,13 (1,00-1,28) en 1,02 (0,93‐1,13).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
Bij ratten werden na herhaalde orale toediening sepiapterine-gerelateerde renale tubulusdegeneratie/regeneratie, interstitiële ontsteking en fibrose waargenomen als gevolg van kristalafzetting in de papillaire verzameltubuli. Deze bevindingen waren gedeeltelijk omkeerbaar na een herstelperiode van 4 weken en er trad geen niertoxiciteit op bij BH4-blootstellingsniveaus van 2 keer de klinische BH4-blootstellingsniveaus bij de maximaal aanbevolen dosis voor mensen (MRHD).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Microkristallijne cellulose (E460)
Isomalt (E953)
Mannitol (E421)
Croscarmellosenatrium (E468)
Xanthaangom (E415)
Silica colloïdaal watervrij of colloïdaal siliciumdioxide (E551)
Sucralose (E955)
Magnesiumstearaat (E470)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
Na reconstitutie
Elke dosis moet direct na reconstitutie worden toegediend. De gereconstitueerde oplossing moet worden weggegooid als deze niet wordt gebruikt binnen 24 uur als deze gekoeld werd bewaard (2 °C tot 8 °C), of binnen 6 uur als deze onder 25 °C werd bewaard.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Een thermisch afgesloten, gelamineerd sachet van aluminiumfolie:
Polyetheentereftalaat, wit geëxtrudeerd polyetheen (polyester/foliebinding), aluminiumfolie (vochtbarrière) en thermisch afgesloten ionomeerhars (zelfklevend).
Elke doos bevat 30 sachets met een eenheidsdosis.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geen bijzondere vereisten voor verwijdering.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Instructies voor toediening via enterale voedingssonde
- 1) Zorg ervoor dat de enterale voedingssonde (maat 6 Fr of 8 Fr) voorafgaand aan toediening vrij is van obstructies.
- 2) Spoel de enterale voedingssonde met 10 ml water.
- 3) Dien de vereiste dosis Sephience poeder voor oraal gebruik toe binnen 30 minuten na het mengen (zie rubriek 4.2).
- 4) Spoel de enterale voedingssonde door met minimaal 5 ml (sonde van 6 Fr) of 15 ml (sonde van 8 Fr) water en dien de spoeling toe.
Dit geneesmiddel is compatibel voor gebruik met een enterale voedingssonde van siliconen en polyurethaan.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
PTC Therapeutics International Limited
Unit 1, 52-55 Sir John Rogerson’s Quay
Dublin 2, D02 NA07
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1939/001
EU/1/25/1939/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 juni 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.