


SmPC (samenvatting van de productkenmerken) - Benlysta
Benlysta 200 mg oplossing voor injectie in voorgevulde pen.
1. NAAM VAN HET GENEESMIDDEL
Benlysta 200 mg oplossing voor injectie in voorgevulde pen.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iedere voorgevulde pen van 1 ml bevat 200 mg belimumab.
Belimumab is een humaan, IgG1λ-monoklonaal antilichaam, geproduceerd door middel van recombinant-DNA-techniek in een cellijn (NS0), afkomstig van zoogdieren.
Hulpstof met bekend effect
Iedere voorgevulde pen bevat 0,1 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in voorgevulde pen (injectie).
Een heldere tot opaalachtige, kleurloze tot lichtgele oplossing met een pH van 6 en een osmolaliteit van 270 - 320 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Benlysta is geïndiceerd als toegevoegde therapie bij patiënten van 5 jaar en ouder met actieve, auto-antilichaampositieve systemische lupus erythematosus (SLE) met een hoge mate van ziekteactiviteit (bijvoorbeeld positief anti-dsDNA en laag complement), ondanks een standaardbehandeling (zie rubriek 5.1).
Benlysta is geïndiceerd in combinatie met immunosuppressieve achtergrondbehandelingen voor de behandeling van volwassen patiënten met actieve lupusnefritis (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
Behandeling met Benlysta mag alleen gestart en onder toezicht begeleid worden door een gekwalificeerde arts die ervaring heeft in de diagnosestelling en de behandeling van SLE. Er wordt aanbevolen om de eerste subcutane injectie met Benlysta toe te dienen onder supervisie van een gekwalificeerde medische beroepsbeoefenaar en in een omgeving waar directe hulp kan worden geboden in geval van overgevoeligheidsreacties. De medische beroepsbeoefenaar moet de juiste training geven in de subcutane techniek en voldoende uitleg geven over klachten en symptomen van overgevoeligheidsreacties (zie rubriek 4.4). Een patiënt kan zelf injecteren of de verzorger van de patiënt kan Benlysta toedienen nadat de medische beroepsbeoefenaar heeft vastgesteld dat dit op de juiste manier gebeurt.
Bij patiënten jonger dan 10 jaar moet de Benlysta voorgevulde pen worden toegediend door een medische beroepsbeoefenaar of een daartoe getrainde verzorger.
Dosering
SLE
De toestand van de patiënt moet voortdurend beoordeeld worden. Als er na 6 maanden behandeling geen verbetering in de controle van de aandoening is opgetreden, moet staken van de behandeling met Benlysta overwogen worden.
Volwassenen
De aanbevolen dosering is 200 mg Benlysta eenmaal per week, subcutaan toegediend. De dosering is niet gebaseerd op gewicht (zie rubriek 5.2).
Kinderen en adolescenten (in de leeftijd van 5 tot 18 jaar)
De aanbevolen subcutane dosis is gebaseerd op het lichaamsgewicht (zie rubriek 5.1 en 5.2).
| Lichaamsgewicht | Aanbevolen dosis |
| ≥ 50 kg | 200 mg eenmaal per week |
| 30 tot < 50 kg | 200 mg elke 10 dagen |
| 15 tot < 30 kg | 200 mg elke 2 weken |
Lupusnefritis
Volwassenen
Bij patiënten die starten met een therapie met Benlysta voor actieve lupusnefritis, is het aanbevolen doseringsschema eenmaal per week een dosis van 400 mg (twee injecties van 200 mg) gedurende 4 doses, dan eenmaal per week 200 mg daarna. Bij patiënten die doorgaan met therapie met Benlysta voor actieve lupusnefritis, is de aanbevolen dosering eenmaal per week 200 mg. Benlysta moet worden gebruikt in combinatie met corticosteroïden en mycofenolaat of cyclofosfamide voor inductie of met mycofenolaat of azathioprine voor onderhoud. De toestand van de patiënt moet voortdurend beoordeeld worden.
Gemiste doses
Indien een dosis wordt gemist, wordt aanbevolen om deze zo snel mogelijk toe te dienen. Daarna kunnen patiënten de toediening hervatten op de gebruikelijke dag van toediening, of met een nieuw schema starten vanaf de dag dat de gemiste dosis is toegediend.
De geplande doseerdag veranderen
Indien patiënten hun geplande doseerdag willen veranderen, kan een nieuwe dosis worden toegediend op de nieuwe gewenste dag van de week. Daarna kan de patiënt vanaf die dag doorgaan met het nieuwe schema, zelf als het doseerinterval tijdelijk korter is dan gebruikelijk.
Overgang van intraveneuze naar subcutane toediening
SLE
Indien een patiënt met SLE wordt overgezet van de intraveneuze toediening van Benlysta naar de subcutane toediening moet de eerste subcutane injectie 1 tot 4 weken na de laatste intraveneuze dosis worden toegediend (zie rubriek 5.2).
Lupusnefritis
Indien een patiënt met lupusnefritis wordt overgezet van intraveneuze toediening van Benlysta naar subcutane toediening, wordt aanbevolen om de eerste subcutane injectiedosis van 200 mg 1 tot 2 weken na de laatste intraveneuze dosis toe te dienen. Deze overgang kan plaatsvinden op enig moment nadat de patiënt de eerste 2 intraveneuze doses heeft voltooid (zie rubriek 5.2).
Speciale patiëntengroepen
Ouderen
Gegevens bij patiënten ≥ 65 jaar zijn beperkt (zie rubriek 5.1). Benlysta dient met voorzichtigheid gebruikt te worden bij ouderen. Een dosisaanpassing is niet vereist (zie rubriek 5.2).
Verminderde nierfunctie
Belimumab is bij een beperkt aantal SLE-patiënten met een verminderde nierfunctie onderzocht. Op basis van de beschikbare informatie is dosisaanpassing niet vereist bij patiënten met een licht, matig of ernstig verminderde nierfunctie. Voorzichtigheid is echter geboden bij patiënten met een ernstig verminderde nierfunctie vanwege het gebrek aan gegevens (zie rubriek 5.2).
Verminderde leverfunctie
Er zijn geen specifieke onderzoeken met Benlysta uitgevoerd bij patiënten met verminderde leverfunctie. Het is onwaarschijnlijk dat bij patiënten met een verminderde leverfunctie een dosisaanpassing vereist is (zie rubriek 5.2).
Pediatrische patiënten
SLE
De veiligheid en werkzaamheid van subcutaan toegediend Benlysta bij kinderen jonger dan 5 jaar of die minder dan 15 kg wegen zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Lupusnefritis
De veiligheid en werkzaamheid van subcutaan toegediend Benlysta bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De voorgevulde pen mag alleen worden gebruikt voor subcutane injectie. De aanbevolen injectieplaatsen zijn de buik of de dij. Indien patiënten in dezelfde regio injecteren moet hen worden geadviseerd om voor elke injectie een andere injectieplaats te gebruiken; injecties mogen niet worden gegeven op plaatsen waar de huid gevoelig, gekneusd, rood of hard is. Wanneer een 400 mg dosis wordt toegediend op dezelfde plaats, wordt aanbevolen om de 2 afzonderlijke 200 mg injecties ten minste 5 cm van elkaar toe te dienen.
Begrijpelijke instructies voor subcutane toediening van Benlysta in een voorgevulde pen worden onderaan de bijsluiter gegeven (zie Stapsgewijze instructies).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Benlysta is niet onderzocht bij de volgende patiëntengroepen en wordt niet aanbevolen bij:
- ernstige actieve lupus van het centraal zenuwstelsel
- hiv
- een voorgeschiedenis van, of een aanwezige, hepatitis B of C
- hypogammaglobulinemie (IgG <400 mg/dl) of IgA-deficiëntie (IgA <10 mg/dl)
een voorgeschiedenis van transplantatie van grote vitale organen, een hematopoëtische stamcel-
/beenmergtransplantatie of een niertransplantatie
Gelijktijdig gebruik met een op B-cellen gerichte therapie
Beschikbare gegevens ondersteunen de gelijktijdige toediening van rituximab met Benlysta bij patiënten met SLE niet (zie rubriek 5.1). Voorzichtigheid moet worden betracht wanneer Benlysta samen met een andere op B-cellen gerichte therapie wordt toegediend.
Overgevoeligheid
Toediening van subcutaan of intraveneus Benlysta kan resulteren in overgevoeligheidsreacties. Deze reacties kunnen ernstig en fataal zijn. Wanneer een ernstige reactie optreedt, moet de toediening van Benlysta onderbroken worden en moet een passende medische therapie ingesteld worden (zie rubriek 4.2). Het risico op overgevoeligheidsreacties is het grootst bij de eerste twee doses; er moet echter rekening met dit risico worden gehouden bij elke toegediende dosis. Patiënten bij wie in het verleden meerdere geneesmiddelallergieën of significante overgevoeligheidsreacties zijn opgetreden, kunnen een verhoogd risico lopen. Het opnieuw optreden van klinisch significante reacties, na een aanvankelijk passende behandeling van de symptomen, is ook waargenomen (zie rubriek 4.2 en 4.8).
De patiënten moeten ingelicht worden over de mogelijkheid van overgevoeligheidsreacties op de dag van, tot enkele dagen na, de toediening. Ze moeten geïnformeerd worden over mogelijke verschijnselen en symptomen en over de mogelijkheid van het opnieuw optreden van deze reacties. De patiënten moeten geïnstrueerd worden om onmiddellijk medische hulp te zoeken als zij een van deze symptomen ervaren. De bijsluiter moet beschikbaar zijn voor de patiënt. Niet-acute overgevoeligheidsreacties van het vertraagde type zijn ook waargenomen en omvatten symptomen zoals huiduitslag, misselijkheid, vermoeidheid, spierpijn, hoofdpijn en gezichtsoedeem.
In intraveneuze klinische onderzoeken omvatten de ernstige infuus- en overgevoeligheidsreacties anafylactische reactie, bradycardie, hypotensie, angio-oedeem en dyspneu. Zie de Samenvatting van de productkenmerken voor Benlysta poeder voor concentraat voor oplossing voor infusie (zie rubriek 4.4).
Infecties
Het werkingsmechanisme van belimumab zou bij volwassenen en kinderen met lupus het risico op het ontwikkelen van infecties, waaronder opportunistische infecties, kunnen verhogen, en de kans hierop zou bij jongere kinderen extra groot kunnen zijn. In gecontroleerde klinische onderzoeken was de incidentie van ernstige infecties gelijk bij de Benlysta- en placebogroepen; fatale infecties (zoals longontsteking en sepsis) kwamen echter vaker voor bij patiënten die Benlysta kregen ten opzichte van placebo (zie rubriek 4.8). Pneumokokkenvaccinatie moet worden overwogen voordat er met de behandeling met Benlysta wordt gestart. Benlysta mag niet worden gestart bij patiënten met actieve ernstige infecties (waaronder ernstige chronische infecties). Artsen moeten voorzichtigheid betrachten en zorgvuldig afwegen of verwacht wordt dat de voordelen opwegen tegen de risico´s wanneer zij het gebruik van Benlysta bij patiënten met een verleden van een steeds terugkerende infectie in overweging nemen. Artsen moeten patiënten instrueren contact op te nemen met hun zorgverlener wanneer ze symptomen van een infectie ontwikkelen. Patiënten bij wie zich een infectie ontwikkelt terwijl zij een behandeling met Benlysta ondergaan, moeten nauwlettend in de gaten gehouden worden en er moet een zorgvuldige afweging worden gemaakt of de immunosuppressieve behandeling, waaronder Benlysta, moet worden onderbroken tot de infectie is verdwenen. Het risico van het gebruik van Benlysta bij patiënten met actieve of latente tuberculose is onbekend.
Depressie en suïcidaliteit
Tijdens gecontroleerde klinische intraveneuze en subcutane onderzoeken zijn psychische aandoeningen (depressie, suïcidale gedachten en suïcidaal gedrag, inclusief suïcide) vaker gemeld bij patiënten die Benlysta kregen (zie rubriek 4.8). Voorafgaand aan de behandeling met Benlysta moeten artsen het risico op depressie en suïcide beoordelen, waarbij ze rekening moeten houden met de medische voorgeschiedenis en huidige psychische toestand van de patiënt, en moeten ze tijdens de behandeling de patiënten blijven monitoren. Artsen moeten patiënten (en mantelzorgers indien van toepassing) het advies geven contact op te nemen met hun zorgverlener over nieuwe of verslechterende psychische symptomen. Bij patiënten die last krijgen van dergelijke verschijnselen moet worden overwogen de behandeling te stoppen.
Ernstige bijwerkingen van de huid
Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN), die levensbedreigend of dodelijk kunnen zijn, zijn gemeld in verband met behandeling met Benlysta. Patiënten moeten worden geïnformeerd over de tekenen en symptomen van SJS en TEN en nauwlettend worden gecontroleerd op huidreacties. Als er tekenen en symptomen optreden die op deze reacties wijzen, moet onmiddellijk gestopt worden met het gebruik van Benlysta en moet een alternatieve behandeling overwogen worden. Als de patiënt bij het gebruik van Benlysta SJS of TEN ontwikkeld heeft, mag bij die patiënt nooit opnieuw gestart worden met een behandeling met Benlysta.
Progressieve multifocale leuko-encefalopathie
Progressieve multifocale leuko-encefalopathie (PML) is gemeld bij de behandeling van SLE met Benlysta. Artsen moeten in het bijzonder alert zijn op symptomen die op PML lijken te wijzen die patiënten zelf mogelijk niet opvallen (zoals cognitieve, neurologische of psychiatrische symptomen of klachten). Patiënten moeten worden gecontroleerd op elk van deze nieuwe of verergerende symptomen of klachten, en mochten dergelijke symptomen/klachten optreden, dan moeten verwijzing naar een neuroloog en passende diagnostische maatregelen met betrekking tot PML worden overwogen indien klinisch geïndiceerd. Indien er een vermoeden van PML bestaat, dan moet immunosuppressieve behandeling, waaronder Benlysta, worden opgeschort totdat PML is uitgesloten. Indien PML wordt bevestigd, moet de immunosuppressieve behandeling, waaronder Benlysta, worden gestaakt.
Immunisatie
Levende vaccins mogen niet binnen 30 dagen voorafgaand, of gelijktijdig met, Benlysta gegeven worden, aangezien de klinische veiligheid niet vastgesteld is. Er zijn geen gegevens beschikbaar over de secundaire infectietransmissie van personen die levende vaccins kregen naar patiënten die Benlysta kregen.
Vanwege zijn werkingsmechanisme zou belimumab kunnen interfereren met de respons op immunisaties. Echter, in een klein onderzoek waarin de respons op een 23-valent pneumokokkenvaccin werd geëvalueerd, was de totale immuunrespons op de verschillende serotypen bij SLE-patiënten die Benlysta kregen vergelijkbaar met die bij patiënten die de standaard immunosuppressieve behandeling kregen ten tijde van de vaccinatie. Er zijn onvoldoende gegevens om conclusies te kunnen trekken over de respons op andere vaccins.
Een beperkt aantal gegevens lijkt erop te wijzen dat Benlysta niet significant het vermogen beïnvloedt om een beschermende immuunrespons te handhaven op immunisaties die ontvangen werden voorafgaand aan de toediening van Benlysta. In een subonderzoek werd gevonden dat een kleine groep patiënten, die eerder tetanus-, pneumokokken- of griepvaccinaties hadden ontvangen, beschermende titers konden handhaven na een behandeling met Benlysta.
Maligniteiten en lymfoproliferatieve aandoeningen
Immuunmodulerende geneesmiddelen, waaronder Benlysta, kunnen het risico van een maligniteit doen toenemen. Voorzichtigheid is geboden wanneer behandeling met Benlysta overwogen wordt bij patiënten die bekend zijn met een maligniteit uit het verleden, of wanneer overwogen wordt door te gaan met een behandeling bij patiënten die een maligniteit ontwikkelen. Patiënten met een maligne neoplasma in de afgelopen 5 jaar zijn niet onderzocht, met uitzondering van patiënten met volledig weggesneden of adequaat behandelde basaalcel- of plaveiselcelcarcinomen van de huid of baarmoederhalskanker.
Polysorbaat 80-gehalte
Dit geneesmiddel bevat polysorbaat 80 (zie rubriek 2), dat allergische reacties kan veroorzaken.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen in-vivo-onderzoek naar interacties uitgevoerd. De vorming van sommige CYP450-enzymen wordt onderdrukt door toegenomen gehaltes van bepaalde cytokinen tijdens een chronische ontsteking. Het is niet bekend of belimumab een indirecte modulator van dergelijke cytokinen kan zijn. Een risico op indirecte reductie van CYP-activiteit door belimumab kan niet worden uitgesloten. Er moet bij de start of het staken van de behandeling met belimumab therapeutische controle worden overwogen bij patiënten die worden behandeld met CYP-substraten met een smalle therapeutische index, waarbij de dosering individueel wordt aangepast (bijv. warfarine).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Benlysta en gedurende ten minste 4 maanden na de laatste behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van Benlysta bij zwangere vrouwen. Behalve een te verwachten farmacologisch effect, namelijk een reductie van het aantal B-cellen, duiden de resultaten van dieronderzoek bij apen niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Benlysta mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel het potentiële risico voor de foetus rechtvaardigt.
Borstvoeding
Het is niet bekend of belimumab in de moedermelk wordt uitgescheiden of systemisch wordt geabsorbeerd na orale opname. Belimumab werd echter wel gedetecteerd in melk van vrouwelijke apen die eenmaal per twee weken 150 mg/kg lichaamsgewicht kregen toegediend.
Omdat antilichamen (IgG) van de moeder in de moedermelk worden uitgescheiden, wordt aanbevolen dat wordt besloten of borstvoeding moet worden gestaakt of dat de behandeling met Benlysta moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van belimumab op de menselijke vruchtbaarheid. Effecten op de mannelijke en de vrouwelijke vruchtbaarheid zijn in dieronderzoek niet formeel geëvalueerd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Er wordt geen nadelige invloed voorspeld op dergelijke activiteiten, de farmacologie van belimumab in ogenschouw nemend. Er wordt aanbevolen om rekening te houden met de klinische toestand van de patiënt en met het bijwerkingenprofiel van Benlysta wanneer men de capaciteiten van de patiënt beschouwt om taken te verrichten die beoordelingsvermogen en motorische of cognitieve vaardigheden vereisen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van belimumab bij patiënten met SLE is geëvalueerd in drie placebogecontroleerde intraveneuze onderzoeken vóór de registratie en één daaropvolgend regionaal placebogecontroleerd intraveneus onderzoek, één placebogecontroleerd subcutaan onderzoek en twee placebogecontroleerde intraveneuze postmarketingonderzoeken; de veiligheid bij patiënten met actieve lupusnefritis is geëvalueerd in één placebogecontroleerd intraveneus onderzoek.
De in de tabel hieronder gepresenteerde gegevens geven de blootstelling weer bij 674 patiënten met SLE uit de drie klinische onderzoeken vóór de registratie en 470 patiënten uit het daaropvolgende placebogecontroleerde onderzoek die Benlysta intraveneus kregen toegediend (10 mg/kg lichaamsgewicht gedurende een 1 uur durende periode op dagen 0, 14, 28 en dan iedere 28 dagen tot maximaal 52 weken) en 556 patiënten met SLE die werden blootgesteld aan Benlysta subcutaan (maximaal 52 weken eenmaal per week 200 mg). Bij enige patiënten met SLE strekken deze veiligheidsgegevens zich uit over een periode van meer dan 52 weken. De gegevens geven de aanvullende blootstelling weer bij 224 patiënten met actieve lupusnefritis die Benlysta intraveneus kregen (10 mg/kg lichaamsgewicht gedurende maximaal 104 weken). Gegevens uit postmarketingrapportages zijn ook bijgevoegd.
Het merendeel van de patiënten kreeg eveneens een of meer van de volgende gelijktijdige behandelingen voor SLE: corticosteroïden, immunomodulerende geneesmiddelen, antimalariamiddelen, niet-steroïde ontstekingsremmende geneesmiddelen.
Bijwerkingen werden gemeld bij 84 % van de met Benlysta behandelde patiënten en bij 87 % van de met placebo behandelde patiënten. De meest frequent gemelde bijwerking (≥ 5% van de patiënten met SLE die met Benlysta behandeld werden terwijl ze ook een standaardbehandeling kregen en bij een percentage ≥ 1% hoger dan placebo) was nasofaryngitis. Bij de met Benlysta behandelde patiënten stopte 7 % met de behandeling als gevolg van bijwerkingen en bij de met placebo behandelde patiënten 8 %.
De meest frequent gemelde bijwerkingen (> 5% van de patiënten met actieve lupusnefritis die met Benlysta behandeld werden terwijl ze ook een standaardbehandeling kregen) waren luchtweginfecties van de bovenste luchtwegen, urineweginfecties en herpes zoster. Van de met Benlysta behandelde patiënten stopte 12,9 % met de behandeling als gevolg van bijwerkingen en van de met placebo behandelde patiënten 12,9 %.
Ernstige bijwerkingen van de huid: Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN) zijn gemeld in verband met behandeling met Benlysta (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
Hieronder zijn de bijwerkingen gerangschikt volgens de MedDRA-systeem/orgaanklassen en naar frequentie. De frequenties zijn gedefinieerd als:
zeer vaak ≥ 1/10
vaak ≥ 1/100, < 1/10
soms ≥ 1/1.000, < 1/100
zelden ≥ 1/10.000, < 1/1.000
niet bekend kan met de beschikbare gegevens niet worden bepaald.
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De frequentie die wordt weergegeven is de hoogste die is gezien, bij ongeacht welke formulering.
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen1 | Zeer vaak | Bacteriële infecties, bijvoorbeeld bronchitis, urineweginfectie |
| Vaak | Virale gastro-enteritis, faryngitis, nasofaryngitis, virale luchtweginfectie van de bovenste luchtwegen | |
Bloed- en lymfestelselaandoeningen | Vaak | Leukopenie |
| Immuunsysteemaandoeningen | Vaak | Overgevoeligheidsreacties2 |
| Soms | Anafylactische reactie | |
| Zelden | Niet-acute overgevoeligheidsreacties van het vertraagde type | |
| Psychische stoornissen | Vaak | Depressie |
| Soms | Suïcidaal gedrag, suïcidale gedachten | |
| Zenuwstelselaandoeningen | Vaak | Migraine |
| Maagdarmstelselaandoeningen | Vaak | Diarree, misselijkheid |
Huid- en onderhuidaandoeningen | Vaak | Injectieplaatsreacties3, urticaria, rash |
| Soms | Angio-oedeem | |
| Niet bekend | Stevens-Johnson-syndroom, toxische epidermale necrolyse | |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Pijn in extremiteit |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Infuus- of injectiegerelateerde systemische reacties2, koorts |
1 Zie ‘Beschrijving van geselecteerde bijwerkingen’ en rubriek 4.4 ‘Infecties’ voor verder informatie. 2 ‘Overgevoeligheidsreacties’ is een verzamelnaam voor een groep begrippen, waaronder anafylaxie, die zich kunnen openbaren met een scala aan symptomen zoals hypotensie, angio-oedeem, urticaria of andere vormen van rash, pruritus en dyspneu. ‘Infuus- of injectiegerelateerde systemische reacties’ is een verzamelnaam voor een groep begrippen die zich kunnen openbaren met een scala aan symptomen zoals bradycardie, myalgie, hoofdpijn, rash, urticaria, koorts, hypotensie, hypertensie, duizeligheid en artralgie. Omdat er een overlapping is wat betreft klachten en symptomen is het niet mogelijk om in alle gevallen onderscheid te maken tussen overgevoeligheidsreacties en infuus- of injectiegerelateerde systemische reacties.
3 Dit is alleen van toepassing bij de subcutane formulering.
Beschrijving van geselecteerde bijwerkingen
Gegevens die hieronder worden gepresenteerd zijn gegroepeerd uit de drie intraveneuze klinische onderzoeken vóór de registratie (alleen de 10 mg/kg lichaamsgewicht intraveneuze dosering) en het subcutane klinische onderzoek. Bij de ‘Infecties’ en ‘Psychische stoornissen’ zijn ook gegevens opgenomen uit een postmarketingonderzoek.
Infuus- of injectiegerelateerde systemische reacties en overgevoeligheid: infuus- of injectie-gerelateerde systemische reacties en overgevoeligheidsreacties werden over het algemeen waargenomen op de dag van toediening, maar acute overgevoeligheidsreacties kunnen ook plaatsvinden enkele dagen na de toediening. Patiënten bij wie in het verleden meerdere geneesmiddelallergieën of significante overgevoeligheidsreacties zijn opgetreden, kunnen een verhoogd risico lopen.
De incidentie van infuusreacties en overgevoeligheidsreacties na intraveneuze toediening die optreedt binnen 3 dagen na toediening van een infusie was 12 % bij de groep die Benlysta kreeg en 10% in de placebogroep. Hierbij moesten respectievelijk 1,2 % en 0,3 % van de patiënten definitief met de behandeling stoppen.
De incidentie van systemische en overgevoeligheidsreacties na injectie die binnen 3 dagen na subcutane toediening optraden was 7 % in de groep die Benlysta kreeg en 9 % in de groep die placebo kreeg. Klinisch significante overgevoeligheidsreacties die in verband werden gebracht met subcutaan toegediende Benlysta en waarvoor permanent staken van de behandeling noodzakelijk was, werd gemeld bij 0, 2% van de patiënten die Benlysta kreeg en bij geen patiënten die placebo kregen.
Infecties: de totale infectie-incidentie bij intraveneuze en subcutane pre-registratie SLE-studies was 63 % in de beide groepen die Benlysta of placebo kregen. Infecties die bij ten minste 3% van de Benlysta-patiënten en ten minste 1 % vaker dan bij de placebopatiënten optraden, waren virale luchtweginfecties van de bovenste luchtwegen, bronchitis en bacteriële urineweginfecties. Ernstige infecties traden op bij 5 % van de patiënten in beide groepen die Benlysta of placebo kregen; ernstige opportunistische infecties bij respectievelijk 0,4 % en 0 % hiervan. Bij 0,7 % van de Benlysta-patiënten en bij 1,5 % van de placebopatiënten leidden infecties tot stopzetting van de behandeling. Sommige infecties waren ernstig of fataal.
Voor informatie over waargenomen infecties bij pediatrische patiënten met SLE, zie ‘Pediatrische patiënten’ hieronder.
In het lupusnefritis-onderzoek kregen patiënten een standaardbehandeling als achtergrondbehandeling (zie rubriek 5.1) en was de totale infectie-incidentie 82 % bij patiënten die Benlysta kregen in vergelijking met 76 % bij patiënten die placebo kregen. Ernstige infecties traden op bij 13,8 % van de patiënten die Benlysta kregen en bij 17,0 % van de patiënten die placebo kregen. Fatale infecties traden op bij 0,9 % (2/224) van de patiënten die Benlysta kregen en bij 0,9 % (2/224) van de patiënten die placebo kregen.
In een gerandomiseerd, dubbelblind, 52 weken durend postmarketing SLE-veiligheidsonderzoek (BEL115467) waarin mortaliteit en specifieke bijwerkingen bij volwassenen werden beoordeeld, traden ernstige infecties op bij 3,7 % van de patiënten die Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen en bij 4,1 % van de patiënten die placebo kregen. Fatale infecties (zoals longontsteking en sepsis) traden echter op bij 0,4 5% (9/2002) van de patiënten die Benlysta kregen versus 0,15 % (3/2001) van de patiënten die placebo kregen, terwijl de incidentie van mortaliteit door alle oorzaken respectievelijk 0,50 % (10/2002) was versus 0,40 % (8/2001). De meeste fatale infecties werden gedurende de eerste 20 weken van de behandeling met Benlysta gezien.
Psychische stoornissen: in de intraveneuze klinische SLE-onderzoeken vóór de registratie werden ernstige psychische voorvallen gemeld bij 1,2 % (8/674) van de patiënten die Benlysta 10 mg/kg lichaamsgewicht kregen en bij 0,4 % (3/675) van de patiënten die placebo kregen. Ernstige depressie werd gemeld bij 0,6 % (4/674) van de patiënten die Benlysta 10 mg/kg lichaamsgewicht kregen en bij 0,3 % (2/675) van de patiënten die placebo kregen. Er waren twee gevallen van suïcide in de groep patiënten die met Benlysta werd behandeld (onder wie een patiënt die Benlysta 1 mg/kg lichaamsgewicht kreeg).
In een postmarketing SLE-onderzoek werden ernstige psychische voorvallen gemeld bij 1,0 % (20/2002) van de patiënten die Benlysta kregen en bij 0,3 % (6/2001) van de patiënten die placebo kregen. Ernstige depressie werd gemeld bij 0,3 % (7/2002) van de patiënten die Benlysta kregen en bij < 0, 1% (1/2001) van de patiënten die placebo kregen. De totale incidentie van ernstige suïcidale gedachten of suïcidaal gedrag of automutilatie zonder suïcidale intentie was 0,7 % (15/2002) bij patiënten die Benlysta kregen en 0,2 % (5/2001) in de placebogroep. In geen van de groepen werd suïcide gemeld.
In de bovenstaande intraveneuze SLE-onderzoeken werden patiënten met een voorgeschiedenis van psychische stoornissen niet uitgesloten.
In het subcutane klinische SLE-onderzoek, waarin patiënten met een voorgeschiedenis van psychische stoornissen werden uitgesloten, werden ernstige psychische voorvallen gemeld bij 0,2 % (1/556) van de patiënten die Benlysta kregen en bij geen van de patiënten die placebo kregen. In geen van de groepen werden voorvallen vanwege ernstige depressie of gevallen van suïcide gemeld.
Leukopenie: de incidentie van als bijwerking gemelde leukopenie bij patiënten met SLE was 3 % in de Benlystagroep en 2 % in de placebogroep.
Injectieplaatsreacties: in de subcutane SLE-studie was de frequentie van injectieplaatsreacties respectievelijk 6,1 % (34/556) en 2,5 % (7/280) voor patiënten die Benlysta of placebo kregen. Deze injectieplaatsreacties (het vaakste pijn, erytheem, hematoom, pruritus en induratie) waren licht tot matig van ernst. Voor de meeste reacties was het niet nodig het gebruik van het geneesmiddel te staken.
Pediatrische patiënten
Het bijwerkingenprofiel bij pediatrische patiënten is gebaseerd op één subcutaan onderzoek en één intraveneus onderzoek.
In een 52 weken durend open-labelonderzoek waarbij 25 pediatrische patiënten (van 10 tot 17 jaar oud) met SLE subcutaan Benlysta kregen toegediend met een blootstelling die vergelijkbaar was met die bij volwassenen (200 mg met een vast doseringsinterval op basis van lichaamsgewicht, tegen een achtergrond van gelijktijdige behandelingen), was het veiligheidsprofiel bij pediatrische patiënten die subcutaan Benlysta toegediend kregen, vergelijkbaar met het bekende veiligheidsprofiel van belimumab.
In een 52 weken durend placebogecontroleerd onderzoek waarbij 53 patiënten (van 6 tot 17 jaar oud) met SLE Benlysta kregen toegediend (10 mg/kg lichaamsgewicht intraveneus op dag 0, 14 en 28 en vervolgens elke 28 dagen, tegen een achtergrond van gelijktijdige behandelingen), werden geen nieuwe veiligheidssignalen gezien bij pediatrische patiënten van 12 jaar en ouder (n = 43). De veiligheidsgegevens bij kinderen jonger dan 12 jaar (n = 10) zijn beperkt.
Infecties
Groep met 5- tot 11-jarigen: infecties werden gemeld bij 8/10 patiënten die intraveneus Benlysta toegediend kregen en 3/3 patiënten die placebo ontvingen, en ernstige infecties werden gemeld bij 1/10 patiënten die intraveneus Benlysta toegediend kregen en 2/3 patiënten die placebo kregen (zie rubriek 4.4).
Groep met 12- tot 17-jarigen: infecties werden gemeld bij 22/43 patiënten die intraveneus Benlysta toegediend kregen en 25/37 patiënten die placebo kregen, en ernstige infecties werden gemeld bij 3/43 patiënten die intraveneus Benlysta toegediend kregen en 3/37 patiënten die placebo kregen. In de open-label extensiefase was er één fatale infectie bij een patiënt die Benlysta intraveneus toegediend kreeg.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte klinische ervaring wat betreft overdosering met Benlysta. Bijwerkingen die zijn gemeld in verband met gevallen van overdosering zijn consistent met de bijwerkingen die voor belimumab worden verwacht.
Twee doses tot aan 20 mg/kg lichaamsgewicht, per intraveneus infuus toegediend met een tussenpoos van 21 dagen, zijn aan mensen toegediend. Bij deze doses was er geen toename in de incidentie of in de ernst van de bijwerkingen in vergelijking met doses van 1, 4, of 10 mg/kg lichaamsgewicht.
Wanneer er onbedoeld een overdosering heeft plaatsgevonden, moeten de patiënten nauwgezet geobserveerd worden en moet, indien nodig, ondersteunende behandeling worden toegepast.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, monoklonale antilichamen, ATC-code: L04AG04
Werkingsmechanisme
Belimumab is een humaan IgG1λ-monoklonaal antilichaam, specifiek voor het oplosbare humane B-lymfocytstimulerende eiwit (BLyS, ook wel BAFF en TNFSF13B genoemd). Belimumab blokkeert de binding van oplosbaar BLyS, een B-celoverlevingsfactor, aan de receptoren hiervan op B-cellen. Belimumab bindt niet direct aan B-cellen, maar door de binding van BLyS remt belimumab de overleving van B-cellen, waaronder autoreactieve B-cellen, en vermindert hierbij de differentiatie van B-cellen tot plasmacellen die immuunglobuline produceren.
De BLyS-niveaus zijn verhoogd bij patiënten met SLE en andere auto-immuunaandoeningen. Er is een verband tussen de BLyS-niveaus in plasma en de ziekteactiviteit van SLE. De relatieve bijdrage van BLyS-niveaus aan de pathofysiologie van SLE wordt niet volledig begrepen.
Farmacodynamische effecten
Mediane IgG-niveaus in week 52 waren verlaagd met 11% bij patiënten met SLE op Benlysta vergeleken met een toename van 0,7 % bij patiënten op placebo.
Bij patiënten met anti-dsDNA-antilichamen bij baseline waren de mediane anti-dsDNA-antilichamen in week 52 afgenomen met 56 % bij patiënten die met Benlysta waren behandeld vergeleken met 41 % bij de met placebo behandelde patiënten. Bij patiënten met anti-dsDNA-antilichamen bij de baseline was na 52 weken 18 % van de met Benlysta behandelde patiënten gedraaid naar anti-dsDNA-negatief vergeleken met 15 % van de met placebo behandelde patiënten.
Bij patiënten met SLE met lage complementniveaus werd na 52 weken een normalisering van C3 en C4 waargenomen bij respectievelijk 42 % en 53 % van de Benlysta-patiënten en bij 21 % en 20 % van de placebopatiënten.
Benlysta reduceerde significant de circulerende, transitionele, naïeve en SLE-B-cellen, evenals plasmacellen in week 52. Afnames in de naïeve en transitionele B-cellen, evenals in de SLE-B-celsubset zijn al in week 8 waargenomen. Geheugencellen namen initieel toe en namen daarna langzaam af richting baselineniveau na 52 weken.
De B-cel- en IgG-respons op langetermijnbehandeling met intraveneus toegediend Benlysta werd in een niet-gecontroleerde SLE-extensiestudie gevolgd. Na 7,5 jaar behandelen (waarbij inbegrepen de 72 weken durende oorspronkelijke studie), werd een aanzienlijke en aanhoudende afname waargenomen in diverse B-celsubsets, resulterend in een 87 % mediane afname van naïeve B-cellen, 67 % in geheugen-B-cellen, 99 % in geactiveerde B-cellen, en een 92 % mediane afname in plasmacellen na meer dan 7 jaar behandelen. Na ongeveer 7 jaar werd een 28 % mediane afname van IgG-niveaus waargenomen; bij 1,6% van de proefpersonen namen de IgG-niveaus af tot onder 400 mg/dl. Gedurende de looptijd van de studie bleef de gerapporteerde incidentie van bijwerkingen over het geheel genomen stabiel of nam af.
Na behandeling met Benlysta (10 mg/kg lichaamsgewicht intraveneus) of placebo was er bij patiënten met actieve lupusnefritis sprake van een toename van de IgG-niveaus in serum, die gepaard ging met afgenomen proteïnurie. Zoals verwacht met het bekende werkingsmechanisme van belimumab werden in vergelijking met placebo kleinere toenamen in de IgG-niveaus in serum gezien in de Benlystagroep. In week 104 was de mediane procentuele toename ten opzichte van baseline in IgG 17 % voor Benlysta en 37 % voor placebo. Waargenomen afnamen van auto-antilichamen, toenamen in complement en afnamen in circulerende totale B-cellen en B-celsubsets kwamen overeen met die in de SLE-studies.
Bij één intraveneus onderzoek bij pediatrische patiënten met SLE (van 6 tot 17 jaar oud) en één subcutaan onderzoek bij pediatrische patiënten met SLE (van 10 tot 17 jaar oud) was de farmacodynamische respons in lijn met de bij volwassenen verzamelde gegevens.
Immunogeniciteit
In het subcutane onderzoek waarin serummonsters van meer dan 550 volwassen patiënten met SLE werden getest, werden geen anti-belimumab-antilichamen gedetecteerd tijdens of na de behandeling met 200 mg subcutaan toegediend belimumab. In het lupusnefritis-onderzoek waarin 224 volwassen patiënten Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen toegediend, werden geen anti-belimumab-antilichamen gedetecteerd.
Bij één intraveneus onderzoek bij 6- tot 17-jarige pediatrische patiënten (n = 53) met SLE en één subcutaan onderzoek bij 10- tot 17-jarige pediatrische patiënten (n = 25) met SLE werden door geen van de patiënten antilichamen tegen belimumab gevormd.
Klinische werkzaamheid en veiligheid
SLE
Subcutane injectie
De werkzaamheid van subcutaan toegediend Benlysta werd geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd 52 weken durend fase III onderzoek (HSG1006-C1115; BEL112341) bij 836 volwassen patiënten met een klinische diagnose van SLE volgens de classificatiecriteria van de ACR (American College of Rheumatology). De patiënten die in aanmerking kwamen hadden actieve SLE, gedefinieerd als een SELENA-SLEDAI-score ≥ 8 en positieve testresultaten op antinucleaire (ANA- of anti-dsDNA-) antilichamen (ANA-titer > 1:80 en/of een positieve anti-dsDNA [> 30 eenheden/ml]) bij de screening. De patiënten ontvingen een stabiele SLE-behandeling (standaardbehandeling) bestaande uit een van de volgende middelen (als monotherapie of als combinatie): corticosteroïden, antimalariamiddelen, NSAID’s of andere immunosuppressiva. Patiënten werden uitgesloten van deelname aan het onderzoek als ze ernstige actieve lupus van het centraal zenuwstelsel (CZS-lupus) of ernstige actieve lupusnefritis hadden.
Dit onderzoek werd uitgevoerd in de Verenigde Staten, Zuid-Amerika, Europa en Azië. De mediane leeftijd van de patiënten was 37 jaar (variatie: 18 tot 77 jaar oud), en het merendeel (94 %) was vrouw. Tot de standaardbehandeling behoorden corticosteroïden (86 %; > 7,5 mg/dag prednison equivalent 60 %), immunosuppressiva (46 %), en middelen tegen malaria (69 %). De patiënten werden gerandomiseerd in een 2:1 ratio om eenmaal per week gedurende 52 weken subcutaan 200 mg belimumab of placebo te krijgen.
Bij de start van het onderzoek had 62, 2% van de patiënten een hoge ziekteactiviteit (SELENA-SLEDAI-score ≥ 10), bij 88 % van de patiënten was sprake van mucocutane, bij 78 % van skeletspier-, bij 8 % van hematologische, bij 12 % van renale en bij 8 % van bloedvatbetrokkenheid.
Het primaire werkzaamheidseindpunt was een samengesteld eindpunt (SLE Responder Index [SRI]), waarbij respons gedefinieerd werd als het bereiken na 52 weken van elk van de volgende criteria, vergeleken met de start van het onderzoek:
- ≥ 4 punten afname van de SELENA-SLEDAI-score, en
geen nieuwe British Isles Lupus Assessment Group (BILAG) A-orgaandomeinscore of 2 nieuwe
BILAG B-orgaandomeinscores, en
geen verslechtering (< 0,30 toename in punten) van de algehele beoordeling door de arts
(Physician’s Global Assessment score [PGA])
Bij de SLE Responder Index wordt de verbetering in ziekteactiviteit van SLE gemeten, zonder verslechtering in enig orgaansysteem of in de algehele toestand van de patiënt.
Tabel 1. Responspercentage na 52 weken
| Respons1 | Placebo2 (n = 279) | Benlysta2 200 mg per week (n = 554) |
SLE responder index Waargenomen verschil versus placebo Oddsratio (95%-BI) versus placebo | 48,4% | 61,4% (p = 0,0006) 12,98% 1,68 (1,25; 2,25) |
| Onderdelen van de SLE responder index | ||
| Percentage patiënten met een afname van SELENA-SLEDAI ≥4 | 49,1% | 62,3% (p=0,0005) |
| Percentage patiënten met geen verslechtering van de BILAG-index | 74,2% | 80,9% (p = 0,0305) |
| Percentage patiënten met geen verslechtering van de PGA | 72,8% | 81,2% (p = 0,0061) |
1 Analyses sloten iedere patiënt uit die een baselinebeoordeling miste voor een van de onderdelen (1 voor placebo; 2 voor Benlysta).
2 Alle patiënten kregen standaardbehandeling.
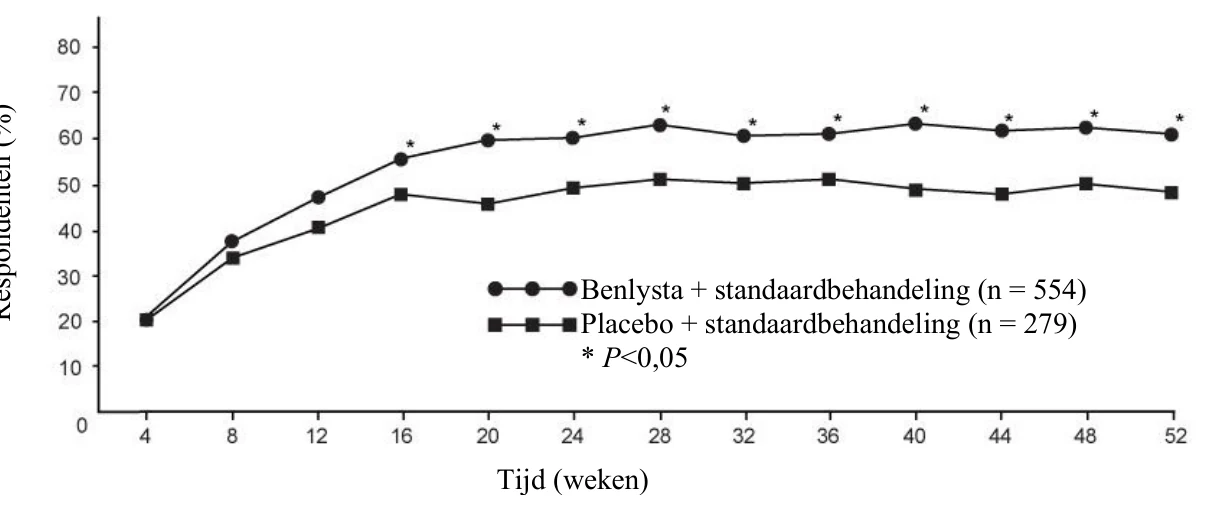
De verschillen tussen de behandelgroepen waren duidelijk in week 16 en bleven duidelijk tot en met week 52 (figuur 1).
Figuur 1. Percentage SRI-respondenten per visite
Een opvlamming van SLE was gedefinieerd volgens de gemodificeerde SELENA SLEDAI SLE Flare Index. Het risico op een eerste opvlamming werd met 22% teruggebracht tijdens de 52 observatieweken in de groep die Benlysta kreeg vergeleken met de groep die placebo kreeg (hazard ratio=0,78; p=0,0061). De mediane tijd tot de eerste opvlamming bij patiënten die een opvlamming ondergingen was vertraagd bij patiënten die Benlysta ontvingen vergeleken met de placebogroep (190 versus 141 dagen). Ernstige opvlammingen werden waargenomen bij 10,6% van de patiënten in de groep die Benlysta kreeg vergeleken met 18,2% van de patiënten in de groep die placebo kreeg gedurende de 52 weken waarin de patiënten gevolgd werden (waargenomen behandelingsverschil = -7,6%). Het risico op ernstige opvlammingen was met 49% verminderd in de 52 observatieweken in de groep die Benlysta kreeg vergeleken met de groep die placebo kreeg (hazard ratio=0,51; p=0,0004). De mediane tijd tot de eerste ernstige opvlamming bij patiënten die ernstige opvlammingen hadden was vertraagd bij patiënten die Benlysta kregen vergeleken met patiënten die placebo kregen (171 dagen versus 118 dagen).
Het percentage patiënten dat bij de start van het onderzoek meer dan 7,5 mg/dag prednison (of een equivalent hiervan) ontving en bij wie de gemiddelde corticosteroïdendosis met minstens 25% verminderd werd tot een dosis equivalent aan ≤ 7,5 mg/dag prednison tijdens de weken 40 tot 52, was 18,2% in de Benlystagroep en 11,9% in de placebogroep (p=0,0732).
In de Benlystagroep werd een verbetering aangetoond van de vermoeidheid, gemeten met de FACIT-Fatigue-schaal, vergeleken met placebo. De gecorrigeerde gemiddelde verandering van de score na 52 weken vergeleken met de uitgangswaarde is bij Benlysta significant groter dan bij placebo (4,4 versus 2,7, p = 0,0130).
Bij subgroepanalyse van het primaire eindpunt werd aangetoond dat het grootste voordeel waargenomen werd bij patiënten met een hogere ziekteactiviteit bij de start van het onderzoek inclusief patiënten met SELENA-SLEDAI-scores ≥ 10 of patiënten die steroïden nodig hadden om hun ziekte onder controle te houden en patiënten met lage complementniveaus.
In een additionele, eerder geïdentificeerde serologisch actieve groep lieten die patiënten met een laag complement en een positieve anti-dsDNA bij de start van het onderzoek, ook een grotere relatieve respons zien; zie tabel 2 voor resultaten van dit voorbeeld van een groep met een hogere ziekte-activiteit.
Res
pondent
en (%
)
Tabel 2. Patiënten met een laag complement en een positieve anti-dsDNA bij de start van het onderzoek
| Subgroep | Anti-dsDNA-positief EN laag complement | |
| Placebo | Benlysta 200 mg per week | |
SRI-respons na 52 weken1 (%) Waargenomen behandelingsverschil versus placebo (%) | (n=108) 47,2 | (n=246) 64,6 (p = 0,0014) 17,41 |
Ernstige opvlammingen gedurende 52 weken Patiënten met een ernstige opvlamming (%) Waargenomen behandelingsverschil versus placebo (%) Tijd tot een ernstige opvlamming [hazardratio (95%-BI)] | (n=108) 31,5 | (n=248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Prednisonreductie ≥ 25% vanaf start van het onderzoek naar ≤ 7,5 mg/dag tijdens de weken 24 tot en met 522 (%) Waargenomen behandelingsverschil versus placebo (%) | (n = 70) 11,4 | (n = 164) 20,7 (p = 0,0844) 9,3 |
Verbetering FACIT-vermoeidheidsscore in 52 weken vanaf de start van het onderzoek (gemiddeld) Waargenomen behandelingsverschil versus placebo (mediaan verschil) | (n=108) 2,4 | (n=248) 4,6 (p = 0,0324) 2,1 |
1 Analyse van SRI-respons na 52 weken sloot iedere patiënt uit die een baselinebeoordeling miste (2 voor Benlysta).
2 Bij patiënten met aan de start van het onderzoek een prednisondosis >7,5 mg/dag.
De werkzaamheid en veiligheid van Benlysta in combinatie met een enkele cyclus rituximab zijn onderzocht in een fase III, gerandomiseerd, dubbelblind, placebogecontroleerd 104 weken onderzoek bij 292 patiënten (BLISS-BELIEVE). Het primaire eindpunt was de proportie patiënten met een staat van ziektecontrole gedefinieerd als een SLEDAI-2K score ≤ 2, bereikt zonder immunosuppressiva en met corticosteroïden op een prednison-equivalente dosis van ≤ 5 mg/dag in week 52. Dit werd bereikt bij 19,4 % (n = 28/144) van de patiënten behandeld met Benlysta in combinatie met rituximab en bij 16,7 % (n = 12/72) van de patiënten behandeld met Benlysta in combinatie met placebo (oddsratio 1,27; 95 % BI: 0,60, 2,71; p = 0,5342). Een hogere frequentie bijwerkingen (91,7 % versus 87,5 %), ernstige bijwerkingen (22,2 % versus 13,9 %) en ernstige infecties (9,0 % versus 2,8 %) werd waargenomen bij patiënten behandeld met Benlysta in combinatie met rituximab vergeleken met Benlysta in combinatie met placebo.
Lupusnefritis
Subcutane injectie
De werkzaamheid en veiligheid van Benlysta 200 mg subcutaan toegediend aan patiënten met actieve lupusnefritis is gebaseerd op gegevens van de intraveneuze toediening van Benlysta 10 mg/kg lichaamsgewicht en farmacokinetische modellering en simulatie (zie rubriek 5.2).
In het hierboven beschreven subcutane SLE-onderzoek werden patiënten met ernstige actieve lupusnefritis uitgesloten van deelname; bij 12% van de patiënten was er echter wel renale betrokkenheid op baseline (op basis van SELENA-SLEDAI-beoordeling). Het volgende onderzoek is uitgevoerd naar actieve lupusnefritis.
Intraveneuze infusie
De werkzaamheid en veiligheid van Benlysta 10 mg/kg lichaamsgewicht intraveneus, toegediend gedurende een periode van 1 uur op dag 0, 14, 28 en vervolgens elke 28 dagen, werden geëvalueerd in een gerandomiseerd (1:1), dubbelblind, placebogecontroleerd, fase III-onderzoek van 104 weken (BEL114054) bij 448 patiënten met actieve lupusnefritis. De patiënten hadden een klinische diagnose van SLE volgens de classificatiecriteria van de ACR, biopsiebewezen lupusnefritis klasse III, IV en/of V en hadden actieve nierziekte bij de screening die standaardbehandeling vereiste. De standaardbehandeling omvatte corticosteroïden, 0 tot 3 intraveneuze toedieningen methylprednisolon (500 tot 1000 mg per toediening), gevolgd door orale prednison 0,5 tot 1 mg/kg/dag met een totale dagdosis ≤ 60 mg/dag en verlaagd tot ≤ 10 mg/dag in Week 24, met:
- mycofenolaatmofetil 1 tot 3 g/dag oraal of mycofenolaat natrium 720 tot 2160 mg/dag voor inductie en onderhoud of
- cyclofosfamide 500 mg intraveneus iedere 2 weken gedurende 6 infusies als inductie gevolgd door azathioprine oraal met een beoogde dosis van 2 mg/kg/dag voor onderhoud.
Dit onderzoek werd uitgevoerd in Azië, Noord-Amerika, Zuid-Amerika en Europa. De mediane leeftijd van de patiënten was 31 jaar (variatie: 18 tot 77 jaar); het merendeel (88%) was vrouw.
Het primaire werkzaamheidseindpunt was ‘Primary Efficacy Renal Response’ (PERR) in week 104, gedefinieerd als een respons in week 100 bevestigd door een herhaalde meting in week 104 van de volgende parameters: urineproteïne:creatinine-ratio (uPCR) ≤ 700 mg/g (79,5 mg/mmol) en geschatte glomerulaire filtratiesnelheid (eGFR) ≥ 60 ml/min/1,73m2 of geen afname in eGFR van > 20% ten opzichte van de waarde vóór de opvlamming.
De belangrijkste secundaire eindpunten waren onder meer:
- ‘Complete Renal Response’ (CRR) gedefinieerd als een respons in week 100 bevestigd door een herhaalde meting in week 104 van de volgende parameters: uPCR < 500 mg/g (56,8 mg/mmol) en eGFR ≥ 90 ml/min/1,73m2 of geen afname in eGFR van > 10% ten opzichte van de waarde vóór de opvlamming.
- PERR in week 52.
- Tijd tot niergerelateerd voorval of overlijden (een niergerelateerd voorval wordt gedefinieerd als eerste optreden van nierziekte in het eindstadium, verdubbeling van creatinine in serum, achteruitgang van de nieren [gedefinieerd als toegenomen proteïnurie en/of afgenomen nierfunctie] of het krijgen van niet toegestane, nierziekte-gerelateerde therapie).
Voor PERR- en CRR-eindpunten moest de behandeling met steroïden verlaagd zijn tot ≤ 10 mg/dag vanaf week 24 om als respondent beschouwd te worden. Voor deze eindpunten werden patiënten die de behandeling voortijdig staakten, die niet toegestane medicatie kregen of die voortijdig stopten met het onderzoek beschouwd als non-respondenten.
Het aandeel patiënten dat een PERR bereikte in week 104 was significant hoger bij patiënten die Benlysta kregen in vergelijking met placebo. De belangrijkste secundaire eindpunten toonden ook een significante verbetering met Benlysta in vergelijking met placebo (tabel 3).
Tabel 3. Werkzaamheidsresultaten bij volwassen patiënten met lupusnefritis
| Werkzaamheidseindpunt | Placebo (n=223) | Benlysta 10 mg/kg (n=223) | Waargenomen verschil versus placebo | Odds-/ hazardratio versus placebo (95%-BI) | P-waarde |
PERR in week 1041 Respondenten | 32,3% | 43,0% | 10,8% | OR 1,55 (1,04, 2,32) | 0,0311 |
| Onderdelen van PERR | |||||
Urine proteïne:creatinine-ratio ≤ 700 mg/g (79,5 mg/mmol) | 33,6% | 44,4% | 10,8% | OR 1,54 (1,04, 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73 m2 of geen afname in eGFR van > 20% ten opzichte van de waarde vóór de opvlamming | 50,2% | 57,4% | 7,2% | OR 1,32 (0,90, 1,94) | 0,1599 |
| Geen behandelfalen³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
CRR in week 1041 Respondenten | 19,7% | 30,0% | 10,3% | OR 1,74 (1,11, 2,74) | 0,0167 |
| Onderdelen van CRR | |||||
Urine proteïne:creatinine-ratio < 500 mg/g (56,8 mg/mmol) | 28,7% | 39,5% | 10,8% | OR 1,58 (1,05, 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73 m2 of geen afname in eGFR van > 10% ten opzichte van de waarde vóór de opvlamming | 39,9% | 46,6% | 6,7% | OR 1,33 (0,90, 1,96) | 0,1539 |
| Geen behandelfalen³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
PERR in week 521 Respondenten | 35,4% | 46,6% | 11,2% | OR 1,59 (1,06, 2,38) | 0,0245 |
Tijd tot niergerelateerd voorval of overlijden1 Percentage patiënten met een voorval2 Tijd tot voorval [hazardratio (95%-BI)] | 28,3% | 15,7% | - - | HR 0,51 (0,34, 0,77) | 0,0014 |
1 PERR in week 104 was de primaire werkzaamheidsanalyse; CRR in week 104, PERR in week 52 en tijd tot niergerelateerd voorval of overlijden waren opgenomen in de vooraf gespecificeerde testhiërarchie. 2 Wanneer sterfgevallen in de analyse buiten beschouwing worden gelaten (1 voor Benlysta; 2 voor placebo), was het percentage patiënten met een niergerelateerd voorval 15,2% voor Benlysta vergeleken met 27,4% voor placebo (HR = 0,51; 95%-BI: 0,34, 0,78). ³Behandelfalen: patiënten die door het protocol niet toegestane medicatie gebruikten. | |||||
Een numeriek groter percentage van patiënten die Benlysta kregen bereikte PERR vanaf week 24 in vergelijking met placebo, en dit behandelverschil hield aan tot week 104. Vanaf week 12 bereikte een numeriek groter percentage van patiënten die Benlysta kregen CRR in vergelijking met placebo en dit numerieke verschil hield aan tot week 104 (figuur 2).
Figuur 2. Responspercentages bij volwassenen met lupusnefritis per bezoek
‘Primary Efficacy Renal Response’ (PERR) 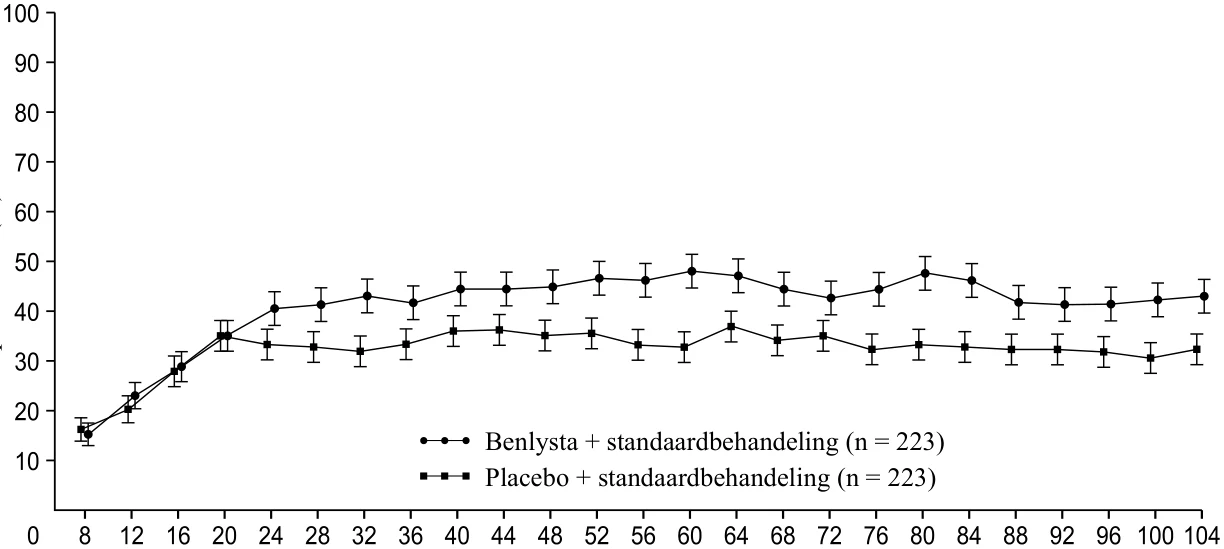
‘Complete Renal Response’ (CRR) 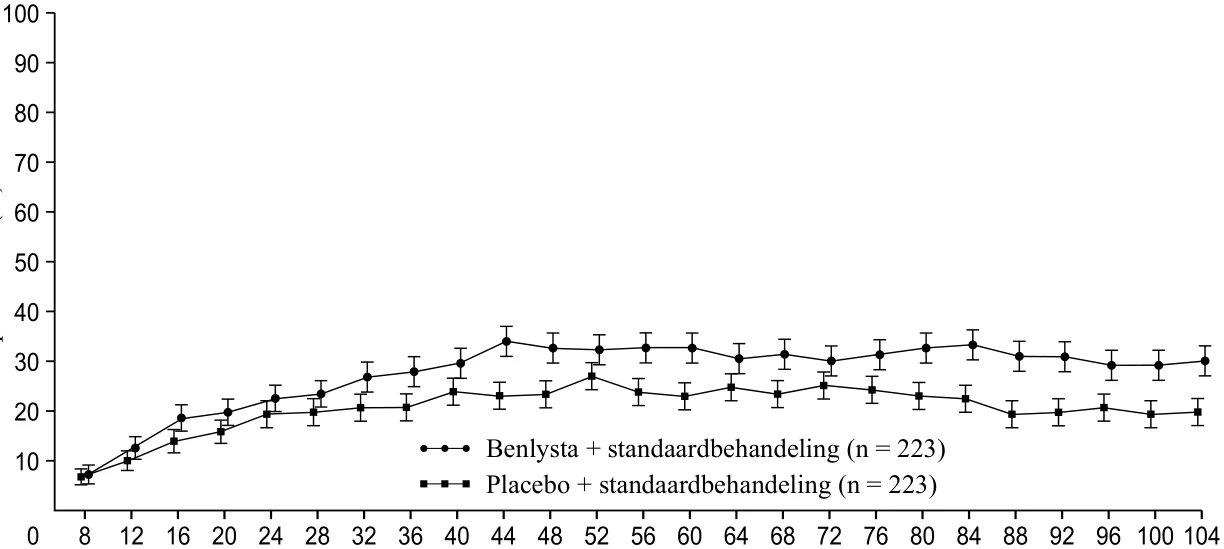
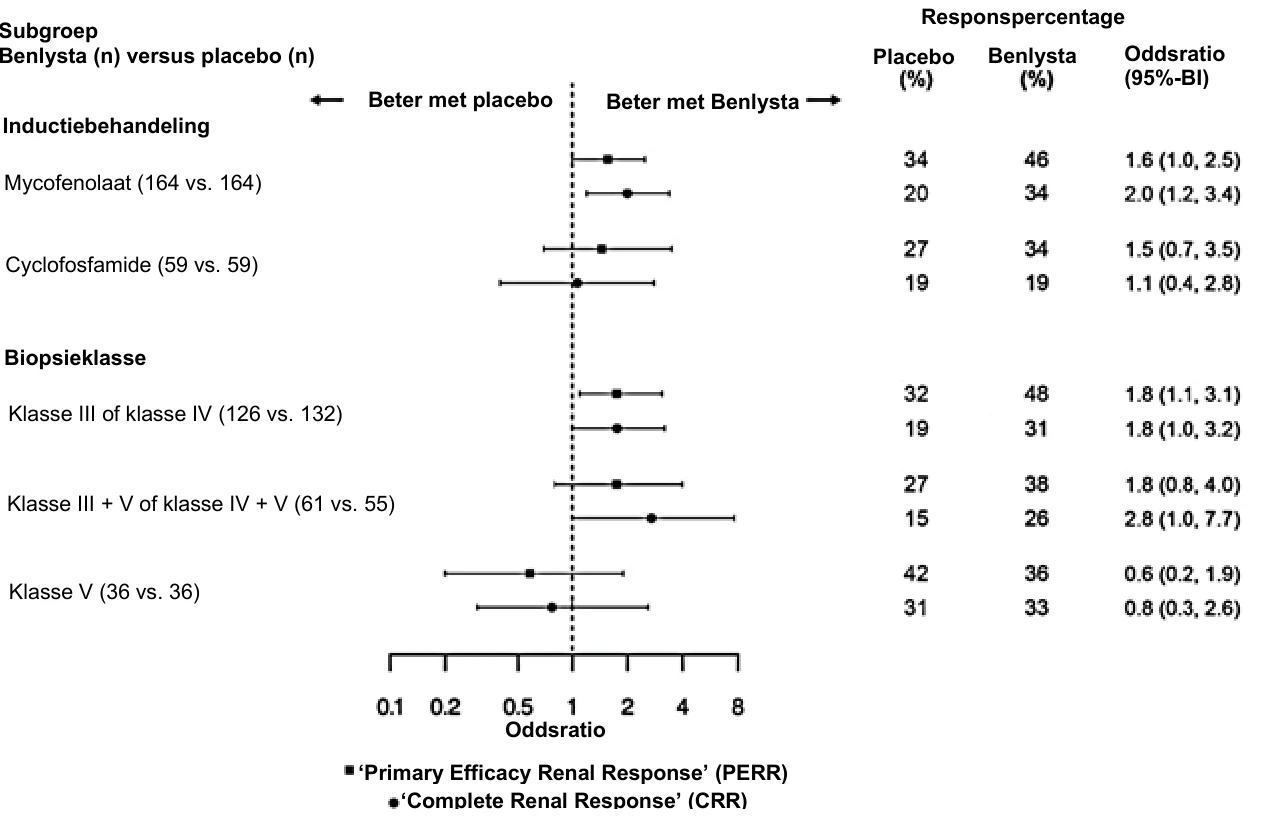
In beschrijvende subgroepanalyses werden belangrijke werkzaamheidseindpunten (PERR en CRR) onderzocht per inductiebehandeling (mycofenolaat of cyclofosfamide) en biopsieklasse (klasse III of IV, klasse III + V of klasse IV + V, of klasse V) (figuur 3). 
Tijd (weken)
Resp
o
n
d
en
ten
(
%)
+/
-
SE 
Tijd (weken)
Resp
o
n
d
en
ten
(
%)
+/
-
SE
Figuur 3. Oddsratio van PERR en CRR in week 104 in de verschillende subgroepen
Leeftijd en ras
Leeftijd
Er zijn in placebogecontroleerde onderzoeken op het gebied van effectiviteit of veiligheid geen verschillen waargenomen tussen SLE patiënten ≥ 65 jaar die Benlysta intraveneus of subcutaan kregen ten opzichte van de gehele populatie. Echter, het aantal patiënten ≥ 65 jaar (62 patiënten voor effectiviteit en 219 patiënten voor veiligheid) is onvoldoende om vast te stellen of ze anders reageren dan jongere patiënten.
Afro-Amerikaanse patiënten
Er werden te weinig Afro-Amerikaanse patiënten in de placebogecontroleerde onderzoeken met subcutaan toegediend Benlysta ingesloten om zinvolle conclusies te kunnen trekken over de effecten van ras op de klinische resultaten.
De veiligheid en werkzaamheid van intraveneus toegediend Benlysta zijn onderzocht bij Afro-Amerikaanse patiënten. De momenteel beschikbare gegevens worden beschreven in de Samenvatting van de productkenmerken van Benlysta 120 mg en 400 mg poeder voor concentraat voor oplossing voor infusie.
Pediatrische patiënten
SLE
Subcutane injectie
De veiligheid en werkzaamheid van Benlysta dat subcutaan wordt toegediend bij pediatrische patiënten van 5 tot < 18 jaar met actieve SLE worden ondersteund door een farmacokinetisch populatiemodel en farmacokinetische populatiesimulatie op basis van gegevens uit een farmacokinetisch open-labelonderzoek waarbij 25 pediatrische patiënten met actieve SLE Benlysta subcutaan toegediend kregen (200908) en een, hieronder beschreven, onderzoek waarbij pediatrische patiënten met actieve SLE Benlysta intraveneus toegediend kregen (PLUTO) (zie rubriek 5.2).
Intraveneuze infusie
De veiligheid en werkzaamheid van Benlysta werden beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 52 weken (PLUTO) bij 93 pediatrische patiënten met een klinische diagnose van SLE volgens de classificatiecriteria van de ACR. Bij screening hadden de patiënten actieve SLE, gedefinieerd als een SELENA-SLEDAI-score ≥ 6 en waren ze positief voor auto-antilichamen, zoals beschreven in de onderzoeken bij volwassenen. De patiënten hadden een stabiele SLE-behandeling (standaardbehandeling) en hadden vergelijkbare inclusiecriteria als in de onderzoeken bij volwassenen. Patiënten die ernstige actieve lupusnefritis, ernstige actieve CZS-lupus, primaire immunodeficiëntie, IgA-deficiëntie of acute of chronische infecties hadden waarvoor behandeling nodig was, werden uitgesloten van deelname aan het onderzoek. Het onderzoek werd uitgevoerd in de Verenigde Staten, Zuid-Amerika, Europa en Azië. De mediane leeftijd van de patiënten was 15 jaar (in de range van 6 tot 17 jaar). In de groep met 5- tot 11-jarigen (n = 13) varieerde de SELENA-SLEDAI-score van 4 tot 13 en in de groep met 12- tot 17-jarigen (n = 79) varieerde de SELENA-SLEDAI-score van 4 tot 20. De meerderheid (94,6%) van de patiënten was vrouw. Het onderscheidend vermogen van het onderzoek was niet gepowerd voor statistische vergelijkingen en alle gegevens waren beschrijvend.
Het primaire werkzaamheidseindpunt was de SLE Responder Index (SRI) na 52 weken, zoals beschreven in de intraveneuze onderzoeken bij volwassenen. Het aandeel pediatrische patiënten met een SRI-respons was groter bij patiënten die Benlysta kregen in vergelijking met placebo. De respons op de afzonderlijke onderdelen van het eindpunt kwam overeen met die van de SRI (tabel 4).
Tabel 4. Pediatrisch responspercentage na 52 weken
| Respons1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE Responder Index (%) Oddsratio (95%-BI) versus placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Onderdelen van de SLE Responder Index | ||
Percentage patiënten met een afname van SELENA-SLEDAI ≥ 4 (%) Oddsratio (95%-BI) versus placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Percentage patiënten zonder verslechtering van de BILAG-index (%) Oddsratio (95%-BI) versus placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Percentage patiënten zonder verslechtering van de PGA (%) Oddsratio (95%-BI) versus placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Analyses sloten iedere patiënt uit die een baselinebeoordeling miste voor een van de onderdelen (1 voor placebo).
Bij patiënten die een ernstige opvlamming kregen, was de mediane onderzoeksdag van de eerste ernstige opvlamming dag 150 in de Benlysta-groep en dag 113 in de placebogroep. Ernstige opvlammingen werden gezien bij 17,0% van de Benlysta-groep in vergelijking met 35,0% van de placebogroep gedurende de 52 observatieweken (waargenomen behandelingsverschil = 18,0%; hazardratio = 0,36, 95%-BI: 0,15; 0,86). Dit kwam overeen met de bevindingen uit de intraveneuze klinische onderzoeken bij volwassenen.
Op grond van de responsbeoordelingscriteria voor juveniele SLE van de Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR) was het aandeel pediatrische patiënten dat een verbetering toonde, groter bij patiënten die Benlysta kregen in vergelijking met placebo (tabel 5).
Tabel 5. PRINTO/ACR-responspercentage na 52 weken
Aandeel patiënten met een verbetering van ten minste 50% in 2 van de 5 onderdelen1 en bij wie niet meer dan een van de resterende onderdelen verslechterde met meer dan 30% | Aandeel patiënten met een verbetering van ten minste 30% in 3 van de 5 onderdelen1 en bij wie niet meer dan een van de resterende onderdelen verslechterde met meer dan 30% | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Respons, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Waargenomen verschil versus placebo | 25,38 | 25,33 | ||
| Oddsratio (95%-BI) versus placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 De vijf PRINTO/ACR-onderdelen waren relatieve verandering na 52 weken in: Parent’s Global Assessment (Parent GA), PGA, SELENA-SLEDAI-score, proteïnurie gedurende 24 uur en domeinscore lichamelijk functioneren uit Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC).
5.2 Farmacokinetische eigenschappen
De subcutane farmacokinetische parameters die hierna aangehaald worden, zijn gebaseerd op schattingen van de parameters in de groep van 661 personen, opgebouwd uit 554 patiënten met SLE en 107 gezonde vrijwilligers, die subcutaan Benlysta ontvingen.
Absorptie
Benlysta in de voorgevulde pen wordt door middel van subcutane injectie toegediend.
Na subcutane toediening was de biologische beschikbaarheid van belimumab ongeveer 74%. De blootstelling bij steady state werd bereikt na ongeveer 11 weken van subcutane toediening. De maximale serumconcentratie (Cmax) van belimumab bij steady state was 108 µg/ml.
Distributie
Belimumab werd gedistribueerd naar de weefsels met een distributievolume (Vss) bij steady state van ongeveer 5 liter.
Biotransformatie
Belimumab is een eiwit waarvan verwacht wordt dat het door alom aanwezige proteolytische enzymen metabool afgebroken wordt tot kleine peptiden en afzonderlijke aminozuren. Klassiek biotransformatieonderzoek is niet uitgevoerd.
Eliminatie
Na subcutane toediening had belimumab een terminale halfwaardetijd van 18,3 dagen. De systemische klaring was 204 ml/dag.
Lupusnefritis-onderzoek
Een farmacokinetische populatieanalyse werd uitgevoerd bij 224 volwassen patiënten met lupusnefritis die Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen (op dag 0, 14, 28 en daarna elke 28 dagen tot 104 weken). Bij patiënten met lupusnefritis was de belimumabklaring, vanwege nierziekte activiteit, aanvankelijk hoger dan gezien werd in SLE-onderzoeken; echter, na 24 weken behandeling en gedurende de rest van het onderzoek waren de belimumabklaring en -blootstelling vergelijkbaar met die van bij volwassen patiënten met SLE die belimumab 10 mg/kg lichaamsgewicht intraveneus kregen.
Op basis van farmacokinetische populatiemodellering en -simulatie wordt voorspeld dat de gemiddelde concentraties bij steady state van de subcutane toediening van 200 mg belimumab eenmaal per week bij volwassenen met lupusnefritis vergelijkbaar zijn met die van volwassenen met lupusnefritis die elke 4 weken 10 mg/kg lichaamsgewicht intraveneus kregen.
Speciale patiëntengroepen
Pediatrische patiënten: de farmacokinetische parameters van belimumab wanneer dit subcutaan wordt toegediend, zijn gebaseerd op een farmacokinetische populatieanalyse van 25 patiënten uit een farmacokinetisch fase II-onderzoek bij pediatrische patiënten met SLE die belimumab subcutaan kregen toegediend en het fase II-onderzoek bij pediatrische patiënten met SLE die belimumab intraveneus kregen toegediend. Na subcutane toediening van 200 mg belimumab bij pediatrische patiënten van 5 tot < 18 jaar (wekelijks [bij patiënten met een lichaamsgewicht ≥ 50 kg], elke 10 dagen [bij patiënten met een lichaamsgewicht van 30 tot < 50 kg] of elke 2 weken [bij patiënten met een lichaamsgewicht van 15 tot < 30 kg]) is de gemiddelde belimumabconcentratie bij steady state naar schatting vergelijkbaar met die bij volwassen SLE-patiënten na wekelijkse subcutane toediening van 200 mg belimumab, en vergelijkbaar met die bij pediatrische SLE-patiënten na intraveneuze toediening van belimumab 10 mg/kg lichaamsgewicht op dag 0, 14 en 28 en vervolgens met 4-wekelijkse intervallen. De gesimuleerde geometrisch gemiddelde Cmax, Cavg, Cmin, en AUC (berekend over het doseringsinterval) bij steady state zijn naar schatting respectievelijk 124 μg/ml, 119 μg/ml, 111 μg/ml en 834 dag•μg/ml voor pediatrische patiënten met een lichaamsgewicht van ≥ 50 kg die eenmaal per week belimumab krijgen, 114 μg/ml, 105 μg/ml, 91 μg/ml en 1051 dag•μg/ml voor pediatrische patiënten met een lichaamsgewicht van 30 tot < 50 kg die elke 10 dagen belimumab krijgen, en 119 μg/ml, 103 μg/ml, 79 μg/ml en 1438 dag•μg/ml voor pediatrische patiënten met een lichaamsgewicht van 15 tot < 30 kg die elke 2 weken belimumab krijgen.
Ouderen: Benlysta is onderzocht bij een beperkt aantal oudere patiënten. Leeftijd had geen invloed op de blootstelling aan belimumab in de farmacokinetische analyse van de subcutane populatie. Gezien het kleine aantal proefpersonen ≥ 65 jaar kan een leeftijdseffect echter niet definitief uitgesloten worden.
Verminderde nierfunctie: er is geen specifiek onderzoek uitgevoerd om de effecten van een verminderde nierfunctie op de farmacokinetiek van belimumab te bestuderen. Tijdens de klinische ontwikkeling werd Benlysta onderzocht bij een beperkt aantal patiënten met SLE en een licht verminderde nierfunctie (creatinineklaring [CrCl] ≥ 60 en < 90 ml/min), een matig verminderde nierfunctie (CrCl ≥ 30 en < 60 ml/min) of een ernstig verminderde nierfunctie (CrCl ≥ 15 en < 30 ml/min); 121 patiënten met een licht verminderde nierfunctie en 30 patiënten met een matig verminderde nierfunctie kregen Benlysta subcutaan; 770 patiënten met een licht verminderde nierfunctie, 261 patiënten met een matig verminderde nierfunctie en 14 patiënten met een ernstig verminderde nierfunctie kregen intraveneus Benlysta.
Er werd geen klinisch significante afname in systemische klaring waargenomen als gevolg van de verminderde nierfunctie. Daarom wordt geen dosisaanpassing aanbevolen voor patiënten met een verminderde nierfunctie.
Verminderde leverfunctie: er is geen specifiek onderzoek uitgevoerd om de effecten van een verminderde leverfunctie op de farmacokinetiek van belimumab te bestuderen. IgG1-moleculen zoals belimumab worden gekataboliseerd door alom aanwezige proteolytische enzymen. Deze enzymen bevinden zich niet alleen in hepatisch weefsel en het is onwaarschijnlijk dat veranderingen in de leverfunctie enig effect op de eliminatie van belimumab zullen hebben.
Lichaamsgewicht/Body Mass Index (BMI)
De effecten van lichaamsgewicht en BMI op de blootstelling aan belimumab na subcutane toediening bij volwassenen werden niet als klinisch betekenisvol geacht. Er was geen significante impact op de werkzaamheid en veiligheid gebaseerd op gewicht. Daarom wordt bij volwassenen geen dosisaanpassing aanbevolen.
De effecten van lichaamsgewicht op de blootstelling aan belimumab na subcutane toediening bij pediatrische patiënten zijn vastgesteld met behulp van een farmacokinetisch populatiemodel. Bij pediatrische patiënten met een lager lichaamsgewicht is sprake van een lagere klaring en lager distributievolume van belimumab, wat resulteert in een verhoogde blootstelling. Om ervoor te zorgen dat de blootstelling aan belimumab binnen aanvaardbare grenzen blijft en binnen het gehele pediatrische gewichtsbereik consistent is, wordt belimumab bij patiënten met een lager lichaamsgewicht minder vaak toegediend (zie rubriek 4.2).
Overgang van intraveneuze naar subcutane toediening
SLE
Patiënten met SLE die overgingen van intraveneuze toediening van 10 mg/kg lichaamsgewicht elke 4 weken naar een schema met subcutane toediening van 200 mg met gebruik van een overgangsinterval van 1 tot 4 weken, hadden voor toediening van de eerste dosis subcutaan belimumab serumconcentraties die dicht bij hun uiteindelijke steady-state dalconcentraties lagen (zie rubriek 4.2). Op basis van simulaties met farmacokinetische populatieparameters waren de gemiddelde belimumabconcentraties bij steady state voor subcutane toediening van 200 mg elke week (bij volwassen patiënten, en bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht ≥ 50 kg), elke 10 dagen (bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht van 30 tot < 50 kg) of elke 2 weken (bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht van 15 tot < 30 kg) vergelijkbaar met die bij intraveneuze toediening van 10 mg/kg lichaamsgewicht elke 4 weken.
Lupusnefritis
Op basis van farmacokinetische populatiesimulaties wordt voorspeld dat patiënten met lupusnefritis die overstappen van de intraveneuze toediening van 10 mg/kg lichaamsgewicht naar de wekelijkse subcutane toediening van 200 mg, 1 tot 2 weken na het afronden van de eerste 2 intraveneuze doses, gemiddelde serumconcentraties belimumab hebben die vergelijkbaar zijn met die van patiënten die elke 4 weken 10 mg/kg lichaamsgewicht intraveneus toegediend krijgen (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductietoxiciteit.
Intraveneuze en subcutane toediening aan apen resulteerde in de verwachte afname van het aantal B-cellen in perifeer en lymfoïd weefsel zonder hiermee in verband staande toxicologische bevindingen.
Reproductieonderzoeken zijn uitgevoerd bij zwangere cynomolgusapen die elke twee weken tot aan 21 weken 150 mg/kg lichaamsgewicht belimumab ontvingen als intraveneuze infusie (ongeveer 9 maal de te verwachten maximale humane klinische blootstelling). De belimumabbehandeling werd niet in verband gebracht met directe of indirecte schadelijke effecten met betrekking tot maternale toxiciteit, ontwikkelingstoxiciteit of teratogeniciteit.
Behandelingsgerelateerde bevindingen waren beperkt tot de te verwachten reversibele afname van B-cellen bij zowel moederdieren als jongen en reversibele afname van IgM bij baby-apen. Na het stopzetten van de belimumabbehandeling herstelde het aantal B-cellen zich bij volwassen apen na ongeveer een jaar postpartum en bij jonge apen 3 maanden na de geboorte. De IgM-niveaus bij jongen die in utero waren blootgesteld aan belimumab hadden zich op de leeftijd van 6 maanden hersteld.
De effecten op de mannelijke en vrouwelijke vruchtbaarheid bij apen werden beoordeeld tijdens het 6 maanden durende onderzoek naar toxiciteit bij herhaalde dosering van belimumab bij doseringen tot en met 50 mg/kg lichaamsgewicht. Er werden geen met de behandeling in verband staande veranderingen opgemerkt bij de mannelijke en vrouwelijke voortplantingsorganen van seksueel volwassen dieren. Een informele beoordeling van menstruatiecycli bij vrouwtjes liet geen veranderingen zien die verband hielden met belimumab.
Aangezien belimumab een monoklonaal antilichaam is, zijn er geen genotoxiciteitsonderzoeken verricht. Er is geen carcinogeniteits- of vruchtbaarheidsonderzoek (bij mannen of bij vrouwen) uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Argininehydrochloride
Histidine
Histidinemonohydrochloride
Polysorbaat 80 (E 433)
Natriumchloride
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Niet bekend
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Eén enkele voorgevulde pen Benlysta kan gedurende een periode van maximaal 12 uur worden bewaard bij een temperatuur tot maximaal 25 °C. De voorgevulde pen moet worden beschermd tegen licht en moet worden weggegooid als deze niet wordt gebruikt binnen de periode van 12 uur.
6.5 Aard en inhoud van de verpakking
1 ml oplossing in een spuit van type I-glas met een vaste naald (van roestvrijstaal) in een voorgevulde pen.
Verkrijgbaar in verpakkingen van 1 of 4 voorgevulde pennen en een multiverpakking met 12 voorgevulde pennen voor eenmalige dosering (3 verpakkingen van 4 voorgevulde pennen).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Er worden onderaan de bijsluiter (zie Stapsgewijze instructies) begrijpelijke instructies gegeven voor subcutane toediening van Benlysta in een voorgevulde pen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/11/700/003
| 1 voorgevulde pen |
EU/1/11/700/004
| 4 voorgevulde pennen |
EU/1/11/700/005
| 12 (3x4) voorgevulde pennen (multiverpakking) |
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 juli 2011
Datum van laatste verlenging: 18 februari 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.
Benlysta 200 mg oplossing voor injectie in voorgevulde spuit.
1. NAAM VAN HET GENEESMIDDEL
Benlysta 200 mg oplossing voor injectie in voorgevulde spuit.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iedere voorgevulde spuit van 1 ml bevat 200 mg belimumab.
Belimumab is een humaan, IgG1λ-monoklonaal antilichaam, geproduceerd door middel van recombinant-DNA-techniek in een cellijn (NS0), afkomstig van zoogdieren.
Hulpstof met bekend effect
Iedere voorgevulde spuit bevat 0,1 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in voorgevulde spuit (injectie).
Een heldere tot opaalachtige, kleurloze tot lichtgele oplossing met een pH van 6 en een osmolaliteit van 270 - 320 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Benlysta is geïndiceerd als toegevoegde therapie bij volwassen patiënten met actieve, auto-antilichaampositieve systemische lupus erythematosus (SLE) met een hoge mate van ziekteactiviteit (bijvoorbeeld positief anti-dsDNA en laag complement), ondanks een standaardbehandeling (zie rubriek 5.1).
Benlysta is geïndiceerd in combinatie met immunosuppressieve achtergrondbehandelingen voor de behandeling van volwassen patiënten met actieve lupusnefritis (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
Behandeling met Benlysta mag alleen gestart en onder toezicht begeleid worden door een gekwalificeerde arts die ervaring heeft in de diagnosestelling en de behandeling van SLE. Er wordt aanbevolen om de eerste subcutane injectie met Benlysta toe te dienen onder supervisie van een gekwalificeerde medische beroepsbeoefenaar en in een omgeving waar directe hulp kan worden geboden in geval van overgevoeligheidsreacties. De medische beroepsbeoefenaar moet de juiste training geven in de subcutane techniek en voldoende uitleg geven over klachten en symptomen van overgevoeligheidsreacties (zie rubriek 4.4). Een patiënt kan zelf injecteren of de verzorger van de patiënt kan Benlysta toedienen nadat de medische beroepsbeoefenaar heeft vastgesteld dat dit op de juiste manier gebeurt.
Dosering
SLE
De aanbevolen dosering is 200 mg Benlysta eenmaal per week, subcutaan toegediend. De dosering is niet gebaseerd op gewicht (zie rubriek 5.2). De toestand van de patiënt moet voortdurend beoordeeld worden. Als er na 6 maanden behandeling geen verbetering in de controle van de aandoening is opgetreden, moet staken van de behandeling met Benlysta overwogen worden.
Lupusnefritis
Bij patiënten die starten met een therapie met Benlysta voor actieve lupusnefritis, is het aanbevolen doseringsschema eenmaal per week een dosis van 400 mg (twee injecties van 200 mg) gedurende 4 doses, dan eenmaal per week 200 mg daarna. Bij patiënten die doorgaan met therapie met Benlysta voor actieve lupusnefritis, is de aanbevolen dosering eenmaal per week 200 mg. Benlysta moet worden gebruikt in combinatie met corticosteroïden en mycofenolaat of cyclofosfamide voor inductie of met mycofenolaat of azathioprine voor onderhoud. De toestand van de patiënt moet voortdurend beoordeeld worden.
Gemiste doses
Indien een dosis wordt gemist, wordt aanbevolen om deze zo snel mogelijk toe te dienen. Daarna kunnen patiënten de toediening hervatten op de gebruikelijke dag van toediening, of met een nieuw schema starten vanaf de dag dat de gemiste dosis is toegediend.
De geplande doseerdag veranderen
Indien patiënten hun geplande doseerdag willen veranderen, kan een nieuwe dosis worden toegediend op de nieuwe gewenste dag van de week. Daarna kan de patiënt vanaf die dag doorgaan met het nieuwe schema, zelf als het doseerinterval tijdelijk korter is dan gebruikelijk.
Overgang van intraveneuze naar subcutane toediening
SLE
Indien een patiënt met SLE wordt overgezet van de intraveneuze toediening van Benlysta naar de subcutane toediening moet de eerste subcutane injectie 1 tot 4 weken na de laatste intraveneuze dosis worden toegediend (zie rubriek 5.2).
Lupusnefritis
Indien een patiënt met lupusnefritis wordt overgezet van intraveneuze toediening van Benlysta naar subcutane toediening, wordt aanbevolen om de eerste subcutane injectiedosis van 200 mg 1 tot 2 weken na de laatste intraveneuze dosis toe te dienen. Deze overgang kan plaatsvinden op enig moment nadat de patiënt de eerste 2 intraveneuze doses heeft voltooid (zie rubriek 5.2).
Speciale patiëntengroepen
Ouderen
Gegevens bij patiënten ≥ 65 jaar zijn beperkt (zie rubriek 5.1). Benlysta dient met voorzichtigheid gebruikt te worden bij ouderen. Een dosisaanpassing is niet vereist (zie rubriek 5.2).
Verminderde nierfunctie
Belimumab is bij een beperkt aantal SLE-patiënten met een verminderde nierfunctie onderzocht. Op basis van de beschikbare informatie is dosisaanpassing niet vereist bij patiënten met een licht, matig of ernstig verminderde nierfunctie. Voorzichtigheid is echter geboden bij patiënten met een ernstig verminderde nierfunctie vanwege het gebrek aan gegevens (zie rubriek 5.2).
Verminderde leverfunctie
Er zijn geen specifieke onderzoeken met Benlysta uitgevoerd bij patiënten met verminderde leverfunctie. Het is onwaarschijnlijk dat bij patiënten met een verminderde leverfunctie een dosisaanpassing vereist is (zie rubriek 5.2).
Pediatrische patiënten
SLE
Bij patiënten in de leeftijd van 5 tot 18 jaar is subcutane toediening van Benlysta met de voorgevulde spuit niet beoordeeld, en wordt subcutane toediening van Benlysta met de voorgevulde pen aanbevolen. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen aanbeveling ten aanzien van de dosering worden gedaan voor Benlysta in een voorgevulde spuit.
De veiligheid en werkzaamheid van subcutaan toegediend Benlysta bij kinderen jonger dan 5 jaar of die minder dan 15 kg wegen zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Lupusnefritis
De veiligheid en werkzaamheid van subcutaan toegediend Benlysta bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De voorgevulde spuit mag alleen worden gebruikt voor subcutane injectie. De aanbevolen injectieplaatsen zijn de buik of de dij. Indien patiënten in dezelfde regio injecteren moet hen worden geadviseerd om voor elke injectie een andere injectieplaats te gebruiken; injecties mogen niet worden gegeven op plaatsen waar de huid gevoelig, gekneusd, rood of hard is. Wanneer een 400 mg dosis wordt toegediend op dezelfde plaats, wordt aanbevolen om de 2 afzonderlijke 200 mg injecties ten minste 5 cm van elkaar toe te dienen.
Begrijpelijke instructies voor subcutane toediening van Benlysta in een voorgevulde spuit worden onderaan de bijsluiter gegeven (zie Stapsgewijze instructies).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Benlysta is niet onderzocht bij de volgende patiëntengroepen en wordt niet aanbevolen bij:
- ernstige actieve lupus van het centraal zenuwstelsel
- hiv
- een voorgeschiedenis van, of een aanwezige, hepatitis B of C
- hypogammaglobulinemie (IgG <400 mg/dl) of IgA-deficiëntie (IgA <10 mg/dl)
een voorgeschiedenis van transplantatie van grote vitale organen, een hematopoëtische stamcel-
/beenmergtransplantatie of een niertransplantatie
Gelijktijdig gebruik met een op B-cellen gerichte therapie
Beschikbare gegevens ondersteunen de gelijktijdige toediening van rituximab met Benlysta bij patiënten met SLE niet (zie rubriek 5.1). Voorzichtigheid moet worden betracht wanneer Benlysta samen met een andere op B-cellen gerichte therapie wordt toegediend.
Overgevoeligheid
Toediening van subcutaan of intraveneus Benlysta kan resulteren in overgevoeligheidsreacties. Deze reacties kunnen ernstig en fataal zijn. Wanneer een ernstige reactie optreedt, moet de toediening van Benlysta onderbroken worden en moet een passende medische therapie ingesteld worden (zie rubriek 4.2). Het risico op overgevoeligheidsreacties is het grootst bij de eerste twee doses; er moet echter rekening met dit risico worden gehouden bij elke toegediende dosis. Patiënten bij wie in het verleden meerdere geneesmiddelallergieën of significante overgevoeligheidsreacties zijn opgetreden, kunnen een verhoogd risico lopen. Het opnieuw optreden van klinisch significante reacties, na een aanvankelijk passende behandeling van de symptomen, is ook waargenomen (zie rubriek 4.2 en 4.8).
De patiënten moeten ingelicht worden over de mogelijkheid van overgevoeligheidsreacties op de dag van, tot enkele dagen na, de toediening. Ze moeten geïnformeerd worden over mogelijke verschijnselen en symptomen en over de mogelijkheid van het opnieuw optreden van deze reacties. De patiënten moeten geïnstrueerd worden om onmiddellijk medische hulp te zoeken als zij een van deze symptomen ervaren. De bijsluiter moet beschikbaar zijn voor de patiënt. Niet-acute overgevoeligheidsreacties van het vertraagde type zijn ook waargenomen en omvatten symptomen zoals huiduitslag, misselijkheid, vermoeidheid, spierpijn, hoofdpijn en gezichtsoedeem.
In intraveneuze klinische onderzoeken omvatten de ernstige infuus- en overgevoeligheidsreacties anafylactische reactie, bradycardie, hypotensie, angio-oedeem en dyspneu. Zie de Samenvatting van de productkenmerken voor Benlysta poeder voor concentraat voor oplossing voor infusie (zie rubriek 4.4).
Infecties
Het werkingsmechanisme van belimumab zou bij volwassenen en kinderen met lupus het risico op het ontwikkelen van infecties, waaronder opportunistische infecties, kunnen verhogen, en de kans hierop zou bij jongere kinderen extra groot kunnen zijn. In gecontroleerde klinische onderzoeken was de incidentie van ernstige infecties gelijk bij de Benlysta- en placebogroepen; fatale infecties (zoals longontsteking en sepsis) kwamen echter vaker voor bij patiënten die Benlysta kregen ten opzichte van placebo (zie rubriek 4.8). Pneumokokkenvaccinatie moet worden overwogen voordat er met de behandeling met Benlysta wordt gestart. Benlysta mag niet worden gestart bij patiënten met actieve ernstige infecties (waaronder ernstige chronische infecties). Artsen moeten voorzichtigheid betrachten en zorgvuldig afwegen of verwacht wordt dat de voordelen opwegen tegen de risico´s wanneer zij het gebruik van Benlysta bij patiënten met een verleden van een steeds terugkerende infectie in overweging nemen. Artsen moeten patiënten instrueren contact op te nemen met hun zorgverlener wanneer ze symptomen van een infectie ontwikkelen. Patiënten bij wie zich een infectie ontwikkelt terwijl zij een behandeling met Benlysta ondergaan, moeten nauwlettend in de gaten gehouden worden en er moet een zorgvuldige afweging worden gemaakt of de immunosuppressieve behandeling, waaronder Benlysta, moet worden onderbroken tot de infectie is verdwenen. Het risico van het gebruik van Benlysta bij patiënten met actieve of latente tuberculose is onbekend.
Depressie en suïcidaliteit
Tijdens gecontroleerde klinische intraveneuze en subcutane onderzoeken zijn psychische aandoeningen (depressie, suïcidale gedachten en suïcidaal gedrag, inclusief suïcide) vaker gemeld bij patiënten die Benlysta kregen (zie rubriek 4.8). Voorafgaand aan de behandeling met Benlysta moeten artsen het risico op depressie en suïcide beoordelen, waarbij ze rekening moeten houden met de medische voorgeschiedenis en huidige psychische toestand van de patiënt, en moeten ze tijdens de behandeling de patiënten blijven monitoren. Artsen moeten patiënten (en mantelzorgers indien van toepassing) het advies geven contact op te nemen met hun zorgverlener over nieuwe of verslechterende psychische symptomen. Bij patiënten die last krijgen van dergelijke verschijnselen moet worden overwogen de behandeling te stoppen.
Ernstige bijwerkingen van de huid
Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN), die levensbedreigend of dodelijk kunnen zijn, zijn gemeld in verband met behandeling met Benlysta. Patiënten moeten worden geïnformeerd over de tekenen en symptomen van SJS en TEN en nauwlettend worden gecontroleerd op huidreacties. Als er tekenen en symptomen optreden die op deze reacties wijzen, moet onmiddellijk gestopt worden met het gebruik van Benlysta en moet een alternatieve behandeling overwogen worden. Als de patiënt bij het gebruik van Benlysta SJS of TEN ontwikkeld heeft, mag bij die patiënt nooit opnieuw gestart worden met een behandeling met Benlysta.
Progressieve multifocale leuko-encefalopathie
Progressieve multifocale leuko-encefalopathie (PML) is gemeld bij de behandeling van SLE met Benlysta. Artsen moeten in het bijzonder alert zijn op symptomen die op PML lijken te wijzen die patiënten zelf mogelijk niet opvallen (zoals cognitieve, neurologische of psychiatrische symptomen of klachten). Patiënten moeten worden gecontroleerd op elk van deze nieuwe of verergerende symptomen of klachten, en mochten dergelijke symptomen/klachten optreden, dan moeten verwijzing naar een neuroloog en passende diagnostische maatregelen met betrekking tot PML worden overwogen indien klinisch geïndiceerd. Indien er een vermoeden van PML bestaat, dan moet immunosuppressieve behandeling, waaronder Benlysta, worden opgeschort totdat PML is uitgesloten. Indien PML wordt bevestigd, moet de immunosuppressieve behandeling, waaronder Benlysta, worden gestaakt.
Immunisatie
Levende vaccins mogen niet binnen 30 dagen voorafgaand, of gelijktijdig met, Benlysta gegeven worden, aangezien de klinische veiligheid niet vastgesteld is. Er zijn geen gegevens beschikbaar over de secundaire infectietransmissie van personen die levende vaccins kregen naar patiënten die Benlysta kregen.
Vanwege zijn werkingsmechanisme zou belimumab kunnen interfereren met de respons op immunisaties. Echter, in een klein onderzoek waarin de respons op een 23-valent pneumokokkenvaccin werd geëvalueerd, was de totale immuunrespons op de verschillende serotypen bij SLE-patiënten die Benlysta kregen vergelijkbaar met die bij patiënten die de standaard immunosuppressieve behandeling kregen ten tijde van de vaccinatie. Er zijn onvoldoende gegevens om conclusies te kunnen trekken over de respons op andere vaccins.
Een beperkt aantal gegevens lijkt erop te wijzen dat Benlysta niet significant het vermogen beïnvloedt om een beschermende immuunrespons te handhaven op immunisaties die ontvangen werden voorafgaand aan de toediening van Benlysta. In een subonderzoek werd gevonden dat een kleine groep patiënten, die eerder tetanus-, pneumokokken- of griepvaccinaties hadden ontvangen, beschermende titers konden handhaven na een behandeling met Benlysta.
Maligniteiten en lymfoproliferatieve aandoeningen
Immuunmodulerende geneesmiddelen, waaronder Benlysta, kunnen het risico van een maligniteit doen toenemen. Voorzichtigheid is geboden wanneer behandeling met Benlysta overwogen wordt bij patiënten die bekend zijn met een maligniteit uit het verleden, of wanneer overwogen wordt door te gaan met een behandeling bij patiënten die een maligniteit ontwikkelen. Patiënten met een maligne neoplasma in de afgelopen 5 jaar zijn niet onderzocht, met uitzondering van patiënten met volledig weggesneden of adequaat behandelde basaalcel- of plaveiselcelcarcinomen van de huid of baarmoederhalskanker.
Polysorbaat 80-gehalte
Dit geneesmiddel bevat polysorbaat 80 (zie rubriek 2), dat allergische reacties kan veroorzaken.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen in-vivo-onderzoek naar interacties uitgevoerd. De vorming van sommige CYP450-enzymen wordt onderdrukt door toegenomen gehaltes van bepaalde cytokinen tijdens een chronische ontsteking. Het is niet bekend of belimumab een indirecte modulator van dergelijke cytokinen kan zijn. Een risico op indirecte reductie van CYP-activiteit door belimumab kan niet worden uitgesloten. Er moet bij de start of het staken van de behandeling met belimumab therapeutische controle worden overwogen bij patiënten die worden behandeld met CYP-substraten met een smalle therapeutische index, waarbij de dosering individueel wordt aangepast (bijv. warfarine).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Benlysta en gedurende ten minste 4 maanden na de laatste behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van Benlysta bij zwangere vrouwen. Behalve een te verwachten farmacologisch effect, namelijk een reductie van het aantal B-cellen, duiden de resultaten van dieronderzoek bij apen niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Benlysta mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel het potentiële risico voor de foetus rechtvaardigt.
Borstvoeding
Het is niet bekend of belimumab in de moedermelk wordt uitgescheiden of systemisch wordt geabsorbeerd na orale opname. Belimumab werd echter wel gedetecteerd in melk van vrouwelijke apen die eenmaal per twee weken 150 mg/kg lichaamsgewicht kregen toegediend.
Omdat antilichamen (IgG) van de moeder in de moedermelk worden uitgescheiden, wordt aanbevolen dat wordt besloten of borstvoeding moet worden gestaakt of dat de behandeling met Benlysta moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van belimumab op de menselijke vruchtbaarheid. Effecten op de mannelijke en de vrouwelijke vruchtbaarheid zijn in dieronderzoek niet formeel geëvalueerd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Er wordt geen nadelige invloed voorspeld op dergelijke activiteiten, de farmacologie van belimumab in ogenschouw nemend. Er wordt aanbevolen om rekening te houden met de klinische toestand van de patiënt en met het bijwerkingenprofiel van Benlysta wanneer men de capaciteiten van de patiënt beschouwt om taken te verrichten die beoordelingsvermogen en motorische of cognitieve vaardigheden vereisen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van belimumab bij patiënten met SLE is geëvalueerd in drie placebogecontroleerde intraveneuze onderzoeken vóór de registratie en één daaropvolgend regionaal placebogecontroleerd intraveneus onderzoek, één placebogecontroleerd subcutaan onderzoek en twee placebogecontroleerde intraveneuze postmarketingonderzoeken; de veiligheid bij patiënten met actieve lupusnefritis is geëvalueerd in één placebogecontroleerd intraveneus onderzoek.
De in de tabel hieronder gepresenteerde gegevens geven de blootstelling weer bij 674 patiënten met SLE uit de drie klinische onderzoeken vóór de registratie en 470 patiënten uit het daaropvolgende placebogecontroleerde onderzoek die Benlysta intraveneus kregen toegediend (10 mg/kg lichaamsgewicht gedurende een 1 uur durende periode op dagen 0, 14, 28 en dan iedere 28 dagen tot maximaal 52 weken) en 556 patiënten met SLE die werden blootgesteld aan Benlysta subcutaan (maximaal 52 weken eenmaal per week 200 mg). Bij enige patiënten met SLE strekken deze veiligheidsgegevens zich uit over een periode van meer dan 52 weken. De gegevens geven de aanvullende blootstelling weer bij 224 patiënten met actieve lupusnefritis die Benlysta intraveneus kregen (10 mg/kg lichaamsgewicht gedurende maximaal 104 weken). Gegevens uit postmarketingrapportages zijn ook bijgevoegd.
Het merendeel van de patiënten kreeg eveneens een of meer van de volgende gelijktijdige behandelingen voor SLE: corticosteroïden, immunomodulerende geneesmiddelen, antimalariamiddelen, niet-steroïde ontstekingsremmende geneesmiddelen.
Bijwerkingen werden gemeld bij 84% van de met Benlysta behandelde patiënten en bij 87% van de met placebo behandelde patiënten. De meest frequent gemelde bijwerking (≥ 5% van de patiënten met SLE die met Benlysta behandeld werden terwijl ze ook een standaardbehandeling kregen en bij een percentage ≥ 1% hoger dan placebo) was nasofaryngitis. Bij de met Benlysta behandelde patiënten stopte 7% met de behandeling als gevolg van bijwerkingen en bij de met placebo behandelde patiënten 8%.
De meest frequent gemelde bijwerkingen (> 5% van de patiënten met actieve lupusnefritis die met Benlysta behandeld werden terwijl ze ook een standaardbehandeling kregen) waren luchtweginfecties van de bovenste luchtwegen, urineweginfecties en herpes zoster. Van de met Benlysta behandelde patiënten stopte 12,9% met de behandeling als gevolg van bijwerkingen en van de met placebo behandelde patiënten 12,9%.
Ernstige bijwerkingen van de huid: Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN) zijn gemeld in verband met behandeling met Benlysta (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
Hieronder zijn de bijwerkingen gerangschikt volgens de MedDRA-systeem/orgaanklassen en naar frequentie. De frequenties zijn gedefinieerd als:
zeer vaak ≥ 1/10
vaak ≥ 1/100, < 1/10
soms ≥ 1/1.000, < 1/100
zelden ≥ 1/10.000, < 1/1.000
niet bekend kan met de beschikbare gegevens niet worden bepaald.
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De frequentie die wordt weergegeven is de hoogste die is gezien, bij ongeacht welke formulering.
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen1 | Zeer vaak | Bacteriële infecties, bijvoorbeeld bronchitis, urineweginfectie |
| Vaak | Virale gastro-enteritis, faryngitis, nasofaryngitis, virale luchtweginfectie van de bovenste luchtwegen | |
Bloed- en lymfestelselaandoeningen | Vaak | Leukopenie |
| Immuunsysteemaandoeningen | Vaak | Overgevoeligheidsreacties2 |
| Soms | Anafylactische reactie | |
| Zelden | Niet-acute overgevoeligheidsreacties van het vertraagde type | |
| Psychische stoornissen | Vaak | Depressie |
| Soms | Suïcidaal gedrag, suïcidale gedachten | |
| Zenuwstelselaandoeningen | Vaak | Migraine |
| Maagdarmstelselaandoeningen | Vaak | Diarree, misselijkheid |
Huid- en onderhuidaandoeningen | Vaak | Injectieplaatsreacties3, urticaria, rash |
| Soms | Angio-oedeem | |
| Niet bekend | Stevens-Johnson-syndroom, toxische epidermale necrolyse | |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Pijn in extremiteit |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Infuus- of injectiegerelateerde systemische reacties2, koorts |
1 Zie ‘Beschrijving van geselecteerde bijwerkingen’ en rubriek 4.4 ‘Infecties’ voor verder informatie. 2 ‘Overgevoeligheidsreacties’ is een verzamelnaam voor een groep begrippen, waaronder anafylaxie, die zich kunnen openbaren met een scala aan symptomen zoals hypotensie, angio-oedeem, urticaria of andere vormen van rash, pruritus en dyspneu. ‘Infuus- of injectiegerelateerde systemische reacties’ is een verzamelnaam voor een groep begrippen die zich kunnen openbaren met een scala aan symptomen zoals bradycardie, myalgie, hoofdpijn, rash, urticaria, koorts, hypotensie, hypertensie, duizeligheid en artralgie. Omdat er een overlapping is wat betreft klachten en symptomen is het niet mogelijk om in alle gevallen onderscheid te maken tussen overgevoeligheidsreacties en infuus- of injectiegerelateerde systemische reacties.
3 Dit is alleen van toepassing bij de subcutane formulering.
Beschrijving van geselecteerde bijwerkingen
Gegevens die hieronder worden gepresenteerd zijn gegroepeerd uit de drie intraveneuze klinische onderzoeken vóór de registratie (alleen de 10 mg/kg lichaamsgewicht intraveneuze dosering) en het subcutane klinische onderzoek. Bij de ‘Infecties’ en ‘Psychische stoornissen’ zijn ook gegevens opgenomen uit een postmarketingonderzoek.
Infuus- of injectiegerelateerde systemische reacties en overgevoeligheid: infuus- of injectie-gerelateerde systemische reacties en overgevoeligheidsreacties werden over het algemeen waargenomen op de dag van toediening, maar acute overgevoeligheidsreacties kunnen ook plaatsvinden enkele dagen na de toediening. Patiënten bij wie in het verleden meerdere geneesmiddelallergieën of significante overgevoeligheidsreacties zijn opgetreden, kunnen een verhoogd risico lopen.
De incidentie van infuusreacties en overgevoeligheidsreacties na intraveneuze toediening die optreedt binnen 3 dagen na toediening van een infusie was 12% bij de groep die Benlysta kreeg en 10% in de placebogroep. Hierbij moesten respectievelijk 1,2% en 0,3% van de patiënten definitief met de behandeling stoppen.
De incidentie van systemische en overgevoeligheidsreacties na injectie die binnen 3 dagen na subcutane toediening optraden was 7% in de groep die Benlysta kreeg en 9% in de groep die placebo kreeg. Klinisch significante overgevoeligheidsreacties die in verband werden gebracht met subcutaan toegediende Benlysta en waarvoor permanent staken van de behandeling noodzakelijk was, werd gemeld bij 0,2% van de patiënten die Benlysta kreeg en bij geen patiënten die placebo kregen.
Infecties: de totale infectie-incidentie bij intraveneuze en subcutane pre-registratie SLE-studies was 63% in de beide groepen die Benlysta of placebo kregen. Infecties die bij ten minste 3% van de Benlysta-patiënten en ten minste 1% vaker dan bij de placebopatiënten optraden, waren virale luchtweginfecties van de bovenste luchtwegen, bronchitis en bacteriële urineweginfecties. Ernstige infecties traden op bij 5% van de patiënten in beide groepen die Benlysta of placebo kregen; ernstige opportunistische infecties bij respectievelijk 0,4% en 0% hiervan. Bij 0,7% van de Benlysta-patiënten en bij 1,5% van de placebopatiënten leidden infecties tot stopzetting van de behandeling. Sommige infecties waren ernstig of fataal.
Voor informatie over waargenomen infecties bij pediatrische patiënten met SLE, zie ‘Pediatrische patiënten’ hieronder.
In het lupusnefritis-onderzoek kregen patiënten een standaardbehandeling als achtergrondbehandeling (zie rubriek 5.1) en was de totale infectie-incidentie 82% bij patiënten die Benlysta kregen in vergelijking met 76% bij patiënten die placebo kregen. Ernstige infecties traden op bij 13,8% van de patiënten die Benlysta kregen en bij 17,0% van de patiënten die placebo kregen. Fatale infecties traden op bij 0,9% (2/224) van de patiënten die Benlysta kregen en bij 0,9% (2/224) van de patiënten die placebo kregen.
In een gerandomiseerd, dubbelblind, 52 weken durend postmarketing SLE-veiligheidsonderzoek (BEL115467) waarin mortaliteit en specifieke bijwerkingen bij volwassenen werden beoordeeld, traden ernstige infecties op bij 3,7% van de patiënten die Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen en bij 4,1% van de patiënten die placebo kregen. Fatale infecties (zoals longontsteking en sepsis) traden echter op bij 0,45% (9/2002) van de patiënten die Benlysta kregen versus 0,15% (3/2001) van de patiënten die placebo kregen, terwijl de incidentie van mortaliteit door alle oorzaken respectievelijk 0,50% (10/2002) was versus 0,40% (8/2001). De meeste fatale infecties werden gedurende de eerste 20 weken van de behandeling met Benlysta gezien.
Psychische stoornissen: in de intraveneuze klinische SLE-onderzoeken vóór de registratie werden ernstige psychische voorvallen gemeld bij 1,2% (8/674) van de patiënten die Benlysta 10 mg/kg lichaamsgewicht kregen en bij 0,4% (3/675) van de patiënten die placebo kregen. Ernstige depressie werd gemeld bij 0,6% (4/674) van de patiënten die Benlysta 10 mg/kg lichaamsgewicht kregen en bij 0,3% (2/675) van de patiënten die placebo kregen. Er waren twee gevallen van suïcide in de groep patiënten die met Benlysta werd behandeld (onder wie een patiënt die Benlysta 1 mg/kg lichaamsgewicht kreeg).
In een postmarketing SLE-onderzoek werden ernstige psychische voorvallen gemeld bij 1,0% (20/2002) van de patiënten die Benlysta kregen en bij 0,3% (6/2001) van de patiënten die placebo kregen. Ernstige depressie werd gemeld bij 0,3% (7/2002) van de patiënten die Benlysta kregen en bij < 0,1% (1/2001) van de patiënten die placebo kregen. De totale incidentie van ernstige suïcidale gedachten of suïcidaal gedrag of automutilatie zonder suïcidale intentie was 0,7% (15/2002) bij patiënten die Benlysta kregen en 0,2% (5/2001) in de placebogroep. In geen van de groepen werd suïcide gemeld.
In de bovenstaande intraveneuze SLE-onderzoeken werden patiënten met een voorgeschiedenis van psychische stoornissen niet uitgesloten.
In het subcutane klinische SLE-onderzoek, waarin patiënten met een voorgeschiedenis van psychische stoornissen werden uitgesloten, werden ernstige psychische voorvallen gemeld bij 0,2% (1/556) van de patiënten die Benlysta kregen en bij geen van de patiënten die placebo kregen. In geen van de groepen werden voorvallen vanwege ernstige depressie of gevallen van suïcide gemeld.
Leukopenie: de incidentie van als bijwerking gemelde leukopenie bij patiënten met SLE was 3% in de Benlystagroep en 2% in de placebogroep.
Injectieplaatsreacties: in de subcutane SLE-studie was de frequentie van injectieplaatsreacties respectievelijk 6,1% (34/556) en 2,5% (7/280) voor patiënten die Benlysta of placebo kregen. Deze injectieplaatsreacties (het vaakste pijn, erytheem, hematoom, pruritus en induratie) waren licht tot matig van ernst. Voor de meeste reacties was het niet nodig het gebruik van het geneesmiddel te staken.
Pediatrische patiënten
Het bijwerkingenprofiel bij pediatrische patiënten is gebaseerd op één subcutaan onderzoek en één intraveneus onderzoek.
In een 52 weken durend open-labelonderzoek waarbij 25 pediatrische patiënten (van 10 tot 17 jaar oud) met SLE subcutaan toegediend Benlysta kregen met een blootstelling die vergelijkbaar was met die bij volwassenen (200 mg met een vast doseringsinterval op basis van lichaamsgewicht, tegen een achtergrond van gelijktijdige behandelingen), was het veiligheidsprofiel bij pediatrische patiënten die subcutaan toegediend Benlysta kregen, in lijn met het bekende veiligheidsprofiel van belimumab.
In een 52 weken durend placebogecontroleerd onderzoek waarbij 53 patiënten (van 6 tot 17 jaar oud) met SLE Benlysta kregen (10 mg/kg lichaamsgewicht intraveneus op dag 0, 14 en 28 en vervolgens elke 28 dagen, tegen een achtergrond van gelijktijdige behandelingen), werden geen nieuwe veiligheidssignalen gezien bij pediatrische patiënten van 12 jaar en ouder (n = 43). De veiligheidsgegevens bij kinderen jonger dan 12 jaar (n = 10) zijn beperkt.
Infecties
Groep met 5- tot 11-jarigen: infecties werden gemeld bij 8/10 patiënten die Benlysta intraveneus toegediend kregen en 3/3 patiënten die placebo kregen, en ernstige infecties werden gemeld bij 1/10 patiënten die Benlysta intraveneus toegediend kregen en 2/3 patiënten die placebo kregen (zie rubriek 4.4).
Groep met 12- tot 17-jarigen: infecties werden gemeld bij 22/43 patiënten die Benlysta intraveneus toegediend kregen en 25/37 patiënten die placebo kregen, en ernstige infecties werden gemeld bij 3/43 patiënten die Benlysta intraveneus toegediend kregen en 3/37 patiënten die placebo kregen. In de open-label extensiefase was er één fatale infectie bij een patiënt die Benlysta intraveneus toegediend kreeg.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte klinische ervaring wat betreft overdosering met Benlysta. Bijwerkingen die zijn gemeld in verband met gevallen van overdosering zijn consistent met de bijwerkingen die voor belimumab worden verwacht.
Twee doses tot aan 20 mg/kg lichaamsgewicht, per intraveneus infuus toegediend met een tussenpoos van 21 dagen, zijn aan mensen toegediend. Bij deze doses was er geen toename in de incidentie of in de ernst van de bijwerkingen in vergelijking met doses van 1, 4, of 10 mg/kg lichaamsgewicht.
Wanneer er onbedoeld een overdosering heeft plaatsgevonden, moeten de patiënten nauwgezet geobserveerd worden en moet, indien nodig, ondersteunende behandeling worden toegepast.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, monoklonale antilichamen, ATC-code: L04AG04
Werkingsmechanisme
Belimumab is een humaan IgG1λ-monoklonaal antilichaam, specifiek voor het oplosbare humane B-lymfocytstimulerende eiwit (BLyS, ook wel BAFF en TNFSF13B genoemd). Belimumab blokkeert de binding van oplosbaar BLyS, een B-celoverlevingsfactor, aan de receptoren hiervan op B-cellen. Belimumab bindt niet direct aan B-cellen, maar door de binding van BLyS remt belimumab de overleving van B-cellen, waaronder autoreactieve B-cellen, en vermindert hierbij de differentiatie van B-cellen tot plasmacellen die immuunglobuline produceren.
De BLyS-niveaus zijn verhoogd bij patiënten met SLE en andere auto-immuunaandoeningen. Er is een verband tussen de BLyS-niveaus in plasma en de ziekteactiviteit van SLE. De relatieve bijdrage van BLyS-niveaus aan de pathofysiologie van SLE wordt niet volledig begrepen.
Farmacodynamische effecten
Mediane IgG-niveaus in week 52 waren verlaagd met 11% bij patiënten met SLE op Benlysta vergeleken met een toename van 0,7% bij patiënten op placebo.
Bij patiënten met anti-dsDNA-antilichamen bij baseline waren de mediane anti-dsDNA-antilichamen in week 52 afgenomen met 56% bij patiënten die met Benlysta waren behandeld vergeleken met 41% bij de met placebo behandelde patiënten. Bij patiënten met anti-dsDNA-antilichamen bij de baseline was na 52 weken 18% van de met Benlysta behandelde patiënten gedraaid naar anti-dsDNA-negatief vergeleken met 15% van de met placebo behandelde patiënten.
Bij patiënten met SLE met lage complementniveaus werd na 52 weken een normalisering van C3 en C4 waargenomen bij respectievelijk 42% en 53% van de Benlysta-patiënten en bij 21% en 20% van de placebopatiënten.
Benlysta reduceerde significant de circulerende, transitionele, naïeve en SLE-B-cellen, evenals plasmacellen in week 52. Afnames in de naïeve en transitionele B-cellen, evenals in de SLE-B-celsubset zijn al in week 8 waargenomen. Geheugencellen namen initieel toe en namen daarna langzaam af richting baselineniveau na 52 weken.
De B-cel- en IgG-respons op langetermijnbehandeling met intraveneus toegediend Benlysta werd in een niet-gecontroleerde SLE-extensiestudie gevolgd. Na 7,5 jaar behandelen (waarbij inbegrepen de 72 weken durende oorspronkelijke studie), werd een aanzienlijke en aanhoudende afname waargenomen in diverse B-celsubsets, resulterend in een 87% mediane afname van naïeve B-cellen, 67% in geheugen-B-cellen, 99% in geactiveerde B-cellen, en een 92% mediane afname in plasmacellen na meer dan 7 jaar behandelen. Na ongeveer 7 jaar werd een 28% mediane afname van IgG-niveaus waargenomen; bij 1,6% van de proefpersonen namen de IgG-niveaus af tot onder 400 mg/dl. Gedurende de looptijd van de studie bleef de gerapporteerde incidentie van bijwerkingen over het geheel genomen stabiel of nam af.
Na behandeling met Benlysta (10 mg/kg lichaamsgewicht intraveneus) of placebo was er bij patiënten met actieve lupusnefritis sprake van een toename van de IgG-niveaus in serum, die gepaard ging met afgenomen proteïnurie. Zoals verwacht met het bekende werkingsmechanisme van belimumab werden in vergelijking met placebo kleinere toenamen in de IgG-niveaus in serum gezien in de Benlystagroep. In week 104 was de mediane procentuele toename ten opzichte van baseline in IgG 17% voor Benlysta en 37% voor placebo. Waargenomen afnamen van auto-antilichamen, toenamen in complement en afnamen in circulerende totale B-cellen en B-celsubsets kwamen overeen met die in de SLE-studies.
Bij één intraveneus onderzoek bij pediatrische patiënten met SLE (van 6 tot 17 jaar oud) en één subcutaan onderzoek bij pediatrische patiënten met SLE (van 10 tot 17 jaar oud) was de farmacodynamische respons in lijn met de bij volwassenen verzamelde gegevens (zie rubriek 4.2).
Immunogeniciteit
In het subcutane onderzoek waarin serummonsters van meer dan 550 volwassen patiënten met SLE werden getest, werden geen anti-belimumab-antilichamen gedetecteerd tijdens of na de behandeling met 200 mg subcutaan toegediend belimumab. In het lupusnefritis-onderzoek waarin 224 volwassen patiënten Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen toegediend, werden geen anti-belimumab-antilichamen gedetecteerd.
Bij één intraveneus onderzoek bij 6- tot 17-jarige pediatrische patiënten (n = 53) met SLE en één subcutaan onderzoek bij 10- tot 17-jarige pediatrische patiënten (n = 25) met SLE werden door geen van de patiënten antilichamen tegen belimumab gevormd (zie rubriek 4.2).
Klinische werkzaamheid en veiligheid
SLE
Subcutane injectie
De werkzaamheid van subcutaan toegediend Benlysta werd geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd 52 weken durend fase III onderzoek (HSG1006-C1115; BEL112341) bij 836 volwassen patiënten met een klinische diagnose van SLE volgens de classificatiecriteria van de ACR (American College of Rheumatology). De patiënten die in aanmerking kwamen hadden actieve SLE, gedefinieerd als een SELENA-SLEDAI-score ≥ 8 en positieve testresultaten op antinucleaire (ANA- of anti-dsDNA-) antilichamen (ANA-titer > 1:80 en/of een positieve anti-dsDNA [> 30 eenheden/ml]) bij de screening. De patiënten ontvingen een stabiele SLE-behandeling (standaardbehandeling) bestaande uit een van de volgende middelen (als monotherapie of als combinatie): corticosteroïden, antimalariamiddelen, NSAID’s of andere immunosuppressiva. Patiënten werden uitgesloten van deelname aan het onderzoek als ze ernstige actieve lupus van het centraal zenuwstelsel (CZS-lupus) of ernstige actieve lupusnefritis hadden.
Dit onderzoek werd uitgevoerd in de Verenigde Staten, Zuid-Amerika, Europa en Azië. De mediane leeftijd van de patiënten was 37 jaar (variatie: 18 tot 77 jaar oud), en het merendeel (94%) was vrouw. Tot de standaardbehandeling behoorden corticosteroïden (86%; > 7,5 mg/dag prednison equivalent 60%), immunosuppressiva (46%), en middelen tegen malaria (69%). De patiënten werden gerandomiseerd in een 2:1 ratio om eenmaal per week gedurende 52 weken subcutaan 200 mg belimumab of placebo te krijgen.
Bij de start van het onderzoek had 62,2% van de patiënten een hoge ziekteactiviteit (SELENA-SLEDAI-score ≥ 10), bij 88% van de patiënten was sprake van mucocutane, bij 78% van skeletspier-, bij 8% van hematologische, bij 12% van renale en bij 8% van bloedvatbetrokkenheid.
Het primaire werkzaamheidseindpunt was een samengesteld eindpunt (SLE Responder Index [SRI]), waarbij respons gedefinieerd werd als het bereiken na 52 weken van elk van de volgende criteria, vergeleken met de start van het onderzoek:
- ≥ 4 punten afname van de SELENA-SLEDAI-score, en
geen nieuwe British Isles Lupus Assessment Group (BILAG) A-orgaandomeinscore of 2 nieuwe
BILAG B-orgaandomeinscores, en
geen verslechtering (< 0,30 toename in punten) van de algehele beoordeling door de arts
(Physician’s Global Assessment score [PGA])
Bij de SLE Responder Index wordt de verbetering in ziekteactiviteit van SLE gemeten, zonder verslechtering in enig orgaansysteem of in de algehele toestand van de patiënt.
Tabel 1. Responspercentage na 52 weken
| Respons1 | Placebo2 (n=279) | Benlysta2 200 mg per week (n=554) |
SLE responder index Waargenomen verschil versus placebo Oddsratio (95%-BI) versus placebo | 48,4% | 61,4% (p = 0,0006) 12,98% 1,68 (1,25; 2,25) |
| Onderdelen van de SLE responder index | ||
| Percentage patiënten met een afname van SELENA-SLEDAI ≥4 | 49,1% | 62,3% (p=0,0005) |
| Percentage patiënten met geen verslechtering van de BILAG-index | 74,2% | 80,9% (p = 0,0305) |
| Percentage patiënten met geen verslechtering van de PGA | 72,8% | 81,2% (p = 0,0061) |
1 Analyses sloten iedere patiënt uit die een baselinebeoordeling miste voor een van de onderdelen (1 voor placebo; 2 voor Benlysta).
2 Alle patiënten kregen standaardbehandeling.
De verschillen tussen de behandelgroepen waren duidelijk in week 16 en bleven duidelijk tot en met week 52 (figuur 1).
Figuur 1. Percentage SRI-respondenten per visite
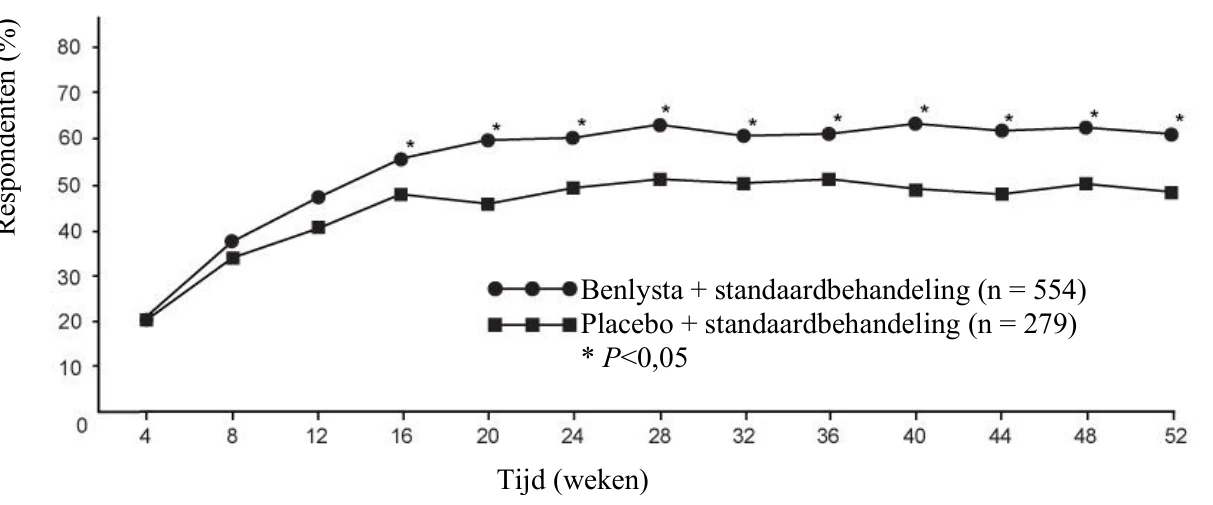
Een opvlamming van SLE was gedefinieerd volgens de gemodificeerde SELENA SLEDAI SLE Flare Index. Het risico op een eerste opvlamming werd met 22% teruggebracht tijdens de 52 observatieweken in de groep die Benlysta kreeg vergeleken met de groep die placebo kreeg (hazard ratio=0,78; p=0,0061). De mediane tijd tot de eerste opvlamming bij patiënten die een opvlamming ondergingen was vertraagd bij patiënten die Benlysta ontvingen vergeleken met de placebogroep (190 versus 141 dagen). Ernstige opvlammingen werden waargenomen bij 10,6% van de patiënten in de groep die Benlysta kreeg vergeleken met 18,2% van de patiënten in de groep die placebo kreeg gedurende de 52 weken waarin de patiënten gevolgd werden (waargenomen behandelingsverschil = -7,6%). Het risico op ernstige opvlammingen was met 49% verminderd in de 52 observatieweken in de groep die Benlysta kreeg vergeleken met de groep die placebo kreeg (hazard ratio=0,51; p=0,0004). De mediane tijd tot de eerste ernstige opvlamming bij patiënten die ernstige opvlammingen hadden was vertraagd bij patiënten die Benlysta kregen vergeleken met patiënten die placebo kregen (171 dagen versus 118 dagen).
Het percentage patiënten dat bij de start van het onderzoek meer dan 7,5 mg/dag prednison (of een equivalent hiervan) ontving en bij wie de gemiddelde corticosteroïdendosis met minstens 25% verminderd werd tot een dosis equivalent aan ≤ 7,5 mg/dag prednison tijdens de weken 40 tot 52, was 18,2% in de Benlystagroep en 11,9% in de placebogroep (p=0,0732).
In de Benlystagroep werd een verbetering aangetoond van de vermoeidheid, gemeten met de FACIT-Fatigue-schaal, vergeleken met placebo. De gecorrigeerde gemiddelde verandering van de score na 52 weken vergeleken met de uitgangswaarde is bij Benlysta significant groter dan bij placebo (4,4 versus 2,7, p = 0,0130).
Bij subgroepanalyse van het primaire eindpunt werd aangetoond dat het grootste voordeel waargenomen werd bij patiënten met een hogere ziekteactiviteit bij de start van het onderzoek inclusief patiënten met SELENA-SLEDAI-scores ≥ 10 of patiënten die steroïden nodig hadden om hun ziekte onder controle te houden en patiënten met lage complementniveaus.
In een additionele, eerder geïdentificeerde serologisch actieve groep lieten die patiënten met een laag complement en een positieve anti-dsDNA bij de start van het onderzoek, ook een grotere relatieve respons zien; zie tabel 2 voor resultaten van dit voorbeeld van een groep met een hogere ziekte-activiteit.
Tabel 2. Patiënten met een laag complement en een positieve anti-dsDNA bij de start van het onderzoek
| Subgroep | Anti-dsDNA-positief EN laag complement | |
| Placebo | Benlysta 200 mg per week | |
SRI-respons na 52 weken1 (%) Waargenomen behandelingsverschil versus placebo (%) | (n=108) 47,2 | (n=246) 64,6 (p = 0,0014) 17,41 |
Ernstige opvlammingen gedurende 52 weken Patiënten met een ernstige opvlamming (%) Waargenomen behandelingsverschil versus placebo (%) Tijd tot een ernstige opvlamming [hazardratio (95%-BI)] | (n=108) 31,5 | (n=248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Prednisonreductie ≥ 25% vanaf start van het onderzoek naar ≤ 7,5 mg/dag tijdens de weken 24 tot en met 522 (%) Waargenomen behandelingsverschil versus placebo (%) | (n = 70) 11,4 | (n = 164) 20,7 (p = 0,0844) 9,3 |
Verbetering FACIT-vermoeidheidsscore in 52 weken vanaf de start van het onderzoek (gemiddeld) Waargenomen behandelingsverschil versus placebo (mediaan verschil) | (n=108) 2,4 | (n=248) 4,6 (p = 0,0324) 2,1 |
1 Analyse van SRI-respons na 52 weken sloot iedere patiënt uit die een baselinebeoordeling miste (2 voor Benlysta).
2 Bij patiënten met aan de start van het onderzoek een prednisondosis >7,5 mg/dag.
De werkzaamheid en veiligheid van Benlysta in combinatie met een enkele cyclus rituximab zijn onderzocht in een fase III, gerandomiseerd, dubbelblind, placebogecontroleerd 104 weken onderzoek bij 292 patiënten (BLISS-BELIEVE). Het primaire eindpunt was de proportie patiënten met een staat van ziektecontrole gedefinieerd als een SLEDAI-2K score ≤ 2, bereikt zonder immunosuppressiva en met corticosteroïden op een prednison-equivalente dosis van ≤ 5 mg/dag in week 52. Dit werd bereikt bij 19,4 % (n = 28/144) van de patiënten behandeld met Benlysta in combinatie met rituximab en bij 16,7 % (n = 12/72) van de patiënten behandeld met Benlysta in combinatie met placebo (oddsratio 1,27; 95 % BI: 0,60, 2,71; p = 0,5342). Een hogere frequentie bijwerkingen (91,7 % versus 87,5 %), ernstige bijwerkingen (22,2 % versus 13,9 %) en ernstige infecties (9,0 % versus 2,8 %) werd waargenomen bij patiënten behandeld met Benlysta in combinatie met rituximab vergeleken met Benlysta in combinatie met placebo.
Lupusnefritis
Subcutane injectie
De werkzaamheid en veiligheid van Benlysta 200 mg subcutaan toegediend aan patiënten met actieve lupusnefritis is gebaseerd op gegevens van de intraveneuze toediening van Benlysta 10 mg/kg lichaamsgewicht en farmacokinetische modellering en simulatie (zie rubriek 5.2).
In het hierboven beschreven subcutane SLE-onderzoek werden patiënten met ernstige actieve lupusnefritis uitgesloten van deelname; bij 12% van de patiënten was er echter wel renale betrokkenheid op baseline (op basis van SELENA-SLEDAI-beoordeling). Het volgende onderzoek is uitgevoerd naar actieve lupusnefritis.
Intraveneuze infusie
De werkzaamheid en veiligheid van Benlysta 10 mg/kg lichaamsgewicht intraveneus, toegediend gedurende een periode van 1 uur op dag 0, 14, 28 en vervolgens elke 28 dagen, werden geëvalueerd in een gerandomiseerd (1:1), dubbelblind, placebogecontroleerd, fase III-onderzoek van 104 weken (BEL114054) bij 448 patiënten met actieve lupusnefritis. De patiënten hadden een klinische diagnose van SLE volgens de classificatiecriteria van de ACR, biopsiebewezen lupusnefritis klasse III, IV en/of V en hadden actieve nierziekte bij de screening die standaardbehandeling vereiste. De standaardbehandeling omvatte corticosteroïden, 0 tot 3 intraveneuze toedieningen methylprednisolon (500 tot 1000 mg per toediening), gevolgd door orale prednison 0,5 tot 1 mg/kg/dag met een totale dagdosis ≤ 60 mg/dag en verlaagd tot ≤ 10 mg/dag in Week 24, met:
- mycofenolaatmofetil 1 tot 3 g/dag oraal of mycofenolaat natrium 720 tot 2160 mg/dag voor inductie en onderhoud of
- cyclofosfamide 500 mg intraveneus iedere 2 weken gedurende 6 infusies als inductie gevolgd door azathioprine oraal met een beoogde dosis van 2 mg/kg/dag voor onderhoud.
Dit onderzoek werd uitgevoerd in Azië, Noord-Amerika, Zuid-Amerika en Europa. De mediane leeftijd van de patiënten was 31 jaar (variatie: 18 tot 77 jaar); het merendeel (88%) was vrouw.
Het primaire werkzaamheidseindpunt was ‘Primary Efficacy Renal Response’ (PERR) in week 104, gedefinieerd als een respons in week 100 bevestigd door een herhaalde meting in week 104 van de volgende parameters: urineproteïne:creatinine-ratio (uPCR) ≤ 700 mg/g (79,5 mg/mmol) en geschatte glomerulaire filtratiesnelheid (eGFR) ≥ 60 ml/min/1,73m2 of geen afname in eGFR van > 20% ten opzichte van de waarde vóór de opvlamming.
De belangrijkste secundaire eindpunten waren onder meer:
- ‘Complete Renal Response’ (CRR) gedefinieerd als een respons in week 100 bevestigd door een herhaalde meting in week 104 van de volgende parameters: uPCR < 500 mg/g (56,8 mg/mmol) en eGFR ≥ 90 ml/min/1,73m2 of geen afname in eGFR van > 10% ten opzichte van de waarde vóór de opvlamming.
- PERR in week 52.
- Tijd tot niergerelateerd voorval of overlijden (een niergerelateerd voorval wordt gedefinieerd als eerste optreden van nierziekte in het eindstadium, verdubbeling van creatinine in serum, achteruitgang van de nieren [gedefinieerd als toegenomen proteïnurie en/of afgenomen nierfunctie] of het krijgen van niet toegestane, nierziekte-gerelateerde therapie).
Voor PERR- en CRR-eindpunten moest de behandeling met steroïden verlaagd zijn tot ≤ 10 mg/dag vanaf week 24 om als respondent beschouwd te worden. Voor deze eindpunten werden patiënten die de behandeling voortijdig staakten, die niet toegestane medicatie kregen of die voortijdig stopten met het onderzoek beschouwd als non-respondenten.
Het aandeel patiënten dat een PERR bereikte in week 104 was significant hoger bij patiënten die Benlysta kregen in vergelijking met placebo. De belangrijkste secundaire eindpunten toonden ook een significante verbetering met Benlysta in vergelijking met placebo (tabel 3).
Tabel 3. Werkzaamheidsresultaten bij volwassen patiënten met lupusnefritis
| Werkzaamheidseindpunt | Placebo (n=223) | Benlysta 10 mg/kg (n=223) | Waargenomen verschil versus placebo | Odds-/ hazardratio versus placebo (95%-BI) | P-waarde |
PERR in week 1041 Respondenten | 32,3% | 43,0% | 10,8% | OR 1,55 (1,04, 2,32) | 0,0311 |
| Onderdelen van PERR | |||||
Urine proteïne:creatinine-ratio ≤ 700 mg/g (79,5 mg/mmol) | 33,6% | 44,4% | 10,8% | OR 1,54 (1,04, 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73 m2 of geen afname in eGFR van > 20% ten opzichte van de waarde vóór de opvlamming | 50,2% | 57,4% | 7,2% | OR 1,32 (0,90, 1,94) | 0,1599 |
| Geen behandelfalen³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
CRR in week 1041 Respondenten | 19,7% | 30,0% | 10,3% | OR 1,74 (1,11, 2,74) | 0,0167 |
| Onderdelen van CRR | |||||
Urine proteïne:creatinine-ratio < 500 mg/g (56,8 mg/mmol) | 28,7% | 39,5% | 10,8% | OR 1,58 (1,05, 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73 m2 of geen afname in eGFR van > 10% ten opzichte van de waarde vóór de opvlamming | 39,9% | 46,6% | 6,7% | OR 1,33 (0,90, 1,96) | 0,1539 |
| Geen behandelfalen³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
PERR in week 521 Respondenten | 35,4% | 46,6% | 11,2% | OR 1,59 (1,06, 2,38) | 0,0245 |
Tijd tot niergerelateerd voorval of overlijden1 Percentage patiënten met een voorval2 Tijd tot voorval [hazardratio (95%-BI)] | 28,3% | 15,7% | - - | HR 0,51 (0,34, 0,77) | 0,0014 |
1 PERR in week 104 was de primaire werkzaamheidsanalyse; CRR in week 104, PERR in week 52 en tijd tot niergerelateerd voorval of overlijden waren opgenomen in de vooraf gespecificeerde testhiërarchie. 2 Wanneer sterfgevallen in de analyse buiten beschouwing worden gelaten (1 voor Benlysta; 2 voor placebo), was het percentage patiënten met een niergerelateerd voorval 15,2% voor Benlysta vergeleken met 27,4% voor placebo (HR = 0,51; 95%-BI: 0,34, 0,78). ³Behandelfalen: patiënten die door het protocol niet toegestane medicatie gebruikten. | |||||
Een numeriek groter percentage van patiënten die Benlysta kregen bereikte PERR vanaf week 24 in vergelijking met placebo, en dit behandelverschil hield aan tot week 104. Vanaf week 12 bereikte een numeriek groter percentage van patiënten die Benlysta kregen CRR in vergelijking met placebo en dit numerieke verschil hield aan tot week 104 (figuur 2).
Figuur 2. Responspercentages bij volwassenen met lupusnefritis per bezoek
‘Primary Efficacy Renal Response’ (PERR)
‘Complete Renal Response’ (CRR)
In beschrijvende subgroepanalyses werden belangrijke werkzaamheidseindpunten (PERR en CRR) onderzocht per inductiebehandeling (mycofenolaat of cyclofosfamide) en biopsieklasse (klasse III of IV, klasse III + V of klasse IV + V, of klasse V) (figuur 3).
Tijd (weken)
Resp
o
n
d
en
ten
(
%)
+/
-
SE
Tijd (weken)
Resp
o
n
d
en
ten
(
%)
+/
-
SE
Figuur 3. Oddsratio van PERR en CRR in week 104 in de verschillende subgroepen
Leeftijd en ras
Leeftijd
Er zijn in placebogecontroleerde onderzoeken op het gebied van effectiviteit of veiligheid geen verschillen waargenomen tussen SLE patiënten ≥ 65 jaar die Benlysta intraveneus of subcutaan kregen ten opzichte van de gehele populatie. Echter, het aantal patiënten ≥ 65 jaar (62 patiënten voor effectiviteit en 219 patiënten voor veiligheid) is onvoldoende om vast te stellen of ze anders reageren dan jongere patiënten.
Afro-Amerikaanse patiënten
Er werden te weinig Afro-Amerikaanse patiënten in de placebogecontroleerde onderzoeken met subcutaan toegediend Benlysta ingesloten om zinvolle conclusies te kunnen trekken over de effecten van ras op de klinische resultaten.
De veiligheid en werkzaamheid van intraveneus toegediend Benlysta zijn onderzocht bij Afro-Amerikaanse patiënten. De momenteel beschikbare gegevens worden beschreven in de Samenvatting van de productkenmerken van Benlysta 120 mg en 400 mg poeder voor concentraat voor oplossing voor infusie.
Pediatrische patiënten
SLE
Subcutane injectie
Benlysta 200 mg oplossing voor injectie in de voorgevulde spuit is niet beoordeeld bij pediatrische patiënten (zie rubriek 4.2). Wat betreft Benlysta 200 mg oplossing voor injectie in de voorgevulde pen worden de veiligheid en werkzaamheid van subcutaan toegediend Benlysta bij pediatrische patiënten van 5 tot < 18 jaar met actieve SLE ondersteund door een farmacokinetisch populatiemodel en farmacokinetische populatiesimulatie op basis van gegevens uit een farmacokinetisch open-labelonderzoek waarbij 25 pediatrische patiënten met actieve SLE subcutaan toegediend Benlysta kregen (200908) en een, hieronder beschreven, onderzoek waarbij pediatrische patiënten met actieve SLE intraveneus toegediend Benlysta kregen (PLUTO) (zie rubriek 5.2).
Intraveneuze injectie
De veiligheid en werkzaamheid van Benlysta werden beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 52 weken (PLUTO) bij 93 pediatrische patiënten met een klinische diagnose van SLE volgens de classificatiecriteria van de ACR. Bij screening hadden de patiënten actieve SLE, gedefinieerd als een SELENA-SLEDAI-score ≥ 6 en waren ze positief voor auto-antilichamen, zoals beschreven in de onderzoeken bij volwassenen. De patiënten kregen een stabiele SLE-behandeling (standaardbehandeling) en hadden vergelijkbare inclusiecriteria als in de onderzoeken bij volwassenen. Patiënten die ernstige actieve lupusnefritis, ernstige actieve CZS-lupus, primaire immunodeficiëntie, IgA-deficiëntie of acute of chronische infecties hadden waarvoor behandeling nodig was, werden uitgesloten van deelname aan het onderzoek. Het onderzoek werd uitgevoerd in de Verenigde Staten, Zuid-Amerika, Europa en Azië. De mediane leeftijd van de patiënten was 15 jaar (variatie: 6 tot 17 jaar). In de groep met 5- tot 11-jarigen (n = 13) varieerde de SELENA-SLEDAI-score van 4 tot 13 en in de groep met 12- tot 17-jarigen (n = 79) varieerde de SELENA-SLEDAI-score van 4 tot 20. De meerderheid (94,6%) van de patiënten was vrouw. Het onderscheidend vermogen van het onderzoek was niet gepowerd voor statistische vergelijkingen en alle gegevens waren beschrijvend.
Het primaire werkzaamheidseindpunt was de SLE Responder Index (SRI) na 52 weken, zoals beschreven in de intraveneuze onderzoeken bij volwassenen. Het aandeel pediatrische patiënten met een SRI-respons was groter bij patiënten die Benlysta kregen in vergelijking met placebo. De respons op de afzonderlijke onderdelen van het eindpunt kwam overeen met die van de SRI (tabel 4).
Tabel 4. Pediatrisch responspercentage na 52 weken
| Respons1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE Responder Index (%) Oddsratio (95%-BI) versus placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Onderdelen van de SLE Responder Index | ||
Percentage patiënten met een afname van SELENA-SLEDAI ≥ 4 (%) Oddsratio (95%-BI) versus placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Percentage patiënten zonder verslechtering van de BILAG-index (%) Oddsratio (95%-BI) versus placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Percentage patiënten zonder verslechtering van de PGA (%) Oddsratio (95%-BI) versus placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Analyses sloten iedere patiënt uit die een baselinebeoordeling miste voor een van de onderdelen (1 voor placebo).
Bij patiënten die een ernstige opvlamming kregen, was de mediane onderzoeksdag van de eerste ernstige opvlamming dag 150 in de Benlysta-groep en dag 113 in de placebogroep. Ernstige opvlammingen werden gezien bij 17,0% van de Benlysta-groep in vergelijking met 35,0% van de placebogroep gedurende de 52 observatieweken (waargenomen behandelingsverschil = 18,0%; hazardratio = 0,36, 95%-BI: 0,15; 0,86). Dit kwam overeen met de bevindingen uit de intraveneuze klinische onderzoeken bij volwassenen.
Op grond van de responsbeoordelingscriteria voor juveniele SLE van de Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR) was het aandeel pediatrische patiënten dat een verbetering toonde, groter bij patiënten die Benlysta kregen in vergelijking met placebo (tabel 5).
Tabel 5. PRINTO/ACR-responspercentage na 52 weken
Aandeel patiënten met een verbetering van ten minste 50% in 2 van de 5 onderdelen1 en bij wie niet meer dan een van de resterende onderdelen verslechterde met meer dan 30% | Aandeel patiënten met een verbetering van ten minste 30% in 3 van de 5 onderdelen1 en bij wie niet meer dan een van de resterende onderdelen verslechterde met meer dan 30% | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Respons, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Waargenomen verschil versus placebo | 25,38 | 25,33 | ||
| Oddsratio (95%-BI) versus placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 De vijf PRINTO/ACR-onderdelen waren relatieve verandering na 52 weken in: Parent’s Global Assessment (Parent GA), PGA, SELENA-SLEDAI-score, proteïnurie gedurende 24 uur en domeinscore lichamelijk functioneren uit Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC).
5.2 Farmacokinetische eigenschappen
De subcutane farmacokinetische parameters die hierna aangehaald worden, zijn gebaseerd op schattingen van de parameters in de groep van 661 personen, opgebouwd uit 554 patiënten met SLE en 107 gezonde vrijwilligers, die subcutaan Benlysta ontvingen.
Absorptie
Benlysta in de voorgevulde spuit wordt door middel van subcutane injectie toegediend.
Na subcutane toediening was de biologische beschikbaarheid van belimumab ongeveer 74%. De blootstelling bij steady state werd bereikt na ongeveer 11 weken van subcutane toediening. De maximale serumconcentratie (Cmax) van belimumab bij steady state was 108 µg/ml.
Distributie
Belimumab werd gedistribueerd naar de weefsels met een distributievolume (Vss) bij steady state van ongeveer 5 liter.
Biotransformatie
Belimumab is een eiwit waarvan verwacht wordt dat het door alom aanwezige proteolytische enzymen metabool afgebroken wordt tot kleine peptiden en afzonderlijke aminozuren. Klassiek biotransformatieonderzoek is niet uitgevoerd.
Eliminatie
Na subcutane toediening had belimumab een terminale halfwaardetijd van 18,3 dagen. De systemische klaring was 204 ml/dag.
Lupusnefritis-onderzoek
Een farmacokinetische populatieanalyse werd uitgevoerd bij 224 volwassen patiënten met lupusnefritis die Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen (op dag 0, 14, 28 en daarna elke 28 dagen tot 104 weken). Bij patiënten met lupusnefritis was de belimumabklaring, vanwege nierziekte activiteit, aanvankelijk hoger dan gezien werd in SLE-onderzoeken; echter, na 24 weken behandeling en gedurende de rest van het onderzoek waren de belimumabklaring en -blootstelling vergelijkbaar met die van bij volwassen patiënten met SLE die belimumab 10 mg/kg lichaamsgewicht intraveneus kregen.
Op basis van farmacokinetische populatiemodellering en -simulatie wordt voorspeld dat de gemiddelde concentraties bij steady state van de subcutane toediening van 200 mg belimumab eenmaal per week bij volwassenen met lupusnefritis vergelijkbaar zijn met die van volwassenen met lupusnefritis die elke 4 weken 10 mg/kg lichaamsgewicht intraveneus kregen.
Speciale patiëntengroepen
Pediatrische patiënten: Benlysta 200 mg oplossing voor injectie in de voorgevulde spuit is niet beoordeeld bij pediatrische patiënten (zie rubriek 4.2). Wat betreft Benlysta 200 mg oplossing voor injectie in de voorgevulde pen zijn de farmacokinetische parameters van subcutaan toegediend belimumab gebaseerd op een farmacokinetische populatieanalyse van 25 patiënten uit een farmacokinetisch fase II-onderzoek bij pediatrische patiënten met SLE die subcutaan belimumab kregen en het fase II-onderzoek bij pediatrische patiënten met SLE die intraveneus belimumab kregen. Na subcutane toediening van 200 mg belimumab bij pediatrische patiënten van 5 tot < 18 jaar (wekelijks [bij patiënten met een lichaamsgewicht ≥ 50 kg], elke 10 dagen [bij patiënten met een lichaamsgewicht van 30 tot < 50 kg] of elke 2 weken [bij patiënten met een lichaamsgewicht van 15 tot < 30 kg]) is de gemiddelde belimumabconcentratie bij steady state naar schatting vergelijkbaar met die bij volwassen SLE-patiënten na wekelijkse subcutane toediening van 200 mg belimumab, en vergelijkbaar met die bij pediatrische SLE-patiënten na intraveneuze toediening van belimumab 10 mg/kg lichaamsgewicht op dag 0, 14 en 28 en vervolgens met 4-wekelijkse intervallen. De gesimuleerde geometrisch gemiddelde Cmax, Cavg, Cmin, en AUC (berekend over het doseringsinterval) bij steady state zijn naar schatting respectievelijk 124 μg/ml, 119 μg/ml, 111 μg/ml en 834 dag•μg/ml voor pediatrische patiënten met een lichaamsgewicht van ≥ 50 kg die eenmaal per week belimumab krijgen, 114 μg/ml, 105 μg/ml, 91 μg/ml en 1051 dag•μg/ml voor pediatrische patiënten met een lichaamsgewicht van 30 tot < 50 kg die elke 10 dagen belimumab krijgen, en 119 μg/ml, 103 μg/ml, 79 μg/ml en 1438 dag•μg/ml voor pediatrische patiënten met een lichaamsgewicht van 15 tot < 30 kg die elke 2 weken belimumab krijgen.
Ouderen: Benlysta is onderzocht bij een beperkt aantal oudere patiënten. Leeftijd had geen invloed op de blootstelling aan belimumab in de farmacokinetische analyse van de subcutane populatie. Gezien het kleine aantal proefpersonen ≥ 65 jaar kan een leeftijdseffect echter niet definitief uitgesloten worden.
Verminderde nierfunctie: er is geen specifiek onderzoek uitgevoerd om de effecten van een verminderde nierfunctie op de farmacokinetiek van belimumab te bestuderen. Tijdens de klinische ontwikkeling werd Benlysta onderzocht bij een beperkt aantal patiënten met SLE en een licht verminderde nierfunctie (creatinineklaring [CrCl] ≥ 60 en < 90 ml/min), een matig verminderde nierfunctie (CrCl ≥ 30 en < 60 ml/min) of een ernstig verminderde nierfunctie (CrCl ≥ 15 en < 30 ml/min); 121 patiënten met een licht verminderde nierfunctie en 30 patiënten met een matig verminderde nierfunctie kregen Benlysta subcutaan; 770 patiënten met een licht verminderde nierfunctie, 261 patiënten met een matig verminderde nierfunctie en 14 patiënten met een ernstig verminderde nierfunctie kregen intraveneus Benlysta.
Er werd geen klinisch significante afname in systemische klaring waargenomen als gevolg van de verminderde nierfunctie. Daarom wordt geen dosisaanpassing aanbevolen voor patiënten met een verminderde nierfunctie.
Verminderde leverfunctie: er is geen specifiek onderzoek uitgevoerd om de effecten van een verminderde leverfunctie op de farmacokinetiek van belimumab te bestuderen. IgG1-moleculen zoals belimumab worden gekataboliseerd door alom aanwezige proteolytische enzymen. Deze enzymen bevinden zich niet alleen in hepatisch weefsel en het is onwaarschijnlijk dat veranderingen in de leverfunctie enig effect op de eliminatie van belimumab zullen hebben.
Lichaamsgewicht/Body Mass Index (BMI)
De effecten van lichaamsgewicht en BMI op de blootstelling aan belimumab na subcutane toediening bij volwassenen werden niet als klinisch betekenisvol geacht. Er was geen significante impact op de werkzaamheid en veiligheid gebaseerd op gewicht. Daarom wordt bij volwassenen geen dosisaanpassing aanbevolen.
De effecten van lichaamsgewicht op de blootstelling aan belimumab na subcutane toediening bij pediatrische patiënten zijn vastgesteld met behulp van een farmacokinetisch populatiemodel. Bij pediatrische patiënten met een lager lichaamsgewicht is sprake van een lagere klaring en lager distributievolume van belimumab, wat resulteert in een verhoogde blootstelling. Om ervoor te zorgen dat de blootstelling aan belimumab binnen aanvaardbare grenzen blijft en binnen het gehele pediatrische gewichtsbereik consistent is, wordt belimumab bij patiënten met een lager lichaamsgewicht minder vaak toegediend (zie rubriek 4.2).
Overgang van intraveneuze naar subcutane toediening
SLE
Patiënten met SLE die overgingen van intraveneuze toediening van 10 mg/kg lichaamsgewicht elke 4 weken naar een schema met subcutane toediening van 200 mg met gebruik van een overgangsinterval van 1 tot 4 weken, hadden voor toediening van de eerste dosis subcutaan belimumab serumconcentraties die dicht bij hun uiteindelijke steady-state dalconcentraties lagen (zie rubriek 4.2). Op basis van simulaties met farmacokinetische populatieparameters waren de gemiddelde belimumabconcentraties bij steady state voor subcutane toediening van 200 mg elke week (bij volwassen patiënten, en bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht ≥ 50 kg), elke 10 dagen (bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht van 30 tot < 50 kg) of elke 2 weken (bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht van 15 tot < 30 kg) vergelijkbaar met die bij intraveneuze toediening van 10 mg/kg lichaamsgewicht elke 4 weken.
Lupusnefritis
Op basis van farmacokinetische populatiesimulaties wordt voorspeld dat patiënten met lupusnefritis die overstappen van de intraveneuze toediening van 10 mg/kg lichaamsgewicht naar de wekelijkse subcutane toediening van 200 mg, 1 tot 2 weken na het afronden van de eerste 2 intraveneuze doses, gemiddelde serumconcentraties belimumab hebben die vergelijkbaar zijn met die van patiënten die elke 4 weken 10 mg/kg lichaamsgewicht intraveneus toegediend krijgen (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductietoxiciteit.
Intraveneuze en subcutane toediening aan apen resulteerde in de verwachte afname van het aantal B-cellen in perifeer en lymfoïd weefsel zonder hiermee in verband staande toxicologische bevindingen.
Reproductieonderzoeken zijn uitgevoerd bij zwangere cynomolgusapen die elke twee weken tot aan 21 weken 150 mg/kg lichaamsgewicht belimumab ontvingen als intraveneuze infusie (ongeveer 9 maal de te verwachten maximale humane klinische blootstelling). De belimumabbehandeling werd niet in verband gebracht met directe of indirecte schadelijke effecten met betrekking tot maternale toxiciteit, ontwikkelingstoxiciteit of teratogeniciteit.
Behandelingsgerelateerde bevindingen waren beperkt tot de te verwachten reversibele afname van B-cellen bij zowel moederdieren als jongen en reversibele afname van IgM bij baby-apen. Na het stopzetten van de belimumabbehandeling herstelde het aantal B-cellen zich bij volwassen apen na ongeveer een jaar postpartum en bij jonge apen 3 maanden na de geboorte. De IgM-niveaus bij jongen die in utero waren blootgesteld aan belimumab hadden zich op de leeftijd van 6 maanden hersteld.
De effecten op de mannelijke en vrouwelijke vruchtbaarheid bij apen werden beoordeeld tijdens het 6 maanden durende onderzoek naar toxiciteit bij herhaalde dosering van belimumab bij doseringen tot en met 50 mg/kg lichaamsgewicht. Er werden geen met de behandeling in verband staande veranderingen opgemerkt bij de mannelijke en vrouwelijke voortplantingsorganen van seksueel volwassen dieren. Een informele beoordeling van menstruatiecycli bij vrouwtjes liet geen veranderingen zien die verband hielden met belimumab.
Aangezien belimumab een monoklonaal antilichaam is, zijn er geen genotoxiciteitsonderzoeken verricht. Er is geen carcinogeniteits- of vruchtbaarheidsonderzoek (bij mannen of bij vrouwen) uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Argininehydrochloride
Histidine
Histidinemonohydrochloride
Polysorbaat 80 (E 433)
Natriumchloride
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Niet bekend
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Eén enkele voorgevulde spuit Benlysta kan gedurende een periode van maximaal 12 uur worden bewaard bij een temperatuur tot maximaal 25 °C. De voorgevulde spuit moet worden beschermd tegen licht en moet worden weggegooid als deze niet wordt gebruikt binnen de periode van 12 uur.
6.5 Aard en inhoud van de verpakking
1 ml oplossing in een spuit van type I-glas met een vaste naald (van roestvrijstaal) en een dopje op de naald.
Verkrijgbaar in een verpakking van 1 voorgevulde spuit en een verpakking van 4 voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Er worden onderaan de bijsluiter (zie Stapsgewijze instructies) begrijpelijke instructies gegeven voor subcutane toediening van Benlysta in een voorgevulde spuit.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/11/700/006
| 1 voorgevulde spuit |
EU/1/11/700/007
| 4 voorgevulde spuiten |
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 juli 2011
Datum van laatste verlenging: 18 februari 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.
Benlysta 120 mg poeder voor concentraat voor oplossing voor infusie. Benlysta 400 mg poeder voor concentraat voor oplossing voor infusie.
1. NAAM VAN HET GENEESMIDDEL
Benlysta 120 mg poeder voor concentraat voor oplossing voor infusie. Benlysta 400 mg poeder voor concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Benlysta 120 mg poeder voor concentraat voor oplossing voor infusie
Iedere injectieflacon bevat 120 mg belimumab. Na reconstitutie bevat de oplossing 80 mg belimumab per ml.
Benlysta 400 mg poeder voor concentraat voor oplossing voor infusie
Iedere injectieflacon bevat 400 mg belimumab. Na reconstitutie bevat de oplossing 80 mg belimumab per ml.
Belimumab is een humaan, IgG1λ-monoklonaal antilichaam, geproduceerd door middel van recombinant-DNA-techniek in een cellijn (NS0), afkomstig van zoogdieren.
Hulpstof met bekend effect
Benlysta 120 mg poeder voor concentraat voor oplossing voor infusie
Iedere injectieflacon bevat 0,6 mg polysorbaat 80.
Benlysta 400 mg poeder voor concentraat voor oplossing voor infusie
Iedere injectieflacon bevat 2,0 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit tot gebroken wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Benlysta is geïndiceerd als toegevoegde therapie bij patiënten van 5 jaar en ouder met actieve, auto-antilichaampositieve systemische lupus erythematosus (SLE) met een hoge mate van ziekteactiviteit (bijvoorbeeld positief anti-dsDNA en laag complement), ondanks een standaardbehandeling (zie rubriek 5.1).
Benlysta is geïndiceerd in combinatie met immunosuppressieve achtergrondbehandelingen voor de behandeling van volwassen patiënten met actieve lupusnefritis (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
Behandeling met Benlysta mag alleen gestart en onder toezicht begeleid worden door een gekwalificeerde arts die ervaring heeft in de diagnosestelling en de behandeling van SLE. Benlysta-infusies moeten toegediend worden door een gekwalificeerde medische beroepsbeoefenaar die getraind is in het geven van infuustherapie.
Toediening van Benlysta kan leiden tot ernstige of levensbedreigende overgevoeligheids- en infuusreacties. Er is gemeld dat patiënten, verscheidene uren nadat de infusie was toegediend, symptomen van acute overgevoeligheid ontwikkelden. Het opnieuw optreden van klinisch significante reacties, na een aanvankelijk passende behandeling van de symptomen, is ook waargenomen (zie de rubrieken 4.4 en 4.8). Daarom moet Benlysta worden toegediend in een omgeving waar directe hulp kan worden geboden om dergelijke reacties te behandelen. Het wordt aanbevolen dat patiënten gedurende langere tijd (verscheidene uren) onder klinische supervisie blijven. Deze supervisie moet ten minste na de eerste twee infusies plaatsvinden, waarbij rekening moet worden gehouden met de mogelijkheid van een vertraagd optredende reactie.
Patiënten die met Benlysta worden behandeld, moeten geattendeerd worden op het potentiële risico van ernstige of levensbedreigende overgevoeligheid en op de mogelijkheid van het vertraagd optreden of opnieuw optreden van symptomen. Iedere keer als Benlysta wordt toegediend, moet de bijsluiter aan de patiënt worden gegeven (zie rubriek 4.4).
Dosering
Premedicatie waaronder een antihistaminicum, met of zonder een koortswerend middel, kan toegediend worden voor de infusie met Benlysta (zie rubriek 4.4).
Bij patiënten met SLE of actieve lupusnefritis, is het aanbevolen toedieningsregime voor Benlysta 10 mg/kg lichaamsgewicht op dag 0, 14 en 28, gevolgd door toediening met 4-wekelijkse intervallen. De toestand van de patiënt moet voortdurend beoordeeld worden.
Bij patiënten met SLE moet, als er na 6 maanden behandeling geen verbetering in de controle van de aandoening is opgetreden, staken van de behandeling met Benlysta overwogen worden.
Bij patiënten met actieve lupusnefritis moet Benlysta gebruikt worden in combinatie met corticosteroïden en mycofenolaat of cyclofosfamide voor inductie of mycofenolaat of azathioprine voor onderhoud.
Overgang van intraveneuze naar subcutane toediening
SLE
Indien een patiënt met SLE wordt overgezet van de intraveneuze toediening van Benlysta naar de subcutane toediening moet de eerste subcutane injectie 1 tot 4 weken na de laatste intraveneuze dosis worden toegediend (zie rubriek 5.2).
Lupusnefritis
Indien een patiënt met lupusnefritis wordt overgezet van intraveneuze toediening van Benlysta naar subcutane toediening, wordt aanbevolen om de eerste subcutane injectiedosis van 200 mg 1 tot 2 weken na de laatste intraveneuze dosis toe te dienen. Deze overgang kan plaatsvinden op enig moment nadat de patiënt de eerste 2 intraveneuze doses heeft voltooid (zie rubriek 5.2).
Speciale patiëntengroepen
Ouderen
Gegevens bij patiënten ≥ 65 jaar zijn beperkt (zie rubriek 5.1). Benlysta dient met voorzichtigheid gebruikt te worden bij ouderen. Een dosisaanpassing is niet vereist (zie rubriek 5.2).
Verminderde nierfunctie
Belimumab is bij een beperkt aantal SLE-patiënten met een verminderde nierfunctie onderzocht. Op basis van de beschikbare informatie is dosisaanpassing niet vereist bij patiënten met een licht, matig of ernstig verminderde nierfunctie. Voorzichtigheid is echter geboden bij patiënten met een ernstig verminderde nierfunctie vanwege het gebrek aan gegevens (zie rubriek 5.2).
Verminderde leverfunctie
Er zijn geen specifieke onderzoeken met Benlysta uitgevoerd bij patiënten met verminderde leverfunctie. Het is onwaarschijnlijk dat bij patiënten met een verminderde leverfunctie een dosisaanpassing vereist is (zie rubriek 5.2).
Pediatrische patiënten
SLE
Het aanbevolen doseringsschema voor Benlysta voor kinderen van 5 jaar en ouder is 10 mg/kg lichaamsgewicht op dag 0, 14 en 28, gevolgd door toediening met 4-wekelijkse intervallen.
De veiligheid en werkzaamheid van intraveneus toegediend Benlysta bij kinderen jonger dan 5 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Lupusnefritis
De veiligheid en werkzaamheid van intraveneus toegediend Benlysta bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Benlysta wordt intraveneus toegediend per infuus en moet voor toediening gereconstitueerd en verdund worden. Voor instructies over reconstitutie, verdunning en opslag van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
De infusie van Benlysta moet gedurende een periode van 1 uur plaatsvinden.
Benlysta mag niet als een intraveneuze bolusinjectie toegediend worden.
De infusiesnelheid kan verlaagd of de infusie kan onderbroken worden als er zich bij de patiënt een infuusreactie ontwikkelt. De infusie moet onmiddellijk gestopt worden wanneer bij de patiënt een potentieel levensbedreigende bijwerking optreedt (zie rubriek 4.4 en 4.8).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Benlysta is niet onderzocht bij de volgende volwassen en pediatrische patiëntengroepen en wordt niet aanbevolen bij:
- ernstige actieve lupus van het centraal zenuwstelsel (zie rubriek 5.1)
- HIV
- een voorgeschiedenis van, of een aanwezige, hepatitis B of C
- hypogammaglobulinemie (IgG <400 mg/dl) of IgA-deficiëntie (IgA <10 mg/dl)
een voorgeschiedenis van transplantatie van grote vitale organen, een hematopoëtische stamcel-
/beenmergtransplantatie of een niertransplantatie
Gelijktijdig gebruik met een op B-cellen gerichte therapie
Beschikbare gegevens ondersteunen de gelijktijdige toediening van rituximab met Benlysta bij patiënten met SLE niet (zie rubriek 5.1). Voorzichtigheid moet worden betracht wanneer Benlysta samen met een andere op B-cellen gerichte therapie wordt toegediend.
Infuusreacties en overgevoeligheid
Toediening van Benlysta kan resulteren in overgevoeligheidsreacties en in infuusreacties. Deze reacties kunnen ernstig en fataal zijn. Wanneer een ernstige reactie optreedt, moet de toediening van Benlysta onderbroken worden en moet een passende medische therapie ingesteld worden (zie rubriek 4.2). Het risico op overgevoeligheidsreacties is het grootst bij de eerste twee infusies; er moet echter rekening met dit risico worden gehouden bij elke toegediende infusie. Patiënten bij wie in het verleden meerdere geneesmiddelallergieën of significante overgevoeligheidsreacties zijn opgetreden, kunnen een verhoogd risico lopen.
Premedicatie waaronder een antihistaminicum, met of zonder een koortswerend middel, kan toegediend worden voor de infusie van Benlysta. Er is onvoldoende kennis om te kunnen bepalen of premedicatie de frequentie of de ernst van de infusiereacties vermindert.
In klinisch onderzoek werden ernstige infuus- en overgevoeligheidsreacties aangetroffen bij ongeveer 0,9% van de volwassen patiënten. Dit betrof onder meer anafylactische reacties, bradycardie, hypotensie, angio-oedeem en dyspneu. Infuusreacties traden vaker op gedurende de eerste twee infusen en hadden de neiging minder te worden bij volgende infusen (zie rubriek 4.8). Er is gemeld dat patiënten, verscheidene uren nadat de infusie was toegediend, symptomen van acute overgevoeligheid ontwikkelden. Het opnieuw optreden van klinisch significante reacties, na een aanvankelijk passende behandeling van de symptomen, is ook waargenomen (zie de rubrieken 4.2 en 4.8). Daarom moet Benlysta worden toegediend in een omgeving waar directe hulp kan worden geboden om dergelijke reacties te behandelen. Het wordt aanbevolen dat patiënten gedurende langere tijd (verscheidene uren) onder klinische supervisie blijven. Deze supervisie moet ten minste na de eerste twee infusies plaatsvinden, waarbij rekening moet worden gehouden met de mogelijkheid van een vertraagd optredende reactie. De patiënten moeten ingelicht worden over de mogelijkheid van overgevoeligheidsreacties op de dag van, tot enkele dagen na, de infusie. Ze moeten geïnformeerd worden over mogelijke verschijnselen en symptomen en over de mogelijkheid van het opnieuw optreden van deze reacties. De patiënten moeten geïnstrueerd worden om onmiddellijk medische hulp te zoeken als zij een van deze symptomen ervaren. Iedere keer als Benlysta wordt toegediend, moet de bijsluiter aan de patiënt worden gegeven (zie rubriek 4.2).
Niet-acute overgevoeligheidsreacties van het vertraagde type zijn ook waargenomen en omvatten symptomen zoals huiduitslag, misselijkheid, vermoeidheid, spierpijn, hoofdpijn en gezichtsoedeem.
Infecties
Het werkingsmechanisme van belimumab zou het risico op het ontwikkelen van infecties bij volwassenen en kinderen met lupus, waaronder opportunistische infecties, kunnen verhogen, en jongere kinderen kunnen een hoger risico lopen. In gecontroleerde klinische onderzoeken was de incidentie van ernstige infecties gelijk bij de Benlysta- en placebogroepen; fatale infecties (zoals longontsteking en sepsis) kwamen echter vaker voor bij patiënten die Benlysta kregen ten opzichte van placebo (zie rubriek 4.8). Pneumokokkenvaccinatie moet worden overwogen voordat er met de behandeling met Benlysta wordt gestart. Benlysta mag niet worden gestart bij patiënten met actieve ernstige infecties (waaronder ernstige chronische infecties). Artsen moeten voorzichtigheid betrachten en zorgvuldig afwegen of verwacht wordt dat de voordelen opwegen tegen de risico’s wanneer zij het gebruik van Benlysta bij patiënten met een verleden van een steeds terugkerende infectie in overweging nemen. Artsen moeten patiënten instrueren contact op te nemen met hun zorgverlener wanneer ze symptomen van een infectie ontwikkelen. Patiënten bij wie zich een infectie ontwikkelt terwijl zij een behandeling met Benlysta ondergaan, moeten nauwlettend in de gaten gehouden worden en er moet een zorgvuldige afweging worden gemaakt of de immunosuppressieve behandeling, waaronder Benlysta, moet worden onderbroken tot de infectie is verdwenen. Het risico van het gebruik van Benlysta bij patiënten met actieve of latente tuberculose is onbekend.
Depressie en suïcidaliteit
Tijdens gecontroleerde klinische intraveneuze en subcutane onderzoeken zijn psychische aandoeningen (depressie, suïcidale gedachten en suïcidaal gedrag, inclusief suïcide) vaker gemeld bij patiënten die Benlysta kregen (zie rubriek 4.8). Voorafgaand aan de behandeling met Benlysta moeten artsen het risico op depressie en suïcide beoordelen, waarbij ze rekening moeten houden met de medische voorgeschiedenis en huidige psychische toestand van de patiënt, en moeten ze tijdens de behandeling de patiënten blijven monitoren. Artsen moeten patiënten (en mantelzorgers indien van toepassing) het advies geven contact op te nemen met hun zorgverlener over nieuwe of verslechterende psychische symptomen. Bij patiënten die last krijgen van dergelijke verschijnselen moet worden overwogen de behandeling te stoppen.
Ernstige bijwerkingen van de huid
Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN), die levensbedreigend of dodelijk kunnen zijn, zijn gemeld in verband met behandeling met Benlysta. Patiënten moeten worden geïnformeerd over de tekenen en symptomen van SJS en TEN en nauwlettend worden gecontroleerd op huidreacties. Als er tekenen en symptomen optreden die op deze reacties wijzen, moet onmiddellijk gestopt worden met het gebruik van Benlysta en moet een alternatieve behandeling overwogen worden. Als de patiënt bij het gebruik van Benlysta SJS of TEN ontwikkeld heeft, mag bij die patiënt nooit opnieuw gestart worden met een behandeling met Benlysta.
Progressieve multifocale leuko-encefalopathie
Progressieve multifocale leuko-encefalopathie (PML) is gemeld bij de behandeling van SLE met Benlysta. Artsen moeten in het bijzonder alert zijn op symptomen die op PML lijken te wijzen die patiënten zelf mogelijk niet opvallen (zoals cognitieve, neurologische of psychiatrische symptomen of klachten). Patiënten moeten worden gecontroleerd op elk van deze nieuwe of verergerende symptomen of klachten, en mochten dergelijke symptomen/klachten optreden, dan moeten verwijzing naar een neuroloog en passende diagnostische maatregelen met betrekking tot PML worden overwogen indien klinisch geïndiceerd. Indien er een vermoeden van PML bestaat, dan moet immunosuppressieve behandeling, waaronder Benlysta, worden opgeschort totdat PML is uitgesloten. Indien PML wordt bevestigd, moet de immunosuppressieve behandeling, waaronder Benlysta, worden gestaakt.
Immunisatie
Levende vaccins mogen niet binnen 30 dagen voorafgaand, of gelijktijdig met, Benlysta gegeven worden, aangezien de klinische veiligheid niet vastgesteld is. Er zijn geen gegevens beschikbaar over de secundaire infectietransmissie van personen die levende vaccins kregen naar patiënten die Benlysta kregen.
Vanwege zijn werkingsmechanisme zou belimumab kunnen interfereren met de respons op immunisaties. Echter, in een klein onderzoek waarin de respons op een 23-valent pneumokokkenvaccin werd geëvalueerd, was de totale immuunrespons op de verschillende serotypen bij SLE-patiënten die Benlysta kregen vergelijkbaar met die bij patiënten die de standaard immunosuppressieve behandeling kregen ten tijde van de vaccinatie. Er zijn onvoldoende gegevens om conclusies te kunnen trekken over de respons op andere vaccins.
Een beperkt aantal gegevens lijkt erop te wijzen dat Benlysta niet significant het vermogen beïnvloedt om een beschermende immuunrespons te handhaven op immunisaties die ontvangen werden voorafgaand aan de toediening van Benlysta. In een subonderzoek werd gevonden dat een kleine groep patiënten, die eerder tetanus-, pneumokokken- of griepvaccinaties hadden ontvangen, beschermende titers konden handhaven na een behandeling met Benlysta.
Maligniteiten en lymfoproliferatieve aandoeningen
Immuunmodulerende geneesmiddelen, waaronder Benlysta, kunnen het risico van een maligniteit doen toenemen. Voorzichtigheid is geboden wanneer behandeling met Benlysta overwogen wordt bij patiënten die bekend zijn met een maligniteit uit het verleden, of wanneer overwogen wordt door te gaan met een behandeling bij patiënten die een maligniteit ontwikkelen. Patiënten met een maligne neoplasma in de afgelopen 5 jaar zijn niet onderzocht, met uitzondering van patiënten met volledig weggesneden of adequaat behandelde basaalcel- of plaveiselcelcarcinomen van de huid of baarmoederhalskanker.
Polysorbaat 80-gehalte
Dit geneesmiddel bevat polysorbaat 80 (zie rubriek 2), dat allergische reacties kan veroorzaken.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is. Aangezien Benlysta poeder voor concentraat echter verdund wordt in een oplossing voor infusie die natrium bevat, moet hier rekening mee gehouden worden bij patiënten die een natriumbeperkt dieet volgen (zie rubriek 6.6).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen in-vivo-onderzoek naar interacties uitgevoerd. De vorming van sommige CYP450-enzymen wordt onderdrukt door toegenomen gehaltes van bepaalde cytokinen tijdens een chronische ontsteking. Het is niet bekend of belimumab een indirecte modulator van dergelijke cytokinen kan zijn. Een risico op indirecte reductie van CYP-activiteit door belimumab kan niet worden uitgesloten. Er moet bij de start of het staken van de behandeling met belimumab therapeutische controle worden overwogen bij patiënten die worden behandeld met CYP-substraten met een smalle therapeutische index, waarbij de dosering individueel wordt aangepast (bijv. warfarine).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Benlysta en gedurende ten minste 4 maanden na de laatste behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van Benlysta bij zwangere vrouwen. Behalve een te verwachten farmacologisch effect, namelijk een reductie van het aantal B-cellen, duiden de resultaten van dieronderzoek bij apen niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Benlysta mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel het potentiële risico voor de foetus rechtvaardigt.
Borstvoeding
Het is niet bekend of belimumab in de moedermelk wordt uitgescheiden of systemisch wordt geabsorbeerd na orale opname. Belimumab werd echter wel gedetecteerd in melk van vrouwelijke apen die eenmaal per twee weken 150 mg/kg lichaamsgewicht kregen toegediend.
Omdat antilichamen (IgG) van de moeder in de moedermelk worden uitgescheiden, wordt aanbevolen dat wordt besloten of borstvoeding moet worden gestaakt of dat de behandeling met Benlysta moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van belimumab op de menselijke vruchtbaarheid. Effecten op de mannelijke en de vrouwelijke vruchtbaarheid zijn in dieronderzoek niet formeel geëvalueerd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Er wordt geen nadelige invloed voorspeld op dergelijke activiteiten, de farmacologie van belimumab in ogenschouw nemend. Er wordt aanbevolen om rekening te houden met de klinische toestand van de patiënt en met het bijwerkingenprofiel van Benlysta wanneer men de capaciteiten van de patiënt beschouwt om taken te verrichten die beoordelingsvermogen en motorische of cognitieve vaardigheden vereisen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel bij volwassenen
De veiligheid van belimumab bij patiënten met SLE is geëvalueerd in drie placebogecontroleerde intraveneuze onderzoeken vóór de registratie en één daaropvolgend regionaal placebogecontroleerd intraveneus onderzoek, één placebogecontroleerd subcutaan onderzoek en twee placebogecontroleerde intraveneuze postmarketingonderzoeken; de veiligheid bij patiënten met actieve lupusnefritis is geëvalueerd in één placebogecontroleerd intraveneus onderzoek.
De in de tabel hieronder gepresenteerde gegevens geven de blootstelling weer bij 674 patiënten met SLE uit de drie klinische onderzoeken vóór de registratie en 470 patiënten uit het daaropvolgende placebogecontroleerde onderzoek die Benlysta intraveneus kregen toegediend (10 mg/kg lichaamsgewicht gedurende een 1 uur durende periode op dagen 0, 14, 28 en dan iedere 28 dagen tot 52 weken) en 556 patiënten met SLE die werden blootgesteld aan Benlysta subcutaan (maximaal 52 weken eenmaal per week 200 mg). Bij enige patiënten met SLE strekken deze veiligheidsgegevens zich uit over een periode van meer dan 52 weken. De gegevens geven de aanvullende blootstelling weer bij 224 patiënten met actieve lupusnefritis die Benlysta intraveneus kregen (10 mg/kg lichaamsgewicht gedurende maximaal 104 weken). Gegevens uit postmarketingrapportages zijn ook bijgevoegd.
Het merendeel van de patiënten kreeg eveneens een of meer van de volgende gelijktijdige behandelingen voor SLE: corticosteroïden, immunomodulerende geneesmiddelen, antimalariamiddelen, niet-steroïde ontstekingsremmende geneesmiddelen.
Bijwerkingen werden gemeld bij 84% van de met Benlysta behandelde patiënten en bij 87% van de met placebo behandelde patiënten. De meest frequent gemelde bijwerking (≥ 5% van de patiënten met SLE die met Benlysta behandeld werden terwijl ze ook een standaardbehandeling kregen en bij een percentage ≥ 1% hoger dan placebo) was nasofaryngitis. Bij de met Benlysta behandelde patiënten stopte 7% met de behandeling als gevolg van bijwerkingen en bij de met placebo behandelde patiënten 8%.
De meest frequent gemelde bijwerkingen (> 5% van de patiënten met actieve lupusnefritis die met Benlysta behandeld werden terwijl ze ook een standaardbehandeling kregen) waren luchtweginfecties van de bovenste luchtwegen, urineweginfecties en herpes zoster. Van de met Benlysta behandelde patiënten stopte 12,9% met de behandeling als gevolg van bijwerkingen en van de met placebo behandelde patiënten 12,9%.
Ernstige bijwerkingen van de huid: Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN) zijn gemeld in verband met behandeling met Benlysta (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
Hieronder zijn de bijwerkingen gerangschikt volgens de MedDRA-systeem/orgaanklassen en naar frequentie. De frequenties zijn gedefinieerd als:
zeer vaak ≥ 1/10
vaak ≥ 1/100, < 1/10
soms ≥ 1/1.000, < 1/100
zelden ≥ 1/10.000, < 1/1.000
niet bekend kan met de beschikbare gegevens niet worden bepaald.
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De frequentie die wordt weergegeven is de hoogste die is gezien, bij ongeacht welke formulering.
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen1 | Zeer vaak | Bacteriële infecties, bijvoorbeeld bronchitis, urineweginfectie |
| Vaak | Virale gastro-enteritis, faryngitis, nasofaryngitis, virale luchtweginfectie van de bovenste luchtwegen | |
Bloed- en lymfestelselaandoeningen | Vaak | Leukopenie |
| Immuunsysteemaandoeningen | Vaak | Overgevoeligheidsreacties2 |
| Soms | Anafylactische reactie | |
| Zelden | Niet-acute overgevoeligheidsreacties van het vertraagde type | |
| Psychische stoornissen | Vaak | Depressie |
| Soms | Suïcidaal gedrag, suïcidale gedachten | |
| Zenuwstelselaandoeningen | Vaak | Migraine |
| Maagdarmstelselaandoeningen | Vaak | Diarree, misselijkheid |
Huid- en onderhuidaandoeningen | Vaak | Injectieplaatsreacties3, urticaria, rash |
| Soms | Angio-oedeem | |
| Niet bekend | Stevens-Johnson-syndroom, toxische epidermale necrolyse | |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Pijn in extremiteit |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Infuus- of injectiegerelateerde systemische reacties2, koorts |
1 Zie ‘Beschrijving van geselecteerde bijwerkingen’ en rubriek 4.4 ‘Infecties’ voor verder informatie. 2 ‘Overgevoeligheidsreacties’ is een verzamelnaam voor een groep begrippen, waaronder anafylaxie, die zich kunnen openbaren met een scala aan symptomen zoals hypotensie, angio-oedeem, urticaria of andere vormen van rash, pruritus en dyspneu. ‘Infuus- of injectiegerelateerde systemische reacties’ is een verzamelnaam voor een groep begrippen die zich kunnen openbaren met een scala aan symptomen zoals bradycardie, myalgie, hoofdpijn, rash, urticaria, koorts, hypotensie, hypertensie, duizeligheid en artralgie. Omdat er een overlapping is wat betreft klachten en symptomen is het niet mogelijk om in alle gevallen onderscheid te maken tussen overgevoeligheidsreacties en infuus- of injectiegerelateerde systemische reacties.
3 Dit is alleen van toepassing bij de subcutane formulering.
Beschrijving van geselecteerde bijwerkingen
Gegevens die hieronder worden gepresenteerd zijn gegroepeerd uit de drie intraveneuze klinische onderzoeken vóór de registratie (alleen de 10 mg/kg lichaamsgewicht intraveneuze dosering) en het subcutane klinische onderzoek. Bij de ‘Infecties’ en ‘Psychische stoornissen’ zijn ook gegevens opgenomen uit een postmarketingonderzoek.
Infuus- of injectiegerelateerde systemische reacties en overgevoeligheid: infuus- of injectie-gerelateerde systemische reacties en overgevoeligheidsreacties werden over het algemeen waargenomen op de dag van toediening, maar acute overgevoeligheidsreacties kunnen ook plaatsvinden enkele dagen na de toediening. Patiënten bij wie in het verleden meerdere geneesmiddelallergieën of significante overgevoeligheidsreacties zijn opgetreden, kunnen een verhoogd risico lopen.
De incidentie van infuusreacties en overgevoeligheidsreacties na intraveneuze toediening die optreedt binnen 3 dagen na toediening van een infusie was 12% bij de groep die Benlysta kreeg en 10% in de placebogroep. Hierbij moesten respectievelijk 1,2% en 0,3% van de patiënten definitief met de behandeling stoppen.
Infecties: de totale infectie-incidentie bij intraveneuze en subcutane pre-registratie SLE studies was 63% in beide groepen die Benlysta of placebo kregen. Infecties die bij ten minste 3% van de Benlysta-patiënten en ten minste 1% vaker dan bij de placebopatiënten optraden, waren virale luchtweginfecties van de bovenste luchtwegen, bronchitis en bacteriële urineweginfecties. Ernstige infecties traden op bij 5% van de patiënten in beide groepen die Benlysta of placebo kregen; ernstige opportunistische infecties bij respectievelijk 0,4% en 0% hiervan. Bij 0,7% van de Benlysta-patiënten en bij 1,5% van de placebopatiënten leidden infecties tot stopzetting van de behandeling. Sommige infecties waren ernstig of fataal.
Voor informatie over infecties die zijn gezien bij pediatrische patiënten met SLE, zie de rubriek Pediatrische patiënten hieronder.
In het lupusnefritis-onderzoek kregen patiënten een standaardbehandeling als achtergrondbehandeling (zie rubriek 5.1) en was de totale infectie-incidentie 82% bij patiënten die Benlysta kregen in vergelijking met 76% bij patiënten die placebo kregen. Ernstige infecties traden op bij 13,8% van de patiënten die Benlysta kregen en bij 17,0% van de patiënten die placebo kregen. Fatale infecties traden op bij 0,9% (2/224) van de patiënten die Benlysta kregen en bij 0,9% (2/224) van de patiënten die placebo kregen.
In een gerandomiseerd, dubbelblind, 52 weken durend postmarketing SLE-veiligheidsonderzoek (BEL115467) waarin mortaliteit en specifieke bijwerkingen bij volwassenen werden beoordeeld, traden ernstige infecties op bij 3,7% van de patiënten die Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen en bij 4,1% van de patiënten die placebo kregen. Fatale infecties (zoals longontsteking en sepsis) traden echter op bij 0,45% (9/2002) van de patiënten die Benlysta kregen versus 0,15% (3/2001) van de patiënten die placebo kregen, terwijl de incidentie van mortaliteit door alle oorzaken respectievelijk 0,50% (10/2002) was versus 0,40% (8/2001). De meeste fatale infecties werden gedurende de eerste 20 weken van de behandeling met Benlysta gezien.
Psychische stoornissen: in de intraveneuze klinische SLE-onderzoeken vóór de registratie werden ernstige psychische voorvallen gemeld bij 1,2% (8/674) van de patiënten die Benlysta 10 mg/kg lichaamsgewicht kregen en bij 0,4% (3/675) van de patiënten die placebo kregen. Ernstige depressie werd gemeld bij 0,6% (4/674) van de patiënten die Benlysta 10 mg/kg lichaamsgewicht kregen en bij 0,3% (2/675) van de patiënten die placebo kregen. Er waren twee gevallen van suïcide in de groep patiënten die met Benlysta werd behandeld (onder wie een patiënt die Benlysta 1 mg/kg lichaamsgewicht kreeg).
In een postmarketing SLE-onderzoek werden ernstige psychische voorvallen gemeld bij 1,0% (20/2002) van de patiënten die Benlysta kregen en bij 0,3% (6/2001) van de patiënten die placebo kregen. Ernstige depressie werd gemeld bij 0,3% (7/2002) van de patiënten die Benlysta kregen en bij < 0,1% (1/2001) van de patiënten die placebo kregen. De totale incidentie van ernstige suïcidale gedachten of suïcidaal gedrag of automutilatie zonder suïcidale intentie was 0,7% (15/2002) bij patiënten die Benlysta kregen en 0,2% (5/2001) in de placebogroep. In geen van de groepen werd suïcide gemeld.
In de bovenstaande intraveneuze SLE-onderzoeken werden patiënten met een voorgeschiedenis van psychische stoornissen niet uitgesloten.
In het subcutane klinische SLE-onderzoek, waarin patiënten met een voorgeschiedenis van psychische stoornissen werden uitgesloten, werden ernstige psychische voorvallen gemeld bij 0,2% (1/556) van de patiënten die Benlysta kregen en bij geen van de patiënten die placebo kregen. In geen van de groepen werden voorvallen vanwege ernstige depressie of gevallen van suïcide gemeld.
Leukopenie: de incidentie van als bijwerking gemelde leukopenie bij patiënten met SLE was 3% in de Benlystagroep en 2% in de placebogroep.
Maag-darmstelselaandoeningen: obese patiënten [body mass index (BMI) > 30 kg/m2] met SLE die met intraveneus toegediende Benlysta behandeld werden, meldden in verhouding meer misselijkheid, braken en diarree dan met placebo behandelde patiënten en dan patiënten met een normaal gewicht (BMI ≥18,5 tot ≤30 kg/m2). Geen van deze maag-darmstelselklachten bij obese patiënten was ernstig.
Pediatrische patiënten
Het bijwerkingenprofiel bij pediatrische patiënten is gebaseerd op één subcutaan onderzoek en één intraveneus onderzoek.
In een 52 weken durend open-labelonderzoek waarin 25 pediatrische patiënten (van 10 tot 17 jaar oud) met SLE Benlysta subcutaan toegediend kregen met een blootstelling die vergelijkbaar was met die bij volwassenen (200 mg met een vast doseringsinterval op basis van lichaamsgewicht), tegen een achtergrond van gelijktijdige behandelingen, was het veiligheidsprofiel bij pediatrische patiënten die Benlysta subcutaan toegediend kregen, in lijn met het bekende veiligheidsprofiel van belimumab.
In een 52 weken durend placebogecontroleerd onderzoek waarin 53 patiënten (van 6 tot 17 jaar oud) met SLE Benlysta kregen (10 mg/kg lichaamsgewicht intraveneus op dag 0, 14, 28 en vervolgens om de 28 dagen, tegen een achtergrond van gelijktijdige behandelingen), werden geen nieuwe veiligheidssignalen gezien bij pediatrische patiënten van 12 jaar en ouder (n=43). De veiligheidsgegevens bij kinderen jonger dan 12 jaar (n=10) zijn beperkt.
Infecties
Groep met 5- tot 11-jarigen: infecties werden gemeld bij 8/10 patiënten die intraveneus toegediend Benlysta kregen en 3/3 patiënten die placebo kregen, en ernstige infecties werden gemeld bij 1/10 patiënten die intraveneus toegediend Benlysta kregen en 2/3 patiënten die placebo kregen (zie rubriek 4.4).
Groep met 12- tot 17-jarigen: infecties werden gemeld bij 22/43 patiënten die intraveneus toegediend Benlysta kregen en 25/37 patiënten die placebo kregen, en ernstige infecties werden gemeld bij 3/43 patiënten die intraveneus toegediend Benlysta kregen en 3/37 patiënten die placebo kregen. In de open-label extensiefase was er één fatale infectie bij een patiënt die intraveneus toegediend Benlysta kreeg.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte klinische ervaring wat betreft overdosering met Benlysta. Bijwerkingen gemeld in verband met gevallen van overdosering waren consistent met de bijwerkingen die voor belimumab te verwachten zijn.
Twee doses tot aan 20 mg/kg lichaamsgewicht, per intraveneus infuus toegediend met een tussenpoos van 21 dagen, zijn aan mensen toegediend. Bij deze doses was er geen toename in de incidentie of in de ernst van de bijwerkingen in vergelijking met doses van 1, 4, of 10 mg/kg lichaamsgewicht.
Wanneer er onbedoeld een overdosering heeft plaatsgevonden, moeten de patiënten nauwgezet geobserveerd worden en moet, indien nodig, ondersteunende behandeling worden toegepast.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, monoklonale antilichamen, ATC-code: L04AG04
Werkingsmechanisme
Belimumab is een humaan IgG1λ-monoklonaal antilichaam, specifiek voor het oplosbare humane B-lymfocytstimulerende eiwit (BLyS, ook wel BAFF en TNFSF13B genoemd). Belimumab blokkeert de binding van oplosbaar BLyS, een B-celoverlevingsfactor, aan de receptoren hiervan op B-cellen. Belimumab bindt niet direct aan B-cellen, maar door de binding van BLyS remt belimumab de overleving van B-cellen, waaronder autoreactieve B-cellen, en vermindert hierbij de differentiatie van B-cellen tot plasmacellen die immuunglobuline produceren.
De BLyS-niveaus zijn verhoogd bij patiënten met SLE en andere auto-immuunaandoeningen. Er is een verband tussen de BLyS-niveaus in plasma en de ziekteactiviteit van SLE. De relatieve bijdrage van BLyS-niveaus aan de pathofysiologie van SLE wordt niet volledig begrepen.
Farmacodynamische effecten
In klinisch onderzoek met intraveneus toegediend Benlysta werden veranderingen bij biomarkers gezien. Bij volwassen patiënten met SLE met hypergammaglobulinemie werd rond week 52 een normalisatie van de IgG-niveaus waargenomen bij respectievelijk 49% en 20% van de patiënten op Benlysta en op placebo.
Bij patiënten met SLE met anti-dsDNA-antilichamen was 16% van de met Benlysta behandelde patiënten na 52 weken anti-dsDNA-negatief, vergeleken met 7% van de met placebo behandelde patiënten.
Bij patiënten met SLE met lage complementniveaus werd na 52 weken een normalisering van C3 en C4 waargenomen bij respectievelijk 38% en 44% van de Benlysta-patiënten en bij 17% en 18% van de placebopatiënten.
Van de antifosfolipide antilichamen werd alleen het anticardiolipine antilichaam gemeten. Bij het anticardiolipine IgA-antilichaam werd na week 52 een afname van 37% (p=0,0003) gezien, bij het anticardiolipine IgG-antilichaam werd na week 52 een afname van 26% (p=0,0324) gezien en bij het anticardiolipine IgM werd een afname van 25% (p=NS, 0,46) gezien.
Het optreden van veranderingen van B-celniveaus (waaronder naïeve, geheugen- en geactiveerde B-cellen en plasmacellen) en IgG-niveaus bij patiënten met SLE bij wie de behandeling met intraveneus toegediend belimumab werd voortgezet, werd in een langetermijn niet-gecontroleerde extensiestudie gevolgd. Na 7,5 jaar behandelen (waarbij inbegrepen de 72 weken durende oorspronkelijke studie), werd een aanzienlijke en aanhoudende afname waargenomen in diverse B-celsubsets, resulterend in een 87% mediane afname van naïeve B-cellen, 67% in geheugen-B-cellen, 99% in geactiveerde B-cellen, en een 92% mediane afname in plasmacellen na meer dan 7 jaar behandelen. Na ongeveer 7 jaar werd een 28% mediane afname van IgG-niveaus waargenomen; bij 1,6% van de proefpersonen namen de IgG-niveaus af tot onder 400 mg/dl. Gedurende de looptijd van de studie bleef de gerapporteerde incidentie van bijwerkingen over het geheel genomen stabiel of nam af.
Na behandeling met Benlysta (10 mg/kg lichaamsgewicht intraveneus) of placebo was er bij patiënten met actieve lupusnefritis sprake van een toename van de IgG-niveaus in serum, die gepaard ging met afgenomen proteïnurie. Zoals verwacht met het bekende werkingsmechanisme van belimumab werden in vergelijking met placebo kleinere toenamen in de IgG-niveaus in serum gezien in de Benlystagroep. In week 104 was de mediane procentuele toename ten opzichte van baseline in IgG 17% voor Benlysta en 37% voor placebo. Waargenomen afnamen van auto-antilichamen, toenamen in complement en afnamen in circulerende totale B-cellen en B-celsubsets kwamen overeen met die in de SLE-studies.
In één intraveneus onderzoek bij pediatrische patiënten met SLE (van 6 tot 17 jaar oud) kwam de farmacodynamische respons overeen met de gegevens bij volwassenen.
Immunogeniciteit
De sensitiviteit van de analysemethode voor neutraliserende antilichamen en voor niet-specifieke antilichamen tegen medicijnen wordt beperkt door de aanwezigheid van het actieve geneesmiddel in de verzamelde monsters. De werkelijke aanwezigheid van neutraliserende antilichamen en niet-specifieke antilichamen tegen medicijnen in de onderzoekspopulatie is daarom niet bekend. In de twee fase III SLE-onderzoeken bij volwassenen hadden 4 van de 563 patiënten (0,7%) in de 10 mg/kg lichaamsgewicht-groep en 27 van de 559 patiënten (4,8%) in de 1 mg/kg lichaamsgewicht-groep een positief testresultaat op continue aanwezigheid van antilichamen tegen belimumab. Onder de continu positieve proefpersonen in de fase III SLE-onderzoeken ondervonden 1/10 (10%), 2/27 (7%) en 1/4 (25%) in respectievelijk de placebo-, de 1 mg/kg lichaamsgewicht- en de 10 mg/kg lichaamsgewicht-groep infusiereacties op een dag waarop zij een dosis kregen. Allemaal waren deze infusiereacties niet-ernstig en licht tot matig qua intensiteit. Bij weinig patiënten met antilichamen tegen medicijnen werden ernstige/intense bijwerkingen gemeld. Het percentage infusiereacties onder de continu positieve personen was vergelijkbaar met dat onder de patiënten zonder antilichamen tegen medicijnen, respectievelijk 75/552 (14%), 78/523 (15%) en 83/559 (15%) in de placebo-, de 1 mg/kg lichaamsgewicht- en de 10 mg/kg lichaamsgewicht-groep.
In het lupusnefritis-onderzoek waarin 224 volwassen patiënten Benlysta 10 mg/kg lichaamsgewicht intraveneus kregen toegediend, werden geen anti-belimumab-antilichamen gedetecteerd.
In één intraveneus onderzoek bij pediatrische patiënten met SLE van 6 tot 17 jaar oud (n=53) ontwikkelde geen van de patiënten antilichamen tegen belimumab.
Klinische werkzaamheid en veiligheid
SLE
Intraveneus infuus bij volwassenen
De werkzaamheid van intraveneus toegediend Benlysta werd geëvalueerd in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken bij 1.684 patiënten met een klinische diagnose van SLE volgens de classificatiecriteria van de ACR (American College of Rheumatology). Bij de screening hadden de patiënten actieve SLE, gedefinieerd als een SELENA-SLEDAI-score ≥ 6 (SELENA = Safety of Estrogens in Systemic Lupus Erythematosus National Assessment; SLEDAI = Systemic Lupus Erythematosus Disease Activity Index) en positieve testresultaten op antinucleaire antilichamen (ANA-titer ≥ 1:80 en/of een positieve anti-dsDNA [≥ 30 eenheden/ml]). De patiënten ontvingen een stabiele SLE-behandeling bestaande uit (als monotherapie of als combinatie): corticosteroïden, antimalariamiddelen, NSAID’s of andere immunosuppressiva. De twee onderzoeken hadden dezelfde opzet, behalve dat BLISS-76 een onderzoek was dat 76 weken duurde terwijl BLISS-52 een onderzoek was van 52 weken. In beide onderzoeken werd het primaire werkzaamheidseindpunt na 52 weken geëvalueerd. Patiënten met ernstige actieve lupusnefritis en patiënten met ernstige actieve lupus van het centraal zenuwstelsel (CZS-lupus) werden uitgesloten van deelname aan het onderzoek.
BLISS-76 werd voornamelijk uitgevoerd in Noord-Amerika en in West-Europa. Tot de standaardbehandeling behoorden corticosteroïden (76%; > 7,5 mg/dag 46%), immunosuppressiva (56%), en middelen tegen malaria (63%).
BLISS-52 werd uitgevoerd in Zuid-Amerika, Oost-Europa, Azië en Australië. Tot de standaardbehandeling behoorden corticosteroïden (96%; > 7,5 mg/dag 69%), immunosuppressiva (42%), en middelen tegen malaria (67%).
Bij de start van het onderzoek had 52% van de patiënten een hoge ziekteactiviteit (SELENA-SLEDAI-score ≥ 10), bij 59% van de patiënten was sprake van mucocutane, bij 60% van skeletspier-, bij 16% van hematologische, bij 11% van renale en bij 9% van bloedvatbetrokkenheid (BILAG A of B bij de start).
Het primaire werkzaamheidseindpunt was een samengesteld eindpunt (SLE Responder Index [SRI]), waarbij respons gedefinieerd werd als het bereiken na 52 weken van elk van de volgende criteria, vergeleken met de start van het onderzoek:
- ≥ 4 punten afname van de SELENA-SLEDAI-score, en
geen nieuwe British Isles Lupus Assessment Group (BILAG) A-orgaandomeinscore of 2 nieuwe
BILAG B-orgaandomeinscores, en
geen verslechtering (< 0,30 toename in punten) van de algehele beoordeling door de arts
(Physician’s Global Assessment score [PGA])
Bij de SLE Responder Index wordt de verbetering in ziekteactiviteit van SLE gemeten, zonder verslechtering in enig orgaansysteem of in de algehele toestand van de patiënt.
Tabel 1. Responspercentage na 52 weken
| Respons | BLISS-76 | BLISS-52 | BLISS-76 en BLISS-52 gepoold | |||
| Placebo1 (n=275) | Benlysta 10 mg/kg1 (n=273) | Placebo1 (n=287) | Benlysta 10 mg/kg1 (n=290) | Placebo1 (n=562) | Benlysta 10 mg/kg1 (n=563) | |
SLE responder index Waargenomen verschil versus placebo Oddsratio (95%-BI) versus placebo | 33,8% | 43,2% (p = 0,021) 9,4% 1,52 (1,07; 2,15) | 43,6% | 57,6% (p = 0,0006) 14,0% 1,83 (1,30; 2,59) | 38,8% | 50,6% (p < 0,0001) 11,8% 1,68 (1,32; 2,15) |
| Onderdelen van de SLE responder index | ||||||
Percentage patiënten met een afname van SELENA-SLE DAI ≥4 | 35,6% | 46,9% (p = 0,006) | 46,0% | 58,3% (p = 0,0024) | 40,9% | 52,8% (p < 0,0001) |
Percentage patiënten met geen verslechtering van de BILAG-index | 65,1% | 69,2% (p = 0,32) | 73,2% | 81,4% (p = 0,018) | 69,2% | 75,5% (p = 0,019) |
Percentage patiënten met geen verslechtering van de PGA | 62,9% | 69,2% (p = 0,13) | 69,3% | 79,7% (p = 0,0048) | 66,2% | 74,6% (p = 0,0017) |
1 Alle patiënten kregen standaardbehandeling.
In een gepoolde analyse van beide onderzoeken was het percentage patiënten dat bij de start van het onderzoek meer dan 7,5 mg/dag prednison (of een equivalent hiervan) ontving en bij wie de gemiddelde corticosteroïdendosis met minstens 25% verminderd werd tot een dosis equivalent aan ≤ 7,5 mg/dag prednison tijdens de weken 40 tot 52, in de Benlystagroep 17,9% en in de placebogroep 12,3% (p = 0,0451).
Een opvlamming van SLE was gedefinieerd volgens de gemodificeerde SELENA SLEDAI SLE Flare Index. De mediane tijd tot de eerste opvlamming was vertraagd in de gepoolde groep die Benlysta ontving vergeleken met de placebogroep (110 versus 84 dagen, hazard ratio = 0,84, p = 0,012). Ernstige opvlammingen werden waargenomen bij 15,6% van de Benlystagroep vergeleken met 23,7% van de placebogroep gedurende de 52 weken waarin de patiënten gevolgd werden (waargenomen behandelingsverschil = -8,1%, hazard ratio = 0,64, p = 0,0011).
In de Benlystagroep werd bij de gepoolde analyse een verbetering aangetoond van de vermoeidheid, gemeten met de FACIT-Fatigue-schaal, vergeleken met placebo. De gemiddelde verandering van de score na 52 weken vergeleken met de uitgangswaarde is bij Benlysta significant groter dan bij placebo (4,70 versus 2,46, p = 0,0006).
Bij univariate en multivariate analyse van het primaire eindpunt bij van tevoren gespecificeerde subgroepen werd aangetoond dat het grootste voordeel waargenomen werd bij patiënten met een hogere ziekteactiviteit inclusief patiënten met SELENA-SLEDAI-scores ≥ 10, of patiënten die steroïden nodig hadden om hun ziekte onder controle te houden, of patiënten met lage complementniveaus.
Bij post hoc analyse zijn subgroepen geïdentificeerd die sterk reageren, zoals patiënten met een laag complement en een positieve anti-dsDNA bij de start van het onderzoek, zie tabel 2 voor resultaten van dit voorbeeld van een groep met een hogere ziekte-activiteit. Van deze patiënten had 64,5% SELENA-SLEDAI-scores ≥ 10 als uitgangswaarde.
Tabel 2. Patiënten met een laag complement en een positieve anti-dsDNA bij de start van het onderzoek
| Subgroep | Anti-dsDNA-positief EN laag complement | |
| BLISS-76 en BLISS-52 gepoolde gegevens | Placebo (n=287) | Benlysta 10 mg/kg (n=305) |
SRI-respons na 52 weken (%) Waargenomen behandelingsverschil versus placebo (%) | 31,7 | 51,5 (p < 0,0001) 19,8 |
SRI-respons (exclusief veranderingen in complement en anti-dsDNA) na 52 weken (%) Waargenomen behandelingsverschil versus placebo (%) | 28,9 | 46,2 (p < 0,0001) 17,3 |
Ernstige opvlammingen gedurende 52 weken Patiënten met een ernstige opvlamming (%) Waargenomen behandelingsverschil versus placebo (%) Tijd tot een ernstige opvlamming [hazard ratio (95%-BI)] | 29,6 | 19,0 10,6 0,61 (0,44, 0,85) (p = 0,0038) |
Prednisonreductie ≥ 25% vanaf start van het onderzoek naar ≤ 7,5 mg/dag tijdens de weken 40 tot en met 521 (%) Waargenomen behandelingsverschil versus placebo (%) | (n = 173) 12,1 | (n = 195) 18,5 (p = 0,0964) 6,3 |
Verbetering FACIT-vermoeidheidsscore in 52 weken vanaf de start van het onderzoek (gemiddeld) Waargenomen behandelingsverschil versus placebo (gemiddeld verschil) | 1,99 | 4,21 (p = 0,0048) 2,21 |
| BLISS-76-onderzoek alleen | Placebo (n = 131) | Benlysta 10 mg/kg (n = 134) |
SRI-respons na 76 weken (%) Waargenomen behandelingsverschil versus placebo (%) | 27,5 | 39,6 (p = 0,0160) 12,1 |
1 Bij patiënten met aan de start van het onderzoek een prednisondosis >7,5 mg/dag.
De werkzaamheid en veiligheid van Benlysta in combinatie met een enkele cyclus rituximab zijn onderzocht in een fase III, gerandomiseerd, dubbelblind, placebogecontroleerd 104 weken onderzoek bij 292 patiënten (BLISS-BELIEVE). Het primaire eindpunt was de proportie patiënten met een staat van ziektecontrole gedefinieerd als een SLEDAI-2K score ≤ 2, bereikt zonder immunosuppressiva en met corticosteroïden op een prednison-equivalente dosis van ≤ 5 mg/dag in week 52. Dit werd bereikt bij 19,4 % (n = 28/144) van de patiënten behandeld met Benlysta in combinatie met rituximab en bij 16,7 % (n = 12/72) van de patiënten behandeld met Benlysta in combinatie met placebo (oddsratio 1,27; 95 % BI: 0,60, 2,71; p = 0,5342). Een hogere frequentie bijwerkingen (91,7 % versus 87,5 %), ernstige bijwerkingen (22,2 % versus 13,9 %) en ernstige infecties (9,0 % versus 2,8 %) werd waargenomen bij patiënten behandeld met Benlysta in combinatie met rituximab vergeleken met Benlysta in combinatie met placebo.
Lupusnefritis
In de hierboven beschreven intraveneuze SLE onderzoeken werden patiënten met ernstige actieve lupusnefritis uitgesloten van deelname; bij 11% van de patiënten was er echter wel renale betrokkenheid op baseline (op basis van BILAG A- of B-beoordeling). Het volgende onderzoek is uitgevoerd naar actieve lupusnefritis.
De werkzaamheid en veiligheid van Benlysta 10 mg/kg lichaamsgewicht intraveneus, toegediend gedurende een periode van 1 uur op dag 0, 14, 28 en vervolgens elke 28 dagen, werden geëvalueerd in een gerandomiseerd (1:1), dubbelblind, placebogecontroleerd, fase III-onderzoek van 104 weken (BEL114054) bij 448 patiënten met actieve lupusnefritis. De patiënten hadden een klinische diagnose van SLE volgens de classificatiecriteria van de ACR, biopsiebewezen lupusnefritis klasse III, IV en/of V en hadden actieve nierziekte bij de screening die standaardbehandeling vereiste. De standaardbehandeling omvatte corticosteroïden, 0 tot 3 intraveneuze toedieningen methylprednisolon (500 tot 1000 mg per toediening), gevolgd door orale prednison 0,5 tot 1 mg/kg/dag met een totale dagdosis ≤ 60 mg/dag en verlaagd tot ≤ 10 mg/dag in Week 24, met:
- mycofenolaatmofetil 1 tot 3 g/dag oraal of mycofenolaat natrium 720 tot 2160 mg/dag voor inductie en onderhoud of
- cyclofosfamide 500 mg intraveneus iedere 2 weken gedurende 6 infusies als inductie gevolgd door azathioprine oraal met een beoogde dosis van 2 mg/kg/dag voor onderhoud.
Dit onderzoek werd uitgevoerd in Azië, Noord-Amerika, Zuid-Amerika en Europa. De mediane leeftijd van de patiënten was 31 jaar (variatie: 18 tot 77 jaar); het merendeel (88%) was vrouw.
Het primaire werkzaamheidseindpunt was ‘Primary Efficacy Renal Response’ (PERR) in week 104 gedefinieerd als een respons in week 100 bevestigd door een herhaalde meting in week 104 van de volgende parameters: urineproteïne:creatinine-ratio (uPCR) ≤ 700 mg/g (79,5 mg/mmol) en geschatte glomerulaire filtratiesnelheid (eGFR) ≥ 60 ml/min/1,73m2 of geen afname in eGFR van > 20% ten opzichte van de waarde vóór de opvlamming.
De belangrijkste secundaire eindpunten waren onder meer:
- ‘Complete Renal Response’ (CRR) gedefinieerd als een respons in week 100 bevestigd door een herhaalde meting in week 104 van de volgende parameters: uPCR < 500 mg/g (56,8 mg/mmol) en eGFR ≥ 90 ml/min/1,73m2 of geen afname in eGFR van > 10% ten opzichte van de waarde vóór de opvlamming.
- PERR in week 52.
- Tijd tot niergerelateerd voorval of overlijden (niergerelateerd voorval wordt gedefinieerd als eerste optreden van nierziekte in het eindstadium, verdubbeling van creatinine in serum, achteruitgang van de nieren [gedefinieerd als toegenomen proteïnurie en/of afgenomen nierfunctie] of het krijgen van niet toegestane, nierziekte-gerelateerde therapie).
Voor PERR- en CRR-eindpunten moest de behandeling met steroïden verlaagd zijn tot ≤ 10 mg/dag vanaf week 24 om als respondent beschouwd te worden. Voor deze eindpunten werden patiënten die de behandeling voortijdig staakten, die verboden medicatie kregen of die voortijdig stopten met het onderzoek beschouwd als non-respondenten.
Het aandeel patiënten dat een PERR bereikte in week 104 was significant hoger bij patiënten die Benlysta kregen in vergelijking met placebo. De belangrijkste secundaire eindpunten toonden ook een significante verbetering met Benlysta in vergelijking met placebo (tabel 3).
Tabel 3. Werkzaamheidsresultaten bij volwassen patiënten met lupusnefritis
| Werkzaamheidseindpunt | Placebo (n=223) | Benlysta 10 mg/kg (n=223) | Waargenomen verschil versus placebo | Odds-/ hazardratio versus placebo (95%-BI) | P- waarde |
PERR in week 1041 Respondenten | 32,3% | 43,0% | 10,8% | OR 1,55 (1,04, 2,32) | 0,0311 |
| Onderdelen van PERR | |||||
| Urineproteïne:creatinine-ratio ≤ 700 mg/g (79,5 mg/mmol) | 33,6% | 44,4% | 10,8% | OR 1,54 (1,04, 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73m2 of geen afname in eGFR van > 20% ten opzichte van de waarde vóór de opvlamming | 50,2% | 57,4% | 7,2% | OR 1,32 (0,90, 1,94) | 0,1599 |
| Geen behandelfalen³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
CRR in week 1041 Respondenten | 19,7% | 30,0% | 10,3% | OR 1,74 (1,11, 2,74) | 0,0167 |
| Onderdelen van CRR | |||||
| Urineproteïne:creatinine-ratio < 500 mg/g (56,8 mg/mmol) | 28,7% | 39,5% | 10,8% | OR 1,58 (1,05, 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73m2 of geen afname in eGFR van > 10% ten opzichte van de waarde vóór de opvlamming | 39,9% | 46,6% | 6,7% | OR 1,33 (0,90, 1,96) | 0,1539 |
| Geen behandelfalen³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
PERR in week 521 Respondenten | 35,4% | 46,6% | 11,2% | OR 1,59 (1,06, 2,38) | 0,0245 |
Tijd tot niergerelateerd voorval of overlijden1 Percentage patiënten met een voorval2 Tijd tot voorval [hazardratio (95%-BI)] | 28,3% | 15,7% | - - | HR 0,51 (0,34, 0,77) | 0,0014 |
1 PERR in week 104 was de primaire werkzaamheidsanalyse; CRR in week 104, PERR in week 52 en tijd tot niergerelateerd voorval of overlijden waren opgenomen in de vooraf gespecificeerde testhiërarchie. 2 Wanneer sterfgevallen in de analyse buiten beschouwing worden gelaten (1 voor Benlysta; 2 voor placebo), was het percentage patiënten met een niergerelateerd voorval 15,2% voor Benlysta vergeleken met 27,4% voor placebo (HR = 0,51; 95%-BI: 0,34, 0,78). ³Behandelfalen: patiënten die door het protocol niet toegestane medicatie gebruikten. | |||||
Een numeriek groter percentage van patiënten die Benlysta kregen bereikte PERR vanaf week 24 in vergelijking met placebo, en dit behandelverschil hield aan tot week 104. Vanaf week 12 bereikte een numeriek groter percentage van patiënten die Benlysta kregen CRR, in vergelijking met placebo en dit numerieke verschil hield aan tot week 104 (figuur 1).
Figuur 1. Responspercentages bij volwassenen met lupusnefritis per bezoek
‘Primary Efficacy Renal Response’ (PERR) 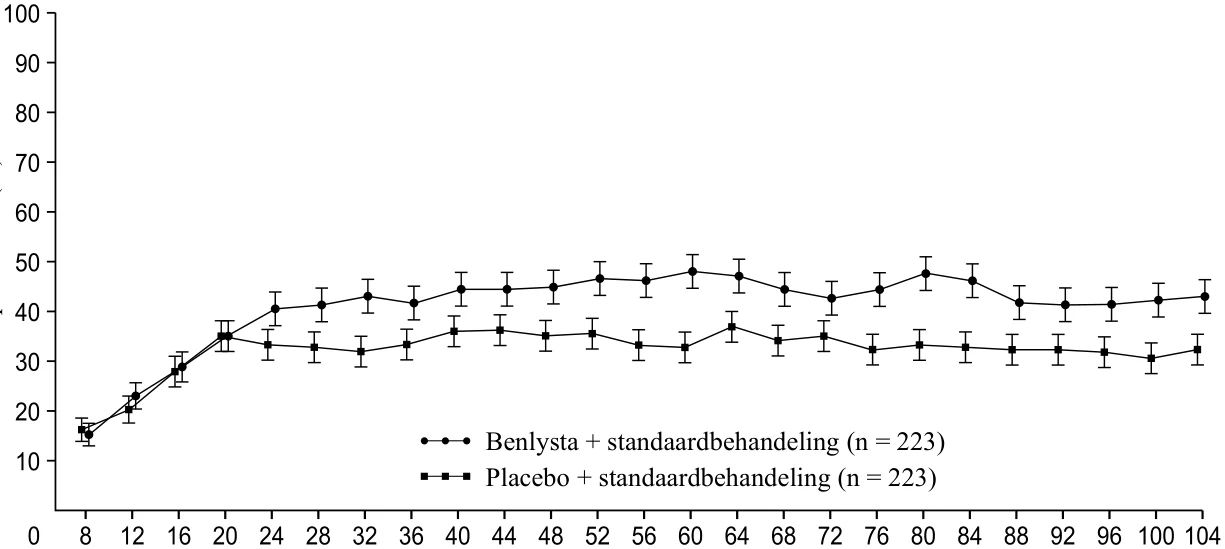
‘Complete Renal Response’ (CRR) 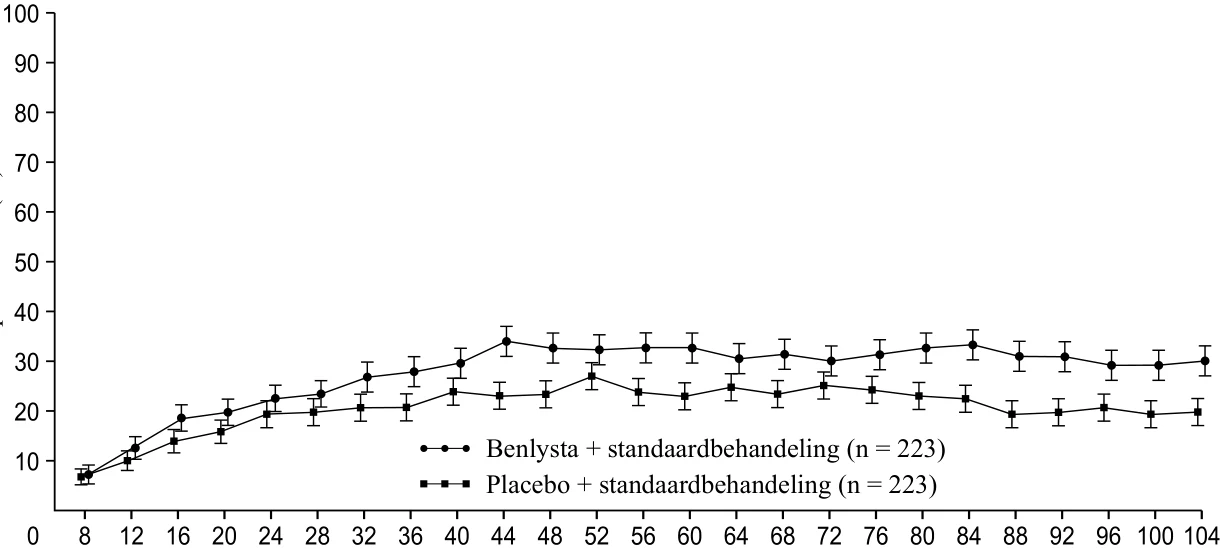
In beschrijvende subgroepanalyses werden belangrijke werkzaamheidseindpunten (PERR en CRR) onderzocht per inductiebehandeling (mycofenolaat of cyclofosfamide) en biopsieklasse (klasse III of IV, klasse III + V of klasse IV + V, of klasse V) (figuur 2). 
Tijd (weken)
Resp
o
n
d
en
ten
(
%)
+/
-
SE
Tijd (weken)
Resp
o
n
d
en
ten
(
%)
+/
-
SE
Figuur 2. Oddsratio van PERR en CRR in week 104 in de verschillende subgroepen 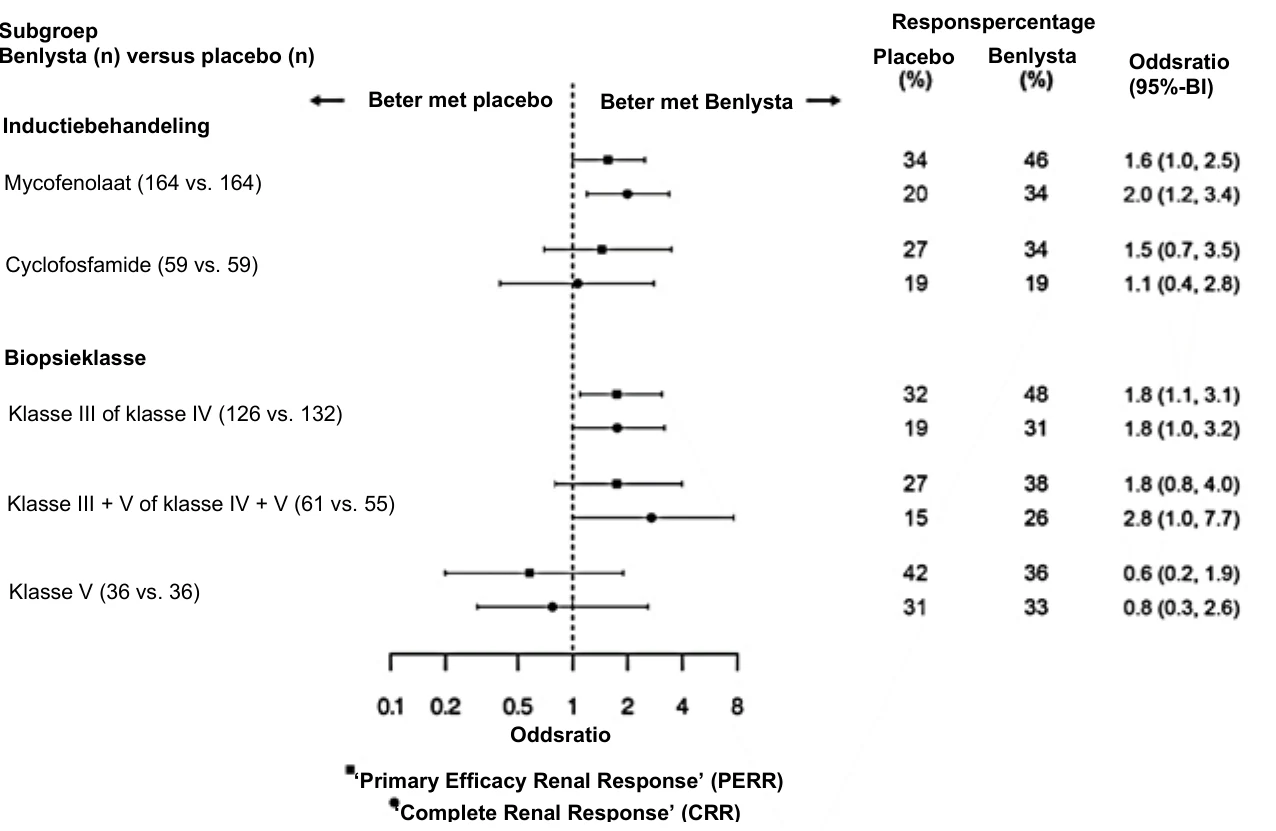
Leeftijd en ras
Leeftijd
Er zijn in placebogecontroleerde onderzoeken op het gebied van effectiviteit of veiligheid geen verschillen waargenomen tussen SLE-patiënten ≥ 65 jaar die Benlysta intraveneus of subcutaan kregen ten opzichte van de gehele populatie. Echter, het aantal patiënten ≥ 65 jaar (62 patiënten voor effectiviteit en 219 patiënten voor veiligheid) is onvoldoende om vast te stellen of ze anders reageren dan jongere patiënten.
Afro-Amerikaanse patiënten
Benlysta werd intraveneus toegediend aan Afro-Amerikaanse patiënten met SLE in een gerandomiseerd (2:1), dubbelblind, placebogecontroleerd fase III/IV-onderzoek van 52 weken (EMBRACE). De werkzaamheid werd beoordeeld bij 448 patiënten. Het aandeel Afro-Amerikaanse patiënten dat een SRI-S2K-respons bereikte was groter bij patiënten die Benlysta kregen, maar het verschil was niet statistisch significant vergeleken met placebo. Echter, in overeenstemming met resultaten uit andere onderzoeken was de SRI-S2K-respons bij Afro-Amerikaanse patiënten met een hoge ziekteactiviteit (laag complement en anti-dsDNA-positief bij screening, n=141) 45,1% voor Benlysta 10 mg/kg lichaamsgewicht in vergelijking met 24,0% voor placebo (oddsratio 3,00; 95%-BI: 1,35, 6,68).
Pediatrische patiënten
SLE
De veiligheid en werkzaamheid van Benlysta werden beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 52 weken (PLUTO) bij 93 pediatrische patiënten met een klinische diagnose van SLE volgens de classificatiecriteria van de ACR. Bij screening hadden de patiënten actieve SLE, gedefinieerd als een SELENA-SLEDAI-score ≥ 6 en waren ze positief voor auto-antilichamen, zoals beschreven in de onderzoeken bij volwassenen. De patiënten kregen een stabiele SLE-behandeling (standaardbehandeling) en hadden vergelijkbare inclusiecriteria als in de onderzoeken bij volwassenen. Patiënten die ernstige actieve lupusnefritis, ernstige actieve CZS-lupus, primaire immunodeficiëntie, IgA-deficiëntie of acute of chronische infecties hadden waarvoor behandeling nodig was, werden uitgesloten van deelname aan het onderzoek. Het onderzoek werd uitgevoerd in de Verenigde Staten, Zuid-Amerika, Europa en Azië. De mediane leeftijd van de patiënten was 15 jaar (variatie: 6 tot 17 jaar). In de groep met 5- tot 11-jarigen (n=13) varieerde de SELENA-SLEDAI-score van 4 tot 13 en in de groep met 12- tot 17-jarigen (n=79) varieerde de SELENA-SLEDAI-score van 4 tot 20. De meerderheid (94,6%) van de patiënten was vrouw. Het onderscheidend vermogen van het onderzoek was niet gepowerd voor statistische vergelijkingen en alle gegevens waren beschrijvend.
Het primaire werkzaamheidseindpunt was de SLE Responder Index (SRI) na 52 weken, zoals beschreven in de intraveneuze onderzoeken bij volwassenen. Het aandeel pediatrische patiënten met een SRI-respons was groter bij patiënten die Benlysta kregen in vergelijking met placebo. De respons op de afzonderlijke onderdelen van het eindpunt kwam overeen met die van de SRI (tabel 4).
Tabel 4. Pediatrisch responspercentage na 52 weken
| Respons1 | Placebo (n=40) | Benlysta 10 mg/kg (n=53) |
SLE Responder Index (%) Oddsratio (95%-BI) versus placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Onderdelen van de SLE Responder Index | ||
Percentage patiënten met een afname van SELENA-SLEDAI ≥ 4 (%) Oddsratio (95%-BI) versus placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Percentage patiënten zonder verslechtering van de BILAG-index (%) Oddsratio (95%-BI) versus placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Percentage patiënten zonder verslechtering van de PGA (%) Oddsratio (95%-BI) versus placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Analyses sloten iedere patiënt uit die een baselinebeoordeling miste voor een van de onderdelen (1 voor placebo).
Bij patiënten die een ernstige opvlamming kregen, was de mediane onderzoeksdag van de eerste ernstige opvlamming dag 150 in de Benlysta-groep en dag 113 in de placebogroep. Ernstige opvlammingen werden gezien bij 17,0% van de Benlysta-groep in vergelijking met 35,0% van de placebogroep gedurende 52 observatieweken (waargenomen behandelingsverschil = 18,0%; hazardratio = 0,36, 95%-BI: 0,15; 0,86). Dit kwam overeen met de bevindingen uit de intraveneuze klinische onderzoeken bij volwassenen.
Aan de hand van de beoordelingscriteria van juveniele SLE van de Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR) was het aandeel pediatrische patiënten dat een verbetering toonde, groter bij patiënten die Benlysta kregen in vergelijking met placebo (tabel 5).
Tabel 5. PRINTO/ACR-responspercentage na 52 weken
Aandeel patiënten met een verbetering van ten minste 50% in 2 van de 5 onderdelen1 en bij wie niet meer dan een van de resterende onderdelen verslechterde met meer dan 30% | Aandeel patiënten met een verbetering van ten minste 30% in 3 van de 5 onderdelen1 en bij wie niet meer dan een van de resterende onderdelen verslechterde met meer dan 30% | |||
Placebo n=40 | Benlysta 10 mg/kg n=53 | Placebo n=40 | Benlysta 10 mg/kg n=53 | |
| Respons, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Waargenomen verschil versus placebo | 25,38 | 25,33 | ||
| Oddsratio (95%-BI) versus placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 De vijf PRINTO/ACR-onderdelen waren relatieve verandering na 52 weken in: Parent’s Global Assessment (Parent GA), PGA, SELENA-SLEDAI-score, proteïnurie gedurende 24 uur en domeinscore lichamelijk functioneren uit Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC).
5.2 Farmacokinetische eigenschappen
De intraveneuze farmacokinetische parameters die hierna aangehaald worden, zijn gebaseerd op schattingen van de parameters in de groep van 563 patiënten met SLE die in de twee fase III-onderzoeken 10 mg/kg lichaamsgewicht Benlysta ontvingen.
Absorptie
Benlysta wordt door middel van intraveneuze infusie toegediend. De maximale serumconcentraties van belimumab werden in het algemeen aan, of vlak na, het einde van de infusie waargenomen. De maximale serumconcentratie was 313 µg/ml (spreiding: 173-573 µg/ml), gebaseerd op het simuleren van het concentratie/tijdprofiel waarbij gebruik gemaakt werd van de kenmerkende parameterwaarden van het farmacokinetisch model van de patiëntenpopulatie.
Distributie
Belimumab werd gedistribueerd naar de weefsels met een distributievolume (Vss) bij steady-state van ongeveer 5 liter.
Biotransformatie
Belimumab is een eiwit waarvan verwacht wordt dat het door alom aanwezige proteolytische enzymen metabool afgebroken wordt tot kleine peptiden en afzonderlijke aminozuren. Klassiek biotransformatieonderzoek is niet uitgevoerd.
Eliminatie
De serumconcentraties van belimumab namen bi-exponentieel af, met een distributiehalfwaardetijd van 1,75 dagen en een terminale halfwaardetijd van 19,4 dagen. De systemische klaring was 215 ml/dag (spreiding: 69 – 622 ml/dag).
Lupusnefritis-onderzoek
Een farmacokinetische populatieanalyse werd uitgevoerd bij 224 volwassen patiënten met lupusnefritis die 10 mg/kg lichaamsgewicht intraveneus kregen (op dag 0, 14, 28 en daarna elke 28 dagen tot 104 weken). Bij patiënten met lupusnefritis was de belimumabklaring, vanwege nierziekte activiteit, aanvankelijk hoger dan gezien werd in SLE-onderzoeken; echter, na 24 weken behandeling en gedurende de rest van het onderzoek waren de belimumabklaring en -blootstelling vergelijkbaar met die van volwassen patiënten met SLE die belimumab 10 mg/kg lichaamsgewicht intraveneus kregen.
Speciale patiëntengroepen
Pediatrische patiënten: de farmacokinetische parameters zijn gebaseerd op schattingen van afzonderlijke parameters uit een populatiefarmacokinetische analyse van 53 patiënten uit een onderzoek bij pediatrische patiënten met SLE. Na de intraveneuze toediening van 10 mg/kg lichaamsgewicht op dag 0, 14 en 28 en vervolgens met 4-wekelijkse intervallen waren de blootstellingen aan belimumab vergelijkbaar bij pediatrische en volwassen proefpersonen met SLE. De geometrisch gemiddelde Cmax-, Cmin- en AUC-waarden bij steady-state waren 305 μg/ml, 42 μg/ml en 2569 dag•μg/ml in de groep van 5- tot 11-jarigen en 317 μg/ml, 52 μg/ml en 3126 dag•μg/ml in de groep van 12- tot 17-jarigen (n=43).
Ouderen: Benlysta is onderzocht bij een beperkt aantal oudere patiënten. Binnen de totale intraveneuze onderzoekspopulatie met SLE had leeftijd geen invloed op de blootstelling aan belimumab in de farmacokinetische analyse van de patiëntenpopulatie. Gezien het kleine aantal proefpersonen ≥ 65 jaar kan een leeftijdseffect echter niet definitief uitgesloten worden.
Verminderde nierfunctie: er is geen specifiek onderzoek uitgevoerd om de effecten van een verminderde nierfunctie op de farmacokinetiek van belimumab te bestuderen. Tijdens de klinische ontwikkeling werd Benlysta onderzocht bij patiënten met SLE en een verminderde nierfunctie (261 proefpersonen met een matig verminderde nierfunctie, creatinineklaring ≥ 30 en < 60 ml/min; 14 proefpersonen met een ernstig verminderde nierfunctie, creatinineklaring ≥ 15 en < 30 ml/min). De afname van de systemische klaring, geschat door middel van farmacokinetische modellering bij de patiëntenpopulatie in het midden van de verminderde nierfunctiecategorieën in vergelijking met de mediane creatinineklaring bij de patiënten in de farmacokinetische populatie (79,9 ml/min), was 1,4% voor licht (75 ml/min), 11,7% voor matig (45 ml/min) en 24,0 voor ernstig (22,5 ml/min) verminderde nierfunctie. Hoewel de belimumabklaring toenam bij proteïnurie (≥ 2 g/dag) en afname van de creatinineklaring de belimumabklaring verminderde, lagen deze effecten binnen de verwachte variabiliteitsspreiding. Er wordt daarom geen dosisaanpassing voor patiënten met een verminderde nierfunctie aanbevolen.
Verminderde leverfunctie: er is geen specifiek onderzoek uitgevoerd om de effecten van een verminderde leverfunctie op de farmacokinetiek van belimumab te bestuderen. IgG1-moleculen zoals belimumab worden gekataboliseerd door alom aanwezige proteolytische enzymen. Deze enzymen bevinden zich niet alleen in hepatisch weefsel en het is onwaarschijnlijk dat veranderingen in de leverfunctie enig effect op de eliminatie van belimumab zullen hebben.
Lichaamsgewicht/Body Mass Index (BMI)
Een voor gewicht genormaliseerde dosis belimumab leidt tot een verminderde blootstelling bij proefpersonen met ondergewicht (BMI < 18,5) en tot een toegenomen blootstelling bij obese proefpersonen (BMI ≥ 30). BMI-afhankelijke veranderingen in blootstelling leidden niet tot overeenkomstige veranderingen in werkzaamheid. Een toegenomen blootstelling bij obese proefpersonen die belimumab 10 mg/kg lichaamsgewicht ontvingen, leidde niet tot een totale toename van het aantal bijwerkingen of ernstige bijwerkingen vergeleken met obese proefpersonen die placebo ontvingen. Bij obese patiënten werden echter wel hogere percentages misselijkheid, braken en diarree waargenomen. Geen van deze maagdarmstelselgebeurtenissen bij obese patiënten was ernstig. Er wordt geen dosisaanpassing voor personen met ondergewicht of voor obese personen aanbevolen.
Overgang van intraveneuze naar subcutane toediening
SLE
Patiënten met SLE die overgingen van intraveneuze toediening van 10 mg/kg lichaamsgewicht elke 4 weken naar een schema met subcutane toediening van 200 mg met gebruik van een overgangsinterval van 1 tot 4 weken, hadden voor toediening van de eerste dosis subcutaan belimumab serumconcentraties die dicht bij hun uiteindelijke steady-state dalconcentraties lagen (zie rubriek 4.2). Op basis van simulaties met farmacokinetische populatieparameters waren de gemiddelde belimumabconcentraties bij steady-state voor subcutane toediening van 200 mg elke week (bij volwassen patiënten, en bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht ≥ 50 kg), elke 10 dagen (bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht van 30 tot < 50 kg ) of elke 2 weken (bij pediatrische patiënten van 5 tot < 18 jaar met een lichaamsgewicht van 15 tot < 30 kg) vergelijkbaar met die bij intraveneuze toediening van 10 mg/kg lichaamsgewicht elke 4 weken.
Lupusnefritis
Op basis van farmacokinetische populatiesimulaties wordt voorspeld dat patiënten met lupusnefritis die overstappen van de intraveneuze toediening van 10 mg/kg lichaamsgewicht naar de wekelijkse subcutane toediening van 200 mg, 1 tot 2 weken na het afronden van de eerste 2 intraveneuze doses, gemiddelde serumconcentraties belimumab hebben die vergelijkbaar zijn met die van patiënten die elke 4 weken 10 mg/kg lichaamsgewicht intraveneus toegediend krijgen (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductietoxiciteit.
Intraveneuze en subcutane toediening aan apen resulteerde in de verwachte afname van het aantal B-cellen in perifeer en lymfoïd weefsel zonder hiermee in verband staande toxicologische bevindingen.
Reproductieonderzoeken zijn uitgevoerd bij zwangere cynomolgusapen die elke twee weken tot aan 21 weken 150 mg/kg lichaamsgewicht belimumab ontvingen als intraveneuze infusie (ongeveer 9 maal de te verwachten maximale humane klinische blootstelling). De belimumabbehandeling werd niet in verband gebracht met directe of indirecte schadelijke effecten met betrekking tot maternale toxiciteit, ontwikkelingstoxiciteit of teratogeniciteit.
Behandelingsgerelateerde bevindingen waren beperkt tot de te verwachten reversibele afname van B-cellen bij zowel moederdieren als jongen en reversibele afname van IgM bij baby-apen. Na het stopzetten van de belimumabbehandeling herstelde het aantal B-cellen zich bij volwassen apen na ongeveer een jaar postpartum en bij jonge apen 3 maanden na de geboorte. De IgM-niveaus bij jongen die in utero waren blootgesteld aan belimumab hadden zich op de leeftijd van 6 maanden hersteld.
De effecten op de mannelijke en vrouwelijke vruchtbaarheid bij apen werden beoordeeld tijdens het 6 maanden durende onderzoek naar toxiciteit bij herhaalde dosering van belimumab bij doseringen tot en met 50 mg/kg lichaamsgewicht. Er werden geen met de behandeling in verband staande veranderingen opgemerkt bij de mannelijke en vrouwelijke voortplantingsorganen van seksueel volwassen dieren. Een informele beoordeling van menstruatiecycli bij vrouwtjes liet geen veranderingen zien die verband hielden met belimumab.
Aangezien belimumab een monoklonaal antilichaam is, zijn er geen genotoxiciteitsonderzoeken verricht. Er is geen carcinogeniteits- of vruchtbaarheidsonderzoek (bij mannen of bij vrouwen) uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Citroenzuurmonohydraat (E 330)
Natriumcitraat (E 331)
Sacharose
Polysorbaat 80 (E 433)
6.2 Gevallen van onverenigbaarheid
Benlysta is niet verenigbaar met 5% glucose.
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacons
5 jaar
Gereconstitueerde oplossing
Na reconstitutie met water voor injectie moet de gereconstitueerde oplossing, wanneer deze niet onmiddellijk gebruikt wordt, beschermd worden tegen licht en gekoeld bewaard worden bij 2 °C tot 8 °C.
Gereconstitueerde en verdunde oplossing voor infusie
Een oplossing van Benlysta, die verdund is met 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie, met 4,5 mg/ml (0,45%) natriumchlorideoplossing voor infusie of met Ringer’s Lactaat oplossing voor infusie, kan bewaard worden bij 2 °C tot 8 °C of bij kamertemperatuur (15 °C tot 25 °C).
De totale tijd vanaf de reconstitutie van Benlysta tot aan de voltooiing van de infusie mag niet langer zijn dan 8 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Benlysta 120 mg poeder voor concentraat voor oplossing voor infusie
Injectieflacons (5 ml) van type I-glas, verzegeld met een gesiliconiseerde chloorbutyl rubberen stop en een “flip off” aluminium verzegeling, die 120 mg poeder bevatten.
Verpakkingsgrootte: 1 injectieflacon
Benlysta 400 mg poeder voor concentraat voor oplossing voor infusie
Injectieflacons (20 ml) van type I-glas, verzegeld met een gesiliconiseerde chloorbutylrubberen stop en een “flip off” aluminium verzegeling, die 400 mg poeder bevatten.
Verpakkingsgrootte: 1 injectieflacon
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding van de 120 mg oplossing voor infusie
Reconstitutie
Reconstitutie en verdunning dienen onder aseptische omstandigheden te worden uitgevoerd.
Laat de injectieflacon gedurende 10 tot 15 minuten op kamertemperatuur (15 °C tot 25 °C) komen.
Het gebruik van een 21-25 gauge naald wordt aangeraden voor het doorprikken van de stop van de injectieflacon voor reconstitutie en verdunning.
De 120 mg injectieflacon voor eenmalig gebruik van belimumab wordt gereconstitueerd met 1,5 ml water voor injectie om een uiteindelijke concentratie van 80 mg/ml belimumab te verkrijgen.
Het water voor injectie moet langs de zijkant van de injectieflacon worden toegevoegd teneinde het schuimen zoveel mogelijk te beperken. Zwenk de injectieflacon voorzichtig gedurende 60 seconden. Houd de injectieflacon tijdens de reconstitutie op kamertemperatuur (15 °C tot 25 °C), zwenk iedere 5 minuten de injectieflacon voorzichtig gedurende 60 seconden totdat het poeder opgelost is. Niet schudden. Normaal gesproken is de reconstitutie volledig binnen 10 tot 15 minuten nadat het water is toegevoegd; het kan echter tot 30 minuten duren.
Bescherm de gereconstitueerde oplossing tegen zonlicht.
Als voor het reconstitueren van Benlysta een mechanisch reconstitutieapparaat wordt gebruikt dan mag dit niet sneller draaien dan 500 tpm en mag het zwenken van de injectieflacon niet langer dan 30 minuten duren.
Wanneer de reconstitutie volledig is, moet de oplossing opaalachtig en kleurloos tot lichtgeel zijn en geen deeltjes bevatten. Kleine luchtbellen kunnen echter aanwezig zijn; dit is te verwachten en is toegestaan.
Na reconstitutie kan een volume van 1,5 ml (overeenkomend met 120 mg belimumab) uit iedere injectieflacon worden gehaald.
Verdunning
Het gereconstitueerde geneesmiddel wordt met 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie, met 4,5 mg/ml (0,45%) natriumchlorideoplossing voor infusie of met Ringer’s Lactaat oplossing voor infusie verdund tot 250 ml. Voor patiënten van wie het lichaamsgewicht lager is dan of gelijk is aan 40 kg kunnen infuuszakken met 100 ml van deze oplosmiddelen worden overwogen op voorwaarde dat de resulterende belimumabconcentratie in de infuuszak niet hoger is dan 4 mg/ml.
Intraveneuze oplossingen van 5% glucose zijn onverenigbaar met Benlysta en mogen niet gebruikt worden.
Verwijder uit een 250 ml (of 100 ml) infuuszak of infuusfles met 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie, met 4,5 mg/ml (0,45%) natriumchlorideoplossing voor infusie of met Ringer’s Lactaat oplossing voor infusie, een even groot volume als het volume van de gereconstitueerde Benlysta-oplossing dat nodig is als dosis voor de patiënt. Gooi dit verwijderde volume weg. Voeg dan het vereiste volume van de gereconstitueerde Benlysta-oplossing toe aan de infuuszak of de infuusfles. Keer de zak of de fles voorzichtig om teneinde de oplossing te mengen. Alle ongebruikte oplossing in de injectieflacons moet vernietigd worden.
Inspecteer voor toediening de Benlysta-oplossing visueel op vaste deeltjes en verkleuring. Vernietig de oplossing als er iets van vaste deeltjes of verkleuring waargenomen wordt.
De totale tijd vanaf de reconstitutie van Benlysta tot aan de voltooiing van de infusie mag niet langer zijn dan 8 uur.
Bereiding van de 400 mg oplossing voor infusie
Reconstitutie
Reconstitutie en verdunning dienen onder aseptische omstandigheden te worden uitgevoerd.
Laat de injectieflacon gedurende 10 tot 15 minuten op kamertemperatuur (15 °C tot 25 °C) komen.
Het gebruik van een 21-25 gauge naald wordt aangeraden voor het doorprikken van de stop van de injectieflacon voor reconstitutie en verdunning.
De 400 mg injectieflacon voor eenmalig gebruik van belimumab wordt gereconstitueerd met 4,8 ml water voor injectie om een uiteindelijke concentratie van 80 mg/ml belimumab te verkrijgen.
Het water voor injectie moet langs de zijkant van de injectieflacon worden toegevoegd teneinde het schuimen zoveel mogelijk te beperken. Zwenk de injectieflacon voorzichtig gedurende 60 seconden. Houd de injectieflacon tijdens de reconstitutie op kamertemperatuur (15 °C tot 25 °C), zwenk iedere 5 minuten de injectieflacon voorzichtig gedurende 60 seconden totdat het poeder opgelost is. Niet schudden. Normaal gesproken is de reconstitutie volledig binnen 10 tot 15 minuten nadat het water is toegevoegd, het kan echter tot 30 minuten duren.
Bescherm de gereconstitueerde oplossing tegen zonlicht.
Als voor het reconstitueren van Benlysta een mechanisch reconstitutieapparaat wordt gebruikt dan mag dit niet sneller draaien dan 500 tpm en mag het zwenken van de injectieflacon niet langer dan 30 minuten duren.
Wanneer de reconstitutie volledig is, moet de oplossing opaalachtig en kleurloos tot lichtgeel zijn en geen deeltjes bevatten. Kleine luchtbellen kunnen echter aanwezig zijn; dit is te verwachten en is toegestaan.
Na reconstitutie kan een volume van 5 ml (overeenkomend met 400 mg belimumab) uit iedere injectieflacon worden gehaald.
Verdunning
Het gereconstitueerde geneesmiddel wordt met 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie, met 4,5 mg/ml (0,45%) natriumchlorideoplossing voor infusie of met Ringer’s Lactaat oplossing voor infusie, verdund tot 250 ml.
Intraveneuze oplossingen van 5% glucose zijn onverenigbaar met Benlysta en mogen niet gebruikt worden.
Verwijder uit een 250 ml infuuszak of infuusfles met 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie, met 4,5 mg/ml (0,45%) natriumchlorideoplossing voor infusie of met Ringer’s Lactaat oplossing voor infusie, een even groot volume als het volume van de gereconstitueerde Benlysta-oplossing dat nodig is als dosis voor de patiënt. Gooi dit verwijderde volume weg. Voeg dan het vereiste volume van de gereconstitueerde Benlysta-oplossing toe aan de infuuszak of de infuusfles. Keer de zak of de fles voorzichtig om teneinde de oplossing te mengen. Alle ongebruikte oplossing in de injectieflacons moet vernietigd worden.
Inspecteer voor toediening de Benlysta-oplossing visueel op vaste deeltjes en verkleuring. Vernietig de oplossing als er iets van vaste deeltjes of verkleuring waargenomen wordt.
De totale tijd vanaf de reconstitutie van Benlysta tot aan de voltooiing van de infusie mag niet langer zijn dan 8 uur.
Wijze van toediening
Een infusie van Benlysta wordt in een tijdsduur van één uur toegediend.
Een infusie van Benlysta mag niet samen met andere middelen via dezelfde intraveneuze lijn worden toegediend. Er is geen fysisch of biochemisch verenigbaarheidsonderzoek uitgevoerd om de gelijktijdige toediening van Benlysta met andere middelen te evalueren.
Er zijn geen onverenigbaarheden tussen Benlysta en infuuszakken van polyvinylchloride of polyolefine waargenomen.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/11/700/001 1 injectieflacon – 120 mg
EU/1/11/700/002 1 injectieflacon – 400 mg
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 juli 2011
Datum van laatste verlenging: 18 februari 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.