


SmPC (samenvatting van de productkenmerken) - Uplizna
1. NAAM VAN HET GENEESMIDDEL
Uplizna 100 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 100 mg inebilizumab in 10 ml met een concentratie van 10 mg/ml. De uiteindelijke concentratie na verdunning is 1,0 mg/ml.
Inebilizumab is een gehumaniseerd monoklonaal antilichaam dat wordt geproduceerd in een ovariumcellijn van Chinese hamsters door middel van recombinant-DNA-technologie.
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 16,1 mg natrium per injectieflacon.
Dit geneesmiddel bevat 1 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,1 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere tot licht opaalachtige, kleurloze tot lichtgele oplossing. De oplossing heeft een pH van ongeveer 6,0 en een osmolaliteit van ongeveer 280 mOsm/kg.
4. KLINISCHEGEGEVENS
4.1 Therapeutische indicaties
Neuromyelitis optica-spectrumstoornissen (NMOSD)
Uplizna is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met NMOSD die seropositief zijn voor anti-aquaporine-4 immunoglobuline G (AQP4-IgG) (zie rubriek 5.1).
Immunoglobuline G4-gerelateerde ziekte (IgG4-RD)
Uplizna is geïndiceerd voor de behandeling van volwassen patiënten met actieve IgG4-RD (zie rubriek 5.1).
Gegeneraliseerde myasthenia gravis (gMG)
Uplizna is geïndiceerd als een aanvulling op standaardtherapie voor de behandeling van gMG bij volwassen patiënten die positief zijn voor anti-acetylcholinereceptor (AChR)- of anti-spier-specifieke tyrosinekinase (MuSK)-antilichamen (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart onder toezicht van een arts met ervaring in de behandeling van NMOSD of IgG4-RD of gMG en met toegang tot gepaste medische ondersteuning om mogelijke ernstige reacties zoals ernstige infusiegerelateerde reacties te behandelen.
De patiënt dient te worden gecontroleerd op infusiereacties tijdens en gedurende ten minste één uur na afloop van de infusie (zie rubriek 4.4).
Beoordelingen voorafgaand aan de eerste dosis inebilizumab
Voorafgaand aan het starten van de behandeling dienen de volgende tests te worden uitgevoerd:
- Kwantitatieve serumimmunoglobulines, telling van B-cellen en volledige bloedtelling, waaronder differentiële tellingen (zie rubriek 4.3 en 4.4)
- Screening op hepatitis B-virus (HBV) (zie rubriek 4.3 en 4.4)
- Screening op hepatitis C-virus (HCV) en behandeling gestart vóór het starten van de behandeling met inebilizumab (zie rubriek 4.4)
- Evalueren in verband met actieve tuberculose en testen op latente infectie (zie rubriek 4.3 en 4.4)
Alle immunisaties dienen te worden toegediend volgens de immunisatierichtlijnen ten minste 4 weken vóór de start van inebilizumab voor levende of levende verzwakte vaccins (zie rubriek 4.4).
Indien verlies van de werkzaamheid vermoedelijk wordt veroorzaakt door immunogeniciteit, dient de arts de B-celtellingen te volgen als directe maatstaf van klinische impact (zie rubriek 5.1).
Dosering
Initiële doses
De aanbevolen oplaaddosis is een intraveneuze infusie van 300 mg (3 injectieflacons van 100 mg), 2 weken later gevolgd door een tweede intraveneuze infusie van 300 mg.
Onderhoudsdoses
De aanbevolen onderhoudsdosering is een intraveneuze infusie van 300 mg om de 6 maanden. Inebilizumab is bestemd voor chronische behandeling.
Op basis van de chronische aard van IgG4-RD moet de wijze van behandeling na 52 weken worden gekozen aan de hand van de ziekteactiviteit, de beoordeling van de arts en de keuze van de patiënt.
Uitgestelde of overgeslagen doses
Indien een infusie van inebilizumab wordt overgeslagen, dient deze zo spoedig mogelijk te worden toegediend en niet uitgesteld tot de volgende geplande dosis.
Premedicatie voor infusiegerelateerde reacties
Beoordeling van infecties
Voorafgaand aan elke infusie van inebilizumab dient te worden bepaald of er een klinisch belangrijke infectie aanwezig is. In het geval van een infectie dient de infusie van inebilizumab te worden uitgesteld totdat de infectie verdwenen is.
Vereiste premedicatie
Premedicatie met een corticosteroïd (bijv. methylprednisolon 80-125 mg intraveneus of gelijkwaardig) dient te worden toegediend ongeveer 30 minuten voorafgaand aan elke infusie van inebilizumab; en een antihistaminicum (bijv. difenhydramine 25-50 mg oraal of gelijkwaardig) en een antipyreticum (bijv. paracetamol 500-650 mg oraal of gelijkwaardig) ongeveer 30-60 minuten voorafgaand aan elke infusie van inebilizumab (zie rubriek 4.4).
Speciale populaties
Ouderen
Inebilizumab werd toegediend aan 72 oudere patiënten (≥65 jaar) in klinische onderzoeken. Gebaseerd op de beschikbare gegevens wordt een dosisaanpassing voor patiënten ouder dan 65 jaar niet als noodzakelijk beschouwd (zie rubriek 5.2).
Verminderde nier- en leverfunctie
Inebilizumab is niet onderzocht bij patiënten met een ernstig verminderde nier- of leverfunctie. Aanpassing van de dosis op basis van de nier- of leverfunctie is echter ongegrond, omdat immunoglobuline (Ig) G monoklonale antilichamen niet hoofdzakelijk via de renale of hepatische route worden geklaard (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van inebilizumab bij kinderen en adolescenten van 0 tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor intraveneus gebruik.
Injectieflacons niet schudden.
Injectieflacons rechtop bewaren.
De bereide oplossing dient intraveneus te worden toegediend door middel van een infusiepomp met een toenemende snelheid tot het einde (ongeveer 90 minuten) via een intraveneuze lijn met een steriel inlinefilter van 0,2 of 0,22 micron met een lage eiwitbinding volgens het schema in tabel 1.
Tabel 1. Aanbevolen infusiesnelheid voor toediening bij verdunning in een intraveneuze zak van 250 ml
| Verstreken tijd (minuten) | Infusiesnelheid (ml/uur) |
| 0-30 | 42 |
| 31-60 | 125 |
| 61-einde | 333 |
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Ernstige actieve infectie, waaronder actieve chronische infectie zoals hepatitis B
- Actieve of onbehandelde latente tuberculose
- Voorgeschiedenis van progressieve multifocale leuko-encefalopathie (PML)
- Ernstig immuungecompromitteerde toestand
- Actieve maligniteiten
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Instructies voor patiënten op het moment van voorschrijven
Patiënten die worden behandeld met Uplizna, moeten een patiëntenwaarschuwingskaart krijgen waarop staat vermeld dat een behandeling met inebilizumab het risico op infecties, waaronder ernstige infecties, virale reactivering, opportunistische infecties en progressieve multifocale leuko‑encefalopathie (PML), kan verhogen en hoe er vroegtijdig medische hulp moet worden ingeroepen als er klachten en symptomen van een infectie en PML optreden.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties en overgevoeligheid
Inebilizumab kan infusiegerelateerde reacties en overgevoeligheidsreacties veroorzaken, die kunnen bestaan uit hoofdpijn, nausea, somnolentie, dyspneu, koorts, myalgie, rash, hartkloppingen of andere symptomen. Infusiegerelateerde reacties kwamen het vaakst voor bij de eerste infusie, maar werden gedurende volgende infusies ook waargenomen. Ernstige infusiereacties kwamen ook voor in klinische onderzoeken naar inebilizumab, maar zelden (zie rubriek 4.8).
Vóór de infusie
Premedicatie met een corticosteroïd (bijv. methylprednisolon 80-125 mg intraveneus of gelijkwaardig), een antihistaminicum (bijv. difenhydramine 25-50 mg oraal of gelijkwaardig) en een antipyreticum (bijv. paracetamol 500-650 mg oraal of gelijkwaardig) dient te worden toegediend (zie rubriek 4.2).
Tijdens de infusie
De patiënt dient te worden gecontroleerd op infusiegerelateerde reacties. Aanbevelingen voor de behandeling van infusiereacties zijn afhankelijk van het type en de ernst van de reactie. Bij levensbedreigende infusiereacties dient de behandeling onmiddellijk en definitief te worden gestaakt, en dient een passende ondersteunende behandeling te worden toegediend. Bij minder ernstige infusiereacties kan de behandeling bestaan uit tijdelijk stoppen met de infusie, de infusiesnelheid verlagen en/of een symptomatische behandeling toedienen.
Na de infusie
De patiënt dient te worden gecontroleerd op infusiereacties gedurende ten minste één uur na afloop van de infusie.
Infecties
Inebilizumab veroorzaakt een verlaging van het aantal lymfocyten en Ig-gehaltes in het perifere bloed, wat overeenkomt met het werkingsmechanisme van B-celdepletie. Een verlaging van het aantal neutrofielen werd ook gemeld. Daarom kan inebilizumab de gevoeligheid voor infecties verhogen (zie rubriek 4.8).
Een recente (d.w.z. binnen 6 maanden) volledige bloedtelling, waaronder differentiële tellingen en immunoglobulines, dient te worden verkregen voorafgaand aan de start van inebilizumab. Beoordelingen van de volledige bloedtelling, waaronder differentiële tellingen en immunoglobulines, worden ook aanbevolen periodiek gedurende de behandeling en na stopzetting van de behandeling tot B-celrepletie. Voorafgaand aan elke infusie van inebilizumab dient te worden bepaald of er een klinisch belangrijke infectie aanwezig is. In het geval van een infectie dient de infusie van inebilizumab te worden uitgesteld totdat de infectie verdwenen is. Patiënten dienen de instructie te krijgen om symptomen van een infectie onmiddellijk bij hun arts te melden. Stopzetting van de behandeling dient te worden overwogen als een patiënt een ernstige opportunistische infectie ontwikkelt of recidiverende infecties als de Ig-gehaltes op een verzwakt immuunsysteem wijzen.
De vaakst voorkomende infecties die werden gemeld door met inebilizumab behandelde NMOSD-patiënten in de gerandomiseerde, gecontroleerde periode (RCP) en de open-label periode (OLP) waren urineweginfectie (26,2%), nasofaryngitis (20,9%), bovensteluchtweginfectie (15,6%), griep (8,9%) en bronchitis (6,7%). Bij IgG4-RD waren de vaakst voorkomende infecties die door met inebilizumab behandelde patiënten werden gemeld in de RCP en OLP, bovensteluchtweginfectie (10,7%), nasofaryngitis (9,8%), urineweginfectie (8,9%) en griep (6,3%). Bij gMG waren de vaakst voorkomende infecties die door met inebilizumab behandelde patiënten werden gemeld in de RCP en OLP, nasofaryngitis (6,9%) en bovensteluchtweginfectie (6,9%).
Reactivering van hepatitis B-virus
Risico op HBV-reactivering is waargenomen met andere antilichamen die B-celdepletie veroorzaken. Tijdens het klinische onderzoek naar gMG werd één geval van HBV-reactivering waargenomen bij een patiënt die werd behandeld met inebilizumab. Patiënten met chronische HBV werden uitgesloten van klinische onderzoeken met inebilizumab. Alle patiënten dienen te worden gescreend op HBV voordat de behandeling met inebilizumab wordt gestart. Inebilizumab dient niet te worden toegediend aan patiënten met actieve hepatitis als gevolg van HBV die positief zijn voor hepatitis B-oppervlakteantigeen (HBsAg) of hepatitis B-core-antilichaam (HBcAb). Patiënten die chronische dragers van HBV [HBsAg+] zijn, dienen een specialist op het gebied van leverziekten te raadplegen vóór het starten van en tijdens de behandeling (zie rubriek 4.3).
Hepatitis C-virus
Patiënten die positief testten op HCV werden uitgesloten van klinische onderzoeken met inebilizumab. Screening bij de baseline op HCV is vereist voor detectie en om een behandeling te starten voordat de behandeling met inebilizumab wordt gestart.
Tuberculose
Voorafgaand aan het starten met inebilizumab dienen patiënten te worden geëvalueerd voor actieve tuberculose en getest op latente infectie. Voor patiënten met actieve tuberculose of een positieve tuberculosescreening zonder voorgeschiedenis van een gepaste behandeling, dienen specialisten op het gebied van infectieziekten te worden geraadpleegd voordat de behandeling met inebilizumab wordt gestart.
Progressieve multifocale leuko-encefalopathie (PML)
PML is een opportunistische virale infectie van de hersenen die wordt veroorzaakt door het John Cunningham-virus (JCV) dat gewoonlijk optreedt bij patiënten die immuungecompromitteerd zijn, en die kan leiden tot de dood of ernstige invaliditeit. Een JCV-infectie die leidt tot PML is waargenomen bij patiënten die werden behandeld met andere antilichamen die B-celdepletie veroorzaken.
Er werden geen bevestigde gevallen van PML vastgesteld in klinische onderzoeken naar inebilizumab. In klinische onderzoeken naar inebilizumab overleed één patiënt (in een NMOSD-onderzoek) na de ontwikkeling van nieuwe hersenlaesies waarvoor geen definitieve diagnose kon worden gesteld. De differentiaaldiagnose omvatte echter een atypische NMOSD-aanval, PML of acute gedissemineerde encefalomyelitis.
Artsen dienen waakzaam te zijn op klinische symptomen of bevindingen bij MRI (beeldvorming met magnetische resonantie) die kunnen wijzen op PML. MRI-bevindingen kunnen zichtbaar zijn voordat er klinische tekenen of symptomen zijn. Typische symptomen die verband houden met PML zijn divers, vertonen progressie gedurende dagen tot weken, en omvatten progressieve zwakte aan één zijde van het lichaam of onhandigheid in de ledematen, een stoornis in het gezichtsvermogen, en veranderingen in denken, geheugen en oriëntatie, wat leidt tot verwardheid en persoonlijkheidsveranderingen.
Bij het eerste teken of symptoom dat wijst op PML dient de behandeling met inebilizumab te worden onderbroken totdat PML wordt uitgesloten. Verdere evaluatie, waaronder een consult bij een neuroloog, een MRI-scan bij voorkeur met contrastvloeistof, testen van het hersenvocht op JC-viraal DNA, en herhaalde neurologische beoordelingen, dient te worden overwogen. Indien bevestigd, dient de behandeling met inebilizumab te worden gestaakt.
Vertraagde neutropenie
Gevallen van vertraagd beginnende neutropenie zijn gemeld (zie rubriek 4.8). Hoewel sommige gevallen van graad 3 waren, waren de meeste gevallen van graad 1 of 2. Gevallen van vertraagd beginnende neutropenie zijn gemeld ten minste 4 weken na de laatste infusie van inebilizumab. Bij patiënten met tekenen en symptomen van een infectie, wordt een bepaling van de neutrofielen in het bloed aanbevolen.
Behandeling van ernstig immuungecompromitteerde patiënten
Patiënten in een ernstig immuungecompromitteerde toestand mogen niet worden behandeld totdat de aandoening is verbeterd (zie rubriek 4.3).
Houd rekening met de kans op versterkte immunosuppressieve effecten bij combinatie van inebilizumab met een andere immunosuppressieve behandeling.
Er is geen onderzoek uitgevoerd bij patiënten met een bekende congenitale of verworven immunodeficiëntie, waaronder een hiv-infectie of splenectomie.
Vaccinaties
Alle immunisaties dienen volgens de immunisatierichtlijnen ten minste 4 weken vóór de start van inebilizumab te worden toegediend. Er is geen onderzoek verricht naar de werkzaamheid en veiligheid van immunisatie met levende of levende verzwakte vaccins na behandeling met inebilizumab. Vaccinatie met levende verzwakte of levende vaccins wordt niet aanbevolen tijdens de behandeling en tot B-celrepletie.
Zuigelingen van moeders die blootgesteld werden aan inebilizumab tijdens de zwangerschap, dienen geen levende of levende verzwakte vaccins toegediend te krijgen voordat herstel van de B-celtellingen bij de zuigeling is bevestigd. Depletie van B-cellen bij deze blootgestelde zuigelingen kan het risico van levende of levende verzwakte vaccins vergroten. Niet-levende vaccins, zoals aangegeven, kunnen worden toegediend vóór herstel van B-celdepletie en verlaging van de Ig-waarden, maar er dient een consult bij een gekwalificeerde specialist te worden overwogen om te beoordelen of een beschermende immuunrespons werd bereikt.
Tijd tot B-celrepletie
Hoelang het duurt voordat het aantal B-cellen weer is aangevuld na toediening van inebilizumab, is niet bekend (zie rubriek 5.1).
Zwangerschap
Uit voorzorg heeft het de voorkeur het gebruik van inebilizumab te vermijden tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en die geen anticonceptie gebruiken (zie rubriek 4.6). Patiënten dienen de instructie te krijgen dat, als ze zwanger zijn of zwanger willen worden tijdens het gebruik van inebilizumab, ze hun arts op de hoogte dienen te brengen. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie (methoden met een zwangerschapspercentage van minder dan 1%) gebruiken terwijl ze Uplizna krijgen en gedurende 6 maanden na de laatste toediening van Uplizna.
Maligniteit
Immuunmodulerende geneesmiddelen kunnen het risico op maligniteiten verhogen. De huidige gegevens lijken niet te wijzen op een verhoogd risico op maligniteiten, maar de mogelijke risico’s op het ontwikkelen van solide tumoren kunnen momenteel niet uitgesloten worden (zie rubriek 4.8).
gMG-patiënten met een Myasthenia Gravis Foundation of America (MGFA) klasse V
Inebilizumab is niet onderzocht bij gMG-patiënten met een MGFA-klasse V.
Hulpstoffen met bekend effect
Natriumgehalte
Dit geneesmiddel bevat 48,3 mg natrium per dosis, overeenkomend met 2% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Polysorbaat
Dit geneesmiddel bevat 1 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,1 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De voornaamste eliminatieroute voor therapeutische antilichamen is klaring via het reticulo-endotheliale systeem. Cytochroom P450-enzymen, effluxpompen en eiwitbindende mechanismen zijn niet betrokken bij de klaring van therapeutische antilichamen. Daarom is het mogelijke risico op farmacokinetische interacties tussen inebilizumab en andere geneesmiddelen laag.
Vaccinaties
Er is geen onderzoek verricht naar de werkzaamheid en veiligheid van immunisatie met levende of levende verzwakte vaccins na behandeling met inebilizumab. De respons op vaccinatie kan verminderd zijn wanneer er sprake is van B-celdepletie. Het wordt aanbevolen dat patiënten immunisaties voltooien vóór aanvang van de behandeling met inebilizumab (zie rubriek 4.4).
Immunosuppressiva
In het hoofdonderzoek naar NMOSD werd tijdens de RCP een 2 weken durende kuur met orale corticosteroïden (plus 1 week afbouwen) gegeven aan alle proefpersonen na de eerste toediening van inebilizumab. In het hoofdonderzoek naar IgG4-RD kregen de proefpersonen tijdens de RCP een uniforme dosis glucocorticoïden (GC’s) op het moment dat met inebilizumab werd gestart, en werd vervolgens begonnen met een vooraf bepaald afbouwschema tot aan de stopzetting aan het einde van een periode van 8 weken. In het hoofdonderzoek naar gMG kregen proefpersonen orale corticosteroïden of een stabiele dosis andere immunosuppressiva op het moment dat met de behandeling met inebilizumab werd gestart. Proefpersonen begonnen met een vooraf bepaald afbouwschema van corticosteroïden tot 5 mg/dag van week 4 tot week 24, maar mochten andere immunosuppressiva blijven ontvangen terwijl ze inebilizumab kregen (zie rubriek 5.1).
Gelijktijdig gebruik van inebilizumab met immunosuppressiva, waaronder systemische corticosteroïden, kan het risico op infecties verhogen. De effecten van inebilizumab op B-cellen en immunoglobulines kan gedurende 6 maanden of langer aanhouden na de toediening ervan.
Wanneer met inebilizumab wordt gestart na andere immunosuppressieve behandelingen met langdurige immuuneffecten of wanneer met andere immunosuppressieve behandelingen met langdurige immuuneffecten wordt gestart na inebilizumab, dient rekening te worden gehouden met de werkingsduur en de werkingswijze van deze geneesmiddelen vanwege mogelijke additieve immunosuppressieve effecten (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie (methoden met een zwangerschapspercentage van minder dan 1%) gebruiken terwijl ze Uplizna krijgen en gedurende 6 maanden na de laatste toediening van Uplizna.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van inebilizumab bij zwangere vrouwen. Inebilizumab is een gehumaniseerd IgG1 monoklonaal antilichaam en van immunoglobulines is bekend dat ze de placentabarrière passeren. Voorbijgaande perifere B-celdepletie en lymfocytopenie zijn gemeld bij zuigelingen geboren uit moeders die tijdens de zwangerschap werden blootgesteld aan andere antilichamen die B-celdepletie veroorzaken.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Er is echter wel B-celdepletie aangetoond in de lever van foetussen van nakomelingen (zie rubriek 5.3).
Behandeling met inebilizumab dient tijdens de zwangerschap te worden vermeden, tenzij het mogelijke voordeel voor de moeder opweegt tegen het mogelijke risico voor de foetus.
In het geval van blootstelling tijdens de zwangerschap kan depletie van B-cellen worden verwacht bij pasgeborenen als gevolg van de farmacologische eigenschappen van het middel en bevindingen uit dieronderzoek (zie rubriek 5.3). Het aantal B-cellen bij zuigelingen na blootstelling van de moeder aan inebilizumab is niet in klinische onderzoeken onderzocht. De mogelijke duur van B-celdepletie bij zuigelingen die in utero werden blootgesteld aan inebilizumab en de invloed van B-celdepletie op de veiligheid en effectiviteit van vaccins, zijn onbekend (zie rubriek 4.4 en 5.1). Daarom dienen pasgeborenen te worden gecontroleerd op B-celdepletie en dient vaccinatie met vaccins met levende virussen, zoals het Bacillus Calmette-Guérin (BCG)-vaccin, te worden uitgesteld totdat het aantal B-cellen van de zuigeling zich heeft hersteld (zie rubriek 4.4).
Borstvoeding
Het gebruik van inebilizumab bij vrouwen tijdens het geven van borstvoeding is niet onderzocht. Het is niet bekend of inebilizumab in de moedermelk wordt uitgescheiden. Bij mensen vindt uitscheiding van IgG-antilichamen in de moedermelk plaats in de eerste paar dagen na de geboorte, wat daarna snel afneemt naar lage concentraties.
Daarom kan een risico voor het kind dat borstvoeding krijgt gedurende deze korte periode niet worden uitgesloten. Daarna kan Uplizna tijdens het geven van borstvoeding worden gebruikt indien klinisch noodzakelijk. Indien de patiënt echter werd behandeld met Uplizna tot de laatste paar maanden van de zwangerschap, kan onmiddellijk na de geboorte worden gestart met het geven van borstvoeding.
Vruchtbaarheid
Er is een beperkte hoeveelheid gegevens over het effect van inebilizumab op de vruchtbaarheid bij de mens. In dieronderzoek is echter een verminderde vruchtbaarheid aangetoond. De klinische significantie van deze niet-klinische gegevens is niet bekend (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
De farmacologische activiteit en de bijwerkingen die tot nu toe werden gemeld, wijzen erop dat inebilizumab geen of een verwaarloosbare invloed heeft op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen die het vaakst werden gemeld door met inebilizumab behandelde patiënten in de 3 klinische hoofdonderzoeken naar NMOSD, IgG4-RD en gMG, waren urineweginfectie (26,2%), nasofaryngitis (20,9%), bovensteluchtweginfectie (15,6%), artralgie (17,3%), rugpijn (13,8%), lymfopenie (10,7%) en hoofdpijn (10,3%), zowel in de gerandomiseerde gecontroleerde periode (RCP) als in de open-label periode (OLP).
De ernstige bijwerkingen die het vaakst werden gemeld door met inebilizumab behandelde patiënten in de RCP en de OLP, waren infecties (11,1%) (waaronder urineweginfecties (4,0%), pneumonie (1,8%)) en NMOSD (1,8%).
Tabel met bijwerkingen
De bijwerkingen die werden gemeld in klinische onderzoeken naar inebilizumab en de ervaringen na behandeling met inebilizumab na het op de markt brengen worden vermeld in tabel 2 met de volgende frequentiecategorieën: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2. Bijwerkingen die zijn gemeld in klinische onderzoeken naar inebilizumab, onder meer door patiënten met NMOSD, gMG en IgG4-RD, en naar aanleiding van ervaringen na het op markt brengen
| Systeem/orgaanklasse volgens MedDRA | Zeer vaak (≥1/10) | Vaak (≥1/100, <1/10) | Soms (≥1/ 1.000, <1/100) |
| Infecties en parasitaire aandoeningen | Urineweginfectie, luchtweginfectie, nasofaryngitis, griep | Pneumonie, cellulitis, herpes zoster, sinusitis | Sepsis, subcutaan abces, bronchiolitis |
Bloed- en lymfestelselaandoeningen | Lymfopenie* | Neutropenie, vertraagd beginnende neutropenie | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie, rugpijn | Myalgie | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | ||
| Zenuwstelselaandoeningen | Hoofdpijn | ||
| Onderzoeken | Immunoglobulinen verlaagd |
| Systeem/orgaanklasse volgens MedDRA | Zeer vaak (≥1/10) | Vaak (≥1/100, <1/10) | Soms (≥1/ 1.000, <1/100) |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactie | ||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten |
* Lymfopenie omvat een verlaagde lymfocytentelling
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties
Inebilizumab kan infusiegerelateerde reacties veroorzaken, die kunnen bestaan uit hoofdpijn, nausea, somnolentie, dyspneu, koorts, myalgie, rash, hartkloppingen of andere symptomen. Alle patiënten kregen premedicatie. Infusiereacties werden waargenomen bij 9,2% van de NMOSD-patiënten gedurende de eerste kuur met inebilizumab, vergeleken met 10,7% van de met placebo behandelde patiënten. Infusiereacties op inebilizumab werden waargenomen bij 7,4% van de IgG4-RD-patiënten, vergeleken met 14,9% van de met placebo behandelde patiënten tijdens de RCP. Infusiereacties op inebilizumab werden waargenomen bij 10,1% van de gMG-patiënten, vergeleken met 5,9% van de met placebo behandelde patiënten tijdens de RCP. Infusiegerelateerde reacties kwamen het vaakst voor bij de eerste infusie, maar werden gedurende volgende infusies ook waargenomen. De meeste infusiegerelateerde reacties die werden gemeld bij met inebilizumab behandelde patiënten, waren licht of matig van ernst.
Infecties
In klinische onderzoeken werd een infectie gemeld door 74,7% van de NMOSD-patiënten, 70,5% van de IgG4-RD-patiënten en 42,9% van de gMG-patiënten die werden behandeld met inebilizumab in de RCP en de OLP. De vaakst voorkomende infecties bij NMOSD-patiënten waren onder meer urineweginfectie (26,2%), nasofaryngitis (20,9%), bovensteluchtweginfectie (15,6%), griep (8,9%) en bronchitis (6,7%). Ernstige infecties die werden gemeld door meer dan één met inebilizumab behandelde NMOSD-patiënt, waren urineweginfectie (4,0%) en pneumonie (1,8%). De vaakst voorkomende infecties bij IgG4-RD-patiënten waren onder meer bovensteluchtweginfectie (10,7%), nasofaryngitis (9,8%), urineweginfectie (8,9%) en griep (6,3%). Ernstige infecties die werden gemeld door meer dan één met inebilizumab behandelde IgG4-RD-patiënt, betroffen pneumonie (1,8%). De vaakst voorkomende infecties bij gMG-patiënten waren onder meer nasofaryngitis (6,9%) en bovenste-luchtweginfectie (6,9%). Ernstige infecties die werden gemeld door meer dan één met inebilizumab behandelde gMG-patiënt, betroffen pneumonie (1,5%). Zie rubriek 4.4 voor actie die moet worden ondernomen in het geval van een infectie.
Opportunistische en ernstige infecties
In het NMOSD-onderzoek traden er gedurende de RCP in geen van beide behandelingsgroepen opportunistische infecties op, en bij een patiënt die met inebilizumab werd behandeld, trad één infectie (atypische pneumonie) van graad 4 als bijwerking op. Gedurende de OLP kregen 2 met inebilizumab behandelde patiënten (0,9%) een opportunistische infectie (één ervan werd niet bevestigd) en 3 met inebilizumab behandelde patiënten (1,4%) kregen een infectie van graad 4 als bijwerking. Zie rubriek 4.4 voor actie die moet worden ondernomen in het geval van een infectie. In het IgG4-RD-onderzoek kregen 3 met inebilizumab behandelde patiënten (2,7%) een opportunistische infectie (in alle gevallen niet-ernstige herpes zoster) in de RCP en de OLP. In het gMG-onderzoek kreeg 1 met inebilizumab behandelde patiënt (0,8%) een ernstige infectie van graad 3 (herpes zoster verspreid) gedurende de RCP.
Laboratoriumafwijkingen
Verlaagde immunoglobulinen
In overeenstemming met het werkingsmechanisme verlaagden de immunoglobulinewaarden bij gebruik van inebilizumab. In het NMOSD-onderzoek was het percentage patiënten met waarden beneden de ondergrens van normaal aan het einde van de 6,5 maanden durende RCP als volgt: IgA 9,8% inebilizumab en 3,1% placebo, IgE 10,6% inebilizumab en 12,5% placebo, IgG 3,8% inebilizumab en 9,4% placebo, IgM 29,3% inebilizumab en 15,6% placebo. Er werd één bijwerking van verlaagde IgG gemeld (graad 2, gedurende de OLP). Het percentage met inebilizumab behandelde patiënten met IgG-waarden beneden de ondergrens van normaal bedroeg na 1 jaar 7,4% en na 2 jaar 9,9%. Met een mediane blootstelling van 3,2 jaar bedroeg de frequentie van matige verlaging van IgG (300 tot <500 mg/dl) 14,2% en de frequentie van ernstige verlaging van IgG (<300 mg/dl) 3,6%. In het IgG4-RD-onderzoek waren de totale immunoglobulinewaarden aan het einde van de 12 maanden durende RCP gedaald met ongeveer 12% ten opzichte van de baseline voor patiënten die werden behandeld met inebilizumab, vergeleken met een stijging van 21% bij patiënten die werden behandeld met placebo. De gemiddelde daling van immunoglobuline G (IgG) en immunoglobuline M (IgM) ten opzichte van de baseline was respectievelijk ongeveer 9% en 32% bij patiënten die werden behandeld met inebilizumab, terwijl IgG was gestegen met 26% en IgM was gestegen met ongeveer 3% bij met placebo behandelde patiënten. In het gMG-onderzoek waren de totale immunoglobulinewaarden aan het einde van de 6 maanden durende RCP gedaald met 13,3% ten opzichte van de baseline voor patiënten die werden behandeld met inebilizumab, vergeleken met een stijging van 14,5% bij patiënten die werden behandeld met placebo. De gemiddelde daling van immunoglobuline G (IgG) en immunoglobuline M (IgM) ten opzichte van de baseline was respectievelijk 8,4% en 30% bij patiënten die werden behandeld met inebilizumab, terwijl IgG en IgM waren gestegen met respectievelijk 17,8% en 4,9% bij met placebo behandelde patiënten.
Verlaagde neutrofielentellingen
In het NMOSD-onderzoek werden na 6,5 maanden behandeling neutrofielentellingen tussen 1,0-1,5 × 10⁹/l (graad 2) waargenomen bij 7,5% van de met inebilizumab behandelde patiënten versus 1,8% van de met placebo behandelde patiënten. Neutrofielentellingen tussen 0,5-1,0 × 10⁹/l (graad 3) werden waargenomen bij 1,7% van de met inebilizumab behandelde patiënten versus 0% van de met placebo behandelde patiënten. In het IgG4-RD-onderzoek werden tijdens de 12 maanden durende RCP neutrofielentellingen tussen 1,0-1,5 × 10⁹/l waargenomen bij 7,5% van de met inebilizumab behandelde patiënten versus 3% van de met placebo behandelde patiënten. Neutrofielentellingen tussen 0,5-1,0 × 10⁹/l werden waargenomen bij 0% van de met inebilizumab behandelde patiënten versus 1,5% van de met placebo behandelde patiënten. Neutropenie was over het algemeen van voorbijgaande aard en ging niet gepaard met ernstige infecties.
Verlaagde lymfocytentellingen
In het NMOSD-onderzoek werd gedurende 6,5 maanden behandeling een verlaging van lymfocytentellingen vaker waargenomen bij patiënten die werden behandeld met inebilizumab dan bij patiënten met placebo: lymfocytentellingen tussen 500 en <800/mm3 (graad 2) werden waargenomen bij 21,4% van de met inebilizumab behandelde patiënten versus 12,5% van de met placebo behandelde patiënten. Lymfocytentellingen tussen 200 en <500/mm3 (graad 3) werden waargenomen bij 2,9% van de met inebilizumab behandelde patiënten versus 1,8% van de met placebo behandelde patiënten. In het IgG4-RD-onderzoek werd gedurende 12 maanden behandeling in de RCP een verlaging van lymfocytentellingen vaker waargenomen bij patiënten die werden behandeld met inebilizumab dan bij patiënten met placebo: lymfocytentellingen tussen 500 en <800/mm3 (graad 2) werden waargenomen bij 26,9% van zowel de met inebilizumab behandelde als de met placebo behandelde patiënten. Lymfocytentellingen tussen 200-<500/mm3 (graad 3) werden waargenomen bij 10,4% van de met inebilizumab behandelde patiënten versus 3,0% van de met placebo behandelde patiënten. In het gMG-onderzoek waren de lymfocytentellingen aan het einde van de 6 maanden durende RCP gedaald met 35% voor patiënten die werden behandeld met inebilizumab, vergeleken met 30,8% bij patiënten die werden behandeld met placebo. Lymfocytentellingen tussen 500 en < 800/mm3 (graad 2) werden waargenomen bij 21,4% van de met inebilizumab behandelde patiënten versus 12,8% van de met placebo behandelde patiënten. Lymfocytentellingen tussen 200 en < 500/mm3 (graad 3) werden waargenomen bij 10,3% van de met inebilizumab behandelde patiënten versus 7,7% van de met placebo behandelde patiënten. Deze bevinding komt overeen met het werkingsmechanisme van B-celdepletie, omdat B-cellen een subgroep van de lymfocytenpopulatie zijn.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis inebilizumab die werd getest bij auto-immune patiënten bedroeg 1.200 mg, toegediend als twee intraveneuze infusies van 600 mg met twee weken ertussen. De bijwerkingen waren vergelijkbaar met de bijwerkingen die werden waargenomen in het klinische hoofdonderzoek naar inebilizumab.
Er is geen specifiek antidotum in het geval van overdosering. De infusie dient onmiddellijk te worden onderbroken en de patiënt dient onder observatie te worden gehouden in verband met infusiegerelateerde reacties (zie rubriek 4.4). De patiënt dient nauwlettend te worden gecontroleerd op tekenen en symptomen van bijwerkingen en er dient zo nodig een ondersteunende behandeling te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: immunosuppressiva, monoklonale antilichamen, ATC-code: L04AG10
Werkingsmechanisme
Inebilizumab is een monoklonaal antilichaam dat specifiek bindt aan CD19, een celoppervlakteantigeen dat aanwezig is op pre-B- en rijpe B-cellymfocyten, waaronder plasmablasten en bepaalde plasmacellen. Na binding van het celoppervlak aan B-lymfocyten ondersteunt inebilizumab de antilichaam-afhankelijke cellulaire cytolyse (ADCC, antibody-dependent cellular cytolysis) en de antilichaam-afhankelijke cellulaire fagocytose (ADCP, antibody-dependent cellular phagocytosis). Er wordt verondersteld dat B-cellen een centrale rol spelen bij de pathogenese van NMOSD, IgG4-RD en gMG. Het mechanisme waardoor inebilizumab zijn therapeutische effecten bij deze aandoeningen uitoefent, zou verband houden met B-celdepletie en mogelijk met de onderdrukking van de afgifte van antilichamen, antigeenpresentatie, interactie tussen B-cellen en T-cellen, en de productie van ontstekingsmediatoren.
Farmacodynamische effecten
De farmacodynamiek van inebilizumab werd beoordeeld met een assay voor CD20+ -B-cellen, aangezien inebilizumab de CD19+-B-cel-assay kan verstoren. Behandeling met inebilizumab verlaagt de CD20+-B-celtellingen in het bloed vanaf 8 dagen na de infusie. In het klinische onderzoek met 174 NMOSD-patiënten waren 4 weken na de infusie de CD20+-B-celtellingen verlaagd tot beneden de ondergrens van de normaalwaarde bij 100% van de patiënten die werden behandeld met inebilizumab en ze bleven beneden de ondergrens van de normaalwaarde bij 94% van de patiënten gedurende 28 weken na aanvang van de behandeling. In het klinische onderzoek met 68 IgG4-RD-patiënten waren 2 weken na de infusie de CD20+-B-celtellingen verlaagd tot beneden de ondergrens van de normaalwaarde bij 100% van de patiënten die werden behandeld met inebilizumab en ze bleven beneden de ondergrens van de normaalwaarde bij 82% en 79% van de patiënten in respectievelijk week 26 en 52, bij een behandelinterval van 6 maanden. In het gMG-onderzoek waren CD20+-B-celtellingen 4 weken na de infusie verlaagd tot beneden de ondergrens van de normaalwaarde bij ≥ 99% van de patiënten die werden behandeld met inebilizumab in de totale populatie (anti-AChR-Ab+ en anti-MuSK-Ab+). B-celtellingen bleven beneden de ondergrens van de normaalwaarde bij ≥ 96% van de patiënten in de totale populatie aan het eind van de 6 maanden durende gerandomiseerde gecontroleerde periode (RCP). Na 1 jaar behandeling met inebilizumab bij patiënten met anti-AChR-Ab+ gMG had 92% van de patiënten een B-celtelling beneden de ondergrens van de normaalwaarde. Hoelang het duurt voordat het aantal B-cellen weer is aangevuld na toediening van inebilizumab, is niet bekend.
Een positieve ADA-status (antilichamen tegen geneesmiddel) bleek geen klinisch relevante invloed te hebben op farmacokinetische en farmacodynamische (B-cel-) parameters en had geen invloed op het langetermijnveiligheidsprofiel. Er was geen duidelijk effect van de ADA-status op de werkzaamheidsuitkomst. De invloed kan echter niet volledig worden beoordeeld gezien de lage incidentie van ADA bij de behandeling met inebilizumab.
Klinische werkzaamheid en veiligheid
Neuromyelitis optica-spectrumstoornissen (NMOSD)
De werkzaamheid van inebilizumab voor de behandeling van NMOSD werd bestudeerd in een gerandomiseerd (3:1), dubbelblind, placebogecontroleerd klinisch onderzoek bij volwassenen met AQP4-IgG-seropositieve of -seronegatieve NMOSD. In het onderzoek werden patiënten opgenomen die ten minste één acute NMOSD-aanval hadden gehad in het voorgaande jaar of ten minste 2 aanvallen in de voorgaande 2 jaar waarvoor een reddingsbehandeling nodig was (bijv. steroïden, plasma-uitwisseling, intraveneuze immunoglobuline) en die een score op de Expanded Disability Severity Scale (EDSS) hadden van ≤ 7,5 (patiënten met een score van 8,0 kwamen in aanmerking als de patiënt redelijkerwijs in staat was om deel te nemen). Patiënten werden uitgesloten indien ze eerder behandeld waren met immunosuppressieve behandelingen binnen een interval gespecificeerd voor elke dergelijke behandeling. Achtergrondbehandelingen met immunosuppressiva voor de preventie van NMOSD-aanvallen waren niet toegestaan. Een 2 weken durende kuur met orale corticosteroïden (plus 1 week afbouwen) werd toegediend bij de start van de behandeling met inebilizumab in het hoofdonderzoek.
De patiënten werden behandeld met intraveneuze infusies van inebilizumab 300 mg op dag 1 en op dag 15, of met een gematchte placebo, daarna gevolgd voor een periode van maximaal 197 dagen of een onafhankelijk beoordeelde aanval, de zogenaamde gerandomiseerde, gecontroleerde periode (RCP). Alle mogelijke aanvallen werden geëvalueerd door een geblindeerd, onafhankelijk beoordelingscomité (AC, Adjudication Committee), dat bepaalde of de aanval voldeed aan de in het protocol gedefinieerde criteria. De criteria voor een aanval bestonden uit aanvallen op alle gebieden die door NMOSD worden aangetast (neuritis optica, myelitis, hersenen en hersenstam) en omvatten criteria uitsluitend gebaseerd op substantiële klinische manifestaties, evenals criteria die geringere klinische bevindingen bij het gebruik van MRI versterkten (zie tabel 3).
Tabel 3. Overzicht van in het protocol gedefinieerde criteria voor een NMOSD-aanval
| Gebied | Representatieve symptomen | Uitsluitend klinische bevindingen | Klinische PLUS radiologische bevindingen |
| Nervus opticus | Wazig zien Verlies van het gezichtsvermogen Oogpijn | 8 criteria gebaseerd op veranderingen in gezichtsscherpte of relatief afferent pupildefect (RAPD) | 3 criteria gebaseerd op veranderingen in gezichtsscherpte of RAPD plus aanwezigheid van bijbehorende MRI-bevindingen met betrekking tot de nervus opticus |
| Gebied | Representatieve symptomen | Uitsluitend klinische bevindingen | Klinische PLUS radiologische bevindingen |
| Ruggenmerg | Diepe of radiculaire pijn Paresthesie in extremiteiten Zwakte Sfincterdisfunctie Teken van Lhermitte (niet geïsoleerd) | 2 criteria gebaseerd op veranderingen in piramidale, blaas/darmen of sensorische functionele scores. | 2 criteria gebaseerd op veranderingen in piramidale, blaas/darmen of sensorische functionele scores PLUS bijbehorende MRI-bevindingen met betrekking tot het ruggenmerg |
| Hersenstam | Nausea Hardnekkig braken Hardnekkige hik Andere neurologische verschijnselen (bijv. dubbelzicht, dysartrie, dysfagie, vertigo, verlamming van de nervus oculomotorius, zwakte, nystagmus, andere afwijkingen van hersenzenuwen) | Geen | 2 criteria gebaseerd op symptomen van of veranderingen in de hersenstam/cerebellaire functionele scores PLUS bijbehorende MRI-bevindingen met betrekking tot de hersenstam |
| Hersenen | Encefalopathie Disfunctie van de hypothalamus | Geen | 1 criterium gebaseerd op veranderingen in de cerebrale/sensorische/ piramidale functionele scores PLUS bijbehorende MRI-bevindingen met betrekking tot de hersenen |
Patiënten die een door het AC vastgestelde aanval in de RCP kregen, of die het bezoek op dag 197 voltooiden zonder een aanval, verlieten de RCP en hadden de mogelijkheid om deel te nemen aan een OLP en behandeling met inebilizumab te starten of voort te zetten.
Er werden in totaal 230 patiënten ingeschreven: 213 AQP4-IgG-seropositieve patiënten en 17 seronegatieve patiënten werden ingeschreven; 174 patiënten werden behandeld met inebilizumab en 56 patiënten werden behandeld met placebo in de RCP van het onderzoek. Van de 213 AQP4-IgG-seropositieve patiënten werden er 161 behandeld met inebilizumab en werden er 52 behandeld met placebo in de RCP van het onderzoek. De baseline- en werkzaamheidsresultaten voor de AQP4-IgG-seropositieve patiënten worden vermeld.
De demografische kenmerken en ziektekenmerken bij de baseline werden in de 2 behandelingsgroepen in evenwicht gebracht (zie tabel 4).
Tabel 4. Demografische kenmerken en ziektekenmerken bij de baseline van de AQP4-IgG-seropositieve NMOSD-patiënten
| Kenmerk | Placebo N=52 | Inebilizumab N=161 | Totaal N=213 |
| Leeftijd (in jaren): gemiddelde (standaarddeviatie [SD]) | 42,4 (14,3) | 43,2 (11,6) | 43,0 (12,3) |
| Leeftijd ≥65 jaar, n (%) | 4 (7,7) | 6 (3,7) | 10 (4,7) |
| Geslacht: Man, n (%) | 3 (5,8) | 10 (6,2) | 13 (6,1) |
| Geslacht: Vrouw, n (%) | 49 (94,2) | 151 (93,8) | 200 (93,9) |
| Kenmerk | Placebo N=52 | Inebilizumab N=161 | Totaal N=213 |
| Expanded Disability Status Scale (EDSS): gemiddelde (SD) | 4,35 (1,63) | 3,81 (1,77) | 3,94 (1,75) |
| Ziekteduur (in jaren): gemiddelde (SD) | 2,92 (3,54) | 2,49 (3,39) | 2,59 (3,42) |
| Aantal eerdere recidieven: ≥2, n (%) | 39 (75,0) | 137 (85,1) | 176 (82,6) |
| Jaarlijks recidiefcijfer: gemiddelde (SD) | 1,456 (1,360) | 1,682 (1,490) | 1,627 (1,459) |
Voor NMOSD-aanvallen werd zo nodig een reddingsbehandeling gestart. Om het risico op infusiegerelateerde reacties te verlagen, kregen alle patiënten premedicatie voorafgaand aan de toediening van het onderzoeksgeneesmiddel.
Het primaire werkzaamheidseindpunt was de tijd (in dagen) vanaf dag 1 tot de aanvang van een door het AC vastgestelde NMOSD-aanval op of vóór dag 197. Aanvullende belangrijke secundaire eindpuntmaten waren verslechtering ten opzichte van de baseline in de EDSS-score bij het laatste bezoek tijdens de RCP, verandering ten opzichte van de baseline in de score voor binoculaire gezichtsscherpte bij laag contrast, gemeten met de Landolt-C-kaart met gebroken ringen en laag contrast bij het laatste bezoek tijdens de RCP, cumulatieve aantal totale actieve MRI-laesies (nieuwe met gadolinium versterkte of nieuwe/groter wordende T2-laesies) tijdens de RCP, en het aantal ziekenhuisopnames vanwege NMOSD. Een patiënt werd geacht een verslechtering van de EDSS‑score te hebben als aan een van de volgende criteria werd voldaan: (1) verslechtering van 2 of meer punten van de EDSS-score voor patiënten met een uitgangsscore van 0; (2) verslechtering van 1 punt of meer van de EDSS-score voor patiënten met een uitgangsscore van 1 tot 5; (3) verslechtering van 0,5 punt of meer van de EDSS-score voor patiënten met een uitgangsscore van 5,5 of meer. Hoewel er tijdens de OLP geen referentiemiddel beschikbaar was, werd toch het jaarlijkse percentage aanvallen in zowel de gerandomiseerde als de open-label behandeling bepaald.
De resultaten van AQP4-IgG-seropositieve patiënten worden weergegeven in tabel 5 en figuur 1. In dit onderzoek verminderde de behandeling met inebilizumab het risico op een door het AC vastgestelde NMOSD-aanval statistisch significant in vergelijking met de behandeling met placebo (hazardratio: 0,227, p<0,0001; 77,3% verlaging van het risico op een door het AC vastgestelde NMOSD-aanval) bij AQP4-IgG-seropositieve patiënten. Er werd geen voordeel van de behandeling waargenomen bij AQP4-IgG-seronegatieve patiënten.
In de groep met inebilizumab was de verslechtering van de EDSS-score significant minder dan in de placebogroep (14,9% versus 34,6% van de proefpersonen). Er waren geen verschillen in de score voor binoculaire gezichtsscherpte met laag contrast tussen de onderzoeksgroepen. Het gemiddelde cumulatieve aantal totale actieve MRI-laesies (1,7 versus 2,3) en het gemiddelde cumulatieve aantal ziekenhuisopnames vanwege NMOSD (1,0 versus 1,4) waren in de onderzoeksgroep met inebilizumab verlaagd.
Tabel 5. Werkzaamheidsresultaten in het hoofdonderzoek bij AQP4-IgG-seropositieve NMOSD
| Behandelingsgroep | ||
| Placebo N=52 | Inebilizumab N=161 | |
| Tijd tot door het beoordelingscomité vastgestelde aanval (primair werkzaamheidseindpunt) | ||
| Aantal (%) patiënten met een aanval | 22 (42,3%) | 18 (11,2%) |
| Hazardratio (95%-BI)a | 0,227 (0,1214; 0,4232) | |
| p-waardea | <0,0001 | |
a Cox-regressie-methode, met placebo als referentiegroep.
Figuur 1. Kaplan-Meier-grafiek van tijd tot eerste door het AC vastgestelde NMOSD-aanval tijdens de RCP bij AQP4-IgG-seropositieve patiënten
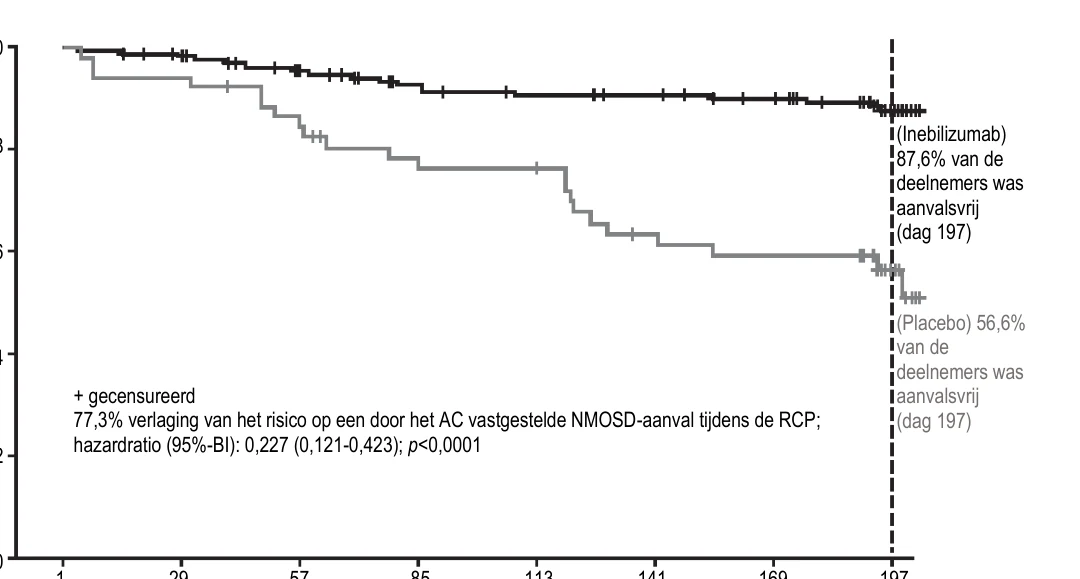
AC = beoordelingscomité (adjudication committee); AQP4-IgG = anti-aquaporine-4 immunoglobuline G; BI = betrouwbaarheidsinterval; NMOSD = neuromyelitis optica-spectrumstoornissen; RCP = gerandomiseerde gecontroleerde periode.
In de RCP en de OLP werd het jaarlijkse percentage door het AC vastgestelde NMOSD-aanvallen geanalyseerd als secundair eindpunt en bij AQP4-IgG-seropositieve patiënten behandeld met inebilizumab bedroeg het resultaat 0,09.
Immunoglobuline G4-gerelateerde ziekte (IgG4-RD)
De werkzaamheid van inebilizumab voor de behandeling van IgG4-RD werd bestudeerd in één gerandomiseerd (1:1), dubbelblind, 52 weken durend, placebogecontroleerd klinisch onderzoek in meerdere centra waarin 135 volwassenen met actieve IgG4-RD werden opgenomen. Patiënten hadden actieve ziekte, gedefinieerd door middel van klinische, beeldvormings-, laboratorium- of biopsiekenmerken, en vereisten behandeling naar het oordeel van de arts. De in aanmerking komende patiënten hadden nieuw gediagnosticeerde of recidiverende IgG4-RD waarvoor ten tijde van de screening behandeling met glucocorticoïden (GC's) vereist was, hadden een bevestigde voorgeschiedenis van orgaanbetrokkenheid op enig moment gedurende het ziektebeloop en voldeden aan de ACR/EULAR-classificatiecriteria uit 2019.
Alle mogelijke opflakkeringen tijdens het onderzoek werden beoordeeld door de onderzoeker en daarna geëvalueerd door een geblindeerd onafhankelijk beoordelingscomité dat bepaalde of de opflakkering voldeed aan één of meer van de in het protocol gedefinieerde criteria voor orgaanspecifieke opflakkeringen. Een opflakkering van de ziekte werd gedefinieerd als nieuwe/verslechterende tekenen of symptomen die op onafhankelijke wijze als positief werden beoordeeld en waarvoor de onderzoeker een behandeling gerechtvaardigd achtte. Er mocht geen sprake zijn van een andere diagnose.
De patiënten kregen intraveneus 300 mg inebilizumab of placebo op dag 1, 15 en 183 van de RCP. De patiënten kregen een uniforme dosis glucocorticoïden (GC’s) op het moment van de randomisatie (overeenkomend met 20 mg prednison per dag) en begonnen vervolgens met een vooraf bepaald afbouwschema van 5 mg per dag elke 2 weken tot aan stopzetting aan het einde van een periode van 8 weken. Het gebruik van GC's gedurende het onderzoek was toegestaan voor de behandeling van IgG4-RD-opflakkeringen en voor andere doeleinden, waaronder premedicatie voor een
Aantal met risico Tijd tot aanval (in dagen)
1,0
0,8
0,6
0,4
0,2
0,0
K
an
s o
m
a
an
va
lsvrij te
zijn
Inebilizumab 161 157 146 135 129 127 122 88 Placebo 52 49 44 38 37 29 27 16
1 29 57 85 113 141 169 197 onderzoeksbehandeling, een orale GC-behandeling van maximaal 2 weken, of in een dosis prednison van maximaal 2,5 mg per dag of gelijkwaardig voor de behandeling van bijnierinsufficiëntie. Gelijktijdig gebruik van biologische en niet-biologische immunosuppressieve middelen was niet toegestaan tijdens het onderzoek. Patiënten die de RCP hadden voltooid, hadden de mogelijkheid om zich in te schrijven voor een OLP en de behandeling met inebilizumab te starten of voort te zetten.
Er werden 227 patiënten gescreend op geschiktheid. Van de 135 in het onderzoek opgenomen IgG4-RD-patiënten werden 68 patiënten gerandomiseerd naar een behandeling met inebilizumab en 67 patiënten naar een behandeling met placebo. De demografische kenmerken en ziektekenmerken van de IgG4-RD-patiënten bij de baseline waren tijdens de RCP ongeveer hetzelfde in de behandelingsgroepen (zie tabel 6). Hoewel er tijdens de OLP geen referentiemiddel beschikbaar was, werden behandelde en door het AC vastgestelde opflakkeringen in de open-label behandelperiode vastgesteld.
Tabel 6. Demografische kenmerken en ziektekenmerken bij baseline van IgG4-RD-patiënten
| Kenmerk | Placebo N = 67 | Inebilizumab N = 68 | Totaal N = 135 |
| Leeftijd (in jaar): gemiddelde (standaarddeviatie, SD) | 58,2 (12,2) | 58,2 (11,5) | 58,2 (11,8) |
| Leeftijd ≥65 jaar, n (%) | 21 (31,3%) | 21 (30,9%) | 42 (31,1%) |
| Geslacht: man, n (%) | 49 (73,1%) | 39 (57,4%) | 88 (65,2%) |
| Ziekteduur (in jaar): gemiddelde (SD) | 2,54 (3,06) | 2,64 (3,73) | 2,59 (3,40) |
Ig-G4-manifestatie Nieuw gediagnosticeerd | 31 (46,3%) | 31 (45,6%) | 62 (45,9%) |
| Score ACR/EULAR-classificatiecriteria Gemiddelde (SD) | 38,3 (11,7) | 40,1 (12,1) | 39,2 (11,9) |
Eerdere behandeling voor IgG4-RD anders dan glucocorticoïden Ja | 20 (29,9%) | 17 (25,0%) | 37 (27,4%) |
| Responder Index-score IgG4-RD bij baseline Gemiddelde (SD) | 6,0 (4,0) | 5,4 (4,0) | 5,7 (4,0) |
De resultaten van de IgG4-IgG- patiënten worden weergegeven in tabel 2 en figuur 7.
Het onderzoek voldeed aan het primaire werkzaamheidseindpunt, de tijdsperiode tot de eerste behandelde en door het AC vastgestelde IgG4-RD-opflakkering, die langer was in de inebilizumab-groep in vergelijking met de placebogroep (hazard ratio: 0,13; p<0,0001; zie figuur 2). Er werd ook met statistische significantie voldaan aan de belangrijke secundaire eindpunten (zie tabel 7).
Figuur 2. Primair eindpunt - Kaplan-Meier-grafiek van tijd tot de eerste behandelde en door het AC vastgestelde IgG4-RD-opflakkering gedurende de gerandomiseerde gecontroleerde periode
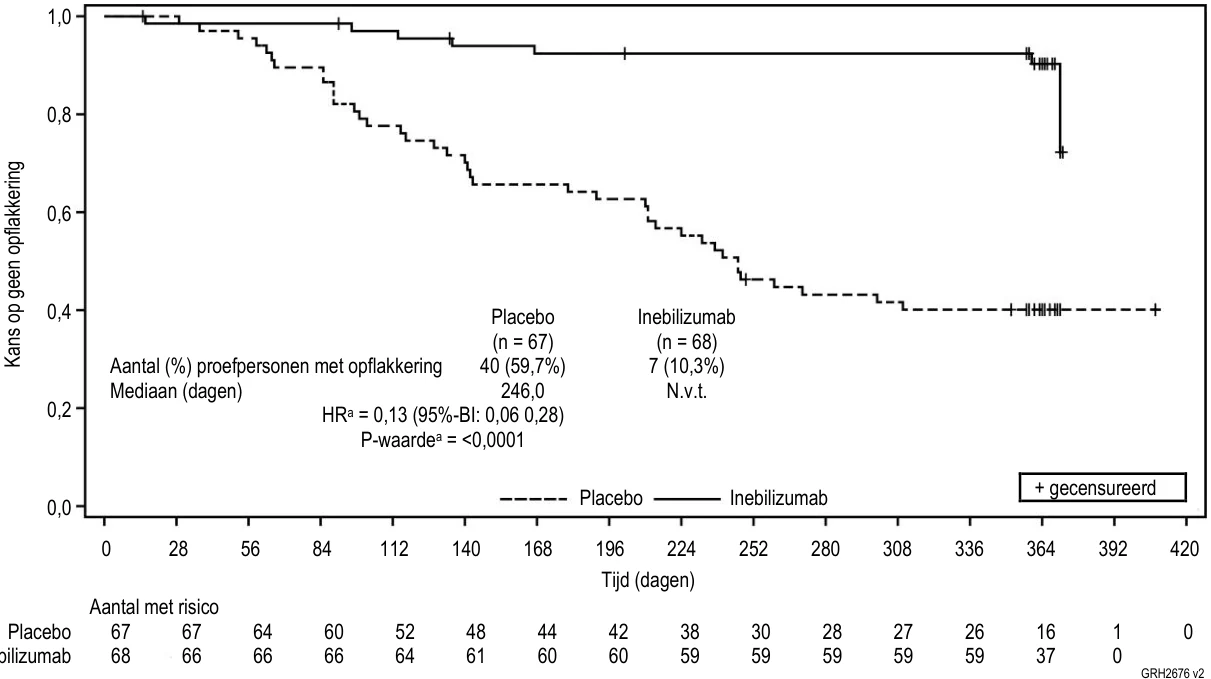
a Gebaseerd op Cox-regressiemethode, met placebo als referentiegroep.
Patiënten die de RCP niet voltooiden en die geen behandelde en door het AC vastgestelde opflakkering hadden tijdens de RCP, werden gecensureerd ten tijde van de stopzetting.
Tabel 7. Belangrijkste secundaire werkzaamheidsresultaten bij IgG4-RD-patienten
| Behandelingsgroep | ||
Inebilizumab N = 68 | Placebo N = 67 | |
| Jaarlijks opflakkeringspercentage voor behandelde en door het AC vastgestelde IgG4-RD-opflakkeringen | 0,10 | 0,71 |
| Percentageratio (95%-BI)a | 0,14 (0,06; 0,31) | |
| p-waardea | <0,0001 | |
| Percentage patiënten dat volledige, behandelvrije en opflakkeringsvrije remissie heeft bereikt in week 52b | 39 (57,4%) | 15 (22,4%) |
| Oddsratio (95%-BI)c | 4,68 (2,21; 9,91) | |
| p-waardec | <0,0001 | |
| Percentage patiënten dat volledige, corticosteroïdenvrije en opflakkeringsvrije remissie heeft bereikt in week 52d | 40 (58,8%) | 15 (22,4%) |
| Oddsratio (95%-BI)c | 4,96 (2,34; 10,52) | |
| p-waardec | <0,0001 | |
a Geschat op basis van de negatieve binomiale regressie, met placebo als referentiegroep. b Gedefinieerd als het gebrek aan evidente ziekteactiviteit (IgG4-RD RI = 0 of naar beslissing van de onderzoeker) in week 52, geen door het AC vastgestelde opflakkering gedurende de RCP en geen behandeling voor opflakkering of ziektebeheersing, uitgezonderd de vereiste GC-abouw van 8 weken. c Gebaseerd op het logistische regressiemodel, met placebo als referentiegroep.
d Gedefinieerd als het gebrek aan evidente ziekteactiviteit (IgG4-RD RI = 0 of naar beslissing van de onderzoeker) in week 52, geen door het AC vastgestelde opflakkering gedurende de RCP en geen corticosteroïdenbehandeling voor opflakkering of ziektebeheersing, uitgezonderd de vereiste GC-afbouw van 8 weken.
Inebilizumab
GRH2676 v2 Het gemiddelde (SD) totale GC-gebruik voor IgG4-RD-ziektebeheersing per patiënt was lager in de inebilizumab-groep dan in de placebogroep, met respectievelijk een gemiddelde (SD) van 118,25 (438,97) mg prednisonequivalent en een gemiddelde (SD) van 1.384,53 (1.723,26) mg prednisonequivalent gedurende de RCP. Het gemiddelde (SD) dagelijkse GC-gebruik gedurende de RCP per patiënt die GC's gebruikte, was 3,34 (2,09) mg prednisonequivalent in de inebilizumab-groep versus 5,97 (4,20) mg prednisonequivalent in de placebogroep. Het gemiddelde (SD) totale GC-gebruik gedurende de RCP per patiënt die GC's gebruikte, was 1.148,71 (877,92) mg prednisonequivalent in de inebilizumab-groep versus 2.208,65 (1.707,56) mg prednisonequivalent in de placebogroep.
Beschikbare gegevens uit de OLP, waarin de patiënten nog steeds inebilizumab kregen, ondersteunt een aanhoudend behandelingseffect van inebilizumab.
Gegeneraliseerde myasthenia gravis (gMG)
De werkzaamheid van inebilizumab voor de behandeling van gMG werd bestudeerd in een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek in meerdere centra. De RCP duurde 52 weken voor de anti-AChR-Ab+-populatie die intraveneus 300 mg inebilizumab of placebo kregen op dag 1, 15 en 183. De RCP duurde 26 weken voor de anti-MuSK-Ab+-populatie die intraveneus 300 mg inebilizumab of placebo kregen op dag 1 en 15. De primaire analyse werd voor beide populaties uitgevoerd na 26 weken.
Patiënten voldeden aan de volgende geschiktheidscriteria:
- Aanwezigheid van auto-antistoffen tegen AChR of MuSK
- Klinische classificatie Myasthenia Gravis Foundation of America (MGFA)-klasse II tot IV
- Myasthenia Gravis-Activities of Daily Living (MG-ADL)-score tussen 6 en 10 waarbij > 50% van deze score is toe te schrijven aan niet-oculaire onderdelen of een MG-ADL-score ≥ 11
- Quantitative Myasthenia Gravis (QMG)-score van ≥ 11
Gebruikt een stabiele dosis corticosteroïd of een gespecificeerde niet-steroïde
immunosuppressieve therapie (NSIST) of een combinatie van beide voorafgaand aan randomisatie.
De stabiele dosis corticosteroïd (> 5 mg/dag prednison of equivalent) werd afgebouwd tot 5 mg/dag (prednison of equivalent) van week 4 tot week 24. Reddingsbehandeling bestond onder andere uit IVIg en plasmaferese.
Inebilizumab werd toegediend volgens het aanbevolen behandelschema (zie rubriek 4.2).
Patiënten werden in een verhouding 1:1 gerandomiseerd; van de 238 ingeschreven gMG-patiënten, werden 95 anti-AChR-Ab+-patiënten en 24 anti-MuSK-Ab+-patiënten gerandomiseerd naar behandeling met inebilizumab en werden 95 anti-AChR-Ab+-patiënten en
24 anti-MuSK-Ab+-patiënten gerandomiseerd naar behandeling met placebo.
De demografische kenmerken en ziektekenmerken van de gMG-patiënten bij de baseline waren tijdens de RCP ongeveer hetzelfde in de behandelingsgroepen (zie tabel 8).
Tabel 8. Demografische kenmerken en kenmerken bij baseline van gMG-patiënten voor de totale populatie
| Kenmerk | Placebo N = 117 | Inebilizumab N = 119 | Totaal N = 236 |
| Leeftijd (in jaar): gemiddelde (standaarddeviatie, SD) | 47,9 (15,0) | 47,1 (15,7) | 47,5 (15,3) |
| Leeftijd ≥ 65 jaar, n (%) | 16 (13,7) | 22 (18,5) | 38 (16,1) |
| Geslacht: man, n (%) | 52 (44,4) | 40 (33,6) | 92 (39,0) |
| Kenmerk | Placebo N = 117 | Inebilizumab N = 119 | Totaal N = 236 |
| Geslacht: vrouw, n (%) | 65 (55,6) | 79 (66,4) | 144 (61,0) |
Ras, (%) Aziatisch Zwart of Afro-Amerikaans Wit | 46,2 2,6 47,9 | 38,7 1,7 58 | 42,4 2,1 53 |
| Ziekteduur (in jaren): gemiddelde (SD) | 6,73 (7,28) | 5,94 (6,96) | 6,34 (7,12) |
MG-ADL-score bij baseline: gemiddelde (SD) Totale populatie AChR+-populatie MuSK+-populatie | 9,1 (2,8) 9,3 (2,8) 8,3 (2,5) | 9,0 (2,8) 9,1 (2,7) 8,8 (3,1) | 9,1 (2,8) 9,2 (2,7) 8,5 (2,8) |
QMG-score bij baseline: gemiddelde (SD) Totale populatie AChR+-populatie MuSK+-populatie | 17,3 (4,2) 17,4 (4,3) 17,2 (3,9) | 16,7 (4,2) 16,9 (4,1) 16,1 (4,8) | 17,0 (4,2) 17,1 (4,2) 16,7 (4,3) |
Aantal patiënten met stabiele behandeling met immunosuppressiva bij baseline n (%) Alleen corticosteroïd Alleen NSIST Corticosteroïd plus 1 NSIST | 68 (58,1) 9 (7,7) 39 (33,3) | 82 (68,9) 8 (6,7) 29 (24,4) | 150 (63,6) 17 (7,2) 68 (28,8) |
| Acetylcholinesteraseremmer: n (%) | 93 (79,5) | 94 (79,0) | 187 (79,2) |
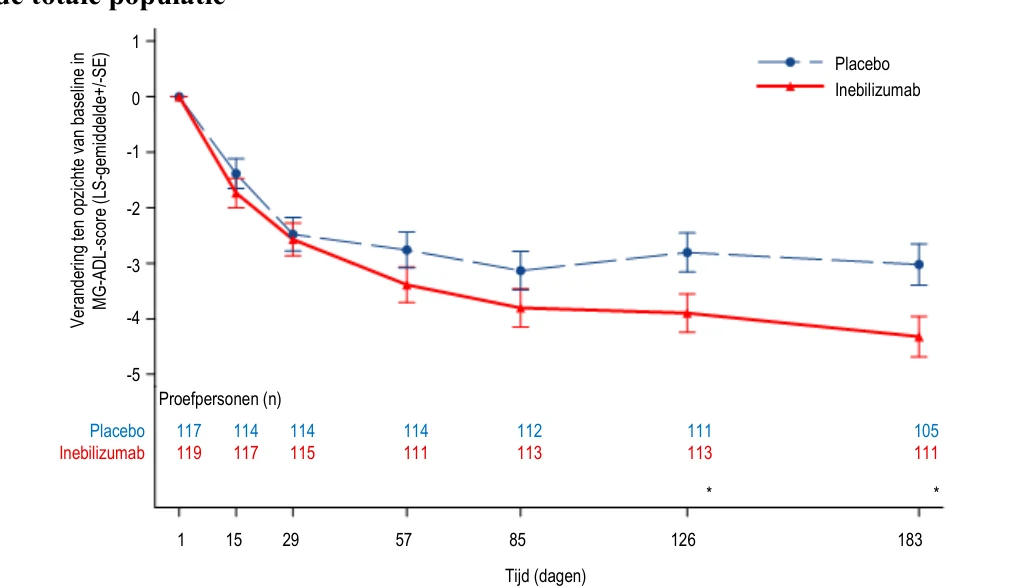
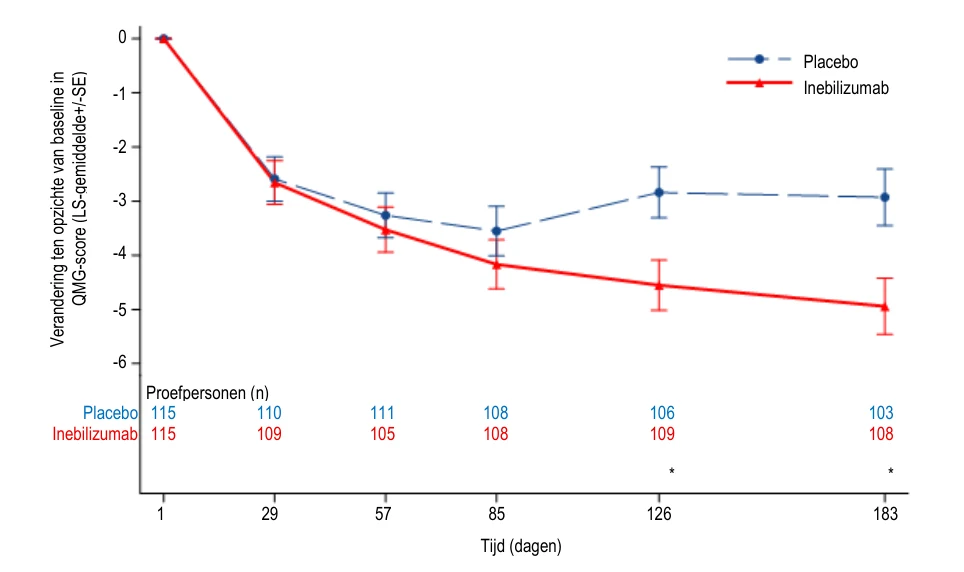
De resultaten van de primaire en belangrijkste secundaire eindpunten worden weergegeven in tabel 9 en figuur 3 tot en met 5.
De werkzaamheid van inebilizumab werd gemeten met de MG-ADL-schaal, waarmee de invloed van gMG wordt beoordeeld met een vragenlijst met 8 items gericht op relevante symptomen en functionele prestaties tijdens activiteiten van het dagelijks leven van de MG-patiënt. Elke vraag wordt gescoord op een 4-puntsschaal waarbij een score van 0 staat voor normaal functioneren en een score van 3 staat voor de ernstigste invloed van de ziekte. De totale MG-ADL-score loopt van 0 tot 24, waarbij hogere scores meer beperkingen aangeven.
Het primaire werkzaamheidseindpunt was de verandering in de MG-ADL-score ten opzichte van baseline in week 26 in de totale populatie. Er werd een statistisch significant verschil ten gunste van inebilizumab waargenomen in de gemiddelde verandering ten opzichte van baseline in de totale MG-ADL-score (-4,3 voor inebilizumab versus -3,0 voor placebo, een verschil van -1,3; 95%-BI: -2,2; -0,4; p-waarde: 0,0067). Het percentage patiënten dat reddingsbehandeling had gekregen in week 26 was lager in de groep met inebilizumab vergeleken met placebo (8,4% inebilizumab versus 23,9% voor placebo).
Het belangrijkste secundaire eindpunt was de verandering ten opzichte van baseline in de QMG-score in week 26 in de totale populatie. De QMG-score is een gecategoriseerd graderingssysteem met 13 items waarmee kwantitatief beperkingen door ziekte worden gemeten, voornamelijk door het beoordelen van spierzwakte. Elke vraag wordt gescoord op een 4-puntsschaal waarbij een score van 0 staat voor geen beperking en een score van 3 staat voor ernstige beperking. De mogelijke totale score loopt van 0 tot 39, waarbij hogere scores ernstigere beperkingen aangeven. Er werd een statistisch significant verschil ten gunste van inebilizumab waargenomen in de gemiddelde verandering ten opzichte van baseline in de totale QMG-score (-4,9 voor inebilizumab versus -2,9 voor placebo, een verschil van -2,0; 95%-BI: -3,3; -0,7).
Tabel 9. Verandering ten opzichte van baseline in MG-ADL- en QMG-score in week 26 bij volwassen gMG-patiënten die anti-AChR-Ab+ of anti-MuSK-Ab+ zijn
| Totale populatie | ||
Inebilizumab N = 119 | Placebo N = 117 | |
| MG-ADL-score | ||
| LS-gemiddelde | -4,3 | -3,0 |
| Verschil | -1,3 | |
| 95%-BI | (-2,2; -0,4) | |
| p-waarde | 0,0067 | |
| QMG-score | ||
| LS-gemiddelde | -4,9 | -2,9 |
| Verschil | -2,0 | |
| 95%-BI | (-3,3; -0,7) | |
| p-waarde | 0,0028 | |
BI = betrouwbaarheidsinterval; LS = kleinste kwadraten (least square)
Het percentage patiënten dat een verbetering van ≥ 3 punten behaalde in MG-ADL-score in week 26 zonder gebruik van reddingsbehandeling tussen dag 28 en week 26 was 68,7% in de groep met inebilizumab en 48,2% in de groep met placebo.
Figuur 3. Gemiddelde verandering ten opzichte van baseline in MG-ADL-score in week 26 voor de totale populatie
Figuur 4. Gemiddelde verandering ten opzichte van baseline in QMG-score in week 26 voor de totale populatie
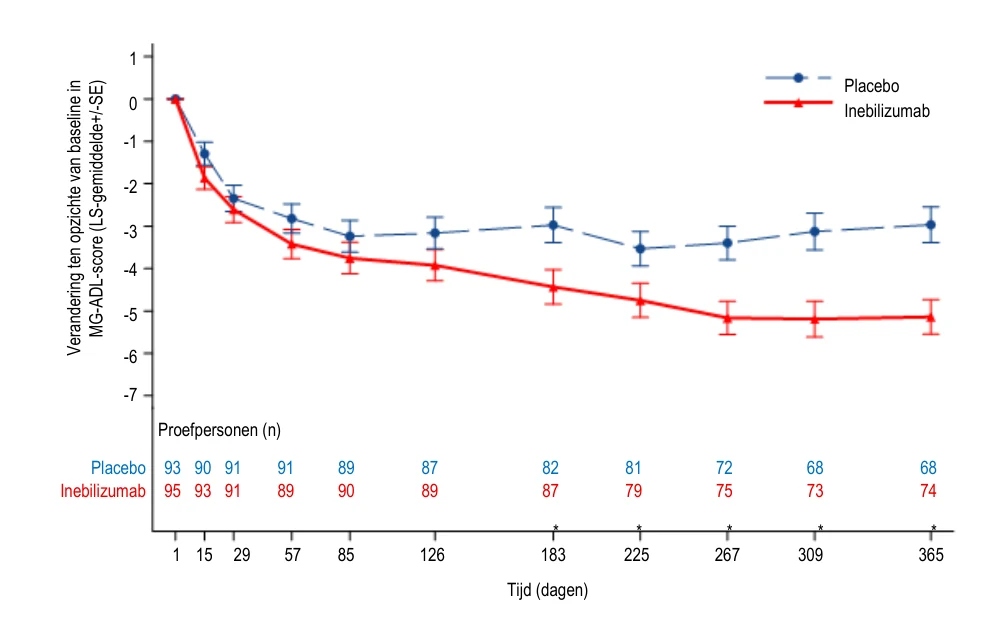
Patiënten die gMG anti-AChR-Ab+ waren, gingen verder in de RCP tot en met week 52. Resultaten bij deze patiënten laten zien dat het behandelverschil ten gunste van inebilizumab in de loop van de tijd toenam ten opzichte van placebo. In week 52 was de verandering ten opzichte van baseline in de MG-ADL-score in de anti-AChR-Ab+-populatie voor inebilizumab en placebo respectievelijk -5,1 versus -3,0.
Figuur 5. Gemiddelde verandering ten opzichte van baseline in MG-ADL-score in week 52 voor anti-AChR-Ab+-patiënten
Op het moment van de primaire analyse kregen in totaal 94 patiënten (79,0%) in de groep met inebilizumab en 84 patiënten (70,6%) in de groep met placebo ten minste een dosis inebilizumab tijdens de OLP. Bij patiënten die in eerste instantie inebilizumab hadden gekregen tijdens de RCP, werden nog steeds verbeteringen waargenomen in MG-ADL en QMG tot en met week 78 van de OLP in respectievelijk de anti-AChR-Ab+- en de anti-MuSK-Ab+-subpopulatie. Bij patiënten die in eerste instantie placebo hadden gekregen en gestart waren met inebilizumab tijdens de OLP, werden nog steeds verbeteringen waargenomen in MG-ADL en QMG tot en met week 78 van de OLP in respectievelijk de anti-AChR-Ab+- en de anti-MuSK-Ab+-subpopulatie.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met inebilizumab in een of meerdere subgroepen van pediatrische patiënten bij NMOSD, IgG4-RD en gMG (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Inebilizumab wordt toegediend als intraveneuze infusie. In het NMOSD-onderzoek was de gemiddelde maximale concentratie 108 μg/ml (300 mg, tweede dosis op dag 15), en de cumulatieve oppervlakte onder de curve (AUC) van de 26 weken durende behandelperiode waarin NMOSD-patiënten twee keer een intraveneuze toediening kregen met een interval van 2 weken, was 2980 µg×d/ml. In het IgG4-RD-onderzoek was de gemiddelde maximale concentratie 127 μg/ml (300 mg, tweede dosis op dag 15), en de cumulatieve AUC van de 52 weken durende behandelperiode waarin IgG4-RD-patiënten twee keer een intraveneuze toediening kregen met een interval van 2 weken, gevolgd door een derde dosis in week 26, was 4290 µg×d/ml.
In het gMG-onderzoek was de gemiddelde maximale concentratie (300 mg, tweede dosis op dag 15) 126 μg/ml voor de anti-AChR-Ab+-subpopulatie (n = 90) en 159 μg/ml voor de anti-MuSK-Ab+-subpopulatie (n = 20). De cumulatieve AUC van de 26 weken durende behandelperiode waarin anti-AChR-Ab+-patiënten (n = 82) twee intraveneuze toedieningen kregen met een interval van 2 weken, was 3.120 μg×d/ml. De cumulatieve AUC van de 26 weken durende behandelperiode waarin anti-MuSK-Ab+-patiënten (n = 17) twee intraveneuze toedieningen kregen met een interval van 2 weken, was 3.740 μg×d/ml. Verder was de cumulatieve AUC van de 52 weken durende behandelperiode waarin anti-AChR-Ab+-patiënten (n = 84) twee intraveneuze toedieningen kregen met een interval van 2 weken, gevolgd door een derde dosis in week 26, 4.240 μg×d/ml.
Distributie
Gebaseerd op een farmacokinetische populatieanalyse bedroeg het geschatte typische centrale en perifere distributievolume van inebilizumab respectievelijk 2,95 l en 2,57 l.
Biotransformatie
Inebilizumab is een gehumaniseerd IgG1 monoklonaal antilichaam dat wordt afgebroken door proteolytische enzymen die uitgebreid in het lichaam verdeeld zijn.
Eliminatie
Bij volwassen patiënten met NMOSD, IgG4-RD of gMG bedroeg de terminale eliminatiehalfwaardetijd ongeveer 18 dagen. Op basis van een farmacokinetische populatieanalyse bedroeg de geschatte systemische klaring van de first-order eliminatieroute van inebilizumab 0,19 l/dag. Bij lage farmacokinetische blootstellingsniveaus ondergaat inebilizumab waarschijnlijk een door receptoren (CD19) gemedieerde klaring, die afneemt met de tijd, vermoedelijk vanwege de depletie van B-cellen door de behandeling met inebilizumab.
Speciale populaties
Pediatrische patiënten
Er is geen onderzoek verricht naar inebilizumab bij adolescenten of kinderen.
Ouderen
Uit een farmacokinetische populatieanalyse is gebleken dat leeftijd geen invloed heeft op de klaring van inebilizumab.
Geslacht, ras
Een farmacokinetische populatieanalyse wijst erop dat geslacht en ras geen significant effect op de klaring van inebilizumab hebben.
Verminderde nierfunctie
Er zijn geen formele klinische onderzoeken uitgevoerd om het effect van een verminderde nierfunctie op inebilizumab te bepalen. Vanwege het hoge moleculaire gewicht en de hydrodynamische omvang van een IgG monoklonaal antilichaam wordt inebilizumab naar verwachting niet gefilterd door de glomerulus. Uit een farmacokinetische populatieanalyse is gebleken dat de klaring van inebilizumab bij patiënten met een verschillende mate van een verminderde nierfunctie vergelijkbaar was met patiënten met een normale geschatte glomerulaire filtratiesnelheid.
Verminderde leverfunctie
Er zijn geen formele klinische onderzoeken uitgevoerd om het effect van een verminderde leverfunctie op inebilizumab te bepalen. In klinische onderzoeken werden geen proefpersonen met een ernstig verminderde leverfunctie aan inebilizumab blootgesteld. IgG monoklonale antilichamen worden niet hoofdzakelijk via de leverroute geklaard. Een verandering in de leverfunctie heeft daarom naar verwachting geen invloed op de klaring van inebilizumab. Uit een farmacokinetische populatieanalyse is gebleken dat de uitgangswaarden voor biomarkers met betrekking tot de leverfunctie (ASAT, ALP en bilirubine) geen klinisch relevant effect op de klaring van inebilizumab hadden.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel.
Inebilizumab werd geëvalueerd in een gecombineerd onderzoek naar de vruchtbaarheid en embryo-foetale ontwikkeling bij vrouwelijke en mannelijke huCD19 Tg-muizen met intraveneuze doses van 3 en 30 mg/kg. Er was geen effect op de embryo-foetale ontwikkeling, maar er was wel een aan de behandeling gerelateerde afname van de vruchtbaarheidsindex met beide geteste doses. De relevantie van deze bevinding voor mensen is niet bekend. Daarnaast was er een afname van B-celpopulaties op de plaats van B-celontwikkeling bij foetale muizen die waren geboren uit met inebilizumab behandelde dieren, vergeleken met de nakomelingen van controledieren, wat erop wijst dat inebilizumab de placenta passeert en depletie van B-cellen veroorzaakt.
Er werden uitsluitend schaarse toxicokinetische stalen afgenomen in het gecombineerde onderzoek naar vruchtbaarheid en embryo-foetale ontwikkeling; gebaseerd op de maximale concentratie (Cmax) van de eerste dosis waren de blootstellingsveelvouden van 3 en 30 mg/kg bij vrouwelijke huCD19 Tg-muizen respectievelijk 0,4 en 4 voor de klinische therapeutische dosis van 300 mg.
In een onderzoek naar pre-/postnatale ontwikkeling bij transgene muizen leidde de toediening van inebilizumab aan moederdieren van dag 6 van de dracht tot dag 20 van de lactatie tot depletie van B-celpopulaties bij nakomelingen op dag 50 na de geboorte. De B-celpopulaties herstelden zich bij de nakomelingen op dag 357 na de geboorte. De immuunrespons op neoantigeen was bij de nakomelingen van dieren die werden behandeld met inebilizumab lager dan bij de nakomelingen van controledieren, wat wijst op een vermindering van een normale functie van B-cellen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinehydrochloridemonohydraat
Natriumchloride
Trehalosedihydraat
Polysorbaat 80 [E433]
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
5 jaar
Houdbaarheid na verdunning
De bereide infusieoplossing dient onmiddellijk te worden toegediend. Indien de infusieoplossing niet onmiddellijk wordt toegediend, dan kan deze 24 uur worden bewaard in de koelkast bij 2°C tot 8°C, of 4 uur op kamertemperatuur voorafgaand aan de start van de infusie.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C tot 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml concentraat in een type 1-glazen injectieflacon met een elastomeer stop en een mistgrijze aluminium flip-off afsluiting.
Verpakkingsgrootte van 3 injectieflacons.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Bereiding van de oplossing voor infusie
Voorafgaand aan de start van de intraveneuze infusie dient de bereide oplossing voor infusie op kamertemperatuur te zijn tussen 20°C en 25°C.
Het concentraat dient visueel te worden geïnspecteerd op deeltjes en verkleuring. De injectieflacon dient te worden afgevoerd als de oplossing troebel of verkleurd is, of als het vreemde deeltjes bevat.
- Injectieflacon niet schudden.
- Injectieflacon rechtop bewaren.
Neem een intraveneuze zak met 250 ml 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie.
Gebruik geen andere verdunners om inebilizumab te verdunnen, omdat het gebruik ervan niet is getest.
Gebruik uitsluitend naalden van 21 gauge of een kleinere diameter (bijvoorbeeld 22 of
23 gauge) om de stopper van de injectieflacon te doorboren. Gebruik geen transfernaald voor injectieflacons of een transferhulpmiddel met gesloten systeem, omdat die de stopper kunnen beschadigen en een risico vormen voor de integriteit van de injectieflacon.
- Trek 10 ml Uplizna op uit elk van de 3 injectieflacons uit de doos en breng in totaal 30 ml over in de intraveneuze zak van 250 ml. Meng de verdunde oplossing door de zak voorzichtig om te keren. De oplossing niet schudden.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1602/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: http://www.ema.europa.eu.